

Souhrn údajů o přípravku (SPC) - AZACITIDINE ROMPHARM 25 MG/ML
1. NÁZEV PŘÍPRAVKU
Azacitidine Rompharm 25 mg/ml prášek pro injekční suspenzi
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje 100 mg azacitidinu. Po rekonstituci obsahuje jeden ml suspenze 25 mg azacitidinu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro injekční suspenzi.
Bílý lyofilizovaný koláč nebo prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Azacitidine Rompharm je indikován k léčbě dospělých pacientů, kteří nejsou způsobilí pro transplantaci hematopoetických kmenových buněk (haematopoietic stem cell transplantation, HSCT), s:
- myelodysplastickými syndromy (MDS) intermediárního rizika 2. stupně a vysokého rizika podle Mezinárodního prognostického skórovacího systému (International Prognostic Scoring System, IPSS),
- chronickou myelomonocytární leukémií (CMML) s 10–29 % blastů v kostní dřeni bez myeloproliferativního onemocnění,
- akutní myeloidní leukémií (AML) s 20–30 % blastů a dysplazií ve více buněčných liniích, podle klasifikace Světové zdravotnické organizace (World Health Organisation, WHO),
- AML s > 30 % blastů v kostní dřeni podle klasifikace WHO.
4.2 Dávkování a způsob podání
Léčba přípravkem Azacitidine Rompharm má být zahájena a sledována lékařem se zkušenostmi s používáním chemoterapeutických látek. Pacienti musí být premedikováni antiemetiky proti nauzee a zvracení.
Dávkování
Doporučená počáteční dávka pro první léčebný cyklus pro všechny pacienty bez ohledu na výchozí hematologické laboratorní hodnoty je 75 mg/m2 plochy povrchu těla, podávaná denně subkutánní injekcí po dobu 7 dnů, po kterých následuje období 21 dnů bez podávání přípravku (28denní léčebný cyklus).
Doporučuje se, aby byli pacienti léčeni minimálně 6 cykly. Léčba má trvat tak dlouho, dokud je přínosem pro pacienta, nebo do progrese onemocnění.
Pacienty je třeba sledovat ohledně hematologické odpovědi/toxicity a renální toxicity (viz bod 4.4). Může být třeba odložit zahájení dalšího cyklu nebo snížit dávku, jak je popsáno níže.
Přípravek Azacitidine Rompharm se nemá zaměňovat s perorálně podávaným azacitidinem. Kvůli rozdílům v expozici se doporučení ohledně dávky a dávkovacího schématu pro perorální azacitidin liší od doporučení pro injekční azacitidin. Doporučuje se, aby si zdravotničtí pracovníci ověřili název léčivého přípravku, dávku a cestu podání.
Laboratorní testy
Před zahájením léčby a před každým léčebným cyklem se mají provést jaterní testy, stanovit hladina sérového kreatininu a sérového bikarbonátu. Kompletní krevní obraz se má vyšetřit před zahájením léčby a podle potřeby ke sledování odpovědi a toxicity, nejméně však před každým léčebným cyklem.
Úprava dávky z důvodu hematologické toxicity
Hematologická toxicita je definována jako nejnižší počet krevních buněk dosažený za daný cyklus (nadir), jestliže je počet trombocytů ≤ 50,0 × 10⁹/l a/nebo absolutní počet neutrofilů (Absolute Neutrophil Count, ANC) ≤ 1 × 10⁹/l.
Obnovení počtu krevních buněk je definováno jako zvýšení počtu v buněčné linii (buněčných liniích), ve které (kterých) byla pozorována hematologická toxicita, o nejméně polovinu absolutního rozdílu mezi nadirem a výchozím počtem plus nadir (tj. počet krevních buněk při obnovení ≥ nadir + (0,5 × [|výchozí hodnota – nadir|]).
Pacienti bez snížených výchozích hodnot počtů krevních buněk (tj. počet leukocytů ≥ 3,0 × 10⁹/l a ANC ≥ 1,5 × 10⁹/l a počet trombocytů ≥ 75,0 × 10⁹/l) před první léčbou
Jestliže je po léčbě přípravkem Azacitidine Rompharm pozorována hematologická toxicita, má být následující cyklus léčby odložen až do doby, kdy se obnoví počet trombocytů a ANC. Jestliže je obnovení počtu krevních buněk dosaženo do 14 dnů, není třeba upravovat dávku. Pokud však obnovení nebylo dosaženo do 14 dnů, musí být dávka snížena podle následující tabulky. Po úpravě dávky je třeba obnovit trvání cyklu na 28 dnů.
| Hodnota nadiru v cyklu | Dávka v dalším cyklu, jestliže obnovení* nebylo dosaženo do 14 dnů (%) | |
|---|---|---|
| ANC (× 109/l) | Trombocyty (× 109/l) | |
| ≤ 1,0 | ≤ 50,0 | 50 % |
| > 1,0 | > 50,0 | 100 % |
* Obnovení = počty krevních buněk ≥ nadir + (0,5 × [výchozí hodnota – nadir])
Pacienti se sníženými výchozími hodnotami počtů krevních buněk (tj. počet leukocytů < 3,0 × 10⁹/l nebo ANC < 1,5 × 10⁹/l nebo počet trombocytů < 75,0 × 10⁹/l) před první léčbou
Jestliže je po léčbě přípravkem Azacitidine Rompharm snížení počtu leukocytů nebo ANC nebo trombocytů oproti původnímu počtu před léčbou ≤ 50 % nebo větší než 50 %, ale se zlepšením v diferenciaci některé buněčné linie, není třeba následující cyklus odkládat ani upravovat dávku.
Jestliže je snížení počtu leukocytů nebo ANC nebo trombocytů větší než 50 % oproti původnímu počtu před léčbou a nedojde ke zlepšení v diferenciaci buněčných linií, má být následující cyklus léčby přípravkem Azacitidine Rompharm odložen až do doby, kdy se obnoví počet trombocytů a ANC. Jestliže je obnovení počtu krevních buněk dosaženo do 14 dnů, není třeba upravovat dávku. Pokud však obnovení nebylo dosaženo do 14 dnů, má být stanovena celularita kostní dřeně. Jestliže je celularita kostní dřeně > 50 %, není třeba upravovat dávku. Jestliže je celularita kostní dřeně ≤ 50 %, je třeba odložit léčbu a snížit dávku podle následující tabulky:
| Celularita kostní dřeně | Dávka v dalším cyklu, jestliže obnovení nebylo dosaženo do 14 dnů (%) | |
|---|---|---|
| Obnovení* ≤ 21 dnů | Obnovení*> 21 dnů | |
| 15–50 % | 100 % | 50 % |
| < 15 % | 100 % | 33 % |
* Obnovení = počty krevních buněk ≥ nadir + (0,5 × [výchozí hodnota – nadir])
Po úpravě dávky je třeba obnovit trvání dalšího cyklu na 28 dnů.
Zvláštní populace
Starší pacienti
Pro starší pacienty není doporučena žádná specifická úprava dávky. Protože u starších pacientů je vyšší pravděpodobnost snížené funkce ledvin, může být u nich vhodné sledovat funkci ledvin.
Pacienti s poruchou funkce ledvin
Pacientům s poruchou funkce ledvin lze azacitidin podávat bez úpravy úvodní dávky (viz bod 5.2). Jestliže dojde k nevysvětlitelnému snížení hladin sérového bikarbonátu na méně než 20 mmol/l, je třeba v dalším cyklu snížit dávku o 50 %. Jestliže dojde k nevysvětlitelnému zvýšení sérového kreatininu nebo dusíku močoviny v krvi (blood urea nitrogen, BUN) na ≥ 2krát více než jsou výchozí hodnoty a nad horní hranici normálních hodnot (upper limit of normal, ULN), má být další cyklus odložen až do doby návratu k normálním nebo výchozím hodnotám a dávka v dalším léčebném cyklu se má snížit o 50 % (viz bod 4.4).
Pacienti s poruchou funkce jater
Formální studie u pacientů s poruchou funkce jater nebyly provedeny (viz bod 4.4). Pacienti s těžkou poruchou jater mají být pozorně sledováni ohledně výskytu nežádoucích příhod. U pacientů s poruchou funkce jater není před začátkem léčby doporučena žádná specifická úprava počáteční dávky; následné úpravy dávky mají být provedeny v závislosti na hematologických laboratorních hodnotách. Azacitidin je kontraindikován u pacientů s pokročilými maligními nádory jater (viz body 4.3 a 4.4).
Pediatrická populace
Bezpečnost a účinnost přípravku Azacitidine Rompharm u dětí ve věku od 0 do 17 let nebyla dosud stanovena. V současnosti dostupné údaje jsou uvedeny v bodě 4.8, 5.1 a 5.2, ale na jejich základě nelze učinit žádná doporučení ohledně dávkování.
Způsob podávání
Rekonstituovaný přípravek Azacitidine Rompharm se podává subkutánní injekcí do horní části paže, do stehna nebo do břicha. Místa vpichu injekce je třeba střídat. Další injekce je třeba podávat nejméně 2,5 cm od předchozího místa, a nikdy ne do oblastí, které jsou citlivé, zhmožděné, zarudlé nebo zatvrdlé.
Suspenze se nesmí po rekonstituci filtrovat. Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Pokročilé maligní nádory jater (viz bod 4.4).
Kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
Hematologická toxicita
Léčba azacitidinem je spojena s výskytem anémie, neutropenie a trombocytopenie, zejména během prvních 2 cyklů (viz bod 4.8). Kompletní krevní obraz je třeba provádět podle potřeby ke sledování odpovědi a toxicity, nejméně však před každým léčebným cyklem. Po podání doporučené dávky pro první cyklus se dávka pro následující cykly může snížit nebo se její podání může odložit v závislosti na hodnotách nadiru a hematologické odpovědi (viz bod 4.2). Pacienti musí být upozorněni, aby okamžitě hlásili výskyt horečky. Pacientům i lékařům se také doporučuje, aby si všímali jakýchkoli známek a příznaků krvácení.
Porucha funkce jater
Formální studie u pacientů s poruchou funkce jater nebyly provedeny. U pacientů s vysokou nádorovou zátěží z důvodu metastatického onemocnění bylo během léčby azacitidinem hlášeno progresivní hepatální kóma i úmrtí, a to obzvlášť u pacientů s výchozí hodnotou sérového albuminu < 30 g/l. Azacitidin je kontraindikován u pacientů s pokročilými maligními nádory jater (viz bod 4.3).
Porucha funkce ledvin
U pacientů léčených intravenózně azacitidinem v kombinaci s dalšími chemoterapeutickými přípravky byly hlášeny renální abnormality počínaje zvýšenou hladinou sérového kreatininu až po selhání ledvin a úmrtí. U 5 pacientů s chronickou myeloidní leukémií (CML), léčených azacitidinem a etoposidem, se navíc vyvinula renální tubulární acidóza, definovaná jako pokles hladiny sérového bikarbonátu na < 20 mmol/l ve spojení s alkalickou močí a hypokalémií (sérový draslík < 3 mmol/l). Jestliže dojde k nevysvětlitelnému snížení hladiny sérového bikarbonátu (< 20 mmol/l) nebo ke zvýšení hladiny sérového kreatininu nebo BUN, je třeba dávku snížit nebo její podání odložit (viz bod 4.2).
Pacienti mají být poučeni, že je nezbytné neprodleně nahlásit vznik oligurie a anurie ošetřujícímu lékaři.
Přestože nebyly zaznamenány žádné klinicky významné rozdíly ve frekvenci nežádoucích účinků u pacientů s normální funkcí ledvin ve srovnání s pacienty s poruchou funkce ledvin, je nutné u pacientů s poruchou funkce ledvin pozorně sledovat toxicitu, protože azacitidin a/nebo jeho metabolity jsou vylučovány zejména ledvinami (viz bod 4.2).
Laboratorní testy
Před zahájením léčby a před každým léčebným cyklem se mají provést jaterní testy, stanovit hladina sérového kreatininu a sérového bikarbonátu. Kompletní krevní obraz se má provádět před zahájením léčby a podle potřeby ke sledování odpovědi a toxicity, nejméně však před každým léčebným cyklem, viz také bod 4.8.
Onemocnění srdce a plic
Pacienti s anamnézou těžkého městnavého srdečního selhání, klinicky nestabilního srdečního onemocnění nebo onemocnění plic byli z pivotních registračních studií (AZA PH GL 2003 CL 001 a AZA-AML-001) vyřazeni, a proto nebyla u těchto pacientů stanovena bezpečnost a účinnost azacitidinu. Nedávné údaje z klinické studie u pacientů se známou anamnézou kardiovaskulárního nebo plicního onemocnění prokázaly významně zvýšený výskyt srdečních příhod v souvislosti s azacitidinem (viz bod 4.8). Z toho důvodu je doporučeno při předepisování azacitidinu těmto pacientům postupovat s obezřetností. Před léčbou a v průběhu léčby je třeba zvážit kardiopulmonální vyšetření.
Nekrotizující fasciitida
U pacientů léčených azacitidinem byla hlášena nekrotizující fasciitida včetně případů s fatálním průběhem. U pacientů, u kterých se rozvine nekrotizující fasciitida, se má terapie ukončit a má se urychleně zahájit vhodná léčba.
Syndrom nádorového rozpadu
U pacientů s vysokým nádorovým zatížením před započetím léčby je riziko vzniku syndromu nádorového rozpadu. Tyto pacienty je třeba pozorně sledovat a přijmout příslušná opatření.
Diferenciační syndrom
U pacientů léčených injekčním azacitidinem byly hlášeny případy diferenciačního syndromu (také známého jako syndrom kyseliny retinové). Diferenciační syndrom může být fatální a příznaky a klinické nálezy zahrnují respirační tíseň, plicní infiltráty, horečku, vyrážku, plicní edém, periferní edém, rychlý nárůst tělesné hmotnosti, pleurální výpotky, perikardiální výpotky, hypotenzi a poruchu funkce ledvin (viz bod 4.8). Při prvním výskytu příznaků nebo známek naznačujících diferenciační syndrom má být zvážena léčba vysokými dávkami i.v. kortikosteroidů a monitorování hemodynamiky. Má být zváženo dočasné vysazení injekčního azacitidinu do vymizení příznaků, a pokud je léčba obnovena, doporučuje se opatrnost.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Na základě in vitro údajů se metabolismus azacitidinu nezdá být zprostředkován izoenzymy cytochromu P450 (CYP), UDP-glukuronosyltransferázou (UGT), sulfotransferázou (SULT) a glutathiontransferázou (GST); interakce spojené s těmito metabolickými enzymy in vivo se proto považují za nepravděpodobné.
Klinicky významné inhibiční nebo indukční účinky azacitidinu na enzymy cytochromu P450 jsou nepravděpodobné (viz bod 5.2).
Žádné formální klinické studie lékových interakcí s azacitidinem nebyly provedeny.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / Antikoncepce u mužů a žen
Ženy ve fertilním věku musí používat během léčby a po dobu nejméně 6 měsíců po ukončení léčby účinnou antikoncepci. Muže je třeba upozornit, aby po dobu léčby nepočali dítě, a že během léčby a po dobu nejméně 3 měsíců po ukončení léčby musí používat účinnou antikoncepci.
Těhotenství
Adekvátní údaje o podávání azacitidinu těhotným ženám nejsou k dispozici. Studie na myších prokázaly reprodukční toxicitu (viz bod 5.3). Potenciální riziko pro člověka není známé. Na základě výsledků studií na zvířatech a mechanismu účinku se azacitidin nemá používat během těhotenství, zejména během prvního trimestru, pokud to není nezbytně nutné. V každém individuálním případu je nutné zvážit přínosy léčby oproti možnému riziku pro plod.
Kojení
Není známo, zda se azacitidin nebo jeho metabolity vylučují do lidského mateřského mléka. Z důvodu potenciálních závažných nežádoucích účinků na kojené dítě je kojení během léčby azacitidinem kontraindikováno.
Fertilita
Údaje o účincích azacitidinu na fertilitu u člověka nejsou k dispozici. U zvířat byly při použití azacitidinu zdokumentovány nežádoucí účinky na fertilitu samců (viz bod 5.3). Před zahájením léčby se má mužům doporučit, aby se informovali o možnosti uchování spermatu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Azacitidin má malý nebo mírný vliv na schopnost řídit nebo obsluhovat stroje. Při používání azacitidinu byla hlášena únava. Z tohoto důvodu je doporučena při řízení nebo obsluhování strojů opatrnost.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Dospělá populace s MDS, CMML a AML (20–30 % blastů v kostní dřeni)
Nežádoucí účinky považované za možná nebo pravděpodobně související s podáváním azacitidinu se objevily u 97 % pacientů.
Nejčastěji zaznamenané závažné nežádoucí účinky v pivotní studii (AZA PH GL 2003 CL 001), které byly rovněž hlášeny v podpůrných studiích (CALGB 9221 a CALGB 8921), zahrnovaly febrilní neutropenii (8,0 %) a anémii (2,3 %). Další závažné nežádoucí účinky z těchto 3 studií zahrnovaly infekce, jako je neutropenická sepse (0,8 %) a pneumonie (2,5 %) (některé s fatálními následky), trombocytopenii (3,5 %), hypersenzitivní reakce (0,25 %) a případy krvácení (např. cerebrální krvácení [0,5 %], gastrointestinální krvácení [0,8 %] a intrakraniální krvácení [0,5 %]).
Nejčastěji hlášené nežádoucí účinky v souvislosti s léčbou azacitidinem byly hematologické reakce (71,4 %) zahrnující trombocytopenii, neutropenii a leukopenii (obvykle stupně 3–4), gastrointestinální příhody (60,6 %) zahrnující nauzeu, zvracení (obvykle stupně 1–2) nebo reakce v místě vpichu injekce (77,1 %, obvykle stupně 1–2).
Dospělá populace ve věku 65 let nebo více s AML s > 30 % blastů v kostní dřeni
Nejčastěji zaznamenané závažné nežádoucí účinky (≥ 10 %) ve studii AZA-AML-001 v léčebné skupině s azacitidinem zahrnovaly febrilní neutropenii (25,0 %), pneumonii (20,3 %) a pyrexii (10,6 %). Další, méně často hlášené závažné nežádoucí účinky v léčebné skupině s azacitidinem zahrnovaly sepsi (5,1 %), anémii (4,2 %), neutropenickou sepsi (3,0 %), infekci močových cest (3,0 %), trombocytopenii (2,5 %), neutropenii (2,1 %), celulitidu (2,1 %), závrať (2,1 %) a dyspnoe (2,1 %).
Nejčastěji hlášené (≥ 30 %) nežádoucí účinky v souvislosti s léčbou azacitidinem byly gastrointestinální příhody zahrnující zácpu (41,9 %), nauzeu (39,8 %) a průjem (36,9 %; obvykle stupně 1–2), celkové poruchy a reakce v místě aplikace zahrnující pyrexii (37,7 %; obvykle stupně 1–2) a hematologické příhody zahrnující febrilní neutropenii (32,2 %) a neutropenii (30,1 %; obvykle stupně 3–4).
Přehled nežádoucích účinků v tabulce
Tabulka 1 níže obsahuje nežádoucí účinky související s léčbou azacitidinem zaznamenané v hlavních klinických studiích s MDS a AML a během sledování po uvedení na trh.
Frekvence jsou definovány následujícím způsobem: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1 / 1 000 až < 1/100), vzácné (≥ 1 / 10 000 až < 1 / 1 000), velmi vzácné (< 1 / 10 000), není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti. Nežádoucí účinky jsou v níže uvedené tabulce zařazeny podle nejvyšší frekvence, ve které byly pozorovány v kterékoli z hlavních klinických studií.
Tabulka 1: Nežádoucí účinky hlášené u pacientů s MDS nebo AML léčených azacitidinem (v klinických studiích a po uvedení na trh)
| Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné | Není známo |
|---|---|---|---|---|---|
| Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné | Není známo |
| Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné | Není známo |
| Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné | Není známo |
| Infekce a infestace | pneumonie* (zahrnující bakteriální, virovou a mykotickou), nasofaryngitida | sepse* (zahrnující bakteriální, virovou a mykoticko u), neutropenick á sepse*, infekce dýchacího | nekrotizující fasciitida* | ||
| traktu (zahrnuje infekci horních cest dýchacích a bronchitidu ), infekce močových cest, celulitida (flegmóna), diverkulitida, orální mykotická infekce, sinusitida, faryngitida, rinitida, herpes simplex, kožní infekce | |||||
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | diferenciační syndrom*, a | ||||
| Poruchy krve a lymfatického systému | febrilní neutropenie*, neutropenie, leukopenie, trombocytopeni e, anémie | pancytopenie *, selhání kostní dřeně | |||
| Poruchy imunitního systému | hypersenzitivní reakce | ||||
| Poruchy metabolismu a výživy | anorexie, snížení chuti k jídlu, hypokalémie | dehydratace | syndrom nádorové ho rozpadu | ||
| Psychiatrické poruchy | insomnie | stav zmatenosti, úzkost | |||
| Poruchy nervového systému | závrať, bolest hlavy | intrakraniální krvácení*, synkopa, somnolence, letargie | |||
| Poruchy oka | krvácení do oka, krvácení do spojivek | ||||
| Srdeční poruchy | perikardiální výpotek | perikarditida | |||
| Cévní poruchy | hypotenze*, hypertenze, ortostatická hypotenze, hematom | ||||
| Respirační, hrudní a mediastinální poruchy | dyspnoe, epistaxe | pleurální výpotek, námahová dyspnoe, faryngolaryn geální bolest | intersticiá lní plicní proces | ||
| Gastrointestinál ní poruchy | průjem, zvracení, zácpa, nauzea, bolest břicha (zahrnuje horní část gastrointestinál ního traktu a abdominální diskomfort) | gastrointestin ální krvácení* (včetně krvácení z dutiny ústní), hemoroidální krvácení, stomatitida, krvácení dásní, dyspepsie | |||
| Poruchy jater a žlučových cest | selhání jater*, progresivní hepatální kóma | ||||
| Poruchy kůže a podkožní tkáně | petechie, svědění (včetně generalizovanéh o), vyrážka, ekchymóza | purpura, alopecie, kopřivka, erytém, makulární vyrážka | akutní febrilní neutrofilní dermatóza, pyoderma gangrenosum | kožní vaskulitida | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | artralgie, muskuloskeletál ní bolest (zahrnuje bolest zad, kostí a bolest končetin) | svalové křeče, myalgie | |||
| Poruchy ledvin a močových cest | selhání ledvin*, hematurie, zvýšení hladiny sérového kreatininu | renální tubulární acidóza | |||
| Celkové poruchy | pyrexie*, únava, astenie, bolest na hrudi, | podlitina, hematom, indurace, | nekróza v místě | ||
| a reakce v místě aplikace | erytém v místě vpichu injekce, bolest v místě vpichu injekce, reakce v místě vpichu injekce (nespecifikovan á) | vyrážka, svědění, zánět, změny barvy kůže, uzlíky a krvácení (v místě vpichu injekce), malátnost, zimnice, krvácení v místě zavedení katetru | vpichu injekce | ||
| Vyšetření | snížení tělesné hmotnosti |
* = vzácně byly hlášeny případy s fatálním průběhem
a = viz bod 4.4
Popis vybraných nežádoucích účinků
Hematologické nežádoucí účinky
Nejčastěji hlášené (≥ 10 %) hematologické nežádoucí účinky související s léčbou azacitidinem zahrnují anémii, trombocytopenii, neutropenii, febrilní neutropenii a leukopenii; obvykle stupně 3 nebo 4. Větší riziko vzniku těchto příhod je během prvních 2 cyklů, potom se u pacientů s úpravou hematologické funkce objevují s menší frekvencí. Většina hematologických nežádoucích účinků byla kontrolována rutinním sledováním kompletního krevního obrazu, a, podle potřeby, pozdějším podáním azacitidinu v dalším cyklu, profylaktickými antibiotiky a/nebo podpůrnou léčbou růstovým faktorem (např. G-CSF) v případě neutropenie, a transfuzemi v případě anémie nebo trombocytopenie.
Infekce
Myelosuprese může vést k neutropenii a zvýšenému riziku infekce. U pacientů léčených azacitidinem byly hlášeny závažné nežádoucí účinky, jako například sepse, zahrnující neutropenickou sepsi, a pneumonie, některé s fatálními následky. Infekce mohou být léčeny pomocí antiinfektiv spolu s podpůrnou léčbou růstovým faktorem (např. G-CSF) v případě neutropenie.
Krvácení
U pacientů používajících azacitidin se může objevit krvácení. Byly hlášeny závažné nežádoucí účinky, jako například gastrointestinální krvácení a intrakraniální krvácení. U pacientů je nutné sledovat známky a příznaky krvácení, a to zejména u pacientů s dříve existující nebo s léčbou související trombocytopenií.
Hypersenzitivita
U pacientů léčených azacitidinem byly hlášeny závažné hypersenzitivní reakce. V případě reakcí podobných anafylaktickým reakcím je třeba léčbu azacitidinem okamžitě přerušit a zahájit příslušnou symptomatickou léčbu.
Nežádoucí účinky na kůži a v podkoží
Většina nežádoucích účinků na kůži a v podkoží souvisela s místem vpichu injekce. Žádný z těchto nežádoucích účinků nevedl v pivotních studiích k přerušení léčby azacitidinem ani ke snížení dávek azacitidinu. Většina nežádoucích účinků se objevila v prvních 2 cyklech léčby s tendencí snižování frekvence v dalších cyklech. Nežádoucí účinky v podkoží, jako je vyrážka/zánět/svědění v místě vpichu injekce, vyrážka, erytém a kožní léze mohou vyžadovat doprovodnou léčbu dalšími léčivými přípravky, například antihistaminiky, kortikosteroidy a nesteroidními protizánětlivými léčivými přípravky (NSAID). Tyto kožní reakce je nutné odlišit od infekcí měkkých tkání, které se občas vyskytnou v místě vpichu injekce. Po uvedení přípravku na trh byly při podávání azacitidinu hlášeny infekce měkkých tkání, zahrnující celulitidu a nekrotizující fasciitidu, které ve vzácných případech vedly k úmrtí. Informace o klinické kontrole nežádoucích účinků infekčního charakteru jsou uvedeny v bodě 4.8 Infekce.
Gastrointestinální nežádoucí účinky
Nejčastěji hlášené gastrointestinální nežádoucí účinky v souvislosti s léčbou azacitidinem zahrnují zácpu, průjem, nauzeu a zvracení. Tyto nežádoucí účinky byly léčeny symptomaticky antiemetiky v případě nauzey a zvracení, antidiaroiky v případě průjmu a laxativy a/nebo přípravky na změkčení stolice v případě zácpy.
Nežádoucí účinky na ledviny
U pacientů léčených azacitidinem byly hlášeny renální abnormality v rozsahu od zvýšení hladiny sérového kreatininu a hematurie po renální tubulární acidózu, selhání ledvin a úmrtí (viz bod 4.4).
Nežádoucí účinky na játra
U pacientů s vysokou nádorovou zátěží způsobenou metastatickým onemocněním byl v průběhu léčby azacitidinem zaznamenán výskyt jaterního selhání, progresivního jaterního kómatu a úmrtí (viz bod 4.4).
Srdeční příhody
Údaje z klinické studie umožňující účast pacientů se známou anamnézou kardiovaskulárního nebo plicního onemocnění prokázaly nárůst srdečních příhod u pacientů s nově diagnostikovanou akutní myeloidní leukémií léčenou azacitidinem (viz bod 4.4).
Starší populace
K dispozici je pouze omezené množství informací o použití azacitidinu u pacientů ve věku ≥ 85 let (se 14 [5,9 %] pacienty ve věku ≥ 85 let léčenými ve studii AZA-AML-001).
Pediatrická populace
Ve studii AZA-JMML-001 bylo 28 pediatrických pacientů (ve věku od 1 měsíce do méně než 18 let) léčeno azacitidinem pro MDS (n = 10) nebo juvenilní myelomonocytickou leukémii (JMML) (n = 18) (viz bod 5.1).
Všech 28 pacientů se setkalo s alespoň 1 nežádoucí příhodou a 17 (60,7 %) se setkalo alespoň s 1 příhodou spojenou s léčbou. Nejčastějšími hlášenými nežádoucími příhodami u celé pediatrické populace byly horečka, hematologické příhody, včetně anémie, trombocytopenie a febrilní neutropenie, a gastroinstestinální příhody, včetně zácpy a zvracení.
U tří (3) subjektů došlo v rámci léčby k náhlé příhodě, která vedla k přerušení podávání léčiva (horečka, progrese onemocnění a bolest břicha).
Ve studii AZA-AML-004 bylo 7 pediatrických pacientů (ve věku od 2 do 12 let) léčeno azacitidinem pro AML v molekulárním relapsu po první úplné remisi [CR1] (viz bod 5.1).
Všech 7 pacientů se setkalo s alespoň 1 nežádoucí příhodou související s léčbou. Nejčastěji hlášenými nežádoucími příhodami byly neutropenie, nauzea, leukopenie, trombocytopenie, průjem a zvýšená alaninaminotransferáza (ALT). U dvou pacientů došlo v souvislosti s léčbou k příhodě vedoucí k přerušení podávání léku (febrilní neutropenie, neutropenie).
U omezeného počtu pediatrických pacientů léčených azacitidinem nebyly během klinické studie identifikovány žádné nové bezpečnostní signály. Celkový bezpečnostní profil byl konzistentní s tím, který se vyskytuje u dospělé populace.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
email: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Během klinických studií byl hlášen jeden případ předávkování azacitidinem. Po jedné intravenózní dávce přibližně 290 mg/m2, téměř 4násobku doporučené počáteční dávky, se u pacienta vyskytly průjem, nauzea a zvracení.
V případě předávkování je potřeba u pacienta sledovat krevní obraz a v případě potřeby mu poskytnout podpůrnou léčbu. Na předávkování azacitidinem není známo žádné specifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, analoga pyrimidinu; ATC kód: L01BC07
Mechanismus účinku
Předpokládá se, že cytostatické účinky azacitidinu se uskutečňují prostřednictvím několika mechanismů zahrnujících cytotoxicitu vůči abnormálním hematopoetickým buňkám v kostní dřeni a hypometylaci DNA. Cytotoxický účinek azacitidinu může být výsledkem řady mechanismů, včetně inhibice syntézy DNA, RNA a proteinů, inkorporace do RNA a DNA a aktivace drah vedoucích k poškození DNA. Neproliferující buňky jsou na azacitidin relativně necitlivé. Inkorporace azacitidinu do DNA má za následek deaktivaci DNA-metyltransferáz, což vede k hypometylaci DNA. Hypometylace DNA aberantně metylovaných genů zapojených do regulace normálního buněčného cyklu, diferenciace a dráhy buněčné smrti mohou mít za následek opětovnou expresi genů a obnovení funkcí potlačujících tvorbu nádorů v nádorových buňkách. Relativní význam hypometylace DNA oproti cytotoxicitě nebo jiným účinkům azacitidinu pro klinické výsledky nebyl stanoven.
Klinická účinnost a bezpečnost
Dospělá populace (MDS, CMML a AML [20–30 % blastů v kostní dřeni])
Účinnost a bezpečnost azacitidinu byly hodnoceny v mezinárodní, multicentrické, kontrolované, otevřené, randomizované, komparativní studii fáze 3 s paralelními skupinami (AZA PH GL 2003 CL 001) u dospělých pacientů s: MDS intermediárního rizika 2. stupně a vysokého rizika podle mezinárodního prognostického skórovacího systému (International Prognostic Scoring systém, IPSS), refrakterní anémií s nadbytkem blastů (Refractory Anaemia with Excess Blasts, RAEB), refrakterní anémií s nadbytkem blastů v transformaci (Refractory Anaemia with Excess Blasts in Transformation, RAEB-T) a modifikovanou chronickou myelomonocytovou leukémií (mCMML) podle francouzsko-americko-britského klasifikačního systému (French American British, FAB). Pacienti s RAEB-T (21–30 % blastů) jsou nyní podle aktuálního klasifikačního systému WHO považováni za pacienty s AML. Léčba azacitidinem spolu s nejlepší podpůrnou léčbou (Best Supportive Care, BSC) (n = 179) byla porovnávána s konvenčními režimy léčby (Conventional Care Regimens, CCR). CCR se skládaly ze samostatné BSC (n = 105), léčby cytarabinem v nízkých dávkách spolu s BSC (n = 49) nebo standardní indukční chemoterapie spolu s BSC (n = 25). Před randomizací byli pacienti svými lékaři předrozděleni do 1 ze 3 skupin CCR. Pokud nebyli pacienti randomizováni do skupiny s azacitidinem, obdrželi tuto předem zvolenou léčbu. Jedním z kritérií pro zařazení do studie byl požadavek, aby pacienti měli výkonnostní stav 0–2 podle ECOG (Eastern Cooperative Oncology Group). Pacienti se sekundárním MDS byli ze studie vyloučeni. Primárním cílovým parametrem ve studii byla celková doba přežití. Azacitidin byl podáván v subkutánní dávce 75 mg/m2 denně po dobu 7 dnů, po kterých následovalo období bez podávání přípravku 21 dnů (28denní léčebný cyklus), s mediánem 9 cyklů (rozmezí = 1–39) a průměrem 10,2 cyklu. Medián věku populace podle původního léčebného záměru (intent to treat, ITT) byl 69 let (rozmezí 38 až 88 let).
V ITT analýze 358 pacientů (179 léčených azacitidinem a 179 CCR) byla léčba azacitidinem spojena s mediánem doby přežití 24,46 měsíce oproti 15,02 měsíce u pacientů léčených CCR, rozdíl byl 9,4 měsíce, se stratifikovanou log-rank p-hodnotou 0,0001. Poměr rizika (hazard ratio, HR) pro léčebný efekt byl 0,58 (95% CI: 0,43; 0,77). Četnost dvouletého přežívání byla 50,8 % u pacientů léčených azacitidinem oproti 26,2 % u pacientů léčených CCR (p < 0,0001).
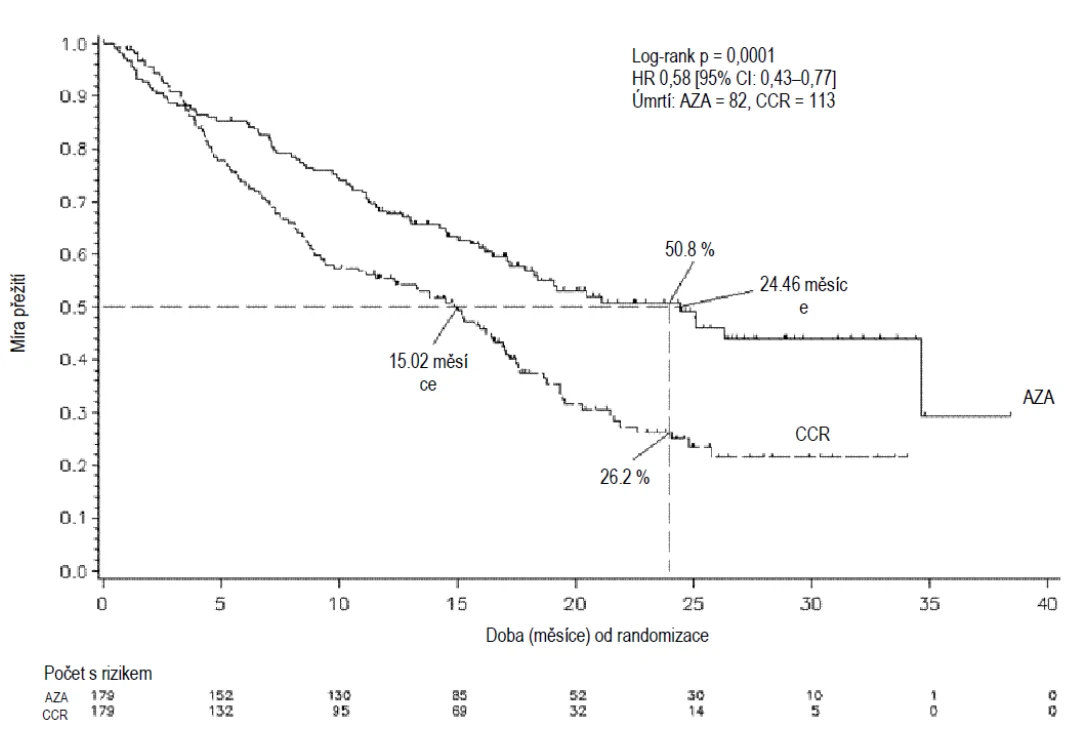
Legenda: AZA = azacitidin; CCR = konvenční režimy léčby (conventional care regimen); CI = interval spolehlivosti (confidence interval); HR = poměr rizika (hazard ratio)
Přínosy léčby azacitidinem z hlediska doby přežití byly konzistentní bez ohledu na druh léčby CCR (samotná BSC, léčba cytarabinem v nízkých dávkách spolu s BSC nebo standardní indukční chemoterapie spolu s BSC) v kontrolní skupině.
Při analýze cytogenetických podskupin podle IPSS byly pozorovány podobné výsledky mediánu celkové doby přežití ve všech skupinách (s příznivou, intermediální, nepříznivou cytogenetikou, včetně monozomie 7).
V analýzách věkových podskupin bylo ve všech skupinách (< 65 let, ≥ 65 let a ≥ 75 let) pozorováno zvýšení mediánu celkové doby přežití.
Léčba azacitidinem byla spojena s mediánem doby do úmrtí nebo transformace na AML 13,0 měsíce oproti 7,6 měsíce u pacientů s léčbou CCR, tj. zlepšení o 5,4 měsíce se stratifikovanou log-rank p-hodnotou 0,0025.
Léčba azacitidinem byla také spojena se snížením výskytu cytopenie a s ní souvisejících příznaků. Léčba azacitidinem vedla ke snížení potřeby transfuzí erytrocytů a trombocytů. Z pacientů ve skupině léčené azacitidinem, kteří byli na počátku studie závislí na transfuzi erytrocytů, se 45,0 % z těchto pacientů stalo během léčby nezávislými na transfuzi v porovnání s 11,4 % pacientů v kombinovaných skupinách CCR (statisticky významný (p < 0,0001) rozdíl 33,6 % (95% CI: 22,4; 44,6). U pacientů, kteří byli na počátku studie závislí na transfuzi erytrocytů a stali se v průběhu léčby nezávislými, byl medián doby trvání nezávislosti na transfuzi ve skupině s azacitidinem 13 měsíců.
Odpověď na léčbu byla hodnocena výzkumným pracovníkem nebo nezávislou hodnotící komisí (Independent Review Committee, IRC). Celková odpověď (kompletní remise [CR] + částečná remise [PR]) stanovená výzkumným pracovníkem byla 29 % ve skupině s azacitidinem a 12 % v kombinované skupině CCR (p = 0,0001). Celková odpověď (CR + PR) ve studii AZA PH GL 2003 CL 001, stanovená IRC, byla 7 % (12/179) ve skupině s azacitidinem a 1 % (2/179) v kombinované skupině CCR (p = 0,0113). Rozdíly v hodnocení odpovědi mezi IRC a výzkumným pracovníkem jsou následkem kritérii mezinárodní pracovní skupiny (International Working Group, IWG), které požadují zlepšení počtu buněk v periferní krvi a udržení tohoto zlepšení po dobu alespoň 56 dnů. Přínos k době přežití byl prokázán i u pacientů, u kterých nebyla docílena kompletní/částečná odpověď na léčbu azacitidinem. Zlepšení hematologických hodnot (větší nebo menší) bylo dosaženo podle hodnocení IRC u 49 % pacientů léčených azacitidinem v porovnání s 29 % pacientů v kombinované skupině CCR (p < 0,0001).
U pacientů s jednou nebo více cytogenetickými abnormalitami na počátku studie bylo procento pacientů s velkou cytogenetickou odpovědí podobné ve skupině s azacitidinem a v kombinované skupině CCR. Malá cytogenetická odpověď byla statisticky významně (p = 0,0015) vyšší ve skupině s azacitidinem (34 %) v porovnání s kombinovanou skupinou CCR (10 %).
Dospělá populace ve věku 65 let nebo více s AML s > 30 % blastů v kostní dřeni
Níže uvedené výsledky představují populaci podle původního léčebného záměru (ITT) ve studii AZA-AML-001 (pro schválenou indikaci viz bod 4.1).
Účinnost a bezpečnost azacitidinu byly hodnoceny v mezinárodní, multicentrické, kontrolované, otevřené studii fáze 3 s paralelními skupinami u pacientů ve věku od 65 let, u kterých byla nově diagnostikovaná AML de novo nebo sekundární AML s > 30 % blastů v kostní dřeni podle klasifikace WHO, kteří nebyli vhodní k HSCT. Azacitidin spolu s BSC (n = 241) byly srovnávány s CCR. CCR se skládaly ze samostatné BSC (n = 45), léčby cytarabinem v nízkých dávkách spolu s BSC (n = 158) nebo standardní intenzivní chemoterapie cytarabinem a antracyklinem spolu s BSC (n = 44). Před randomizací byli pacienti svými lékaři předrozděleni do 1 ze 3 skupin CCR. Pokud nebyli pacienti randomizováni do skupiny s azacitidinem, dostávali předem zvolenou léčbu. Jedním z kritérií pro zařazení do studie byl požadavek, aby pacienti měli výkonnostní stav 0–2 podle ECOG a střední nebo nepříznivý rizikový profil cytogenetických abnormalit. Primárním cílovým parametrem ve studii byla celková doba přežití.
Azacitidin byl podáván v subkutánní dávce 75 mg/m2/den po dobu 7 dnů, po kterých následovalo období bez podávání přípravku 21 dnů (28denní léčebný cyklus), s mediánem 6 cyklů (rozmezí: 1 až 28), u pacientů se samostatnou BSC byl medián 3 cykly (rozmezí: 1 až 20), u pacientů s cytarabinem v nízkých dávkách byl medián 4 cykly (rozmezí: 1 až 25) a u pacientů podstupujících standardní intenzivní chemoterapii byl medián 2 cykly (rozmezí: 1 až 3, indukční cyklus spolu s 1 nebo 2 konsolidačními cykly).
Jednotlivé parametry na počátku studie byly u skupiny s azacitidinem a u skupiny s CCR srovnatelné. Medián věku subjektů byl 75,0 roku (rozmezí: 64 až 91 let), 75,2 % byli běloši a 59,0 % byli muži. Na počátku studie bylo 60,7 % klasifikováno jako AML jinak nespecifikovaná, 32,4 % AML se změnami spojenými s myelodysplazií, 4,1 % myeloidní novotvary související s léčbou a 2,9 % AML s rekurentními genetickými abnormalitami podle klasifikace WHO.
V ITT analýze 488 pacientů (241 léčených azacitidinem a 247 CCR) byla léčba azacitidinem spojena s mediánem doby přežití 10,4 měsíce oproti 6,5 měsíci u pacientů léčených CCR, rozdíl byl 3,8 měsíce, se stratifikovanou log-rank p-hodnotou 0,1009 (dvoustrannou). Poměr rizik pro léčebný efekt byl 0,85 (95% CI = 0,69; 1,03). Četnost jednoletého přežívání byla 46,5 % u pacientů léčených azacitidinem oproti 34,3 % u pacientů léčených CCR.
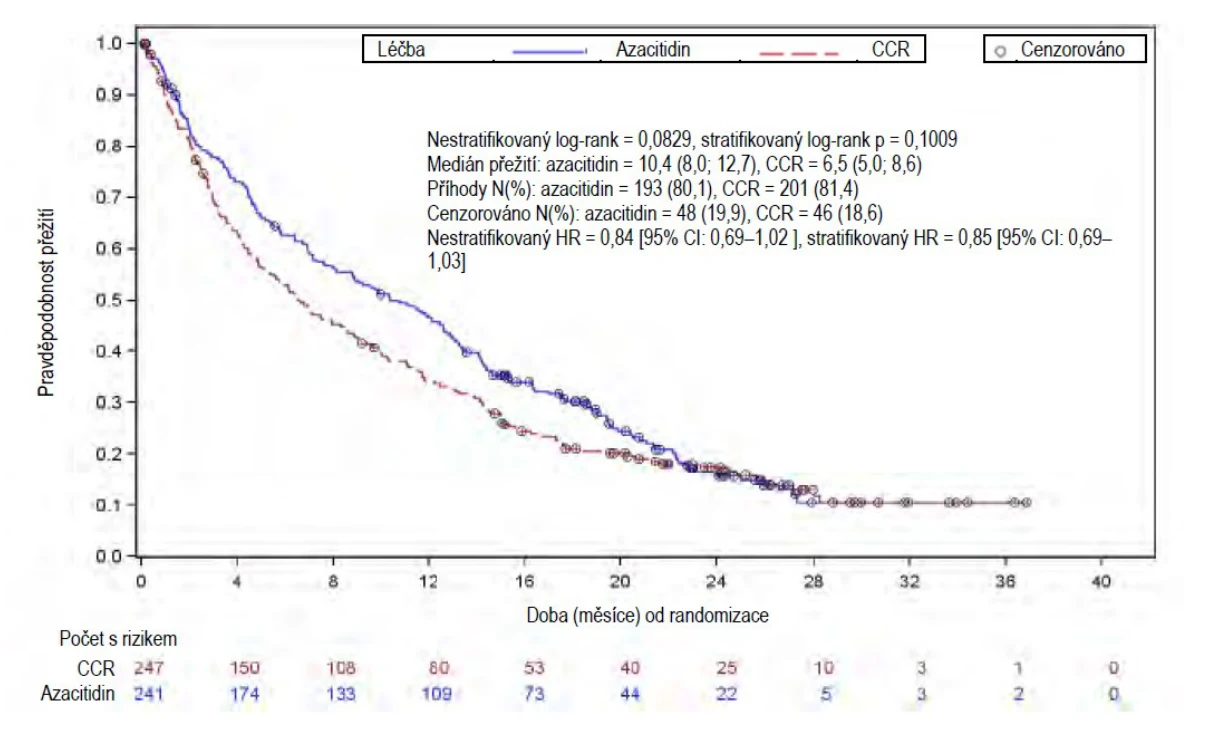
Coxův model proporcionálních rizik upravený pro předem specifikované výchozí prognostické faktory definovaný jako HR azacitidinu oproti CCR 0,80 (95% CI = 0,66; 0,99; p = 0,0355).
Kromě toho, i když cílem studie nebylo prokázat statisticky významný rozdíl při porovnání skupin léčených azacitidinem a předem vybraných skupin léčených CCR, bylo přežití pacientů léčených azacitidinem delší ve srovnání se zvolenou léčbou CCR – BSC samostatně, nízkou dávkou cytarabinu spolu s BSC a bylo podobné ve srovnání se standardní intenzivní chemoterapií spolu s BSC.
Ve všech předem specifikovaných podskupinách (věk [< 75 let a ≥ 75 let], pohlaví, rasa, výkonnostní stav podle ECOG [0 nebo 1 a 2], cytogenetické riziko na počátku studie [střední a nepříznivé], geografický region, klasifikace AML podle WHO [včetně AML se změnami souvisejícími s myelodysplazií], počet leukocytů na počátku studie [≤ 5 × 10⁹/l a > 5 × 10⁹/l], počet blastů v kostní dřeni na počátku studie [≤ 50 % a > 50 %] a MDS v anamnéze) byla zjištěna tendence k přínosu pro celkové přežití ve prospěch azacitidinu. V několika předem specifikovaných podskupinách dosáhl poměr rizika celkové doby přežití statistické významnosti, včetně pacientů s nepříznivým cytogenetickým rizikovým profilem, pacientů s AML se změnami spojenými s myelodysplazií, pacientů ve věku < 75 let, pacientek a pacientů bílé rasy.
Hematologická a cytogenetická odpověď na léčbu byla hodnocena výzkumným pracovníkem a IRC s podobnými výsledky. Míra celkové odpovědi (kompletní remise [CR] + kompletní remise s nekompletním obnovením počtu krvinek [CRi]) stanovená IRC byla 27,8 % ve skupině s azacitidinem a 25,1 % v kombinované skupině CCR (p = 0,5384). U pacientů, kteří dosáhli CR nebo CRi, byl medián doby remise 10,4 měsíce (95% CI = 7,2; 15,2) u subjektů s azacitidinem a 12,3 měsíce (95% CI = 9,0; 17,0) u subjektů s CCR. Přínos pro dobu přežití byl také prokázán u pacientů, kteří nedosáhli úplné odpovědi, u azacitidinu ve srovnání s CCR.
Léčba azacitidinem vedla ke zlepšení počtů krvinek v periferní krvi a ke snížení potřeby transfuzí erytrocytů a trombocytů. Pokud subjekt podstoupil jednu transfuzi nebo více transfuzí erytrocytů, resp. trombocytů v průběhu 56 dnů (8 týdnů) před randomizací nebo v průběhu randomizace, byl na počátku studie považován za pacienta závislého na transfuzi erytrocytů nebo trombocytů. Pokud subjekt nepodstoupil žádnou transfuzi erytrocytů, resp. trombocytů v průběhu kterýchkoli z 56 po sobě následujících dnů období hlášení, byl v průběhu léčby považován za pacienta nezávislého na infuzi erytrocytů nebo trombocytů.
Z pacientů ve skupině léčené azacitidinem, kteří byli na počátku studie závislí na transfuzi erytrocytů, se 38,5 % (95% CI = 31,1; 46,2) z těchto pacientů stalo během léčby nezávislými na transfuzi erytrocytů v porovnání s 27,6 % (95% CI = 20,9; 35,1) pacientů v kombinovaných skupinách CCR. U pacientů, kteří byli na počátku studie závislí na transfuzi erytrocytů a stali se v průběhu léčby nezávislými, byl medián doby trvání nezávislosti na transfuzi erytrocytů ve skupině s azacitidinem 13,9 měsíce a nebyl dosažen ve skupině CCR.
Z pacientů ve skupině léčené azacitidinem, kteří byli na počátku studie závislí na transfuzi trombocytů, se 40,6 % (95% CI = 30,9; 50,8) z těchto pacientů stalo během léčby nezávislými na transfuzi trombocytů v porovnání s 29,3 % (95% CI = 19,7; 40,4) pacientů v kombinovaných skupinách CCR. U pacientů, kteří byli na počátku studie závislí na transfuzi trombocytů a stali se v průběhu léčby nezávislými, byl medián doby trvání nezávislosti na transfuzi trombocytů ve skupině s azacitidinem 10,8 měsíce a ve skupině CCR 19,2 měsíce.
Byla posuzována kvalita života v souvislosti se zdravím (health-related quality of life, HRQoL) za pomoci dotazníku týkajícího se kvality života Evropské organizace pro výzkum a léčbu rakoviny (European Organization for Research and Treatment of Cancer Core Quality of Life Questionnaire, EORTC QLQ-C30). Údaje HRQoL bylo možné analyzovat na podskupině celé populace studie. Přestože je analýza omezená, dostupné údaje naznačují, že pacienti v průběhu léčby azacitidinem nepozorují významné zhoršení kvality života.
Pediatrická populace
Studie AZA-JMML-001 byla mezinárodní, multicentrická, otevřená studie fáze 2 k vyhodnocení farmakokinetiky, farmakodynamiky, bezpečnosti a účinnosti azacitidinu před HSCT u pediatrických pacientů s nově diagnostikovanou pokročilou MDS nebo JMML. Primárním cílem klinické studie bylo vyhodnotit účinek azacitidinu pro míru odpovědi v cyklu 3, k 28. dni.
Pacienti (MDS, n = 10; JMML, n = 18, 3 měsíce až 15 let; 71 % mužů) byli léčeni intravenózně podávaným azacitidinem v dávce 75 mg/m², denně ve dnech 1 až 7 a 28denním cyklu po minimálně 3 cykly a maximálně 6 cyklů.
Registrace do studijní skupiny s MDS byla ukončena po 10 pacientech s MDS z důvodu nedostatečné účinnosti; u těchto 10 pacientů nebyly potvrzeny žádné klinické odpovědi.
Do studijní skupiny s JMML bylo zařazeno 18 pacientů (13 PTPN11, 3 NRAS, 1 KRAS somatické mutace a 1 klinická diagnóza neurofibromatózy typu 1 [NF-1]). Šestnáct pacientů dokončilo 3 cykly terapie a 5 z nich dokončilo 6 cyklů. U celkem 11 pacientů s JMML byla zaznamenána klinická odpověď v cyklu 3, ve dni 28; z těchto 11 subjektů, byla u 9 (50 %) subjektů potvrzena klinická odpověď (3 subjekty s cCR a 6 subjektů s cPR). Mezi kohortou pacientů s JMML léčených azacitidinem, mělo 7 pacientů (43,8 %) trvalou odpověď trombocytů (počet ≥ 100 × 109/l) a 7 (43,8 %) pacientů potřebovalo transfuzi při HSCT. Celkem 17 z 18 pacientů postoupilo k HSCT.
Vzhledem k uspořádání studie (malý počet pacientů a různé matoucí faktory) nelze na základě této klinické studie vyvodit, zda azacitidin před HSCT zlepšuje výsledek přežití u pacientů s JMML.
Studie AZA-AML-004 byla multicentrická otevřená studie fáze 2 k vyhodnocení bezpečnosti, farmakodynamiky a účinnosti azacitidinu ve srovnání s režimem bez protinádorové léčby u dětí a mladých dospělých s AML v molekulárním relapsu po CR1.
Sedm pacientů (medián věku 6,7 roku [rozmezí 2 až 12 let]; 71,4 % mužů) bylo léčeno intravenózně podávaným azacitidinem v dávce 100 mg/m2, denně ve dnech 1 až 7 v 28denním cyklu po maximálně 3 cykly.
Pět pacientů mělo v den 84 hodnocení minimální reziduální onemocnění (MRD), přičemž 4 pacienti dosáhli buď molekulární stabilizace (n = 3), nebo molekulárního zlepšení (n = 1) a 1 pacient měl klinický relaps. Šest ze 7 pacientů (90 % [95% CI = 0,4; 1,0]) léčených azacitidinem podstoupilo HSCT.
Vzhledem k malé velikosti vzorku nelze účinnost azacitidinu u pediatrické AML stanovit.
Viz bod 4.8 pro informace o bezpečnosti.
5.2 Farmakokinetické vlastnosti
Absorpce
Po subkutánním podání jednorázové dávky 75 mg/m2 se azacitidin rychle vstřebával s maximální plazmatickou koncentrací 750 ± 403 ng/ml za 0,5 h po aplikaci (první odběrový časový bod). Absolutní biologická dostupnost azacitidinu po subkutánním podání v porovnání s intravenózním podáním (jednorázové dávky 75 mg/m2) byla přibližně 89 % na základě plochy pod křivkou (AUC).
Plocha pod křivkou a maximální plazmatická koncentrace (Cmax) po subkutánním podání azacitidinu byly úměrné přibližně v dávkovém rozmezí 25 až 100 mg/m2.
Distribuce
Po intravenózně podané dávce byl průměrný distribuční objem 76 ± 26 l a systémová clearance byla 147 ± 47 l/hod.
Biotransformace
Na základě in vitro údajů se metabolismus azacitidinu nezdá být zprostředkován izoenzymy cytochromu P450 (CYP), UDP-glukuronosyltransferázou (UGT), sulfotransferázou (SULT) a glutathiontransferázou (GST).
Azacitidin podléhá spontánní hydrolýze a deaminaci zprostředkované cytidindeaminázou. U S9 frakcí z lidských jater probíhala tvorba metabolitů nezávisle na NADPH, což naznačuje, že metabolismus azacitidinu nebyl zprostředkován izoenzymy cytochromu P450. In vitro studie azacitidinu na kultivovaných lidských hepatocytech naznačuje, že v koncentracích 1,0 μM až 100 μM (tj. až asi 30násobně vyšší než klinicky dosažitelné koncentrace) azacitidin neindukuje CYP 1A2, 2C19, 3A4 ani 3A5. Ve studiích hodnotících inhibici sady izoenzymů P450 (CYP 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 a 3A4) azacitidin v koncentracích až do 100 μM nezpůsoboval inhibici. Z tohoto důvodu je indukce či inhibice CYP enzymů azacitidinem v klinicky dosažitelných plazmatických koncentracích nepravděpodobná.
Eliminace
Azacitidin se rychle ztrácí z plazmy s průměrným eliminačním poločasem (t1/2) 41 ± 8 minut po subkutánním podání. Po subkutánním podání azacitidinu v dávce 75 mg/m2 jednou denně po dobu 7 dní nedochází k žádné kumulaci. Hlavní cestou eliminace azacitidinu a/nebo jeho metabolitů je vylučování močí. Po intravenózním a subkutánním podání 14C-azacitidinu bylo 85, resp. 50 % podané radioaktivity zjištěno v moči, zatímco ve stolici to bylo < 1 %.
Zvláštní populace
Vlivy poruch funkce jater (viz bod 4.2), pohlaví, věku nebo rasy na farmakokinetické vlastnosti azacitidinu nebyly formálně hodnoceny.
Pediatrická populace
Ve studii AZA-JMML-001 byla farmakokinetická analýza určena na základě 10 pediatrických pacientů s MDS a 18 pediatrických pacientů s JMML v den 7 cyklu 1 (viz bod 5.1). Medián věku (rozpětí) pacientů s MDS byl 13,3 (1,9–15) roku a 2,1 (0,2–6,9) roku u pacientů s JMML.
Po intravenózním podání dávky 75 mg/m2, azacitidin rychle dosáhl Cmax během 0,083 hodiny jak v populaci s MDS, tak v populaci s JMML. Geometrický průměr Cmax byl u pacientů s MDS 1 797,5 ng/ml a u pacientů s JMML 1 066,3 ng/ml; geometrický průměr AUC0-∞ byl u pacientů s MDS 606,9 ng∙h/ml a u pacientů s JMML 240,2 ng∙h/ml. Geometrický průměr distribučního objemu u subjektů s MDS byl 103,9 a u subjektů s JMML 61,1 l. Ukázalo se, že celková plazmatická expozice azacitidinu byla vyšší u subjektů s MDS; nicméně střední až vysoká variabilita mezi pacienty byla zaznamenána jak u hodnot AUC, tak u hodnot Cmax.
Geometrický průměr t1/2 byl 0,4 a 0,3 hodiny a geometrický průměr clearance byl u MDS 166,4 l/h a u JMML 148,3 l/h.
Farmakokinetická data ze studie AZA-JMML-001 byla spojena a porovnána s farmakokinetickými daty od 6 dospělých subjektů s MSD, kterým bylo intravenózně podáváno 75 mg/m2 azacitidinu ve studii AZA-2002-BA-002. Průměr Cmax a AUCR0-tR azacitidinu byla podobná mezi dospělými pacienty a pediatrickými pacienty po intravenózním podání (2 750 ng/ml versus 2 841 ng/ml a 1 025 ng∙h/ml versus 882,1 ng∙h/ml, v daném pořadí).
Ve studii AZA-AML-004 byla farmakokinetická analýza provedena u 6 ze 7 pediatrických pacientů, kteří měli alespoň jednu měřitelnou farmakokinetickou koncentraci po podání dávky (viz bod 5.1). Medián věku (rozmezí) pacientů s AML byl 6,7 (2–12) roku.
Po opakovaných dávkách 100 mg/m2 byly geometrické průměry pro Cmax a AUC0→∞ v cyklu 1, den 7 rovny 1 557 ng/ml, respektive 899,6 ng∙h/ml, s vysokou interindividuální variabilitou (CV% 201,6 %, respektive 87,8 %). Azacitidin rychle dosáhl CRmaxR s mediánem doby po intravenózním podání 0,090 hodiny, která klesala s geometrickým průměrem t1/2 = 0,380 hodiny. Geometrický průměr pro clearance byl 127,2 l/h a pro distribuční objem byl 70,2 l.
Farmakokinetická expozice (azacitidinu) pozorovaná u dětí s AML při molekulárním relapsu po CR1 byla srovnatelná s expozicí získanou ze souhrnných údajů 10 dětí s MDS a 18 dětí s JMML a rovněž srovnatelná s expozicí azacitidinu u dospělých s MDS.
Porucha funkce ledvin
Porucha funkce ledvin nemá žádný výrazný vliv na farmakokinetickou expozici azacitidinu po jednorázovém ani po opakovaném subkutánním podání. Po subkutánním jednorázovém podání dávky 75 mg/m2 byly průměrné hodnoty expozice (AUC a CRmaxR) u pacientů s lehkou, středně těžkou a těžkou poruchou funkce ledvin zvýšené o 11–21 %, 15–27 %, respektive 41–66 %, ve srovnání s pacienty s normální funkcí ledvin. Expozice se však pohybovala ve stejném celkovém rozmezí expozic, jaké byly pozorovány u pacientů s normální funkcí ledvin. Azacitidin lze podávat pacientům s poruchou funkce ledvin bez počáteční úpravy dávek, pokud je u těchto pacientů sledována toxicita, protože azacitidin a/nebo jeho metabolity jsou vylučovány zejména ledvinami.
Farmakogenomika
Účinek známých polymorfismů cytidindeaminázy na metabolismus azacitidinu nebyl formálně zkoumán.
5.3 Předklinické údaje vztahující se k bezpečnosti
Azacitidin indukuje genové mutace a chromozomální aberace v bakteriálních a savčích buněčných systémech in vitro. Potenciální kancerogenita azacitidinu byla hodnocena u myší a potkanů. Azacitidin indukoval nádory hematopoetického systému u samic myší po intraperitoneálním podání 3krát týdně po dobu 52 týdnů. U myší, kterým byl podáván azacitidin intraperitoneálně po dobu 50 týdnů byl pozorován zvýšený výskyt nádorů v lymforetikulárním systému, na plících, v mléčné žláze a na kůži. Studie tumorogenity u potkanů odhalila zvýšený výskyt nádorů varlat.
Studie časné embryotoxicity u myší odhalily 44% četnost nitroděložního embryonálního úmrtí (zvýšená resorpce) po jednorázové intraperitoneální injekci azacitidinu během organogeneze. Byly zjištěny vývojové abnormality mozku u myší po podání azacitidinu během uzavírání nebo před uzavřením tvrdého patra. U potkanů nezpůsobil azacitidin žádné nežádoucí účinky při podání v období před implantací, avšak v případě podání během organogeneze byl jednoznačně embryotoxický. Fetální abnormality během organogeneze u potkanů zahrnovaly: anomálie CNS (exencefalie/encefalokéla), anomálie končetin (mikromelie, pes equinovarus, syndaktylie, oligodaktylie) a další (mikroftalmie, mikrognatie, gastroschiza, edém, abnormality žeber).
Podání azacitidinu myším samcům před pářením s neléčenými samicemi mělo za následek snížení fertility a ztrátu potomstva během následného embryonálního a postnatálního vývoje. Léčba samců potkanů způsobila snížení hmotnosti varlat a nadvarlat, snížení počtu spermií, snížení míry březosti, zvýšení počtu abnormálních embryí a zvýšení ztráty embryí u oplodněných samic (viz bod 4.6).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Mannitol (E 421)
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřená injekční lahvička s práškem:
36 měsíců
Po rekonstituci:
Při rekonstituci suspenze přípravku Azacitidine Rompharm nechlazenou vodou pro injekci byla chemická a fyzikální stabilita po otevření před použitím rekonstituovaného léčivého přípravku prokázána na dobu 45 minut při teplotě 25 °C a 8 hodin při teplotě 2 °C až 8 °C.
Dobu použitelnosti rekonstituovaného léčivého přípravku je možné prodloužit rekonstitucí chlazenou (2 °C až 8 °C) vodou pro injekci. Při rekonstituci suspenze přípravku Azacitidine Rompharm chlazenou (2 °C až 8 °C) vodou pro injekci byla chemická a fyzikální stabilita po otevření před použitím rekonstituovaného léčivého přípravku prokázána na dobu 22 hodin při teplotě 2 °C až 8 °C.
Z mikrobiologického hlediska má být rekonstituovaný přípravek použít okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně doba nemá být delší než 8 hodin při teplotě 2 °C až 8 °C po rekonstituci nechlazenou vodou pro injekci, respektive nemá být delší než 22 hodin po rekonstituci chlazenou (2 °C až 8 °C) vodou pro injekci.
6.4 Zvláštní opatření pro uchovávání
Neotevřené injekční lahvičky
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
Rekonstituovaná suspenze
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Přípravek je balen v injekční lahvičce z bezbarvého skla třídy I, o objemu 62 ml, uzavřené brombutylovou pryžovou zátkou a utěsněné hliníkovým uzávěrem s bílým plastovým diskem.
Velikost balení: 1 injekční lahvička
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Doporučení pro bezpečné zacházení
Přípravek Azacitidine Rompharm je cytotoxický léčivý přípravek a jako u jiných potenciálně toxických látek je třeba při manipulaci a přípravě suspenze azacitidinu postupovat opatrně. Je nutné dodržovat postupy pro správnou manipulaci s protinádorovými léčivými přípravky a pro jejich likvidaci.
Jestliže se rekonstituovaný azacitidin dostane do kontaktu s kůží, okamžitě postižené místo pečlivě omyjte mýdlem a vodou. Pokud přijde do kontaktu se sliznicemi, důkladně je opláchněte vodou.
Postup rekonstituce
Azacitidin je nutno rekonstituovat vodou pro injekci. Dobu použitelnosti rekonstituovaného léčivého přípravku je možné prodloužit rekonstitucí chlazenou (2 °C až 8 °C) vodou pro injekci. Podrobnosti o uchovávání rekonstituovaného přípravku jsou uvedeny níže.
- 1.
Je třeba si připravit následující pomůcky:
injekční lahvičku (lahvičky) s azacitidinem, injekční lahvičku (lahvičky) s vodou pro injekci, nesterilní chirurgické rukavice, alkoholové tampony, 5ml injekční stříkačku (stříkačky) s jehlou (jehlami).
- 2. Do injekční stříkačky natáhněte 4 ml vody pro injekci, přičemž je nutné zajistit, že jste odstranili veškerý vzduch zachycený v injekční stříkačce.
- 3. Zaveďte jehlu injekční stříkačky obsahující 4 ml vody pro injekci skrz pryžovou zátku injekční lahvičky s azacitidinem a vstříkněte vodu pro injekci do injekční lahvičky.
- 4. Vytáhněte injekční stříkačku s jehlou. Injekční lahvičku je třeba důkladně protřepat, až se utvoří homogenní zakalená suspenze. Po rekonstituci obsahuje jeden ml suspenze 25 mg azacitidinu (100 mg / 4 ml). Rekonstituovaný přípravek je homogenní, zakalená suspenze, bez sraženin. Pokud přípravek obsahuje velké částice nebo sraženiny, musí se zlikvidovat. Po rekonstituci suspenzi nefiltrujte, mohlo by dojít k odstranění léčivé látky. Je potřeba vzít v úvahu, že filtry jsou obsaženy v některých adaptérech, hrotech a uzavřených systémech; proto se tyto systémy nesmí používat pro podání léčivého přípravku po rekonstituci.
- 5. Očistěte pryžovou zátku a zaveďte do injekční lahvičky novou injekční stříkačku s jehlou. Injekční lahvičku je poté třeba otočit dnem vzhůru. Ujistěte se, že hrot jehly je pod hladinou kapaliny. Zatáhněte píst zpět a odeberte množství léčivého přípravku potřebné pro jednu dávku. Ujistěte se, že jste nenasáli do injekční stříkačky žádný vzduch. Vytáhněte jehlu s injekční stříkačkou z injekční lahvičky a jehlu zlikvidujte.
- 6. Pevně připojte novou subkutánní jehlu (doporučuje se velikost 25 G) k injekční stříkačce. Z jehly se před injekcí nemá odstraňovat vzduch, aby se snížil výskyt lokálních reakcí v místě vpichu.
- 7. Pokud je třeba více než 1 injekční lahvička, zopakujte všechny výše uvedené kroky pro přípravu suspenze. U dávek vyžadujících více než 1 injekční lahvičku se má dávka rovnoměrně rozdělit, např. dávka 150 mg = 6 ml, 2 injekční stříkačky, každá po 3 ml. Vzhledem ke zbytkovému množství v injekční lahvičce a v jehle nemusí být možné nasát veškerou suspenzi z injekční lahvičky.
- 8. Obsah injekční stříkačky s dávkou se musí těsně před podáním resuspendovat. Před podáním se má stříkačka naplněná rekonstituovanou suspenzí nechat po dobu až 30 minut dosáhnout teploty přibližně 20 ºC – 25 ºC. Pokud uplynula doba delší než 30 minut, suspenze se musí náležitě zlikvidovat a musí se připravit nová dávka. Při resuspendaci intenzivně převalujte injekční stříkačku mezi dlaněmi, až vznikne homogenní zakalená suspenze. Pokud přípravek obsahuje velké částice nebo sraženiny, musí se zlikvidovat.
Výpočet jednotlivé dávky
Celková dávka podle plochy povrchu těla (body surface area, BSA) se vypočte následujícím způsobem:
Celková dávka (mg) = dávka (mg/m2) × BSA (m2)
Následující tabulka je uvedena pouze jako příklad výpočtu jednotlivé dávky azacitidinu na základě průměrné hodnoty BSA 1,8 m2.
Dávka mg/m2 (% doporučené počáteční dávky) | Celková dávka vycházející z BSA 1,8 m2 | Potřebný počet injekčních lahviček | Celkové potřebné množství rekonstituované suspenze |
|---|---|---|---|
| 75 mg/m2 (100 %) | 135 mg | 2 injekční lahvičky | 5,4 ml |
| 37,5 mg/m2 (50 %) | 67,5 mg | 1 injekční lahvička | 2,7 ml |
| 25 mg/m2 (33 %) | 45 mg | 1 injekční lahvička | 1,8 ml |
Způsob podání
Rekonstituovaný přípravek Azacitidine Rompharm se podává subkutánní injekcí (jehlu zavést pod úhlem 45–90°), za použití jehly o velikosti 25 G, do horní části paže, do stehna nebo do břicha.
Dávky větší než 4 ml se mají aplikovat do dvou různých míst.
Místa vpichu injekce je třeba střídat. Další injekce je třeba podávat nejméně 2,5 cm od předchozího místa, a nikdy ne do oblastí, které jsou citlivé, zhmožděné, zarudlé nebo zatvrdlé.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Rompharm Company S.R.L.
Eroilor Street, 1A, Otopeni 075100, Ilfov
Rumunsko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
44/473/24-C
9. DATUM PRVNÍ REGISTRACE/ PRODLOUŽENÍ REGISTRACE
Datum první registrace: 23. 6. 2026
10. DATUM REVIZE TEXTU
- 23. 6. 2026