

Souhrn údajů o přípravku (SPC) - RENDAZVI
1. NÁZEV PŘÍPRAVKU
Rendazvi 200 mg potahované tablety
Rendazvi 300 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENͨ
Rendazvi 200 mg potahované tablety
Jedna potahovaná tableta obsahuje 200 mg azacitidinu.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 3,5 mg monohydrátu laktózy.
Rendazvi 300 mg potahované tablety
Jedna potahovaná tableta obsahuje 300 mg azacitidinu.
Pomocná látka se známým účinkem
Jedna potahovaná tableta obsahuje 5,25 mg monohydrátu laktózy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Rendazvi 200 mg potahované tablety
Růžová, oválná potahovaná tableta 17,2 × 7,7 mm s vyraženým označením „753“ na jedné straně a hladká na straně druhé.
Rendazvi 300 mg potahované tablety
Hnědá, oválná potahovaná tableta 19,2 × 9,2 mm s vyraženým označením „754“ na jedné straně a hladká na straně druhé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Rendazvi je indikován k udržovací léčbě dospělých pacientů s akutní myeloidní leukemií (AML), kteří po indukční léčbě s konsolidační léčbou nebo bez ní dosáhli kompletní remise (CR) nebo kompletní remise s nekompletní úpravou krevního obrazu (CRi), a kteří nejsou způsobilí pro transplantaci hematopoetických kmenových buněk (hematopoietic stem cell transplantation, HSCT), včetně pacientů, kteří se rozhodli HSCT nepodstoupit.
4.2 Dávkování a způsob podání
Léčbu přípravkem Rendazvi má zahájit a sledovat lékař se zkušenostmi v používání chemoterapeutických léčivých přípravků.
Během prvních 2 léčebných cyklů mají být pacientům 30 minut před každou dávkou přípravku Rendazvi podána antiemetika. Profylaxi antiemetiky lze po 2 cyklech vynechat, jestliže u pacienta nedošlo k nauzee a zvracení (viz bod 4.4).
Dávkování
Doporučená dávka je 300 mg azacitidinu perorálně jednou denně. Každý opakovaný cyklus tvoří 14denní léčebné období následované 14denním obdobím bez léčby (28denní léčebný cyklus).
V léčbě přípravkem Rendazvi se má pokračovat, dokud nebude v periferní krvi nebo kostní dřeni zjištěno maximálně 15 % blastů nebo do nepřijatelné toxicity (viz pokyny pro úpravu režimu podávání dávek při relapsu onemocnění).
Přípravek Rendazvi se z důvodu rozdílů v expozici, dávce a režimu léčby nemá zaměňovat s injekčně podávaným azacitidinem. Doporučuje se, aby si zdravotničtí pracovníci ověřili název léčivého přípravku, dávku a cestu podání.
Laboratorní testy
Před zahájením léčby je třeba vyšetřit kompletní krevní obraz. Vyšetření kompletního krevního obrazu se doporučuje provádět také každý druhý týden během prvních 2 cyklů (56 dnů), každý druhý týden po dobu dalších 2 cyklů po úpravě dávky a poté každý měsíc, vždy před zahájením dalšího cyklu léčby (viz bod 4.4).
Úprava režimu podávání dávek při relapsu AML
Dojde-li k relapsu onemocnění s 5 % až 15 % blastů v periferní krvi nebo kostní dřeni, je třeba provést klinické vyšetření a zvážit prodloužení režimu dávkování ze 14 na 21 dnů opakovaného 28denního cyklu. Podávání dávek nemá v žádném 28denním období přesáhnout 21 dnů. Přípravek Rendazvi se má vysadit, pokud bylo v periferní krvi či kostní dřeni zjištěno více než 15 % blastů nebo dle uvážení lékaře.
Úprava dávky kvůli nežádoucím účinkům
Doporučení pro úpravu dávky při hematologických a nehematologických nežádoucích účincích vychází z klinických a laboratorních nálezů (viz tabulka 1).
Tabulka 1: Úpravy dávky při hematologických a nehematologických nežádoucích účincích
| Kritéria* | Doporučený postup |
|---|---|
| Kritéria* | Doporučený postup |
Neutropenie stupně 4 nebo neutropenie stupně 3 s horečkou | První výskyt
Výskyt ve 2 po sobě následujících cyklech
|
Trombocytopenie stupně 4 nebo trombocytopenie stupně 3 s krvácením | První výskyt
|
Výskyt ve 2 po sobě následujících cyklech
| |
Nauzea, zvracení nebo průjem stupně 3 nebo vyššího |
|
Jiné nehematologické příhody stupně 3 nebo vyššího |
|
*Stupeň 1 jsou lehké, stupeň 2 jsou středně těžké, stupeň 3 jsou těžké a stupeň 4 jsou život ohrožující nežádoucí účinky. Stupně toxicity odpovídají National Cancer Institute Common Terminology Criteria for Adverse Events, verze 4.3 (NCI-CTCAE v4.3).
Vynechání nebo opožděné užití dávek
Pokud pacient dávku přípravku Rendazvi vynechá nebo ji neužije v obvyklou dobu, má ji užít co nejdříve v tentýž den. Další plánovanou dávku má pak užít v obvyklý čas následující den. Ve stejný den nemá pacient užít dvě dávky.
Jestliže pacient dávku vyzvrací, nesmí ve stejný den užít další dávku, ale má pokračovat užitím dávky v obvyklou dobu následující den.
Zvláštní populace
Starší pacienti
U pacientů ve věku nad 65 let se nedoporučují žádné úpravy dávky (viz bod 5.2).
Porucha funkce ledvin
Pacientům s lehkou, středně těžkou nebo těžkou poruchou funkce ledvin lze přípravek Rendazvi podávat bez úpravy úvodní dávky (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (celkový bilirubin (BIL) ≤ horní hranice normálních hodnot (ULN) a hodnota aspartátaminotransferázy (AST) > ULN, nebo hodnota BIL 1 až 1,5 × ULN a jakákoli hodnota AST) se nedoporučuje žádná úprava dávky (viz bod 5.2).
U pacientů se středně těžkou (hodnota BIL > 1,5 až 3 × ULN) a těžkou poruchou funkce jater (hodnota BIL > 3 × ULN) je třeba sledovat častěji, zda se u nich nevyskytnou nežádoucí účinky, a dávku v takovém případě vhodně upravit (viz tabulka 1).
Pediatrická populace
Bezpečnost a účinnost azacitidinu u dětí a dospívajících do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Rendazvi je určen k perorálnímu podání.
Přípravek Rendazvi lze užívat s jídlem nebo nezávisle na jídle. Tablety se mají polykat vcelku a zapít sklenicí vody, každý den přibližně ve stejnou dobu. Tablety se nesmí dělit, drtit, rozpouštět ani žvýkat, jelikož se jedná o cytotoxický léčivý přípravek a je třeba se vyhnout kontaktu s jádrem tablety (viz bod 6.6).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
Hematologická toxicita
Léčba azacitidinem může být spojena s neutropenií, trombocytopenií a febrilní neutropenií (viz bod 4.8, kde je uvedena frekvence výskytu). Ke zvládání hematologické toxicity může být nezbytné přerušení léčby, snížení dávky či ukončení podávání přípravku Rendazvi. Pacienty je třeba upozornit, aby okamžitě hlásili epizody horečky. Pacienty s nízkým počtem trombocytů je třeba poučit, aby hlásili časné známky nebo příznaky krvácení. Na základě individuálních charakteristik pacienta, odpovědi na léčbu a v souladu se stávajícími doporučenými klinickými postupy je třeba zajistit podpůrnou péči, jako je podání antibiotik a/nebo antipyretik k léčbě infekce/horečky a GCSF k léčbě neutropenie (viz bod 4.2, tabulka 1).
Diferenciační syndrom
U pacientů dostávajících perorální azacitidin byly hlášeny případy diferenciačního syndromu (také známého jako syndrom kyseliny retinové). Diferenciační syndrom může být fatální a příznaky a klinické nálezy zahrnují respirační tíseň, plicní infiltráty, horečku, vyrážku, plicní edém, periferní edém, rychlý přírůstek tělesné hmotnosti, pleurální výpotky, perikardiální výpotky, hypotenzi a poruchu funkce ledvin (viz bod 4.8). Při prvním výskytu příznaků nebo známek naznačujících diferenciační syndrom má být zvážena léčba vysokými dávkami i.v. kortikosteroidů a monitorování hemodynamiky. Má být zváženo dočasné vysazení perorálního azacitidinu do vymizení příznaků, a pokud je léčba obnovena, doporučuje se opatrnost.
Gastrointestinální toxicita
Gastrointestinální toxicita byla u pacientů léčených azacitidinem nejčastějším nežádoucím účinkem (viz bod 4.8). Během prvních 2 cyklů léčby přípravkem Rendazvi je třeba pacientům podávat profylakticky antiemetika (viz bod 4.2). Průjem je třeba léčit okamžitě, jakmile se objeví symptomy. Ke zvládání gastrointestinální toxicity může být nezbytné přerušení léčby, snížení dávky či ukončení podávání přípravku Rendazvi (viz bod 4.2).
Ženy ve fertilním věku / Antikoncepce u mužů a žen
Ženy ve fertilním věku musí během léčby a ještě 6 měsíců po ukončení terapie používat účinnou antikoncepci. Muži musí během léčby a ještě 3 měsíce po ukončení terapie používat účinnou antikoncepci (viz bod 4.6).
Pomocné látky
Tablety přípravku Rendazvi obsahují laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento léčivý přípravek užívat.
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Žádné konvenční klinické studie lékových interakcí s azacitidinem nebyly provedeny.
V případě souběžného podání s jinými cytostatiky se doporučuje opatrnost a sledování, jelikož nelze vyloučit antagonistický, aditivní nebo synergický farmakodynamický účinek. Tyto účinky mohou záviset na dávce, pořadí a schématu podávání.
Při současném podávání s inhibitorem protonové pumpy (omeprazol) byla expozice přípravku Rendazvi ovlivněna jen minimálně. Úprava dávky přípravku Rendazvi tedy není nutná, je-li přípravek podáván současně s inhibitory protonové pumpy nebo jinými přípravky ovlivňujícími pH.
Studie provedená in vitro s azacitidinem na lidských jaterních frakcích naznačila, že azacitidin nebyl metabolizován izoformami cytochromu P450 (CYP). Z toho důvodu se předpokládá, že interakce s induktory nebo inhibitory CYP nejsou pravděpodobné (viz bod 5.2).
Klinicky relevantní inhibiční nebo indukční účinky azacitidinu na metabolismus substrátů cytochromu P450 nejsou pravděpodobné (viz bod 5.2). Klinicky relevantní lékové interakce se nepředpokládají ani při současném podávání azacitidinu se substráty P-glykoproteinu (P-gp), proteinem rezistence karcinomu prsu (BCRP), transportéry organických aniontů (OAT) OAT1 a OAT3, polypeptidy transportujícími organické anionty (OATP) OATP1B1 a OATP1B3 nebo transportéry organických kationtů (OCT) OCT2.
Azacitidin není substrátem P-gp, a proto se neočekává jeho interakce s induktory nebo inhibitory P-gp.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / Antikoncepce u mužů a žen
Ženy ve fertilním věku musí během léčby a ještě 6 měsíců po ukončení terapie používat účinnou antikoncepci. Muže je třeba upozornit, že po dobu léčby nesmí počít dítě, a že během léčby a ještě 3 měsíce po ukončení terapie musí používat účinnou antikoncepci (viz body 4.4 a 5.3).
Těhotenství
Odpovídající údaje o podávání azacitidinu těhotným ženám nejsou k dispozici. Studie na myších a potkanech prokázaly reprodukční a vývojovou toxicitu (viz bod 5.3). Potenciální riziko pro člověka není známé. Na základě výsledků studií na zvířatech a mechanismu účinku se podávání azacitidinu v těhotenství (zejména v prvním trimestru, pokud to není nezbytně nutné) a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje. V každém individuálním případě je nutné zvážit přínos léčby oproti možnému riziku pro plod. Jestliže pacientka nebo partnerka pacienta během užívání přípravku Rendazvi otěhotní, je nutné pacientku/pacienta informovat o možném riziku pro plod.
Kojení
Není známo, zda se azacitidin nebo jeho metabolity vylučují do lidského mateřského mléka. Kojení je během léčby přípravkem Rendazvi vzhledem k potenciálním závažným nežádoucím účinkům na kojené dítě kontraindikováno (viz bod 4.3).
Fertilita
Údaje o vlivu azacitidinu na fertilitu člověka nejsou k dispozici. U zvířat byly zaznamenány nežádoucí účinky azacitidinu na fertilitu samců (viz bod 5.3). Pacientům, kteří si přejí počít dítě, je třeba doporučit, aby se obrátili na poradenskou službu pro asistovanou reprodukci a zvážili kryokonzervaci oocytů nebo spermatu ještě před zahájením léčby přípravkem Rendazvi.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Rendazvi má malý vliv na schopnost řídit nebo obsluhovat stroje. Při užívání azacitidinu byla hlášena únava. Z toho důvodu se při řízení nebo obsluhování strojů doporučuje opatrnost.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastějšími nežádoucími účinky byly nauzea (64,8 %), zvracení (59,7 %), průjem (50,4 %), neutropenie (44,5 %), únava/astenie (44,1 %)5, zácpa (38,6 %), trombocytopenie (33,5 %), bolest břicha (21,6 %)4, infekce dýchacích cest (17 %)2, artralgie (13,6 %), snížená chuť k jídlu (12,7 %), febrilní neutropenie (11,9 %), bolest zad (11,9 %), leukopenie (10,6 %), bolest v končetině (10,6 %) a pneumonie (10,2 %)1
Závažné nežádoucí účinky se vyskytly u 16,1 % pacientů užívajících azacitidin. Nejčastějšími závažnými nežádoucími účinky byly febrilní neutropenie (6,8 %) a pneumonie (5,1 %)1
V důsledku nežádoucích účinků bylo nutno azacitidin trvale vysadit u 6,8 % pacientů. Nejčastějšími nežádoucími účinky, které si trvalé vysazení přípravku vyžádaly, byly nauzea (2,1 %), průjem (1,7 %) a zvracení (1,3 %).
V důsledku nežádoucích účinků bylo nutno přerušit podávání u 36,4 % pacientů, kteří azacitidin užívali. Nežádoucí účinky, které si vyžádaly přerušení podávání, zahrnovaly neutropenii (19,9 %), trombocytopenii (8,5 %), nauzeu (5,5 %), průjem (4,2 %), zvracení (3,8 %), pneumonii (3,4 %)1, leukopenii (2,5 %), febrilní neutropenii (2,1 %) a bolest břicha (2,1 %)4
Snížit dávky kvůli období výskytu nežádoucích účinků bylo nutné u 14 % pacientů, kteří azacitidin užívali. Nežádoucí účinky, které si vyžádaly snížení dávek, zahrnovaly neutropenii (5,5 %), průjem (3,4 %), trombocytopenii (1,7 %) a nauzeu (1,7 %).
Seznam nežádoucích účinků v tabulce
Tabulka 2 uvádí kategorie frekvence výskytu nežádoucích účinků hlášených během klinických hodnocení s azacitidinem a po jeho uvedení na trh. Azacitidin užívalo celkem 236 pacientů v pivotní studii fáze 3. Medián trvání léčby byl 11,6 měsíců (rozsah: 0,5 až 74,3 měsíců) v rameni s azacitidinem.
Frekvence výskytu nežádoucích účinků jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině frekvence výskytu jsou nežádoucí účinky seřazeny podle klesající závažnosti. V níže uvedené tabulce jsou nežádoucí účinky uvedeny podle nejvyšší pozorované frekvence výskytu.
Tabulka 2: Nežádoucí účinky u pacientů s AML podstupujících udržovací
léčbu azacitidinem
| Třídy orgánových systémů | Všechny stupněa frekvence |
|---|---|
| Infekce a infestace | Velmi časté Pneumonie1, 6, infekce dýchacích cest2 Časté Chřipka, infekce močových cest3, bronchitida, rinitida |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Není známo Diferenciační syndrom |
| Poruchy krve a lymfatického systému | Velmi časté Neutropenie, thrombocytopenie6, febrilní neutropenie6, leukopenie |
| Poruchy metabolismu a výživy | Velmi časté Snížená chuť k jídlu |
| Psychiatrické poruchy | Časté Úzkost |
| Gastrointestinální poruchy | Velmi časté Nauzea, zvracení, průjem, zácpa, bolest břicha4 |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté Artralgie, bolest zad, bolest v končetině |
| Celkové poruchy a reakce v místě aplikace | Velmi časté Únava/astenie5 |
| Vyšetření | Časté Snížení tělesné hmotnosti |
a Všechny nežádoucí účinky u alespoň 5,0 % pacientů v rameni s azacitidinem a alespoň o 2,0 % vyšší frekvencí výskytu než v rameni s placebem.
1 Seskupené pojmy zahrnující pneumonii, bronchopulmonální aspergilózu, plicní infekci, pneumonii způsobenou Pneumocystis jirovecii, atypickou pneumonii, bakteriální pneumonii a mykotickou pneumonii.
2 Seskupené pojmy zahrnující infekci horních cest dýchacích, infekci dýchacích cest a virovou infekci dýchacích cest.
3 Seskupené pojmy zahrnující infekci močových cest, bakteriální infekci močových cest, infekci močových cest vyvolanou bakteriemi Escherichia a cystitidu.
4 Seskupené pojmy zahrnující bolest břicha, bolest v nadbřišku, břišní diskomfort a gastrointestinální bolest.
5 Seskupené pojmy zahrnující únavu a astenii.
6 Nežádoucí účinky, z nichž byl alespoň jeden považován za život ohrožující (pokud bylo důsledkem účinku úmrtí, je zahrnuto do případů úmrtí).
Popis vybraných nežádoucích účinků
Hematologická toxicita
Často hlášeným nežádoucím účinkem byla u pacientů léčených azacitidinem nově vzniklá nebo zhoršující se neutropenie (41,1 %), trombocytopenie (22,5 %) nebo febrilní neutropenie (11,4 %) stupně 3 nebo vyššího. První výskyt neutropenie, trombocytopenie nebo febrilní neutropenie stupně 3 nebo 4 byl zaznamenán během prvních 2 cyklů u 19,9 %, 10,6 %, respektive 1,7 % pacientů léčených azacitidinem. Pokyny pro sledování a zvládání těchto nežádoucích účinků jsou uvedeny v bodě 4.2.
Gastrointestinální toxicita
Gastrointestinální toxicita byla u pacientů léčených azacitidinem nejčastějším nežádoucím účinkem. U těchto pacientů byla hlášena nauzea (64,8 %), zvracení (59,7 %) a průjem (50,4 %). Průjem stupně 3 nebo vyššího se vyskytl u 5,1 % pacientů a zvracení a nauzea stupně 3 nebo vyššího se vyskytly u 3,0 %, respektive 2,5 % pacientů léčených azacitidinem. První výskyt nauzey, zvracení nebo průjmu stupně 3 nebo 4 byl zaznamenán během prvních 2 cyklů u 1,7 %, 3,0 %, respektive 1,3 % pacientů léčených azacitidinem. Pokyny pro sledování a zvládání těchto nežádoucích účinků jsou uvedeny v bodě 4.2.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
V případě předávkování má být u pacienta sledován krevní obraz a podle potřeby má být poskytnuta podpůrná léčba v souladu s místními doporučeními. Na předávkování azacitidinem není k dispozici žádné známé specifické antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, antimetabolity, analoga pyrimidinu, ATC kód: L01BC07
Mechanismus účinku
Azacitidin je inhibitor DNA methyltransferázy a epigenetický modifikátor. Po proniknutí do buňky a enzymatické biotransformaci na nukleosid-trifosfáty je azacitidin inkorporován do DNA a RNA. Inkorporace azacitidinu do DNA buněk zasažených AML pozměnila epigenetické dráhy prostřednictvím inhibice DNA methyltransferáz a snížení methylace DNA. Důsledkem toho byla změna exprese genů, včetně opětovné exprese genů regulujících supresi nádorů, imunitní dráhy, buněčný cyklus a diferenciaci buněk. Inkorporace azacitidinu do RNA buněk zasažených AML inhibovala RNA methyltransferázu, snižovala methylaci RNA a stabilitu RNA a omezovala syntézu proteinů.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost azacitidinu byly zkoumány v multicentrické, placebem kontrolované studii fáze 3 QUAZAR AML-001 (CC-486-AML-001) s dvojitě zaslepeným, randomizovaným uspořádáním v paralelních skupinách; studie hodnotila azacitidin jako udržovací léčbu u pacientů s AML ve srovnání s placebem. Zařazeni byli pacienti s de novo AML, sekundární AML po předchozí diagnóze myelodysplastických syndromů (MDS) nebo chronické myelomonocytické leukemie (CMML); pacienti byli ve věku ≥ 55 let a dosáhli první kompletní remise (CR) nebo kompletní remise s nekompletní úpravou krevního obrazu (CRi) během 4 měsíců (+/- 7 dnů) po intenzivní indukční chemoterapii s konsolidační léčbou nebo bez ní. V době randomizace nebyli pacienti způsobilí pro HSCT, takže zahrnuti byli pacienti, kteří neměli dárce transplantátu, nebo kteří se rozhodli HSCT nepodstoupit.
Pacientům v obou léčebných ramenech byla věnována nejlepší možná podpůrná péče, jak ji zkoušející pokládal za nezbytnou. Nejlepší možná podpůrná péče spočívala mimo jiné v léčbě transfuzemi erytrocytů, transfuzemi trombocytů, v použití látek stimulujících erytropoézu, antibiotik, antivirotik a/nebo antimykotik, GCSF, antiemetik a v podpoře výživy.
Pacientům, kteří po dokončení intenzivní indukční léčby s konsolidační léčbou nebo bez ní dosáhli CR/CRi, byl podáván azacitidin v dávce 300 mg (n = 236) nebo placebo (n = 233) jednou denně ve dnech 1 až 14 každého 28denního cyklu. Došlo-li k relapsu onemocnění (5 % až 15 % blastů v periferní krvi nebo kostní dřeni), režim podávání dávek byl na základě uvážení lékaře prodloužen na 21 dnů opakovaného 28denního cyklu. Léčba pokračovala do progrese onemocnění (v periferní krvi nebo kostní dřeni zjištěno více než 15 % blastů) nebo do nepřijatelné toxicity.
Do léčebných ramen s azacitidinem a s placebem bylo v poměru 1 : 1 randomizováno celkem 472 pacientů. V léčebných ramenech byly rovnoměrně zastoupeny výchozí demografické charakteristiky a charakteristiky onemocnění populace pacientů s AML, jak je zachycuje tabulka 3. Medián trvání léčby byl 11,6 měsíců (rozsah: 0,5 až 74,3 měsíců) pro rameno s azacitidinem versus 5,7 měsíců (rozsah: 0,7 až 68,5 měsíců) pro rameno s placebem. V důsledku relapsu AML byl režim podávání dávek rozšířen na 300 mg jednou denně po dobu 21 dní u celkem 51 pacientů (21 %) užívajících azacitidin a u 40 pacientů (17 %) užívajících placebo.
Ze 469 pacientů ve studii fáze 3, kteří podstoupili léčbu, bylo 61 % (285/469) ve věku 65 let nebo starších a 11 % (51/469) ve věku 75 let nebo starších. Mezi těmito pacienty a mladšími pacienty nebyly pozorovány žádné celkové rozdíly v bezpečnosti nebo účinnosti azacitidinu.
Tabulka3: Výchozí demografické charakteristiky a charakteristiky související s onemocněním ve studii CC-486-AML-001
| Parametr | Azacitidin (n=238) | Placebo (n=234) |
|---|---|---|
| Parametr | Azacitidin (n=238) | Placebo (n=234) |
| Věk (roky) | ||
| Medián (min, max) | 68,0 (55, 86) | 68,0 (55, 82) |
| Věková katergorie, n (%) | ||
| < 65 let | 66 (27,7) | 68 (29,1) |
| ≥ 65 let až < 75 let | 144 (60,5) | 142 (60,7) |
| ≥ 75 let | 28 (11,8) | 24 (10,3) |
| Pohlaví, n (%) | ||
| Muži | 118 (49,6) | 127 (54,3) |
| Ženy | 120 (50,4) | 107 (45,7) |
| Rasa, n (%) | ||
| Běloši | 216 (90,8) | 197 (84,2) |
| Černoši nebo Afroameričané | 2 (0,8) | 6 (2,6) |
| Asijci | 6 (2,5) | 20 (8,5) |
| Jiná | 12 (5,0) | 11 (4,7) |
| Nezjištěno nebo nehlášeno | 2 (0,8) | 0 (0) |
| Výkonnostní stav dle ECOG, n (%) | ||
| 0 | 116 (48,7) | 111 (47,4) |
| 1 | 101 (42,4) | 106 (45,3) |
| 2 | 21 (8,8) | 15 (6,4) |
| 3 | 0 (0) | 2 (0,9) |
| Stav cytogenetického rizika v době diagnózy, n (%) | ||
| Střední riziko1 | 203 (85,3) | 203 (86,6) |
| Vysoké riziko2 | 35 (14,7) | 31 (13,2) |
| Úvodní klasifikace AML, n (%) | ||
| AML s rekurentními genetickými abnormalitami | 39 (16,4) | 46 (19,7) |
| AML se změnami souvisejícími s myelodysplazií | 49 (20,6) | 42 (17,9) |
| Myeloidní novotvary související s léčbou | 2 (0,8) | 0 (0) |
| AML jinak nespecifikovaná | 148 (62,2) | 145 (62,0) |
| Chybí | 0 (0) | 1 (0,4) |
| Typ AML, n (%) | ||
| Primární (de novo) | 213 (89,5) | 216 (92,3) |
| Sekundární | 25 (10,5) | 18 (7,7) |
| Stav MRD při randomizaci3, n (%) | ||
| Negativní | 133 (55,9) | 111 (47,4) |
| Pozitivní | 103 (43,3) | 116 (49,6) |
| Chybí | 2 (0,8) | 7 (3,0) |
AML = akutní myelogenní leukemie, MDS = myelodysplastický syndrom, CMML = chronická myelomonocytická leukemie, ECOG = Eastern cooperative oncology group, CR = morfologická kompletní remise, CRi = morfologická CR s nekompletní úpravou krevního obrazu.
1 Střední riziko bylo definováno jako normální cytogenetika +8, t(9;11) nebo jiné nedefinované hodnoty.
2 Vysoké riziko bylo definováno jako komplex (≥ 3 abnormality): -5, 5q-, -7, 7q-, 11q23-non-t(9; 11), inv(3), t(3; 3), t(6; 9) nebo t(9; 22). Zdroj pro střední a vysoké riziko: National comprehensive cancer network clinical practice guidelines in oncology pro AML.
3 Stav MRD v kostní dřeni byl stanoven ve screeningovém období průtokovou cytometrií s úrovní citlivosti 0,1 %.
Většina pacientů absolvovala po indukční léčbě konsolidační léčbu, a to jak v léčebném rameni s azacitadinem (78 %), tak v rameni s placebem (82 %); více než 90 % těchto pacientů v každém léčebném rameni podstoupilo po indukční léčbě 1 nebo 2 cykly konsolidační léčby (tabulka 4).
Tabulka 4: Konsolidační léčba ve studii CC-486-AML-001
| Parametr | Azacitidin (n=238) | Placebo (n=234) |
|---|---|---|
| Konsolidační léčba podstoupená po indukci | ||
| Ano, n (%) | 186 (78,2) |
|
| 110 (46,2) | 102 (43,6) |
| 70 (29,4) | 77 (32,9) |
| 6 (2,5) | 13 (5,6) |
| Ne, n (%) | 52 (21,8) | 42 (17,9) |
| Stav CR/CRi při randomizaci | ||
| CR, n (%) | 183 (76,9) | 177 (75,6) |
| CRi, n (%) | 50 (21,0) | 44 (18,8) |
| CR/CRia nedosaženo, n (%) | 5 (2,1) | 11 (4,7) |
CR = kompletní remise, CRi = morfologická CR s nekompletní úpravou krevního obrazu.
a U těchto pacientů byla hodnota blastů v kostní dřeni ve výchozím stavu nižší než 5 % a současně hodnota ANC < 1 × 10⁹ a hodnota trombocytů < 100 × 109.
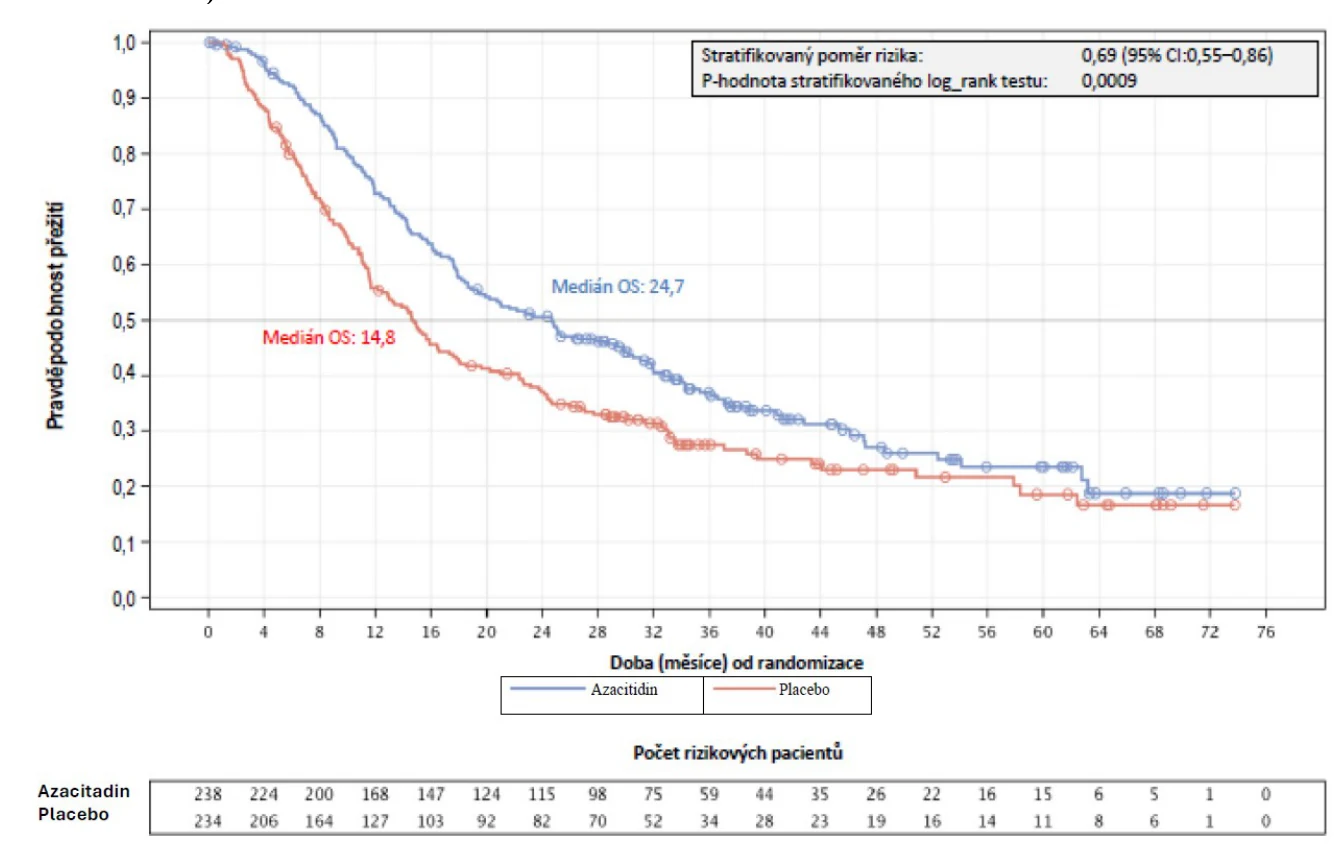
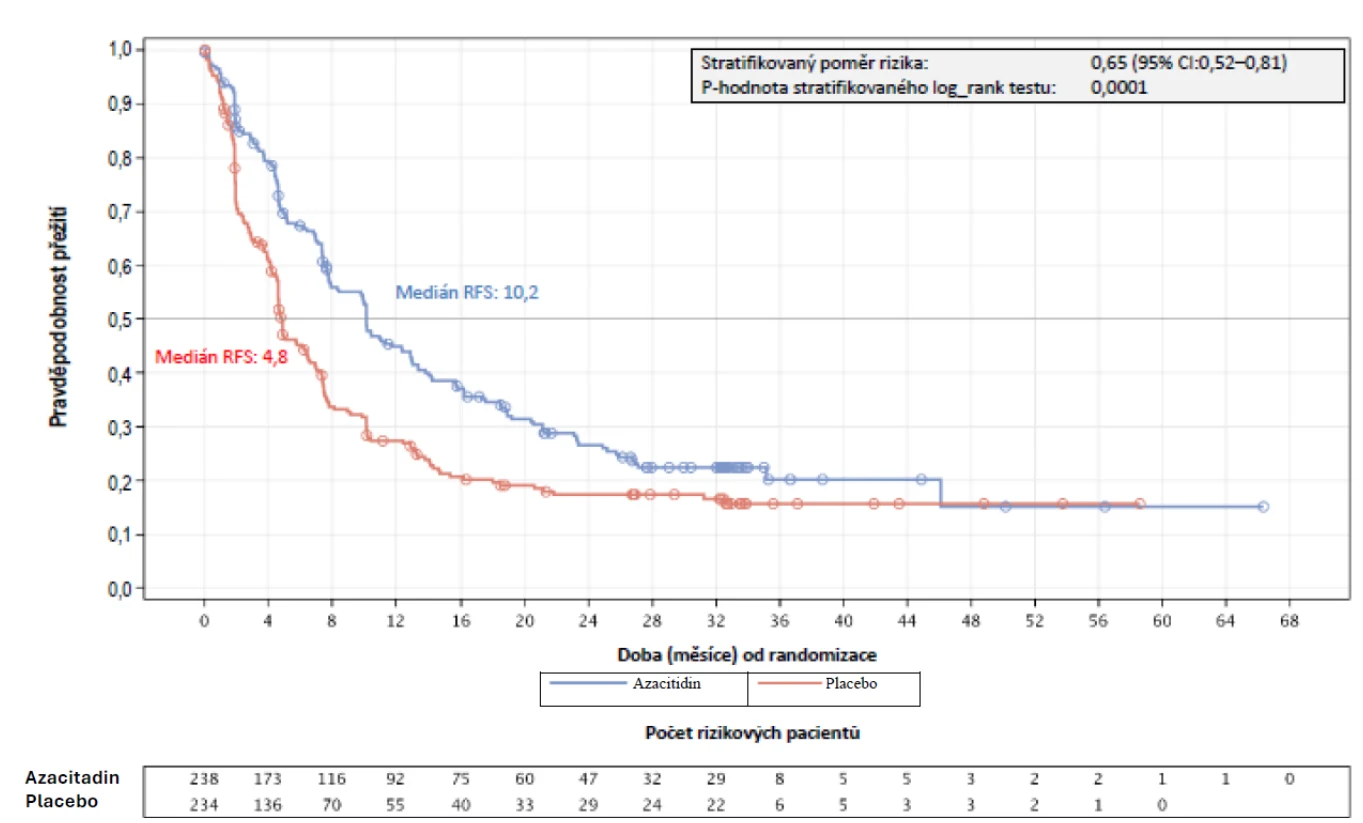
Účinnost azacitadinu u dospělých pacientů s AML byla stanovena na základě celkové doby přežití (OS) a doby přežití bez relapsu (RFS).
Výsledky hodnocení účinnosti jsou shrnuty v tabulce 5.
Tabulka 5: Výsledky hodnocení účinnosti ve studii CC-486-AML-001 (populace ITT)
| Cílové parametry | Azacitidin (n=238) | Placebo (n=234) | |
|---|---|---|---|
| Cílové parametry | Azacitidin (n=238) | Placebo (n=234) | |
| Celková doba přežití | |||
| Příhody OS, n (%) | 158 (66,4) | 171 (73,1) | |
| Medián OS, měsíce (95% CI) | 24,7 (18,7; 30,5) | 14,8 (11,7; 17,6) | |
Poměr rizika (95% CI) p-hodnota | 0,69 (0,55; 0,86) 0,0009 | ||
| Doba přežití bez relapsu | |||
| Příhody, n (%) | 164 (68,9) | 181 (77,4) | |
| Medián RFS, měsíce (95% CI) | 10,2 (7,9; 12,9) | 4,8 (4,6; 6,4) | |
Poměr rizika (95% CI) p-hodnota | 0,65 (0,52; 0,81) 0,0001 | ||
| Doba do relapsu | |||
| Pacienti s relapsem, n (%) | 154 (64,7) | 179 (76,5) | |
| Medián doby do relapsu, měsíce (95% CI) | 10,2 (8,3; 13,4) | 4,9 (4,6; 6,4) | |
| Doba do ukončení léčby | |||
| Ukončení léčby, n (%) | 193 (81,1) | 208 (88,9) | |
Medián doby do ukončení léčby, měsíce (95% CI) | 11,4 (9,8; 13,6) | 6,1 (5,1; 7,4) | |
| Ukončení léčby – relaps onemocnění, n (%) | 143 (60,1) | 180 (76,9) | |
CI=interval spolehlivosti
Analýzy OS a RFS z předem specifikovaných podskupin prokázaly konzistentní léčebný účinek azacitadinu ve všech podskupinách vymezených na základě demografických parametrů a parametrů souvisejících s onemocněním, včetně cytogenetického rizika ve výchozím stavu, počtu dříve absolvovaných cyklů konsolidační léčby a stavu CR/CRi.
Výsledky OS (viz obrázek 1) a RFS (viz obrázek 2) znázorňují Kaplanovy-Meierovy křivky.
Obrázek 1: Kaplanova-Meierova křivka celkového přežití: azacitadin versus placebo (populace ITT)
Obrázek 2: Kaplanova-Meierova křivka doby přežití bez relapsu: azacitadin versus placebo (populace ITT)
U pacientů, jimž byl v důsledku relapsu onemocnění rozšířen režim podávání dávek na 300 mg po dobu 21 dnů, byl medián OS (22,8 měsíců u azacitadinu a 14,6 měsíců u placeba) a medián RFS (7,4 měsíců u azacitadinu a 4,6 měsíců u placeba) srovnatelný s celkovými výsledky studie.
Azacitadin vykázal ve srovnání s placebem příznivý léčebný vliv na OS jak u pacientů s pozitivní (MRD-pozitivní), tak i negativní (MRD-negativní) minimální reziduální nemocí (minimal residual disease, MRD). Léčebný vliv na OS byl výraznější u MRD pozitivních pacientů (HR = 0,69; 95% CI: 0,51, 0,93) než u MRD negativních pacientů (HR = 0,81; 95% CI: 0,59, 1,12).
Kvalita života související se zdravím (HRQoL)
HRQoL byla hodnocena pomocí Functional assessment of chronic illness therapy-fatigue scale (FACIT – škála únavy), a Five dimensions three levels (EQ-5D-3L) health utility indexu a vizuální analogové škály (VAS). Ve výchozím stavu vykazovali pacienti nízkou hladinu únavy a slušnou hodnotu HRQoL, jež byly obecně srovnatelné s hodnotami u jedinců běžné populace podobného věku. Hodnota HRQoL se při užívání azacitadinu v průběhu času udržela na stejné hladině, a to jak ve srovnání s výchozím stavem, tak s hodnotou při užívání placeba. Bylo zjištěno, že jak doba do definitivního zhoršení, tak podíl pacientů, kteří zaznamenali klinicky významné zhoršení, byly u jedinců užívajících azacitadin a užívajících placebo podobné. Celkově tato zjištění prokazují, že HRQoL byla v léčebných ramenech s azacitadinem i s placebem podobná, a že v průběhu času nedocházelo ke klinicky významnému zhoršování.
5.2 Farmakokinetické vlastnosti
Absorpce
Expozice byla zpravidla lineární, u systémové expozice docházelo ke zvýšení úměrnému dávce. Pozorována byla značná variabilita mezi jednotlivci. Geometrický průměr (variační koeficient [% CV]) hodnot Cmax a AUC po perorálním podání jednotlivé dávky ve výši 300 mg byl 145,1 ng/ml (63,7), respektive 241,6 ng.h/ml (64,5). Opakované podání v doporučeném dávkovacím režimu nevedlo k akumulaci léčiva. Absorpce azacitidinu byla rychlá, hodnota mediánu Tmax po podání dávky dosáhla 1 hodiny. Průměrná hodnota biologické dostupnosti po perorálním podání byla ve srovnání se subkutánním (s.c.) podáním přibližně 11 %.
Vliv jídla
Vliv jídla na expozici azacitadinu byl minimální. Přípravek Rendazvi lze tedy užívat s jídlem nebo nezávisle na jídle.
Distribuce
Po perorálním podání byl u 70kg jedince geometrický průměr zdánlivého distribučního objemu 12,6 l/kg. Azacitidin se vázal na plazmatické proteiny v 6 až 12 %.
Biotransformace
Na základě údajů získaných in vitro se zdá, že metabolismus azacitidinu není zprostředkován izoenzymy cytochromu P450 (CYP). Azacitidin podléhá spontánní hydrolýze a deaminaci zprostředkované cytidindeaminázou.
Eliminace
Geometrický průměr zdánlivé clearance byl 1 242 l/h, geometrický průměr poločasu dosáhl přibližně 0,5 hodiny. Po intravenózním podání 14C-azacitidinu 5 pacientům s karcinomem bylo močí kumulativně eliminováno 85 % radioaktivní dávky. Stolicí bylo během 3 dnů eliminováno < 1 % podané radioaktivní látky. Průměr exkrece radioaktivní látky močí po subkutánním podání 14C-azacitidinu byl 50 %. Množství nezměněného azacitidinu zachyceného v moči ve vztahu k dávce bylo po subkutánním (s.c.) nebo perorálním podání < 2 %. Exkrece stolicí nebyla po perorálním podání měřena.
Farmakodynamické účinky
Epigenetický regulační vliv azacitidinu na snížení celkové methylace DNA v krvi přetrvával při prodloužené expozici dávce 300 mg denně podávané po dobu 14 nebo 21 dnů 28denního cyklu při myeloidních malignitách, včetně pacientů s AML ze studie fáze 1/2. Mezi expozicí azacitidinu v plazmě a farmakodynamickým účinkem snížení celkové methylace DNA v krvi byla zjištěna pozitivní korelace.
Zvláštní populace
Starší pacienti
Z analýzy farmakokinetiky (FK) v populaci 286 pacientů s AML vyplynulo, že věk (46 až 93 let) neměl na FK azacitidinu klinicky významný účinek. Úprava dávky přípravku Rendazvi tedy není nutná, a to u žádné věkové skupiny pacientů.
Porucha funkce jater
U pacientů s poruchou funkce jater nebyly provedeny žádné konvenční studie. Není pravděpodobné, že by porucha funkce jater měla na FK vliv v klinicky relevantním rozsahu, jelikož azacitidin podléhá spontánní hydrolýze a deaminaci zprostředkované cytidindeaminázou. Z analýzy FK v populaci vyplynulo, že AST (8 až 155 U/l), ALT (5 až 185 U/l) a lehká porucha funkce jater (BIL ≤ ULN a AST > ULN, nebo BIL 1 až 1,5 × ULN a jakákoli hodnota AST) nemají na FK azacitidinu klinicky významný účinek. Vliv středně těžké až těžké poruchy funkce jater (BIL > 1,5 × ULN a jakákoli hodnota AST) na FK azacitidinu není znám.
Porucha funkce ledvin
Ve skupině pacientů s karcinomem byla FK azacitidinu srovnávána u 6 pacientů s normální funkcí ledvin (CLcr > 80 ml/min) a 6 pacientů s těžkou poruchou funkce ledvin (CLcr < 30 ml/min), a to po každodenním subkutánním podávání dávek (den 1 až den 5) ve výši 75 mg/m2/den. Při těžké poruše funkce ledvin se expozice azacitidinu po subkutánním podání jedné dávky zvýšila o přibližně 70 % a po podání několika dávek o přibližně 41 %. Uvedené zvýšení expozice nesouviselo s nárůstem nežádoucích účinků.
Z analýzy FK provedené po podání 300mg dávky azacitadinu vyplynulo, že u pacientů s lehkou (CLcr ≥ 60 až < 90 ml/min), středně těžkou (CLcr ≥ 30 až < 60 ml/min) a těžkou (CLcr < 30 ml/min) poruchou funkce ledvin došlo k 19%, 25%, respektive 38% zvýšení hodnoty AUC azacitidinu v plazmě. Vliv těžké poruchy funkce ledvin na azacitadin byl podobný vlivu ve výše zmíněné klinické studii poruch funkce ledvin s injekčně podávaným azacitidinem (~40% zvýšení hodnoty AUC). Expozice azacitidinu (AUC) je po perorálním podání přibližně o 75 % nižší ve srovnání s expozicí dosaženou po subkutánním (s.c.) podání; zvýšení expozice po perorálním podání o přibližně 40 % se tedy stále považuje za bezpečné a přijatelné. U pacientů s lehkou, středně těžkou nebo těžkou poruchou funkce ledvin se z toho důvodu žádná úprava dávky nedoporučuje.
Rasa / etnický původ
Vliv rasy / etnického původu na FK azacitadinu není znám.
5.3 Předklinické údaje vztahující se k bezpečnosti
Ve 14denní studii toxicity po perorálním podání docházelo u psů k úmrtím při dávkách 8 a 16 mg/m2 /den. Maximální tolerovaná dávka (MTD) byla 4 mg/m2 /den. Při 1 nebo všech dávkách byla pozorována pancytopenie v korelaci s hypoplazií kostní dřeně, lymfoidní deplece, dilatace žlázek/lumenu a nekróza jednotlivých buněk v Lieberkűhnových kryptách tenkého a tlustého střeva a/nebo centrilobulární hepatocelulární vakuolizace. Při MTD se tyto nálezy po 3 týdnech částečně nebo zcela upravily. Po parenterálním podání azacitidinu ve srovnatelném rozmezí dávek byla u hlodavců, psů a opic pozorována mortalita a toxicita pro podobné cílové orgány. Neklinické údaje získané na základě studií toxicity azacitidinu po opakovaném podávání neodhalily žádné zvláštní riziko pro člověka.
Azacitidin indukuje genové mutace i chromozomální aberace v bakteriálních a savčích buněčných systémech in vitro. Potenciální kancerogenita azacitidinu byla hodnocena u myší a potkanů. Azacitidin indukoval nádory hematopoetického systému u samic myší po intraperitoneálním podávání 3krát týdně po dobu 52 týdnů. U myší, kterým byl podáván azacitidin intraperitoneálně po dobu 50 týdnů, byl pozorován zvýšený výskyt nádorů v lymforetikulárním systému, plicích, mléčné žláze a kůži. Studie tumorogenity u potkanů odhalila zvýšený výskyt nádorů varlat.
Studie časné embryotoxicity u myší odhalily 44% frekvenci nitroděložního odumření embryí (zvýšená resorpce) po jedné intraperitoneální injekci azacitidinu během organogeneze. U myší byly také po podání azacitidinu během uzavírání nebo před uzavřením tvrdého patra zjištěny vývojové abnormality mozku. U potkanů nezpůsobil azacitidin žádné nepříznivé reakce při podání v předimplantačním období, avšak při podání během organogeneze byl zjevně embryotoxický. Fetální abnormality během organogeneze u potkanů zahrnovaly: anomálie centrálního nervového systému (CNS) (exencefalie/encefalokéla), anomálie končetin (mikromelie, pes equinovarus, syndaktylie, oligodaktylie) a další (mikroftalmie, mikrognatie, gastroschíza, otoky a abnormality žeber).
Podání azacitidinu samcům myší před pářením s neléčenými samicemi myší mělo za následek snížení fertility a ztrátu potomstva během následného embryonálního a postnatálního vývoje. Léčba samců potkanů způsobila snížení hmotnosti varlat a nadvarlat, snížení počtu spermií, snížení počtu březostí, zvýšení počtu abnormálních embryí a zvýšení ztráty embryí u oplodněných samic (viz bod 4.6).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tablety
Sodná sůl kroskarmelózy (E 468)
Magnesium-stearát (E 572)
Mannitol (E 421)
Mikrokrystalická celulóza
Koloidní bezvodý oxid křemičitý
Potahová vrstva tablety Rendazvi 200 mg
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Monohydrát laktózy
Makrogol (E 1521)
Triacetin (E 1518)
Červený oxid železitý (E 172)
Potahová vrstva tablety Rendazvi 300 mg
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Monohydrát laktózy
Makrogol (E 1521)
Triacetin (E 1518)
Žlutý oxid železitý (E 172)
Červený oxid železitý (E 172)
Černý oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Potahované tablety jsou baleny v OPA/Al/PVC – hliníkových perforovaných jednodávkových blistrech.
Velikost balení: 7 x 1 nebo 14 x 1 potahovaná tableta.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku <a pro zacházení s ním>
Rendazvi je cytotoxický léčivý přípravek. Pokud se prášek z potahované tablety dostane do styku s kůží, je nutné ji okamžitě důkladně omýt mýdlem a vodou.
Pokud se prášek dostane do styku se sliznicí, místo je nutné důkladně vypláchnout vodou.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Sandoz s.r.o., Pikrtova 1737/1a, 140 00 Praha 4 – Nusle, Česká republika
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Rendazvi 200 mg potahované tablety: 44/546/24-C
Rendazvi 300 mg potahované tablety: 44/547/24-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 9. 4. 2026
10. DATUM REVIZE TEXTU
- 9. 4. 2026