


Souhrn údajů o přípravku (SPC) - ORFADIN
Orfadin 2 mg tvrdé tobolkyOrfadin 5 mg tvrdé tobolkyOrfadin 10 mg tvrdé tobolky
1. NÁZEV PŘÍPRAVKU
Orfadin 2 mg tvrdé tobolky
Orfadin 5 mg tvrdé tobolky
Orfadin 10 mg tvrdé tobolky
Orfadin 20 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tobolka obsahuje nitisinonum 2 mg.
Jedna tobolka obsahuje nitisinonum 5 mg.
Jedna tobolka obsahuje nitisinonum 10 mg.
Jedna tobolka obsahuje nitisinonum 20 mg.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka.
Bílé neprůsvitné tobolky (6x16 mm) černě označené „NTBC 2mg“ na jedné straně tobolky. Bílé neprůsvitné tobolky (6x16 mm) černě označené „NTBC 5mg“ na jedné straně tobolky. Bílé neprůsvitné tobolky (6x16 mm) černě označené „NTBC 10mg“ na jedné straně tobolky. Bílé neprůsvitné tobolky (6x16 mm) černě označené „NTBC 20mg“ na jedné straně tobolky. Tobolky obsahují bílý či téměř bílý prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Hereditární tyrosinemie typu 1 (HT-1)
Přípravek Orfadin je indikován k léčbě dospělých a pediatrických pacientů (jakéhokoli věkového rozmezí) s potvrzenou diagnózou hereditární tyrosinemie typu 1 (HT-1) kombinované s dietním omezením tyrosinu a fenylalaninu.
Alkaptonurie (AKU)
Přípravek Orfadin je indikován k léčbě dospělých pacientů s alkaptonurií (AKU).
4.2 Dávkování a způsob podání
Dávkování
HT-1:
Léčbu nitisinonem má zahájit a kontrolovat lékař se zkušenostmi s léčbou pacientů s HT-1.
Léčba všech genotypů nemoci se má zahájit co nejdříve, aby se zvýšila celková doba přežití a předešlo se komplikacím, jako je selhání jater, karcinom jater a onemocnění ledvin. Vedle léčby nitisinonem je nutno nasadit dietu s nízkým obsahem fenylalaninu a tyrosinu; kromě toho je třeba sledovat obsah aminokyselin v plazmě (viz body 4.4 a 4.8).
Úvodní dávka u HT-1
Doporučená úvodní denní dávka pro děti i dospělé je 1 mg/kg tělesné hmotnosti/den podávaná perorálně. Dávku nitisinonu je nutno jednotlivě upravit. Doporučuje se podávat dávku jednou denně. Avšak v důsledku omezených dat u pacientů s tělesnou hmotností <20 kg se u této populace pacientů doporučuje rozdělit celkovou denní dávku do dvou denních dávek.
Úprava dávky u HT-1
Při pravidelném sledování je třeba zjišťovat sukcinylaceton v moči, testovat funkci jater a měřit hladinu alfa-fetoproteinu (viz bod 4.4). Lze-li sukcinylaceton v moči zjistit i jeden měsíc po zahájení léčby nitisinonem, má se dávka nitisinonu zvýšit na 1,5 mg/kg tělesné hmotnosti/den. Na základě zhodnocení všech biochemických parametrů je možné, že se má zvýšit na 2 mg/kg tělesné hmotnosti/den. U všech pacientů se však tato dávka má považovat za maximální dávku. Je-li biochemická odezva uspokojivá, dávka se má upravit pouze podle zvýšení tělesné hmotnosti.
Během zavádění léčby, po převodu z dávkování dvakrát denně na jednou denně nebo dojde-li ke zhoršení stavu, může však být kromě výše uvedených testů nutné také úzce sledovat všechny dostupné biochemické parametry (tj. sukcinylaceton v plazmě, 5-aminolevulinát v moči (ALA) a porfobilinogen v erytrocytech (činnost PBG-syntázy).
AKU:
Léčba nitisinonem má být zahájena a kontrolována lékařem se zkušenostmi s léčbou pacientů s AKU.
Doporučená dávka u dospělé populace s AKU je 10 mg jednou denně.
Zvláštní skupiny pacientů
Žádná zvláštní doporučení pro dávkování pacientům vyššího věku nebo pacientům s poruchou funkce ledvin či jater neexistují.
Pediatrická populace
HT-1: Doporučené dávkování v mg/kg tělesné hmotnosti je u dětí stejné jako u dospělých. Avšak v důsledku omezených dat u pacientů s tělesnou hmotností <20 kg se u této populace pacientů doporučuje rozdělit celkovou denní dávku do dvou denních dávek.
AKU: Bezpečnost a účinnost přípravku Orfadin nebyly u dětí s AKU ve věku od 0 do 18 let stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Tobolku lze otevřít a její obsah rozmíchat v malém množství vody nebo v předepsané dietě bezprostředně před požitím.
Přípravek Orfadin je také k dispozici ve formě perorální suspenze 4 mg/ml pro pediatrické a další pacienty, kteří mají problémy s polykáním tobolek.
Začne-li se proto při léčbě podávat nitisinon s jídlem, doporučuje se zachovat tento způsob podávání, viz bod 4.5.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Matky užívající nitisinon nesmí kojit (viz body 4.6 a 5.3).
4.4 Zvláštní upozornění a opatření pro použití
Kontrolní návštěva má probíhat každých 6 měsíců; kratší intervaly mezi návštěvami jsou doporučeny v případě výskytu nežádoucích účinků.
Monitorování hladiny tyrosinu v plazmě
Doporučuje se, aby před zahájením léčby nitisinonem a poté pravidelně nejméně jednou ročně byla provedena prohlídka očí pomocí štěrbinové lampy. Pacienta, u něhož se během léčby nitisinonem projeví poruchy zraku, má okamžitě vyšetřit oftalmolog.
HT-1: Je třeba ověřit, zda pacient dodržuje svůj dietní režim, a změřit koncentraci tyrosinu v plazmě. Je-li hladina tyrosinu v plazmě nad 500 mikromol/l, je třeba nasadit dietu s větším omezením tyrosinu a fenylalaninu. Nedoporučuje se snižovat koncentraci tyrosinu v plazmě snížením či vysazením nitisinonu, neboť vzhledem k metabolické poruše by se klinický stav pacienta mohl zhoršit.
AKU: U pacientů, u nichž se rozvinou keratopatie, je třeba sledovat plazmatickou hladinu tyrosinu. Aby se hladina tyrosinu v plazmě udržela pod 500 mikromol/l, lze zavést dietní omezení příjmu tyrosinu a fenylalaninu. Kromě toho má být nitisinon dočasně vysazen a léčba může být znovu zahájena, jakmile příznaky ustoupí.
Monitorování jater
HT-1: Funkci jater je třeba pravidelně sledovat pomocí testů jaterní funkce a zobrazování jater. Doporučuje se také sledovat koncentrace alfa-fetoproteinu v séru. Zvýšení koncentrace alfa-fetoproteinu v séru může znamenat, že léčba je nedostatečná. Pacienty se zvyšující se hodnotou alfa-fetoproteinu nebo známkami uzlíků v játrech je třeba vždy vyšetřit vzhledem k možné hepatální malignitě.
Monitorování trombocytů a leukocytů
U pacientů s HT-1 i AKU se doporučuje pravidelně sledovat počet trombocytů a leukocytů, neboť při klinickém hodnocení HT-1 bylo zjištěno několik případů reverzibilní trombocytopenie a leukopenie.
Souběžné použití s jinými léčivými přípravky
Nitisinon je středně silný inhibitor CYP 2C9. Léčba nitisinonem proto může způsobit zvýšené plazmatické koncentrace souběžně podávaných léčivých přípravků metabolizovaných hlavně cytochromem CYP 2C9. Pacienti léčení nitisinonem, kteří jsou souběžně léčeni léčivými přípravky s úzkým terapeutickým oknem metabolizovanými cytochromem CYP 2C9, jako je např. warfarin a fenytoin, mají být pečlivě sledováni. Může být potřebná úprava dávky těchto souběžně podávaných léčivých přípravků (viz bod 4.5).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nitisinon se metabolizuje in vitro pomocí CYP 3A4, takže při podávání nitisinonu společně s inhibitory nebo induktory tohoto enzymu je možné, že bude muset být upravena jeho dávka.
Na základě údajů ze studie klinických interakcí s nitisinonem 80 mg v ustáleném stavu je nitisinon středně silný inhibitor CYP 2C9 (2,3násobné zvýšení AUC tolbutamidu), proto může léčba nitisinonem způsobit zvýšené plazmatické koncentrace souběžně podávaných léčivých přípravků metabolizovaných hlavně cytochromem CYP 2C9 (viz bod 4.4).
Nitisinon je slabý induktor CYP 2E1 (30% snížení AUC chlorzoxazonu) a slabý inhibitor OAT1 a OAT3 (1,7násobné zvýšení AUC furosemidu), nitisinon však neinhibuje CYP 2D6 (viz bod 5.2).
Žádné formální studie potravinových interakcí přípravku Orfadin tvrdé tobolky nebyly provedeny. Nitisinon byl však podáván s jídlem při získávání údajů o účinnosti a bezpečnosti. Začne-li se proto při léčbě přípravkem Orfadin tvrdé tobolky podávat nitisinon s jídlem, doporučuje se zachovat tento způsob podávání, viz bod 4.2.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Adekvátní údaje o podávání nitisinonu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Potenciální riziko pro člověka není známé. Orfadin lze v těhotenství použít pouze tehdy, když klinický stav ženy vyžaduje léčbu nitisinonem. Nitisinon u člověka prochází přes placentu.
Kojení
Není známo, zda se nitisinon vylučuje do mateřského mléka. Studie na zvířatech ukázaly nepříznivé postnatální účinky po vystavení nitisinonu v mléku. Matky užívající nitisinon proto nesmí kojit, neboť riziko pro kojené dítě nelze vyloučit (viz body 4.3 a 5.3).
Fertilita
Neexistují žádné údaje o tom, že by nitisinon ovlivňoval fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Orfadin má malý vliv na schopnost řídit nebo obsluhovat stroje. Oční nežádoucí účinky (viz bod 4.8) mohou nepříznivě působit na zrak a pokud je zrak ovlivněn, nemá pacient řídit nebo obsluhovat stroje, dokud účinek nevymizí.
4.8 Nežádoucí účinky
Přehled bezpečnostního profilu
Svým způsobem účinku nitisinon zvyšuje hladiny tyrosinu u všech pacientů léčených nitisinonem. Nežádoucí účinky související s očima, např. konjunktivitida, zákal rohovky, keratitida, fotofobie a bolest očí související se zvýšenými hodnotami tyrosinu, jsou proto časté jak u pacientů s HT-1, tak u pacientů s AKU. U populace pacientů s HT-1 patří mezi jiné časté nežádoucí účinky trombocytopenie, leukopenie a granulocytopenie. Exfoliativní dermatitida se může objevit méně často.
Nežádoucí podmínky uvedené v tabulce
Nežádoucí účinky jsou uvedené níže podle třídy orgánových systémů MedDRA a absolutní frekvence a jsou založeny na údajích z klinických hodnocení u pacientů s HT-1 a AKU a postmarketingového použití u HT-1. Frekvence se definuje jako velmi časté (≥1/10), časté (≥1/100 až <1/10), méně časté (≥1/1 000 až <1/100), vzácné (≥1/10 000 až <1/1 000), velmi vzácné (<1/10 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nepříznivé nežádoucí účinky seřazeny podle klesající závažnosti.
| Třída orgánového systému MedDRA | Frekvence u HT-1 | Frekvence u AKU1 | Nežádoucí účinek |
| Infekce a infestace | Časté | Bronchitida, pneumonie | |
Poruchy krve a lymfatického systému | Časté | Trombocytopenie, leukopenie, granulocytopenie | |
| Méně časté | Leukocytóza | ||
| Poruchy oka | Časté | Konjunktivitida, zákal oční rohovky, keratitida, fotofobie | |
| Velmi časté2 | Keratopatie | ||
| Časté | Velmi časté2 | Bolest oka | |
| Méně časté | Blefaritida | ||
| Poruchy kůže a podkožní tkáně | Méně časté | Exfoliativní dermatitida, erytematózní vyrážka | |
| Méně časté | Časté | Pruritus, vyrážka | |
| Vyšetření | Velmi časté | Velmi časté | Zvýšené hodnoty tyrosinu |
1 Frekvence vychází z jedné klinické studie u AKU.
2 Zvýšená hladina tyrosinu je spojena s nežádoucími účinky souvisejícími s očima. Pacienti ve studii u AKU neměli dietní omezení příjmu tyrosinu a fenylalaninu.
Popis vybraných nežádoucích účinků
Léčba nitisinonem vede ke zvýšené hladině tyrosinu. Zvýšená hladina tyrosinu se u pacientů s HT-1 a AKU spojuje s nežádoucími účinky spojenými s očima, např. zákalem rohovky a hyperkeratotickými lézemi. Omezením tyrosinu a fenylalaninu ve stravě by se měla omezit toxicita spojená s tímto druhem tyrosinemie pomocí snížení hladin tyrosinu (viz bod 4.4).
V klinických studiích u HT-1 byla granulocytopenie pouze méně často vážná (<0,5 x 10⁹/l) a nebyla spojována s infekcemi. Nežádoucí účinky postihující třídu orgánových systémů MedDRA „Poruchy krve a lymfatického systému“ během pokračující léčby pomocí nitisinonu ustoupily.
Pediatrická populace
Bezpečností profil u HT-1 je založen zejména na pediatrické populaci, protože léčba nitisinonem má být zahájena, jakmile je stanovena diagnóza dědičné tyrosinemie typu 1 (HT-1). Klinická studie ani postmarketingové údaje nenasvědčují tomu, že bezpečnostní profil je jiný v různých dílčích skupinách pediatrické populace nebo jiný než bezpečnostní profil u dospělých pacientů.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Náhodné požití nitisinonu jedinci na normální dietě s neomezeným obsahem tyrosinu a fenylalaninu způsobí zvýšenou hladinu tyrosinu. Zvýšená hladina tyrosinu byla spojena s toxicitou pro oči, kůži a nervový systém. Omezením tyrosinu a fenylalaninu v dietě by se měla omezit toxicita spojená s tímto druhem tyrosinemie. Žádné informace o specifické léčbě předávkování nejsou k dispozici.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Trávicí trakt a metabolismus; Trávicí trakt a metabolismus, jiná léčiva, ATC kód: A16AX04.
Mechanismus účinku
Nitisinon je kompetitivní inhibitor 4-hydroxyfenylpyruvát dioxygenázy, což je druhý krok v metabolismu tyrosinu. Tím, že inhibuje normální katabolismus tyrosinu u pacientů s HT-1 a AKU, nitisinon brání akumulaci škodlivých metabolitů mechanismu 4-hydroxyfenylpyruvát dioxygenázy vzniklých ve směru metabolické dráhy.
Biochemická porucha u HT-1 je nedostatek hydrolázy fumarylacetoacetátu, která je konečným enzymem katabolické tyrosinové látkové výměny. Nitisinon brání akumulaci toxických meziproduktů maleylacetoacetátu a fumarylacetoacetátu. Tyto meziprodukty se jinak přeměňují na toxické metabolity sukcinylaceton a sukcinylacetoacetát. Sukcinylaceton inhibuje látkovou výměnu syntézy porfyrinu, vedoucí k akumulaci 5-aminolevulinátu.
Biochemickou poruchou u AKU je nedostatek homogentisátu 1,2-dioxygenázy, třetího enzymu katabolické dráhy tyrosinu. Nitisinon brání akumulaci škodlivého metabolitu kyseliny homogentisové (HGA), který by jinak vedl k ochronóze kloubů a chrupavek, a tím k rozvoji klinických známek onemocnění.
Farmakodynamické účinky
U pacientů s HT-1 vede léčba nitisinonem k normalizaci metabolismu porfyrinu s normální činností erytrocytové porfobilinogenové syntázy a močového 5-aminolevulinátu, sníženému vylučování sukcinylacetonu močí, zvýšené koncentraci tyrosinu v plazmě a zvýšenému vylučování fenolkyselin močí. Údaje dostupné z klinické studie indikují, že u více než 90 % pacientů byl sukcinylaceton v moči normalizován během prvního týdne léčby. Po správném upravení dávky nemá být sukcinylaceton v moči ani plazmě prokazatelný.
U pacientů s AKU snižuje léčba nitisinonem akumulaci HGA. Dostupné údaje z klinické studie ukazují, že po 12měsíční léčbě nitisinonem došlo ve srovnání s neléčenými kontrolními pacienty k 99,7% poklesu HGA v moči a 98,8% poklesu HGA v séru.
Klinická účinnost a bezpečnost u HT-1
Klinická studie byla otevřená a nekontrolovaná. Frekvence dávkování ve studii byla dvakrát denně. Pravděpodobnosti přežití po 2, 4 a 6 letech léčby nitisinonem jsou shrnuty v tabulce níže.
| Studie NTBC (N = 250) | |||
| Věk na začátku léčby | 2 roky | 4 roky | 6 let |
| ≤ 2 měsíce | 93 % | 93 % | 93 % |
| ≤ 6 měsíce | 93 % | 93 % | 93 % |
| > 6 měsíců | 96 % | 95 % | 95 % |
| Celkem | 94 % | 94 % | 94 % |
Data ze studie použitá jako historická kontrola (van Spronsen et al., 1994) ukázala následující pravděpodobnost přežití.
| Věk při nástupu příznaků | 1 rok | 2 roky |
| < 2 měsíce | 38 % | 29 % |
| > 2–6 měsíců | 74 % | 74 % |
| > 6 měsíců | 96 % | 96 % |
Bylo dále zjištěno, že ve srovnání s historickými údaji o léčbě pouhým dietním omezením měla léčba nitisinonem za následek i snížení rizika vývoje hepatocelulárního karcinomu. Bylo zjištěno, že včasným zahájení léčby se riziko vývoje hepatocelulárního karcinomu dále snížilo.
Pravděpodobnost, že se během 2, 4 a 6 let nevyskytne v průběhu léčby nitisinonem u pacientů ve věku 24 měsíců nebo mladších na začátku léčby a u pacientů starších než 24 měsíců na začátku léčby hepatocelulární karcinom, je uvedena v následující tabulce:
| Studie NTBC (N=250) | |||||||
| Počet pacientů | Pravděpodobnost nevýskytu hepatocelulárního karcinomu (95 % interval spolehlivosti) | ||||||
na začátku | za 2 roky | za 4 roky | za 6 let | za 2 roky | za 4 roky | za 6 let | |
| Všichni pacienti | 250 | 155 | 86 | 15 | 98 % (95; 100) | 94 % (90; 98) | 91 % (81; 100) |
| Počáteční věk ≤ 24 měsíců | 193 | 114 | 61 | 8 | 99 % (98; 100) | 99 % (97; 100) | 99 % (94; 100) |
| Počáteční věk > 24 měsíců | 57 | 41 | 25 | 8 | 92 % (84; 100) | 82 % (70; 95) | 75 % (56; 95) |
V mezinárodním průzkumu pacientů s HT-1 léčených pomocí samotné diety bylo zjištěno, že hepatocelulární karcinom byl diagnostikován u 18 % všech pacientů ve věku 2 roky a starších.
U 19 pacientů s HT-1 byla provedena studie pro vyhodnocení farmakokinetiky, účinnosti a bezpečnosti podávání jednou denně v porovnání s podáváním dvakrát denně. Mezi podáváním jednou denně a dvakrát denně se nevyskytly žádné klinicky významné rozdíly v oblasti nežádoucích účinků nebo jiných bezpečnostních hodnocení. U žádného pacienta nebyla na konci fáze léčby jednou denně zjištěna detekovatelná hladina sukcinylacetonu (SA). Studie ukazuje, že podávání jednou denně je bezpečné a účinné u všech věkových skupin pacientů. Data jsou však u pacientů s tělesnou hmotností <20 kg omezená.
Klinická účinnost a bezpečnost u AKU
Účinnost a bezpečnost 10 mg nitisinonu podávaného jednou denně při léčbě dospělých pacientů s AKU byly prokázány v randomizované, pro hodnotitele zaslepené, 48měsíční studii s paralelními skupinami bez kontrolní léčby u 138 pacientů (69 léčených nitisinonem). Primárním cílovým ukazatelem byl účinek na hladinu HGA v moči; po 12 měsících léčby nitisinonem byl pozorován 99,7% pokles ve srovnání s neléčenými kontrolními pacienty. Ukázalo se, že léčba nitisinonem má ve srovnání s neléčenou kontrolou statisticky významný pozitivní účinek na cAKUSSI, pigmentaci očí, pigmentaci uší, osteopenii kyčle a počet oblastí páteře s bolestí. Skóre cAKUSSI je kompozitní skóre zahrnující pigmentaci očí a uší, ledvinové a prostatické kameny, aortální stenózu, osteopenii, zlomeniny kostí, ruptury šlach/vazů/svalů, kyfózu, skoliózu, náhrady kloubů a další projevy AKU. Snížená hladina HGA u pacientů léčených nitisinonem tedy vedla k redukci ochronotického procesu a k omezení klinických projevů, což podpořilo sníženou progresi onemocnění.
Oční příhody, jako je keratopatie a bolest očí, infekce, bolest hlavy a přírůstek tělesné hmotnosti, byly hlášeny s vyšší incidencí u pacientů léčených nitisinonem než u neléčených pacientů. Keratopatie vedla k dočasnému nebo trvalému přerušení léčby u 14 % pacientů léčených nitisinonem, ale byla reverzibilní po vysazení nitisinonu.
U pacientů ve věku > 70 let nejsou k dispozici žádné údaje.
5.2 Farmakokinetické vlastnosti
Formální studie absorpce, distribuce, metabolismu a eliminace nitisinonu nebyly provedeny. U 10 zdravých dobrovolníků mužského pohlaví po podání jediné dávky tobolek nitisinonu (1 mg/kg tělesné hmotnosti) byl terminální poločas (střední) nitisinonu v plazmě 54 hodin (v rozmezí od 39 do 86 hodin). Populační farmakokinetická analýza byla provedena na skupině 207 pacientů s HT-1. Pro clearance a poločas byly zjištěny hodnoty 0,0956 l/kg tělesné hmotnosti/den, respektive 52,1 hodin.
Studie in vitro s použitím mikrozomů lidských jater a enzymů P450 získaných z cDNA ukázaly omezený metabolismus zprostředkovaný enzymem CYP 3A4.
Na základě údajů ze studie klinických interakcí s nitisinonem 80 mg v ustáleném stavu způsobil nitisinon 2,3násobné zvýšení AUC∞ CYP 2C9 substrátu tolbutamidu, což ukazuje na středně silnou inhibici CYP 2C9. Nitisinon způsobil přibližně 30% snížení AUC∞ chlorzoxazonu, což ukazuje na slabou indukci CYP 2E1. Nitisinon neinhibuje CYP 2D6, protože AUC∞ metoprololu nebyla podáním nitisinonu ovlivněna. AUC∞ furosemidu se zvýšila 1,7násobně, což ukazuje na slabou inhibici OAT1/OAT3 (viz body 4.4 a 4.5).
Na základě studií in vitro se nepředpokládá, že by nitisinon inhiboval metabolismus zprostředkovaný CYP 1A2, 2C19 nebo 3A4, nebo indukoval CYP 1A2, 2B6 či 3A4/5. Nepředpokládá se, že by nitisinon inhiboval transport zprostředkovaný P-gp, BCRP nebo OCT2. Nepředpokládá se, že by plazmatická koncentrace nitisinonu dosažená v klinických podmínkách způsobila inhibici transportu zprostředkovaného OATP1B1, OATP1B3.
5.3 Předklinické údaje vztahující se k bezpečnosti
Při klinicky relevantních dávkách nitisinonu byla zjištěna embryofetální toxicita u myší a králíků. U králíků nitisinon vyvolal s dávkou spojené zvýšení malformací (umbilikální hernie a gastrochíza), počínající při dávce 2,5krát vyšší, než je doporučená dávka pro člověka (2 mg/kg tělesné hmotnosti/den).
Studie prenatálního a postnatálního vývoje u myší ukázaly statisticky významné zkrácení přežívání a snížení růstu u mláďat po odstavení při dávkách 125 a 25krát vyšších, než je maximální doporučená dávka pro člověka. Tato tendence k negativnímu účinku na přežívání mláďat se začala projevovat při dávce od 5 mg/kg/den. U potkanů způsobilo vystavení mléku sníženou střední hmotnosti mláďat a korneální léze.
Ve studiích in vitro nebyly zpozorovány žádné mutagenní účinky, ale zjistil se slabý klastogenní účinek. Nebyly zjištěny žádné důkazy genotoxicity in vivo (analýza mikronukleí u myší a neplánovaná syntetická analýza DNA myších jater). Ve 26týdenní studii karcinogenity u transgenních myší (TgrasH2) se neprokázal karcinogenní potenciál nitisinonu.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolek
Předbobtnalý kukuřičný škrob
Obal tobolky
želatina
oxid titaničitý (E171)
Potisk
černý oxid železitý (E172),
šelak,
propylenglykol
koncentrovaný roztok amoniaku.
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
Během doby použitelnosti může pacient uchovávat tobolky po jedno období 2 měsíce (u tobolek síly 2 mg) nebo 3 měsíce (u tobolek sil 5 mg, 10 mg a 20 mg) při teplotě nepřesahující 25 °C, ale poté se přípravek musí zlikvidovat.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
6.5 Druh obalu a obsah balení
HDPE lahvička s LDPE víčkem odolným proti zneužití, obsahující 60 tobolek. Každé balení obsahuje 1 lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Swedish Orphan Biovitrum International AB SE-112 76 Stockholm
Švédsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/04/303/001
EU/1/04/303/002
EU/1/04/303/003
EU/1/04/303/004
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 21. února 2005
Datum posledního prodloužení registrace: 19. ledna 2010
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.
Orfadin 4 mg/ml perorální suspenze
1. NÁZEV PŘÍPRAVKU
Orfadin 4 mg/ml perorální suspenze
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden ml obsahuje nitisinonum 4 mg.
Pomocné látky se známým účinkem:
Jeden ml obsahuje:
sodík 0,7 mg (0,03 mmol)
glycerol 500 mg
natrium-benzoát 1 mg
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Perorální suspenze.
Bílá, mírně viskózní, neprůhledná suspenze.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Hereditární tyrosinemie typu 1 (HT-1)
Přípravek Orfadin je indikován k léčbě dospělých a pediatrických pacientů (jakéhokoli věkového rozmezí) s potvrzenou diagnózou hereditární tyrosinemie typu 1 (HT-1) kombinované s dietním omezením tyrosinu a fenylalaninu.
Alkaptonurie (AKU)
Přípravek Orfadin je indikován k léčbě dospělých pacientů s alkaptonurií (AKU).
4.2 Dávkování a způsob podání
Dávkování
HT-1:
Léčbu nitisinonem má zahájit a kontrolovat lékař se zkušenostmi s léčbou pacientů s HT-1.
Léčba všech genotypů nemoci se má zahájit co nejdříve, aby se zvýšila celková doba přežití a předešlo se komplikacím, jako je selhání jater, karcinom jater a onemocnění ledvin. Vedle léčby nitisinonem je nutno nasadit dietu s nízkým obsahem fenylalaninu a tyrosinu; kromě toho je třeba sledovat obsah aminokyselin v plazmě (viz body 4.4 a 4.8).
Úvodní dávka u HT-1
Doporučená úvodní denní dávka pro děti i dospělé je 1 mg/kg tělesné hmotnosti/den podávaná perorálně. Dávku nitisinonu je nutno jednotlivě upravit. Doporučuje se podávat dávku jednou denně. Avšak v důsledku omezených dat u pacientů s tělesnou hmotností <20 kg se u této populace pacientů doporučuje rozdělit celkovou denní dávku do dvou denních dávek.
Úprava dávky u HT-1
Při pravidelném sledování je třeba zjišťovat sukcinylaceton v moči, testovat funkci jater a měřit hladinu alfa-fetoproteinu (viz bod 4.4). Lze-li sukcinylaceton v moči zjistit i jeden měsíc po zahájení léčby nitisinonem, má se dávka nitisinonu zvýšit na 1,5 mg/kg tělesné hmotnosti/den. Na základě zhodnocení všech biochemických parametrů je možné, že se má zvýšit na 2 mg/kg tělesné hmotnosti/den. U všech pacientů se však tato dávka má považovat za maximální dávku. Je-li biochemická odezva uspokojivá, dávka se má upravit pouze podle zvýšení tělesné hmotnosti.
Během zavádění léčby, po převodu z dávkování dvakrát denně na jednou denně nebo dojde-li ke zhoršení stavu, může však být kromě výše uvedených testů nutné také úzce sledovat všechny dostupné biochemické parametry (tj. sukcinylaceton v plazmě, 5-aminolevulinát v moči (ALA) a porfobilinogen v erytrocytech (činnost PBG-syntázy).
AKU:
Léčba nitisinonem má být zahájena a kontrolována lékařem se zkušenostmi s léčbou pacientů s AKU.
Doporučená dávka u dospělé populace s AKU je 10 mg jednou denně.
Zvláštní skupiny pacientů
Žádná zvláštní doporučení pro dávkování pacientům vyššího věku nebo pacientům s poruchou funkce ledvin či jater neexistují.
Pediatrická populace
HT-1: Doporučené dávkování v mg/kg tělesné hmotnosti je u dětí stejné jako u dospělých. Avšak v důsledku omezených dat u pacientů s tělesnou hmotností <20 kg se u této populace pacientů doporučuje rozdělit celkovou denní dávku do dvou denních dávek.
AKU: Bezpečnost a účinnost přípravku Orfadin nebyly u dětí s AKU ve věku od 0 do 18 let stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Suspenze se podává pacientovi perorálně bez naředění pomocí stříkačky pro perorální podání. Stříkačky pro perorální podání o objemu 1,5 ml, 3 ml a 6 ml jsou přiloženy v balení k odměření přesné dávky v ml v souladu s předepsaným dávkováním. Stříkačky pro perorální podání mají stupnici po 0,05 ml; 0,1 ml a 0,25 ml.
Tabulka uvedená níže obsahuje převod dávek (mg/ml) pro tři velikosti stříkaček pro perorální podání:
Tabulky převodu dávek pro jednotlivé tři velikosti stříkaček pro perorální podání:
1,5ml stříkačk a pro peroráln í podání (stupnice po 0,05 ml) | Dávka přípravku Orfadin | |
| mg | ml | |
| 1,00 | 0,25 | |
| 1,20 | 0,30 | |
| 1,40 | 0,35 | |
| 1,60 | 0,40 | |
| 1,80 | 0,45 | |
| 2,00 | 0,50 | |
| 2,20 | 0,55 | |
| 2,40 | 0,60 | |
| 2,60 | 0,65 | |
| 2,80 | 0,70 | |
| 3,00 | 0,75 | |
| 3,20 | 0,80 | |
| 3,40 | 0,85 | |
| 3,60 | 0,90 | |
| 3,80 | 0,95 | |
| 4,00 | 1,00 | |
3ml stříkačk a pro peroráln í podání (stupnice po 0,1 ml) | Dávka přípravku Orfadin | |
| mg | ml | |
| 4,0 | 1,0 | |
| 4,5 | 1,1 | |
| 5,0 | 1,3 | |
| 5,5 | 1,4 | |
| 6,0 | 1,5 | |
| 6,5 | 1,6 | |
| 7,0 | 1,8 | |
| 7,5 | 1,9 | |
| 8,0 | 2,0 | |
| 8,5 | 2,1 | |
| 9,0 | 2,3 | |
| 9,5 | 2,4 | |
| 10,0 | 2,5 | |
| 10,5 | 2,6 | |
| 11,0 | 2,8 | |
| 11,5 | 2,9 | |
| 12,0 | 3,0 | |
6ml stříkačka pro perorální podání (stupnice po 0,25 ml) | Dávka přípravku Orfadin | |
| mg | ml | |
| 12,0 | 3,00 | |
| 13,0 | 3,25 | |
| 14,0 | 3,50 | |
| 15,0 | 3,75 | |
| 16,0 | 4,00 | |
| 17,0 | 4,25 | |
| 18,0 | 4,50 | |
| 19,0 | 4,75 | |
| 20,0 | 5,00 | |
| 21,0 | 5,25 | |
| 22,0 | 5,50 | |
| 23,0 | 5,75 | |
| 24,0 | 6,00 | |
Důležité informace o návodu pro použití:
Před každým použitím se vyžaduje provedení redisperze důkladným protřepáním. Před redisperzí může léčivý přípravek vypadat jako kompaktní usazenina s mírně opalizujícím supernatantem. Dávka má být natažena a podána ihned po redisperzi. Je důležité pečlivě dodržovat instrukce pro přípravu a podání dávky uvedené v bodě 6.6, aby byla zajištěna přesnost dávkování.
Doporučuje se, aby zdravotnický pracovník poradil pacientovi nebo pečovateli, jak používat stříkačky pro perorální podání tak, aby se zajistilo podání správného objemu a aby byl předpis uveden v ml.
Orfadin je také dostupný ve 2mg, 5mg, 10mg a 20mg tobolkách, pokud jsou považovány za vhodnější pro pacienta.
Doporučuje se podávat perorální suspenzi s jídlem, viz bod 4.5.
Opatření, která je nutno učinit před zacházením s léčivým přípravkem nebo před jeho podáním K stříkačce pro perorální podání nemá být připojena žádná jehla, intravenózní linka nebo jiný prostředek pro parenterální podání.
Přípravek Orfadin je určen pouze pro perorální podání.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Matky užívající nitisinon nesmí kojit (viz body 4.6 a 5.3).
4.4 Zvláštní upozornění a opatření pro použití
Kontrolní návštěva má probíhat každých 6 měsíců; kratší intervaly mezi návštěvami jsou doporučeny v případě výskytu nežádoucích účinků.
Monitorování hladiny tyrosinu v plazmě
Doporučuje se, aby před zahájením léčby nitisinonem a poté pravidelně nejméně jednou ročně byla provedena prohlídka očí pomocí štěrbinové lampy. Pacienta, u něhož se během léčby nitisinonem projeví poruchy zraku, má okamžitě vyšetřit oftalmolog.
HT-1: Je třeba ověřit, zda pacient dodržuje svůj dietní režim, a změřit koncentraci tyrosinu v plazmě. Je-li hladina tyrosinu v plazmě nad 500 mikromol/l, je třeba nasadit dietu s větším omezením tyrosinu a fenylalaninu. Nedoporučuje se snižovat koncentraci tyrosinu v plazmě snížením či vysazením nitisinonu, neboť vzhledem k metabolické poruše by se klinický stav pacienta mohl zhoršit.
AKU: U pacientů, u nichž se rozvinou keratopatie, je třeba sledovat plazmatickou hladinu tyrosinu. Aby se hladina tyrosinu v plazmě udržela pod 500 mikromol/l, lze zavést dietní omezení příjmu tyrosinu a fenylalaninu. Kromě toho má být nitisinon dočasně vysazen a léčba může být znovu zahájena, jakmile příznaky ustoupí.
Monitorování jater
HT-1: Funkci jater je třeba pravidelně sledovat pomocí testů jaterní funkce a zobrazování jater. Doporučuje se také sledovat koncentrace alfa-fetoproteinu v séru. Zvýšení koncentrace alfa-fetoproteinu v séru může znamenat, že léčba je nedostatečná. Pacienty se zvyšující se hodnotou alfa-fetoproteinu nebo známkami uzlíků v játrech je třeba vždy vyšetřit vzhledem k možné hepatální malignitě.
Monitorování trombocytů a leukocytů
U pacientů s HT-1 i AKU se doporučuje pravidelně sledovat počet trombocytů a leukocytů, neboť při klinickém hodnocení HT-1 bylo zjištěno několik případů reverzibilní trombocytopenie a leukopenie.
Souběžné použití s jinými léčivými přípravky
Nitisinon je středně silný inhibitor CYP 2C9. Léčba nitisinonem proto může způsobit zvýšené plazmatické koncentrace souběžně podávaných léčivých přípravků metabolizovaných hlavně cytochromem CYP 2C9. Pacienti léčení nitisinonem, kteří jsou souběžně léčeni léčivými přípravky s úzkým terapeutickým oknem metabolizovanými cytochromem CYP 2C9, jako je např. warfarin a fenytoin, mají být pečlivě sledováni. Může být potřebná úprava dávky těchto souběžně podávaných léčivých přípravků (viz bod 4.5).
Pomocné látky se známým účinkem:
Glycerol
Jeden ml obsahuje 500 mg. Dávka 20 ml perorální suspenze (10 g glycerolu) nebo více může způsobit bolest hlavy, podráždění žaludku a průjem.
Sodík
Jeden ml obsahuje 0,7 mg (0,03 mmol).
Natrium-benzoát
Jeden ml obsahuje 1 mg. Zvýšení bilirubinu po jeho uvolnění z albuminu působením kyseliny benzoové a jejích solí může zvýšit žloutenku u předčasně narozených novorozenců a u novorozenců, narozených v termínu se žloutenkou, a může vést k jádrovému ikteru (depozita nekonjugovaného bilirubinu v mozkové tkáni). Proto má velký význam pečlivé monitorování plazmatických hladin bilirubinu u novorozenců. Před zahájením léčby je třeba stanovit hladinu bilirubinu: v případě významně zvýšených plazmatických hladin bilirubinu, zvláště u předčasně narozených pacientů s rizikovými faktory, jako je acidóza a nízká hladina albuminu, má být místo podání perorální suspenze zvážena léčba adekvátně odváženou částí tobolky přípravku Orfadin, dokud nedojde k normalizaci plazmatických hladin nekonjugovaného bilirubinu.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nitisinon se metabolizuje in vitro pomocí CYP 3A4, takže při podávání nitisinonu společně s inhibitory nebo induktory tohoto enzymu je možné, že bude muset být upravena jeho dávka.
Na základě údajů ze studie klinických interakcí s nitisinonem 80 mg v ustáleném stavu je nitisinon středně silný inhibitor CYP 2C9 (2,3násobné zvýšení AUC tolbutamidu), proto může léčba nitisinonem způsobit zvýšené plazmatické koncentrace souběžně podávaných léčivých přípravků metabolizovaných hlavně cytochromem CYP 2C9 (viz bod 4.4).
Nitisinon je slabý induktor CYP 2E1 (30% snížení AUC chlorzoxazonu) a slabý inhibitor OAT1 a OAT3 (1,7násobné zvýšení AUC furosemidu), nitisinon však neinhibuje CYP 2D6 (viz bod 5.2).
Jídlo neovlivňuje biologickou dostupnost perorální suspenze nitisinonu, ale užití spolu s jídlem vede k nižší míře absorpce a následně k menšímu kolísání sérových koncentrací v rámci dávkovacího intervalu. Proto se doporučuje, aby byla perorální suspenze užívána s jídlem, viz bod 4.2.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Adekvátní údaje o podávání nitisinonu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Potenciální riziko pro člověka není známé. Orfadin lze v těhotenství použít pouze tehdy, když klinický stav ženy vyžaduje léčbu nitisinonem. Nitisinon u člověka prochází přes placentu.
Kojení
Není známo, zda se nitisinon vylučuje do mateřského mléka. Studie na zvířatech ukázaly nepříznivé postnatální účinky po vystavení nitisinonu v mléku. Matky užívající nitisinon proto nesmí kojit, neboť riziko pro kojené dítě nelze vyloučit (viz body 4.3 a 5.3).
Fertilita
Neexistují žádné údaje o tom, že by nitisinon ovlivňoval fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Orfadin má malý vliv na schopnost řídit nebo obsluhovat stroje. Oční nežádoucí účinky (viz bod 4.8) mohou nepříznivě působit na zrak a pokud je zrak ovlivněn, nemá pacient řídit nebo obsluhovat stroje, dokud účinek nevymizí.
4.8 Nežádoucí účinky
Přehled bezpečnostního profilu
Svým způsobem účinku nitisinon zvyšuje hladiny tyrosinu u všech pacientů léčených nitisinonem. Nežádoucí účinky související s očima, např. konjunktivitida, zákal rohovky, keratitida, fotofobie a bolest očí související se zvýšenými hodnotami tyrosinu, jsou proto časté jak u pacientů s HT-1, tak u pacientů s AKU. U populace pacientů s HT-1 patří mezi jiné časté nežádoucí účinky trombocytopenie, leukopenie a granulocytopenie. Exfoliativní dermatitida se může objevit méně často.
Nežádoucí podmínky uvedené v tabulce
Nežádoucí účinky jsou uvedené níže podle třídy orgánových systémů MedDRA a absolutní frekvence a jsou založeny na údajích z klinických hodnocení u pacientů s HT-1 a AKU a postmarketingového použití u HT-1. Frekvence se definuje jako velmi časté (≥1/10), časté (≥1/100 až <1/10), méně časté (≥1/1 000 až <1/100), vzácné (≥1/10 000 až <1/1 000), velmi vzácné (<1/10 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nepříznivé nežádoucí účinky seřazeny podle klesající závažnosti.
| Třída orgánového systému MedDRA | Frekvence u HT-1 | Frekvence u AKU1 | Nežádoucí účinek |
| Infekce a infestace | Časté | Bronchitida, pneumonie | |
Poruchy krve a lymfatického systému | Časté | Trombocytopenie, leukopenie, granulocytopenie | |
| Méně časté | Leukocytóza | ||
| Poruchy oka | Časté | Konjunktivitida, zákal oční rohovky, keratitida, fotofobie | |
| Velmi časté2 | Keratopatie | ||
| Časté | Velmi časté2 | Bolest oka | |
| Méně časté | Blefaritida | ||
| Poruchy kůže a podkožní tkáně | Méně časté | Exfoliativní dermatitida, erytematózní vyrážka | |
| Méně časté | Časté | Pruritus, vyrážka | |
| Vyšetření | Velmi časté | Velmi časté | Zvýšené hodnoty tyrosinu |
1 Frekvence vychází z jedné klinické studie u AKU.
2 Zvýšená hladina tyrosinu je spojena s nežádoucími účinky souvisejícími s očima. Pacienti ve studii u AKU neměli dietní omezení příjmu tyrosinu a fenylalaninu.
Popis vybraných nežádoucích účinků
Léčba nitisinonem vede ke zvýšené hladině tyrosinu. Zvýšená hladina tyrosinu se u pacientů s HT-1 a AKU spojuje s nežádoucími účinky spojenými s očima, např. zákalem rohovky a hyperkeratotickými lézemi. Omezením tyrosinu a fenylalaninu ve stravě by se měla omezit toxicita spojená s tímto druhem tyrosinemie pomocí snížení hladin tyrosinu (viz bod 4.4).
V klinických studiích u HT-1 byla granulocytopenie pouze méně často vážná (<0,5 x 10⁹/l) a nebyla spojována s infekcemi. Nežádoucí účinky postihující třídu orgánových systémů MedDRA „Poruchy krve a lymfatického systému“ během pokračující léčby pomocí nitisinonu ustoupily.
Pediatrická populace
Bezpečností profil u HT-1 je založen zejména na pediatrické populaci, protože léčba nitisinonem má být zahájena, jakmile je stanovena diagnóza dědičné tyrosinemie typu 1 (HT-1). Klinická studie ani postmarketingové údaje nenasvědčují tomu, že bezpečnostní profil je jiný v různých dílčích skupinách pediatrické populace nebo jiný než bezpečnostní profil u dospělých pacientů.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Náhodné požití nitisinonu jedinci na normální dietě s neomezeným obsahem tyrosinu a fenylalaninu způsobí zvýšenou hladinu tyrosinu. Zvýšená hladina tyrosinu byla spojena s toxicitou pro oči, kůži a nervový systém. Omezením tyrosinu a fenylalaninu v dietě by se měla omezit toxicita spojená s tímto druhem tyrosinemie. Žádné informace o specifické léčbě předávkování nejsou k dispozici.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Trávicí trakt a metabolismus; Trávicí trakt a metabolismus, jiná léčiva, ATC kód: A16AX04.
Mechanismus účinku
Nitisinon je kompetitivní inhibitor 4-hydroxyfenylpyruvát dioxygenázy, což je druhý krok v metabolismu tyrosinu. Tím, že inhibuje normální katabolismus tyrosinu u pacientů s HT-1 a AKU, nitisinon brání akumulaci škodlivých metabolitů mechanismu 4-hydroxyfenylpyruvát dioxygenázy vzniklých ve směru metabolické dráhy.
Biochemická porucha u HT-1 je nedostatek hydrolázy fumarylacetoacetátu, která je konečným enzymem katabolické tyrosinové látkové výměny. Nitisinon brání akumulaci toxických meziproduktů maleylacetoacetátu a fumarylacetoacetátu. Tyto meziprodukty se jinak přeměňují na toxické metabolity sukcinylaceton a sukcinylacetoacetát. Sukcinylaceton inhibuje látkovou výměnu syntézy porfyrinu, vedoucí k akumulaci 5-aminolevulinátu.
Biochemickou poruchou u AKU je nedostatek homogentisátu 1,2-dioxygenázy, třetího enzymu katabolické dráhy tyrosinu. Nitisinon brání akumulaci škodlivého metabolitu kyseliny homogentisové (HGA), který by jinak vedl k ochronóze kloubů a chrupavek, a tím k rozvoji klinických známek onemocnění.
Farmakodynamické účinky
U pacientů s HT-1 vede léčba nitisinonem k normalizaci metabolismu porfyrinu s normální činností erytrocytové porfobilinogenové syntázy a močového 5-aminolevulinátu, sníženému vylučování sukcinylacetonu močí, zvýšené koncentraci tyrosinu v plazmě a zvýšenému vylučování fenolkyselin močí. Údaje dostupné z klinické studie indikují, že u více než 90 % pacientů byl sukcinylaceton v moči normalizován během prvního týdne léčby. Po správném upravení dávky nemá být sukcinylaceton v moči ani plazmě prokazatelný.
U pacientů s AKU snižuje léčba nitisinonem akumulaci HGA. Dostupné údaje z klinické studie ukazují, že po 12měsíční léčbě nitisinonem došlo ve srovnání s neléčenými kontrolními pacienty k 99,7% poklesu HGA v moči a 98,8% poklesu HGA v séru.
Klinická účinnost a bezpečnost u HT-1
Klinická studie byla otevřená a nekontrolovaná. Frekvence dávkování ve studii byla dvakrát denně. Pravděpodobnosti přežití po 2, 4 a 6 letech léčby nitisinonem jsou shrnuty v tabulce níže.
| Studie NTBC (N = 250) | |||
| Věk na začátku léčby | 2 roky | 4 roky | 6 let |
| ≤ 2 měsíce | 93 % | 93 % | 93 % |
| ≤ 6 měsíce | 93 % | 93 % | 93 % |
| > 6 měsíců | 96 % | 95 % | 95 % |
| Celkem | 94 % | 94 % | 94 % |
Data ze studie použitá jako historická kontrola (van Spronsen et al., 1994) ukázala následující pravděpodobnost přežití.
| Věk při nástupu příznaků | 1 rok | 2 roky |
| < 2 měsíce | 38 % | 29 % |
| > 2–6 měsíců | 74 % | 74 % |
| > 6 měsíců | 96 % | 96 % |
Bylo dále zjištěno, že ve srovnání s historickými údaji o léčbě pouhým dietním omezením měla léčba nitisinonem za následek i snížení rizika vývoje hepatocelulárního karcinomu. Bylo zjištěno, že včasným zahájení léčby se riziko vývoje hepatocelulárního karcinomu dále snížilo.
Pravděpodobnost, že se během 2, 4 a 6 let nevyskytne v průběhu léčby nitisinonem u pacientů ve věku 24 měsíců nebo mladších na začátku léčby a u pacientů starších než 24 měsíců na začátku léčby hepatocelulární karcinom, je uvedena v následující tabulce:
| Studie NTBC (N=250) | |||||||
| Počet pacientů | Pravděpodobnost nevýskytu hepatocelulárního karcinomu (95 % interval spolehlivosti) | ||||||
na začátku | za 2 roky | za 4 roky | za 6 let | za 2 roky | za 4 roky | za 6 let | |
| Všichni pacienti | 250 | 155 | 86 | 15 | 98 % (95; 100) | 94 % (90; 98) | 91 % (81; 100) |
| Počáteční věk ≤ 24 měsíců | 193 | 114 | 61 | 8 | 99 % (98; 100) | 99 % (97; 100) | 99 % (94; 100) |
| Počáteční věk > 24 měsíců | 57 | 41 | 25 | 8 | 92 % (84; 100) | 82 % (70; 95) | 75 % (56; 95) |
V mezinárodním průzkumu pacientů s HT-1 léčených pomocí samotné diety bylo zjištěno, že hepatocelulární karcinom byl diagnostikován u 18 % všech pacientů ve věku 2 roky a starších.
U 19 pacientů s HT-1 byla provedena studie pro vyhodnocení farmakokinetiky, účinnosti a bezpečnosti podávání jednou denně v porovnání s podáváním dvakrát denně. Mezi podáváním jednou denně a dvakrát denně se nevyskytly žádné klinicky významné rozdíly v oblasti nežádoucích účinků nebo jiných bezpečnostních hodnocení. U žádného pacienta nebyla na konci fáze léčby jednou denně zjištěna detekovatelná hladina sukcinylacetonu (SA). Studie ukazuje, že podávání jednou denně je bezpečné a účinné u všech věkových skupin pacientů. Data jsou však u pacientů s tělesnou hmotností <20 kg omezená.
Klinická účinnost a bezpečnost u AKU
Účinnost a bezpečnost 10 mg nitisinonu podávaného jednou denně při léčbě dospělých pacientů s AKU byly prokázány v randomizované, pro hodnotitele zaslepené, 48měsíční studii s paralelními skupinami bez kontrolní léčby u 138 pacientů (69 léčených nitisinonem). Primárním cílovým ukazatelem byl účinek na hladinu HGA v moči; po 12 měsících léčby nitisinonem byl pozorován 99,7% pokles ve srovnání s neléčenými kontrolními pacienty. Ukázalo se, že léčba nitisinonem má ve srovnání s neléčenou kontrolou statisticky významný pozitivní účinek na cAKUSSI, pigmentaci očí, pigmentaci uší, osteopenii kyčle a počet oblastí páteře s bolestí. Skóre cAKUSSI je kompozitní skóre zahrnující pigmentaci očí a uší, ledvinové a prostatické kameny, aortální stenózu, osteopenii, zlomeniny kostí, ruptury šlach/vazů/svalů, kyfózu, skoliózu, náhrady kloubů a další projevy AKU. Snížená hladina HGA u pacientů léčených nitisinonem tedy vedla k redukci ochronotického procesu a k omezení klinických projevů, což podpořilo sníženou progresi onemocnění.
Oční příhody, jako je keratopatie a bolest očí, infekce, bolest hlavy a přírůstek tělesné hmotnosti, byly hlášeny s vyšší incidencí u pacientů léčených nitisinonem než u neléčených pacientů. Keratopatie vedla k dočasnému nebo trvalému přerušení léčby u 14 % pacientů léčených nitisinonem, ale byla reverzibilní po vysazení nitisinonu.
U pacientů ve věku > 70 let nejsou k dispozici žádné údaje.
5.2 Farmakokinetické vlastnosti
Formální studie absorpce, distribuce, metabolismu a eliminace nitisinonu nebyly provedeny. U 10 zdravých dobrovolníků mužského pohlaví po podání jediné dávky tobolek nitisinonu (1 mg/kg tělesné hmotnosti) byl terminální poločas (střední) nitisinonu v plazmě 54 hodin (v rozmezí od 39 do 86 hodin). Populační farmakokinetická analýza byla provedena na skupině 207 pacientů s HT-1. Pro clearance a poločas byly zjištěny hodnoty 0,0956 l/kg tělesné hmotnosti/den, respektive 52,1 hodin.
Studie in vitro s použitím mikrozomů lidských jater a enzymů P450 získaných z cDNA ukázaly omezený metabolismus zprostředkovaný enzymem CYP 3A4.
Na základě údajů ze studie klinických interakcí s nitisinonem 80 mg v ustáleném stavu způsobil nitisinon 2,3násobné zvýšení AUC∞ CYP 2C9 substrátu tolbutamidu, což ukazuje na středně silnou inhibici CYP 2C9. Nitisinon způsobil přibližně 30% snížení AUC∞ chlorzoxazonu, což ukazuje na slabou indukci CYP 2E1. Nitisinon neinhibuje CYP 2D6, protože AUC∞ metoprololu nebyla podáním nitisinonu ovlivněna. AUC∞ furosemidu se zvýšila 1,7násobně, což ukazuje na slabou inhibici OAT1/OAT3 (viz body 4.4 a 4.5).
Na základě studií in vitro se nepředpokládá, že by nitisinon inhiboval metabolismus zprostředkovaný CYP 1A2, 2C19 nebo 3A4, nebo indukoval CYP 1A2, 2B6 či 3A4/5. Nepředpokládá se, že by nitisinon inhiboval transport zprostředkovaný P-gp, BCRP nebo OCT2. Nepředpokládá se, že by plazmatická koncentrace nitisinonu dosažená v klinických podmínkách způsobila inhibici transportu zprostředkovaného OATP1B1, OATP1B3.
5.3 Předklinické údaje vztahující se k bezpečnosti
Při klinicky relevantních dávkách nitisinonu byla zjištěna embryofetální toxicita u myší a králíků. U králíků nitisinon vyvolal s dávkou spojené zvýšení malformací (umbilikální hernie a gastrochíza), počínající při dávce 2,5krát vyšší, než je doporučená dávka pro člověka (2 mg/kg tělesné hmotnosti/den).
Studie prenatálního a postnatálního vývoje u myší ukázaly statisticky významné zkrácení přežívání a snížení růstu u mláďat po odstavení při dávkách 125 a 25krát vyšších, než je maximální doporučená dávka pro člověka. Tato tendence k negativnímu účinku na přežívání mláďat se začala projevovat při dávce od 5 mg/kg/den. U potkanů způsobilo vystavení mléku sníženou střední hmotnosti mláďat a korneální léze.
Ve studiích in vitro nebyly zpozorovány žádné mutagenní účinky, ale zjistil se slabý klastogenní účinek. Nebyly zjištěny žádné důkazy genotoxicity in vivo (analýza mikronukleí u myší a neplánovaná syntetická analýza DNA myších jater). Ve 26týdenní studii karcinogenity u transgenních myší (TgrasH2) se neprokázal karcinogenní potenciál nitisinonu.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Hypromelóza
Glycerol
Polysorbát 80
Natrium-benzoát (E211)
Monohydrát kyseliny citronové
Natrium-citrát
Umělé jahodové aroma
Čištěná voda
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky.
Po prvním otevření je stabilita přípravku maximálně 2 měsíce při teplotě nepřesahující 25 °C, ale poté se musí zlikvidovat.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Uchovávejte ve vzpřímené poloze.
Podmínky uchovávání tohoto léčivého přípravku po jeho prvním otevření jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
100 ml hnědá skleněná lahvička (třídy III) s bílým HDPE dětským bezpečnostním šroubovacím uzávěrem a s kroužkem originality. Jedna lahvička obsahuje 90 ml perorální suspenze. Jedno balení obsahuje jednu LDPE lahvičku, adaptér na lahvičku a 3 polypropylenové (PP) stříkačky pro perorální podání (1,5 ml, 3 ml a 6 ml).
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před každým použitím se vyžaduje provedení redisperze důkladným protřepáním. Před redisperzí může léčivý přípravek vypadat jako kompaktní usazenina s mírně opalizujícím supernatantem. Dávka má být natažena a podána ihned po redisperzi. Je důležité pečlivě dodržovat níže uvedené instrukce pro přípravu a podání dávky, aby byla zajištěna přesnost dávkování.
Přiloženy jsou tři stříkačky pro perorální podání (1,5 ml, 3 ml a 6 ml) pro přesné odměření předepsané dávky. Doporučuje se, aby zdravotnický pracovník poradil pacientovi nebo ošetřovateli, jak používat stříkačku pro perorální podání tak, aby se zajistilo podání správného objemu.
Jak připravit novou lahvičku léku pro první použití:
Před užitím první dávky lahvičkou energicky zatřepejte, protože během dlouhodobého uchovávání částice vytvoří kompaktní usazeninu na dně lahvičky.
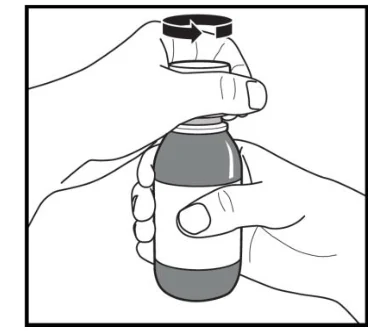
Obrázek A. Obrázek B. Obrázek C.
- 1. Lahvička se vyjme z chladničky. Na štítek na lahvičce se poznamená datum, kdy byla lahvička vytažena z chladničky.
- 2. S lahvičkou se energicky třepe po dobu minimálně 20 sekund, dokud se kompaktní usazenina na dně lahvičky úplně nerozptýlí (Obrázek A).
- 3. Odjistí se dětský bezpečnostní šroubovací uzávěr tak, že se zatlačí silně dolů a otočí se jím proti
směru hodinových ručiček (Obrázek B). 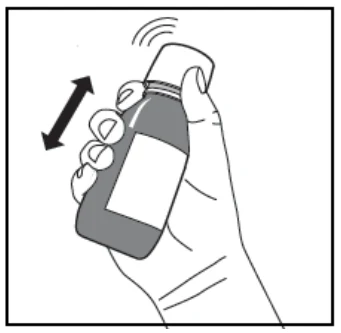
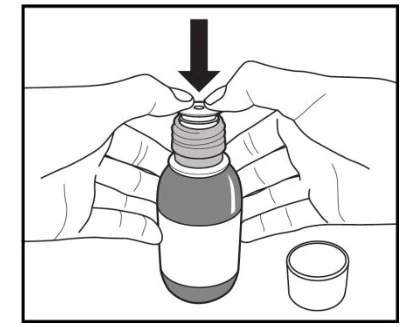
- 4. Otevřená lahvička se postaví na stůl ve vzpřímené poloze a plastový adaptér se silně zatlačí do hrdla lahvičky co možná nejhlouběji (Obrázek C). Lahvička se uzavře dětským bezpečnostním šroubovacím uzávěrem.
Pokyny k následnému dávkování jsou uvedeny níže v bodě ‘Jak připravit dávku léku’
Jak připravit dávku léku
Obrázek D. Obrázek E. Obrázek F.
- 1. S lahvičkou se silně třepe po dobu minimálně 5 sekund (Obrázek D).
- 2. Okamžitě poté se má lahvička otevřít odjištěním dětského bezpečnostního šroubovacího uzávěru.
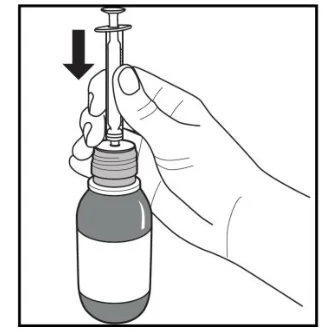
- 3. Píst ve stříkačce pro perorální podání se zatlačí úplně dolů.
- 4. Lahvička se má držet ve vzpřímené poloze a stříkačka pro perorální podání se pevně zasune do otvoru adaptéru v horní části lahvičky (Obrázek E).
- 5.
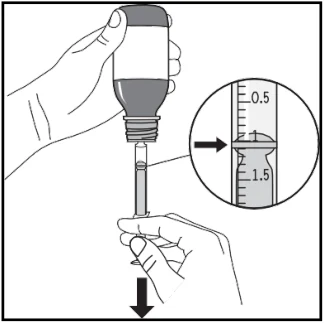
Lahvička se opatrně otočí dnem vzhůru se vsazenou stříkačkou pro perorální podání
(Obrázek F).
- 6. Pro odebrání předepsané dávky (ml) se píst vytáhne pomalu dolů, dokud není horní okraj pístu přesně v rovině s čárou označující dávku (Obrázek F). Pokud jsou uvnitř naplněné stříkačky pro perorální podání vidět vzduchové bubliny, zatlačí se píst znovu vzhůru, dokud se vzduchové bubliny nevytlačí. Pak se vytáhne píst znovu dolů, dokud jeho horní okraj není přesně v rovině s čárou označující dávku.
- 7. Lahvička se znovu otočí do vzpřímené polohy. Stříkačka pro perorální podání se odpojí tak, že se opatrně vykroutí z lahvičky.
- 8. Dávka se má podat okamžitě perorálně (bez naředění), aby se předešlo tvorbě usazeniny ve stříkačce pro perorální podání. Stříkačka pro perorální podání se má vyprazdňovat pomalu, aby se usnadnilo polykání; rychlé vystříknutí léku může způsobit dušení.
- 9. Okamžitě po použití se nasadí dětský bezpečnostní šroubovací uzávěr. Adaptér lahvičky se ponechá na svém místě.
- 10. Lahvičku je možné uchovávat při pokojové teplotě do 25 °C nebo v chladničce.
Čištění
Stříkačka pro perorální podání se okamžitě vyčistí pouze studenou vodou z kohoutku a v případě potřeby se posune píst směrem dovnitř a směrem ven. Nadbytečná voda se vytřepe a stříkačka pro perorální podání se nechá vysušit pro další dávkování. Stříkačku pro perorální podání nerozebírejte.
Likvidace
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Swedish Orphan Biovitrum International AB
SE-112 76 Stockholm
Švédsko 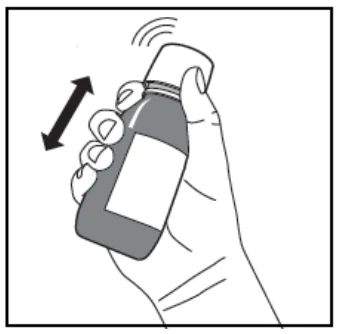
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/04/303/005
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 21. února 2005
Datum posledního prodloužení registrace: 19. ledna 2010
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.