


Souhrn údajů o přípravku (SPC) - XERMELO
1. NÁZEV PŘÍPRAVKU
Xermelo 250 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje telotristati etipras odpovídající ethylis telotristas 250 mg.
Pomocná látka se známým účinkem
Jedna tableta obsahuje 168 mg laktosy.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta.
Bílé až téměř bílé oválné potahované tablety (přibližně 17 mm dlouhé a 7,5 mm široké) na jedné straně s vyraženým „T-E“ a na druhé straně s vyraženým „250“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Xermelo je indikován k léčbě průjmu při karcinoidovém syndromu, a to v kombinaci s léčbou analogem somatostatinu (somatostatin analogue, SSA) u dospělých, u kterých není léčba SSA dostatečná.
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka je 250 mg třikrát denně.
Dostupné údaje naznačují, že klinické odpovědi se obvykle dosáhne během 12 týdnů léčby. Pokud je pacient během této doby bez odpovědi, doporučuje se přehodnotit přínos pokračování v léčbě.
Na základě pozorované vysoké interindividuální variability nelze vyloučit kumulaci u skupiny pacientů s karcinoidovým syndromem. Proto se nedoporučuje užívání vyšších dávek (viz bod 5.2).
Vynechané dávky
Pokud pacient vynechá dávku, má užít další dávky v následující plánovanou dobu. Pacienti nesmějí užívat dvojitou dávku, aby nahradili vynechanou dávku.
Zvláštní populace
Starší pacienti
U starších pacientů nejsou dostupná žádná zvláštní doporučení ohledně dávkování (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou, středně závažnou nebo závažnou poruchou funkce ledvin, kteří nevyžadují dialýzu (viz bod 5.2), se nevyžaduje úprava dávky. Jako preventivní opatření se doporučuje, aby pacienti se závažnou poruchou funkce ledvin byli sledováni s ohledem na známky snížené tolerance.
Užívání přípravku Xermelo u pacientů s onemocněním ledvin v terminálním stadiu vyžadujícím dialýzu (eGFR < 15 ml/min vyžadující dialýzu) se nedoporučuje, protože účinnost a bezpečnost přípravku Xermelo u těchto pacientů nebyla stanovena.
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (Child-Pugh třída A) může být podle snášenlivosti nutné snížit dávku na 250 mg dvakrát denně. U pacientů se středně těžkou poruchou funkce jater (Child-Pugh třída B) může být podle snášenlivosti nutné snížení dávky na 250 mg jednou denně. Podávání telotristatu se nedoporučuje u pacientů s těžkou poruchou funkce jater (Child-Pugh třída C) (viz bod 5.2).
Pediatrická populace
Použití telotristatu v indikaci karcinoidového syndromu u pediatrické populace není relevantní.
Způsob podání
Perorální podání
Přípravek Xermelo se má užívat s jídlem (viz bod 5.1 a 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Zvýšení jaterních enzymů
V klinických studiích bylo pozorováno zvýšení jaterních enzymů (viz bod 4.8). Podle klinické potřeby se doporučuje laboratorní sledování jaterních enzymů před léčbou a během léčby telotristatem. U pacientů s poruchou funkce jater se doporučuje kontinuální sledování s ohledem na nežádoucí účinky a zhoršení funkce jater.
U pacientů, u kterých se vyvinou příznaky naznačující poruchu funkce jater, je nutné testování jaterních enzymů a při podezření na poškození jater je nutno telotristat vysadit. V léčbě telotristatem nelze pokračovat, pokud se poškození jater nevysvětlí jinou příčinou.
Zácpa
Telotristat snižuje frekvenci defekací (bowel movement, BM). U pacientů užívajících vyšší dávku (500 mg) byla hlášena zácpa. Pacienti mají být sledováni s ohledem na známky a příznaky zácpy. Pokud se rozvine zácpa, je nutno přehodnotit podávání telotristatu a další současné léčby ovlivňující motilitu střev.
Depresivní poruchy
V klinických studiích a po uvedení přípravku na trh byly u některých pacientů léčených telotristatem hlášeny deprese, depresivní nálada nebo snížení zájmu (viz bod 4.8). Pacienty je nutno poučit, aby svým lékařům hlásili všechny příznaky deprese, depresivní nálady nebo sníženého zájmu.
Pomocné látky
Laktosa
Přípravek Xermelo obsahuje laktosu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktosy, hereditárním deficitem laktázy nebo malabsorpcí glukosy a galaktosy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Účinek jiných léčivých přípravků na přípravek Xermelo
Krátkodobě působící oktreotid
Současné podávání krátkodobě působícího oktreotidu s přípravkem Xermelo významně snížilo systémovou expozici ethyl-telotristátu a telotristatu, jeho aktivnímu metabolitu (viz bod 5.2). Pokud se současně s užíváním přípravku Xermelo vyžaduje léčba krátkodobě působícím oktreotidem, má být krátkodobě působící oktreotid podán nejméně 30 minut po podání přípravku Xermelo.
Inhibitory karboxylesterázy 2 (CES2)
Hodnota IC50 pro inhibici metabolismu ethyl-telotristátu prostřednictvím CES2 loperamidem byla 5,2 µM (viz bod 5.2). V klinických studiích fáze 3 byl telotristat běžně kombinován s loperamidem, přičemž nebylo prokázáno snížení bezpečnosti.
Účinek přípravku Xermelo na jiné léčivé přípravky
Substráty CYP2B6
In vitro telotristat indukoval CYP2B6 (viz bod 5.2). Současné užívání přípravku Xermelo může snížit účinnost léčivých přípravků, které jsou substráty CYP2B6 (např. kyseliny valproové, bupropionu, sertralinu) tím, že sníží jejich systémovou expozici. Doporučuje se monitorování suboptimální účinnosti.
Substráty CYP3A4
Současné podávání přípravku Xermelo může snížit účinnost léčivých přípravků, které jsou substráty CYP3A4 (např. midazolamu, everolimu, sunitinibu, simvastatinu, ethinylestradiolu, amlodipinu, cyklosporinu…) snížením jejich systémové expozice (viz bod 5.2). Doporučuje se monitorování suboptimální účinnosti.
Substráty karboxylesterázy 2 (CES2)
Souběžné použití přípravku Xermelo může změnit expozici léčivým přípravkům, které jsou substráty CES2 (např. prasugrel, irinotekan, kapecitabin a flutamid) (viz bod 5.2). Pokud je souběžné podávání nevyhnutelné, sledujte pro suboptimální účinnost a nežádoucí účinky.
4.6 Fertilita, těhotenství a kojení
Ženy v plodném věku
Ženám v plodném věku se má doporučit, aby během léčby telotristatem používaly odpovídající antikoncepci.
Těhotenství
Údaje o podávání ethyl-telotristátu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Podávání přípravku Xermelo se v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se ethyl-telotristát a jeho metabolit vylučují do lidského mateřského mléka. Riziko pro kojené novorozence /děti nelze vyloučit. Přípravek Xermelo se nemá užívat v období kojení.
Fertilita
Nebyly provedeny žádné studie týkající se účinku telotristatu na plodnost u lidí. Ve studiích na zvířatech neměl telotristat vliv na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Xermelo má malý vliv na schopnost řídit nebo obsluhovat stroje. Po podání telotristatu se může objevit únava. Pacientům, kteří pociťují únavu, se má doporučit, aby se vyhnuli řízení nebo obsluhování strojů, dokud příznaky neustoupí (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky u pacientů léčených telotristatem byly bolest břicha (26 %), zvýšení gamaglutamyltransferázy (11 %) a únava (10 %). Obecně byly mírné nebo střední intenzity. Nejčastěji hlášeným nežádoucím účinkem vedoucím k vysazení telotristatu byla bolest břicha u 7,1 % pacientů (5/70).
Tabulkový seznam nežádoucích účinků
V tabulce 1 jsou uvedeny nežádoucí účinky hlášené v souhrnném souboru bezpečnostních údajů u 70 pacientů s karcinoidovým syndromem, léčených ethyl-telotristátem v dávce 250 mg třikrát denně v kombinaci s léčbou SSA v placebem kontrolovaných klinických studiích. Nežádoucí účinky jsou uvedeny podle třídy orgánových systémů MedDRA a podle četnosti za použití následující konvence: velmi časté (≥1/10), časté (≥1/100 až <1/10), méně časté (≥1/1000 až <1/100), vzácné (≥1/10000 až <1/1000), velmi vzácné (<1/10000) a není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky uvedeny podle klesající závažnosti.
Tabulka 1 – nežádoucí účinky hlášené u pacientů léčených přípravkem Xermelo
| Třída orgánových systémů | Velmi časté | Časté | Méně časté |
| Poruchy metabolismu a výživy | Snížení chuti k jídlu |
| Psychiatrické poruchy | Deprese, depresivní nálada | ||
| Poruchy nervového systému | Bolest hlavy | ||
| Gastrointestinální poruchy | Bolest břichaa, nauzea | Břišní distenze, zácpa, flatulence | Fekalomc, střevní obstrukce |
| Poruchy jater a žlučových cest | Zvýšení gamaglutamyltransferázyb | Zvýšení alaninaminotransferázy (ALT), zvýšení aspartátaminotransferázy (AST), zvýšení alkalické fosfatázy (ALP) v krvi | |
| Celkové poruchy a reakce v místě aplikace | Únava | Periferní edém, pyrexie |
a Bolest břicha (včetně bolesti v horní a dolní části břicha)
b Zvýšení gamaglutamyltransferázy (včetně preferovaných termínů zvýšení gamaglutamyltransferázy, gamaglutamyltransferáza, a abnormální funkční jaterní test/ zvýšení jaterních enzymů kvůli nimž byla gamaglutamyltransferáza zvýšena).
c Fekalom byl pozorován pouze v klinické studii při dávkování 500 mg třikrát denně (dvojnásobek doporučené dávky).
Popis vybraných nežádoucích účinků
Zvýšení jaterních enzymů
U pacientů léčených telotristatem byla hlášena zvýšení ALT >3násobek horního limitu normálu (ULN) nebo ALP >2násobek ULN, většina případů byla hlášena při vyšší dávce (500 mg). Tato zvýšení nebyla spojena se současnými zvýšeními celkového sérového bilirubinu. Zvýšení byla převážně reverzibilní po vysazení nebo snížení dávky, popřípadě při udržovací léčbě stejnou dávkou vymizela. Ohledně klinické léčby zvýšených jaterních enzymů viz bod 4.4.
Gastrointestinální poruchy
Nejčastěji hlášeným nežádoucím účinkem u pacientů léčených ethyl-telotristátem v dávce 250 mg 3krát denně byla bolest břicha (25,7 %; 18/70) oproti placebu (19,7 %; 14/71). Břišní distenze byla hlášena u 7,1 % pacientů (5/70), kteří dostávali ethyl-telotristát 250 mg 3krát denně, oproti 4,2 % pacientů ve skupině s placebem (3/71). Flatulence byla pozorována u 5,7 % pacientů (4/70), kteří dostávali ethyl-telotristát 250 mg a u 1,4 % pacientů ve skupině s placebem (1/71). Většina příhod byla mírných nebo středně závažných a léčbu hodnoceným léčivem neomezovala. Zácpa byla hlášena u 5,7 % pacientů (4/70) ve skupině léčené ethyl-telotristátem v dávce 250 mg a u 4,2 % pacientů (3/71) ve skupině léčené placebem. V celé populaci sledované s ohledem na bezpečnost (239 pacientů) byla těžká zácpa pozorována u 3 pacientů léčených vyšší dávkou (500 mg).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.*
4.9 Předávkování
Příznaky
S předávkováním telotristatem u lidí jsou jen omezené klinické zkušenosti. U zdravých subjektů, které užily jednu dávku 1500 mg ve studii fáze 1 byly hlášeny gastrointestinální poruchy včetně nauzey, průjmu, bolesti břicha, zácpy a zvracení.
Léčba
Léčba předávkování má zahrnovat obecnou léčbu příznaků.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Trávicí trakt a metabolismus, jiná léčiva, trávicí trakt a metabolismus, různá léčiva, ATC kód: A16AX15
Mechanismus účinku
Jak proléčivo (ethyl-telotristát), tak aktivní metabolit (telotristat) jsou inhibitory L-tryptofan hydroxyláz (TPH1 a TPH2, což jsou enzymy limitující rychlost syntézy serotoninu). Serotonin hraje rozhodující roli při regulaci několika významných fyziologických procesů, včetně sekrece, motility, zánětu a čití v gastrointestinálním traktu, přičemž u pacientů s karcinoidovým syndromem je jeho sekrece nadměrná. Inhibicí periferní TPH1 snižuje telotristat tvorbu serotoninu a tím mírní příznaky spojené s karcinoidovým syndromem.
Farmakodynamické účinky
Ve studiích fáze 1 vedlo podávání ethyl-telotristátu zdravým subjektům (dávkovací rozmezí: 100 mg jednou denně až 500 mg třikrát denně) v porovnání s placebem ke statisticky významným snížením výchozích hodnot celkového serotoninu v krvi a kyseliny 5-hydroxyindoloctové (u5-HIAA) v moči za 24 hodin.
U pacientů s karcinoidovým syndromem vedl telotristat ke snížením u5-HIAA (viz tabulka 3 týkající se studie TELESTAR a informací o studii TELECAST). V obou studiích fáze 3 bylo statisticky významné snížení u5-HIAA v porovnání s placebem pozorováno u ethyl-telotristátu v dávce 250 mg třikrát denně.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost telotristatu při léčbě karcinoidového syndromu u pacientů s metastazujícími neuroendokrinními nádory léčených SSA byla stanovena ve 12týdenní, dvojitě zaslepené, placebem kontrolované, randomizované, multicentrické studii fáze 3 u dospělých pacientů, která zahrnovala 36týdenní prodloužení, během něhož byli všichni pacienti léčeni telotristatem v open-label režimu (studie TELESTAR).
Celkem 135 pacientů bylo hodnoceno s ohledem na účinnost. Průměrný věk byl 64 let (rozmezí 37 až 88 let), 52 % byli muži a 90 % byli běloši. Všichni pacienti měli dobře diferencované metastazující neuroendokrinní nádory a karcinoidový syndrom. Byli léčení SSA a měli ≥4 BM denně.
Studie zahrnovala 12týdenní období dvojitě zaslepené léčby (double-blind treatment, DBT), kdy pacienti zpočátku dostávali placebo (n=45), ethyl-telotristát 250 mg (n=45) nebo vyšší dávku (ethyl-telotristát 500 mg; n=45) třikrát denně. Během studie bylo pacientům povoleno použití záchranného léčivého přípravku (krátkodobě působící SSA) a protiprůjmové léky k symptomatické úlevě, nicméně bylo požadováno, aby v průběhu DBT byli na stabilní dávce dlouhodobě působícího SSA. Přípravek Xermelo se užíval v době 15 minut před jídlem nebo do 1 hodiny po jídle.
Tabulka 2: odpověď měřená defekací (studie TELESTAR) Parametr Placebo ethyl-telotristát 250 mg
3x denně Výchozí počet
defekací/den
Počet pacientů 45 45 Výchozí průměr (SD) 5,2 (1,35) 6,1 (2,07) Primární cílový
parametr: změna
počtu defekací/den
v průměru za 12
týdnů
Počet pacientů 45 45
Průměrná změna za
12 týdnů: průměr
(SD)
˗0,6 (0,83) ˗1,4 (1,37)
ANCOVAa
Průměrný rozdíl
metodou nejmenších
čtverců
--- -0,6
97,5% CL pro rozdíl --- -1,16; -0,06 Hodnota p --- 0,01
Procento pacientů
s trvalou odpovědíb
Počet pacientů 45 45 Respondéři, n (%) 9 (20,0) 20 (44,4)c CL=konfidenční limit; SD=standardní odchylka.
a. Analýza kovariance zahrnující stratifikaci podle léčebné skupiny a 5-HIAA v moči při randomizaci jako fixní efekt, a výchozí počet defekací jako fixní kovariát. b. Definováno jako podíl respondérů s ≥30% snížením denního počtu defekací po ≥50 % doby
DBT.
c. p=0,01
Tam, kde je pozorován plný účinek telotristatu (během posledních 6 týdnů DBT), byl podíl respondérů s nejméně 30% snížením počtu defekací 51 % (23/45) ve skupině léčené 250 mg v porovnání s 22 % (10/45) ve skupině léčené placebem (post-hoc analýza).
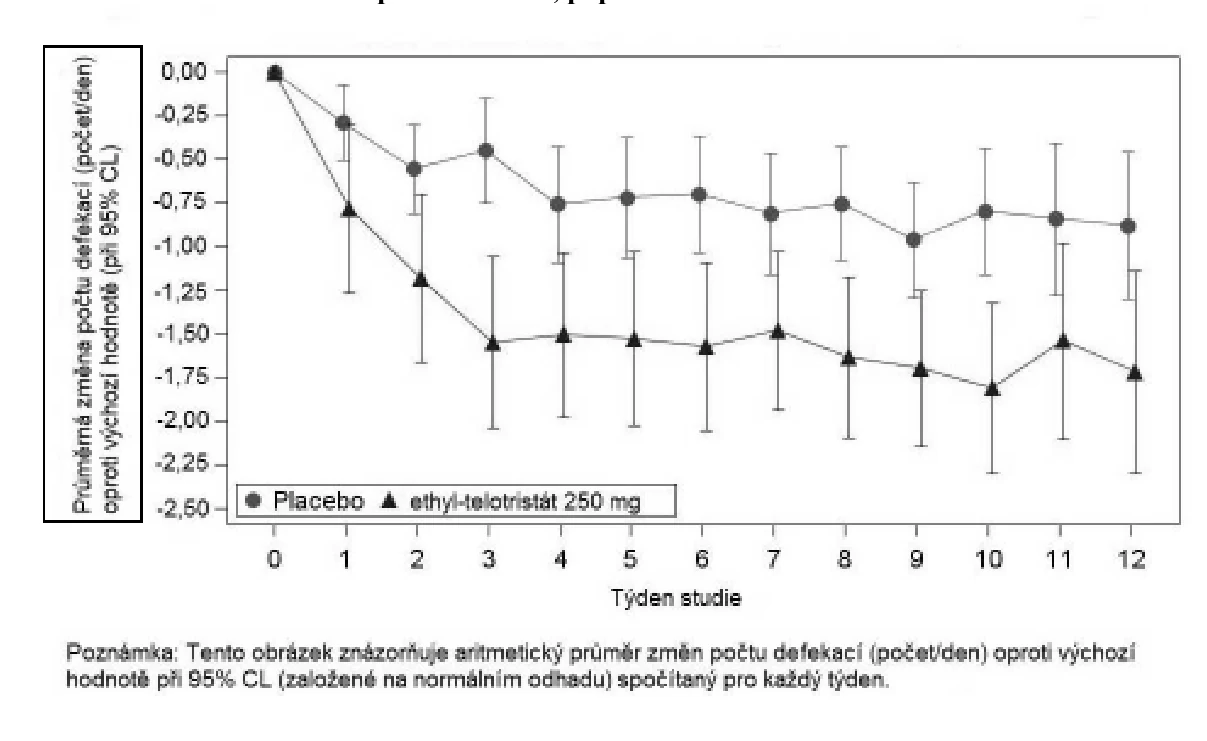
Ve 12týdenním období DBT studie bylo průměrné týdenní snížení četnosti defekací při léčbě telotristatem pozorováno již po 3 týdnech, přičemž k největšímu snížení v porovnání s placebem došlo během posledních 6 týdnů DBT období (viz obrázek 1).
Obrázek 1 – Průměrná změna počtu defekací oproti výchozí hodnotě podle týdne trvání studie v průběhu DBT, populace intent-to-treat
Podíly pacientů hlásících snížení četnosti defekací za den oproti výchozím hodnotám (průměr za 12 týdnů) byly:
Pacienti s průměrným snížením nejméně o 1 defekaci denně: 66,7 % (ethyl-telotristát 250 mg) a
31,1 % (placebo);
Pacienti s průměrným snížením nejméně o 1,5 defekace denně: 46,7 % (ethyl-telotristát 250 mg)
a 20,0 % (placebo);
Pacienti s průměrným snížením nejméně o 2 defekace denně: 33,3 % (ethyl-telotristát 250 mg) a
4,4 % (placebo).
Tabulka 3: výchozí hodnoty vylučování u5-HIAA a hodnoty ve 12. týdnu (studie TELESTAR)
Parametr Placebo Ethyl-telotristát
250 mg 3x denně Výchozí hodnota
vylučování u5-HIAA
(mg/24 hodin)
Počet pacientů 44 42
Výchozí průměra (SD) 81,0 (161,01) 92,6 (114,90)
Procento změny
výchozích hodnot
exkrece u5-HIAA
(mg/24 hodin) po 12
týdnech
Počet pacientů 28 32 Procento změny po 12
týdnech: průměr (SD) 14,4 (57,80) -42,3 (41,96)
Odhad rozdílu v léčbě
(95% CL)b --- -53,4 c
(-69,32; -38,79) CL=konfidenční limit; SD=standardní odchylka; u5-HIAA = kyselina 5-hydroxyindoloctová v moči.
a. Výchozí údaje pro všechny pacienty na začátku sledování
b. Statistické testy použily blokovaný dvouvýběrový Wilcoxonův test (Van Elterenův test)
stratifikovaný podle stratifikace u5-HIAA při randomizaci. Hodnoty CL byly založeny na Hodges-Lehmannově odhadu k mediánu párovanému rozdílu.
c. p<0,001
Mezi léčebnými skupinami nebyl v cílových parametrech zrudnutí a bolesti břicha žádný významný rozdíl.
Post-hoc analýza prokázala, že průměrný denní počet injekcí krátkodobě působících SSA použitých jako záchranná léčba v průběhu 12týdenního DBT období byl 0,3 ve skupině léčené ethyl-telotristátem v dávce 250 mg a 0,7 ve skupině léčené placebem.
Byla provedena předem specifikovaná podstudie spočívající ve výstupním rozhovoru s pacienty, která u 35 pacientů hodnotila relevanci a klinický smysl zlepšení příznaků. Otázky byly kladeny účastníkům zaslepené studie s cílem dále charakterizovat stupeň změny zaznamenané v průběhu studie. 12 pacientů bylo „velmi spokojeno“, přičemž všichni užívali telotristat. Podíly pacientů, kteří byli „velmi spokojeni“, byly 0/9 (0 %) u placeba, 5/9 (56 %) u ethyl-telotristátu 250 mg třikrát denně a 7/15 (47 %) u vyšší dávky ethyl-telotristátu.
Celkem 18 pacientů (13,2 %) předčasně ukončilo účast ve studii během DBT období, z toho 7 pacientů bylo ze skupiny léčené placebem, 3 ze skupiny léčené ethyl-telotristátem v dávce 250 mg a 8 ze skupiny léčené vyšší dávkou. Na konci 12týdenního DBT období vstoupilo 115 pacientů (85,2 %) do 36týdenní open-label prodloužené fáze, kdy všichni pacienti byli titrováni na vyšší dávku ethyl-telotristátu (500 mg) třikrát denně.
Ve studii fáze 3 s podobným uspořádáním (TELECAST) bylo celkem 76 pacientů hodnoceno na účinnost. Průměrný věk byl 63 let (rozmezí 35 až 84 let), 55 % byli muži a 97 % byli běloši. Všichni pacienti měli dobře diferencovaný metastazující neuroendokrinní nádor s karcinoidovým syndromem. Většina pacientů (92,1 %) měla méně než 4 defekace za den a všichni s výjimkou 9 byli léčeni SSA.
Primární cílovým parametrem hodnocení bylo procento změny výchozích hodnot u5-HIAA za 12 týdnů. Průměrná výchozí hodnota vylučování u5-HIAA byla 69,1 mg/24 hodin ve skupině léčené 250 mg (n=17) a 84,8 mg/24 hodin ve skupině léčené placebem (n=22). Procento změny výchozích hodnot vylučování u5-HIAA po 12 týdnech bylo +97,7 % ve skupině léčené placebem versus -33,2 % ve skupině léčené 250 mg.
Průměrná výchozí hodnota počtu defekací za den byla 2,2 ve skupině léčené placebem (n=25) a 2,5 ve skupině léčené 250 mg (n=25). Změna výchozích hodnoty počtu defekací za den po 12 týdnech byla v průměru +0,1 ve skupině léčené placebem a -0,5 ve skupině léčené 250 mg. U ethyl-telotristátu v dávce 250 mg bylo prokázáno, že konzistence stolice měřená pomocí bristolské škály typů stolice se v porovnání s placebem zlepšila. Ve skupině léčené ethyl-telotristátem v dávce 250 mg mělo přetrvávající odpověď (definovanou v tabulce 2) 40 % pacientů (10/25) v porovnání s 0 % ve skupině léčené placebem (0/26) (p=0,001).
Dlouhodobá bezpečnost a snášenlivost telotristatu byla hodnocena v nepivotní (nerandomizované), multicentrické, otevřené, dlouhodobě prodloužené studii fáze 3. Pacienti, kteří se zúčastnili kterékoli studie fáze 2 nebo 3 pro přípravek Xermelo týkající se karcinoidového syndromu mohli vstoupit do studie při stejné dávce a režimu, jaký byl určen v jejich původní studii, po dobu léčby nejméně 84 týdnů. Nebyly identifikovány žádné nové významné bezpečnostní signály.
Sekundárním cílem této studie bylo vyhodnotit změny v kvalitě života pacientů (QOL) do 84. týdne léčby. QOL byla v průběhu studie obecně stabilní.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Xermelo u všech podskupin pediatrické populace při léčbě karcinoidového syndromu (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika ethyl-telotristátu a jeho aktivního metabolitu byla charakterizována u zdravých dobrovolníků a pacientů s karcinoidovým syndromem.
Absorpce
Po perorálním podání zdravým dobrovolníkům se ethyl-telotristát rychle absorboval a byl téměř úplně přeměněn na aktivní metabolit. Maximální plasmatické koncentrace ethyl-telotristátu byly dosaženy za 0,53 až 2,00 hodiny po perorálním podání a maximální plasmatické koncentrace aktivního metabolitu za 1,50 až 3,00 hodiny po perorálním podání. Po podání jednotlivé dávky 500 mg ethyl-telotristátu (dvojnásobek doporučené dávky) nalačno zdravým subjektům byla pro ethyl-telotristát průměrná hodnota Cmax 4,4 ng/ml a AUC0-inf 6,23 ng.h/ml. Pro telotristat byla průměrná hodnota Cmax 610 ng/ml a AUC0-inf 2320 ng.h/ml.
U pacientů s karcinoidovým syndromem léčených dlouhodobě působícím SSA rovněž došlo k rychlé konverzi ethyl-telotristátu na jeho aktivní metabolit. V rámci celkové farmakokinetiky byla pozorována vysoká variabilita (% rozmezí CV 18 až 99 %) parametrů ethyl-telotristátu a jeho aktivního metabolitu. Průměrné hodnoty farmakokinetických parametrů ethyl-telotristátu a aktivního metabolitu se mezi 24. a 48. týdnem zdály nezměněné, což naznačuje, že rovnovážného stavu bylo dosaženo ve 24. týdnu nebo dříve.
Vliv potravy
Ve studii vlivu potravy vedlo podávání ethyl-telotristátu v dávce 500 mg s vysoce tučným jídlem k vyšší expozici mateřské látce (v porovnání se stavem nalačno bylo Cmax vyšší o 112 %, AUC0-tlast
o 272 % a AUC0-∞ o 264 %) a jejímu aktivnímu metabolitu (v porovnání se stavem nalačno bylo Cmax vyšší o 47 %, AUC0-tlast o 32 % a AUC0-∞ o 33 %).
Distribuce
Jak ethyl-telotristát, tak jeho aktivní metabolit jsou z > 99 % navázány na proteiny lidské plasmy.
Biotransformace
Po perorálním podání prochází ethyl-telotristát hydrolýzou na aktivní a hlavní metabolit zprostředkovanou karboxylesterázami. Jediným metabolitem telotristatu (aktivní metabolit), který trvale tvořil > 10 % celkové plazmatické koncentrace látek vztahujících se k léčivu, byl jeho oxidační dekarboxylovaný deaminovaný metabolit LP-951757. Ve studii rovnováhy činila systémová expozice LP-951757 okolo 35 % systémové expozice telotristatu (aktivního metabolitu). In vitro byl LP-951757 farmakologicky inaktivní ve vztahu k TPH1.
Interakce
Cytochromy
CYP2B6
In vitro telotristat (aktivní metabolit) způsoboval v závislosti na koncentraci zvýšení hladin CYP2B6 mRNA (>2násobné zvýšení a > 20 % oproti pozitivní kontrole, maximální pozorovaný účinek byl podobný jako u pozitivní kontroly), což naznačuje možnou indukci CYP2B6 (viz bod 4.5).
CYP3A4
Na základě zjištění in vitro nebylo prokázáno, že by ethyl-telotristát a jeho aktivní metabolit byly induktory CYP3A4 při systémově významných koncentracích. Vzhledem k nízké rozpustnosti in vitro nebyl potenciál ethyl-telotristátu jako induktoru CYP3A4 hodnocen při koncentracích očekávaných na úrovni střeva.
In vitro se ethyl-telotristát účastní allosterické interakce s CYP3A4, což má za následek současnou sníženou přeměnu midazolamu na 1'-OH-MDZ a zvýšenou přeměnu na 4-OH-MDZ.
V klinické studii lékových interakcí (drug-drug interaction, DDI) provedené in vivo s midazolamem (citlivý substrát CYP3A4) po opakovaném podání ethyl-telotristátu byla systémová expozice současně podávaného midazolamu signifikantně snížena (viz bod 4.5). Po současném perorálním podání 3 mg midazolamu po 5 dnech léčby ethyl-telotristátem v dávce 500 mg 3krát denně (dvojnásobek doporučené dávky) se průměrná hodnota Cmax midazolamu snížila o 25 %a AUC0-inf midazolamu
o 48 %, v porovnání s podáním samotného midazolamu. Průměrné hodnoty Cmax pro aktivní metabolit, 1’-hydroxymidazolam, se také snížily, a to o 34 %, a AUC0-inf o 48 %.
Ostatní CYP
Na základě zjištění in vitro se neočekávají žádné klinicky relevantní interakce s ostatními cytochromy P450.
Karboxylesterázy
Hodnota IC50 pro inhibici metabolismu ethyl-telotristátu prostřednictvím CES2 loperamidem byla 5,2 µM (viz bod 5.2).
In vitro ethyl-telotristát inhiboval CES2, přičemž IC50 byla přibližně 0,56 μM.
Nosiče
P-glykoprotein (P-gp) a multi-drug resistance associated protein 2 (MRP-2)
In vitro ethyl-telotristát inhiboval P-gp, ale jeho aktivní metabolit v klinicky relevantních koncentracích nepůsobil inhibici.
Ethyl-telotristát inhiboval transport zprostředkovaný MRP-2 (98% inhibice). Ve specifické DDI studii se po podání jednotlivé perorální dávky 180 mg fexofenadinu současně s dávkou 500 mg ethyl-telotristátu 3krát denně (dvojnásobek doporučené dávky) podávanou po dobu 5 dní hodnoty Cmax a AUC fexofenadinu (substrátu P-gp a MRP-2) zvýšily o 16 %. Na základě pozorovaného malého zvýšení nejsou klinický významné interakce se substráty P-gp a MRP-2 pravděpodobné.
Breast cancer resistance protein (BCRP)
In vitro ethyl-telotristát inhiboval BCRP (IC50 = 20 µM), ale jeho aktivní metabolit telotristat neprokázal významnou inhibici aktivity BCRP (IC50 > 30 µM). Potenciál in vivo interakce přes inhibici BCRP se považuje za nízký.
Ostatní nosiče
Na základě zjištění in vitro se neočekávají žádné klinicky relevantní interakce s ostatními nosiči.
Krátkodobě působící oktreotid
Studie zkoumající účinek krátkodobě působícího oktreotidu (3 dávky 200 mikrogramů injikované subkutánně po 8 hodinách) na jednodávkovou farmakokinetiku dávky 500 mg ethyl-telotristátu u normálních zdravých dobrovolníků ukázala 86%, respektive 81% snížení geometrického průměru Cmax a AUC0-tlast ethyl-telotristátu (viz bod 4.5). Ve dvojitě zaslepené, kontrolované placebem, randomizované multicentrické klinické studii trvající 12 týdnů u dospělých pacientů s karcinoidovým syndromem léčených dlouhodobě působícím SSA nebylo pozorováno snížení expozice.
Farmakokinetické/farmakodynamické vztahy
Látky snižující aciditu
Ukázalo se, že při současném užívání telotristat-etiprátu (Xermelo, hippurová sůl ethyl-telotristátu) a látek snižujících aciditu (omeprazol a famotidin) došlo k 2-3násobnému zvýšení AUC ethyl-telotristátu, zatímco AUC aktivního metabolitu (telotristatu) se nezměnila. Protože se ethyl-telotristát rychle přeměňuje na aktivní metabolit, který má > 25krát vyšší aktivitu než ethyl-telotristát, při současném užívání přípravku Xermelo s látkami snižujícími aciditu se nevyžaduje úprava dávky.
Eliminace
Po jedné perorální dávce 500 mg 14C-ethyl-telotristátu bylo zachyceno přibližně 93 % dávky. Většina byla eliminována do stolice.
Ethyl-telotristát a telotristat vykazují nízkou míru renální eliminace po perorálním podání (močí se vylučuje méně než 1 % dávky).
Po jedné perorální dávce 250 mg ethyl-telotristátu u zdravých dobrovolníků byly koncentrace ethyl-telotristátu v moči blízko hranice nebo pod hranicí kvantifikace (<0,1 ng/ml). Renální clearance telotristatu byla 0,126 l/h.
Zdánlivý biologický poločas ethyl-telotristátu u normálních zdravých dobrovolníků byl po jedné perorální dávce 500 mg 14C-ethyl-telotristátu přibližně 0,6 hodiny a zdánlivý biologický poločas jeho aktivního metabolitu byl 5 hodin. Po podávání 500 mg třikrát denně byl zdánlivý terminální biologický poločas přibližně 11 hodin.
Linearita/nelinearita
U pacientů léčených dávkou 250 mg 3krát denně byla pozorována slabá akumulace hladin telotristatu s mediánem míry akumulace, stanoveným na základě AUC0-4h, 1,55 [minimum, 0,25; maximum, 5,00; n=11; 12. týden], s vysokou interindividuální variabilitou (% CV = 72 %). U pacientů léčených dávkou 500 mg 3krát denně (dvojnásobek doporučené dávky) byl pozorován medián míry akumulace, stanovený na základě AUC0-4h, 1,095 [minimum, 0,274; maximum, 11,46; n=16; 24. týden], s vysokou interindividuální variabilitou (% CV = 141,8 %).
Na základě pozorované vysoké interindividuální variability nelze vyloučit kumulaci u skupiny pacientů s karcinoidovým syndromem.
Zvláštní populace
Starší pacienti
Vliv věku na farmakokinetiku ethyl-telotristátu a jeho aktivního metabolitu nebyl jednoznačně vyhodnocen. U starších osob nebyla provedena žádná specifická studie.
Porucha funkce ledvin
Byla provedena studie, která měla zjistit vliv poruchy funkce ledvin na farmakokinetiku jedné dávky 250 mg ethyl-telotristátu. Do studie bylo zařazeno 8 osob se závažnou až středně závažnou poruchou funkce ledvin nevyžadující dialýzu [eGFR ≤ 33 ml/min při screeningu a ≤40 ml/min v den před podáním dávky] a 8 osob s žádnou až lehkou poruchou funkce ledvin [eGFR ≥ 88 ml/min při screeningu a ≥83 ml/min v den před podáním dávky].
U osob se závažnou až středně závažnou poruchou funkce ledvin bylo pozorováno zvýšení (1,3násobné) maximální expozice Cmax ethyl-telotristátu a zvýšení (<1,52násobné) plazmatické expozice (AUC) a Cmax jeho aktivnímu metabolitu telotristatu v porovnání s osobami zdravými nebo s lehkou poruchou funkce ledvin.
Variabilita hlavních plazmatických farmakokinetických parametrů LP-778902 byla vyšší u osob se závažnou až středně závažnou poruchou funkce ledvin, přičemž hodnota CV% se pohybovala u osob se závažnou až středně závažnou poruchou funkce ledvin od 53,3 % pro Cmax do 77,3 % pro AUC v porovnání s hodnotami 45,4 % pro Cmax a 39,7 % pro AUC u osob s žádnou až lehkou poruchou.
Podání jedné dávky 250 mg bylo u osob se závažnou až středně závažnou poruchou funkce ledvin dobře tolerováno.
Závažná až středně závažná porucha funkce ledvin celkově nevedla ke klinicky významné změně farmakokinetického profilu nebo bezpečnosti ethyl-telotristátu a jeho metabolitu telotristatu. U pacientů s lehkou, středně závažnou nebo závažnou poruchou funkce ledvin, kteří nevyžadují dialýzu, proto není nutná úprava dávky. Vzhledem k pozorované vysoké variabilitě se jako preventivní opatření doporučuje, aby osoby se závažnou poruchou funkce ledvin byly sledovány s ohledem na známky snížené tolerance.
Účinnost a bezpečnost u pacientů s onemocněním ledvin v terminálním stadiu vyžadujícím dialýzu (eGFR < 15 ml/min/1,73 m² vyžadující dialýzu) nebyly stanoveny.
Porucha funkce jater
Studie poruchy funkce jater byla provedena u pacientů s lehkou a středně těžkou poruchou funkce jater a u zdravých subjektů. Po podání jednorázové dávky 500 mg byly expozice mateřské látce a jejímu aktivnímu metabolitu (založeno na AUC0-last) v porovnání se zdravými subjekty u pacientů s lehkou poruchou funkce jater vyšší (2,3 a 2,4násobně) a se středně těžkou poruchou funkce jater vyšší (3,2 a 3,5násobně). Podání jedné 500mg dávky bylo dobře snášeno. U pacientů s lehkou a středně těžkou poruchou funkce jater (Child-Pugh třída A a B) může být nutné snížení dávky podle snášenlivosti (viz bod 4.2).
Další studie poruchy funkce jater byla provedena u pacientů s těžkou poruchou funkce jater a u zdravých subjektů. Při jednorázové dávce 250 mg byla u pacientů s těžkou poruchou funkce jater expozice mateřské látce (AUCt a Cmax) zvýšena o 317,0 %, respektive 529,5 %, a expozice aktivnímu metabolitu (AUCt, AUCinf a Cmax) byla zvýšena o 497 %, 500 % a 217 % v porovnání se subjekty s normální funkcí jater. Kromě toho byl prodloužen poločas aktivního metabolitu, tj. průměrný poločas byl 16,0 hodin u subjektů s těžkou poruchou jater v porovnání s hodnotou 5,47 hodin u zdravých subjektů. Na základě těchto zjištění se použití telotristat-etiprátu u pacientů s těžkou poruchou funkce jater (Child-Pugh třída C) nedoporučuje (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení kancerogenního potenciálu neodhalily žádné zvláštní riziko pro člověka.
U potkanů byl při perorálních dávkách telotristat-etiprátu ≥ 1000 mg/kg/den pozorován pokles serotoninu (5-HT) v mozku. Hladiny 5-HIAA v mozku byly při všech hodnocených dávkách ethyl-telotristátu nezměněny. Jde o přibližně 14násobek expozice u člověka (celková AUC) při maximální doporučené dávce pro člověka (Maximum Recommended Human Dose, MRHD) 750 mg/den pro aktivní metabolit LP-778902.
Ve 26týdenní studii opakovaných dávek na potkanech byla hladina žádného pozorovaného nežádoucího účinku (No-Observed Adverse Effect Level, NOAEL) stanovena ve výši 50 mg/kg/den. Jde o přibližně 0,4násobek expozice u člověka (celková AUC) při MRHD 750 mg/den pro aktivní metabolit LP-778902. Při dávkách 200 a 500 mg/kg/den byla pozorována degenerace/nekróza v neglandulárních a/nebo glandulárních částech žaludku a/nebo zvýšený výskyt proteinových kapiček v glandulárních částech. Mikroskopické změny v gastrointestinálním traktu se během 4 týdnů rekonvalescence vrátily do původního stavu. Relevance těchto nálezů v gastrointestinálním traktu pro člověka není známa.
U psů byly při perorální dávce telotristat-etiprátu 200 mg/kg/den a 30 mg/kg/den, v uvedeném pořadí, pozorovány poklesy hladin 5-HT a 5-HIAA v mozku. Jde o přibližně 21násobek expozice u člověka (celková AUC) při MRHD 750 mg/den pro aktivní metabolit LP-778902. Po intravenózním podání aktivního metabolitu nebyly žádné poklesy hladin 5-HT a 5-HIAA v mozku pozorovány. Klinický význam poklesu 5-HIAA v mozku se současným poklesem 5-HT v mozku nebo bez něj není znám.
Ve 39týdenní studii toxicity opakovaných dávek u psů byla NOAEL, stanovena ve výši 300 mg/kg/den. Klinické známky byly omezeny na zvýšení četnosti tekuté stolice při všech dávkách. Jde o přibližně 20násobek expozice u člověka (celková AUC) při MRHD 750 mg/den pro aktivní metabolit LP-778902.
Kancerogenní potenciál telotristat-etiprátu byl studován u transgenních myší (26 týdnů) a potkanů (104 týdnů). Tyto studie potvrdily, že telotristat nezvyšuje výskyt nádorů u obou druhů a pohlaví v dávkách odpovídajících expozici aktivnímu metabolitu u myší přibližně 10-15násobně vyšší a u potkanů přibližně 2-4,5násobně vyšší než je expozice u člověka při MRHD.
U potkanů nebyly pozorovány žádné nežádoucí účinky na samčí ani samičí fertilitu. Prenatální vývoj potkanů a králíků byl ovlivněn zvýšenou prenatální letalitou (zvýšení časné a pozdní resorpce plodu), nicméně nebyly zaznamenány žádné nežádoucí účinky na postnatální vývoj u potkanů. Hodnota NOAEL pro parentální/ maternální/ prenatální a postnatální toxicitu je u potkanů 500 mg/kg/den, což odpovídá 3 až 4násobku odhadované expozice aktivnímu metabolitu LP-778902 u člověka (AUC0-24) při MRHD. U králíků je hodnota NOAEL pro maternální a prenatální toxicitu 125 mg/kg/den, což odpovídá 1,5 až 4násobku odhadované expozice aktivnímu metabolitu LP-778902 u člověka (AUC0-24) při MRHD.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Laktosa
Hyprolosa
Sodná sůl kroskarmelosy
Magnesium-stearát
Koloidní bezvodý oxid křemičitý
Potahová vrstva
Polyvinylalkohol (E1203)
Oxid titaničitý (E171)
Makrogol 3350 (E1521)
Mastek (E553b)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 let
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
PVC/PCTFE/PVC/Al blistr
Blistry jsou baleny v papírové krabičce.
Velikosti balení po 90 a 180 potahovaných tabletách. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
SERB SAS
32 rue de Monceau
75008 Paris
Francie
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/17/1224/001
EU/1/17/1224/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18. září 2017
Datum posledního prodloužení registrace: 14. červen 2022
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.