

Souhrn údajů o přípravku (SPC) - PAZOPANIB ZENTIVA
1. NÁZEV PŘÍPRAVKU
Pazopanib Zentiva 200 mg potahované tablety
Pazopanib Zentiva 400 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Pazopanib Zentiva 200 mg potahované tablety:
Jedna potahovaná tableta obsahuje 200 mg pazopanibu (ve formě pazopanib-hydrochloridu).
Pazopanib Zentiva 400 mg potahované tablety:
Jedna potahovaná tableta obsahuje 400 mg pazopanibu (ve formě pazopanib-hydrochloridu).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Pazopanib Zentiva 200 mg potahované tablety:
Růžová potahovaná tableta ve tvaru tobolky s vyraženým „200“ na jedné straně, o rozměrech přibližně 14 mm × 6 mm.
Pazopanib Zentiva 400 mg potahované tablety:
Bílá potahovaná tableta ve tvaru tobolky s vyraženým „400“ na jedné straně, o rozměrech přibližně 18 mm × 7 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Karcinom ledviny (RCC)
Přípravek Pazopanib Zentiva je indikován u dospělých k podávání v první linii léčby pokročilého karcinomu ledviny (renal cell carcinoma, RCC) a k léčbě pacientů, kterým byly dříve podávány cytokiny kvůli pokročilému onemocnění.
Sarkom měkkých tkání (STS)
Přípravek Pazopanib Zentiva je indikován k léčbě dospělých pacientů s vybranými subtypy pokročilého sarkomu měkkých tkání (soft tissue sarcoma, STS), kteří podstoupili chemoterapii kvůli metastazujícímu onemocnění nebo u nich došlo k progresi onemocnění během 12 měsíců po (neo)adjuvantní terapii.
Účinnost a bezpečnost přípravku byly stanoveny pouze pro určité histologické subtypy STS (viz bod 5.1).
4.2 Dávkování a způsob podání
Léčba přípravkem Pazopanib Zentiva má být zahájena pouze lékařem, který má zkušenosti s podáváním léčivých přípravků k léčbě nádorových onemocnění.
Dávkování
Dospělí
Doporučená dávka pazopanibu k léčbě RCC nebo STS je 800 mg jednou denně.
Úprava dávky
Dávka se upravuje (snižuje nebo zvyšuje) postupným snižováním nebo zvyšováním po 200 mg podle individuální snášenlivosti pacienta, aby bylo možné zvládnout nežádoucí účinky. Dávka pazopanibu nemá překročit 800 mg.
Pediatrická populace
Pazopanib nemá být podáván dětem do 2 let z důvodu bezpečnostního rizika s ohledem na růst a vývoj orgánů (viz body 4.4 a 5.3).
Bezpečnost a účinnost pazopanibu u dětí ve věku od 2 do 18 let nebyly dosud stanoveny.
V současnosti dostupné údaje jsou uvedeny v bodech 4.8, 5.1 a 5.2, ale na jejich základě nelze učinit žádná doporučení ohledně dávkování.
Starší pacienti
O použití pazopanibu u pacientů ve věku 65 let a starších jsou k dispozici pouze omezené údaje. Ve studiích s RCC nebyly pozorovány celkově žádné klinicky významné rozdíly v bezpečnosti pazopanibu mezi subjekty ve věku nejméně 65 let a subjekty mladšími. Klinické zkušenosti neodhalily rozdíly v odpovědi mezi staršími a mladšími pacienty, ale u některých starších pacientů nemůže být vyloučena vyšší citlivost.
Porucha funkce ledvin
Vzhledem k nízké renální exkreci pazopanibu a metabolitů není pravděpodobné, že by porucha funkce ledvin měla klinicky významný vliv na farmakokinetiku pazopanibu (viz bod 5.2). Proto není u pacientů s clearance kreatininu nad 30 ml/min nutno dávku upravovat. Pacientům s clearance kreatininu nižší než 30 ml/min je třeba věnovat zvýšenou pozornost, protože u těchto pacientů nejsou s podáváním pazopanibu žádné zkušenosti.
Porucha funkce jater
Doporučení týkající se dávkování u pacientů s poruchou funkce jater jsou založena na farmakokinetických studiích s pazopanibem u pacientů s různým stupněm poškození jater (viz bod 5.2). U všech pacientů mají být před zahájením a v průběhu léčby pazopanibem provedeny jaterní testy, aby bylo možné určit, zda mají poruchu funkce jater (viz bod 4.4). Podávání pazopanibu pacientům s lehkou až středně těžkou poruchou funkce jater má být prováděno s opatrností a za pečlivého monitorování snášenlivosti. Doporučená denní dávka pazopanibu u pacientů s lehkými odchylkami v jaterních testech v séru [definovanými buď jako normální hladina bilirubinu a jakkoli zvýšená hladina alaninaminotransferázy (ALT) nebo zvýšená hladina bilirubinu (> 35 % přímého) až do 1,5násobku horního hranice normálních hodnot (ULN) bez ohledu na hladinu ALT] je 800 mg jednou denně. U pacientů se středně těžkou poruchou funkce jater (definovanou jako zvýšení hladiny bilirubinu na > 1,5- až 3násobek ULN bez ohledu na hladinu ALT) je doporučena snížená dávka 200 mg pazopanibu jednou denně (viz bod 5.2).
Podávání pazopanibu se nedoporučuje u pacientů s těžkou poruchou funkce jater (definovanou jako zvýšení hladiny celkového bilirubinu na > 3násobek ULN bez ohledu na hodnotu ALT).
Monitorování jaterních funkcí a úprava dávky u pacientů s hepatotoxicitou vyvolanou léčivým přípravkem viz bod 4.4.
Způsob podání
Přípravek Pazopanib Zentiva je určen k perorálnímu podání. Podává se nalačno, alespoň jednu hodinu před jídlem nebo dvě hodiny po jídle (viz bod 5.2). Potahované tablety se užívají celé a zapíjejí se vodou, nesmí se lámat ani drtit (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Účinky na játra
Při užívání pazopanibu byly hlášeny případy jaterního selhání (včetně fatálních případů). Podávání pazopanibu pacientům s lehkou až středně těžkou poruchou funkce jater má probíhat pouze za zvýšené opatrnosti a pečlivého monitorování. Doporučená dávka pazopanibu u pacientů s mírnými odchylkami v jaterních testech v séru [definovanými buď jako normální hladina bilirubinu a jakkoli zvýšená hladina ALT nebo zvýšená hladina bilirubinu až do 1,5násobku ULN bez ohledu na hladinu ALT] je 800 mg jednou denně. U pacientů se středně těžkou poruchou funkce jater (zvýšená hladina bilirubinu na > 1,5- až 3násobek ULN bez ohledu na hladinu ALT) je doporučena snížená dávka 200 mg pazopanibu jednou denně (viz body 4.2 a 5.2). Podávání pazopanibu se nedoporučuje u pacientů s těžkou poruchou funkce jater (zvýšená hladina celkového bilirubinu na > 3násobek ULN bez ohledu na hladinu ALT) (viz body 4.2 a 5.2). U těchto pacientů je expozice při dávce 200 mg výrazně snížena, i když s vysokou variabilitou, její hodnoty jsou považovány za nedostatečné k dosažení odpovídajícího klinického účinku.
V klinických studiích s pazopanibem bylo pozorováno zvýšení sérových aminotransferáz (ALT, aspartátaminotransferázy [AST]) a bilirubinu (viz bod 4.8). Ve většině těchto případů bylo hlášeno izolované zvýšení ALT a AST bez současných zvýšení hladin alkalické fosfatázy nebo bilirubinu. U pacientů ve věku nad 60 let může být větší riziko lehkého (> 3násobek ULN) až těžkého (> 8násobek ULN) zvýšení ALT. Pacienti, kteří jsou nositeli alely HLA-B*57:01, mají vyšší riziko zvýšení ALT související s léčbou pazopanibem. Vyšetření jaterních funkcí je třeba provádět u všech jedinců užívajících pazopanib, bez ohledu na genotyp nebo věk (viz bod 5.1).
Sérové jaterní testy je třeba provést před zahájením léčby pazopanibem, ve 3., 5., 7. a 9. týdnu léčby a dále ve 3. a 4. měsíci, s dalšími testy podle klinického uvážení. Pravidelné testování má pokračovat i po 4. měsíci.
Pokyny k úpravě dávky u pacientů s výchozími hodnotami celkového bilirubinu ≤ 1,5násobek ULN a AST a ALT ≤ 2násobek ULN jsou uvedeny v tabulce 1:
Tabulka 1 Úprava dávky při hepatotoxicitě vyvolané lékem
| Hodnoty jaterních testů | Úprava dávky |
|---|---|
| Zvýšení aminotransferáz mezi 3- a 8krát ULN | Pokračujte v podávání pazopanibu s týdenními kontrolami jaterních funkcí, dokud se hladiny aminotransferáz nevrátí na stupeň 1 nebo k výchozím hodnotám. |
Zvýšení aminotransferáz > 8krát ULN | Přerušte léčbu pazopanibem, dokud se hladiny aminotransferáz nevrátí na stupeň 1 nebo k výchozím hodnotám. Pokud je předpoklad, že možný prospěch ze znovuzahájení léčby pazopanibem převáží rizika hepatotoxicity, pak léčbu pazopanibem znovu zahajte sníženou dávkou 400 mg denně a jaterní testy v séru provádějte každý týden po dobu 8 týdnů. Pokud po znovuzahájení léčby pazopanibem opět dojde ke zvýšení aminotransferáz > 3krát ULN, léčba pazopanibem má být trvale ukončena. |
Zvýšení aminotransferáz > 3krát ULN současně se zvýšením bilirubinu > 2krát ULN | Trvale ukončete léčbu pazopanibem. Pacienti mají být monitorováni až do návratu na stupeň 1 nebo k výchozím hodnotám. Pazopanib je inhibitorem UGT1A1. U pacientů s Gilbertovým syndromem se může vyskytnout mírná, nepřímá (nekonjugovaná) hyperbilirubinemie. Pacienti s pouze mírnou nepřímou hyperbilirubinemií, se známým nebo suspektním Gilbertovým syndromem a se zvýšením ALT > 3krát ULN mají být léčeni podle doporučení uvedených pro samostatná zvýšení ALT. |
Současné užívání pazopanibu a simvastatinu zvyšuje riziko zvýšení hladin ALT (viz bod 4.5) a má probíhat s opatrností a za pečlivého monitorování.
Hypertenze
V klinických studiích s pazopanibem se objevily případy hypertenze, včetně nově diagnostikovaných symptomatických epizod zvýšení krevního tlaku (hypertenzní krize). Před zahájením léčby pazopanibem má být krevní tlak náležitě upraven. Pacienti mají být sledováni, zda se u nich neobjeví hypertenze časně po zahájení léčby (do jednoho týdne od zahájení léčby pazopanibem) a následně co nejčastěji, aby byla zajištěna kontrola krevního tlaku. Zvýšené hodnoty krevního tlaku (systolický krevní tlak ≥ 150 mm Hg nebo diastolický krevní tlak ≥ 100 mm Hg) se objevily časně v průběhu léčby (přibližně 40 % případů se objevilo do 9. dne a přibližně 90 % případů se objevilo v průběhu prvních 18 týdnů). Krevní tlak musí být monitorován a co nejdříve normalizován pomocí kombinace antihypertenzní léčby a úpravy dávky pazopanibu (přerušení a opětovné zahájení podávání nižší dávky dle klinického posouzení) (viz body 4.2 a 4.8). Léčba pazopanibem má být ukončena v případě prokázané hypertenzní krize nebo pokud je hypertenze závažná a přetrvává i přes nasazení antihypertenzní léčby a snížení dávky pazopanibu.
Syndrom zadní reverzibilní encefalopatie (PRES) / syndrom zadní reverzibilní leukoencefalopatie (RPLS)
V souvislosti s užíváním pazopanibu byl hlášen výskyt PRES/RPLS. PRES/RPLS se může projevovat bolestí hlavy, hypertenzí, epileptickými záchvaty, letargií, zmateností, slepotou a dalšími poruchami zraku a neurologickými poruchami a může být fatální. U pacientů, u kterých dojde k rozvoji PRES/RPLS, má být léčba pazopanibem trvale ukončena.
Intersticiální plicní onemocnění (ILD) / pneumonitida
V souvislosti s užíváním pazopanibu bylo hlášeno ILD, které může být fatální (viz bod 4.8). Pacienti s plicními příznaky, které mohou svědčit o ILD/pneumonitidě, mají být monitorováni a u pacientů s rozvíjejícím se ILD nebo pneumonitidou má být podávání pazopanibu ukončeno.
Kardiální dysfunkce / srdeční selhání
U pacientů s již existující kardiální dysfunkcí je před zahájením léčby zapotřebí zvážit riziko a prospěch podávání pazopanibu. Bezpečnost a farmakokinetika pazopanibu nebyly studovány u pacientů se středně těžkým až těžkým srdečním selháním nebo u pacientů s ejekční frakcí levé komory (LVEF) pod normálem.
V klinických studiích s pazopanibem se vyskytly případy kardiální dysfunkce, jako je městnavé srdeční selhání a snížení LVEF (viz bod 4.8). V randomizované studii srovnávající pazopanib a sunitinib u subjektů s RCC (VEG108844) bylo u subjektů prováděno měření LVEF ve výchozím stavu a následné měření LVEF. Dysfunkce myokardu se vyskytla u 13 % (47/362) subjektů v rameni s pazopanibem oproti 11 % (42/369) subjektů v rameni se sunitinibem. Městnavé srdeční selhání bylo pozorováno u 0,5 % subjektů v obou léčebných ramenech. Městnavé srdeční selhání bylo hlášeno u 3 z 240 subjektů (1 %) v STS studii fáze III VEG110727. Snížení LVEF u subjektů, u nichž bylo provedeno měření po výchozím stavu a následné měření LVEF, bylo zaznamenáno u 11 % (15/140) subjektů v rameni s pazopanibem oproti 3 % (1/39) subjektů v rameni s placebem.
Rizikové faktory
Třináct z 15 subjektů v rameni s pazopanibem v STS studii fáze III mělo zároveň hypertenzi, která mohla u rizikových pacientů způsobit zhoršení kardiální dysfunkce zvýšením srdečního afterloadu. Devadesáti devíti procentům pacientů (243/246) zařazeným do STS studie fáze III, včetně těchto 15 pacientů, byl podáván antracyklin. Předchozí terapie antracyklinem může být rizikovým faktorem kardiální dysfunkce.
Výsledek léčby
U 4 z 15 subjektů došlo k plnému zotavení (v rozmezí 5 % proti výchozímu stavu) a u 5 došlo k částečnému zotavení (v rozmezí normálních hodnot, ale s > 5% rozdílem oproti výchozímu stavu). U 1 subjektu nedošlo k zotavení a u dalších 5 subjektů nebyly údaje z následného sledování k dispozici.
Léčba
U pacientů s významným snížením LVEF má být přerušeno podávání pazopanibu a/nebo snížena dávka a zároveň léčena hypertenze (pokud je přítomna, viz upozornění týkající se hypertenze výše) tak, jak je klinicky indikováno.
Pacienti mají být pečlivě monitorováni s ohledem na výskyt klinických známek nebo příznaků městnavého srdečního selhání. U pacientů s rizikem kardiální dysfunkce je doporučeno provádět vyhodnocení LVEF na začátku léčby a dále v pravidelných intervalech.
Prodloužení QT intervalu a torsade de pointes
V klinických studiích s pazopanibem se objevily případy prodloužení QT intervalu a torsade de pointes (viz bod 4.8). U pacientů s anamnézou prodloužení QT intervalu, u pacientů užívajících antiarytmika nebo další léčivé přípravky, které mohou prodlužovat QT interval, a u pacientů s preexistujícím relevantním srdečním onemocněním má být pazopanib podáván s opatrností. Při podávání pazopanibu se doporučuje provést úvodní a pravidelné monitorování EKG a hladiny elektrolytů (tj. kalcium, magnezium, kalium) je třeba udržovat v rozmezí normálních hodnot.
Arteriální trombotické příhody
V klinických studiích s pazopanibem byly pozorovány infarkt myokardu, ischemie myokardu, ischemická cévní mozková příhoda a tranzitorní ischemická ataka (viz bod 4.8). Byly pozorovány fatální případy. Pazopanib má být podáván s opatrností u pacientů se zvýšeným rizikem trombotických příhod nebo u pacientů s trombotickými příhodami v anamnéze. Pazopanib nebyl studován u pacientů, kteří měli tuto příhodu v předchozích 6 měsících. Rozhodnutí o léčbě má být založeno na zhodnocení poměru přínosů a rizik u každého jednotlivého pacienta.
Venózní tromboembolické příhody
V klinických studiích s pazopanibem se vyskytly žilní tromboembolické příhody včetně žilní trombózy a fatální plicní embolie. Byly zaznamenány jak ve studiích RCC, tak ve studiích STS, ale incidence byla vyšší u populace s STS (5 %) než u populace s RCC (2 %).
Trombotická mikroangiopatie (TMA)
V klinických studiích s pazopanibem v monoterapii, v kombinaci s bevacizumabem a v kombinaci s topotekanem byla hlášena TMA (viz bod 4.8). U pacientů, u kterých dojde k rozvoji TMA, má být léčba pazopanibem trvale ukončena. Po ukončení léčby pazopanibem bylo pozorováno odeznění projevů TMA. Pazopanib není indikován k použití v kombinaci s jinými léčivými látkami.
Hemoragické příhody
V klinických studiích s pazopanibem byly hlášeny hemoragické příhody (viz bod 4.8). Vyskytly se fatální hemoragické příhody. Podávání pazopanibu pacientům s anamnézou hemoptýzy, cerebrálního krvácení nebo klinicky významného gastrointestinálního krvácení v průběhu posledních 6 měsíců nebylo studováno. Pazopanib má být podáván s opatrností u pacientů s významným rizikem krvácení.
Aneurysmata a arteriální disekce
Používání inhibitorů dráhy VEGF (vascular endothelial growth factor, vaskulární endotelový růstový faktor) u pacientů s hypertenzí nebo bez hypertenze může přispět k tvorbě aneurysmat a/nebo arteriálních disekcí. U pacientů s rizikovými faktory, jako jsou hypertenze nebo aneurysmata v anamnéze, se má před zahájením užívání pazopanibu toto riziko pečlivě zvážit.
Gastrointestinální (GI) perforace a píštěl
V klinických studiích s pazopanibem se objevily případy GI perforace nebo píštěle (viz bod 4.8). Vyskytly se fatální případy perforací. Pazopanib má být podáván pacientům s rizikem GI perforace nebo vzniku píštělí s opatrností.
Hojení ran
Žádné formální studie účinku pazopanibu na hojení ran nebyly provedeny. Protože inhibitory VEGF mohou narušovat hojení ran, má být léčba pazopanibem ukončena alespoň 7 dní před plánovaným chirurgickým výkonem. Rozhodnutí o znovuzahájení léčby pazopanibem po chirurgickém výkonu má být založeno na klinickém zhodnocení dostatečného zhojení rány. Léčba pazopanibem má být u pacientů s dehiscencí rány přerušena.
Hypotyreóza
V klinických studiích s pazopanibem byly zaznamenány případy hypotyreózy (viz bod 4.8). Doporučuje se provést vstupní laboratorní vyšetření funkce štítné žlázy a pacienti s hypotyreózou mají být před zahájením léčby pazopanibem léčeni podle standardních lékařských postupů. Všichni pacienti při léčbě pazopanibem mají být pečlivě klinicky sledováni, zda se u nich neobjevují známky a příznaky dysfunkce štítné žlázy.
Je třeba opakovaně a v souladu se standardní lékařskou praxí provádět laboratorní monitorování funkce štítné žlázy.
Proteinurie
V klinických studiích s pazopanibem byly hlášeny případy proteinurie. Doporučuje se provést vstupní a opakované vyšetření moči v průběhu léčby a pacienti mají být sledováni, zda u nich nedochází ke zhoršení proteinurie. U pacientů s nefrotickým syndromem má být léčba pazopanibem ukončena.
Syndrom nádorového rozpadu (tumor lysis syndrome, TLS)
Výskyt TLS, včetně fatálních případů TLS, byl spojen s užíváním pazopanibu (viz bod 4.8). Pacienti se zvýšeným rizikem TLS jsou pacienti s rychle rostoucími nádory, vysokou nádorovou zátěží, renální dysfunkcí nebo dehydratací. Před zahájením léčby přípravkem Pazopanib Zentiva mají být zvážena preventivní opatření, jako je léčba vysokých hladin kyseliny močové a intravenózní hydratace. Rizikoví pacienti mají být pečlivě sledováni a léčeni podle klinické indikace.
Pneumotorax
V klinických studiích s pazopanibem u pokročilého sarkomu měkkých tkání se vyskytly případy pneumotoraxu (viz bod 4.8). Pacienti léčení pazopanibem mají být pečlivě monitorováni kvůli výskytu známek a příznaků pneumotoraxu.
Pediatrická populace
Protože mechanismus účinku pazopanibu může závažně ovlivnit růst a vývoj orgánů během časného postnatálního vývoje u hlodavců (viz bod 5.3), nemá být pazopanib podáván pediatrickým pacientům mladším než 2 roky.
Infekce
Byly hlášeny případy závažných infekcí (s neutropenií nebo bez neutropenie), v některých případech končící úmrtím.
Kombinace s jinými systémovými protinádorovými terapiemi
Klinické studie s pazopanibem v kombinaci s řadou dalších protinádorových léčiv (včetně např. pemetrexedu, lapatinibu nebo pembrolizumabu) byly ukončeny předčasně kvůli obavám ze vzrůstající toxicity a/nebo mortality a bezpečná a účinná dávka této kombinace nebyla v uvedených režimech stanovena.
Těhotenství
Preklinické studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Pokud je pazopanib podáván v průběhu těhotenství nebo pokud pacientka otěhotní během léčby pazopanibem, je nutné pacientce vysvětlit možná rizika pro plod. Ženy ve fertilním věku musí být poučeny, aby se v průběhu léčby pazopanibem vyvarovaly otěhotnění (viz bod 4.6).
Interakce
Vzhledem k možnému riziku zvýšení expozice pazopanibu je třeba se vyvarovat souběžné léčby silnými inhibitory CYP3A4, P-glykoproteinu (P-gp) nebo BCRP (breast cancer resistance protein) (viz bod 4.5). Je třeba zvážit nasazení takových alternativních souběžně podávaných léčivých přípravků, které mají nulový nebo minimální potenciál inhibovat CYP3A4, P-gp nebo BCRP.
Vzhledem k riziku snížení expozice pazopanibu je třeba se vyvarovat souběžného podávání induktorů CYP3A4 (viz bod 4.5).
Při souběžné léčbě ketokonazolem byly pozorovány případy hyperglykemie.
Protože je pazopanib inhibitor uridin-difosfát-glukuronosyltransferázy 1A1 (UGT1A1), je při souběžném podávání pazopanibu a substrátů UGT1A1 (např. irinotekan) nutno postupovat s opatrností (viz bod 4.5).
V průběhu léčby pazopanibem je nutné nepít grapefruitovou šťávu (viz bod 4.5).
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné potahované tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Účinky jiných léčivých přípravků na pazopanib
Studie in vitro naznačují, že oxidativní metabolismus pazopanibu v lidských jaterních mikrozomech je zprostředkován primárně CYP3A4, s malým podílem CYP1A2 a CYP2C8. Proto mohou metabolismus pazopanibu ovlivňovat inhibitory i induktory CYP3A4.
Inhibitory CYP3A4, P-gp, BCRP
Pazopanib je substrátem CYP3A4, P-gp a BCRP.
Souběžné podávání pazopanibu (400 mg jednou denně) a silného inhibitoru CYP3A4 a P-gp ketokonazolu (400 mg jednou denně) po dobu 5 po sobě jdoucích dní vedlo k 66% zvýšení průměrné AUC(0-24) a 45% zvýšení průměrné Cmax pazopanibu v porovnání s podáváním samotného pazopanibu (400 mg jednou denně po 7 dní). Porovnání farmakokinetických parametrů pazopanibu Cmax (rozmezí hodnot 27,5 až 58,1 µg/ml) a AUC(0-24) (rozmezí hodnot 48,7 až 1 040 µg×h/ml) po podání 800 mg samotného pazopanibu a po podání 400 mg pazopanibu plus 400 mg ketokonazolu (průměrná Cmax 59,2 µg/ml, průměrná AUC(0-24) 1 300 µg×h/ml) ukázalo, že v přítomnosti silného inhibitoru CYP3A4 a P-gp vede snížení dávky pazopanibu na 400 mg jednou denně u většiny pacientů k systémové expozici srovnatelné s expozicí pozorovanou po podání 800 mg samotného pazopanibu jednou denně. U některých pacientů však může být systémová expozice vyšší, než jaká je pozorována po podání 800 mg samotného pazopanibu.
Při souběžném podání pazopanibu s dalšími silnými inhibitory ze skupiny CYP3A4 (např. itrakonazol, klarithromycin, atazanavir, indinavir, nefazodon, nelfinavir, ritonavir, sachinavir, telithromycin, vorikonazol) může dojít ke zvýšení koncentrace pazopanibu. Grapefruitová šťáva obsahuje inhibitor CYP3A4 a může rovněž zvyšovat plazmatické koncentrace pazopanibu.
Podání 1 500 mg lapatinibu (substrátu a slabého inhibitoru CYP3A4 a P-gp a silného inhibitoru BCRP) s 800 mg pazopanibu vedlo k přibližně 50% až 60% zvýšení průměrné AUC(0-24) a Cmax pazopanibu v porovnání s podáním 800 mg pazopanibu samotného. Na zvýšení expozice pazopanibu se pravděpodobně podílela inhibice P-gp a/nebo BCRP lapatinibem.
Souběžné podání pazopanibu s inhibitorem CYP3A4, P-gp a BCRP, jako je např. lapatinib, povede ke zvýšení plazmatických koncentrací pazopanibu. Souběžné podání se silnými inhibitory P-gp nebo BCRP může rovněž ovlivnit expozici a distribuci pazopanibu, včetně distribuce do centrálního nervového systému (CNS).
Pazopanib nemá být podáván současně se silným inhibitorem CYP3A4 (viz bod 4.4). Pokud k léčbě silným inhibitorem CYP3A4 není dostupná alternativa akceptovatelná z lékařského hlediska, má být po dobu současného podávání dávka pazopanibu snížena na 400 mg denně. V takovém případě mají být pečlivě sledovány nežádoucí účinky, a pokud jsou pozorovány nežádoucí účinky, které mohou souviset s přípravkem, může být zváženo další snížení dávky.
Je třeba se vyvarovat kombinace se silnými inhibitory P-gp nebo BCRP, nebo se doporučuje zvolit alternativní souběžně podávané léčivé přípravky, které mají nulový nebo minimální potenciál inhibovat P-gp nebo BCRP.
Induktory CYP3A4, P-gp, BCRP
Induktory CYP3A4, jako je např. rifampicin, mohou snižovat plazmatické koncentrace pazopanibu. Současné podávání pazopanibu se silnými induktory P-gp nebo BCRP může ovlivňovat expozici a distribuci pazopanibu, včetně distribuce do CNS. Je proto doporučeno zvolit alternativní souběžnou medikaci s nulovým nebo minimálním potenciálem indukovat enzymy nebo transportní systémy.
Účinky pazopanibu na jiné léčivé přípravky
Ve studiích in vitro s lidskými jaterními mikrozomy bylo prokázáno, že pazopanib inhibuje enzymy CYP1A2, 3A4, 2B6, 2C8, 2C9, 2C19 a 2E1. Možná indukce CYP3A4 u člověka byla prokázána v in vitro testu PXR. Klinické farmakologické studie s dávkou 800 mg pazopanibu jednou denně prokázaly, že pazopanib nemá u pacientů s karcinomem klinicky významné účinky na farmakokinetiku kofeinu (zkušební substrát CYP1A2), warfarinu (zkušební substrát CYP2C9) ani omeprazolu (zkušební substrát CYP2C19). Pazopanib měl za následek přibližně 30% zvýšení průměrné AUC a Cmax midazolamu (zkušební substrát CYP3A4) a 33% až 64% zvýšení poměru koncentrací dextromethorfanu k dextrorfanu v moči po perorálním podání dextromethorfanu (zkušební substrát CYP2D6). Současné podávání pazopanibu v dávce 800 mg jednou denně a paklitaxelu v dávce 80 mg/m2 (substrát CYP3A4 a CYP2C8) jednou týdně vedlo k průměrnému zvýšení AUC paklitaxelu o 26 % a Cmax paklitaxelu o 31 %.
Na základě hodnot IC50 in vitro a plazmatické Cmax in vivo lze usoudit, že metabolity pazopanibu GSK1268992 a GSK1268997 se mohou podílet na čistém inhibičním účinku pazopanibu vůči BCRP. Kromě toho nemůže být vyloučena inhibice BCRP a P-gp pazopanibem v gastrointestinálním traktu. Pokud je pazopanib podáván souběžně s dalšími perorálními substráty BCRP a P-gp, je třeba postupovat s opatrností.
In vitro pazopanib inhibuje lidské organické aniontové transportní polypeptidy (OATP1B1). Nelze vyloučit, že pazopanib bude ovlivňovat farmakokinetiku substrátů OATP1B1 (např. statinů, viz „Účinky současného užívání pazopanibu a simvastatinu“ níže).
Pazopanib je in vitro inhibitorem enzymu uridin-difosfát-glukuronosyltransferázy 1A1 (UGT1A1). Účinný metabolit irinotekanu, SN-38, je substrátem enzymů OATP1B1 a UGT1A1. Podávání 400 mg pazopanibu jednou denně zároveň s cetuximabem v dávce 250 mg/m2 a irinotekanem v dávce 150 mg/m2 vedlo k přibližně 20% zvýšení systémové expozice SN-38. Pazopanib může mít větší vliv na dispozici SN-38 u subjektů s polymorfismem UGT1A1*28 než u subjektů s divokou (wild type) alelou. Podle genotypu UGT1A1 však nebylo vždy možné předpovědět vliv pazopanibu na dispozici SN-38. Při současném podávání pazopanibu a substrátů UGT1A1 je třeba postupovat s opatrností.
Účinky současného užívání pazopanibu a simvastatinu
Současné užívání pazopanibu a simvastatinu zvyšuje výskyt zvýšené hladiny ALT. Výsledky metaanalýz souhrnných údajů z klinických studií s pazopanibem ukazují, že zvýšení ALT > 3× ULN bylo hlášeno u 126/895 (14 %) pacientů, kteří neužívali statiny, v porovnání s 11/41 (27 %) pacientů, kteří užívali zároveň simvastatin (p = 0,038). Jestliže u pacienta užívajícího zároveň simvastatin dojde ke zvýšení hladiny ALT, je zapotřebí postupovat podle pokynů týkajících se dávkování pazopanibu a léčbu simvastatinem ukončit (viz bod 4.4). Také současné užívání pazopanibu a jiných statinů má probíhat s opatrností, protože v současné době není k dispozici dostatek údajů, které by umožnily vyhodnotit jejich vliv na hladiny ALT. Nelze vyloučit, že pazopanib ovlivňuje farmakokinetiku jiných statinů (např. atorvastatinu, fluvastatinu, pravastatinu, rosuvastatinu).
Účinky jídla na pazopanib
Podávání pazopanibu s jídlem s vysokým nebo nízkým obsahem tuku vede k přibližně 2násobnému zvýšení AUC a Cmax. Proto má být pazopanib užíván alespoň 1 hodinu před jídlem nebo 2 hodiny po jídle.
Léčivé přípravky zvyšující žaludeční pH
Souběžné podávání pazopanibu s esomeprazolem snižuje biologickou dostupnost pazopanibu přibližně o 40 % (AUC a Cmax). Je zapotřebí se vyhnout souběžnému podávání pazopanibu s léky zvyšujícími žaludeční pH. Pokud je z lékařského hlediska nezbytné souběžné podávání pazopanibu s inhibitory protonové pumpy (proton-pump inhibitor, PPI), doporučuje se užívat dávku pazopanibu nalačno jednou denně večer společně s dávkou PPI. Pokud je z lékařského hlediska nezbytné souběžné podávání pazopanibu s antagonistou H2-receptoru, má být pazopanib užit nalačno nejméně 2 hodiny před užitím nebo nejméně 10 hodin po užití dávky antagonisty H2-receptoru. Pazopanib má být užit nejméně 1 hodinu před podáním nebo 2 hodiny po podání krátkodobě působících antacid. Doporučení týkající se současného podávání PPI a antagonistů H2-receptoru vycházejí z fyziologického posouzení.
4.6 Fertilita, těhotenství a kojení
Těhotenství / antikoncepce u mužů a žen
Adekvátní údaje o podávání pazopanibu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Možné riziko pro člověka není známo.
Pazopanib lze v těhotenství podat pouze v případě, že klinický stav ženy vyžaduje léčbu pazopanibem. Pokud je pazopanib podáván v průběhu těhotenství, nebo pokud pacientka během podávání pazopanibu otěhotní, je potřeba jí vysvětlit možné riziko pro plod.
Ženy ve fertilním věku musí být poučeny, aby v průběhu léčby pazopanibem a nejméně 2 týdny po poslední dávce pazopanibu používaly vhodnou metodu antikoncepce a vyvarovaly se otěhotnění.
Pacienti - muži (včetně těch, kteří podstoupili vasektomii) musí používat kondom během pohlavního styku v průběhu užívání pazopanibu a nejméně 2 týdny po poslední dávce pazopanibu, aby těhotné partnerky a partnerky ve fertilním věku uchránili od možného vystavení léku.
Kojení
Bezpečnost pazopanibu v průběhu kojení nebyla stanovena. Není známo, zda se pazopanib nebo jeho metabolity vylučují do lidského mateřského mléka. O vylučování pazopanibu do mateřského mléka u zvířat nejsou k dispozici žádné údaje. Riziko pro kojené dítě nelze vyloučit. V průběhu léčby pazopanibem má být kojení přerušeno.
Fertilita
Studie na zvířatech naznačují, že fertilita mužů a žen může být léčbou pazopanibem ovlivněna (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Pazopanib Zentiva nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Škodlivý účinek na tyto činnosti nelze z farmakologie pazopanibu předem určit. Při posuzování pacientovy schopnosti provádět úkony, které vyžadují rozhodovací, motorické nebo kognitivní schopnosti, je třeba vzít v úvahu klinický stav pacienta a profil nežádoucích účinků pazopanibu.
Pacienti nemají řídit a obsluhovat stroje, pokud pociťují závrať, jsou unavení nebo slabí.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
V celkovém hodnocení bezpečnosti a snášenlivosti pazopanibu (celkem n = 1 149) u subjektů s RCC byly hodnoceny souhrnné údaje z pivotní studie RCC (VEG105192, n = 290), rozšířené studie (VEG107769, n = 71), podpůrné studie fáze II (VEG102616, n = 225) a randomizované, otevřené studie fáze III s paralelními skupinami k prokázání noninferiority (VEG108844, n = 557) (viz bod 5.1).
V celkovém hodnocení bezpečnosti a snášenlivosti pazopanibu (celková populace pro hodnocení bezpečnosti n = 382) u subjektů s STS byly hodnoceny souhrnné údaje z pivotní studie STS (VEG110727, n = 369) a podpůrné studie fáze II (VEG20002, n = 142) (viz bod 5.1).
Nejdůležitějšími závažnými nežádoucími účinky zaznamenanými ve studiích RCC nebo STS byly tranzitorní ischemická ataka, ischemická cévní mozková příhoda, ischemie myokardu, infarkt myokardu, cerebrální infarkt, kardiální dysfunkce, gastrointestinální perforace a píštěl, prodloužení QT intervalu, torsade de pointes a plicní, gastrointestinální a cerebrální krvácení. Všechny tyto nežádoucí účinky byly hlášeny u < 1 % léčených pacientů. Další významné závažné nežádoucí účinky zaznamenané ve studiích STS zahrnovaly žilní tromboembolické příhody, dysfunkci levé komory a pneumotorax.
Fatální příhody, které pravděpodobně souvisely s léčbou pazopanibem, zahrnovaly gastrointestinální krvácení, plicní krvácení/hemoptýzu, abnormální jaterní funkce, střevní perforaci a ischemickou cévní mozkovou příhodu.
Nejčastějšími nežádoucími účinky (které se objevily nejméně u 10 % pacientů) jakéhokoli stupně ve studiích RCC a STS byly: průjem, změna barvy vlasů, hypopigmentace kůže, exfoliativní vyrážka, hypertenze, nauzea, bolest hlavy, únava, anorexie, zvracení, dysgeuzie, stomatitida, snížení tělesné hmotnosti, bolest, zvýšení hladiny alaninaminotransferázy a zvýšení hladiny aspartátaminotransferázy.
Nežádoucí účinky všech stupňů, které byly hlášeny u subjektů s RCC a STS nebo v průběhu období postmarketingového sledování, jsou shrnuty níže podle tříd orgánových systémů databáze MedDRA, frekvence a stupně závažnosti. Pro stanovení frekvence byla použita následující konvence: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); a není známo (z dostupných údajů nelze určit).
Kategorie byly určeny podle absolutní frekvence z údajů v klinických studiích. Vyhodnoceny byly rovněž postmarketingové údaje týkající se bezpečnosti a snášenlivosti získané v rámci všech klinických studií a ze spontánních hlášení. V každé třídě orgánových systémů jsou nežádoucí účinky stejné frekvence řazeny podle klesající závažnosti.
Tabulkový seznam nežádoucích účinků
Tabulka 2 Nežádoucí účinky související s léčbou hlášené ve studiích RCC (n = 1 149) nebo během postmarketingového období
| Třídy orgánových systémů | Frekvence (všechny stupně) | Nežádoucí účinky | Všechny stupně n (%) | Stupeň 3 n (%) | Stupeň 4 n (%) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Infekce a infestace | Časté | infekce (s neutropenií nebo bez neutropenie)† | není známo | není známo | není známo | ||||||||
| Méně časté | infekce dásní | 1 (< 1 %) | 0 | 0 | |||||||||
| infekční peritonitida | 1 (< 1 %) | 0 | 0 | ||||||||||
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty A polypy) | Méně časté | nádorová bolest | 1 (< 1 %) | 1 (< 1 %) | 0 | ||||||||
| Poruchy krve a lymfatického systému | Časté | trombocytopenie | 80 (7 %) | 10 (< 1 %) | 5 (< 1 %) | ||||||||
| neutropenie | 79 (7 %) | 20 (2 %) | 4 (< 1 %) | ||||||||||
| leukopenie | 63 (5 %) | 5 (< 1 %) | 0 | ||||||||||
| Méně časté | polycytemie | 6 (0,03 %) | 1 | 0 | |||||||||
| Vzácné | trombotická mikroangiopatie (včetně trombotické trombocytopenické purpury a hemolyticko- uremického syndromu)† | není známo | není známo | není známo | |||||||||
| Endokrinní poruchy | Časté | hypotyreóza | 83 (7 %) | 1 (< 1 %) | 0 | ||||||||
| Poruchy metabolismu a výživy | Velmi časté | snížení chuti k jídlue | 317 (28 %) | 14 (1 %) | 0 | ||||||||
| Časté | hypofosfatemie | 21 (2 %) | 7 (< 1 %) | 0 | |||||||||
| dehydratace | 16 (1 %) | 5 (< 1 %) | 0 | ||||||||||
| Méně časté | hypomagnezemie | 10 (< 1 %) | 0 | 0 | |||||||||
| Není známo | syndrom nádorového rozpadu* | není známo | není známo | není známo | |||||||||
| Psychiatrické poruchy | Časté | insomnie | 30 (3 %) | 0 | 0 | ||||||||
| Poruchy nervového systému | Velmi časté | dysgeuziec | 254 (22 %) | 1 (< 1 %) | 0 | ||||||||
| bolest hlavy | 122 (11 %) | 11 (< 1 %) | 0 | ||||||||||
| Časté | závrať | 55 (5 %) | 3 (< 1 %) | 1 (< 1 %) | |||||||||
| letargie | 30 (3 %) | 3 (< 1 %) | 0 | ||||||||||
| parestezie | 20 (2 %) | 2 (< 1 %) | 0 | ||||||||||
periferní senzorická neuropatie | 17 (1 %) | 0 | 0 | ||||||||||
| Méně časté | hypestezie | 8 (< 1 %) | 0 | 0 | |||||||||
tranzitorní ischemická ataka | 7 (< 1 %) | 4 (< 1 %) | 0 | ||||||||||
| somnolence | 3 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
cerebrovaskulární příhoda | 2 (< 1 %) | 1 (< 1 %) | 1 (< 1 %) | ||||||||||
ischemická cévní mozková příhoda | 2 (< 1 %) | 0 | 1 (< 1 %) | ||||||||||
| Vzácné | syndrom zadní reverzibilní encefalopatie / syndrom zadní reverzibilní leukoencefalopatie† | není známo | není známo | není známo | |||||||||
| Časté | rozmazané vidění | 19 (2 %) | 1 (< 1 %) | 0 | |||||||||
| Poruchy oka | Méně časté | odchlípení sítnice† | 1 (< 1 %) | 1 (< 1 %) | 0 | ||||||||
| trhlina v sítnici† | 1 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| změna barvy řas | 4 (< 1 %) | 0 | 0 | ||||||||||
| Srdeční poruchy | Méně časté | bradykardie | 6 (< 1 %) | 0 | 0 | ||||||||
| infarkt myokardu | 5 (< 1 %) | 1 (< 1 %) | 4 (< 1 %) | ||||||||||
| kardiální dysfunkcef | 4 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| ischemie myokardu | 3 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| Cévní poruchy | Velmi časté | hypertenze | 473 (41 %) | 115 (10 %) | 1 (< 1 %) | ||||||||
| Časté | návaly horka | 16 (1 %) | 0 | 0 | |||||||||
žilní tromboembolická příhodag | 13 (1 %) | 6 (< 1 %) | 7 (< 1 %) | ||||||||||
| zrudnutí | 12 (1 %) | 0 | 0 | ||||||||||
| Méně časté | hypertenzní krize | 6 (< 1 %) | 0 | 2 (< 1 %) | |||||||||
| krvácení | 1 (< 1 %) | 0 | 0 | ||||||||||
| Vzácné | aneurysmata a arteriální disekce† | není známo | není známo | není známo | |||||||||
| Respirační, hrudní a mediastinální poruchy | Časté | epistaxe | 50 (4 %) | 1 (< 1 %) | 0 | ||||||||
| dysfonie | 48 (4 %) | 0 | 0 | ||||||||||
| dyspnoe | 42 (4 %) | 8 (< 1 %) | 1 (< 1 %) | ||||||||||
| hemoptýza | 15 (1 %) | 1 (< 1 %) | 0 | ||||||||||
| Méně časté | výtok z nosu | 8 (< 1 %) | 0 | 0 | |||||||||
| plicní krvácení | 2 (< 1 %) | 0 | 0 | ||||||||||
| pneumotorax | 1 (< 1 %) | 0 | 0 | ||||||||||
| Vzácné | intersticiální plicní onemocnění/pneumoniti da† | není známo | není známo | není známo | |||||||||
| Gastrointestinální poruchy | Velmi časté | průjem | 614 (53 %) | 65 (6 %) | 2 (< 1 %) | ||||||||
| nauzea | 386 (34 %) | 14 (1%) | 0 | ||||||||||
| zvracení | 225 (20 %) | 18 (2 %) | 1 (< 1 %) | ||||||||||
| bolest břichaa | 139 (12 %) | 15 (1 %) | 0 | ||||||||||
| Časté | stomatitida | 96 (8 %) | 4 (< 1 %) | 0 | |||||||||
| dyspepsie | 83 (7 %) | 2 (< 1 %) | 0 | ||||||||||
| flatulence | 43 (4 %) | 0 | 0 | ||||||||||
| abdominální distenze | 36 (3 %) | 2 (< 1 %) | 0 | ||||||||||
| vředy v ústech | 28 (2 %) | 3 (< 1 %) | 0 | ||||||||||
| sucho v ústech | 27 (2 %) | 0 | 0 | ||||||||||
| Méně časté | pankreatitida | 8 (< 1 %) | 4 (< 1 %) | 0 | |||||||||
| rektální krvácení | 8 (< 1 %) | 2 (< 1 %) | 0 | ||||||||||
| hematochezie | 6 (< 1 %) | 0 | 0 | ||||||||||
gastrointestinální krvácení | 4 (< 1 %) | 2 (< 1 %) | 0 | ||||||||||
| meléna | 4 (< 1 %) | 1(< 1 %) | 0 | ||||||||||
zvýšená střevní motilita | 3 (< 1 %) | 0 | 0 | ||||||||||
| anální krvácení | 2 (< 1 %) | 0 | 0 | ||||||||||
| perforace tlustého střeva | 2 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| krvácení v ústech | 2 (< 1 %) | 0 | 0 | ||||||||||
krvácení do horního gastrointestinálního traktu | 2 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| enterokutánní píštěl | 1 (< 1 %) | 0 | 0 | ||||||||||
| hematemeza | 1 (< 1 %) | 0 | 0 | ||||||||||
| krvácení z hemoroidů | 1 (< 1 %) | 0 | 0 | ||||||||||
| perforace ilea | 1 (< 1 %) | 0 | 1 (< 1 %) | ||||||||||
| jícnové krvácení | 1 (< 1 %) | 0 | 0 | ||||||||||
retroperitoneální krvácení | 1 (< 1 %) | 0 | 0 | ||||||||||
| Poruchy jater a žlučových cest | Časté | hyperbilirubinemie | 38 (3 %) | 2 (< 1 %) | 1 (< 1 %) | ||||||||
| porucha jaterních funkcí | 29 (3 %) | 13 (1 %) | 2 (< 1 %) | ||||||||||
| hepatotoxicita | 18 (2 %) | 11(< 1 %) | 2 (< 1 %) | ||||||||||
| Méně časté | ikterus | 3 (< 1 %) | 1 (< 1 %) | 0 | |||||||||
poškození jater způsobené léky | 2 (< 1 %) | 2 (< 1 %) | 0 | ||||||||||
| jaterní selhání† | 1 (< 1 %) | 0 | 1 (< 1 %) | ||||||||||
| Poruchy kůže a podkožní tkáně | Velmi časté | změna barvy vlasů | 404 (35 %) | 1 (< 1 %) | 0 | ||||||||
syndrom palmoplantární erytrodysestezie | 206 (18 %) | 39 (3 %) | 0 | ||||||||||
| alopecie | 130 (11 %) | 0 | 0 | ||||||||||
| vyrážka | 129 (11 %) | 7 (< 1 %) | 0 | ||||||||||
| Časté | hypopigmentace kůže | 52 (5 %) | 0 | 0 | |||||||||
| suchá kůže | 50 (4 %) | 0 | 0 | ||||||||||
| pruritus | 29 (3 %) | 0 | 0 | ||||||||||
| erytém | 25 (2 %) | 0 | 0 | ||||||||||
| depigmentace kůže | 20 (2 %) | 0 | 0 | ||||||||||
| hyperhidróza | 17 (1 %) | 0 | 0 | ||||||||||
| Méně časté | poruchy nehtů | 11 (< 1 %) | 0 | 0 | |||||||||
| exfoliace kůže | 10 (< 1 %) | 0 | 0 | ||||||||||
| fotosenzitivní reakce | 7 (< 1 %) | 0 | 0 | ||||||||||
| erytematózní vyrážka | 6 (< 1 %) | 0 | 0 | ||||||||||
| poruchy kůže | 5 (< 1 %) | 0 | 0 | ||||||||||
| makulózní vyrážka | 4 (< 1 %) | 0 | 0 | ||||||||||
| svědící vyrážka | 3 (< 1 %) | 0 | 0 | ||||||||||
| vezikulózní vyrážka | 3 (< 1 %) | 0 | 0 | ||||||||||
| generalizovaný pruritus | 2 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
| generalizovaná vyrážka | 2 (< 1 %) | 0 | 0 | ||||||||||
| papulózní vyrážka | 2 (< 1 %) | 0 | 0 | ||||||||||
| plantární erytém | 1 (< 1 %) | 0 | 0 | ||||||||||
| kožní vřed† | není známo | není známo | není známo | ||||||||||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté | artralgie | 48 (4 %) | 8 (< 1 %) | 0 | ||||||||
| myalgie | 35 (3 %) | 2 (< 1 %) | 0 | ||||||||||
| svalové spasmy | 25 (2 %) | 0 | 0 | ||||||||||
| Méně časté | muskuloskeletální bolest | 9 (< 1 %) | 1 (< 1 %) | 0 | |||||||||
| Poruchy ledvin a močových cest | Velmi časté | proteinurie | 135 (12 %) | 32 (3 %) | 0 | ||||||||
| Méně časté | krvácení do močových cest | 1 (< 1 %) | 0 | 0 | |||||||||
| Poruchy reprodukčního systému a prsu | Méně časté | menoragie | 3 (< 1 %) | 0 | 0 | ||||||||
| vaginální krvácení | 3 (< 1 %) | 0 | 0 | ||||||||||
| metroragie | 1 (< 1 %) | 0 | 0 | ||||||||||
| Celkové poruchy a reakce v místě | Velmi časté | únava | 415 (36 %) | 65 (6 %) | 1 (< 1 %) | ||||||||
| aplikace | Méně časté | zimnice | 4 (< 1 %) | 0 | 0 | ||||||||
| Časté | zánět sliznic | 86 (7 %) | 5 (< 1 %) | 0 | |||||||||
| astenie | 82 (7 %) | 20 (2 %) | 1 (< 1 %) | ||||||||||
| edémb | 72 (6 %) | 1 (< 1 %) | 0 | ||||||||||
| bolest na hrudi | 18 (2 %) | 2 (< 1 %) | 0 | ||||||||||
| onemocnění sliznice | 1 (< 1 %) | 0 | 0 | ||||||||||
| Vyšetření | Velmi časté | zvýšení hladiny ALT | 246 (21 %) | 84 (7 %) | 14 (1 %) | ||||||||
| zvýšení hladiny AST | 211 (18 %) | 51 (4 %) | 10 (< 1 %) | ||||||||||
| Časté | snížení tělesné hmotnosti | 96 (8 %) | 7 (< 1 %) | 0 | |||||||||
zvýšení hladiny bilirubinu v krvi | 61 (5 %) | 6 (< 1 %) | 1 (< 1 %) | ||||||||||
zvýšení hladiny kreatininu v krvi | 55 (5 %) | 3 (< 1 %) | 0 | ||||||||||
| zvýšení lipázy | 51 (4 %) | 21 (2 %) | 7 (< 1 %) | ||||||||||
| snížení počtu leukocytůd | 51 (4 %) | 3 (< 1 %) | 0 | ||||||||||
| zvýšení TSH v krvi | 36 (3 %) | 0 | 0 | ||||||||||
zvýšení hladiny amylázy | 35 (3 %) | 7 (< 1 %) | 0 | ||||||||||
| zvýšení GGT | 31 (3 %) | 9 (< 1 %) | 4 (< 1 %) | ||||||||||
| zvýšení krevního tlaku | 15 (1 %) | 2 (< 1 %) | 0 | ||||||||||
| zvýšení urey v krvi | 12 (1 %) | 1 (< 1 %) | 0 | ||||||||||
abnormální výsledky vyšetření jaterních funkcí | 12 (1 %) | 6 (< 1 %) | 1 (< 1 %) | ||||||||||
| Méně časté | zvýšení hladin jaterních enzymů | 11 (< 1 %) | 4 (< 1 %) | 3 (< 1 %) | |||||||||
| pokles glykémie | 7 (< 1 %) | 0 | 1 (< 1 %) | ||||||||||
prodloužení QT intervalu | 7 (< 1 %) | 2 (< 1 %) | 0 | ||||||||||
zvýšení hladin aminotransferáz | 7 (< 1 %) | 1 (< 1 %) | 0 | ||||||||||
abnormální výsledky vyšetření funkce štítné žlázy | 3 (< 1 %) | 0 | 0 | ||||||||||
zvýšení diastolického krevního tlaku | 2 (< 1 %) | 0 | 0 | ||||||||||
zvýšení systolického krevního tlaku | 1 (< 1 %) | 0 | 0 | ||||||||||
†Nežádoucí účinky související s léčbou hlášené během postmarketingového období (spontánní hlášení a hlášení závažných nežádoucích účinků ze všech klinických studií s pazopanibem). *Nežádoucí účinky související s léčbou hlášené pouze během postmarketingového období. Četnost nelze z dostupných údajů určit. Následující termíny byly sloučeny: a Bolest břicha, bolest v epigastriu a bolest v hypogastriu b Edém, periferní edém, edém oka, lokalizovaný edém a edém obličeje c Dysgeuzie, ageuzie a hypogeuzie d Snížení počtu bílých krvinek, snížení počtu neutrofilů a snížení počtu leukocytů e Snížení chuti k jídlu a anorexie f Kardiální dysfunkce, dysfunkce levé komory, srdeční selhání a restriktivní kardiomyopatie g Žilní tromboembolická příhoda, hluboká žilní trombóza, plicní embolie a trombóza | |||||||||||||
Neutropenie, trombocytopenie a syndrom palmoplantární erytrodysestezie byly častěji pozorovány u pacientů východoasijského původu.
Tabulka 3 Nežádoucí účinky související s léčbou hlášené ve studiích STS (n = 382) nebo během postmarketingového období
| Třídy orgánových systémů | Frekvence (všechny stupně) | Nežádoucí účinky | Všechny stupně n (%) | Stupeň 3 n (%) | Stupeň 4 n (%) |
|---|---|---|---|---|---|
| Infekce a infestace | Časté | infekce dásní | 4 (1 %) | 0 | 0 |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Velmi časté | nádorová bolest | 121 (32 %) | 32 (8 %) | 0 |
| Poruchy krve a lymfatického systému | Velmi časté | leukopenie | 106 (44 %) | 3 (1 %) | 0 |
| trombocytopenie | 86 (36 %) | 7 (3 %) | 2 (< 1 %) | ||
| neutropenie | 79 (33 %) | 10 (4 %) | 0 | ||
| Méně časté | trombotická mikroangiopatie (včetně trombotické trombocytopenické purpury a hemolyticko- uremického syndromu)† | 1 (< 1 %) | 1 (< 1 %) | 0 | |
| Endokrinní poruchy | Časté | hypotyreóza | 18 (5 %) | 0 | 0 |
| Poruchy metabolismu a výživy | Velmi časté | snížení chuti k jídlu | 108 (28 %) | 12 (3 %) | 0 |
| hypalbuminemief | 81 (34 %) | 2 (< 1 %) | 0 | ||
| Časté | dehydratace | 4 (1 %) | 2 (1 %) | 0 | |
| Méně časté | hypomagnezemie | 1 (< 1 %) | 0 | 0 | |
| Není známo | syndrom nádorového rozpadu* | není známo | není známo | není známo | |
| Psychiatrické poruchy | Časté | insomnie | 5 (1 %) | 1 (< 1 %) | 0 |
| Poruchy nervového systému | Velmi časté | dysgeuzie | 79 (21 %) | 0 | 0 |
| bolest hlavy | 54 (14 %) | 2 (< 1 %) | 0 | ||
| Časté | periferní senzorická neuropatie | 30 (8 %) | 1 (< 1 %) | 0 | |
| závrať | 15 (4 %) | 0 | 0 | ||
| Méně časté | somnolence | 3 (< 1 %) | 0 | 0 | |
| parestezie | 1 (< 1 %) | 0 | 0 | ||
| cerebrální infarkt | 1 (< 1 %) | 0 | 1 (< 1 %) | ||
| Poruchy oka | Časté | rozmazané vidění | 15 (4 %) | 0 | 0 |
| Srdeční poruchy | Časté | kardiální dysfunkceg | 21 (5 %) | 3 (< 1 %) | 1 (< 1 %) |
| dysfunkce levé komory | 13 (3 %) | 3 (< 1 %) | 0 | ||
| bradykardie | 4 (1 %) | 0 | 0 | ||
| Méně časté | infarkt myokardu | 1 (< 1 %) | 0 | 0 | |
| Cévní poruchy | Velmi časté | hypertenze | 152 (40 %) | 26 (7 %) | 0 |
| Časté | žilní tromboembolická příhodad | 13 (3 %) | 4 (1 %) | 5 (1 %) | |
| návaly horka | 12 (3 %) | 0 | 0 | ||
| zrudnutí | 4 (1 %) | 0 | 0 | ||
| Méně časté | krvácení | 2 (< 1 %) | 1 (< 1 %) | 0 | |
| Vzácné | aneurysmata a arteriální disekce | není známo | není známo | není známo | |
| Respirační, hrudní a mediastinál ní poruchy | Časté | dysfonie | 20 (5 %) | 0 | 0 |
| epistaxe | 22 (6 %) | 0 | 0 | ||
| dyspnoe | 14 (4 %) | 3 (< 1 %) | 0 | ||
| kašel | 12 (3 %) | 0 | 0 | ||
| pneumotorax | 7 (2 %) | 2 (< 1 %) | 1 (< 1 %) | ||
| škytavka | 4 (1 %) | 0 | 0 | ||
| plicní krvácení | 4 (1 %) | 1 (< 1 %) | 0 | ||
| Méně časté | orofaryngeální bolest | 3 (< 1 %) | 0 | 0 | |
| bronchiální krvácení | 2 (< 1 %) | 0 | 0 | ||
| výtok z nosu | 1 (< 1 %) | 0 | 0 | ||
| hemoptýza | 1 (< 1 %) | 0 | 0 | ||
| Vzácné | intersticiální plicní onemocnění/pneumonitida† | není známo | není známo | není známo | |
| Gastrointestinální poruchy | Velmi časté | průjem | 174 (46 %) | 17 (4 %) | 0 |
| nauzea | 167 (44 %) | 8 (2 %) | 0 | ||
| zvracení | 96 (25 %) | 7 (2 %) | 0 | ||
| bolest břichaa | 55 (14 %) | 4 (1 %) | 0 | ||
| stomatitida | 41 (11 %) | 1 (< 1 %) | 0 | ||
| Časté | abdominální distenze | 16 (4 %) | 2 (1 %) | 0 | |
| sucho v ústech | 14 (4 %) | 0 | 0 | ||
| dyspepsie | 12 (3 %) | 0 | 0 | ||
| krvácení z úst | 5 (1 %) | 0 | 0 | ||
| flatulence | 5 (1 %) | 0 | 0 | ||
| anální krvácení | 4 (1 %) | 0 | 0 | ||
| Méně časté | gastrointestinální krvácení | 2 (< 1 %) | 0 | 0 | |
| rektální krvácení | 2 (< 1 %) | 0 | 0 | ||
| enterokutánní píštěl | 1 (< 1 %) | 1 (< 1 %) | 0 | ||
| žaludeční krvácení | 1 (< 1 %) | 0 | 0 | ||
| meléna | 2 (< 1 %) | 0 | 0 | ||
| jícnové krvácení | 1 (< 1 %) | 0 | 1 (< 1 %) | ||
| peritonitida | 1 (< 1 %) | 0 | 0 | ||
| retroperitoneální krvácení | 1 (< 1 %) | 0 | 0 | ||
krvácení do horního gastrointestinálního traktu | 1 (< 1 %) | 1 (< 1 %) | 0 | ||
| perforace ilea | 1 (< 1 %) | 0 | 1 (< 1 %) | ||
| Poruchy jater a žlučových cest | Méně časté | porucha jaterních funkcí | 2 (< 1 %) | 0 | 1 (< 1 %) |
| Není známo | jaterní selhání* | není známo | není známo | není známo | |
| Poruchy kůže a podkožní tkáně | Velmi časté | změna barvy vlasů | 93 (24 %) | 0 | 0 |
| hypopigmentace kůže | 80 (21 %) | 0 | 0 | ||
| exfoliativní vyrážka | 52 (14 %) | 2 (< 1 %) | 0 | ||
| Časté | alopecie | 30 (8 %) | 0 | 0 | |
| poruchy kůžec | 26 (7 %) | 4 (1 %) | 0 | ||
| suchá kůže | 21 (5 %) | 0 | 0 | ||
| hyperhidróza | 18 (5 %) | 0 | 0 | ||
| poruchy nehtů | 13 (3 %) | 0 | 0 | ||
| pruritus | 11 (3 %) | 0 | 0 | ||
| erytém | 4 (1 %) | 0 | 0 | ||
| Méně časté | kožní vřed | 3 (< 1 %) | 1 (< 1 %) | 0 | |
| vyrážka | 1 (< 1 %) | 0 | 0 | ||
| papulózní vyrážka | 1 (< 1 %) | 0 | 0 | ||
| fotosenzitivní reakce | 1 (< 1 %) | 0 | 0 | ||
syndrom palmoplantární erytrodysestezie | 2 (<1 %) | 0 | 0 | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté | myalgie | 28 (7 %) | 2 (< 1 %) | 0 |
| muskuloskeletální bolest | 35 (9 %) | 2 (< 1 %) | 0 | ||
| svalové spazmy | 8 (2 %) | 0 | 0 | ||
| Méně časté | artralgie | 2 (< 1 %) | 0 | 0 | |
| Poruchy ledvin a močových cest | Méně časté | proteinurie | 2 (<1 %) | 0 | 0 |
Poruchy reprodukčního systému a prsu | Méně časté | vaginální krvácení | 3 (< 1 %) | 0 | 0 |
| menoragie | 1 (< 1 %) | 0 | 0 | ||
| Celkové poruchy a reakce v místě aplikace | Velmi časté | únava | 178 (47 %) | 34 (9 %) | 1 (< 1 %) |
| Časté | edémb | 18 (5 %) | 1 (< 1 %) | 0 | |
| bolest na hrudi | 12 (3 %) | 4 (1 %) | 0 | ||
| zimnice | 10 (3 %) | 0 | 0 | ||
| Méně časté | zánět sliznice | 1 (<1 %) | 0 | 0 | |
| astenie | 1 (< 1 % | 0 | 0 | ||
| Vyšetřeníh | Velmi časté | snížení tělesné hmotnosti | 86 (23 %) | 5 (1 %) | 0 |
| Časté | abnormální výsledky vyšetření uší, nosu a krkue | 29 (8 %) | 4 (1 %) | 0 | |
| zvýšení hladiny ALT | 8 (2 %) | 4 (1 %) | 2 (< 1 %) | ||
| abnormální cholesterol v krvi | 6 (2 %) | 0 | 0 | ||
| zvýšení hladiny AST | 5 (1 %) | 2 (< 1 %) | 2 (< 1 %) | ||
| zvýšení hladiny GGT | 4 (1 %) | 0 | 3 (< 1 %) | ||
| Méně časté | zvýšení hladiny bilirubinu v krvi | 2 (<1 %) | 0 | 0 | |
| AST | 2 (< 1 %) | 0 | 2 (< 1 %) | ||
| ALT | 1 (< 1 %) | 0 | 1 (< 1 %) | ||
| snížení počtu trombocytů | 1 (< 1 %) | 0 | 1 (< 1 %) | ||
| prodloužení QT na EKG | 2 (< 1 %) | 1 (< 1 %) | 0 | ||
† Nežádoucí účinek v souvislosti s léčbou hlášen v postmaketingovém období (spontánní hlášení a závažné nežádoucí účinky ze všech klinických studií s pazopanibem). * Nežádoucí účinky související s léčbou hlášené pouze během postmarketingového období. Četnost nelze z dostupných údajů určit. Následující termíny byly sloučeny: a Bolest břicha, bolest v epigastriu a gastrointestinální bolest b Edém, periferní edém a edém očních víček c Většina těchto případů byl syndrom palmoplantární erytrodysestezie d Žilní tromboembolická příhoda – zahrnuje termíny hluboká žilní trombóza, plicní trombóza a trombóza e Většina těchto případů popisuje mukozitidu f Četnost vychází z tabulek laboratorních hodnot ze studie VEG110727 (n = 240). Tyto nežádoucí účinky byly zkoušejícími hlášeny méně často, než vyplývá z tabulek laboratorních hodnot. g Případy kardiální dysfunkce – zahrnují dysfunkci levé komory, srdeční selhání a restriktivní kardiomyopatii h Četnost vychází z hlášení nežádoucích účinků zkoušejícími. Abnormální laboratorní výsledky byly jako nežádoucí účinky hlášeny zkoušejícími méně často, než vyplývá z tabulek laboratorních hodnot. | |||||
Neutropenie, trombocytopenie a syndrom palmoplantární erytrodysestezie byly častěji pozorovány u pacientů východoasijského původu.
Pediatrická populace
Bezpečnostní profil u pediatrických pacientů byl na základě údajů od 44 pediatrických pacientů ze studie fáze I ADVL0815 a 57 pediatrických pacientů ze studie fáze II PZP034X2203 (viz bod 5.1) podobný jako v případě pazopanibu u dospělých ve schválených indikacích.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 48
100 41 Praha 10
webové stránky: www.sukl.cz/nahlasit-nezadouci-ucinek
4.9 Předávkování
V klinických studiích byl pazopanib hodnocen v dávkách až do 2 000 mg. Únava stupně 3 (toxicita limitující dávku) a hypertenze stupně 3 byly pozorovány každá u 1 ze 3 pacientů, kterým byly podávány denní dávky 2 000 mg, respektive 1 000 mg.
Pro předávkování pazopanibem není k dispozici žádné specifické antidotum. Léčba předávkování má zahrnovat obecná podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, inhibitory proteinkináz, jiné inhibitory proteinkináz, ATC kód: L01EX03
Mechanismus účinku
Pazopanib je perorálně podávaný, silný inhibitor tyrozinkinázy (tyrosine kinase inhibitor, TKI), působící na více cílových místech: na receptorech pro vaskulární endotelový růstový faktor (vascular endothelial growth factor receptors) VEGFR-1 (IC50 10 nmol), VEGFR-2 (IC50 30 nmol) a VEGFR-3 (IC50 47 nmol), na receptorech pro destičkový růstový faktor (platelet-derived growth factor receptor) PDGFR-α (IC50 71 nmol) a PDGFR-β (IC50 84 nmol) a na receptoru pro SCF (stem cell factor) (c-KIT) (IC50 74 nmol). V preklinických hodnoceních inhiboval pazopanib (v závislosti na dávce) ligandem indukovanou autofosforylaci receptorů VEGFR-2, c-Kit a PDGFR-β v buňkách. In vivo inhiboval pazopanib fosforylaci VEGFR-2 indukovanou VEGF v plicích u myší, angiogenezi u různých zvířecích modelů a růst mnohočetných lidských nádorových xenograftů u myší.
Farmakogenomika
Ve farmakogenetické metaanalýze údajů z 31 klinických studií, ve kterých byl podáván pazopanib buď v monoterapii, nebo v kombinaci s jinými léky, se vyskytla zvýšená hladina ALT > 5× ULN (NCI CTC stupeň 3) u 19 % nositelů alely HLA-B*57:01 a u 10 % pacientů bez této alely. V tomto souboru bylo 133 z 2 235 (6 %) pacientů nositelem alely HLA-B*57:01 (viz bod 4.4).
Klinické studie
Karcinom ledviny (RCC)
Bezpečnost a účinnost pazopanibu u RCC byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované multicentrické studii. Pacienti (n = 435) s lokálně pokročilým a/nebo metastazujícím RCC byli randomizováni do skupiny s pazopanibem v dávce 800 mg jednou denně nebo do skupiny s placebem. Primárním cílem studie bylo zhodnocení a porovnání dvou ramen léčby, pokud jde o přežití bez progrese (progression-free survival, PFS) a hlavním sekundárním cílovým parametrem bylo celkové přežití (overall survival, OS). Další parametry hodnotily celkovou míru odpovědi a dobu trvání odpovědi.
Z celkového počtu 435 pacientů v této studii bylo 233 pacientů dříve neléčených a 202 pacientů bylo v druhé linii léčby, kteří již podstoupili jednu předchozí léčbu na bázi IL-2 nebo INF-α. Výkonnostní stav (performance status dle ECOG) byl mezi skupinami s pazopanibem a placebem podobný (ECOG 0: 42 % vs. 41 %, ECOG 1: 58 % vs. 59 %). Většina pacientů byla ve skupině s příznivým rizikem (39 %) nebo středním rizikem (54 %) podle MSKCC (Memorial Sloan Kettering Cancer Centre) / prognostických faktorů podle Motzera. Všichni pacienti měli karcinom histologicky tvořený světlými buňkami (clear cell) nebo s převahou světlých buněk. Přibližně polovina ze všech pacientů měla onemocněním postižené 3 nebo více orgánů a většina pacientů měla na počátku léčby metastatická ložiska v plicích (74 %) a/nebo lymfatických uzlinách (54 %).
V obou ramenech byl podobný poměr pacientů dosud neléčených a již dříve léčených cytokiny (53 % a 47 % v rameni s pazopanibem, 54 % a 46 % v rameni s placebem). V podskupině již dříve léčené cytokiny podstoupila většina pacientů (75 %) předchozí léčbu interferony.
V obou ramenech byl podobný poměr pacientů s předchozí nefrektomií (89 % v ramenu s pazopanibem a 88 % v ramenu s placebem) a/nebo s předchozí radioterapií (22 % v ramenu s pazopanibem a 15 % v ramenu s placebem).
Primární analýza primárního cílového parametru PFS je založena na posouzení onemocnění v rámci nezávislého radiologického hodnocení v celé hodnocené populaci (dosud neléčení pacienti a pacienti dříve léčení cytokiny).
Tabulka 4 Celkové výsledky účinnosti u RCC na základě nezávislého hodnocení (VEG105192)
| Cílové parametry / hodnocená populace | Pazopanib | Placebo | HR (95% CI) | p-hodnota (jednostranná) | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
PFS Celková* ITT Medián (měsíce) | n = 290 9,2 | n = 145 4,2 | 0,46 (0,34; 0,62) | < 0,0000001 | |||||||
Míra odpovědi % (95% CI) | n = 290 30 (25,1; 35,6) | n = 145 3 (0,5; 6,4) | – | < 0,001 | |||||||
HR = poměr rizik (Hazard Ratio); ITT = populace se záměrem léčit (intent-to-treat); PFS = přežití bez progrese (Progression-Free Survival). * - Populace dříve neléčená a dříve léčená cytokiny. | |||||||||||
Obrázek 1 Kaplanova-Meierova křivka přežití bez progrese podle nezávislého hodnocení u celkové populace (populace dosud neléčená a již dříve léčená cytokiny) (VEG105192)
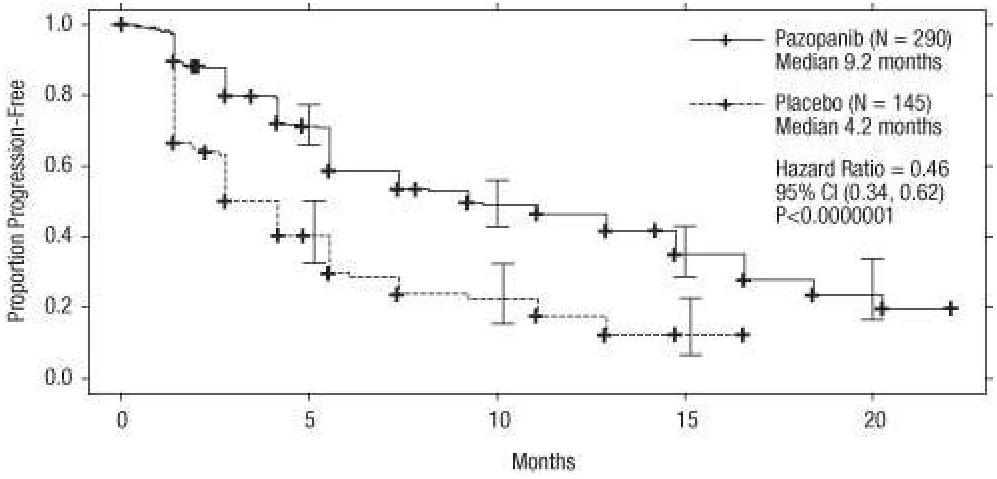
Osa x; Měsíce, osa y; Podíl pacientů bez progrese, Pazopanib —―— (n = 290) medián 9,2 měsíců; Placebo -------- (n = 145) medián 4,2 měsíce; Poměr rizik = 0,46; 95% interval spolehlivosti (0,34; 0,62), p < 0,0000001
Obrázek 2 Kaplanova-Meierova křivka přežití bez progrese podle nezávislého hodnocení u populace dříve neléčených pacientů (VEG105192)
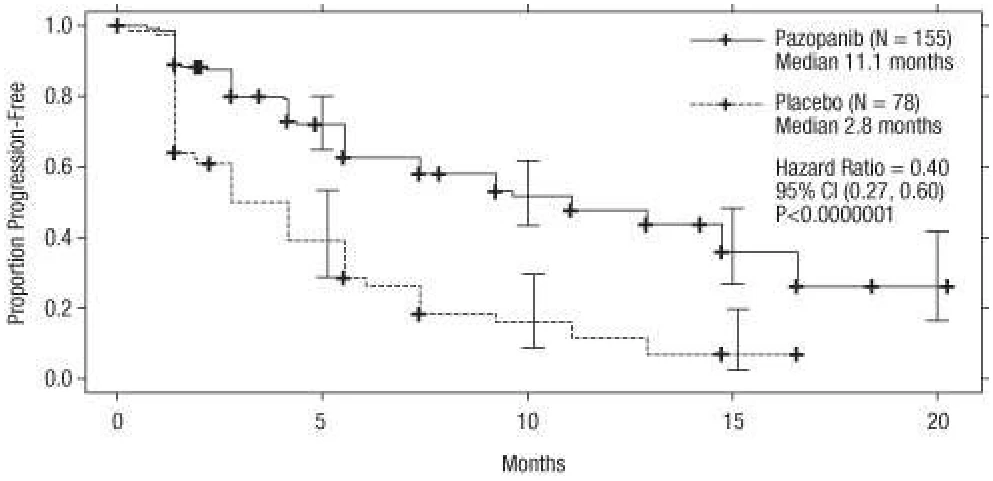
Osa x; Měsíce, osa y; Podíl pacientů bez progrese, Pazopanib —―— (n = 155) medián 11,1 měsíců;
Placebo -------- (n = 78) medián 2,8 měsíce; Poměr rizik = 0,40; 95% interval spolehlivosti (0,27; 0,60), p < 0,0000001
Obrázek 3 Kaplanova-Meierova křivka přežití bez progrese podle nezávislého hodnocení u populace dříve léčené cytokiny (VEG105192)
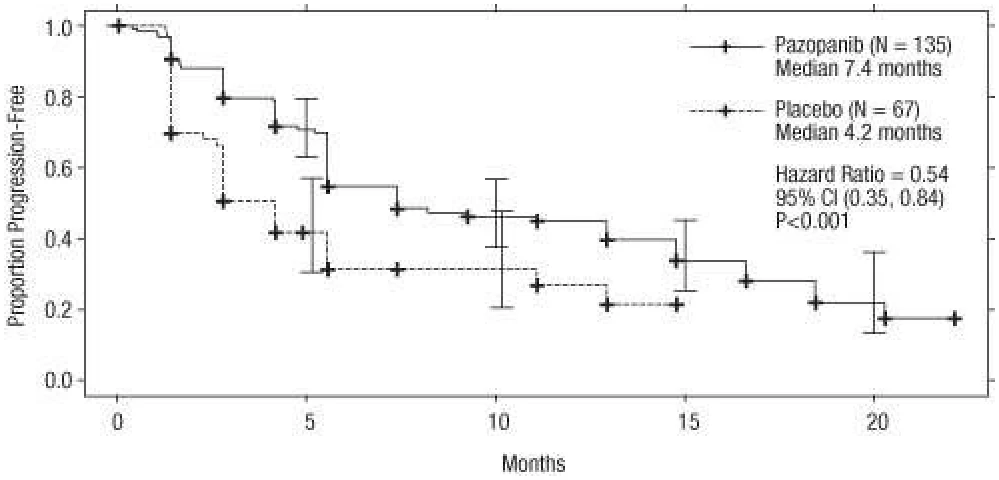
Osa x; měsíce, osa y; podíl pacientů bez progrese, Pazopanib —―— (n = 135) medián 7,4 měsíců;
Placebo -------- (n = 67) medián 4,2 měsíce; poměr rizik = 0,54, 95% interval spolehlivosti (0,35; 0,84), p < 0,001.
Podle nezávislého hodnocení byl u pacientů, kteří odpovídali na léčbu, medián doby k dosažení odpovědi 11,9 týdnů a medián doby trvání odpovědi 58,7 týdnů (VEG105192).
Medián celkového přežití (overall survival, OS), stanovený v rámci závěrečné analýzy přežití specifikované v protokolu, byl 22,9 měsíců u pacientů randomizovaných do ramene s pazopanibem a 20,5 měsíců u pacientů randomizovaných do ramene s placebem [HR = 0,91 (95% CI: 0,71; 1,16; p = 0,224)]. Výsledky OS mohou být zkreslené, protože 54 % pacientů zařazených do ramene s placebem také užívalo pazopanib v pokračovací fázi této studie po progresi onemocnění. Šedesát šest procent pacientů zařazených do ramene s placebem, oproti 30 % pacientů zařazených do ramene s pazopanibem, užívalo po ukončení studie další léčbu.
V dotaznících kvality života (EORTC QLQ-C30 a EuroQoL EQ-5D) nebyl mezi léčebnými skupinami pozorován žádný statisticky významný rozdíl.
Podle nezávislého hodnocení byla ve studii fáze II zahrnující 225 pacientů s lokálně rekurentním nebo metastazujícím světlobuněčným renálním karcinomem (clear cell RCC) objektivní míra odpovědi 35 % a medián doby trvání odpovědi 68 týdnů. Medián PFS byl 11,9 měsíců.
Bezpečnost, účinnost a kvalita života při podávání pazopanibu versus při podávání sunitinibu byly hodnoceny v randomizované, nezaslepené studii fáze III s paralelními skupinami k prokázání noninferiority (VEG108844).
Ve studii VEG108844 byli pacienti (n = 1 110) s lokálně pokročilým a/nebo metastazujícím RCC, kteří neobdrželi předchozí systémovou léčbu, randomizováni buď do ramene, v němž užívali pazopanib v dávce 800 mg jednou denně nepřetržitě, nebo do ramene, v němž užívali sunitinib v dávce 50 mg jednou denně v 6týdenních cyklech sestávajících ze 4 týdnů léčby následovaných 2 týdny bez léčby.
Primárním cílem této studie bylo vyhodnotit a porovnat PFS u pacientů léčených pazopanibem oproti pacientům léčeným sunitinibem. Demografické charakteristiky byly v obou ramenech obdobné. Charakteristiky onemocnění při úvodním stanovení diagnózy a při screeningu byly vyrovnané mezi oběma rameny, většina pacientů měla nádor histologicky tvořený světlými buňkami (clear cell) a onemocnění stupně IV.
Ve studii VEG108844 bylo dosaženo primárního cílového parametru PFS a studie prokázala, že pazopanib je v porovnání se sunitinibem noninferiorní, neboť horní hranice 95% CI poměru rizik (HR) byla nižší než hranice noninferiority 1,25 stanovená v protokolu. Celkové výsledky týkající se účinnosti jsou shrnuty v tabulce 5.
Tabulka 5 Celkové výsledky týkající se účinnosti (VEG108844)
| Cílový parametr | Pazopanib n = 557 | Sunitinib n = 553 | HR (95% CI) | |
|---|---|---|---|---|
PFS Celkově Medián (měsíce) (95% CI) | 8,4 (8,3; 10,9) | 9,5 (8,3; 11,0) | 1,047 (0,898; 1,220) | |
Celkové přežití Medián (měsíce) (95% CI) | 28,3 (26,0; 35,5) | 29,1 (25,4; 33,1) | 0,915a (0,786; 1,065) | |
| HR = poměr rizik (hazard ratio); PFS = přežití bez progrese (progression-free survival); ap-hodnota = 0,245 (oboustranná) | ||||
Obrázek 4 Kaplanova-Meierova křivka přežití bez progrese podle nezávislého hodnocení u celkové populace (VEG108844)
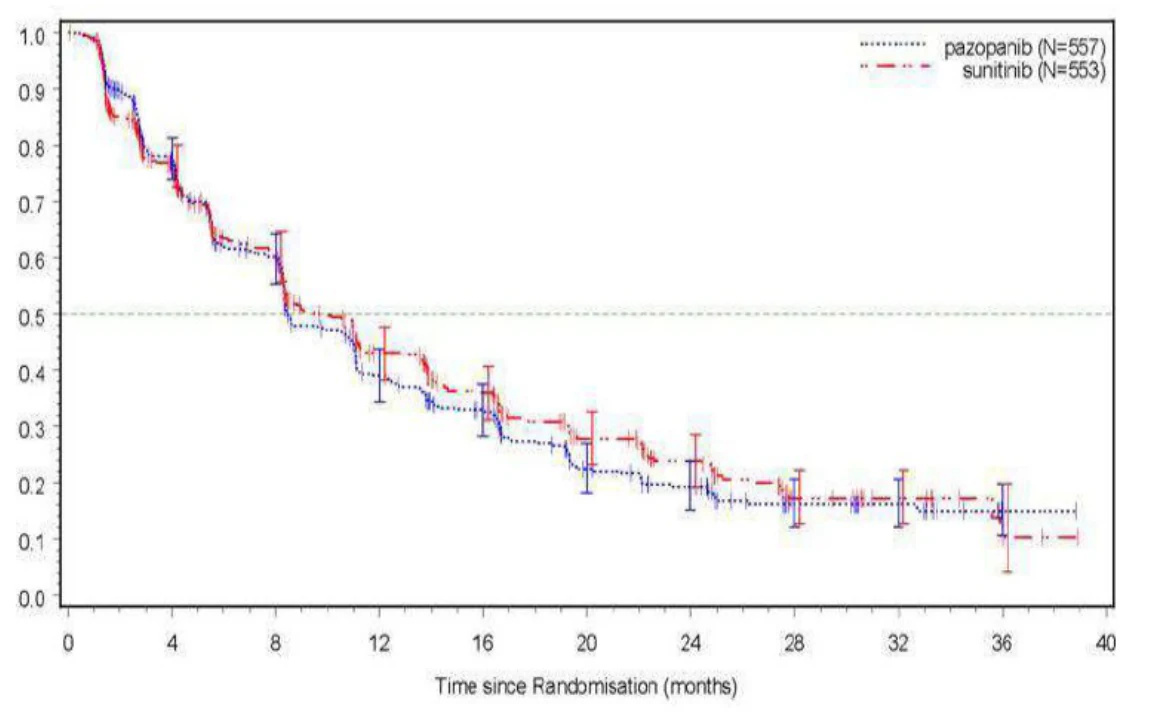
Osa x; Doba od randomizace (měsíce)
Analýzy PFS v rámci podskupin byly provedeny pro 20 demografických a prognostických faktorů. 95% interval spolehlivosti pro všechny podskupiny zahrnoval poměr rizik (HR) 1. Ve třech nejmenších z těchto 20 podskupin byl odhad poměru rizika vyšší než 1,25, a to u pacientů bez předchozí nefrektomie [n = 186; HR = 1,403; 95% CI (0,955; 2,061)] s výchozí hodnotou LDH > 1,5× ULN [n = 68; HR = 1,72, 95% CI (0,943; 3,139)] a se špatnou prognózou podle MSKCC [n = 119; HR = 1,472; 95% CI (0,937; 2,313)].
Sarkom měkkých tkání (STS)
Účinnost a bezpečnost pazopanibu u STS byly hodnoceny v pivotní randomizované, dvojitě zaslepené, placebem kontrolované multicentrické studii fáze III (VEG110727). Celkem 369 pacientů s pokročilým STS bylo randomizováno do skupin, kterým byl podáván buď pazopanib v dávce 800 mg jednou denně, nebo placebo. Důležité je, že do studie mohli být zařazeni pouze pacienti s vybranými histologickými subtypy STS, proto mohou být účinnost a bezpečnost pazopanibu považovány za potvrzené jen u těchto podskupin STS a léčba má být omezena pouze na tyto subtypy.
Následující typy nádorů splňovaly kritéria pro zařazení do studie:
Fibroblastické (fibrosarkom u dospělých, myxofibrosarkom, sklerotizující epiteloidní fibrosarkom, maligní solitární fibrózní tumory), tzv. fibrohistiocytární (pleomorfní maligní fibrózní histiocytom [MFH], obrovskobuněčný MFH, zánětlivý MFH), leiomyosarkom, maligní glomus tumory, sarkomy kosterního svalstva (pleomorfní a alveolární rhabdomyosarkom), vaskulární (epiteloidní hemangioendoteliom, angiosarkom), neurčité diferenciace (synoviální, epiteloidní, alveolární sarkom měkkých tkání, světlobuněčný, desmoplastický kulatobuněčný tumor, extrarenální rhabdoidní tumor, maligní mezenchymom, PECom, intimální sarkom), maligní nádory z pochvy periferního nervu, nediferencované sarkomy měkkých tkání dále nespecifikované (not otherwise specified, NOS) a jiné typy sarkomů (neuvedené mezi typy nesplňujícími kritéria pro zařazení do studie).
Následující typy nádorů nesplňovaly kritéria pro zařazení do studie:
Adipocytární sarkom (všechny subtypy), všechny rhabdomyosarkomy, které nebyly alveolární nebo pleomorfní, chondrosarkom, osteosarkom, Ewingovy sarkomy / primitivní neuroektodermální tumory (PNET), GIST, dermatofibrosarkoma protuberans, inflamatorní myofibroblastický tumor, maligní mezoteliom a smíšené mezodermální nádory dělohy.
Poznámka – pacienti s adipocytárními sarkomy byli vyřazeni z pivotní studie fáze III, protože účinnost pazopanibu (PFS ve 12. týdnu) pozorovaná v předchozí studii fáze II (VEG20002) nedosáhla u adipocytárního sarkomu předem stanovené míry, která by dovolovala další klinické zkoušení.
Dalšími klíčovými kritérii pro zařazení do studie VEG110727 byly: histologicky prokázaná přítomnost STS vysokého nebo středního stupně malignity a progrese onemocnění během 6 měsíců léčby metastazujícího onemocnění nebo návrat onemocnění během 12 měsíců (neo)adjuvantní terapie.
Devadesáti osmi procentům pacientů byl předtím podáván doxorubicin, 70 % ifosfamid a 65 % pacientů byla před zařazením do studie podávána nejméně tři chemoterapeutika nebo více.
Pacienti byli rozděleni podle klinického stavu (WHO performance status, WHO PS) (0 nebo 1) ve výchozím stavu a podle počtu linií předchozí systémové terapie pokročilého onemocnění (0 nebo 1 vs. 2+). V každé léčebné skupině bylo mírně vyšší procentuální zastoupení pacientů se 2+ liniemi předchozí systémové terapie pokročilého onemocnění (58 % ve skupině s placebem a 55 % ve skupině s pazopanibem) proti pacientům s 0 nebo 1 linií předchozí systémové terapie (42 % ve skupině s placebem a 45 % ve skupině s pazopanibem). Medián trvání sledování pacientů (definovaného jako doba od data randomizace do posledního kontaktu s pacientem nebo úmrtí) byl podobný pro obě léčebné skupiny (9,36 měsíců pro skupinu s placebem [rozmezí hodnot 0,69 až 23,0 měsíců] a 10,04 měsíců pro skupinu s pazopanibem [rozmezí hodnot 0,2 až 24,3 měsíců]).
Primárním cílem studie bylo přežití bez progrese (PFS posuzované v rámci nezávislého radiologického hodnocení); sekundární cílové parametry zahrnovaly celkové přežití (OS), celkovou míru odpovědi na léčbu (overall response rate) a dobu trvání odpovědi.
Tabulka 6 Celkové výsledky účinnosti při STS na základě nezávislého hodnocení (VEG110727)
| Cílové parametry / hodnocená populace | Pazopanib | Placebo | HR (95 % CI) | p-hodnota (oboustranná) |
|---|---|---|---|---|
| PFS | ||||
| Celková ITT | n = 246 | n = 123 | ||
| Medián (týdny) | 20,0 | 7,0 | 0,35 (0,26; 0,48) | < 0,001 |
| Leiomyosarkom | n = 109 | n = 49 | ||
| Medián (týdny) | 20,1 | 8,1 | 0,37 (0,23; 0,60) | < 0,001 |
| Podskupiny synoviálního | n = 25 | n = 13 | ||
| sarkomu | ||||
| Medián (týdny) | 17,9 | 4,1 | 0,43 (0,19; 0,98) | 0,005 |
| Podskupiny „jiných STS“ | n = 112 | n = 61 | ||
| Medián (týdny) | 20,1 | 4,3 | 0,39 (0,25; 0,60) | < 0,001 |
| OS | ||||
| Celková ITT | n = 246 | n = 123 | ||
| Medián (měsíce) | 12,6 | 10,7 | 0,87 (0,67; 1,12) | 0,256 |
| Leiomyosarkom* | n = 109 | n = 49 | ||
| Medián (měsíce) | 16,7 | 14,1 | 0,84 (0,56; 1,26) | 0,363 |
| Podskupiny synoviálního | n = 25 | n = 13 | ||
| sarkomu* | ||||
| Medián (měsíce) | 8,7 | 21,6 | 1,62 (0,79; 3,33) | 0,115 |
| Podskupiny „jiných“ STS* | n = 112 | n = 61 | ||
| Medián (měsíce) | 10,3 | 9,5 | 0,84 (0,59; 1,21) | 0,325 |
| Míra odpovědi | ||||
| (CR+PR) | ||||
| % (95% CI) | 4 (2,3; 7,9) | 0 (0,0; 3,0) | ||
| Doba trvání odpovědi | ||||
| Medián (týdny) | 38,9 (16,7; 40,0) | |||
| (95% IS) | ||||
HR = poměr rizik (hazard ratio); ITT = populace se záměrem léčit (intent-to-treat); PFS = přežití bez progrese (progression-free survival); CR = úplná odpověď (complete response); PR = částečná odpověď (partial response); OS = celkové přežití (overall survival). * Celkové přežití u konkrétních histologických podskupin STS (leiomyosarkom, synoviální sarkom a „jiné“ STS) je třeba interpretovat s opatrností z důvodu nízkého počtu pacientů a širokých intervalů spolehlivosti. | ||||
Při hodnocení zkoušejícími bylo pozorováno srovnatelné zlepšení PFS ve prospěch pazopanibu (v celkové ITT populaci HR: 0,39; 95% CI: 0,30 až 0,52; p < 0,001).
Obrázek 5 Kaplanova-Meierova křivka přežití bez progrese u STS podle nezávislého hodnocení u celkové populace (VEG110727)
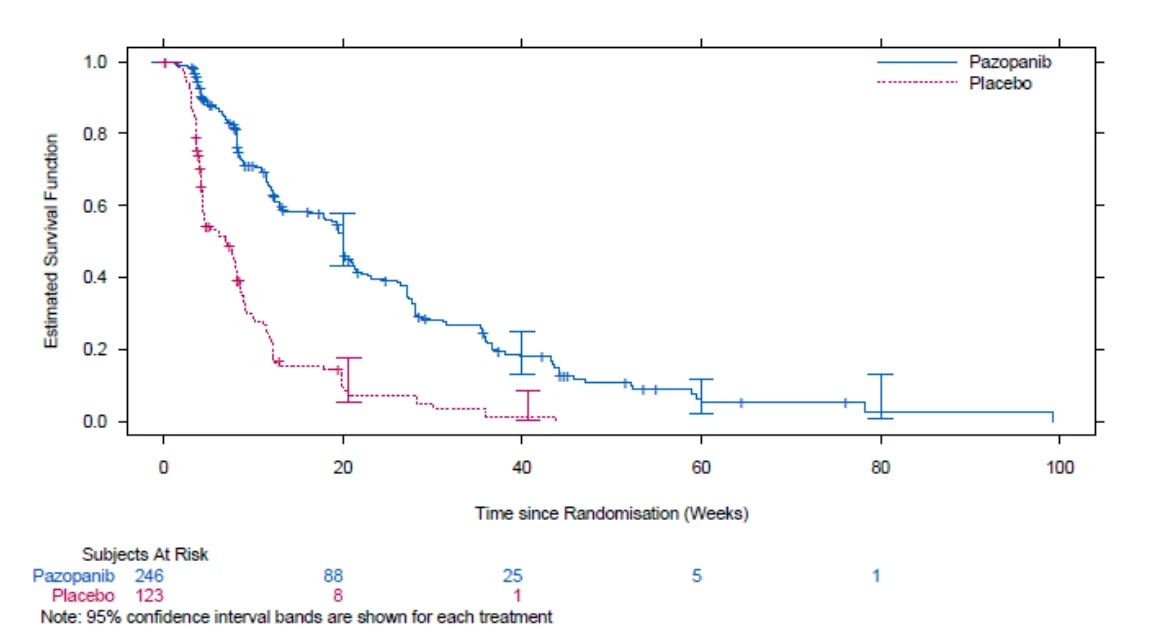
Osa x; Doba od randomizace (týdny), osa y; Odhadovaná hodnota funkce přežití, Rizikové subjekty
Poznámka: pro každou léčbu jsou znázorněna pásma 95% intervalu spolehlivosti.
V konečné analýze OS provedené po dosažení 76 % případů (280/369) nebyl mezi oběma léčebnými rameny pozorován významný rozdíl v OS (HR 0,87; 95% CI: 0,67; 1,12; p = 0,256).
Pediatrická populace
Studie fáze I (ADVL0815) pazopanibu byla provedena u 44 pediatrických pacientů s různými rekurentními nebo refrakterními solidními tumory. Primárním cílem bylo zjistit maximální tolerovanou dávku (MTD), bezpečnostní profil a farmakokinetické vlastnosti pazopanibu u dětí. Medián expozice v této studii byl 3 měsíce (1–23 měsíců).
Studie fáze II (PZP034X2203) pazopanibu byla provedena u 57 pediatrických pacientů s refrakterními solidními tumory včetně rhabdomyosarkomu (n = 12), non-rhabdomyosarkomu měkkých tkání (n = 11), Ewingova sarkomu/pPNET (n = 10), osteosarkomu (n = 10), neuroblastomu (n = 8) a hepatoblastomu (n = 6). Jednalo se o nekontrolovanou, otevřenou studií s jedním přípravkem ke stanovení terapeutické aktivity pazopanibu u dětí a dospívajících ve věku od 1 do < 18 let. Pazopanib byl podáván denně ve formě tablet v dávce 450 mg/m2/dávka nebo formou perorální suspenze v dávce 225 mg/m2/dávka. Maximální povolená denní dávka byla 800 mg pro tablety a 400 mg pro perorální suspenzi. Medián doby expozice byl 1,8 měsíce (1 den – 29 měsíců).
Výsledky této studie neprokázaly žádnou významnou protinádorovou aktivitu u příslušné dětské populace. Pazopanib se proto k léčbě těchto nádorů u pediatrické populace nedoporučuje (informace o použití u dětí viz bod 4.2).
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s referenčním přípravkem obsahujícím pazopanib u všech podskupin pediatrické populace pro léčbu karcinomu ledvin a ledvinné pánvičky (mimo nefroblastom, nefroblastomatózu, světlobuněčný sarkom, mezoblastický nefrom, renální medulární karcinom a rhabdoidní nádor ledvin) (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podání jednotlivé dávky 800 mg pazopanibu pacientům se solidními tumory bylo maximální plazmatické koncentrace (Cmax) s hodnotou přibližně 19 ± 13 µg/ml dosaženo po mediánu 3,5 hodiny (rozmezí hodnot 1,0–11,9 hodin) a dosažená AUC0-∞ byla přibližně 650 ± 500 µg×h/ml. Při denním podávání dochází k 1,23- až 4násobnému zvýšení AUC0-T.
Při dávkách nad 800 mg pazopanibu nebylo pozorováno žádné odpovídající zvýšení AUC ani Cmax.
Pokud je pazopanib podáván s jídlem, je jeho systémová expozice zvýšená. Podání pazopanibu s jídlem s vysokým nebo nízkým obsahem tuku vede k přibližně 2násobnému zvýšení AUC a Cmax. Proto se pazopanib má podávat alespoň dvě hodiny po jídle nebo alespoň jednu hodinu před jídlem (viz bod 4.2).
Po podání rozdrcené 400mg tablety pazopanibu došlo ke zvýšení AUC(0-72) o 46 % a Cmax o přibližně 2násobek a ke zkrácení tmax přibližně o 2 hodiny v porovnání s těmito hodnotami po podání celé tablety. Tyto výsledky naznačují, že biologická dostupnost a rychlost perorální absorpce pazopanibu jsou po podání rozdrcené tablety vyšší než po podání celé tablety (viz bod 4.2).
Distribuce
Vazba pazopanibu na lidské plazmatické bílkoviny in vivo byla vyšší než 99 % bez ohledu na koncentraci v rozmezí hodnot 10–100 µg/ml. Studie in vitro naznačují, že pazopanib je substrátem P-gp a BCRP.
Biotransformace
Výsledky ze studií in vitro prokazují, že metabolismus pazopanibu je zprostředkován primárně CYP3A4 s malým podílem CYP1A2 a CYP2C8. Čtyři hlavní metabolity pazopanibu zodpovídají pouze za 6 % expozice v plazmě. Jeden z těchto metabolitů inhibuje proliferaci lidských endotelových buněk umbilikální žíly stimulovanou VEGF s podobnou účinností jako pazopanib, ostatní jsou 10- až 20násobně méně účinné. Proto je aktivita pazopanibu závislá hlavně na expozici původnímu pazopanibu.
Eliminace
Pazopanib je po podání doporučené dávky 800 mg eliminován pomalu s průměrným poločasem 30,9 hodin. Eliminace probíhá převážně stolicí, renální cestou je eliminováno méně než 4 % podané dávky.
Zvláštní populace
Porucha funkce ledvin
Výsledky naznačují, že méně než 4 % dávky perorálně podaného pazopanibu je vyloučeno močí ve formě pazopanibu a jeho metabolitů. Výsledky populačního farmakokinetického modelování (údaje od subjektů s výchozími hodnotami clearance kreatininu v rozmezí hodnot od 30,8 ml/min do 150 ml/min) naznačují, že není pravděpodobné, aby porucha funkce ledvin měla klinicky významný vliv na farmakokinetiku pazopanibu. U pacientů s clearance kreatininu nad 30 ml/min není nutno dávku upravovat. Pacientům s clearance kreatininu pod 30 ml/min je třeba věnovat zvláštní pozornost, protože s podáváním pazopanibu této skupině pacientů nejsou žádné zkušenosti (viz bod 4.2).
Porucha funkce jater
Lehká
Mediány Cmax a AUC(0-24) pazopanibu v ustáleném stavu u pacientů s lehkými odchylkami v parametrech jaterních funkcí (definovanými buď jako normální hladina bilirubinu a jakkoli zvýšená hladina ALT nebo zvýšená hladina bilirubinu až do 1,5násobku ULN bez ohledu na hladinu ALT) po podávání dávky 800 mg jednou denně jsou srovnatelné s mediány u pacientů s normální funkcí jater (viz tabulka 7). U pacientů s lehkými odchylkami v jaterních testech v séru je doporučená denní dávka pazopanibu 800 mg jednou denně (viz bod 4.2).
Středně těžká
Maximální tolerovaná dávka pazopanibu (MTD) byla u pacientů se středně těžkou poruchou funkce jater (definovanou jako zvýšení hladiny bilirubinu na > 1,5- až 3násobek ULN bez ohledu na hladinu ALT) 200 mg jednou denně. Mediány hodnot Cmax a AUC(0-24) pazopanibu v ustáleném stavu po podávání 200 mg pazopanibu jednou denně pacientům se středně těžkou poruchou funkce jater byly na úrovni přibližně 44 %, resp. 39 % odpovídajících mediánů po podání 800 mg jednou denně pacientům s normální funkcí jater (viz tabulka 7).
Na základě údajů o bezpečnosti a snášenlivosti se má dávkování pazopanibu u subjektů se středně těžkou poruchou funkce jater snížit na 200 mg jednou denně (viz bod 4.2).
Těžká
Mediány hodnot Cmax a AUC(0-24) pazopanibu v ustáleném stavu po podávání 200 mg pazopanibu jednou denně pacientům s těžkou poruchou funkce jater byly na úrovni přibližně 18 %, resp. 15 % odpovídajících mediánů po podávání 800 mg jednou denně pacientům s normální funkcí jater. Z důvodu snížené expozice a omezené rezervy jater se podávání pazopanibu nedoporučuje u pacientů s těžkou poruchou funkce jater (definovanou jako zvýšení hladiny celkového bilirubinu na > 3násobek ULN bez ohledu na hladinu ALT) (viz bod 4.2).
Tabulka 7 Mediány farmakokinetických parametrů pazopanibu v ustáleném stavu naměřené u subjektů s poruchou funkce jater
| Skupina | Zkoušená dávka | Cmax (µg/ml) | AUC (0–24) (µg × hod/ml) | Doporučená dávka | ||||
|---|---|---|---|---|---|---|---|---|
| Normální funkce jater | 800 mg OD | 52,0 (17,1–85,7) | 888,2 (345,5–1 482) | 800 mg OD | ||||
| Lehká porucha funkce jater | 800 mg OD | 33,5 (11,3–104,2) | 774,2 (214,7–2 034,4) | 800 mg OD | ||||
| Středně těžká porucha funkce jater | 200 mg OD | 22,2 (4,2–32,9) | 256,8 (65,7–487,7) | 200 mg OD | ||||
| Těžká porucha funkce jater | 200 mg OD | 9,4 (2,4–24,3) | 130,6 (46,9–473,2) | Nedoporučuje se | ||||
| OD – jednou denně | ||||||||
Pediatrická populace
Po podání pazopanibu v dávce 225 mg/m2 (ve formě perorální suspenze) byly u pediatrických pacientů farmakokinetické parametry (Cmax, Tmax a AUC) podobné těm, které byly dříve zaznamenány u dospělých pacientů léčených 800 mg pazopanibu. Výsledky neukázaly žádný výrazný rozdíl v clearance pazopanibu, normalizované podle plochy povrchu těla, mezi dětmi a dospělými.
5.3 Předklinické údaje vztahující se k bezpečnosti
Preklinický bezpečnostní profil pazopanibu byl hodnocen u myší, potkanů, králíků a opic. Ve studiích s opakovaným podáváním u hlodavců se zdálo, že účinky na různé tkáně (kostní, zubní, nehtová lůžka, reprodukční orgány, hematologické tkáně, ledviny a pankreas) odpovídaly farmakologii inhibice VEGFR a/nebo přerušení signalizačních drah VEGF, přičemž se nejvíce účinků objevovalo při plazmatických hladinách nižších, než jaké jsou pozorované v klinické praxi. Další pozorované účinky zahrnují snížení tělesné hmotnosti, průjem a/nebo morbiditu, a byly buď sekundární k lokálním gastrointestinálním účinkům způsobeným vyšší lokální expozicí sliznice léčivému přípravku (opice) nebo k farmakologickým účinkům (hlodavci). Proliferativní jaterní léze (eozinofilní ložiska a adenomy) byly pozorovány u samic myší při expozicích odpovídající 2,5násobku expozice u člověka podle AUC.
Ve studiích juvenilní toxicity, kdy byl podáván laboratorním potkanům před odstavením od 9. dne post partum do 14. dne post partum, způsoboval pazopanib mortalitu a abnormální orgánový růst a vývoj u ledvin, plic, jater a srdce v dávkách přibližně 0,1násobku klinické expozice u dospělého člověka podle AUC. Když byl pazopanib podáván laboratorním potkanům po odstavení od 21. dne post partum do 62. dne post partum, byly toxikologické nálezy srovnatelné s nálezy u dospělých laboratorních potkanů při srovnatelných expozicích. U pediatrických pacientů je větší riziko vlivu na kosti a zuby v porovnání s dospělými, protože tyto změny, včetně inhibice růstu (kratší končetiny), křehčích kostí a změny tvaru zubů, se vyskytly u juvenilních laboratorních potkanů při dávkách ≥ 10 mg/kg/den (ekvivalentní přibližně 0,1–0,2násobku klinické expozice u dospělého člověka podle AUC) (viz bod 4.4).
Účinky na reprodukci, fertilitu a teratogenní účinky
Bylo prokázáno, že pazopanib je embryotoxický a teratogenní, pokud je podáván potkanům a králíkům při expozicích více než 300násobně nižších, než je expozice u člověka (podle AUC). Účinky zahrnovaly snížení fertility u samic, zvýšení pre- a postimplantačních ztrát, časnou resorpci, embryonální letalitu, snížení hmotnosti plodů a kardiovaskulární malformace. U hlodavců byl rovněž pozorován úbytek žlutých tělísek, vyšší počet cyst a ovariální atrofie. Ve studii fertility u samců potkanů nebyly pozorovány žádné účinky na páření a fertilitu, ale byl zaznamenán pokles hmotnosti varlat a nadvarlat se snížením rychlosti tvorby spermií, pohyblivosti spermií a koncentrace spermií ve varlatech a nadvarlatech při expozicích odpovídajících 0,3násobku expozice u člověka podle AUC.
Genotoxicita
Při testech genotoxicity (Amesův test, test aberací chromozómů periferních lidských leukocytů a in vivo mikronukleový test u potkanů) nezpůsoboval pazopanib genetické poškození. Syntetický meziprodukt při výrobě pazopanibu, který je rovněž v malém množství přítomný v konečném léčivém přípravku, nebyl v Amesově testu mutagenní, ale byl genotoxický v testu s buňkami lymfomu myší a v in vivo mikronukleovém testu u myší.
Kancerogenita
Ve dva roky trvajících studiích kancerogenity s pazopanibem byly zaznamenány zvýšené počty adenomů jater u myší a adenokarcinomů duodena u potkanů. Tyto nálezy nepředstavují vzhledem ke specificitě patogeneze u hlodavců zvýšené kancerogenní riziko pro pacienty užívající pazopanib.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Pazopanib Zentiva 200 mg potahované tablety
Jádro tablety
Mikrokrystalická celulóza (E 460)
Sodná sůl karboxymethylškrobu (typ A)
Povidon (E 1201)
Magnesium-stearát (E 470b)
Potahová vrstva tablety
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Makrogol 400 (E 1521)
Červený oxid železitý (E 172)
Polysorbát 80 (E 433)
Pazopanib Zentiva 400 mg potahované tablety
Jádro tablety
Mikrokrystalická celulóza (E 460)
Sodná sůl karboxymethylškrobu (typ A)
Povidon (E 1201)
Magnesium-stearát (E 470b)
Potahová vrstva tablety
Hypromelóza (E 464)
Oxid titaničitý (E 171)
Makrogol 400 (E 1521)
Polysorbát 80 (E 433)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky.
6.4 Zvláštní opatření pro uchování
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Pazopanib Zentiva 200 mg potahované tablety
30 nebo 90 potahovaných tablet, vícečetné balení obsahující 90 (3 balení po 30) potahovaných tablet v bílých lahvičkách z HDPE s polypropylenovým dětským bezpečnostním uzávěrem.
30 nebo 90 potahovaných tablet, vícečetné balení obsahující 90 (3 balení po 30) potahovaných tablet v čirých/průhledných Al-PVC/PE/PVDC blistrech.
30 × 1 nebo 90 × 1 potahovaná tableta, vícečetné balení obsahující 90 × 1 (3 balení po 30 × 1) potahovanou tabletu v čirých/průhledných Al-PVC/PE/PVDC perforovaných jednodávkových blistrech.
Pazopanib Zentiva 400 mg potahované tablety
30 nebo 60 potahovaných tablet v HDPE lahvičkách s polypropylenovým dětským bezpečnostním uzávěrem.
30, 60, 90 potahovaných tablet, vícečetné balení obsahující 60 (2 balení po 30) potahovaných tablet v čirých/průhledných Al-PVC/PE/PVDC blistrech.
30 × 1, 60 × 1, 90 × 1 potahovaná tableta, vícečetné balení obsahující 60 × 1 (2 balení po 30 × 1) potahovanou tabletu v čirých/průhledných Al-PVC/PE/PVDC perforovaných jednodávkových blistrech.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Žádné zvláštní požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Zentiva, k. s., U Kabelovny 130, 102 37, Praha 10, Česká republika
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
PAZOPANIB ZENTIVA 200 mg: 44/291/23-C
PAZOPANIB ZENTIVA 400 mg: 44/292/23-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 30. 1. 2024
10. DATUM REVIZE TEXTU
- 11. 10. 2025