


Souhrn údajů o přípravku (SPC) - Tivdak
1. NÁZEV PŘÍPRAVKU
Tivdak 40 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička s práškem pro koncentrát pro infuzní roztok obsahuje 40 mg tizotumabu vedotinu.
Po rekonstituci obsahuje jeden ml infuzního roztoku 10 mg tizotumabu vedotinu.
Tizotumab vedotin se skládá z plně humánní protilátky IgG1-kappa konjugované s monomethyl auristatinem E (MMAE) prostřednictvím proteázou štěpitelného linkeru vc (valin-citrulin).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok.
Bílý až téměř bílý lyofilizovaný koláč nebo prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Tivdak v monoterapii je indikován k léčbě dospělých pacientek s recidivujícím nebo metastazujícím karcinomem děložního hrdla s progresí onemocnění během systémové terapie nebo po ní (viz bod 5.1).
4.2 Dávkování a způsob podání
| Léčbu přípravkem Tivdak má zahájit a vést lékař se zkušenostmi v používání protinádorových | |
| terapií. | |
Před první infuzí a podle klinické indikace má oftalmolog provést oftalmologické vyšetření, včetně vyšetření zrakové ostrosti a vyšetření štěrbinovou lampou (viz část „Péče o oči“ na konci tohoto bodu a bodu 4.4).
Dávkování
Doporučená dávka přípravku Tivdak je 2 mg/kg (až do maximální dávky 200 mg u pacientek s tělesnou hmotností ≥ 100 kg) jednou za 3 týdny až do progrese onemocnění nebo nepřijatelné toxicity.
Úpravy dávky
Doporučený plán snižování dávky přípravku Tivdak je uveden v tabulce 1. Přípravek Tivdak se má trvale vysadit u pacientek, které netolerují dávku 0,9 mg/kg.
Tabulka 1: Plán snižování dávky
| Úroveň dávky | |
| Počáteční dávka | 2 mg/kg (až do maximální dávky 200 mg) |
| První snížení dávky | 1,3 mg/kg (až do maximální dávky 130 mg) |
| Druhé snížení dávky | 0,9 mg/kg (až do maximální dávky 90 mg) |
Doporučené úpravy dávky při nežádoucích účincích jsou uvedeny v tabulce 2. Pacientky mají být co nejdříve odeslány k oftalmologovi k posouzení nových nebo zhoršujících se očních příznaků (viz bod 4.4).
Tabulka 2: Úpravy dávky
| Nežádoucí účinek | Závažnost* | Výskyt | Úprava dávky |
| Keratitida |
| Jakýkoli | Odložit dávku, dokud není pacientka klinicky stabilní, poté pokračovat v léčbě se stejnou dávkou. |
| První výskyt | Odložit dávku, dokud není dosaženo ≤ 1. stupně, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. | |
| Druhý výskyt | Odložit dávku, dokud není dosaženo ≤ 1. stupně, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. Pokud nedojde k vyřešení na ≤ 1. stupeň, trvale vysadit. | ||
| Třetí výskyt | Trvale vysadit. | ||
| Jakýkoli | Trvale vysadit. | |
| Ulcerace spojivky |
| První výskyt | Odložit dávku, dokud není pacientka klinicky stabilní, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. |
| Druhý nebo vyšší výskyt | Odložit dávku, dokud není pacientka klinicky stabilní, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. Pokud nedojde ke stabilizaci nebo zlepšení, trvale vysadit. | ||
| Jakýkoli | Trvale vysadit. | |
Zjizvení spojivky či rohovky nebo symblefaron | Jakýkoli stupeň | Jakýkoli | Trvale vysadit. |
| Nežádoucí účinek | Závažnost* | Výskyt | Úprava dávky |
| Konjunktivitida a jiné oční reakce |
| Jakýkoli | Odložit dávku, dokud není pacientka klinicky stabilní, poté pokračovat v léčbě se stejnou dávkou. |
| První výskyt | Odložit dávku, dokud není dosaženo ≤ 1. stupně, poté pokračovat v léčbě se stejnou dávkou. | |
| Druhý výskyt | Odložit dávku, dokud není dosaženo ≤ 1. stupně, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. Pokud nedojde k vyřešení na ≤ 1. stupeň, trvale vysadit. | ||
| Třetí výskyt | Trvale vysadit. | ||
| Jakýkoli | Trvale vysadit. | |
| Periferní neuropatie |
| Jakýkoli (nový výskyt nebo zhoršení již existujícího stavu) | Odložit dávku, dokud není dosaženo ≤ 1. stupně, poté pokračovat v léčbě na nejbližší nižší úrovni dávky. |
| Jakýkoli | Trvale vysadit. | |
Závažné kožní nežádoucí účinky (včetně Stevensova– Johnsonova syndromu (SJS)) | Podezření (jakýkoli stupeň) | Jakýkoli | Okamžitě přerušit léčbu a kontaktovat specialistu k potvrzení diagnózy. |
Potvrzený
| Jakýkoli | Trvale vysadit. |
* Toxicita byla hodnocena v souladu s terminologickými kritérii pro nežádoucí účinky podle Národního ústavu pro výzkum rakoviny v USA verze 5.0 (National Cancer Institute Common Terminology Criteria for Adverse Events, NCI-CTCAE v5.0), kde 1. stupeň je lehký, 2. stupeň je středně těžký, 3. stupeň je těžký a 4. stupeň je život ohrožující.
Vynechané dávky
Pokud dojde k vynechání plánované dávky přípravku Tivdak, má být podána co nejdříve. Plán podávání má být upraven tak, aby byl zachován odpovídající interval mezi dávkami.
Péče o oči
Pacientky mají dodržovat následující doporučení ke snížení rizika očních nežádoucích účinků (viz bod 4.4).
Vyšetření očí ošetřujícím zdravotnickým pracovníkem
Před každou infuzí má ošetřující zdravotnický pracovník zkontrolovat oči pacientky, včetně kontroly normálního pohybu očí, a dotázat se na jakékoli oční známky nebo příznaky. Při výskytu jakýchkoli očních známek nebo příznaků má být pacientka odeslána k oftalmologovi (viz bod 4.4).
Lokální kortikosteroidní oční kapky bez konzervačních látek (např. 0,1% dexamethason 3krát denně nebo jeho ekvivalent podle předpisu)
Pacientky mají být instruovány, aby si podávaly 1 kapku do každého oka 3krát denně, počínaje
- 1. dnem před každou infuzí, a pokračovaly v podávání podle předpisu po dobu 3 dnů po každé infuzi.
Lokální vazokonstrikční oční kapky bez konzervačních látek (např. 0,2%, brimonidin-tartarát 3 kapky do každého oka nebo jeho ekvivalent dle předpisu)
Kapky se mají podávat do každého oka bezprostředně před každou infuzí.
Studené obklady
Po podání očních kapek mají být před začátkem infuze aplikovány chladicí oční polštářky a ty mají být dále používány během infuze a po dobu 30 minut po infuzi.
Lokální zvlhčující oční kapky bez konzervačních látek
Pacientky mají být instruovány, aby si podávaly zvlhčující oční kapky několikrát denně během celé léčby a po dobu 30 dnů po poslední dávce přípravku Tivdak.
Kontaktní čočky
Pacientky mají být poučeny, aby se během celé léčby vyvarovaly nošení kontaktních čoček, pokud jim to nedoporučí jejich oftalmolog.
Zvláštní populace
Starší pacientky
U pacientek ve věku ≥ 65 let není nutná žádná úprava dávkování (viz bod 5.2).
Porucha funkce ledvin
U pacientek s lehkou [clearance kreatininu (Clcr) > 60–90 ml/min] a středně těžkou poruchou funkce ledvin (Clcr 30–60 ml/min) není nutná žádná úprava dávkování. Tizotumab vedotin nebyl hodnocen u pacientek s těžkou poruchou funkce ledvin (Clcr 15 – < 30 ml/min) nebo v konečném stadiu renálního onemocnění (Clcr < 15 ml/min) (viz bod 5.2).
Porucha funkce jater
U pacientek s lehkou poruchou funkce jater (celkový bilirubin > 1 až 1,5 × horní hranice normálních hodnot (ULN) a jakákoli aspartátaminotransferáza (AST), nebo celkový bilirubin ≤ ULN a AST > ULN, jak je definováno pomocí kritérií pro poruchu funkce jater Národního ústavu pro výzkum rakoviny v USA), není nutná žádná úprava dávkování. Jelikož se ovšem očekává, že se expozice zvýší u pacientek s lehkou poruchou funkce jater, doporučuje se postupovat při léčbě pacientek s lehkou poruchou funkce jater opatrně. Tizotumab vedotin nebyl hodnocen u pacientek se středně těžkou až těžkou poruchou funkce jater (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Tivdak u dětí a dospívajících ve věku do 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Tivdak je určen k intravenóznímu podání. Doporučenou dávku je nutno podat intravenózní infuzí během 30 minut. Tizotumab vedotin se nesmí podávat technikou i.v. push (podání rychlým vstříknutím do žíly) ani formou bolusové injekce.
Návod k rekonstituci a naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Oční nežádoucí účinky
U pacientek léčených tizotumabem vedotinem v rámci klinických studií s karcinomem děložního hrdla se vyskytly oční nežádoucí účinky (viz bod 4.8). Nejčastějšími očními nežádoucími účinky byly konjunktivitida, suché oko, keratitida a blefaritida.
Před první infuzí a podle klinické indikace mají být pacientky odeslány k oftalmologovi na kompletní oční vyšetření (včetně vyšetření zrakové ostrosti a vyšetření štěrbinovou lampou). Před každou infuzí má ošetřující zdravotnický pracovník zkontrolovat oči pacientky, včetně kontroly normálního pohybu očí, a dotázat se na jakékoli oční známky nebo příznaky. Pacientky mají být sledovány, zda se u nich nevyskytují nové nebo zhoršující se oční známky a příznaky, a pokud je to opodstatněné, mají být co nejdříve odeslány k oftalmologovi. Pacientky mají být instruovány, aby neprodleně hlásily jakékoli nové nebo zhoršující se oční známky nebo příznaky. V závislosti na závažnosti nežádoucího účinku má být podávání přípravku Tivdak pozastaveno, jeho dávka snížena nebo přípravek Tivdak trvale vysazen (viz bod 4.2).
Pacientky mají dodržovat doporučení uvedená v části „Péče o oči“ bodu 4.2, aby se snížilo riziko očních nežádoucích účinků (viz bod 4.2).
Periferní neuropatie
Při léčbě tizotumabem vedotinem se vyskytla periferní neuropatie, včetně příhod 3. stupně (viz bod 4.8).
Pacientky mají být sledovány, zda se u nich nevyskytují obecné příznaky neuropatie, jako jsou parestezie, brnění nebo pocit pálení, neuropatická bolest, svalová slabost nebo dysestezie. Pacientky, u kterých se vyskytne nová nebo zhoršující se periferní neuropatie, mohou vyžadovat přerušení podávání přípravku Tivdak, snížení jeho dávky nebo trvalé vysazení přípravku Tivdak (viz bod 4.2).
Závažné kožní nežádoucí účinky
U pacientek léčených tizotumabem vedotinem se mohou vyskytnout závažné kožní nežádoucí účinky, včetně příhod fatálního nebo život ohrožujícího SJS. Pacientky mají být sledovány, zda se u nich nevyskytují známky nebo příznaky závažných kožních nežádoucích účinků, které zahrnují terčovité léze, zhoršení kožních reakcí, tvorbu puchýřů nebo olupování kůže, bolestivé boláky v ústech, nosu, krku či genitální oblasti, horečku nebo příznaky podobající se chřipce a otok lymfatických uzlin. Pokud se vyskytnou známky nebo příznaky závažných kožních nežádoucích účinků, podávání přípravku Tivdak má být okamžitě přerušeno, dokud nebude stanovena příčina reakce. Doporučuje se včasná konzultace s odborníkem, aby se zajistila vyšší přesnost diagnostiky a vhodná léčba. Přípravek Tivdak má být trvale vysazen při potvrzených kožních nežádoucích účincích 3. nebo 4. stupně, včetně SJS (viz bod 4.2).
Embryofetální toxicita
Na základě mechanismu účinku a zjištění ze studií na zvířatech může tizotumab vedotin způsobit poškození plodu, pokud je podáván těhotné ženě, včetně embryofetální toxicity a strukturálních malformací (viz body 4.6 a 5.3). Před zahájením léčby přípravkem Tivdak je třeba u žen ve fertilním věku ověřit jejich možné těhotenství. Ženy s reprodukčním potenciálem mají být poučeny, aby během léčby přípravkem Tivdak a po dobu 2 měsíců po poslední dávce používaly účinnou antikoncepci (viz bod 4.6).
Pacientky vyloučené z klinických studií
Z klinických studií byly vyloučeny pacientky s následujícími stavy: klinicky významné aktivní onemocnění povrchu očí, jakákoli předchozí epizoda jizevnaté konjunktivitidy nebo očního SJS, periferní neuropatie ≥ 2. stupně, klinicky významné problémy s krvácením nebo rizika krvácení či kardiovaskulární rizika (viz bod 5.1). Při absenci údajů se má tizotumab vedotin u těchto populací používat s opatrností po pečlivém individuálním zvážení možných přínosů/rizik.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Formální studie lékových interakcí s tizotumabem vedotinem nebyly provedeny.
Inhibitory, substráty a induktory CYP3A4
Studie lékových interakcí
Klinické studie
Silné inhibitory CYP3A4: Ketokonazol (silný inhibitor CYP3A4) podávaný současně s jiným konjugátem protilátka–léčivo (ADC), který obsahuje MMAE, zvýšil expozici MMAE, aniž by došlo ke změně expozice ADC. Současné používání silných inhibitorů CYP3A4 s tizotumabem vedotinem by pravděpodobně vedlo k podobným účinkům na nekonjugované MMAE a ADC. Při léčbě silnými inhibitory CYP3A4 je třeba postupovat opatrně. Při podávání tizotumabu vedotinu současně se silnými inhibitory CYP3A4 (např. boceprevirem, klarithromycinem, kobicistatem, indinavirem,
| itrakonazolem, nefazodonem, nelfinavirem, posakonazolem, ritonavirem, sachinavirem, telaprevirem, | |
| telithromycinem, vorikonazolem) | |
se mají pacientky pečlivě sledovat z hlediska výskytu nežádoucích účinků.
Silné induktory CYP3A4: Rifampicin (silný induktor CYP3A4) podávaný současně s jiným ADC, který obsahuje MMAE, snížil expozici MMAE, aniž by došlo ke změně expozice ADC. Současné používání silných induktorů CYP3A4 s tizotumabem vedotinem by pravděpodobně vedlo k podobným účinkům na nekonjugované MMAE a ADC.
Citlivé substráty CYP3A4: Jiný ADC, který obsahuje MMAE a byl podáván současně s midazolamem (citlivým substrátem CYP3A4), neovlivnil expozici midazolamu. Stejně tak se neočekává, že by tizotumab vedotin ovlivnil expozici léků, které jsou metabolizovány enzymy CYP3A4.
Studie in vitro
Systémy transportérů: MMAE je substrátem P-glykoproteinu (P-gp), ale není inhibitorem P-gp.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u žen a mužů
Před zahájením léčby přípravkem Tivdak je třeba u žen ve fertilním věku ověřit jejich možné těhotenství. Ženy ve fertilním věku mají být poučeny, aby během léčby a po dobu nejméně 2 měsíců po ukončení léčby používaly účinnou antikoncepci.
Muži s partnerkami s reprodukčním potenciálem mají být poučeni, aby během léčby a po dobu nejméně 4 měsíců po poslední dávce přípravku Tivdak používali účinnou antikoncepci.
Těhotenství
Údaje o podávání tizotumabu vedotinu těhotným ženám nejsou k dispozici.
Na základě mechanismu účinku a zjištění ze studií na zvířatech by mohl tizotumab vedotin způsobit poškození embrya a plodu, pokud je podáván těhotné ženě, včetně embryofetální toxicity a strukturálních malformací (viz bod 5.3).
Přípravek Tivdak lze v těhotenství podávat pouze, pokud klinický stav ženy vyžaduje léčbu tizotumabem vedotinem.
Kojení
Není známo, zda se tizotumab vedotin vylučuje do lidského mateřského mléka. Riziko pro kojené děti nelze vyloučit. Kojení má být během léčby přípravkem Tivdak a po dobu nejméně 3 týdnů po poslední dávce přerušeno.
Fertilita
Na základě zjištění ze studií na zvířatech může tizotumab vedotin zhoršit fertilitu u mužů a žen (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Tizotumab vedotin má mírný vliv na schopnost řídit nebo obsluhovat stroje. Vzhledem k možným nežádoucím účinkům, jako jsou oční nežádoucí účinky a periferní neuropatie (viz body 4.4 a 4.8), mají být pacientky poučeny, aby byly opatrné při řízení nebo obsluze strojů, dokud si nebudou jisté, že na ně přípravek Tivdak nemá nepříznivý vliv. Klinický stav pacientky má být zohledněn při posuzování její schopnosti vykonávat úkoly, které vyžadují úsudek nebo motorické či kognitivní dovednosti.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Pokud není uvedeno jinak, jsou frekvence nežádoucích účinků založeny na frekvencích nežádoucích příhod z jakékoli příčiny zjištěných u 425 pacientek, které byly v klinických studiích vystaveny alespoň jedné dávce tizotumabu vedotinu 2 mg/kg intravenózně během mediánu doby trvání 3,7 měsíce.
Nejčastějšími nežádoucími účinky (≥ 25 %) byly periferní neuropatie (39 %), nauzea (37 %), epistaxe (33 %), konjunktivitida (32 %), alopecie (31 %), anémie (27 %) a průjem (25 %).
Závažné (≥ 3. stupeň) nežádoucí účinky se vyskytly u 56 % pacientek. Nejčastějšími závažnými nežádoucími účinky (≥ 2 %) byly anémie (10 %), periferní neuropatie (6 %), únava (5 %), bolest břicha (3 %), neutropenie (3 %), zvracení (2 %), astenie (2 %) a průjem (2 %).
Závažné nežádoucí účinky se vyskytly u 37 % pacientek. Nejčastějšími závažnými nežádoucími účinky (≥ 2 %) byly bolest břicha (2 %), zácpa (2 %), pyrexie (2 %), periferní neuropatie (2 %) a zvracení (2 %). Fatální nežádoucí účinky se vyskytly u 2 % pacientů.
Nežádoucí účinky vedoucí k přerušení léčby se vyskytly u 15 % pacientek léčených tizotumabem vedotinem; nejčastějšími nežádoucími účinky vedoucími k přerušení léčby (≥ 2 %) byly periferní neuropatie (7 %), konjunktivitida (2 %) a keratitida (2 %).
Nežádoucí účinky vedoucí k přerušení dávky se vyskytly u 37 % pacientek; nejčastějšími nežádoucími účinky vedoucími k přerušení dávky (≥ 2 %) byly konjunktivitida (6 %), periferní neuropatie (6 %) a keratitida (3 %).
Nežádoucí účinky vedoucí ke snížení dávky se vyskytly u 25 % pacientek; nejčastějšími nežádoucími účinky vedoucími ke snížení dávky (≥ 2 %) byly periferní neuropatie (6 %), konjunktivitida (5 %) a keratitida (3 %).
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky pozorované během klinických studií s tizotumabem vedotinem jsou uvedeny podle tříd orgánových systémů a preferovaných termínů databáze MedDRA (viz tabulka 3). V rámci každé třídy orgánových systémů jsou nežádoucí účinky uvedeny podle kategorií frekvence: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající frekvence.
Tabulka 3: Nežádoucí účinky
| Třídy orgánových systémů | Kategorie frekvence | Nežádoucí účinek |
| Poruchy krve a lymfatického systému | Velmi časté | anémie |
| Časté | neutropenie | |
| Méně časté | febrilní neutropenie | |
| Poruchy metabolismu a výživy | Velmi časté | snížená chuť k jídlu |
| Poruchy nervového systému | Velmi časté | periferní neuropatie1 |
| Poruchy oka | Velmi časté | konjuktivitida, suché oko2, keratitida |
| Časté | iritace oka3, blefaritida, keratitis punctata, ulcerativní keratitida, svědění oka, oční hyperemie, spojivkový vřed, entropium, hyperemie spojivky, episkleritida, meibomianitida | |
| Méně časté | eroze rohovky, trichiáza, přítomnost vitálního barvení rohovky, spojivková jizva, keratopatie, onemocnění spojivky, eroze spojivky, edém očního víčka, madaróza, dysfunkce meibomské žlázy, periorbitální edém, symblefaron, chalazion, abraze spojivky, edém spojivky, degenerace rohovky, iritace rohovky, zkalení rohovky, jizva rohovky, ztenčení rohovky, erytém očního víčka, krusty na okraji víčka, neinfekční konjunktivitida, zduření očního víčka | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | epistaxe |
| Gastrointestinální poruchy | Velmi časté | nauzea4, průjem5, zácpa, bolest břicha6, zvracení |
| Poruchy kůže a podkožní tkáně | Velmi časté | alopecie, vyrážka7, pruritus |
| Méně časté | erythema multiforme, bulózní dermatitida, Stevensův–Johnsonův syndrom | |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | únava, pyrexie, astenie |
1 Periferní neuropatie zahrnuje periferní senzorickou neuropatii, periferní neuropatii, parestezii, periferní senzomotorickou neuropatii, svalovou slabost, periferní motorickou neuropatii, hypestezii, poruchu chůze, neuralgii, pocit pálení, demyelinizační polyneuropatii, neurotoxicitu, polyneuropatii, ztrátu senzitivity a pocit pálení kůže.
2 Suché oko zahrnuje suché oko a zvýšenou tvorbu slz.
3 Iritace oka zahrnuje sekreci z oka, bolest oka, iritaci oka a edém oka.
4 Nauzea zahrnuje nauzeu a dávení.
5 Průjem zahrnuje průjem a gastroenteritidu.
6 Bolest břicha zahrnuje bolest břicha, bolest horní poloviny břicha, břišní diskomfort, bolest dolní poloviny břicha a břišní citlivost.
7 Vyrážka zahrnuje vyrážku, makulopapulózní vyrážku, erytém, ekzém, makulární vyrážku, akneiformní dermatitidu, pustulózní vyrážku, kopřivku, dermatitidu, alergickou dermatitidu, erytematózní vyrážku, podráždění kůže a toxické poškození kůže.
Popis vybraných nežádoucích účinků
Oční nežádoucí účinky
Oční nežádoucí účinky se v rámci klinických studií vyskytly u 55 % z 425 pacientek s karcinomem děložního hrdla léčených tizotumabem vedotinem. Nejčastějšími očními nežádoucími účinky byly konjunktivitida (32 %), suché oko (17 %), keratitida (12 %) a blefaritida (5 %). Oční nežádoucí účinky
- 3. stupně se vyskytly u 3 % pacientek. Případy ulcerativní keratitidy 3. stupně byly hlášeny u 1,2 % pacientek. Oční nežádoucí účinky 4. stupně se vyskytly u 0,2 % pacientek, včetně ulcerativní keratitidy.
Medián doby do nástupu první příhody očního nežádoucího účinku jakéhokoli stupně byl 1,2 měsíce (rozmezí: 0 až 17,1). Oční nežádoucí účinky vedly k přerušení léčby u 6 % pacientek, k přerušení dávky u 13 % pacientek a ke snížení dávky u 12 % pacientek. Z pacientek, u kterých se vyskytly oční nežádoucí účinky, mělo 59 % při posledním následném sledování úplné vyřešení a 31 % mělo částečné zlepšení. Z pacientek s přetrvávajícími očními nežádoucími účinky při posledním následném sledování mělo 28 % pacientek maximálně 1. stupeň, 10 % mělo maximálně 2. stupeň a 3 % měla maximálně 3. stupeň. U pacientek, u nichž došlo k vyřešení příhody, byl medián doby do vyřešení 0,59 měsíce (rozmezí: 0 až 12,6) (viz bod 4.4).
Periferní neuropatie
Periferní neuropatie se v rámci klinických studií vyskytla u 39 % z 425 pacientek s karcinomem děložního hrdla léčených tizotumabem vedotinem; 6 % bylo 3. stupně. Nejčastějšími příhodami periferní neuropatie všech stupňů byly periferní senzorická neuropatie (23 %), periferní neuropatie (5 %), parestezie (4 %), periferní senzomotorická neuropatie (3 %) a svalová slabost (3 %).
Medián doby do nástupu první příhody periferní neuropatie jakéhokoli stupně byl 2,4 měsíce (rozmezí: 0 až 11,3). Z pacientek, u kterých se vyskytla periferní neuropatie, mělo 18 % při posledním následném sledování úplné vyřešení a 21 % mělo částečné zlepšení. Z pacientek s přetrvávající periferní neuropatií při posledním následném sledování mělo 45 % pacientek maximálně 1. stupeň, 27 % mělo maximálně 2. stupeň a 10 % mělo maximálně 3. stupeň. U pacientek, u nichž došlo k vyřešení příhody, byl medián doby do vyřešení 0,72 měsíce (rozmezí: 0 až 20,7) (viz bod 4.4).
Závažné kožní nežádoucí účinky
Závažné kožní nežádoucí účinky se v rámci klinických studií vyskytly u 1,6 % z 425 pacientek s karcinomem děložního hrdla léčených tizotumabem vedotinem, včetně erythema multiforme (0,7 %), bulózní dermatitidy (0,5 %) a SJS (0,5 %). Závažné kožní nežádoucí účinky ≥ 3. stupně se vyskytly u 0,5 % pacientek, včetně 1 pacientky, která měla fatální výsledek.
Medián doby do nástupu první příhody závažného kožního nežádoucího účinku byl 0,2 měsíce (rozmezí: 0,1 až 0,9). Z pacientek, u kterých došlo k závažným kožním nežádoucím účinkům, mělo 43 % při posledním následném sledování úplné vyřešení. U pacientek, u nichž došlo k vyřešení příhody, byl medián doby do vyřešení 0,79 měsíce (rozmezí: 0,5 až 2,3).
Gastrointestinální nežádoucí účinky
Nejčastějšími gastrointestinálními poruchami všech stupňů, které byly hlášeny u 425 pacientek s karcinomem děložního hrdla léčených tizotumabem vedotinem, byly nauzea, průjem, zácpa, bolest břicha a zvracení. Nauzea se vyskytla u 37 % pacientek a byla ≥ 3. stupně u 1 % pacientek. Průjem se vyskytl u 25 % pacientek a byl ≥ 3. stupně u 2 % pacientek. Zácpa se vyskytla u 24 % pacientek a byla ≥ 3. stupně u 1 % pacientek. Bolest břicha se vyskytla u 22 % pacientek a byla ≥ 3. stupně u 3 % pacientek. Zvracení se vyskytlo u 20 % pacientek a bylo ≥ 3. stupně u 2 % pacientek.
Zvláštní populace
Starší pacientky
Z 425 pacientek s karcinomem děložního hrdla léčených tizotumabem vedotinem v rámci klinických studií bylo 60 (14 %) ve věku ≥ 65 let. Nežádoucí účinky ≥ 3. stupně se vyskytly u 60 % pacientek ve věku ≥ 65 let a u 55 % pacientek ve věku < 65 let. Závažné nežádoucí účinky se vyskytly u 35 % pacientek ve věku ≥ 65 let a u 38 % pacientek ve věku < 65 let.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Na předávkování tizotumabem vedotinem neexistuje žádné známé antidotum. V případě předávkování má být pacientka pečlivě sledována kvůli nežádoucím účinkům a má být poskytnuta podpůrná léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, jiné monoklonální protilátky a konjugáty protilátka–léčivo, ATC kód: L01FX23
Mechanismus účinku
Tizotumab vedotin je konjugát protilátka–léčivo (ADC) zaměřený na tkáňový faktor (TF), což je povrchový buněčný protein, který je exprimován ve zvýšené míře na řadě solidních nádorů ve srovnání s normální tkání. Malá molekula MMAE je látka narušující mikrotubuly, která je připojena k protilátce prostřednictvím proteázou štěpitelné spojky. Tizotumab vedotin se váže na nádorové buňky exprimující TF, komplex ADC-TF je internalizován a místní uvolňování MMAE nastává prostřednictvím proteolytického štěpení. MMAE narušuje mikrotubulární síť aktivně se dělících buněk, což vede k zastavení buněčného cyklu a apoptotické buněčné smrti.
U tizotumabu a/nebo tizotumabu vedotinu byla in vitro prokázána přímá cytotoxicita v buňkách exprimujících TF, cytotoxicita na bystanderech, protilátkami zprostředkovaná buněčná cytotoxicita, protilátkami zprostředkovaná buněčná fagocytóza a imunogenní buněčná smrt.
Imunogenita
Běžně byly zjištěny protilátky proti léku (ADA) (5 % v rámci klinických studií). Nebyl pozorován žádný důkaz o vlivu ADA na farmakokinetiku, účinnost nebo bezpečnost, avšak údaje jsou stále omezené.
Elektrofyziologické vyšetření srdce
Účinek tizotumabu vedotinu (2 mg/kg jednou za 3 týdny) na QTc interval byl hodnocen u 153 pacientek. Při dávce 2 mg/kg jednou za 3 týdny neměl tizotumab vedotin žádný klinicky významný účinek na prodloužení QTc intervalu.
Klinická účinnost a bezpečnost
Karcinom děložního hrdla
SGNTV-003
Účinnost tizotumabu vedotinu byla hodnocena v otevřené multicentrické randomizované studii fáze 3 (SGNTV-003) u 502 pacientek s recidivujícím nebo metastazujícím karcinomem děložního hrdla, které podstoupily jeden nebo dva předchozí režimy systémové terapie zahrnující dubletní chemoterapii (pacientky bez předchozí expozice platině byly povoleny) s bevacizumabem nebo bez něj a anti-PD-1/PD-L1 látkou, pokud byla vhodná a dostupná. Pacientky byly randomizovány v poměru 1 : 1 k podávání buď tizotumabu vedotinu 2 mg/kg intravenózně jednou za 3 týdny, nebo chemoterapie podle volby zkoušejícího (topotekanu, vinorelbinu, gemcitabinu, irinotekanu nebo pemetrexedu) až do progrese onemocnění nebo nepřijatelné toxicity.
Randomizace byla stratifikována podle stavu výkonnosti podle ECOG (0 vs. 1), předchozího podávání bevacizumabu (ano vs. ne), regionu (USA, EU, ostatní) a předchozího podávání anti-PD-1 nebo anti-PD-L1 (ano vs. ne). Hodnocení odpovědi nádoru byla prováděna každých 6 týdnů během prvních 30 týdnů a poté každých 12 týdnů.
Pacientky byly ze studie vyloučeny, pokud měly primární neuroendokrinní, lymfoidní nebo sarkomatoidní histologii, klinicky významné aktivní onemocnění povrchu očí, jakoukoli předchozí epizodu jizevnaté konjunktivitidy nebo očního SJS, periferní neuropatii ≥ 2. stupně, klinicky významné problémy s krvácením nebo rizika krvácení, včetně známých koagulačních poruch, difuzního alveolárního krvácení z vaskulitidy a známé krvácivé diatézy, nebo významné kardiovaskulární problémy nebo rizika.
Primárním cílovým parametrem studie bylo celkové přežití (OS). Klíčovými sekundárními cílovými parametry byly přežití bez progrese onemocnění (PFS) a potvrzená míra objektivní odpovědi (ORR) hodnocená zkoušejícím pomocí RECIST v1.1.
U 502 randomizovaných pacientek byl medián věku 50 let (rozmezí: 26 až 80); 49 % bylo bělošek, 36 % Asijek a 2 % černošek. Sedmnáct procent pacientek bylo ve věku ≥ 65 let. Dvacet procent pacientek bylo hispánského nebo latinskoamerického původu. Šedesát tři procent pacientek mělo dlaždicobuněčný karcinom, 32 % mělo adenokarcinom a 5 % mělo adenoskvamózní histologii. Stav výkonnosti podle ECOG byl 0 (54 %) nebo 1 (46 %). Šedesát jedna procent pacientek podstoupilo 1 předchozí linii systémové terapie a 38 % podstoupilo 2 předchozí linie systémové terapie. Šest pacientek (1,2 %) nepodstoupilo a 496 pacientek (99 %) podstoupilo předchozí léčbu chemoterapií obsahující platinu pro recidivující nebo metastazující onemocnění. Šedesát čtyři procent pacientek dostávalo bevacizumab a 27 % pacientek dostávalo anti-PD-1 nebo anti-PD-L1 jako součást předchozí systémové terapie.
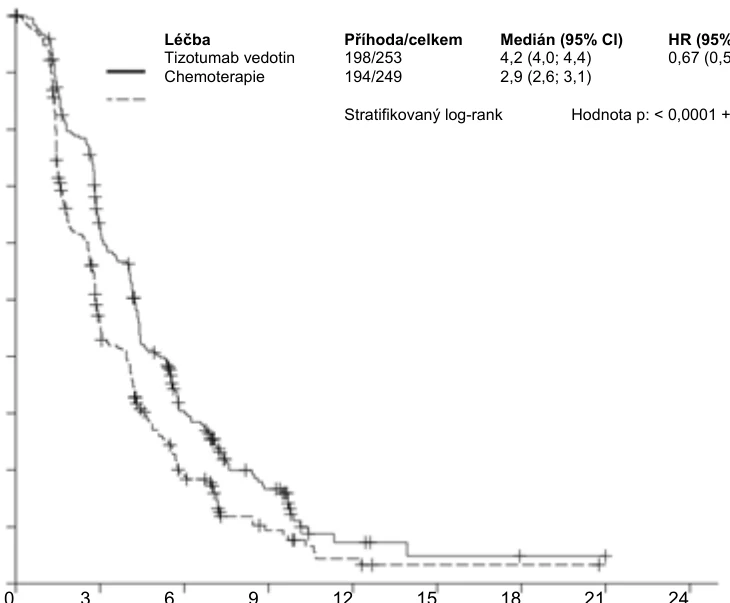
Při mediánu doby následného sledování 10,8 měsíce (95% CI: 10,3 až 11,6) prokázala studie SGNTV-003 statisticky významné zlepšení OS, PFS a ORR u pacientek léčených tizotumabem vedotinem ve srovnání s chemoterapií. Výsledky účinnosti jsou shrnuty v tabulce 4 a na obrázcích 1 a 2.
Tabulka 4. Výsledky účinnosti ve studii SGNTV-003
| Cílový parametr | Tizotumab vedotin n = 253 | Chemoterapie n = 249 |
| Celkové přežití | ||
| Počet (%) pacientek s příhodami | 123 (48,6) | 140 (56,2) |
| Medián v měsících (95% CI) | 11,5 (9,8; 14,9) | 9,5 (7,9; 10,7) |
| Poměr rizik (95% CI) | 0,70 (0,54; 0,89) | |
| 2stranná hodnota p | 0,00381 | |
| Přežití bez progrese2 | ||
| Počet (%) pacientek s příhodami | 198 (78,3) | 194 (77,9) |
| Medián v měsících (95% CI) | 4,2 (4,0; 4,4) | 2,9 (2,6; 3,1) |
| Poměr rizik (95% CI) | 0,67 (0,54; 0,82) | |
| 2stranná hodnota p | < 0,00013 | |
| Potvrzená míra objektivní odpovědi (CR + PR)2 | ||
| ORR (%) (95% CI) | 17,8 (13,3; 23,1) | 5,2 (2,8; 8,8) |
| Doba trvání odpovědi4 | ||
| Medián v měsících (95% CI) | 5,3 (4,2; 8,3) | 5,7 (2,8; ND) |
CI = interval spolehlivosti; CR = úplná odpověď; ND = nebylo dosaženo; ORR = míra objektivní odpovědi; PR = částečná odpověď.
1 Práh pro statistickou významnost je 0,0226 (2stranný)
2 Hodnoceno podle posouzení zkoušejícího pomocí RECIST v1.1
3 Práh pro statistickou významnost je 0,0453 (2stranný)
4 Na základě pacientek s nejlepší objektivní odpovědí potvrzenou jako úplná nebo částečná odpověď (n = 45 pro tizotumab vedotin, n = 13 pro chemoterapii)
Obrázek 1. Kaplanův–Meierův graf celkového přežití
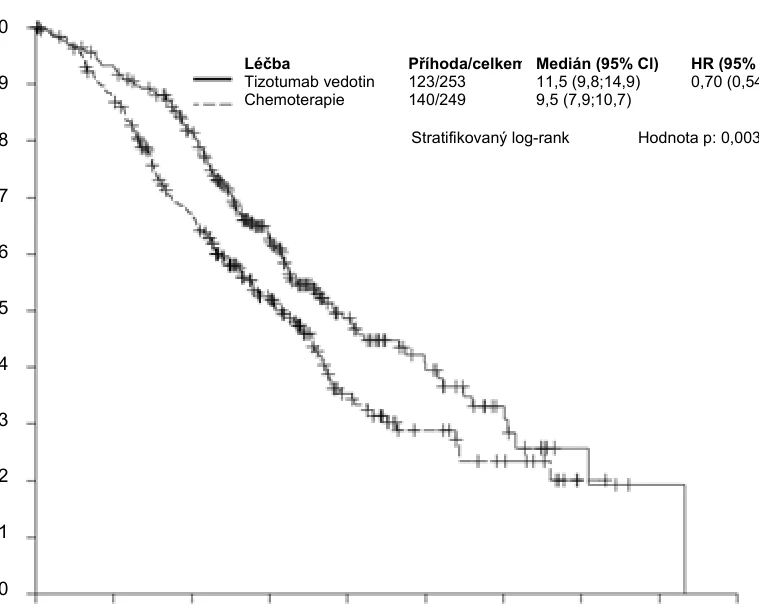
1,0
Příhoda/celkem Medián (95% Cl) HR (95% Cl)
0,9 0,70 (0,54; 0,89)
0,8 Hodnota p: 0,0038 + cenzorováno
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0
0 3 6 9 12 15 18 21 24 27 Čas (měsíce) Subjekty v riziku
Tizotumab vedotin 253 234 191 109 52 29 14 4 1 0 Chemoterapie 249 212 150 87 37 19 11 1 0 0
Obrázek 2. Kaplanův–Meierův graf přežití bez progrese
1,0
HR (95% Cl)
0,9 0,67 (0,54; 0,82)
0,8 Hodnota p: < 0,0001 + cenzorováno
0,7
0,6
0,5
0,4
0,3
0,2
0,1
0,0 0 3 6 9 12 15 18 21 24 Čas (měsíce) Subjekty v riziku
Tizotumab vedotin 253 148 62 25 5 2 1 0 0 Chemoterapie 249 96 34 11 4 1 1 0 0
Výsledky účinnosti pro OS a PFS byly obecně konzistentní napříč předem stanovenými podskupinami pacientek.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Tivdak u všech podskupin pediatrické populace v indikaci karcinomu děložního hrdla (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Distribuce
Na základě populační farmakokinetické analýzy byl centrální distribuční objem tizotumabu vedotinu odhadnut na 3,10 l.
Vazba MMAE na lidské plazmatické proteiny se in vitro pohybovala v rozmezí 68–82 %.
Biotransformace
Katabolismus tizotumabu vedotinu nebyl u člověka hodnocen. Očekává se však, že projde katabolismem na malé peptidy, aminokyseliny, nekonjugovaný MMAE a nekonjugované metabolity související s MMAE. Tizotumab vedotin uvolňuje MMAE prostřednictvím proteolytického štěpení a MMAE je primárně metabolizován enzymem CYP3A4 in vitro. Údaje in vivo u zvířat a člověka naznačují, že je metabolizována pouze malá část MMAE uvolněného z tizotumabu vedotinu. Hladiny metabolitů MMAE nebyly v lidské plazmě měřeny.
Eliminace
Na základě populační farmakokinetické analýzy je medián terminálního poločasu tizotumabu vedotinu přibližně 4,04 dne a terminální poločas MMAE přibližně 2,56 dne. Lineární clearance tizotumabu vedotinu byla odhadnuta na 1,42 l/den a po podání dávky 2 mg/kg bylo odhadnuto, že přibližně 60 % dávky je eliminováno lineární clearance (Cl). Odhaduje se, že clearance nekonjugovaného MMAE je 42,8 l/den. Eliminace MMAE se zdá být omezena rychlostí jeho uvolňování z tizotumabu vedotinu.
Exkrece
Vylučování tizotumabu vedotinu není plně charakterizováno. Po podání jednorázové dávky jiného ADC, který obsahuje MMAE, bylo během 1 týdne vyloučeno 17 % celkově podaného MMAE ve stolici a 6 % v moči, především jako nezměněný lék. Po podání tizotumabu vedotinu se očekává podobný profil vylučování MMAE.
Zvláštní populace
Starší pacientky
Na základě populační farmakokinetické analýzy nemá věk (21 až 81 let) klinicky významný vliv na farmakokinetiku tizotumabu vedotinu.
Pohlaví
Na základě populační farmakokinetické analýzy nemá pohlaví klinicky významný vliv na farmakokinetiku tizotumabu vedotinu.
Porucha funkce ledvin
Na základě populační farmakokinetické analýzy nebyly u pacientek s lehkou (clearance kreatininu; Clcr > 60–90 ml/min, n = 142) nebo středně těžkou (Clcr 30–60 ml/min, n = 42) poruchou funkce ledvin pozorovány žádné klinicky významné rozdíly v expozici tizotumabu vedotinu a MMAE ve srovnání s pacientkami s normální funkcí ledvin. Vliv těžké poruchy funkce ledvin nebo konečného stadia renálního onemocnění s dialýzou nebo bez ní na farmakokinetiku tizotumabu vedotinu a nekonjugovaného MMAE není znám.
Porucha funkce jater
Na základě populační farmakokinetické analýzy nebyly u pacientek s lehkou poruchou funkce jater (celkový bilirubin > 1 až 1,5 × ULN a jakákoli AST, nebo celkový bilirubin ≤ ULN a AST > ULN, n = 58) pozorovány žádné klinicky významné rozdíly v expozicích tizotumabu vedotinu ve srovnání s pacientkami s normální funkcí jater, zatímco expozice MMAE byly o 37 % vyšší u lehké poruchy funkce jater ve srovnání s normální funkcí jater. Vliv středně těžké nebo težké poruchy funkce jater nebo transplantace jater na farmakokinetiku tizotumabu vedotinu nebo nekonjugovaného MMAE není znám.
Farmakokinetické/farmakodynamické vztahy
V analýze odpovědi na expozici při dávce 2 mg/kg jednou za 3 týdny byla vyšší expozice tizotumabu vedotinu spojena s vyšší incidencí některých nežádoucích účinků (např. očních nežádoucích účinků ≥ 2. stupně) a nižší expozice byla spojena s nižší účinností.
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxicita po opakovaném podávání
S tizotumabem vedotinem byly provedeny studie toxicity po opakovaném podávání při přibližně 2,3–4,3násobku plochy pod křivkou (AUC) u člověka při doporučené klinické dávce. Ve studii s opakovaným podáváním u opic (13 týdnů) byly při dávce ≥ 3 mg/kg zaznamenány kožní léze. Kožní změny byly plně reverzibilní do konce 6týdenního zotavovacího období. U potkanů i makaků jávských vedlo podávání MMAE a tizotumabu vedotinu (pouze u makaků na dávce ≥ 3 mg/kg) k reverzibilní toxicitě kostní dřeně a s ní spojeným účinkům na buňky periferní krve. Po léčbě tizotumabem vedotinem u opic (13 týdnů) byly při dávce 5 mg/kg pozorovány zarudlé nebo oteklé oči a spojivky (s výtokem nebo bez něj) a/nebo konjunktivitida. Tyto nálezy vymizely po 6týdenním zotavovacím období.
Kancerogenita
Studie kancerogenity u zvířat s tizotumabem vedotinem nebo MMAE nebyly provedeny.
Genotoxicita
MMAE byl pozitivní na genotoxicitu v in vivo studii mikrojader kostní dřeně u potkanů prostřednictvím aneugenického mechanismu.
Reprodukční a vývojová toxicita
Specializované studie fertility u zvířat s tizotumabem vedotinem nebo MMAE nebyly provedeny. Výsledky studií toxicity po opakovaném podávání však naznačují, že tizotumab vedotin může zhoršit fertilitu u mužů i žen.
Výsledky 13týdenní studie toxicity po opakovaném podávání u makaků jávských, kterým byl podáván tizotumab vedotin, prokázaly atrofii semenotvorných kanálků varlat a nepřítomnost spermií, snížený obsah spermií a vakuolizaci epitelu v nadvarlatech. Změny byly spojeny se zmenšenou velikostí varlat a při dávkách 1, 3 a 5 mg/kg, což odpovídá přibližně 0,5- až 4násobku systémové expozice u člověka (na základě AUC) při klinicky doporučené dávce, byla pozorována snížený počet nebo absence spermií a pohyblivosti spermií. Při dávkách 3 a 5 mg/kg došlo k částečnému zotavení nálezů na varlatech a nadvarlatech a při dávce 1 mg/kg po 6týdenním období po podání dávky k úplnému zotavení.
Ve studiích toxicity po opakovaném podávání jiných ADC obsahujících MMAE byly pozorovány účinky na vaječníky. U mladých samic makaka jávského bylo při dávkách ≥ 3 mg/kg týdně po dobu 4 týdnů pozorováno mírné až střední snížení nebo absence sekundárních a terciárních ovariálních folikulů. Tyto účinky vykazovaly známky zotavení 6 týdnů po ukončení podávání dávek a v primordiálních folikulech nebyly pozorovány žádné změny.
Reprodukční studie na zvířatech s tizotumabem vedotinem k hodnocení jeho vlivu na reprodukci a vývoj plodu nebyly provedeny. Na základě mechanismu účinku a zjištění ze studií na zvířatech by mohl tizotumab vedotin při podání těhotné ženě způsobit poškození embrya nebo plodu. Intravenózní podání MMAE březím potkanům během organogeneze (6. až 13. den březosti) vedlo ke zvýšenému počtu úplných resorpcí, ztrátě po implantaci, předčasnému porodu, ztrátě životaschopných plodů a teratogenní embryofetální toxicitě při dávce 0,2 mg/kg (přibližně 0,5násobek AUC u člověka při doporučené dávce).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Histidin
Monohydrát histidin-hydrochloridu
Sacharóza
Mannitol
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
5 let
Rekonstituovaný roztok v injekční lahvičce
Chemická a fyzikální stabilita po otevření před použitím rekonstituovaného roztoku byla prokázána na dobu až 24 hodin při teplotě 2 °C až 8 °C nebo na dobu až 8 hodin při teplotě 9 °C až 25 °C.
Z mikrobiologického hlediska, pokud způsob rekonstituce nevyloučí riziko mikrobiologické kontaminace, má být rekonstituovaný roztok použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele.
Naředěný roztok v infuzním vaku
Chemická a fyzikální stabilita po otevření před použitím naředěného roztoku byla prokázána na dobu uvedenou v tabulce 5.
Z mikrobiologického hlediska, pokud způsob naředění nevyloučí riziko mikrobiologické kontaminace, má být naředěný roztok použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele.
Tabulka 5: Podmínky uchovávání naředěného roztoku přípravku Tivdak v chladničce
| Rozpouštědlo použité k přípravě infuzního roztoku | Podmínky uchovávání naředěného roztoku přípravku Tivdak (včetně doby podávání infuze) |
| Injekční roztok chloridu sodného o koncentraci 9 mg/ml (0,9%) | Až 18 hodin při teplotě 2 °C až 8 °C |
| Injekční roztok dextrózy o koncentraci 50 mg/ml (5%) | Až 24 hodin při teplotě 2 °C až 8 °C |
| Ringerův injekční roztok s natrium-laktátem | Až 12 hodin při teplotě 2 °C až 8 °C |
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci a naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička ze skla třídy I o objemu 10 ml s šedou butylovou pryžovou zátkou, vložkou a krytem, těsněním o průměru 20 mm se stříbrným hliníkovým víčkem a granátovým diskem. Jedna krabička obsahuje 1 injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Rekonstituce v jednodávkové injekční lahvičce
- 1. Dodržujte postupy pro správné zacházení s cytotoxickými léčivými přípravky a jejich likvidaci.
- 2. K rekonstituci a přípravě dávkovacích roztoků použijte vhodnou aseptickou techniku.
- 3. Vypočítejte doporučenou dávku na základě skutečné tělesné hmotnosti pacientky, abyste určili počet potřebných injekčních lahviček.
- 4. Injekční lahvičku obsahující 40 mg prášku rekonstituujte 4 ml sterilní vody pro injekci, takže získáte roztok přípravku Tivdak o koncentraci 10 mg/ml.
- 5. Pomalu otáčejte injekční lahvičkou, dokud se obsah zcela nerozpustí. Rekonstituovanou injekční lahvičku/rekonstituované injekční lahvičky nechte odstát. Injekční lahvičkou netřepejte. Nevystavujte přímému slunečnímu záření.
- 6. Pokud to roztok a obal dovoluje, musí být parenterální léčivé přípravky před podáním vizuálně zkontrolovány, zda neobsahují částice a zda nedošlo ke změně barvy. Rekonstituovaný roztok má být čirý až slabě opalizující, bezbarvý až hnědožlutý a bez viditelných částic. Každou injekční lahvičku s viditelnými částicemi nebo změnou barvy zlikvidujte.
- 7.
Na základě vypočítané výše dávky má být rekonstituovaný roztok z injekční
lahvičky/injekčních lahviček okamžitě přidán do infuzního vaku. Tento přípravek neobsahuje konzervační látku. Pokud nejsou rekonstituované injekční lahvičky použity okamžitě, mohou být uchovávány po dobu až 24 hodin v chladničce při teplotě 2 °C až 8 °C nebo při pokojové teplotě (9 °C až 25 °C) po dobu maximálně 8 hodin před naředěním. Chraňte před mrazem. Nepoužité injekční lahvičky s rekonstituovaným roztokem po uplynutí doporučené doby uchovávání zlikvidujte.
Ředění v infuzním vaku
- 8.
Vypočítané množství dávky rekonstituovaného roztoku natáhněte z injekční
lahvičky/injekčních lahviček a přeneste do infuzního vaku.
- 9. Přípravek Tivdak nařeďte jedním z následujících roztoků: injekční roztok dextrózy o koncentraci 50 mg/ml (5%), injekční roztok chloridu sodného o koncentraci 9 mg/ml (0,9%) nebo injekční Ringerův roztok s natrium-laktátem. Velikost infuzního vaku má umožnit dostatečné množství rozpouštědla k dosažení konečné koncentrace od 0,7 mg/ml do 2,4 mg/ml přípravku Tivdak.
- 10. Naředěný roztok promíchejte jemným převracením. Vakem netřepejte. Nevystavujte přímému slunečnímu záření.
- 11. Před použitím infuzní vak vizuálně zkontrolujte, zda neobsahuje částice a zda nedošlo ke změně barvy. Rekonstituovaný roztok má být čirý až slabě opalizující, bezbarvý až nahnědle žlutý a bez viditelných částic. Pokud pozorujete částice nebo změnu barvy, infuzní vak nepoužívejte.
- 12. Nepoužitou část v jednodávkových injekčních lahvičkách zlikvidujte.
Podání
- 13. Potvrďte podání steroidních a vazokonstrikčních očních kapek (viz bod 4.2).
- 14. Po podání vazokonstrikčních očních kapek oči zcela překryjte studenými obklady a ponechte je na očích během infuze a ještě 30 minut po infuzi. Studené obklady podle potřeby během infuze vyměňujte, aby oblast očí zůstala chladná (viz bod 4.2).
- 15. Okamžitě podávejte infuzi po dobu 30 minut přes intravenózní linku s 0,2 µm in-line filtrem.
- 16. Pokud infuze není podána okamžitě, uchovávejte naředěný roztok přípravku Tivdak v chladničce podle specifikací v tabulce 5 (viz bod 6.3). Pokud doba uchovávání překročí tyto limity, roztok zlikvidujte. Chraňte před mrazem. Po vyjmutí přípravku Tivdak z chladničky je třeba podání naředěného infuzního roztoku dokončit do 4 hodin (včetně doby podávání infuze).
Likvidace
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Genmab A/S
Carl Jacobsens Vej 30
2500 Valby
Dánsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/25/1911/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 28. března 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Tivdak