


Souhrn údajů o přípravku (SPC) - Padcev
1. NÁZEV PŘÍPRAVKU
Padcev 20 mg prášek pro koncentrát pro infuzní roztok
Padcev 30 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Padcev 20 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička prášku pro koncentrát pro infuzní roztok obsahuje 20 mg enfortumabu vedotinu.
Padcev 30 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička prášku pro koncentrát pro infuzní roztok obsahuje 30 mg enfortumabu vedotinu.
Po rekonstituci obsahuje jeden ml roztoku 10 mg enfortumabu vedotinu.
Enfortumab vedotin se skládá z plně humánní monoklonální protilátky IgG1 typu kappa konjugované s látkou narušující mikrotubuly monomethyl auristatinem E (MMAE) pomocí proteázou štěpitelného valin-citrulin maleimidokaproylového linkeru.
Pomocná látka se známým účinkem
Jedna dávka 20 mg obsahuje 0,40 mg polysorbátu 20.
Jedna dávka 30 mg obsahuje 0,60 mg polysorbátu 20.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok.
Bílý až téměř bílý lyofilizovaný prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Svalovinu infiltrující karcinom močového měchýře (MIBC; muscle invasive bladder cancer)
Přípravek Padcev je v kombinaci s pembrolizumabem indikován jako neoadjuvantní léčba a následně po radikální cystektomii k pokračování jako adjuvantní léčba u dospělých pacientů s resekovatelným, svalovinu infiltrujícím karcinomem močového měchýře (MIBC).
Neresekovatelný nebo metastazující uroteliální karcinom
Přípravek Padcev je v kombinaci s pembrolizumabem indikován k první linii léčby dospělých pacientů s neresekovatelným nebo metastazujícím uroteliálním karcinomem, kteří jsou způsobilí k podstoupení chemoterapie obsahující platinu.
Lokálně pokročilý nebo metastazující uroteliální karcinom
Přípravek Padcev je jako monoterapie indikován k léčbě dospělých pacientů s lokálně pokročilým nebo metastazujícím uroteliálním karcinomem, kteří dříve podstoupili chemoterapii obsahující platinu a léčbu inhibitorem receptoru 1 programované buněčné smrti nebo inhibitorem ligandu 1 programované buněčné smrti (viz bod 5.1).
4.2 Dávkování a způsob podání
Léčba přípravkem Padcev má být zahájena a sledována lékařem se zkušenostmi s podáváním protinádorové léčby. Před zahájením léčby zajistěte dobrý žilní přístup (viz bod 4.4).
Dávkování
Tabulka 1. Doporučená dávka pro enfortumab vedotin v kombinaci s pembrolizumabem*
| Indikace | Doporučená dávka enfortumabu vedotinu | Délka trvání léčby |
Neoadjuvantní a adjuvantní léčba svalovinu infiltrujícího karcinomu močového měchýře (MIBC) | Enfortumab vedotin 1,25 mg/kg (až do maxima 125 mg pro pacienty ≥ 100 kg) 1. a 8. den 21denního cyklu. | Pacienti způsobilí k podání cisplatiny Neoadjuvantní: 4 cykly nebo do progrese onemocnění, která znemožní provedení radikální cystektomie s kurativním záměrem, nebo do výskytu nepřijatelné toxicity. Adjuvantní: 5 cyklů nebo do recidivy onemocnění nebo do výskytu nepřijatelné toxicity. Pacienti nezpůsobilí k podání cisplatiny Neoadjuvantní: 3 cykly nebo do progrese onemocnění, která znemožní provedení radikální cystektomie s kurativním záměrem, nebo do výskytu nepřijatelné toxicity. Adjuvantní: 6 cyklů nebo do recidivy onemocnění nebo do výskytu nepřijatelné toxicity. |
| Indikace | Doporučená dávka enfortumabu vedotinu | Délka trvání léčby |
Neresekovatelný nebo metastazující uroteliální karcinom | Enfortumab vedotin 1,25 mg/kg (až do maxima 125 mg pro pacienty ≥ 100 kg) 1. a 8. den 21denního cyklu. | Do progrese onemocnění nebo do výskytu nepřijatelné toxicity. |
*Pacientům má být pembrolizumab podáván po enfortumabu vedotinu, pokud je podáván ve stejný den. Další informace o dávkování pembrolizumabu naleznete v SmPC pembrolizumabu.
Tabulka 2. Doporučená dávka pro enfortumab vedotin v monoterapii
| Indikace | Doporučená dávka enfortumabu vedotinu | Délka trvání léčby |
| Lokálně pokročilý nebo metastazující uroteliální karcinom | Enfortumab vedotin 1,25 mg/kg (až do maxima 125 mg pro pacienty ≥ 100 kg) 1., 8. a 15. den 28denního cyklu. | Do progrese onemocnění nebo do výskytu nepřijatelné toxicity. |
Tabulka 3. Doporučené snížení dávky enfortumabu vedotinu pro nežádoucí účinky
| Schéma snížení dávky | Úroveň dávky |
| Počáteční dávka | 1,25 mg/kg až 125 mg |
| První snížení dávky | 1,0 mg/kg až 100 mg |
| Druhé snížení dávky | 0,75 mg/kg až 75 mg |
| Třetí snížení dávky | 0,5 mg/kg až 50 mg |
Modifikace dávky
Tabulka 4. Přerušení dávky, snížení dávky a vysazení enfortumabu vedotinu
| Nežádoucí účinek | Závažnost* | Modifikace dávky* |
| Kožní reakce | Podezření na Stevensův-Johnsonův syndrom (SJS) nebo toxickou epidermální nekrolýzu (TEN) nebo bulózní léze | Ihned přerušte podávání a předejte pacienta do specializované péče. |
| Potvrzený SJS nebo TEN stupně 4 nebo opakující se onemocnění stupně 3 | Trvale ukončete léčbu. | |
| Zhoršení stupně 2 Stupeň 2 s horečkou Stupeň 3 |
| |
| Hyperglykemie | Glykemie > 13,9 mmol/l (> 250 mg/dl) |
|
| Pneumonitida / intersticiální plicní proces (IPP) | Stupeň 2 |
|
| Stupeň ≥ 3 | Trvale ukončete léčbu. | |
| Periferní neuropatie | Stupeň 2 |
|
| Stupeň ≥ 3 | Trvale ukončete léčbu. |
*Toxicita byla odstupňována podle dokumentu Common Terminology Criteria for Adverse Events Version 5.0 (NCI-CTCAE v5.0) (Společná terminologická kritéria pro nežádoucí účinky, (NCI-CTCAE verze 5.0)), společnosti National Cancer Institute (Národní onkologický institut), kde stupeň 1 je lehký, stupeň 2 je středně těžký, stupeň 3 je těžký, stupeň 4 je život ohrožující.
Zvláštní populace
Starší osoby
U pacientů ve věku ≥ 65 let není nutná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou [clearance kreatininu (CrCl) > 60–90 ml/min], středně těžkou (CrCl 30–60 ml/min) nebo těžkou (CrCl 15–<30 ml/min) poruchou funkce ledvin není nutná úprava dávky. Enfortumab vedotin nebyl hodnocen u pacientů v terminálním stadiu renálního onemocnění (CrCl < 15 ml/min) (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater není nutná úprava dávky [celkový bilirubin 1 až 1,5 x horní hranice normálu (upper limit of normal, ULN) a jakékoliv hodnoty AST nebo celkový bilirubin ≤ ULN a AST > ULN]. Enfortumab vedotin byl hodnocen pouze u omezeného počtu pacientů se středně těžkou poruchou a těžkou poruchou funkce jater. Očekává se, že porucha funkce jater zvýší systémovou expozici MMAE (cytotoxická látka), pacienty je proto třeba pečlivě sledovat kvůli možným nežádoucím účinkům. Vzhledem k nedostatečnému množství údajů o pacientech se středně těžkou a těžkou poruchou funkce jater není konkrétní doporučení pro dávkování (viz bod 5.2).
Pediatrická populace
Použití enfortumabu vedotinu v indikaci lokálně pokročilého nebo metastazujícího uroteliálního karcinomu a MIBC u pediatrické populace není relevantní.
Způsob podání
Padcev je určen k intravenóznímu podání. Doporučená dávka musí být podána intravenózní infuzí během 30 minut. Enfortumab vedotin nesmí být podán jako intravenózní push (podání rychlým vstříknutím do žíly) nebo jako bolusová injekce.
Návod k rekonstituci a naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, musí být přehledně zaznamenán název podaného přípravku a číslo šarže.
Kožní reakce
Kožní reakce jsou spojeny s enfortumabem vedotinem jako výsledek vazby enfortumabu vedotinu k nektinu-4 exprimovanému v kůži. Horečka a chřipce podobné symptomy mohou být prvotními příznaky závažné kožní reakce, pokud k nim dojde, je třeba pacienta sledovat.
U enfortumabu vedotinu byly hlášeny lehké až středně těžké kožní reakce, převážně makulopapulózní vyrážka. Intenzita výskytu kožních nežádoucích účinků byla vyšší, pokud byl enfortumab vedotin podáván v kombinaci s pembrolizumabem, než když byl enfortumab vedotin podáván v monoterapii (viz bod 4.8). U pacientů léčených enfortumabem vedotinem se také převážně během prvního cyklu léčby objevily těžké kožní nežádoucí účinky včetně SJS a TEN vedoucí k úmrtí.
Kožní reakce se musí u pacientů sledovat od prvního cyklu a během celé léčby. U lehkých až středně těžkých kožních reakcí lze zvážit vhodnou léčbu např. topickými kortikosteroidy a antihistaminiky. U podezření na SJS nebo TEN nebo v případě výskytu bulózních lézí ihned přerušte léčbu a odešlete pacienta do specializované péče; histologické potvrzení včetně zvážení opakovaných biopsií je zásadní pro včasné rozpoznání vzhledem k tomu, že diagnóza a zásah mohou zlepšit prognózu. U potvrzeného SJS nebo TEN stupně 4 nebo opakujících se kožních reakcí stupně 3 trvale ukončete léčbu přípravkem Padcev. U kožních reakcí při zhoršení stupně 2, stupně 2 s horečkou nebo stupně 3 má být léčba přerušena až do dosažení stupně ≤ 1 a musí být zvážena specializovaná péče. Léčbu je třeba obnovit na stejné dávce nebo zvážit snížení dávky o jednu úroveň (viz bod 4.2).
Pneumonitida/IPP
U pacientů léčených enfortumabem vedotinem se vyskytly případy závažné, život ohrožující nebo fatální pneumonitidy/IPP. Intenzita výskytu pneumonitidy/IPP, včetně závažných příhod, byla vyšší pokud byl enfortumab vedotin podáván v kombinaci s pembrolizumabem ve srovnání s enfortumabem vedotinem v monoterapii (viz bod 4.8).
Sledujte u pacientů výskyt známek a příznaků pneumonitidy/IPP, jako jsou hypoxie, kašel, dyspnoe nebo intersticiální infiltráty na radiologických vyšetřeních. Při výskytu nežádoucích příhod se stupněm závažnosti ≥ 2 je třeba podat kortikosteroidy (např. počáteční dávka prednisonu 1-2 mg/kg/den nebo jiný odpovídající kortikosteroid a následně snižovat dávku).
Při výskytu pneumonitidy/IPP stupně 2 je třeba přerušit podávání přípravku Padcev a zvážit snížení dávky. Při výskytu pneumonitidy/IPP stupně ≥ 3 je třeba trvale ukončit léčbu přípravkem Padcev (viz bod 4.2).
Hyperglykemie
U pacientů s již existujícím diabetem mellitem léčených enfortumabem vedotinem i u pacientů, kteří toto onemocnění před léčbou neměli, se vyskytla hyperglykemie a diabetická ketoacidóza, včetně fatálních příhod (viz bod 4.8). Hyperglykemie se vyskytovala častěji u pacientů s již existující hyperglykemií nebo vysokým indexem tělesné hmotnosti (≥ 30 kg/m2). Pacienti s výchozí hodnotou hemoglobinu A1C (HbA1c) ≥ 8 % byli z klinických studií vyloučeni. Hladiny glykemie se musí sledovat před podáním dávky a pravidelně v průběhu léčby, jak je klinicky indikováno u pacientů s diabetem mellitem nebo hyperglykemií či u pacientů s rizikem těchto stavů. Pokud je glykemie zvýšena na hodnotu > 13,9 mmol/l (> 250 mg/dl), musí být léčba přípravkem Padcev přerušena a podána vhodná léčba, dokud nebude hodnota glykemie ≤ 13,9 mmol/l (≤ 250 mg/dl) (viz bod 4.2).
Závažné infekce a oportunní infekce
U pacientů léčených přípravkem Padcev byly hlášeny závažné infekce, jako je sepse nebo pneumonie (včetně fatálních následků) a oportunní infekce jako mykotické infekce. Pacienti mají být během léčby pečlivě sledováni vzhledem k možnosti vzniku závažných a oportunních infekcí.
Periferní neuropatie
Během léčby enfortumabem vedotinem se vyskytla periferní neuropatie, převážně periferní senzorická neuropatie, a zahrnovala i reakce stupně ≥ 3 (viz bod 4.8). Pacienti s již existující periferní neuropatií stupně ≥ 2 byli z klinických studií vyloučeni. Příznaky nové nebo zhoršující se periferní neuropatie je třeba u pacientů sledovat, protože u těchto pacientů může být zapotřebí odložit dávku, snížit dávku nebo ukončit podávání enfortumabu vedotinu (viz tabulka 3). V případě periferní neuropatie stupně ≥ 3 musí být léčba přípravkem Padcev trvale ukončena (viz bod 4.2).
Oční poruchy
Oční poruchy, převážně suché oko, se objevily u pacientů léčených enfortumabem vedotinem (viz bod 4.8). Pacienty je třeba sledovat kvůli výskytu očních onemocnění. Kvůli profylaxi suchého oka je třeba zvážit použití umělých slz, a pokud příznaky očního onemocnění neodeznějí nebo se zhorší, je nutné zvážit odeslání pacienta na oftalmologické vyšetření.
Extravazace v místě infuze
Po podání enfortumabu vedotinu byla při výskytu extravazace pozorována poranění kůže a měkkých tkání (viz bod 4.8). Před zahájením podávání přípravku Padcev je třeba zajistit dobrý žilní přístup a během podání infuze je nutné sledovat oblast z hlediska možné extravazace v místě podání infuze. Pokud dojde k extravazaci, musí být zastaveno podávání infuze a pacienta je nutné sledovat, zda se u něj neobjeví nežádoucí účinky.
Embryofetální toxicita a antikoncepce
Těhotné ženy musí být informovány o možném riziku pro plod (viz body 4.6 a 5.3). Ženám ve fertilním věku se doporučuje, aby podstoupily těhotenský test během 7 dnů před zahájením léčby enfortumabem vedotinem a používaly účinnou antikoncepci během léčby a po dobu minimálně 6 měsíců po ukončení léčby. Mužům léčeným enfortumabem vedotinem se doporučuje, aby během léčby a po dobu nejméně 4 měsíců po podání poslední dávky přípravku Padcev nepočali dítě.
Informace o pomocných látkách
Tento léčivý přípravek obsahuje 0,40 mg polysorbátu 20 v jedné dávce 20 mg, a 0,60 mg polysorbátu 20 v jedné dávce 30 mg. Polysorbáty mohou způsobit alergické reakce.
Informační balíček pro pacienta
Předepisující lékař musí s pacientem probrat rizika léčby přípravkem Padcev, včetně kombinované léčby s pembrolizumabem. Pacient musí s každým předpisem obdržet příbalovou informaci a kartu pacienta.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Formální studie lékových interakcí enfortumabu vedotinu nebyly provedeny. Při souběžném podávání enfortumabu vedotinu a léčivých přípravků metabolizovaných CYP3A4 (substráty) není žádné klinicky relevantní riziko vzniku farmakokinetických interakcí (viz bod 5.2).
Účinky dalších léčivých přípravků na enfortumab vedotin
Inhibitory, substráty nebo induktory CYP3A4
Na základě fyziologicky založeného farmakokinetického modelování (physiologically-based pharmacokinetic, PBPK) se předpokládá, že souběžné podávání enfortumabu vedotinu s ketokonazolem (kombinovaným inhibitorem P-gp a silným inhibitorem CYP3A) v malé míře zvýší Cmax a AUC nekonjugovaného MMAE, bez změny expozice konjugátu protilátky s léčivem (ADC). V případě souběžné léčby s inhibitory CYP3A4 se doporučuje opatrnost. Pacienti, kteří současně užívají silné inhibitory CYP3A4 (např. boceprevir, klarithromycin, kobicistat, indinavir, itrakonazol, nefazodon, nelfinavir, posakonazol, ritonavir, sachinavir, telaprevir, telithromycin, vorikonazol), mají být pečlivě sledováni kvůli příznakům toxicity.
Nepředpokládá se, že by podávání nekonjugovaného MMAE mělo vliv na AUC současně podávaných léčivých přípravků, které jsou substráty CYP3A4 (např. midazolam).
Podávání silných induktorů CYP3A4 (např. rifampicin, karbamazepin, fenobarbital, fenytoin, třezalka tečkovaná [Hypericum perforatum]) může středně silně snížit expozici nekonjugovaného MMAE (viz bod 5.2).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a žen
Ženám ve fertilním věku se doporučuje podstoupit těhotenský test během 7 dnů před zahájením léčby. Ženám ve fertilním věku se doporučuje během léčby a po dobu minimálně 6 měsíců po ukončení léčby používat účinnou antikoncepci. Mužům léčeným enfortumabem vedotinem se doporučuje, aby během léčby a po dobu nejméně 4 měsíců po podání poslední dávky přípravku Padcev nepočali dítě.
Těhotenství
Na základě zjištění ze studií na zvířatech může přípravek Padcev způsobit poškození plodu, je-li podán těhotným ženám. Studie embryofetálního vývoje u samic potkanů prokázaly, že intravenózní podávání enfortumabu vedotinu vedlo ke sníženému počtu životaschopných plodů, snížené velikosti vrhu a zvýšenému počtu časných resorpcí (viz bod 5.3). Podávání přípravku Padcev se v těhotenství a u žen ve fertilním věku, které nepoužívají účinnou antikoncepci, nedoporučuje.
Kojení
Není známo, zda se enfortumab vedotin vylučuje do lidského mateřského mléka. Riziko pro kojené děti nelze vyloučit. Kojení má být během léčby přípravkem Padcev a po dobu minimálně 6 měsíců po poslední dávce ukončeno.
Fertilita
U potkanů vedlo podávání enfortumabu vedotinu v opakovaných dávkách k testikulární toxicitě a může změnit plodnost samců. Bylo prokázáno, že MMAE má aneugenní vlastnosti (viz bod 5.3). Mužům léčeným tímto přípravkem se proto doporučuje před léčbou nechat zmrazit a uložit vzorky spermatu. Nejsou k dispozici údaje týkající se účinku přípravku Padcev na fertilitu u člověka.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Padcev nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Enfortumab vedotin v kombinaci s pembrolizumabem
Před zahájením léčby enfortumabem vedotinem v kombinaci s pembrolizumabemje třeba si prostudovat souhrn údajů o přípravku (SmPC) pro pembrolizumab.
Bezpečnost enfortumabu vedotinu v kombinaci s pembrolizumabem byla hodnocena u 1 134 pacientů, kterým byla podána alespoň jedna dávka enfortumabu vedotinu 1,25 mg/kg v kombinaci s pembrolizumabem v jedné klinické studii fáze 2 (EV-103) a ve třech klinických studiích fáze 3 (EV-302, EV-303 a EV-304) (viz tabulka 5). Medián trvání expozice kombinaci enfortumabu vedotinu s pembrolizumabem byl 9,2 měsíce (v rozsahu: 0,03 až 45,9 měsíce). Medián trvání expozice samotnému enfortumabu vedotinu byl 6,9 měsíce (v rozsahu: 0,03 až 45,9 měsíce).
Mezi nejčastější nežádoucí účinky spojené s podáváním enfortumabu vedotinu v kombinaci s pembrolizumabem patřily pruritus (44,2 %), průjem (37,1 %), alopecie (35,4 %), únava (35 %), periferní senzorická neuropatie (34 %), snížená chuť k jídlu (31,5 %), anémie (29,1 %), snížení tělesné hmotnosti (29,1 %), nauzea (28,5 %), makulopapulózní vyrážka (27,7 %), dysgeuzie (25,1 %), zvýšená hladina aspartátaminotransferázy (20,2 %), zvýšená hladina alaninaminotransferázy (20 %) suchá kůže (16 %), hyperglykémie (15,5 %), vyrážka (14 %), zvracení (13,2 %), hypotyreóza (12,1 %), neutropenie (12 %) a suché oko (11,6 %).
Nejčastějšími závažnými nežádoucími účinky (≥ 2 %) byly sepse (3 %), průjem (2,6 %), pneumonie (2,6 %) a pneumonitida (2,2 %). Celkem 38 % pacientů trvale ukončilo léčbu enfortumabem vedotinem kvůli nežádoucím účinkům; nejčastějším nežádoucím účinkem (≥ 2 %) vedoucím k ukončení léčby byla periferní senzorická neuropatie (9,1 %).
Nežádoucí účinky vedoucí k přerušení podávání enfortumabu vedotinu se vyskytly u 59 % pacientů. Nejčastějšími nežádoucími účinky (≥ 2 %) vedoucími k přerušení léčby byly periferní senzorická neuropatie (9,3 %), makulopapulózní vyrážka (5,3 %), průjem (4,7 %), neutropenie (3,7 %), zvýšená hladina alaninaminotransferázy (3,4 %), hyperglykémie (3 %), únava (2,7 %), pneumonitida (2,1 %) a pruritus (2,1 %).
Nežádoucí účinky vedoucí ke snížení dávky enfortumabu vedotinu se vyskytly u 31 % pacientů. Nejčastějšími nežádoucími účinky (≥ 2 %) vedoucími ke snížení dávky byly periferní senzorická neuropatie (6 %), makulopopulózní vyrážka (4,7 %) a únava (2,1 %).
Enfortumab vedotin v monoterapii
Bezpečnost enfortumabu vedotinu v monoterapii byla hodnocena u 793 pacientů, kterým byla podána alespoň jedna dávka enfortumabu vedotinu 1,25 mg/kg ve dvou studiích fáze 1 (EV-101 a EV-102), třech studiích fáze 2 (EV-103, EV-201 a EV-203) a jedné studii fáze 3 (EV-301) (viz tabulka 5). Medián podávání enfortumabu vedotinu byl 4,7 měsíce (v rozsahu: 0,3 až 55,7 měsíce).
Mezi nejčastější nežádoucí účinky spojené s enfortumabem vedotinem patřily alopecie (47,7 %), snížená chuť k jídlu (47,2 %), únava (46,8 %), průjem (39,1 %), periferní senzorická neuropatie (38,5 %), nauzea (37,8 %), pruritus (33,4 %), dysgeuzie (30,4 %), anémie (29,1 %), snížení tělesné hmotnosti (25,2 %), makulopapulózní vyrážka (23,6 %), suchá kůže (21,8 %), zvracení (18,7 %), zvýšená aspartátaminotransferáza (17 %), hyperglykemie (14,9 %), suché oko (12,7 %), zvýšená alaninaminotrasferáza (12,7 %) a vyrážka (11,6 %).
Nejčastějšími závažnými nežádoucími účinky (≥ 2 %) byly průjem (2,1 %) a hyperglykemie (2,1 %). Celkem 21 % pacientů trvale ukončilo léčbu enfortumabem vedotinem kvůli nežádoucím účinkům; nejčastějším nežádoucím účinkem (≥ 2 %) vedoucím k přerušení dávky byla periferní senzorická neuropatie (4,8 %). Nežádoucí účinky vedoucí k přerušení dávky se vyskytly u 62 % pacientů; nejčastějšími nežádoucími účinky (≥ 2%) vedoucími k přerušení dávky byla periferní senzorická neuropatie (14,8 %), únava (7,4 %), makulopapulózní vyrážka (4 %), zvýšená aspartátaminotransferáza (3,4 %), zvýšení alaninaminotransferázy (3,2 %), anémie (3,2 %), hyperglykémie (3,2 %), snížený počet neutrofilů (3 %), průjem (2,8 %), vyrážka (2,4 %) a periferní motorická neuropatie (2,1 %). Třicet osm procent pacientů požadovalo snížení dávky z důvodu nežádoucích účinků; nejčastějšími nežádoucími účinky (≥ 2%) vedoucími ke snížení dávky byla periferní senzorická neuropatie (10,3 %), únava (5,3 %), makulopapulózní vyrážka (4,2 %) a snížená chuť k jídlu (2,1 %).
Tabulkový souhrn nežádoucích účinků
Nežádoucí účinky pozorované v klinických studiích s enfortumabem vedotinem v monoterapii nebo v kombinaci s pembrolizumabem, nebo hlášené po uvedení enfortumabu vedotinu na trh jsou uvedeny v tomto bodě podle kategorie frekvence. Kategorie frekvence jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 5. Nežádoucí účinky u pacientů léčených enfortumabem vedotinem
| Frekvence | Monoterapie | V kombinaci s pembrolizumabem |
| Infekce a infestace | ||
| Velmi časté | Infekce močových cest | Infekce močových cest |
| Časté | Sepse, pneumonie | Sepse, pneumonie |
| Není známo1 | Mykotické infekce | Mykotické infekce |
| Poruchy krve a lymfatického systému | ||
| Velmi časté | Anémie | Anémie |
| Časté | Trombocytopenie, leukopenie | Trombocytopenie, leukopenie |
| Není známo1 | Neutropenie, febrilní neutropenie, snížený počet neutrofilů | Neutropenie, febrilní neutropenie, snížený počet neutrofilů |
| Endokrinní poruchy | ||
| Velmi časté | Hypotyreóza | |
| Poruchy metabolismu a výživy | ||
| Velmi časté | Hyperglykemie, snížená chuť k jídlu | Hyperglykemie, snížená chuť k jídlu |
| Není známo1 | Diabetická ketoacidóza | Diabetická ketoacidóza |
| Poruchy nervového systému | ||
| Velmi časté | Periferní senzorická neuropatie, dysgeuzie | Periferní senzorická neuropatie, dysgeuzie |
| Časté | Periferní neuropatie, periferní motorická neuropatie, periferní senzorimotorická neuropatie, parestezie, hypestezie, porucha chůze, svalová slabost | Periferní neuropatie, periferní motorická neuropatie, periferní senzorimotorická neuropatie, parestezie, hypestezie, porucha chůze, svalová slabost, neurotoxicita |
| Méně časté | Demyelinizační polyneuropatie, polyneuropatie, neurotoxicita, motorická dysfunkce, dysestezie, svalová atrofie, neuralgie, obrna nervus peroneus, ztráta senzitivity, pocit pálení kůže, pálivý pocit | Dysestezie, polyneuropatie, myasthenia gravis, neuralgie, obrna nervus peroneus, pocit pálení kůže |
| Poruchy oka | ||
| Velmi časté | Suché oko | Suché oko |
| Respirační, hrudní a mediastinální poruchy | ||
| Časté | Pneumonitida/IPP2 | Pneumonitida/IPP2 |
| Gastrointestinální poruchy | ||
| Velmi časté | Průjem, zvracení, nauzea | Průjem, zvracení, nauzea |
| Poruchy kůže a podkožní tkáně | ||
| Velmi časté | Alopecie, pruritus, vyrážka, makulopapulózní vyrážka, suchá kůže | Alopecie, pruritus, vyrážka, makulopapulózní vyrážka, suchá kůže |
| Časté | Polékový kožní výsev, kožní exfoliace, konjunktivitida, bulózní dermatitida, puchýř, stomatitida, syndrom palmoplantární erytrodysestezie, ekzém, erytém, erytematózní vyrážka, makulózní | Kožní exfoliace, konjunktivitida, generalizovaná exfoliativní dermatitida, bulózní dermatitida, puchýř, stomatitida, syndrom palmoplantární erytrodysestezie, ekzém, erytém, erytematózní vyrážka, makulární vyrážka, papulózní vyrážka, |
| Frekvence | Monoterapie | V kombinaci s pembrolizumabem |
| vyrážka, papulózní vyrážka, svědivá vyrážka, vezikulózní vyrážka | svědivá vyrážka, vezikulózní vyrážka, dermatitida | |
| Méně časté | Generalizovaná exfoliativní dermatitida, erythema multiforme, exfoliativní vyrážka, pemfigoid, makulovezikulózní vyrážka, dermatitida, alergická dermatitida, kontaktní dermatitida, intertrigo, podráždění kůže, varikózní ekzém (stasis dermatitis), krvavý puchýř | Polékový kožní výsev, erythema multiforme, exfoliativní vyrážka, pemfigoid, alergická dermatitida, kontaktní dermatitida, intertrigo, podráždění kůže, varikózní ekzém (stasis dermatitis) |
| Není známo1 | Toxická epidermální nekrolýza, hyperpigmentace kůže, změna barvy kůže, porucha pigmentace, Stevensův-Johnsonův syndrom, epidermální nekróza, symetrický léky navozený intertriginózní a flexurální exantém | Toxická epidermální nekrolýza, hyperpigmentace kůže, změna barvy kůže, porucha pigmentace, Stevensův-Johnsonův syndrom, epidermální nekróza, symetrický léky navozený intertriginózní a flexurální exantém |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||
| Méně časté | Myozitida | |
| Celkové poruchy a reakce v místě aplikace | ||
| Velmi časté | Únava | Únava |
| Časté | Extravazace v místě infuze | Extravazace v místě infuze |
| Vyšetření | ||
| Velmi časté | Zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza, snížení tělesné hmotnosti | Zvýšená alaninaminotransferáza, zvýšená aspartátaminotransferáza, snížení tělesné hmotnosti |
| Časté | Zvýšená lipáza | |
| Poranění, otravy a procedurální komplikace | ||
| Časté | Reakce související s infuzí | Reakce související s infuzí |
1 Na základě globálních zkušeností po uvedení přípravku na trh.
2 Zahrnuje: syndrom akutní respirační tísně, autoimunitní plicní onemocnění, imunitně zprostředkované plicní onemocnění, intersticiální plicní onemocnění, plicní opacity, organizující se pneumonie, pneumonitidu, plicní fibrózu, plicní toxicitu, plicní sarkoidózu a sarkoidózu.
Popis vybraných nežádoucích účinků
Imunogenita
Imunogenita na enfortumab vedotin byla testována po podání enfortumabu vedotinu v kombinaci s pembrolizumabem u celkem 159 pacientů k léčbě MIBC; u 3 pacientů byla při zahájení léčby potvrzena pozitivita na protilátky proti léčivu (anti-drug antibodies, ADA), a z pacientů, kteří byli při zahájení léčby negativní (n = 156), byli celkem 2 (1,3 %) pozitivní po zahájení léčby.
Imunogenita na enfortumab vedotin byla testována po podání enfortumabu vedotinu v kombinaci s pembrolizumabem u celkem 490 pacientů k léčbě neresekovatelného nebo metastazujícího uroteliálního karcinomu; u 24 pacientů byla při zahájení léčby potvrzena pozitivita na ADA a z pacientů, kteří byli při zahájení léčby negativní (n = 466), bylo celkem 14 (3 %) pozitivních po zahájení léčby.
Imunogenita na enfortumab vedotin 1,25 mg/kg v monoterapii byla testována u celkem 697 pacientů; u 16 pacientů byla při zahájení léčby potvrzena pozitivita na protilátky proti léčivu (anti-drug antibody, ADA), a z pacientů, kteří byli při zahájení léčby negativní (n = 681), bylo celkem 24 (3,5 %) pozitivních po zahájení léčby.
Výskyt tvorby protilátek proti enfortumabu vedotinu během léčby byl při hodnocení po podání enfortumabu vedotinu v monoterapii a v kombinaci s pembrolizumabem konzistentní.
Vzhledem k omezenému počtu pacientů s protilátkami proti přípravku Padcev nelze vyvodit žádné závěry týkající se možného vlivu imunogenity na účinnost, bezpečnost nebo farmakokinetiku.
Kožní reakce
V klinických studiích s enfortumabem vedotinem v kombinaci s pembrolizumabem se kožní reakce vyskytly u 67 % (763) ze 1 134 pacientů a většina těchto kožních reakcí zahrnovala makulopapulózní vyrážku, vyrážku a makulární vyrážku. Závažné (stupně 3 nebo 4) kožní reakce se vyskytly u 15 % (175) pacientů (stupeň 3: 14 %, stupeň 4: 1 %). Fatální příhoda toxické epidermální nekrolýzy se vyskytla u jednoho pacienta. Medián doby do výskytu závažných kožních reakcí byl 1,1 měsíce (v rozsahu: 0,1 až 24,0 měsíce). U pacientů, u kterých se objevily kožní reakce a u kterých byly k dispozici údaje o jejich vymizení (n = 761), došlo u 81 % pacientů v době posledního hodnocení k úplnému vymizení příznaků, u 13 % došlo k částečnému vymizení a u 6 % pacientů ke zlepšení vůbec nedošlo. Z 19 % pacientů s reziduálními kožními reakcemi při posledním hodnocení mělo 30 % příhody stupně ≥ 2.
V klinických studiích s enfortumabem vedotinem v monoterapii se kožní reakce vyskytly u 57 % (452) z 793 pacientů léčených enfortumabem vedotinem v dávce 1,25 mg/kg. Závažné (stupně 3 nebo 4) kožní reakce se vyskytly u 14 % (108) pacientů a většina těchto reakcí zahrnovala makulopapulózní vyrážku, stomatitidu, erytematózní vyrážku, vyrážku nebo polékový kožní výsev. Medián doby do výskytu závažných kožních reakcí byl 0,7 měsíce (v rozsahu: 0,1 až 8,2 měsíce). Závažné kožní reakce se vyskytly u 4,3 % (34) pacientů. U 61 % pacientů, u kterých se objevily kožní reakce a u kterých byly k dispozici údaje o jejich vymizení (n = 366), došlo v době posledního hodnocení k úplnému vymizení příznaků, u 24 % došlo k částečnému vymizení a u 15 % ke zlepšení nedošlo. Z 39 % pacientů s reziduálními kožními reakcemi při posledním hodnocení mělo 38 % příhody stupně ≥ 2.
Pneumonitida/IPP
V klinických studiích s enfortumabem vedotinem v kombinaci s pembrolizumabem se pneumonitida/IPP vyskytly u 8,8 % (100) z 1 134 pacientů. Těžká (stupeň 3 nebo 4) pneumonitida/IPP se vyskytly u 30 pacientů (stupeň 3: 2,0 %, stupeň 4: 0,6 %). Výskyt pneumonitidy/IPP vedl k ukončení podávání enfortumabu vedotinu u 1,9 % pacientů. Fatální příhoda pneumonitidy/IPP se vyskytla u tří pacientů. Medián doby do vzniku pneumonitidy/IPP jakéhokoli stupně byl 3,8 měsíce (v rozsahu: 0,3 až 26,2 měsíce).
V klinických studiích s enfortumabem vedotinem v monoterapii se pneumonitida / intersticiální plicní proces (IPP) vyskytly u 26 (3,3 %) z 793 pacientů léčených enfortumabem vedotinem v dávce 1,25 mg/kg. U méně než 1 % pacientů se vyskytla těžká (stupeň 3 nebo 4) pneumonitida / intersticiální plicní proces (stupeň 3: 0,5 %, stupeň 4: 0,3 %). Výskyt pneumonitidy/IPP vedl k ukončení podávání enfortumabu vedotinu u 0,5 % pacientů. V důsledku pneumonitidy / IPP nedošlo k žádnému úmrtí. Medián doby do vzniku pneumonitidy/IPP jakéhokoliv stupně byl 1,6 měsíce (rozsah: 0,1 až 43,0 měsíců) a medián trvání byl 1,6 měsíce (rozsah: 0,1 až 43,0 měsíců). Z 26 pacientů, u kterých se pneumonitida/IPP vyskytly, došlo u 8 (30,8 %) k ústupu symptomů.
Hyperglykemie
V klinických studiích s enfortumabem vedotinem v monoterapii se hyperglykemie (glykemie > 13,9 mmol/l) vyskytla u 17 % (133) z 793 pacientů léčených enfortumabem vedotinem v dávce 1,25 mg/kg. Závažné příhody hyperglykemie se vyskytly u 2,5 % pacientů, u 7 % pacientů se rozvinula těžká (stupeň 3 nebo 4) hyperglykemie a u 0,3 % pacientů došlo k fatálním příhodám, jednou v důsledku hyperglykemie a podruhé v důsledku diabetické ketoacidózy. Výskyt hyperglykemie stupně 3–4 se souhlasně zvyšoval u pacientů s vyšším indexem tělesné hmotnosti a u pacientů s vyšší výchozí hladinou hemoglobinu A1C (HbA1c). Medián doby do vzniku hyperglykemie byl 0,5 měsíce (v rozsahu: 0 až 20,3 měsíce). U 66 % pacientů, u kterých se objevila hyperglykemie a u kterých byly k dispozici údaje o jejím vymizení (n = 106), došlo v době posledního hodnocení k úplnému vymizení příznaků, u 19 % došlo k částečnému vymizení a u 15 % ke zlepšení nedošlo. Ze 34 % pacientů s reziduální hyperglykemií při posledním hodnocení mělo 64 % příhody stupně ≥ 2.
Periferní neuropatie
V klinických studiích s enfortumabem vedotinem v monoterapii se periferní neuropatie vyskytovala u 53 % (422) z 793 pacientů léčených enfortumabem vedotinem v dávce 1,25 mg/kg. U pěti procent pacientů došlo k těžké (stupně 3 nebo 4) periferní neuropatii zahrnující senzorické a motorické příhody. Medián doby do vzniku periferní neuropatie stupně ≥ 2 byl 5 měsíců (v rozsahu: 0,1 až 20,2 měsíce). U 14 % pacientů, u kterých se objevila neuropatie a u kterých byly k dispozici údaje o jejím vymizení (n = 340), došlo v době posledního hodnocení k úplnému ustoupení příznaků, u 46 % došlo k částečnému zlepšení a u 41 % ke zlepšení nedošlo. Z 86 % pacientů s reziduální neuropatií při posledním hodnocení mělo 51 % příhody stupně ≥ 2.
Oční poruchy
V klinických studiích s enfortumabem vedotinem v monoterapii se u 30 % pacientů během léčby enfortumabem vedotinem v dávce 1,25 mg/kg vyskytl syndrom suchého oka. Léčba byla přerušena u 1,5 % pacientů a 0,1 % pacientů trvale ukončilo léčbu kvůli suchému oku. Těžký (stupeň 3) syndrom suchého oka se vyskytl pouze u 3 pacientů (0,4 %). Medián doby do vzniku suchého oka byl 1,7 měsíce (v rozsahu: 0 až 30,6 měsíce).
Zvláštní populace
Starší osoby
Enfortumab vedotin v kombinaci s pembrolizumabem byl hodnocen u 359 pacientů ve věku < 65 let a u 775 pacientů ve věku ≥ 65 let. Obecně byla frekvence nežádoucích příhod vyšší u pacientů ve věku ≥ 65 let ve srovnání s pacienty ve věku < 65 let, zejména u závažných nežádoucích příhod (61,3 %, resp. 47,9 %) a příhod stupně ≥ 3 (79,2 %, resp. 68,2 %).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Pro případ předávkování enfortumabem vedotinem neexistuje žádné antidotum. V případě předávkování musí být u pacienta pečlivě sledovány nežádoucí účinky a musí být podána podpůrná léčba dle potřeby s ohledem na poločas 3,6 dne (ADC) a 2,6 dne (MMAE).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, jiná cytostatika, monoklonální protilátky, ATC kód: L01FX13
Mechanismus účinku
Enfortumab vedotin je konjugát protilátky a léku (ADC) cílící na nektin-4, adhezní protein nacházející se na povrchu uroteliálních rakovinných buněk. Skládá se z plně humanizované monoklonální protilátky IgG1-kappa konjugované s látkou narušující mikrotubuly, MMAE, pomocí proteázou štěpitelného valin-citrulin maleimidokaproylového linkeru. Neklinické údaje naznačují, že protinádorová aktivita enfortumabu vedotinu je dána vazbou ADC na nektin-4 exprimující buňky následovanou internalizací komplexu ADC-nektin-4, a uvolněním MMAE pomocí proteolytického štěpení. Uvolnění MMAE narušuje mikrotubulární sít uvnitř buňky a následně navozuje zástavu buněčného cyklu, apoptózu a imunogenní buněčnou smrt. MMAE uvolněný z buněk zacílených enfortumabem vedotinem může difundovat do okolních buněk s nízkou expresí nektinu-4 a způsobit cytotoxickou buněčnou smrt. Kombinace enfortumabu vedotinu s inhibitory receptoru programované smrti 1 (PD-1) vede ke zvýšené protinádorové aktivitě, což je v souladu s komplementárními mechanismy buněčné cytotoxicity indukované MMAE a indukce imunogenní buněčné smrti, společně se zvýšením regulace imunitní funkce inhibicí PD-1.
Elektrofyziologie srdce
Na základě údajů EKG ze studie u pacientů s pokročilým uroteliálním karcinomem se při doporučené dávce 1,25 mg/kg enfortumabu vedotinu neprodloužil průměrný QTc interval v žádném klinicky relevantním rozsahu.
Klinická účinnost a bezpečnost
Enfortumab vedotin v kombinaci s pembrolizumabem
Neoadjuvantní a adjuvantní léčba pacientů se svalovinu infiltrujícím karcinomem močového měchýře (MIBC) způsobilých k podání cisplatiny
EV-304 (KEYNOTE-B15)
Účinnost přípravku Padcev v kombinaci s pembrolizumabem jako neoadjuvantní léčba a následně po radikální cystektomii (RC) k pokračování jako adjuvantní léčba byla hodnocena ve studii EV-304 (KEYNOTE-B15), otevřené, randomizované, multicentrické studii fáze 3, do které byli zařazeni pacienti, kteří dostávali neoadjuvantní a adjuvantní enfortumab vedotin a pembrolizumab versus neoadjuvantní léčbu gemcitabinem a cisplatinou. Mezi klíčová kritéria způsobilosti patřilo dosud neléčené MIBC stadia cT2-T4aN0M0 nebo cT1-T4aN1M0 u pacientů, kteří byli způsobilí k podstoupení chemoterapie na bázi cisplatiny a byli způsobilí k provedení RC a disekce pánevních uzlin (PLND; pelvic lymph node dissection), bez ohledu na stav ligandu programované smrti 1 (PD-L1). Pacienti s aktivním autoimunitním onemocněním vyžadujícím systémovou terapii během 2 let léčby nebo se zdravotním stavem vyžadujícím imunosupresi byli nezpůsobilí k zařazení do studie.
Pacienti byli randomizováni v poměru 1:1 do jednoho z následujících léčebných ramen:
- Enfortumab vedotin v kombinaci s pembrolizumabem (n = 405): Neoadjuvantní enfortumab vedotin v dávce 1,25 mg/kg podávaný formou intravenózní infuze po dobu 30 minut 1. a 8. den a neoadjuvantní pembrolizumab v dávce 200 mg podávaný po dobu 30 minut 1. den každého 3týdenního (21denního) cyklu po dobu 4 cyklů. Po radikální cystektomii (RC) a disekci pánevních uzlin (PLND) byl podáván adjuvantní enfortumab vedotin v dávce 1,25 mg/kg po dobu 30 minut 1. a 8. den každého 3týdenního (21denního) cyklu po dobu 5 cyklů a adjuvantní pembrolizumab v dávce 200 mg po dobu 30 minut 1. den každého 3týdenního (21denního) cyklu po dobu 13 cyklů.
- Gemcitabin a cisplatina (n = 403): Neoadjuvantní gemcitabin v dávce 1 000 mg/m2 1. a 8. den a cisplatina v dávce 70 mg/m2 1. den každého 3týdenního (21denního) cyklu po dobu 4 cyklů. Po radikální cystektomii (RC) a disekci pánevních mízních uzlin (PLND) následovalo sledování.
Léčba pokračovala až do dokončení léčebného schématu, do progrese onemocnění vylučující provedení RC a PLND, nepodstoupení nebo odmítnutí RC a PLND, recidivy onemocnění v adjuvantní fázi nebo do výskytu nepřijatelné toxicity. Posouzení stavu nádoru bylo provedeno na počátku studie, během 5 týdnů před provedením RC a PLND a za 6 týdnů po chirurgickém zákroku. Po provedení RC a PLND bylo hodnocení stavu nádoru prováděno každých 12 týdnů po dobu 2 let a poté každých 24 týdnů. Randomizace byla stratifikována podle stadia nádoru (T2N0 versus T3/T4aN0 versus T1-T4aN1), kombinovaného pozitivního skóre PD-L1 (CPS ≥ 10 versus CPS < 10) a geografické oblasti (Spojené státy americké versus Evropská unie versus zbytek světa).
Medián věku byl 66 let (v rozsahu: 35 až 85 let); 81 % byli muži a 80 % byli běloši. Výchozí skóre výkonnostního stavu dle Východní kooperativní onkologické skupiny (ECOG; Eastern Cooperative Oncology Group) byl u pacientů 0 (78 %) nebo 1 (22 %). Padesát sedm procent mělo CPS ≥ 10 a 43 % CPS < 10. Celkem 19 % pacientů mělo stadium T2N0, 73 % T3/T4aN0 a 8 % T1–T4aN1. Celkem 90 % pacientů mělo histologii uroteliálního karcinomu; 5 % mělo uroteliální karcinom s dlaždicovou diferenciací, 3 % měla uroteliální karcinom se žlázovou diferenciací a 3 % měla uroteliální karcinom s jinou variantou histologie.
V celkové populaci 351 (87 %) pacientů v rameni s enfortumabem vedotinem v kombinaci s pembrolizumabem a 361 (90 %) pacientů v rameni s gemcitabinem a cisplatinou podstoupilo RC a PLND.
Primárním cílovým ukazatelem účinnosti bylo přežití bez příhody (event-free survival, EFS) podle zaslepeného nezávislého centrálního hodnocení (BICR). Sekundární cílové ukazatele účinnosti zahrnovaly celkové přežití (overall survival, OS) a patologickou kompletní odpověď (pathological complete response, pCR) podle zaslepeného nezávislého hodnocení patologie (BIPR).
Studie prokázala statisticky významné zlepšení EFS, OS a pCR u pacientů léčených neoadjuvantním a adjuvantním enfortumabem vedotinem v kombinaci s pembrolizumabem ve srovnání s neoadjuvantní léčbou gemcitabinem a cisplatinou. Medián doby sledování v této studii byl 30,8 měsíce (v rozsahu: 0,5 až 53,6 měsíce).
Tabulka 6 a obrázky 1 a 2 shrnují výsledky účinnosti pro studii EV-304.
Tabulka 6. Výsledky účinnosti ve studii EV-304
| Cílový parametr | Padcev + pembrolizumab n = 405 | Gemcitabin + cisplatina n = 403 |
| Přežití bez příhodya | ||
| Počet (%) pacientů s příhodami | 87 (21,5) | 146 (36,2) |
| Medián v měsících (95% CI)b | NR (NR; NR) | 48,5 (43,3; NR) |
| Poměr rizikc (95% CI) | 0,53 (0,41; 0,70) | |
| Jednostranná p-hodnotad | < 0,0001 | |
| Celkové přežití | ||
| Počet (%) pacientů s příhodami | 69 (17,0) | 99 (24,6) |
| Medián v měsících (95% CI)b | NR (NR; NR) | NR (NR; NR) |
| Poměr rizikc (95% CI) | 0,65 (0,48; 0,89) | |
| Jednostranná p-hodnotad | 0.0029 | |
| Patologická kompletní odpověď | ||
| Počet pacientů s pCR | 226 | 131 |
| Míra pCR (%) (95% CI) | 55,8 (50,8; 60,7) | 32,5 (28,0; 37,3) |
| Odhad rozdílu mezi léčebnými rameny (%) (95% CI)e | 23,4 (16,7; 29,8) | |
| Jednostranná p-hodnotae | < 0,0001 | |
NR = nedosaženo.
a. EFS je definováno jako doba od randomizace do výskytu kterékoli z následujících příhod: radiografická progrese onemocnění vylučující chirurgický zákrok s kurativním záměrem hodnocená podle BICR před RC + PLND; neprovedení chirurgického zákroku u účastníků s reziduálním onemocněním postihujícím svalovinu a přítomností jakéhokoli radiografického onemocnění; makroskopické reziduální onemocnění ponechané v době chirurgického zákroku (chirurg nebyl schopen dokončit chirurgický zákrok s kurativním záměrem z důvodu neresekovatelného nádoru nebo nově zjištěného metastazujícího onemocnění); lokální nebo vzdálená recidiva po RC + PLND hodnocená pomocí CT nebo MRI podle BICR a/nebo biopsií – pokud biopsie není proveditelná z důvodu bezpečnosti účastníka, bude dostačující samotné CT/MRI; úmrtí z jakékoli příčiny.
b. Na základě Kaplanových–Meierových odhadů.
c. Na základě stratifikovaného Coxova regresního modelu s Efronovou metodou zpracování shod s léčbou jako kovariátou.
d. Na základě stratifikovaného log-rank testu.
e. Na základě stratifikované Miettinenovy a Nurminenovy metody.
Obrázek 1. Kaplanův–Meierův graf přežití bez příhod, studie EV-304
Obrázek 2. Kaplanův–Meierův graf celkového přežití, studie EV-304
Počet v riziku
Padcev + pembro 405 351 317 303 257 154 100 63 23 0 Gem + Cis 403 350 286 259 216 131 70 45 16 0
0 6 12 18 24 30 36 42 48 54
Čas v měsících
Pře
ži
tí
bez pří
hod (
%)
Počet v riziku
Padcev + pembro 405 396 377 361 325 215 142 90 34 0 Gem + Cis 403 392 358 338 295 201 119 67 29 0
0 6 12 18 24 30 36 42 48 54
Čas v měsících
Cel
kové přež
it
í (%
)
Neoadjuvantní a adjuvantní léčba pacientů nezpůsobilých k podání cisplatiny se svalovinu infiltrujícím karcinomem močového měchýře (MIBC)
EV-303 (KEYNOTE-905)
Účinnost přípravku Padcev v kombinaci s pembrolizumabem jako neoadjuvantní léčba a následně po RC k pokračování jako adjuvantní léčba byla hodnocena ve studii EV-303 (KEYNOTE-905), otevřené, randomizované, multicentrické studii fáze 3, do které byli zařazeni pacienti, kteří dostávali neoadjuvantní a adjuvantní enfortumab vedotin a pembrolizumab, nebo kteří podstoupili samotnou RC a PLND. Mezi klíčová kritéria způsobilosti patřilo dosud neléčené MIBC stadia cT2-T4aN0M0 nebo cT1-T4aN1M0 u pacientů, kteří nebyli způsobilí k podstoupení chemoterapie na bázi cisplatiny nebo ji odmítli a byli způsobilí k provedení RC nebo PLND, bez ohledu na stav PD-L1. Pacienti s aktivním autoimunitním onemocněním vyžadujícím systémovou terapii během 2 let léčby nebo se zdravotním stavem vyžadujícím imunosupresi byli nezpůsobilí.
Pacienti byli randomizováni v poměru 1:1:1 k dostávání neoadjuvantního a adjuvantního enfortumabu vedotinu v kombinaci s pembrolizumabem, neoadjuvantního a adjuvantního pembrolizumabu v monoterapii, nebo samotných RC a PLND. Testování hypotézy bylo aktualizováno tak, aby bylo upřednostněno porovnání ramene s enfortumabem vedotinem v kombinaci s pembrolizumabem oproti rameni se samotnými RC a PLND pro EFS (přežití bez příhody), randomizace do ramene s pembrolizumabem v monoterapii proto byla časně ukončena. Hodnocení účinnosti bylo založeno na porovnání mezi následujícími léčebnými rameny:
- Enfortumab vedotin v kombinaci s pembrolizumabem (n = 170): Neoadjuvantní enfortumab vedotin v dávce 1,25 mg/kg jako intravenózní infuze během 30 minut 1. a 8. den a neoadjuvantní pembrolizumab v dávce 200 mg během 30 minut 1. den každého 3týdenního (21denního) cyklu po dobu 3 cyklů. Po RC a PLND adjuvantní enfortumab vedotin v dávce 1,25 mg/kg během 30 minut 1. a 8. den každého 3týdenního (21denního) cyklu po dobu 6 cyklů a adjuvantní pembrolizumab v dávce 200 mg během 30 minut 1. den každého 3týdenního (21denního) cyklu po dobu 14 cyklů.
- Samotné RC a PLND (n = 174).
Léčba pokračovala až do dokončení léčebného schématu, progrese onemocnění vylučující RC a PLND, nepodstoupení nebo odmítnutí RC a PLND, recidivy onemocnění v adjuvantní fázi nebo výskytu nepřijatelné toxicity. Posouzení stavu nádoru bylo provedeno na počátku studie, během 5 týdnů před RC a PLND a 6 týdnů po chirurgickém zákroku. Po RC a PLND bylo hodnocení stavu nádoru prováděno každých 12 týdnů po dobu 2 let a poté každých 24 týdnů. Randomizace byla stratifikována podle stadia nádoru (T2N0 versus T3/T4aN0 versus T1-T4aN1), způsobilosti k podání cisplatiny (nezpůsobilí k podání cisplatiny versus způsobilí k podání cisplatiny, ale podání odmítli) a geografické oblasti (Spojené státy americké versus Evropská unie versus zbytek světa).
Medián věku byl 73 let (v rozsahu: 46 až 87 let); 78 % byli muži a 78 % byli běloši. Výchozí výkonnostní stav dle ECOG byl u pacientů 0–1 (86 %) nebo 2 (14 %). Čtyřicet sedm procent pacientů mělo CPS ≥ 10 a 52 % pacientů CPS < 10. Osmnáct procent mělo T2N0, 77 % T3/T4aN0 a 5 % T1-T4aN1. Čtyřicet jedna procent pacientů mělo clearance kreatininu při zahájení léčby ≥ 60 ml/min, 59 % mělo < 60 ml/min a zároveň ≥ 30 ml/min a 0,3 % mělo < 30 ml/min. Devadesát jedna procent pacientů mělo histologii uroteliálního karcinomu, 4 % měla uroteliální karcinom s dlaždicovou diferenciací, 3 % měla uroteliální karcinom se žlázovou diferenciací a 2 % měla uroteliální karcinom s jinou variantou histologie.
V celkové populaci 149 (88 %) pacientů v rameni s enfortumabem vedotinem v kombinaci s pembrolizumabem a 156 (90 %) pacientů v rameni se samotnými RC a PLND podstoupilo RC a PLND. Z pacientů léčených enfortumabem vedotinem v kombinaci s pembrolizumabem 100 pacientů zahájilo adjuvantní léčbu a 43 pacientů dokončilo všechny plánované cykly.
Primárním cílovým ukazatelem účinnosti bylo EFS podle BICR. Sekundární cílové ukazatele účinnosti zahrnovaly OS a pCR podle BIPR.
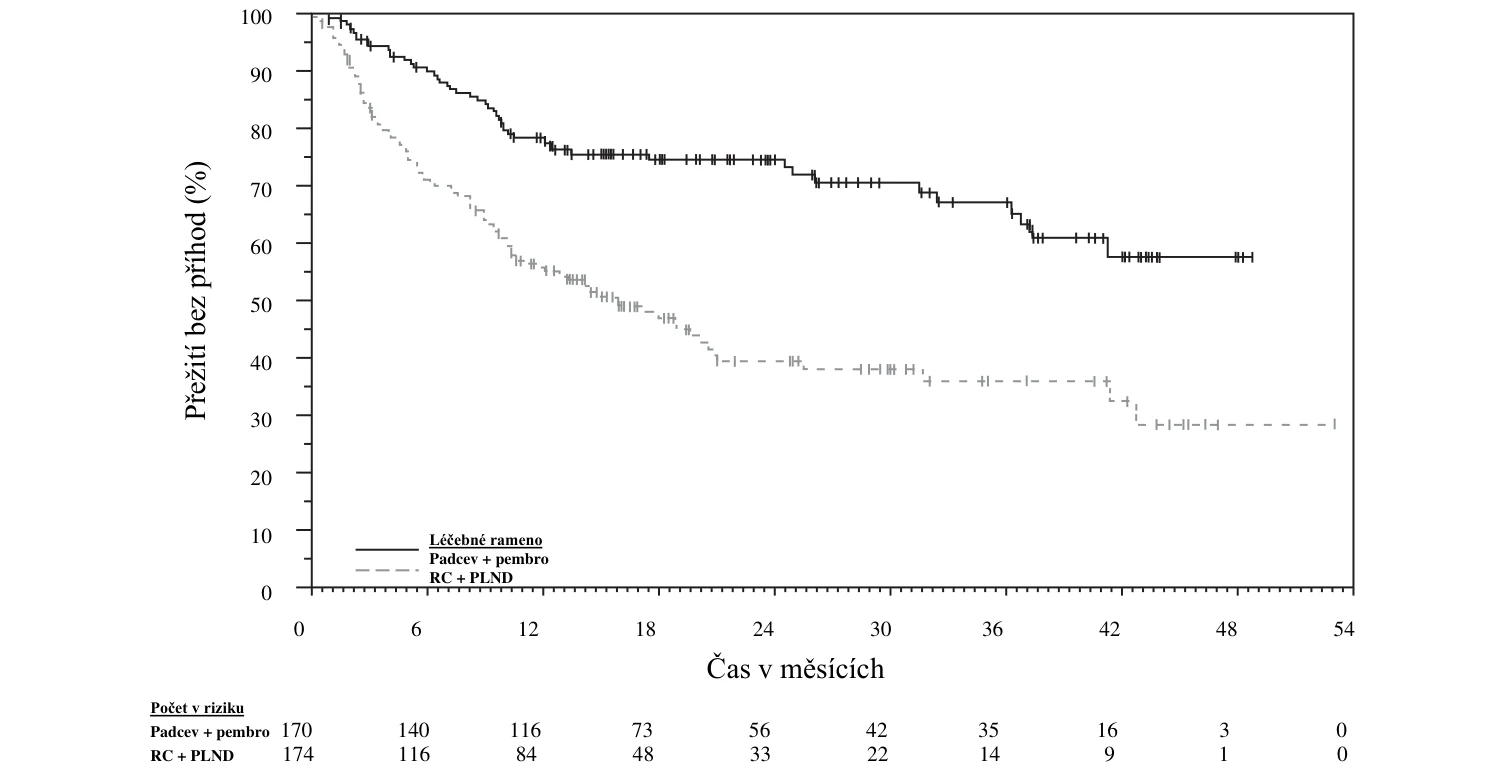
Studie prokázala statisticky významné zlepšení EFS, OS a pCR u pacientů léčených neoadjuvantním a adjuvantním enfortumabem vedotinem v kombinaci s pembrolizumabem ve srovnání se samotnými RC a PLND. Medián sledování v této studii byl 18,5 měsíce (v rozsahu: 0,6 až 53,7 měsíce).
Tabulka 7 a obrázky 3 a 4 shrnují výsledky účinnosti pro studii EV-303.
Tabulka 7. Výsledky účinnosti ve studii EV-303
| Cílový parametr | Padcev + pembrolizumab n = 170 | Samotné RC + PLND n = 174 |
| Přežití bez příhodya | ||
| Počet (%) pacientů s příhodami | 48 (28,2) | 95 (54,6) |
| Medián v měsících (95% CI)b | NR (37,3; NR) | 15,7 (10,3; 20,5) |
| Poměr rizikc (95% CI) | 0,40 (0,28; 0,57) | |
| Jednostranná p-hodnotad | < 0,0001 | |
| Celkové přežití | ||
| Počet (%) pacientů s příhodami | 38 (22,4) | 68 (39,1) |
| Medián v měsících (95% CI)b | NR (NR; NR) | 41,7 (31,8; NR) |
| Poměr rizikc (95% CI) | 0,50 (0,33; 0,74) | |
| Jednostranná p-hodnotad | 0,0002 | |
| Patologická kompletní odpověď | ||
| Počet pacientů s pCR | 97 | 15 |
| Míra pCR (%) (95% CI) | 57,1 (49,3; 64,6) | 8,6 (4,9; 13,8) |
| Odhad rozdílu mezi léčebnými rameny (%) (95% CI)e | 48,3 (39,5; 56,5) | |
| Jednostranná p-hodnotae | < 0,000001 | |
NR = nedosaženo.
a. EFS je definováno jako doba od randomizace do výskytu kterékoli z následujících příhod: radiografická progrese onemocnění vylučující chirurgický zákrok s kurativním záměrem hodnocená podle BICR před RC + PLND; neprovedení chirurgického zákroku u účastníků s reziduálním onemocněním postihujícím svalovinu a přítomností jakéhokoli radiografického onemocnění; makroskopické reziduální onemocnění ponechané v době chirurgického zákroku (chirurg nebyl schopen dokončit chirurgický zákrok s kurativním záměrem z důvodu neresekovatelného nádoru nebo nově zjištěného metastazujícího onemocnění); lokální nebo vzdálená recidiva po RC + PLND hodnocená pomocí CT nebo MRI podle BICR a/nebo biopsií – pokud biopsie není proveditelná z důvodu bezpečnosti účastníka, bude dostačující samotné CT/MRI; úmrtí z jakékoli příčiny.
b. Na základě Kaplanových–Meierových odhadů.
c. Na základě stratifikovaného Coxova regresního modelu s Efronovou metodou zpracování shod s léčbou jako kovariátou.
d. Na základě stratifikovaného log-rank testu.
e. Na základě stratifikované Miettinenovy a Nurminenovy metody.
Obrázek 3. Kaplanův–Meierův graf přežití bez příhod, studie EV-303
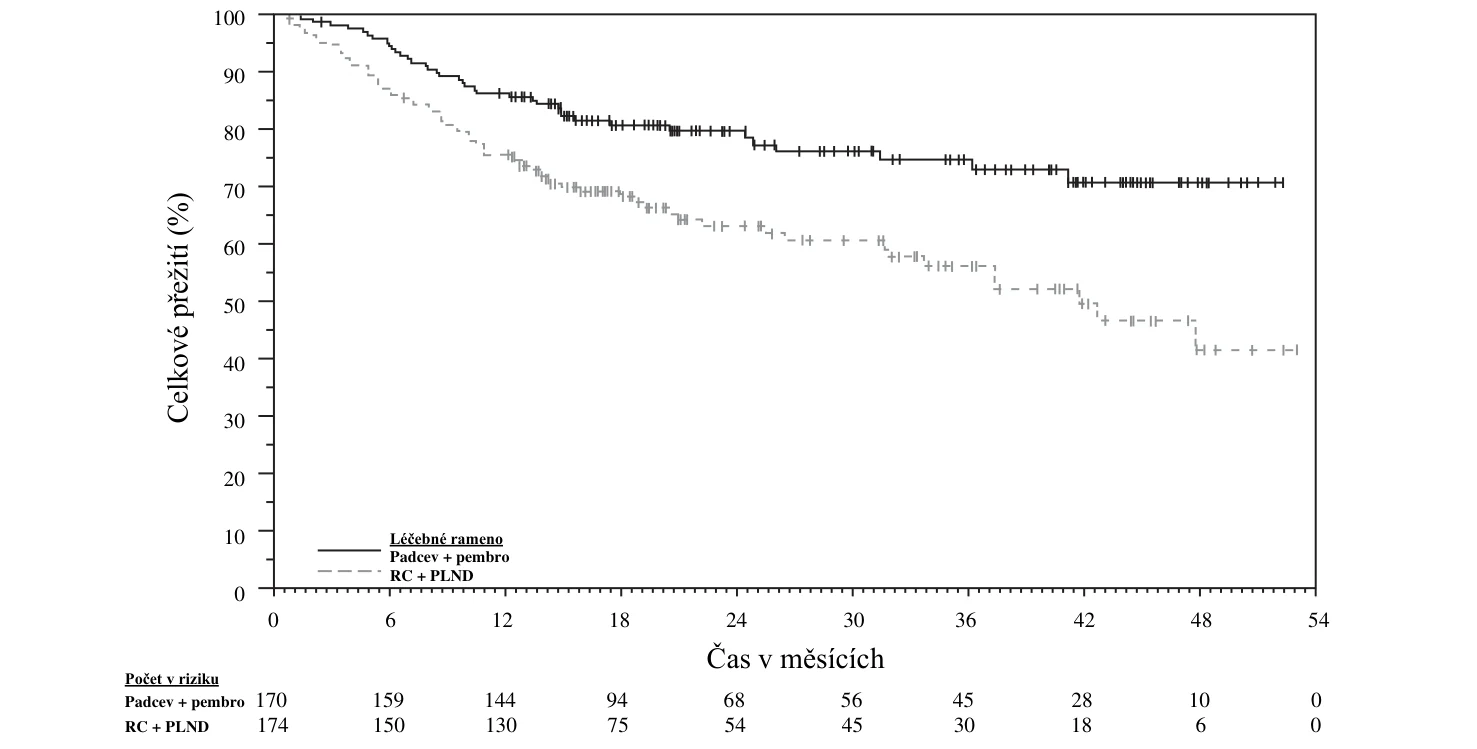
Obrázek 4. Kaplanův–Meierův graf celkového přežití, studie EV-303
Počet v riziku
Padcev + pembro 170 140 116 73 56 42 35 16 3 0 RC + PLND 174 116 84 48 33 22 14 9 1 0
0 6 12 18 24 30 36 42 48 54
Čas v měsících Přeži
tí
bez pří
hod (
%)
Počet v riziku
Padcev + pembro 170 159 144 94 68 56 45 28 10 0 RC + PLND 174 150 130 75 54 45 30 18 6 0
0 6 12 18 24 30 36 42 48 54
Čas v měsících Cel
kové přežit
í (%)
Dříve neléčený lokálně pokročilý nebo metastazující uroteliální karcinom
EV-302 (KEYNOTE-A39)
Účinnost přípravku Padcev v kombinaci s pembrolizumabem byla hodnocena ve studii EV-302 (KEYNOTE-A39), otevřené, randomizované, multicentrické studii fáze 3, do které bylo zařazeno 886 pacientů s neresekovatelným nebo metastazujícím uroteliálním karcinomem, kteří nepodstoupili žádnou předchozí systémovou terapii lokálně pokročilého nebo metastazujícího onemocnění. Do studie byli zařazeni pacienti, kteří dostávali neoadjuvantní chemoterapii, nebo pacienti, kteří dostávali adjuvantní chemoterapii po cystektomii, pokud k recidivě došlo > 12 měsíců od ukončení léčby. Pacienti byli považováni za nezpůsobilé k léčbě cisplatinou, pokud u nich platilo alespoň jedno z následujících kritérií: glomerulární filtrace (GFR) mezi 30–59 ml/min, výkonnostní stav podle ECOG ≥ 2, ztráta sluchu stupně ≥ 2 nebo selhání třídy III podle New York Heart Association (NYHA).
Pacienti byli randomizováni v poměru 1 : 1 k léčbě buď enfortumabem vedotinem v kombinaci s pembrolizumabem (rameno A), nebo gemcitabinem s chemoterapií na bázi platiny (cisplatina nebo karboplatina) (rameno B). Pacienti v rameni A dostávali enfortumab vedotin v dávce 1,25 mg/kg ve formě intravenózní infuze po dobu 30 minut 1. a 8. den 21denního cyklu, po níž následoval pembrolizumab v dávce 200 mg 1. den 21denního cyklu přibližně 30 minut po enfortumabu vedotinu. Pacienti v rameni B dostávali gemcitabin v dávce 1 000 mg/m2 podávaný 1. a 8. den 21denního cyklu s cisplatinou v dávce 70 mg/m2 nebo karboplatinou (AUC = 4,5 nebo 5 mg/ml/min podle místních pokynů) podávanou 1. den 21denního cyklu. V léčbě bylo pokračováno až do progrese onemocnění, nepřijatelné toxicity nebo dokončení maximálního počtu cyklů léčby (chemoterapie – 6 cyklů; pembrolizumab – 35 cyklů; enfortumab vedotin – bez maximálního počtu cyklů).
Pacienti randomizovaní do ramene s gemcitabinem a chemoterapií na bázi platiny mohli dostávat udržovací imunoterapii (např. avelumab). Randomizace byla stratifikována podle způsobilosti k podání cisplatiny (způsobilí versus nezpůsobilí), exprese PD-L1 (CPS ≥ 10 versus CPS < 10) a přítomnosti metastáz v játrech (přítomné versus nepřítomné). Exprese PD-L1 byla definována použitím soupravy PD-L1 IHC 22C3 pharmDx.
Pacienti byli ze studie vyloučeni, pokud měli aktivní metastázy v CNS, probíhající senzorickou nebo motorickou neuropatii stupně ≥ 2, nekontrolovaný diabetes definovaný jako HbA1c ≥ 8 % nebo HbA1c ≥ 7 % se souvisejícími příznaky diabetu, autoimunitní onemocnění nebo zdravotní stav vyžadující imunosupresi, pneumonitidu nebo jiné formy intersticiálního plicního onemocnění.
Medián věku byl 69 let (v rozsahu: 22 až 91 let); 77 % byli muži a většina pacientů byli běloši (67 %) nebo Asijci (22 %). Výchozí výkonnostní stav dle ECOG byl u pacientů 0 (49 %), 1 (47 %) nebo 2 (3 %). Čtyřicet sedm procent pacientů mělo dokumentovanou výchozí hodnotu HbA1c < 5,7 %. Na počátku studie mělo 95 % pacientů metastazující uroteliální karcinom a 5 % pacientů mělo neresekovatelný uroteliální karcinom. Sedmdesát dva procent pacientů mělo před podáním léčby viscerální metastázy, včetně 22 % s jaterními metastázami. Osmdesát pět procent pacientů mělo histologii uroteliálního karcinomu (urothelial carcinoma, UC), 6 % mělo UC se smíšenou dlaždicovou diferenciací a 2 % měla UC se smíšenou jinou histologickou variantou. Čtyřicet šest procent pacientů nebylo způsobilých k léčbě cisplatinou a 54 % pacientů bylo způsobilých k léčbě cisplatinou v době randomizace. Z 877 testovaných pacientů, kteří měli tkáň hodnotitelnou na expresi PD-L1, mělo 58 % pacientů nádory, které exprimovaly PD-L1 s CPS ≥ 10, a 42 % pacientů mělo nádory, které exprimovaly PD-L1 s CPS < 10. Medián sledování v této studii byl 17,3 měsíce (v rozsahu: 0,3 až 37,2 měsíce).
Primárními cílovými ukazateli účinnosti bylo OS a přežití bez progrese (progression free survival, PFS) hodnocené podle BICR s použitím RECIST v 1.1. Sekundární cílové ukazatele účinnosti zahrnovaly míru objektivní odpovědi (objective response rate, ORR) hodnocenou podle BICR s použitím RECIST v1.1.
Studie prokázala statisticky významné zlepšení OS, PFS a ORR u pacientů randomizovaných k léčbě enfortumabem vedotinem v kombinaci s pembrolizumabem ve srovnání s gemcitabinem a chemoterapií na bázi platiny.
Tabulka 8 a obrázky 5 a 6 shrnují výsledky účinnosti pro studii EV-302.
Tabulka 8. Výsledky účinnosti ve studii EV-302
| Cílový parametr | Padcev + pembrolizumab n = 442 | Gemcitabin + platina n = 444 |
| Celkové přežití | ||
| Počet (%) pacientů s příhodami | 133 (30,1) | 226 (50,9) |
| Medián v měsících (95% CI)a | 31,5 (25,4; –) | 16,1 (13,9; 18,3) |
| Poměr rizikb (95% CI) | 0,468 (0,376; 0,582) | |
| Oboustranná p-hodnotac | < 0,00001 | |
| Přežití bez progresed | ||
| Počet (%) pacientů s příhodami | 223 (50,5) | 307 (69,1) |
| Medián v měsících (95% CI)a | 12,5 (10,4; 16,6) | 6,3 (6,2; 6,5) |
| Poměr rizikb (95% CI) | 0,450 (0,377; 0,538) | |
| Oboustranná p-hodnotac | < 0,00001 | |
| Míra objektivní odpovědi [kompletní odpověď (CR) + částečná odpověď (PR)]d,f | ||
| Potvrzená míra objektivní odpovědi [ORR] (%) (95% CI)e | 67,7 (63,1; 72,1) | 44,4 (39,7; 49,2) |
| Oboustranná p-hodnotag | < 0,00001 | |
| Trvání odpovědid,f | ||
| Medián v měsících (95% CI)a | NR (20,2; –) | 7,0 (6,2; 10,2) |
NR = nedosaženo.
a. Na základě metody komplementární logaritmické transformace (Collett, 1994). b. Na základě stratifikovaného Coxova modelu proporcionálních rizik. Poměr rizik < 1 zvýhodňuje rameno s enfortumabem vedotinem v kombinaci s pembrolizumabem.
c. Na základě stratifikovaného log-rank testu.
d. Hodnoceno podle BICR s použitím RECIST v 1.1.
e. Na základě Clopperovy-Pearsonovy metody (Clopper 1934).
f. Zahrnuje pouze pacienty s měřitelným onemocněním na počátku léčby (n = 437 pro enfortumab vedotin v kombinaci s pembrolizumabem, n = 441 pro gemcitabin plus platina). Délka trvání odpovědi byla odhadnuta u pacientů reagujících na léčbu.
g. Na základě Cochranova-Mantelova-Haenszelova testu stratifikovaného podle exprese PD-L1, způsobilosti k podávání cisplatiny a jaterních metastáz.
Obrázek 5. Kaplanův-Meierův graf celkového přežití, studie EV-302
Obrázek 6. Kaplanův-Meierův graf přežití bez progrese, studie EV-302
Počet v riziku
Padcev + pembro 442 426 409 394 376 331 270 222 182 141 108 67 36 22 12 8 1 1 1 Plat + gem 444 423 393 356 317 263 209 164 125 90 60 37 25 18 12 7 6 2 1
0 2 4 6 8 10 12 14 16 18 20 22 24 26 28 30 32 34 36 38
Čas v měsících C
elkové přežit
í
(%
)
Počet v riziku:
Padcev + pembro 442 409 361 303 253 204 167 132 102 73 45 33 17 6 3 1 Plat + gem 444 380 297 213 124 78 56 41 30 19 8 6 5 3 2 1 1
Monoterapie enfortumabem vedotinem
Dříve léčený lokálně pokročilý nebo metastazující uroteliální karcinom
EV-301
Účinnost monoterapie přípravkem Padcev byla hodnocena ve studii EV-301, otevřené, randomizované, multicentrické studii fáze 3, do které bylo zařazeno 608 pacientů s lokálně pokročilým nebo metastazujícím uroteliálním karcinomem, kteří dříve podstoupili chemoterapii obsahující platinu a PD-1 nebo PD-L1. Primárním cílovým parametrem studie bylo OS a sekundární cílové parametry zahrnovaly PFS a ORR [PFS a ORR byly vyhodnoceny na základě hodnocení zkoušejícího dle RESIST v1.1]. Pacienti byli randomizováni v poměru 1 : 1 do ramene s enfortumabem vedotinem v dávce 1,25 mg/kg podávané 1., 8. a 15. den 28denního cyklu, nebo do ramene s jednou z následujících chemoterapií určenou zkoušejícím lékařem: docetaxel 75 mg/m2 (38 %), paklitaxel 175 mg/m2 (36 %) nebo vinflunin 320 mg/m2 (25 %) 1. den 21denního cyklu.
Pacienti byli ze studie vyloučeni, pokud měli aktivní metastázy v CNS, probíhající senzorickou nebo motorickou neuropatii stupně ≥ 2, infekci virem lidské imunodeficience (HIV) (HIV 1 nebo 2) v anamnéze, aktivní hepatitidu B nebo C, nebo nekontrolovaný diabetes definovaný jako HbA1c ≥ 8 % nebo HbA1c ≥ 7 % se souvisejícími příznaky diabetu.
Medián věku byl 68 let (v rozsahu: 30 až 88 let), 77 % byli muži a většina pacientů byli běloši (52 %) nebo Asijci (33 %). Výchozí výkonnostní stav dle ECOG byl u všech pacientů 0 (40 %) nebo 1 (60 %). Devadesát pět procent (95 %) pacientů mělo metastazující onemocnění a 5 % mělo lokálně pokročilé onemocnění. Osmdesát procent pacientů mělo viscerální metastázy, včetně 31 % pacientů s jaterními metastázami. Sedmdesát šest procent pacientů mělo histologii uroteliálního karcinomu / karcinomu z přechodných buněk (transitional cell carcinoma, TCC), 14 % mělo smíšený uroteliální karcinom a přibližně 10 % mělo jiné histologické varianty. Celkem 76 (13 %) pacientů dostalo ≥ 3 linie předchozí systémové terapie. Padesát dva procent (314) pacientů dostalo dříve inhibitor PD-1, 47 % (284) pacientů dostalo dříve inhibitor PD-L1 a další 1 % (9) pacientů dostalo inhibitor PD-1 i PD-L1. Pouze 18 % (111) pacientů vykazovalo odpověď na předchozí terapii inhibitorem PD-1 nebo PD-L1. Šedesát tři procent (383) pacientů dostalo předchozí režimy na bázi cisplatiny, 26 % (159) dostalo předchozí režimy na bázi karboplatiny a dalších 11 % (65) dostalo režimy na bázi cisplatiny i karboplatiny.
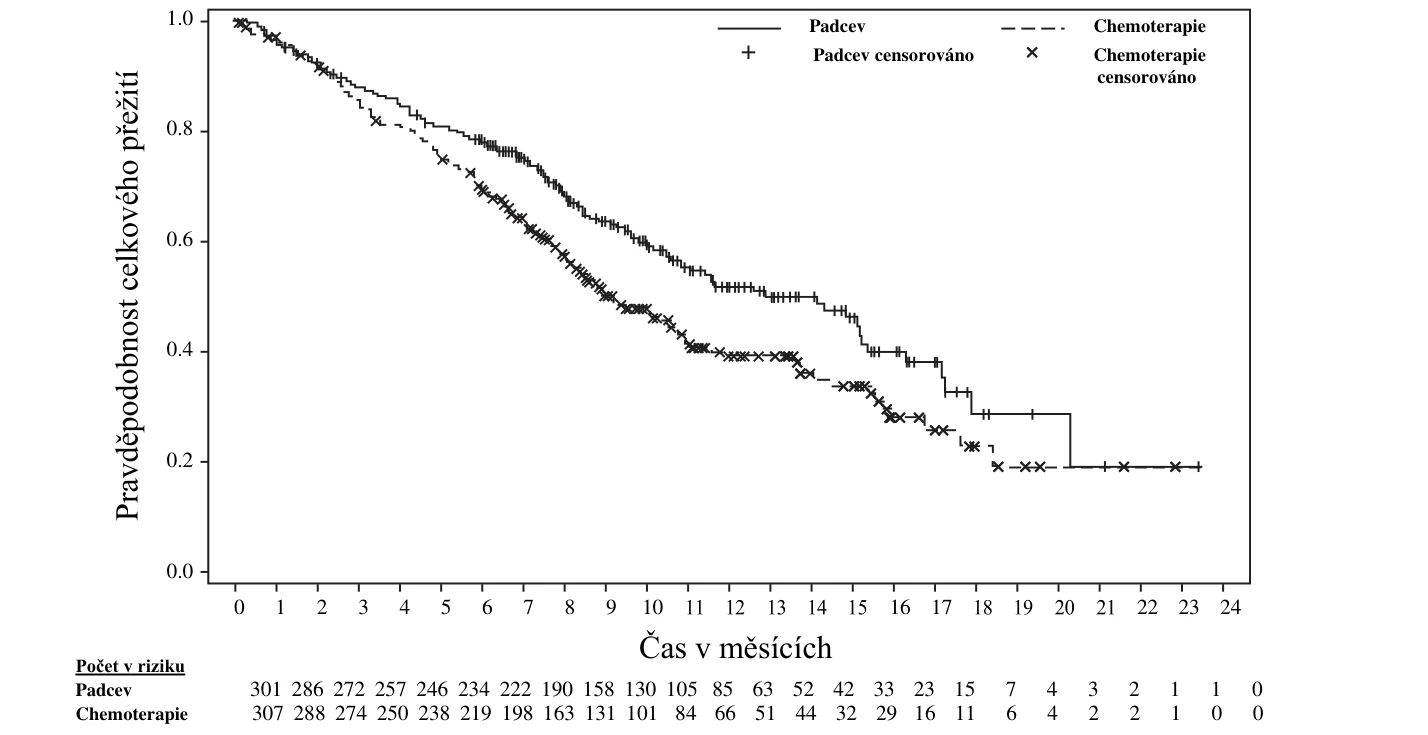
Tabulka 9 shrnuje výsledky účinnosti studie EV-301, po mediánu sledování 11,1 měsíce (95% CI: 10,6 - 11,6).
Tabulka 9. Výsledky účinnosti ve studii EV-301
| Cílový parametr | Padcev n = 301 | Chemoterapie n = 307 |
| Celkové přežití | ||
| Počet (%) pacientů s příhodami | 134 (44,5) | 167 (54,4) |
| Medián v měsících (95% CI) | 12,9 (10,6; 15,2) | 9,0 (8,1; 10,7) |
| Poměr rizik (95% CI) | 0,702 (0,556; 0,886) | |
| 1stranná p-hodnota | 0,00142a | |
| Přežití bez progreseb | ||
| Počet (%) pacientů s příhodami | 201 (66,8) | 231 (75,2) |
| Medián v měsících (95% CI) | 5,6 (5,3; 5,8) | 3,7 (3,5; 3,9) |
| Poměr rizik (95% CI) | 0,615 (0,505; 0,748) | |
| 1stranná p-hodnota | < 0,00001c | |
| Výskyt objektivní odpovědi [kompletní odpověď (CR)+ částečná odpověď (PR)]b | ||
| ORR (%) (95% CI) | 40,6 (35,0; 46,5) | 17,9 (13,7; 22,8) |
| 1stranná p-hodnota | < 0,001d | |
| Výskyt kompletní odpovědi (%) | 4,9 | 2,7 |
| Výskyt částečné odpovědí (%) | 35,8 | 15,2 |
| Trvání odpovědi u pacientů reagujících na léčbu | ||
| Medián v měsících (95% CI) | 7,4 (5,6; 9,5) | 8,1 (5,7; 9,6) |
a. Předem stanovená hranice účinnosti = 0,00679, 1stranná (upravená o 301 pozorovaných úmrtí). b. Vyhodnocené zkoušejícím lékařem pomocí RECIST v1.1.
c. Předem stanovená hranice účinnosti = 0,02189, 1stranná (upravená o 432 pozorovaných příhod PFS1). d. Předem stanovená hranice účinnosti = 0,025, 1stranná (upravená o 100 % informační frakci).
Obrázek 7. Kaplanův-Meierův graf celkového přežití, studie EV-301
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s enfortumabem vedotinem u všech podskupin pediatrické populace s uroteliálním karcinomem (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Distribuce
Průměrný odhad distribučního objemu ADC v rovnovážném stavu byl 12,8 l po dávce 1,25 mg/kg enfortumabu vedotinu. Vazba nekonjugovaného MMAE na lidské plazmatické bílkoviny se in vitro pohybovala od 68 % do 82 %. Není pravděpodobné, že nekonjugovaný MMAE vytlačí z vazby léčivé přípravky s vysokou vazbou na bílkoviny nebo jimi bude vytlačen. Studie in vitro naznačují, že nekonjugovaný MMAE je substrát P-glykoproteinu (P-gp).
Biotransformace
Malá část nekonjugovaného MMAE uvolněného z enfortumabu vedotinu je metabolizována. In vitro údaje naznačují, že k metabolizování nekonjugovaného MMAE dochází primárně prostřednictvím oxidace pomocí CYP3A4.
Eliminace
Průměrná clearance ADC u pacientů byla 0,11 l/h a nekonjugovaného MMAE 2,11 l/h. Eliminace ADC vykazovala multiexponenciální pokles s poločasem 3,6 dne.
Eliminace nekonjugovaného MMAE se jevila jako omezená vlastní rychlostí uvolňování MMAE z enfortumabu vedotinu. Eliminace nekonjugovaného MMAE vykazovala multiexponenciální pokles s poločasem 2,6 dne.
Počet v riziku
Padcev 301 286 272 257 246 234 222 190 158 130 105 85 63 52 42 33 23 15 7 4 3 2 1 1 0 Chemoterapie 307 288 274 250 238 219 198 163 131 101 84 66 51 44 32 29 16 11 6 4 2 2 1 0 0
Čas v měsících 1.0
0.8
0.6
0.4
0.2
0.0
P
ravděpodobnost
celkov
ého přežit
í
Vylučování
K vylučování nekonjugovaného MMAE dochází hlavně stolicí a v menší části močí. Po jedné dávce jiného ADC, který obsahoval nekonjugovaný MMAE, se přibližně 24 % celkově podaného nekonjugovaného MMAE nalezlo ve stolici a moči jako nekonjugovaný MMAE v nezměněné podobě během období 1 týdne. Většina získaného nekonjugovaného MMAE byla vyloučena stolicí (72 %). U nekonjugovaného MMAE po podání enfortumabu vedotinu se očekává podobný profil vylučování.
Zvláštní populace
Starší pacienti
Populační farmakokinetická analýza naznačuje, že věk [v rozsahu: 24 až 90 let; 60 % (450/748) > 65 let, 19 % (143/748) > 75 let] nemá klinicky významný účinek na farmakokinetiku enfortumabu vedotinu.
Rasa a pohlaví
Na základě populační farmakokinetické analýzy nemají rasa [69 % (519/748) běloši, 21 % (158/748) Asiaté, 1 % (10/748) černoši a 8 % (61/748) ostatní nebo není známo] a pohlaví [73 % (544/748) muži] klinicky významný účinek na farmakokinetiku enfortumabu vedotinu.
Porucha funkce ledvin
Byla hodnocena farmakokinetika ADC a nekonjugovaného MMAE po podání 1,25 mg/kg enfortumabu vedotinu pacientům s lehkým (CrCl > 60–90 ml/min), středně těžkým (CrCl 30-60 ml/min) a těžkým (CrCl 15–<30 ml/min) renálním poškozením. Nebyly pozorovány významné rozdíly v AUC expozici ADC nebo nekonjugovaného MMAE u pacientů s lehkou, středně těžkou nebo těžkou poruchou funkce ledvin v porovnání s pacienty s normální funkcí ledvin. Enfortumab vedotin nebyl hodnocen u pacientů v terminálním stadiu renálního onemocnění (CrCl < 15 ml/min).
Porucha funkce jater
Na základě populační farmakokinetické analýzy s využitím údajů z klinických studií u pacientů s metastazujícím uroteliálním karcinomem nebyl zjištěn významný rozdíl v expozici ADC, a u pacientů s lehkou poruchou funkce jater (celkový bilirubin 1 až 1,5násobek ULN a jakákoli hodnota AST nebo celkový bilirubin ≤ ULN a AST > ULN) bylo pozorováno zvýšení průměrné AUC nekonjugovaného MMAE o 37 % u pacientů s dříve léčeným a o 16 % u pacientů s dříve neléčeným lokálně pokročilým nebo metastazujícím uroteliálním karcinomem ve srovnání s pacienty s normální funkcí jater. Enfortumab vedotin byl studován pouze u omezeného počtu pacientů se středně těžkou poruchou funkce jater (n = 5) nebo těžkou poruchou funkce jater (n = 1). Není znám vliv středně těžké nebo těžké poruchy funkce jater (celkový bilirubin > 1,5 × ULN a jakákoli hodnota AST) nebo transplantace jater na farmakokinetiku ADC nebo nekonjugovaného MMAE.
Predikce na základě farmakokinetického modelování na fyziologické bázi
Předpokládá se, že souběžné podávání enfortumabu vedotinu s ketokonazolem (kombinovaný inhibitor P-gp a silný inhibitor CYP3A) mírně zvýší Cmax nekonjugovaného MMAE a AUC, beze změny v expozici ADC.
Předpokládá se, že souběžné podávání enfortumabu vedotinu s rifampicinem (kombinovaný induktor P-gp a silný induktor CYP3A) středně silně sníží Cmax nekonjugovaného MMAE a AUC, beze změny v expozici ADC. Úplný vliv rifampicinu na Cmax nekonjugovaného MMAE může být v modelu PBPK podhodnocen.
Předpokládá se, že souběžné podávání enfortumabu vedotinu neovlivní expozici midazolamu (senzitivní substrát CYP3A). Studie in vitro využívající lidské jaterní mikrozomy naznačují, že nekonjugovaný MMAE inhibuje CYP3A4/5, ale žádné další izoformy CYP450. Nekonjugovaný MMAE neindukoval hlavní enzymy CYP450 v lidských hepatocytech.
Studie in vitro
Studie in vitro naznačují, že nekonjugovaný MMAE je substrátem, nikoli inhibitorem efluxního transportéru P-gp. Studie in vitro prokázaly, že nekonjugovaný MMAE není substrátem proteinu rezistence karcinomu prsu (BCRP, breast cancer resistance protein), proteinu spojeného s mnohočetnou lékovou rezistencí 2 (MRP2, multidrug resistance associated protein 2), transportních polypeptidů organických aniontů 1B1 nebo 1B3 (OATP1B1 nebo OATP1B3, organic anion transporting polypeptide), transportního systému pro organické kationty 2 (OCT2, organic cation transporter 2) nebo transportního systému pro organické anionty 1 nebo 3 (OAT1 nebo OAT3, organic anion transporter). Nekonjugovaný MMAE nebyl inhibitorem exportní pumpy žlučových solí (BSEP, bile salt export pump), P-gp, BCRP, MRP2, OCT1, OCT2, OAT1, OAT3, OATP1B1 ani OATP1B3 při klinicky relevantních koncentracích.
5.3 Předklinické údaje vztahující se k bezpečnosti
Studie genotoxicity prokázaly, že MMAE neměl v testu reverzní mutace u bakterií (Amesův test) ani ve stanovení mutací L5178Y TK+/- myšího lymfomu zřejmý genotoxický potenciál. MMAE indukoval chromozomální aberace v mikronukleovém testu u potkanů, což odpovídá farmakologickému účinku látek narušujících mikrotubuly.
Kožní léze byly zaznamenány ve studiích podávání opakovaných dávek potkanům (4 a 13 týdnů) a opicím (4 týdny). Kožní změny byly plně reverzibilní do konce 6týdenního období zotavení.
Hyperglykemie hlášená v klinických studiích nebyla přítomna ve studiích toxicity u potkanů ani u opic a nedošlo k žádným histopatologickým nálezům v pankreatu žádného druhu.
Byla pozorována fetální toxicita (snížená velikost vrhu nebo úplná ztráta vrhu) a snížení velikosti vrhu se odrazilo ve zvýšení počtu časných resorpcí. Průměrná hmotnost plodu u přeživších plodů při dávce 2 mg/kg byla v porovnání s kontrolou nižší.
Změny na skeletu plodů spojené s enfortumabem vedotinem byly považovány za vývojové opoždění. Dávka 2 mg/kg (přibližně podobná expozici při doporučené dávce pro člověka) vedla k toxicitě u matky, embryofetální letalitě a strukturálním malformacím, které zahrnovaly gastroschízu, malrotovanou zadní končetinu, chybějící přední tlapku, špatně umístěné vnitřní orgány a srostlý cervikální oblouk. Kromě toho byly pozorovány kosterní anomálie (asymetrické, fúzované, neúplně osifikované a deformované části hrudní kosti (sternebra), deformovaný cervikální oblouk a jednostranná osifikace hrudních center) a snížená hmotnost plodu.
Pozorovaná testikulární toxicita, a sice pouze u potkanů, byla částečně zvrácena na konci 24týdenního období zotavení.
Specializované předklinické studie bezpečnosti s enfortumabem vedotinem v kombinaci s pembrolizumabem nebyly provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
histidin
monohydrát histidin-hydrochloridu
dihydrát trehalózy
polysorbát 20 (E 432)
6.2 Inkompatibility
Nejsou k dispozici studie kompatibility, a proto tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
4 roky.
Rekonstituovaný roztok v lahvičce
Z mikrobiologického hlediska má být roztok z injekční lahvičky po rekonstituci okamžitě přidán do infuzního vaku. Není-li použit okamžitě, doba a podmínky uchovávání před použitím rekonstituovaných lahviček jsou v odpovědnosti uživatele a normálně by doba v chladničce při 2 °C až 8 °C neměla být delší než 24 hodin. Chraňte před mrazem.
Zředěný dávkovací roztok v infuzním vaku
Z mikrobiologického hlediska má být, po naředění do infuzního vaku, zředěný roztok ve vaku okamžitě podán pacientovi. Není-li použit okamžitě, doba a podmínky uchovávání před použitím naředěného dávkovacího roztoku jsou v odpovědnosti uživatele a normálně by doba v chladničce neměla být delší než 16 hodin při teplotě 2 °C až 8 °C včetně doby infuze. Chraňte před mrazem.
6.4 Zvláštní opatření pro uchovávání
Neotevřené injekční lahvičky
Uchovávejte v chladničce (2 °C až 8 °C).
Uchovávejte v originálním balení.
Chraňte před mrazem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci a naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Padcev 20 mg prášek pro koncentrát pro infuzní roztok
10 ml skleněná injekční lahvička třídy I s šedou bromobutylovou pryžovou zátkou, 20 mm hliníkovým těsněním se zeleným kroužkem a zeleným víčkem. Krabička obsahuje jednu injekční lahvičku.
Padcev 30 mg prášek pro koncentrát pro infuzní roztok
10 ml skleněná injekční lahvička třídy I s šedou bromobutylovou pryžovou zátkou, 20 mm hliníkovým těsněním se stříbrným kroužkem a žlutým víčkem. Krabička obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod pro přípravu a podání
Rekonstituce v jednodávkové injekční lahvičce
- 1. Dodržujte postup pro správné zacházení a likvidaci protinádorových léčivých přípravků.
- 2. K rekonstituci a přípravě dávkovaných roztoků použijte vhodnou aseptickou techniku.
- 3.
Doporučenou dávku vypočítejte na základě tělesné hmotnosti pacienta a určete počet a sílu
(20 mg nebo 30 mg) potřebných injekčních lahviček.
- 4.
Rekonstituujte každou injekční lahvičku následujícím způsobem, a je-li to možné, nasměrujte proud sterilní vody pro infuzi podél stěny injekční lahvičky, ne přímo na lyofilizovaný prášek: a. 20mg injekční lahvička: Přidejte 2,3 ml sterilní vody pro injekci, čímž získáte koncentraci
10 mg/ml enfortumabu vedotinu.
b. 30mg injekční lahvička: Přidejte 3,3 ml sterilní vody pro injekci, čímž získáte koncentraci
10 mg/ml enfortumabu vedotinu.
- 5.
Krouživým pohybem míchejte každou injekční lahvičku, dokud se obsah úplně nerozpustí.
Ponechte rekonstituovanou/rekonstituované injekční lahvičku/lahvičky odstát po dobu alespoň 1 minuty, dokud nezmizí bubliny. Netřepejte injekční lahvičkou. Nevystavujte přímému slunečnímu záření.
- 6. Vizuálně zkontrolujte, zda v roztoku nejsou částice a nedošlo ke změně barvy. Rekonstituovaný roztok musí být čirý až mírně opalizující, bezbarvý až světle žlutý a bez viditelných částic. Zlikvidujte všechny injekční lahvičky s viditelnými částicemi nebo odlišnou barvou.
Naředění v infuzním vaku
- 7. Natáhněte vypočtené množství dávky rekonstituovaného roztoku z injekční lahvičky / injekčních lahviček a přeneste ho do infuzního vaku.
- 8. Nařeďte enfortumab vedotin roztokem glukózy 50 mg/ml (5 %), roztokem chloridu sodného o koncentraci 9 mg/ml (0,9 %) nebo Ringerovým-laktátovým injekčním roztokem. Velikost infuzního vaku musí mít takový objem, aby umožnila pojmout dostatečné množství rozpouštědla k dosažení finální koncentrace 0,3 mg/ml až 4 mg/ml enfortumabu vedotinu.
Naředěný dávkovací roztok enfortumabu vedotinu je kompatibilní s intravenózními infuzními vaky složenými z polyvinylchloridu (PVC), ethylvinylacetátu, polyolefinu, jako je polypropylen (PP), nebo intravenózními lahvemi obsahujícími polyethylen (PE), polyethylentereftalát-glykolem modifikovaným a infuzními soupravami složenými z PVC buď se změkčovadlem (bis (2-ethylhexyl) ftalát (DEHP) nebo tris (2-ethylhexyl) trimellitan (TOTM)), PE a s filtračními membránami (velikost pórů: 0,2-1,2 μm) složenými z polyethersulfonu, polyvinyliden-difluoridu nebo směsných esterů celulózy.
- 9. Promíchejte naředěný roztok opatrným převrácením. Netřepejte vakem. Nevystavujte přímému slunečnímu záření.
- 10. Vizuálně zkontrolujte, zda v infuzním vaku nejsou nějaké částice nebo nedošlo před použitím ke změně barvy. Rekonstituovaný roztok musí být čirý až mírně opalizující, bezbarvý až světle žlutý a bez viditelných částic. Nepoužívejte infuzní vak, pokud jsou v roztoku viditelné částice nebo došlo ke změně barvy.
- 11. Zlikvidujte všechen nevyužitý objem zbylý v jednodávkových injekčních lahvičkách.
Podání
- 12.
Podávejte infuzi v průběhu 30 minut intravenózní linkou. Nepodávejte jako intravenózní push
(podání rychlým vstříknutím do žíly) nebo jako bolus.
U rekonstituovaného roztoku nebyly pozorovány žádné inkompatibility s přenosovým zařízením s uzavřeným systémem složeným z akrylonitril-butadien-styrenu (ABS), akrylu, aktivního uhlí, ethylen-propylen-dien monomeru, metakrylátu ABS, polykarbonátu, polyizoprenu, polyoxymethylenu, PP, silikonu, nerezové oceli, termoplastického elastomeru.
- 13. Nepodávejte další léčivé přípravky společně stejnou infuzní linkou.
- 14.
Při podávání se doporučuje používat in-line filtry nebo stříkačkové filtry (velikost pórů: 0,2-
1,2 μm, doporučené materiály: polyethersulfon, polyvinylidendifluorid, směsné estery celulózy).
Likvidace
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Astellas Pharma Europe B.V.
Sylviusweg 62
2333 BE Leiden
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/21/1615/001
EU/1/21/1615/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 13. dubna 2022
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Padcev