


Souhrn údajů o přípravku (SPC) - Tepkinly
Tepkinly 4 mg/0,8 ml injekční roztok
1. NÁZEV PŘÍPRAVKU
Tepkinly 4 mg/0,8 ml injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna 0,8ml injekční lahvička obsahuje 4 mg epkoritamabu o koncentraci 5 mg/ml.
Injekční lahvička obsahuje určité množství přípravku navíc, což umožňuje odebrat množství uvedené na štítku.
Epkoritamab je humanizovaná bispecifická protilátka imunoglobulin G1 (IgG1) proti antigenům CD3 a CD20 produkovaná v ovariálních buňkách čínského křečíka (CHO) technologií rekombinantní DNA.
Pomocná látka se známým účinkem
Jedna injekční lahvička přípravku Tepkinly obsahuje 28,8 mg sorbitolu a 0,42 mg polysorbátu 80. Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce)
Bezbarvý až mírně nažloutlý roztok s pH 5,5 a osmolalitou přibližně 211 mosm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Tepkinly je indikován v monoterapii k léčbě dospělých pacientů s relabujícím nebo refrakterním difuzním velkobuněčným B-lymfomem (DLBCL) po dvou nebo více liniích systémové léčby.
Přípravek Tepkinly je indikován v kombinaci s lenalidomidem a rituximabem k léčbě dospělých pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL).
Přípravek Tepkinly je indikován v monoterapii k léčbě dospělých pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po dvou nebo více liniích systémové léčby.
4.2 Dávkování a způsob podání
Přípravek Tepkinly smí být podáván pouze pod dohledem zdravotnického pracovníka kvalifikovaného v podávání protinádorové terapie. Před podáním epkoritamabu v cyklu 1 má být k dispozici alespoň 1 dávka tocilizumabu pro použití v případě syndromu z uvolnění cytokinů (cytokine release syndrome, CRS). Do 8 hodin od použití předchozí dávky tocilizumabu má být zajištěn přístup k další dávce tocilizumabu.
Dávkování
Doporučená premedikace a plán dávkování
Přípravek Tepkinly v monoterapii
Přípravek Tepkinly se má podávat v souladu s následujícím plánem vzestupné titrace dávek ve 28denních cyklech, jak je uvedeno v tabulce 1 pro pacienty s difuzním velkobuněčným B-lymfomem a v tabulce 2 pro pacienty s folikulárním lymfomem.
Tabulka 1 Dvoustupňový plán vzestupné titrace dávek přípravku Tepkinly pro pacienty s difuzním velkobuněčným B-lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg)a |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupeň dávky) |
| 8 | 0,8 mg (2. stupeň dávky) | ||
| 15 | 48 mg (první plná dávka) | ||
| 22 | 48 mg | ||
| Každý týden | Cykly 2–3 | 1, 8, 15, 22 | 48 mg |
| Každé dva týdny | Cykly 4–9 | 1, 15 | 48 mg |
| Každé čtyři týdny | Cykly 10+ | 1 | 48 mg |
| a 0,16 mg je přípravná dávka, 0,8 mg je přechodná dávka a 48 mg je plná dávka. | |||
Tabulka 2 Třístupňový plán vzestupné titrace dávek přípravku Tepkinly pro pacienty s folikulárním lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg)a |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupeň dávky) |
| 8 | 0,8 mg (2. stupeň dávky) | ||
| 15 | 3 mg (3. stupeň dávky) | ||
| 22 | 48 mg (první plná dávka) | ||
| Každý týden | Cykly 2–3 | 1, 8, 15, 22 | 48 mg |
| Každé dva týdny | Cykly 4–9 | 1, 15 | 48 mg |
| Každé čtyři týdny | Cykly 10+ | 1 | 48 mg |
| a 0,16 mg je přípravná dávka, 0,8 mg je přechodná dávka, 3 mg je druhá přechodná dávka a 48 mg je plná dávka. | |||
Přípravek Tepkinly má být podáván, dokud nedojde k progresi onemocnění nebo k nepřijatelné toxicitě.
Přípravek Tepkinly v kombinaci s lenalidomidem a rituximabem
Přípravek Tepkinly má být podáván ve 28denních cyklech, celkem po dobu 12 cyklů, nebo dokud nedojde k progresi onemocnění nebo k nepřijatelné toxicitě, podle toho, co nastane dříve.
Tabulka 3 Třístupňový plán vzestupné titrace dávek přípravku Tepkinly v kombinaci s lenalidomidem a rituximabem pro pacienty s folikulárním lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg) |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupeň dávky) |
| 8 | 0,8 mg (2. stupeň dávky) | ||
| 15 | 3 mg (3. stupeň dávky) | ||
| 22 | 48 mg (první plná dávka) | ||
| Cykly 2 a 3 | 1, 8, 15 a 22 | 48 mg | |
| Každé čtyři týdny | Cykly 4–12 | 1 | 48 mg |
Přípravek Tepkinly má být podáván v kombinaci s lenalidomidem v dávce 20 mg perorálně jednou denně (od 1. dne do 21. dne) v cyklech 1–12 a s rituximabem v dávce 375 mg/m2 intravenózně každý týden v cyklu 1 (1., 8., 15. a 22. den) a každé 4 týdny v cyklech 2–5 (1. den).
Další informace naleznete v souhrnu údajů o přípravku (SmPC) k přípravkům obsahujícím lenalidomid a rituximab.
Premedikace a profylaxe
Podrobnosti týkající se doporučené premedikace kvůli syndromu z uvolnění cytokinů (CRS) jsou uvedeny v tabulce 4.
Tabulka 4 Premedikace epkoritamabu
| Cyklus | Pacient vyžadující premedikaci | Premedikacea | Podání |
| Cyklus 1 | Všichni pacienti | Dexamethason (15 mg perorálně nebo intravenózně) nebo prednisolon (100 mg perorálně nebo intravenózně) nebo ekvivalentní přípravek
|
|
|
| ||
| Cykly 2 a další | Pacienti, u kterých se s předchozí dávkou objevil CRS stupně 2 nebo 3b | Dexamethason (15 mg perorálně nebo intravenózně) nebo prednisolon (100 mg perorálně nebo intravenózně) nebo ekvivalentní přípravek
|
|
a Premedikace používaná u kombinovaných látek může podle uvážení ošetřujícího lékaře sloužit jako premedikace pro epkoritamab, za předpokladu, že podávané dávky jsou přinejmenším ekvivalentní. b Léčba epkoritamabem bude trvale ukončena u pacientů po příhodě CRS stupně 4. c Na základě výsledků optimalizační studie GCT3013-01. | |||
Další informace o příslušných doporučeních ohledně premedikace naleznete v SmPC pro lenalidomid a v SmPC pro rituximab.
Během léčby epkoritamabem se důrazně doporučuje použít profylaxi proti pneumonii způsobené Pneumocystis jirovecii (PCP) a infekcím způsobeným herpetickými viry.
Přípravek Tepkinly má být podáván dostatečně hydratovaným pacientům.
Všem pacientům se důrazně doporučuje, aby během cyklu 1 dodržovali následující pokyny pro příjem tekutin, pokud to není z lékařského hlediska kontraindikováno:
- před každým podáním epkoritamabu vypít 2-3 l tekutin během 24 hodin.
- před každým podáním epkoritamabu vysadit antihypertenziva po dobu 24 hodin.
- v den podání epkoritamabu podat 500 ml izotonického roztoku intravenózně před podáním dávky, A
- vypít 2-3 l tekutin během 24 hodin po každém podání epkoritamabu.
Doporučuje se, aby pacienti se zvýšeným rizikem klinického syndromu nádorového rozpadu (CTLS) dostali hydratační a profylaktickou léčbu přípravkem snižujícím množství kyseliny močové.
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky CRS a/nebo syndromu neurotoxicity souvisejícího s imunitními efektorovými buňkami (immune effector cell-associated neurotoxicity syndrome, ICANS), a léčeni podle aktuálních doporučených postupů. Pacienti mají být poučeni o známkách a příznacích spojených s CRS a ICANS a o nutnosti vyhledat okamžitě lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví (viz bod 4.4).
Úpravy dávky a zvládání nežádoucích účinků
Syndrom z uvolnění cytokinů (CRS)
U pacientů léčených epkoritamabem se může rozvinout CRS.
Vyhodnoťte a vyřešte další příčiny horečky, hypoxie a hypotenze. Existuje-li podezření na CRS, zahajte léčbu podle doporučení v tabulce 5. Pacienti, u kterých se objevil CRS, musí být během příštího plánovaného podávání epkoritamabu častěji sledováni.
Tabulka 5 Stupně CRS a pokyny k léčbě
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
Stupeň 1
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Je možné zahájit podání dexamethasonub V případech pokročilého věku, vysoké nádorové zátěže, cirkulujících nádorových buněk, horečky refrakterní na antipyretika
Pokud nedojde ke zlepšení do 24 hodin, zvažte podání tocilizumabud Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí |
Stupeň 2
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Má se zvážit podání dexamethasonub | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
a
a/nebo
| Doporučuje se anticytokinová terapie, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | |
Stupeň 3
a
a/nebo
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Má se podat dexamethasonc Doporučuje se podat anticytokinovou terapii, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí V případě, že příhoda CRS stupně 3 trvá déle než 72 hodin, podávání epkoritamabu má být ukončeno Pokud nastanou více než 2 příhody CRS stupně 3, i když je každá příhoda během 72 hodin vyřešena do stupně 2, podávání epkoritamabu má být ukončeno |
Stupeň 4
a
a/nebo
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Má se podat dexamethasonc Doporučuje se podat anticytokinovou terapii, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
| Trvale ukončete podávání epkoritamabu |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
| intubace a mechanická ventilace) | Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | |
a Stupeň CRS určen podle kritérií shody ASTCT b Dexamethason se má podat v dávce 10–20 mg na den (nebo ekvivalentní přípravek) c Dexamethason se má podat v dávce 10–20 mg intravenózně každých 6 hodin d Tocilizumab 8 mg/kg intravenózně v průběhu 1 hodiny (nesmí přesáhnout 800 mg v jedné dávce). V případě potřeby opakujte podání tocilizumabu nejméně po 8 hodinách. Maximálně 2 dávky během 24hodinového období e Terapie s nízkým průtokem kyslíku je definována jako kyslík dodávaný rychlostí ≤ 6 litrů/minutu f Terapie s vysokým průtokem kyslíku je definována jako kyslík dodávaný rychlostí ≥ 6 litrů/minutu g Riegler L et al. (2019) h Pokud je epkoritamab podáván v kombinaci u relabujícího nebo refrakterního FL, zvažte pozastavení podávání lenalidomidu, dokud příhoda nevymizí | ||
Syndrom neurotoxicity související s imunitními efektorovými buňkami (ICANS)
Pacienti mají být monitorováni kvůli známkám a příznakům ICANS. Mají být vyloučeny další příčiny neurologických příznaků. Existuje-li podezření na ICANS, zahajte léčbu podle doporučení v tabulce 6.
Tabulka 6 Stupně ICANS a pokyny k léčbě
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
Stupeň 1a Skóre ICEb 7–9a nebo snížený stupeň vědomía: spontánní probuzení | Léčba dexamethasonemc Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Pozastavte podávání epkoritamabu, dokud příhoda nevymizí |
Stupeň 2a Skóre ICEb 3–6 nebo snížený stupeň vědomía: probuzení hlasem | Léčba dexamethasoneme Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Pozastavte podávání epkoritamabu, dokud příhoda nevymizí |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
| ||
Stupeň 3a Skóre ICEb 0–2 nebo snížený stupeň vědomía: probuzení pouze na dotykový podnět nebo epileptické záchvatya, buď:
nebo
| Léčba dexamethasonemf
Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Trvale ukončete podávání epkoritamabu |
Stupeň 4a Skóre ICEa, b 0 nebo snížený stupeň vědomía, buď:
epileptické záchvatya, buď:
nebo motorické nálezya:
| Léčba dexamethasonemf
Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Trvale ukončete podávání epkoritamabu |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
paraparéza, nebo zvýšený intrakraniální tlak / mozkový edéma se známkami a příznaky, jako je:
| ||
a Stupeň ICANS určen podle kritérií shody ICANS ASTCT. Stupeň ICANS je určen nejčastější závažnou příhodou (skóre ICE, stupeň vědomí, epileptické záchvaty, motorické nálezy, zvýšené ICP / mozkový edém), kterou nelze přičíst jiné příčině. b Je-li možné pacienta probudit a provést u něj hodnocení encefalopatie spojené s imunitními efektorovými buňkami (ICE), zhodnoťte: orientaci (je-li orientován v roce, měsíci, městě, nemocnici = 4 body); názvy (pojmenuje-li 3 předměty, např. časový bod na hodinách, pero, knoflík = 3 body); schopnost následovat pokyny (např. „ukažte mi dva prsty“ nebo „zavřete oči a vyplázněte jazyk“ = 1 bod); psaní (schopnost napsat běžnou větu = 1 bod); a pozornost (počítat pozpátku od 100 do deseti = 1 bod). Není-li pacienta možné vzbudit a provést hodnocení ICE (stupeň 4 ICANS) = 0 bodů. c Dexamethason se má podat v dávce 10 mg intravenózně každých 12 hodin d Jiné varianty zahrnují anakinru nebo siltuximab. Riegler L et al. (2019) e Dexamethason 10–20 mg intravenózně každých 12 hodin f Dexamethason 10–20 mg intravenózně každých 6 hodin g Pokud je epkoritamab podáván v kombinaci u relabujícího nebo refrakterního FL, zvažte pozastavení podávání lenalidomidu, dokud příhoda nevymizí | ||
Tabulka 7 Doporučené úpravy dávky v případě ostatních nežádoucích účinků
| Nežádoucí účinek1 | Závažnost1 | Opatření |
| Infekce (viz bod 4.4) | Stupně 1–4 |
|
| Neutropenie nebo febrilní neutropenie (viz bod 4.8) | Absolutní počet neutrofilů menší než 0,5x10⁹/l |
|
| Trombocytopenie (viz bod 4.8) | Počet trombocytů menší než 50x109/l |
|
| Ostatní nežádoucí účinky (viz bod 4.8) | Stupeň 3 nebo vyšší |
|
1 Podle terminologických kritérií nežádoucích účinků podle Národního institutu pro rakovinu (NCI CTCAE), verze 5.0.
V případě febrilní neutropenie a rekurentní neutropenie stupně ≥ 3 zvažte podání faktoru stimulujícího kolonie granulocytů (G-CSF). Další pokyny k úpravě dávky v případě neutropenie naleznete v SmPC pro lenalidomid. Doporučení týkající se stanovení hladin imunoglobulinů naleznete v SmPC pro rituximab.
Zmeškaná nebo zpožděná dávka
Difuzní velkobuněčný B-lymfom
Opakování přípravného cyklu (stejný jako cyklus 1 se standardní profylaxí CRS) je vyžadováno:
- je-li mezi přípravnou dávkou (0,16 mg) a přechodnou dávkou (0,8 mg) více než 8 dnů nebo
- je-li mezi přechodnou dávkou (0,8 mg) a první plnou dávkou (48 mg) více než 14 dnů nebo
- je-li mezi plnými dávkami více než 6 týdnů (48 mg).
Po opakování přípravného cyklu je třeba léčbu pacienta obnovit 1. dnem dalšího plánovaného cyklu léčby (následujícím po cyklu, během něhož došlo ke zpoždění dávky).
Folikulární lymfom
Opakování přípravného cyklu (stejný jako cyklus 1 se standardní profylaxí CRS) je vyžadováno:
- je-li mezi přípravnou dávkou (0,16 mg) a přechodnou dávkou (0,8 mg) více než 8 dnů, nebo
- je-li mezi přechodnou dávkou (0,8 mg) a druhou přechodnou dávkou (3 mg) více než 8 dnů, nebo
- je-li mezi druhou přechodnou dávkou (3 mg) a první plnou dávkou (48 mg) více než 14 dnů, nebo
- je-li mezi jakýmikoli dvěma plnými dávkami (48 mg) více než 6 týdnů.
Po opakování přípravného cyklu je třeba léčbu pacienta obnovit 1. dnem dalšího plánovaného cyklu léčby (následujícím po cyklu, během něhož došlo ke zpoždění dávky).
Zvláštní populace
Porucha funkce ledvin
Úpravy dávky nejsou u pacientů s lehkou až středně těžkou poruchou funkce ledvin považovány za nezbytné. Epkoritamab nebyl hodnocen u pacientů s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin.
U pacientů s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin nelze podat žádné doporučení k úpravě dávky (viz bod 5.2).
Porucha funkce jater
Úpravy dávky nejsou u pacientů s lehkou poruchou funkce jater považovány za nezbytné. Epkoritamab nebyl studován u pacientů s těžkou poruchou funkce jater (definovanou jako celkový bilirubin > 3násobek ULN a jakákoli hladina AST) a u pacientů se středně těžkou poruchou funkce jater (definovaná jako celkový bilirubin > 1,5- až 3násobek ULN a jakákoli hladina AST) jsou údaje omezené. U pacientů se středně těžkou až těžkou poruchou funkce jater nelze podat žádné doporučení k úpravě dávky (viz bod 5.2).
Starší pacienti
U pacientů ve věku ≥ 65 let není nutná žádná úprava dávky (viz body 5.1 a 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Tepkinly u dětí do 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Tepkinly je určen k subkutánnímu podání. Má se podávat výhradně subkutánní injekcí, nejlépe do dolní části břicha nebo stehna. Doporučuje se měnit místo injekce z levé strany na pravou a naopak, zejména v případě plánu s podáváním každý týden (tj. cyklus 1–3).
Návod k naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Syndrom z uvolnění cytokinů (CRS)
U pacientů, kteří dostávali epkoritamab, se objevil CRS, který může být život ohrožující nebo fatální. Nejčastější známky a příznaky CRS zahrnují pyrexii, hypotenzi a hypoxii. Ostatní známky a příznaky CRS, které se objevily u více než dvou pacientů, zahrnují zimnici, tachykardii, bolest hlavy a dyspnoi.
Většina příhod CRS se objevila v cyklu 1 a byla spojena s první plnou dávkou epkoritamabu. Podávejte profylaktické kortikosteroidy, abyste snížili riziko CRS (viz bod 4.2).
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky CRS.
Při prvních známkách nebo příznacích CRS má být podle potřeby zahájena podpůrná péče tocilizumabem a/nebo kortikosteroidy (viz bod 4.2, tabulka 5). Pacienti mají být poučeni o známkách a příznacích spojených s CRS a o nutnosti kontaktovat zdravotnického pracovníka a vyhledat okamžitou lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví. Zvládnutí CRS může vyžadovat buď dočasné zpoždění, nebo ukončení podávání epkoritamabu podle závažnosti CRS (viz bod 4.2).
Hemofagocytující lymfohistiocytóza (HLH)
U pacientů léčených epkoritamabem byly hlášeny případy hemofagocytující lymfohistiocytózy (HLH), včetně fatálních příhod. HLH je život ohrožující syndrom charakterizovaný horečkou, kožní vyrážkou, lymfadenopatií, hepato- a/nebo splenomegalií a cytopeniemi. HLH je třeba zvážit, pokud je projev CRS atypický nebo prodloužený. Pacienti mají být sledováni z hlediska klinických známek a příznaků HLH. V případě podezření na HLH musí být podávání epkoritamabu přerušeno, má být provedeno diagnostické vyšetření a zahájena léčba HLH. V případě potvrzení HLH musí být podávání přípravku Tepkinly ukončeno.
Syndrom neurotoxicity související s imunitními efektorovými buňkami (ICANS)
ICANS (immune effector cell-associated neurotoxicity syndrome), včetně fatálních příhod, se objevil u pacientů, kteří dostávali epkoritamab. ICANS se může projevovat jako afázie, změna úrovně vědomí, zhoršení kognitivních schopností, motorická slabost, epileptické záchvaty a edém mozku.
K většině případů ICANS došlo v cyklu 1 léčby epkoritamabem, ale některé se objevily se zpožděným nástupem.
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky ICANS.
Při prvních známkách a příznacích ICANS má být podle potřeby zahájena léčba kortikosteroidy a nesedativními antiepileptiky (viz bod 4.2, tabulka 6). Pacienti mají být poučeni o známkách a příznacích spojených s ICANS a o možnosti zpožděného nástupu příhod. Pacienti mají být poučeni, aby kontaktovali zdravotnického pracovníka a vyhledali okamžitou lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví. Podávání epkoritamabu má být odloženo nebo ukončeno dle doporučení (viz bod 4.2).
Závažné infekce
Léčba epkoritamabem může vést ke zvýšenému riziku infekce. U pacientů léčených epkoritamabem v klinických studiích byly pozorovány závažné nebo fatální infekce (viz bod 4.8).
U pacientů s klinicky významnými aktivními systémovými infekcemi je třeba se podávání epkoritamabu vyvarovat.
Dle potřeby se mají před léčbou epkoritamabem a během ní podávat profylaktické antimikrobiální přípravky (viz bod 4.2). U pacientů je třeba před podáním epkoritamabu a po něm sledovat známky a příznaky infekce a příslušným způsobem je léčit. V případě febrilní neutropenie je třeba pacienty vyšetřit na infekci a léčit je antibiotiky, tekutinami a další podpůrnou péčí v souladu s místními pokyny.
U pacientů léčených epkoritamabem byla hlášena také hypogamaglobulinemie (viz bod 4.8). Před zahájením léčby a v jejím průběhu je třeba sledovat hladiny imunoglobulinů (Ig). Pacienti mají být léčeni v souladu s místními pokyny zdravotnického zařízení, včetně opatření týkajících se infekcí a antimikrobiální profylaxe.
U pacientů léčených epkoritamabem, kteří dříve dostávali také jiná imunosupresiva, byly hlášeny případy progresivní multifokální leukoencefalopatie (PML), včetně fatálních příhod. Pokud se během terapie epkoritamabem objeví neurologické příznaky naznačující PML, musí být terapie ukončena a mají být zahájena vhodná diagnostická opatření.
Syndrom nádorového rozpadu (tumour lysis syndrome, TLS)
U pacientů, kterým byl podáván epkoritamab, byl hlášen TLS (viz bod 4.8). Pacientům se zvýšeným rizikem TLS se doporučuje hydratace a profylaktická léčba přípravkem snižujícím hladinu kyseliny močové. Pacienti mají být sledováni z hlediska známek a příznaků TLS, zejména pacienti s vysokou nádorovou zátěží nebo rychle proliferujícími nádory a pacienti se sníženou funkcí ledvin. U pacientů je třeba sledovat biochemické parametry krve a abnormality mají být neprodleně řešeny.
Vzplanutí nádoru (tumour flare)
U pacientů léčených epkoritamabem bylo hlášeno vzplanutí nádoru (viz bod 4.8). Projevy mohou zahrnovat lokalizovanou bolest a otok. V souladu s mechanismem účinku epkoritamabu je vzplanutí nádoru pravděpodobně způsobeno přílivem T-buněk do místa nádoru po podání epkoritamabu.
Nebyly identifikovány žádné specifické rizikové faktory pro vzplanutí nádoru; u pacientů s objemnými nádory umístěnými v těsné blízkosti dýchacích cest a/nebo životně důležitého orgánu
existuje nicméně zvýšené riziko ohrožení a morbidity v důsledku masivního efektu sekundárně způsobeného vzplanutím nádoru. U pacientů léčených epkoritamabem mají být monitorována a vyhodnocována anatomická místa kritická pro vzplanutí nádoru.
CD-20 negativní onemocnění
Jsou k dispozici pouze omezené údaje týkající se pacientů s CD-20 negativním DLBCL a pacientů s CD-20 negativním FL léčených epkoritamabem, a je možné, že pacienti s CD-20 negativním DLBCL a pacienti s CD-20 negativním FL mohou mít menší přínos z léčby ve srovnání s pacienty s CD-20 pozitivním DLBCL resp. s pozitivním FL. Mají být zvážena možná rizika a přínosy spojené s léčbou epkoritamabem u pacientů s CD-20 negativním DLBCL a FL.
Karta pacienta
Lékař musí informovat pacienta o rizicích CRS a ICANS a jakýchkoli známkách nebo příznacích CRS a ICANS. Pacienti musí být poučeni, aby v případě výskytu známek a příznaků CRS a/nebo ICANS okamžitě vyhledali lékařskou pomoc. Pacientům musí být předána karta pacienta a mají být poučeni, aby tuto kartu měli vždy u sebe. Tato karta popisuje příznaky CRS a ICANS, které by v případě výskytu měly pacienta přimět k okamžitému vyhledání lékařské pomoci.
Imunizace
Během terapie epkoritamabem se nesmí podat živé a/nebo atenuované vakcíny. Nebyly provedeny studie u pacientů, kteří dostali živé vakcíny.
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v injekční lahvičce, to znamená, že je v podstatě „bez sodíku“.
Tento léčivý přípravek obsahuje 28,8 mg sorbitolu v jedné injekční lahvičce, což odpovídá 27,33 mg/ml.
Tento léčivý přípravek obsahuje 0,42 mg polysorbátu 80 v jedné injekční lahvičce, což odpovídá 0,4 mg/ml. Polysorbát 80 může způsobovat alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Přechodné zvýšení určitých prozánětlivých cytokinů epkoritamabem může potlačovat aktivity enzymu CYP450. Při zahájení terapie epkoritamabem u pacientů léčených substráty CYP450 s úzkým terapeutickým indexem je třeba zvážit terapeutické sledování.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / Antikoncepce u žen
Ženám ve fertilním věku má být doporučeno používat během léčby epkoritamabem a ještě alespoň 4 měsíce po poslední dávce účinnou antikoncepci. Před zahájením léčby epkoritamabem ověřte, zda ženy ve fertilním věku nejsou těhotné.
Těhotenství
S ohledem na mechanismus účinku může epkoritamab, je-li podáván těhotným ženám, způsobit poškození plodu, včetně B-lymfopenie a změny normálních imunitních odpovědí. Údaje o podávání epkoritamabu těhotným ženám nejsou k dispozici. Reprodukční studie na zvířatech nebyly
s epkoritamabem provedeny. IgG1 protilátky, např. epkoritamab, mohou procházet placentou a vést k expozici plodu. Informujte těhotné ženy o možném riziku pro plod.
Podávání epkoritamabu se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se epkoritamab vylučuje do lidského mateřského mléka, ani jaké jsou jeho účinky na tvorbu mléka. Protože je známo, že IgG jsou přítomny v mléku, může dojít k expozici novorozence prostřednictvím laktačního přenosu. Kojení má být během léčby epkoritamabem a alespoň 4 měsíce po poslední dávce přerušeno.
Fertilita
S epkoritamabem nebyly provedeny žádné studie fertility (viz bod 5.3). Účinek epkoritamabu na mužskou a ženskou fertilitu není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Epkoritamab má výrazný vliv na schopnost řídit nebo obsluhovat stroje. Kvůli možnému ICANS
| existuje u pacientů dostávajících epkoritamab riziko změny úrovně vědomí (viz bod 4.4). Pacientům | ||
| musí být doporučeno, aby během řízení, jízdy na kole nebo obsluhování těžkých či potenciálně | ||
| nebezpečných strojů byli opatrní (nebo v případě výskytu příznaků se dané činnosti vyvarovali). | ||
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Epkoritamab v monoterapii
Bezpečnost epkoritamabu byla hodnocena v nerandomizované jednoramenné studii GCT3013-01 u 382 pacientů s relabujícím nebo refrakterním velkobuněčným B-lymfomem (n=167), folikulárním lymfomem (n=129) a folikulárním lymfomem (léčeným podle třístupňového plánu vzestupné titrace dávek n=86) po dvou nebo více liniích systémové terapie a zahrnovala všechny pacienty, kteří byli zařazeni do ramena s 48mg dávkou a dostali alespoň jednu dávku epkoritamabu. Následující nežádoucí účinky epkoritamabu byly hlášeny během klinických studií a po uvedení přípravku na trh.
Medián trvání expozice epkoritamabu byl 4,9 měsíce (rozmezí: <1 až 30 měsíců).
Nejčastějšími nežádoucími účinky (≥ 20 %) byly CRS, reakce v místě vpichu injekce, únava, virová infekce, neutropenie, muskuloskeletální bolest, pyrexie a průjem.
Závažné nežádoucí účinky se objevily u 50 % pacientů. Nejčastějším závažným nežádoucím účinkem (≥ 10 %) byl syndrom z uvolnění cytokinů (34 %). U čtrnácti pacientů (3,7 %) se objevil fatální nežádoucí účinek (pneumonie u 9 (2,4 %) pacientů, virová infekce u 4 (1,0 %) pacientů a ICANS u 1 (0,3 %) pacienta).
Nežádoucí účinky, které vedly k ukončení léčby, se objevily u 6,8 % pacientů. K ukončení podávání epkoritamabu v důsledku pneumonie došlo u 14 (3,7 %) pacientů, virové infekce u 8 (2,1 %) pacientů, únavy u 2 (0,5 %) pacientů a CRS, ICANS nebo průjmu vždy u 1 (0,3 %) pacienta.
Ke zpoždění podání dávky v důsledku nežádoucích účinků došlo u 42 % pacientů. Nežádoucí účinky, které vedly ke zpoždění podání dávky (≥ 3 %), byly virové infekce (17 %), CRS (11 %), neutropenie (5,2 %), pneumonie (4,7 %), infekce horních cest dýchacích (4,2 %) a pyrexie (3,7 %).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Bezpečnost epkoritamabu v kombinaci s lenalidomidem a rituximabem byla hodnocena ve studii M20-638, otevřené, randomizované, multicentrické studii, do které byli zařazeni pacienti s relabujícím nebo refrakterním folikulárním lymfomem (FL) po jedné předchozí linii terapie. Pacienti dostávali epkoritamab v kombinaci s lenalidomidem a rituximabem (n=243) nebo lenalidomid a rituximab samostatně (n=238).
S výjimkou CRS a ICANS představují výsledky týkající se bezpečnosti uvedené níže a v tabulce 9 souhrnné údaje o bezpečnosti od 243 pacientů léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek nebo doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem. Údaje uvedené pro CRS a ICANS se vztahují ke 133 pacientům léčeným epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem.
Doporučený třístupňový plán vzestupné titrace dávek
Ve studii M20-638 se CRS jakéhokoli stupně objevil u 26 % (35/133) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem.
Závažné nežádoucí účinky způsobené CRS se objevily u 12 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Zpoždění (přerušení) dávky epkoritamabu způsobené CRS se objevilo u 11 % pacientů. ICANS se objevil u 0,8 % pacientů, přičemž byl hlášen jeden případ stupně 1.
Celkový soubor údajů o bezpečnosti
U 243 pacientů léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek nebo doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem byly nejčastějšími (≥ 20 %) nežádoucími účinky neutropenie, vyrážka, infekce horních cest dýchacích, únava, průjem, reakce v místě vpichu injekce, anemie, zácpa, trombocytopenie, CRS, hypogamaglobulinemie, onemocnění covid-19, pyrexie a pneumonie.
Závažné nežádoucí účinky se objevily u 44 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Závažné nežádoucí účinky u ≥ 5 % pacientů zahrnovaly CRS, pneumonii, onemocnění covid-19 a febrilní neutropenii.
Trvalé ukončení léčby epkoritamabem z důvodu nežádoucích účinků se objevilo u 6,6 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Nežádoucí účinky, které vedly k trvalému ukončení léčby epkoritamabem u více než 1 pacienta, zahrnovaly pneumonii, onemocnění covid-19, infekce horních cest dýchacích a neutropenii.
Zpoždění dávky epkoritamabu z důvodu nežádoucích účinků se objevilo u 70 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Nežádoucí účinky, které vedly ke zpoždění dávky epkoritamabu u ≥ 5 % pacientů, zahrnovaly neutropenii, infekce horních cest dýchacích, onemocnění covid-19, pneumonii, vyrážku a trombocytopenii.
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky vyskytující se při léčbě epkoritamabem jsou uvedeny v tabulce 8.
Nežádoucí účinky vyskytující se při léčbě epkoritamabem v kombinaci s lenalidomidem a rituximabem jsou uvedeny v tabulce 9.
Nežádoucí účinky epkoritamabu z klinických studií (tabulka 8 a tabulka 9) jsou uvedeny podle třídy orgánových systémů databáze MedDRA a vychází z následujících konvencí: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až< 1/100); vzácné (≥ 1/10 000 až < 1/1 000); a velmi vzácné (< 1/10 000).
Ve skupině s danou frekvencí jsou nežádoucí účinky uvedeny v pořadí klesající závažnosti.
Tabulka 8 Nežádoucí účinky hlášené u pacientů s relabujícím nebo refrakterním LBCL nebo FL léčeným epkoritamabem
| Třídy orgánových systémů / preferovaný termín nebo nežádoucí účinek | Všechny stupně | Stupeň 3–4 |
| Infekce a infestace | ||
| Virové infekcea | Velmi časté | Časté |
| Pneumonieb | Velmi časté | Časté |
| Infekce horních cest dýchacíchc | Velmi časté | Časté |
| Mykotická infekced | Časté | |
| Sepsee | Časté | Časté |
| Flegmóna (celulitida) | Časté | Časté |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | ||
| Vzplanutí nádoru | Časté | |
| Poruchy krve a lymfatického systému | ||
| Neutropenief | Velmi časté | Velmi časté |
| Anemieg | Velmi časté | Časté |
| Trombocytopenieh | Velmi časté | Časté |
| Lymfopeniei | Velmi časté | Časté |
| Febrilní neutropenie | Časté | Časté |
| Hemofagocytující lymfohistiocytózaj | Méně časté | Vzácné |
| Poruchy imunitního systému | ||
| Syndrom z uvolnění cytokinůj | Velmi časté | Časté |
| Hypogamaglobulinemie | Velmi časté | Méně časté |
| Poruchy metabolismu a výživy | ||
| Snížená chuť k jídlu | Velmi časté | Méně časté |
| Hypokalemie | Časté | Časté |
| Hypofosfatemie | Časté | Časté |
| Hypomagnesemie | Časté | Méně časté |
| Syndrom nádorového rozpaduk | Časté | Méně časté |
| Poruchy nervového systému | ||
| Bolest hlavy | Velmi časté | Méně časté |
| Syndrom neurotoxicity související s imunitními efektorovými buňkamij | Časté | Méně časté |
| Srdeční poruchy | ||
| Srdeční arytmie1 | Časté | Méně časté |
| Respirační, hrudní a mediastinální poruchy | ||
| Pleurální výpotek | Časté | Časté |
| Gastrointestinální poruchy | ||
| Průjem | Velmi časté | Méně časté |
| Bolest břicham | Velmi časté | Časté |
| Nauzea | Velmi časté | Méně časté |
| Zvracení | Časté | Méně časté |
| Poruchy kůže a podkožní tkáně | ||
| Vyrážkan | Velmi časté | |
| Pruritus | Časté | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||
| Muskuloskeletální bolesto | Velmi časté | Časté |
| Celkové poruchy a reakce v místě aplikace | ||
Třídy orgánových systémů /
preferovaný termín nebo nežádoucí účinek
Všechny stupně Stupeň 3–4
Reakce v místě vpichu injekceq Velmi časté Únavap Velmi časté Časté Pyrexier Velmi časté Časté Otoks Velmi časté Časté Vyšetření Zvýšení alanin-aminotransferázy Časté Časté Zvýšení aspartát-aminotransferázy Časté Časté Zvýšení kreatininu v krvi Časté Snížení hladiny sodíku v krvit Časté Méně časté Zvýšení alkalické fosfatázy Časté Nežádoucí účinky byly hodnoceny stupni pomocí CTCAE NCI, verze 5.0. a Virová infekce zahrnuje onemocnění covid-19, cytomegalovirovou chorioretinitidu, cytomegalovirovou kolitidu, cytomegalovirovou infekci, reaktivaci cytomegalovirové infekce, virovou gastroenteritidu, herpes simplex, reaktivaci herpes simplex, herpetickou infekci, herpes zoster, orální herpes, postakutní syndrom covid-19 a infekci virem varicella zoster. b Pneumonie zahrnuje pneumonii způsobenou onemocněním covid-19 a pneumonii. c Infekce horních cest dýchacích zahrnuje laryngitidu, faryngitidu, infekci způsobenou respiračním syncyciálním virem, rinitidu, rinovirovou infekci a infekci horních cest dýchacích. d Mykotická infekce zahrnuje kandidovou infekci, esofageální kandidózu, orální kandidózu a orofaryngeální kandidózu.
e Sepse zahrnuje bakteremii, sepsi a septický šok.
f Neutropenie zahrnuje neutropenii a snížený počet neutrofilů.
g Anemie zahrnuje anemii a snížený feritin v séru.
h Trombocytopenie zahrnuje snížený počet trombocytů a trombocytopenii. i Lymfopenie zahrnuje snížení počtu lymfocytů a lymfopenii.
j Příhody byly hodnoceny stupni podle konsensuálních kritérií Americké společnosti pro transplantaci a buněčnou terapii (ASTCT, American Society for Transplantation and Cellular Therapy).
k Klinický syndrom nádorového rozpadu byl hodnocen stupni podle klasifikace Cairo-Bishopa. l Srdeční arytmie zahrnují bradykardii, sinusovou bradykardii, sinusovou tachykardii, supraventrikulární tachykardii a tachykardii.
m Bolesti břicha zahrnují břišní diskomfort, bolest břicha, bolest spodní části břicha, bolest horní části břicha a citlivost břicha.
n Vyrážka zahrnuje vyrážku, erytematózní vyrážku, makulózní vyrážku, makulopapulózní vyrážku, papulózní vyrážku, svědivou vyrážku, pustulózní vyrážku a vezikulózní vyrážku. o Muskuloskeletální bolest zahrnuje bolest zad, bolest kostí, bolest v boku, muskuloskeletální bolest na hrudi, muskuloskeletální bolest, myalgii, bolest krku, bolest na hrudi nekardiálního původu, bolest, bolest končetin a bolest páteře.
p Reakce v místě vpichu injekce zahrnují podlitinu v místě vpichu injekce, erytém v místě vpichu injekce, hypertrofii v místě vpichu injekce, zánět v místě vpichu injekce, rezistenci v místě vpichu injekce, nodul v místě vpichu injekce, otok v místě vpichu injekce, bolest v místě vpichu injekce, pruritus v místě vpichu injekce, vyrážku v místě vpichu injekce, reakci v místě vpichu injekce, zduření v místě vpichu injekce a kopřivku v místě vpichu injekce.
q Únava zahrnuje astenii, únavu a letargii.
r Pyrexie zahrnuje zvýšenou tělesnou teplotu a pyrexii.
s Otok zahrnuje otok obličeje, generalizovaný edém, edém, periferní edém, periferní zduření, zduření a zduření obličeje.
t Snížení hladiny sodíku v krvi zahrnuje snížení hladiny sodíku v krvi a hyponatremii.
Tabulka 9 Nežádoucí účinky hlášené u pacientů s relabujícím nebo refrakterním FL léčeným epkoritamabem v kombinaci s lenalidomidem a rituximabem
Třídy orgánových systémů / preferovaný termín nebo nežádoucí účinek | Všechny stupně | Stupeň 3–4 |
| Infekce a infestace | ||
| Infekce horních cest dýchacícha | Velmi časté | Časté |
| Onemocnění covid-19b | Velmi časté | Časté# |
| Pneumoniec | Velmi časté | Velmi časté |
| Cytomegalovirová infekced | Časté | Časté# |
| Herpetická infekcee | Časté | Méně časté# |
| Mykotická infekcef | Časté | Méně časté |
| Poruchy krve a lymfatického systému | ||
| Neutropenieg | Velmi časté | Velmi časté |
| Anemieh | Velmi časté | Časté# |
| Trombocytopeniei | Velmi časté | Časté |
| Lymfopeniej | Velmi časté | Velmi časté |
| Febrilní neutropenie | Časté | Časté |
| Poruchy imunitního systému | ||
| Syndrom z uvolnění cytokinů‡ | Velmi časté | |
| Hypogamaglobulinemiek | Velmi časté | Méně časté |
| Psychiatrické poruchy | ||
| Insomnie | Velmi časté | |
| Poruchy nervového systému | ||
| Neurologické změnyl | Velmi časté | |
| Bolest hlavy | Velmi časté | |
| Syndrom neurotoxicity související s imunitními efektorovými buňkami‡ | Méně časté | |
| Gastrointestinální poruchy | ||
| Průjem | Velmi časté | Časté# |
| Zácpa | Velmi časté | Méně časté# |
| Nauzea | Velmi časté | |
| Mukositidam | Časté | |
| Poruchy kůže a podkožní tkáně | ||
| Vyrážkan | Velmi časté | Velmi časté# |
| Celkové poruchy a reakce v místě aplikace | ||
| Únavao | Velmi časté | Časté# |
| Reakce v místě vpichu injekcep | Velmi časté | |
| Pyrexie | Velmi časté | Méně časté# |
| Vyšetření | ||
| Snížení hladiny draslíku v krviq | Velmi časté | Časté# |
| Zvýšení hladiny alaninaminotransferázy | Velmi časté | Časté# |
| Zvýšení hladiny aspartátaminotransferázy | Velmi časté | Časté# |
§Nežádoucí účinky byly hodnoceny stupni podle CTCAE, verze 5.0. ‡CRS a ICANS byly hodnoceny stupni pomocí konsensuálních kritérií ASTCT (Lee et al., 2019). #Objevily se pouze nežádoucí účinky stupně 3. a Infekce horních cest dýchacích zahrnují akutní sinusitidu, laryngitidu, nazofaryngitidu, faryngitidu, infekci způsobenou respiračním syncyciálním virem, rinitidu, rinovirovou infekci, sinusitidu, infekci horních cest dýchacích. b Covid-19 zahrnuje onemocnění covid-19, pneumonii způsobenou onemocněním covid-19, koronavirovou infekci, pneumonii způsobenou koronavirem. c Pneumonie zahrnuje atypickou pneumonii, bronchopulmonální aspergilózu, infekční exacerbace bronchiektázie, pneumonii způsobenou Pneumocystis jirovecii, pneumonii, pneumonii způsobenou acinetobakterem, bakteriální pneumonii, pneumonii způsobenou cytomegaloviry, mykotickou pneumonii, hemofilovou pneumonii, chřipkovou pneumonii, pneumonii způsobenou legionellou, mykoplazmovou pneumonii, pneumonii způsobenou virem parainfluenzy, pneumokokovou pneumonii, pseudomonádovou pneumonii, pneumonii způsobenou respiračním syncyciálním virem, virovou pneumonii. | ||
d Cytomegalovirová infekce zahrnuje chorioretinitidu způsobenou cytomegaloviry, kolitidu způsobenou cytomegaloviry, infekci způsobenou cytomegaloviry, reaktivaci cytomegalovirové infekce, viremii způsobenou cytomegaloviry.
e Infekce způsobená herpes virem zahrnuje vrozenou infekci virem herpes simplex, herpes simplex, reaktivaci herpes simplex, herpetickou infekci, herpes zoster, orální herpes, infekci virem varicella zoster.
f Mykotická infekce zahrnuje kandidovou infekci, orální kandidózu, kožní kandidózu, vulvovaginální kandidózu.
g Neutropenie zahrnuje neutropenii, snížený počet neutrofilů.
h Anemie zahrnuje anemii, snížený feritin v séru.
i Trombocytopenie zahrnuje snížený počet trombocytů, trombocytopenii.
j Lymfopenie zahrnuje snížení počtu lymfocytů, lymfopenii.
k Hypogamaglobulinemie zahrnuje snížený imunoglobulin G v krvi, hypogamaglobulinemii, hypoglobulinemii, snížený počet imunoglobulinů.
l Neurologické změny zahrnují poruchu rovnováhy, mozkovou mlhu, kognitivní poruchu, stav zmatenosti, poruchu v pozornosti, dysfonii, esenciální tremor, hypakuzi, poruchy paměti, tremor, vertigo.
m Mukositida zahrnuje aftózní vřed, vřed úst, infekci sliznice, zánět sliznice, orofaryngeální bolest, stomatitidu.
n Vyrážka zahrnuje vyrážku v místě aplikace, puchýř, vyrážku v místě katétru, dermatitidu, erytém, vyrážku, erytematózní vyrážku, makulózní vyrážku, makulopapulózní vyrážku, papulózní vyrážku, svědivou vyrážku, pustulózní vyrážku, olupování kůže, kožní reakci, toxický kožní výsev, kopřivku. o Únava zahrnuje astenii, únavu, letargii, malátnost.
p Reakce v místě vpichu injekce zahrnují celulitidu v místě vpichu injekce, erytém v místě vpichu injekce, zánět v místě vpichu injekce, nodul v místě vpichu injekce, bolest v místě vpichu injekce, pruritus v místě vpichu injekce, reakci v místě vpichu injekce, otok v místě vpichu injekce. q Snížení hladiny draslíku v krvi zahrnuje hypokalemii.
Popis vybraných nežádoucích reakcí
Syndrom z uvolnění cytokinů
Epkoritamab v monoterapii
Dvoustupňový plán vzestupné titrace dávek (velkobuněčný B-lymfom a folikulární lymfom) Ve studii GCT3013-01 se CRS jakéhokoli stupně objevil u 58 % (171/296) pacientů s velkobuněčným B-lymfomem a folikulárním lymfomem léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek. Výskyt stupně 1 byl u 35 %, stupně 2 byl u 21 % a stupeň 3 se objevil u 2,4 % pacientů. Opakující se CRS se objevil u 21 % pacientů. CRS jakéhokoli stupně se objevil u 9,8 % pacientů po přípravné dávce (1. den cyklu 1); u 13 % po přechodné dávce (8. den cyklu 1); u 51 % po první plné dávce (15. den cyklu 1), u 6,5 % po druhé plné dávce (22. den cyklu 1) a u 3,7 % po třetí plné dávce (1. den cyklu 2) nebo později. Medián nástupu CRS od poslední podávané dávky epkoritamabu byl 2 dny (rozmezí: 1 až 12 dnů). Medián nástupu po první plné dávce byl 19,3 hodiny (rozmezí: <0,1 až 7 dnů). CRS vymizel u 99 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí 1 až 54 dnů).
Nejčastější známky a příznaky CRS u 171 pacientů, u kterých se CRS objevil, zahrnovaly pyrexii u 99 %, hypotenzi u 32 % a hypoxii u 16 %. Ostatní známky a příznaky CRS, které se objevily u ≥ 3 % pacientů, zahrnovaly zimnici (11 %), tachykardii (včetně sinusové tachykardie (11 %)), bolest hlavy (8,2 %), nauzeu (4,7 %) a zvracení (4,1 %). Přechodně zvýšené jaterní enzymy (ALT nebo AST > 3 x ULN) se objevily souběžně s CRS u 4,1 % pacientů s CRS. Sledování a pokyny k léčbě viz body 4.2 a 4.4.
Třístupňový plán vzestupné titrace dávek pro léčbu folikulárního lymfomu
Ve studii GCT3013-01 se CRS jakéhokoli stupně objevil u 49 % (42/86) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek pro léčbu folikulárního lymfomu. Výskyt stupně 1 byl u 40 %, stupně 2 u 9 %. Příhody CRS stupně ≥ 3 nebyly
hlášeny. Opakující se CRS se objevil u 23 % pacientů. Většina příhod CRS se objevila během cyklu 1, kdy příhodu zaznamenalo 48 % pacientů. V rámci cyklu 1 se CRS objevil u 12 % pacientů po přípravné dávce (1. den cyklu 1), u 5,9 % pacientů po přechodné dávce (8. den cyklu 1), u 15 % pacientů po druhé přechodné dávce (15. den cyklu 1) a u 37 % pacientů po první plné dávce (22. den cyklu 1). Medián doby nástupu CRS od poslední podávané dávky epkoritamabu byl 59 hodin (rozmezí: 1 až 8 dnů). Medián doby nástupu po první plné dávce byl 61 hodin (rozmezí: 1 až 8 dnů). CRS vymizel u 100 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí 1 až 14 dnů).
Závažné nežádoucí účinky způsobené CRS se objevily u 28 % pacientů léčených epkoritamabem. Zpoždění dávky způsobené CRS se objevilo u 19 % pacientů léčených epkoritamabem.
Ve skupině 42 pacientů, u kterých byl při doporučených dávkách zaznamenán CRS, se mezi nejčastějšími (≥ 10 %) známkami a příznaky CRS objevily pyrexie (100 %) a hypotenze (14 %). U 12 % pacientů byl k léčbě CRS kortikosteroidy navíc použit tocilizumab.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se CRS jakéhokoli stupně objevil u 26 % (35/133) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem. Výskyt CRS stupně 1 byl 21 % (28/133) a stupně 2 5,3 % (7/133). V době analýzy nebyly hlášeny žádné příhody CRS stupně ≥ 3. Opakující se CRS se objevil u 10 % (13/133) pacientů. Ze všech CRS se většina příhod (88 %) objevila během cyklu 1. V rámci cyklu 1 se CRS objevil u 6 % (8/133) pacientů po přípravné dávce (1. den cyklu 1), u 3,8 % (5/133) pacientů po první přechodné dávce (8. den cyklu 1), u 2,3 % (3/132) pacientů po druhé přechodné dávce (15. den cyklu 1) a u 19 % (25/132) pacientů po první plné dávce (22. den cyklu 1). Medián doby nástupu CRS od poslední podané dávky epkoritamabu napříč všemi dávkami byl 78 hodin (rozmezí: 0,2 až 12 dnů). Medián doby nástupu po první plné 48mg dávce byl 41 hodin (rozmezí: 0,3 až 12 dnů). CRS vymizel u 100 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí: 0,1 až 26 dnů).
Syndrom neurotoxicity související s imunitními efektorovými buňkami
Epkoritamab v monoterapii
Ve studii GCT3013-01 se ICANS objevil u 4,7 % (18/382) pacientů léčených epkoritamabem; u 3,1 % se objevil stupeň 1 a u 1,3 % se objevil stupeň 2. U jednoho pacienta (0,3 %) se objevila příhoda ICANS stupně 5 (fatální). Medián do prvního nástupu ICANS od zahájení léčby epkoritamabem (1. den cyklu 1) byl 18 dnů (rozmezí: 8 až 141 dnů). ICANS vymizel u 94 % (17/18) pacientů, kterým byla poskytnuta podpůrná péče. Medián do vymizení ICANS byl 2 dny (rozmezí: 1 až 9 dnů). U 18 pacientů s ICANS se nástup ICANS objevil před CRS u 11 % pacientů, souběžně s CRS u 44 % pacientů, po nástupu CRS u 17 % a bez přítomnosti CRS u 28 %.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se ICANS objevil u 0,8 % (1/133) pacientů s FL léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem, přičemž byla hlášena jedna příhoda stupně 1. Příhoda se vyskytla po 48mg dávce ve
- 22. dnu cyklu 1 a ICANS vymizel během 3 dnů.
Závažné infekce
Epkoritamab v monoterapii
Velkobuněčný B-lymfom
Ve studii GCT3013-01 se závažné infekce jakéhokoli stupně objevily u 25 % (41/167) pacientů s velkobuněčným B-lymfomem léčených epkoritamabem. Nejčastěji hlášené závažné infekce zahrnovaly onemocnění covid-19 (6,6 %), pneumonii spojenou s onemocněním covid-19 (4,2 %), pneumonii (3,6 %), sepsi (2,4 %), infekci horních cest dýchacích (1,8 %), bakteriemii (1,2 %)
a septický šok (1,2 %). Medián nástupu první závažné infekce od začátku léčby epkoritamabem (1. den cyklu 1) byl 56 dnů (rozmezí: 4 až 631 dnů) s mediánem trvání 15 dnů (rozmezí: 4 až 125 dnů). Příhody infekcí stupně 5 se objevily u 7 (4,2 %) pacientů.
Folikulární lymfom
Ve studii GCT3013-01 se závažné infekce jakéhokoli stupně objevily u 32 % (68/215) pacientů s folikulárním lymfomem léčených epkoritamabem. Nejčastěji hlášené závažné infekce zahrnovaly onemocnění covid-19 (8,8 %), pneumonii spojenou s onemocněním covid-19 (5,6 %), pneumonii (3,7 %), infekci močových cest (1,9 %) a pneumonii způsobenou Pneumocystis jirovecii (1,4 %). Medián doby nástupu první závažné infekce od začátku léčby epkoritamabem (1. den cyklu 1) byl 81 dnů (rozmezí: 1 až 636 dnů) s mediánem trvání 18 dnů (rozmezí: 4 až 249 dnů). Příhody infekcí stupně 5 se objevily u 8 (3,7 %) pacientů, přičemž 6 z nich (2,8 %) bylo přisouzeno onemocnění covid-19 nebo pneumonii související s onemocněním covid-19.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 byly u 33 % (81/243) pacientů s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem hlášeny závažné infekce, včetně oportunních infekcí. Nejčastěji hlášenými byly pneumonie (10 %), onemocnění covid-19 (4,5 %) a pneumonie způsobená onemocněním covid-19 (3,7 %). Medián doby nástupu první závažné infekce od začátku léčby epkoritamabem v kombinaci s lenalidomidem a rituximabem (1. den cyklu 1) byl 91 dnů (rozmezí: 2 až 418 dnů) s mediánem trvání 13 dnů (rozmezí: 1 až 123 dnů).
Neutropenie
Epkoritamab v monoterapii
Ve studii GCT3013-01 se neutropenie jakéhokoli stupně objevila u 28 % (105/382) pacientů a zahrnovala 23 % příhod stupně 3–4. Medián nástupu první neutropenie / sníženého počtu neutrofilů byl 65 dnů (rozmezí: 2 až 750 dnů) s mediánem doby trvání 15 dnů (rozmezí: 2 až 415 dnů). Ze 105 pacientů, u kterých se objevily příhody neutropenie / sníženého počtu neutrofilů, 61 % dostalo k léčbě příhod G-CSF.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se neutropenie jakéhokoli stupně objevila u 74 % (180/243) pacientů a zahrnovala 27 % (66/243) příhod stupně 3 a 42 % (101/243) příhod stupně 4. Medián nástupu první neutropenie / sníženého počtu neutrofilů byl 57 dnů (rozmezí: 2 až 377 dnů) s mediánem doby trvání 22 dnů (rozmezí: 3 až 219 dnů). Ze 167 pacientů, u kterých se objevily příhody neutropenie / sníženého počtu neutrofilů stupně 3–4, 87 % (146/167) dostalo k léčbě příhod G-CSF.
Syndrom nádorového rozpadu
Epkoritamab v monoterapii
Ve studii GCT3013-01 se TLS objevil u 1,0 % (4/382) pacientů. Medián doby nástupu byl 18 dnů (rozmezí: 8 až 33 dnů) a medián doby trvání byl 3 dny (rozmezí: 2 až 4 dny).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se laboratorní TLS objevil u jednoho (1) pacienta. K příhodě došlo 10. den cyklu 1 a vymizela během 6 dnů. Klinický TLS nebyl pozorován u pacientů s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem.
Vzplanutí nádoru
Epkoritamab v monoterapii
Ve studii GCT3013-01 se vzplanutí nádoru objevilo u 1,6 % (6/382) pacientů, ve všech případech se jednalo o stupeň 2. Medián doby nástupu byl 19,5 dnů (rozmezí 9 až 34 dnů) a medián doby trvání byl 9 dnů (rozmezí: 1 až 50 dnů).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se vzplanutí nádoru objevilo u 1,2 % (3/243) pacientů, u 0,8 % (2/243) se jednalo
o stupeň 2 a u 0,4 % (1/243) o stupeň 3. Medián doby nástupu byl 8 dnů (rozmezí 7 až 20 dnů) a medián doby trvání byl 7,5 dne (rozmezí: 3 až 12 dnů).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování sledujte, zda se u pacientů neobjeví známky a příznaky nežádoucích reakcí, a podejte příslušnou podpůrnou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, jiné monoklonální protilátky a konjugáty protilátka - léčivo, ATC kód: L01FX27
Mechanismus účinku
Epkoritamab je humanizovaná IgG1-bispecifická protilátka, která se váže na specifický extracelulární epitop CD20 B-lymfocytů a CD3 T-lymfocytů. Aktivita epkoritamabu je závislá na současném zapojení nádorových buněk exprimujících CD20 a endogenních T-lymfocytů exprimujících CD3 epkoritamabem, které zahrnuje aktivaci T-lymfocytů a zabíjení buněk exprimujících CD20 zprostředkované T-lymfocyty.
Fc oblast epkoritamabu je ztlumena, aby se zabránilo působení mechanismů imunitních efektorů nezávislých na cíli, např. buněčné cytotoxicitě závislé na protilátkách, buněčné toxicitě závislé na komplementu a buněčné fagocytóze závislé na protilátkách.
V preklinických studiích nevedla kombinace epkoritamabu a rituximabu k funkční interferenci a vede k buněčné cytotoxicitě závislé na protilátkách (ADCC) zprostředkované komplementárními NK buňkami a cytotoxicitě zprostředkované T-lymfocyty.
Farmakodynamické účinky
Epkoritamab indukoval rychlé a trvalé vyčerpání cirkulujících B-lymfocytů (definované jako počty CD19 B-lymfocytů ≤ 10 buněk/µl) u subjektů, u nichž bylo možné při zahájení léčby detekovat B-lymfocyty. U 21 % subjektů s DLBCL (n=33) a 50 % subjektů s FL (n=56) byly při zahájení léčby detekovatelné cirkulující B-lymfocyty. Přechodné snížení počtu cirkulujících T-lymfocytů bylo pozorováno bezprostředně po každé dávce v cyklu 1 a následované expanzí T-lymfocytů v následujících cyklech.
Ve studii GCT3013-01 po subkutánním podání epkoritamabu podle doporučeného dvoustupňového plánu vzestupné titrace dávek u pacientů s LBCL došlo k přechodnému a mírnému zvýšení cirkulujících hladin vybraných cytokinů (IFN-γ, TNFα, IL-6, IL-2 a IL-10) zejména po první plné dávce (48 mg), přičemž nejvyšších hladin bylo dosaženo mezi 1. až 4. dnem po podání dávky. Hladiny cytokinů se před další plnou dávkou vrátily na svou výchozí hodnotu, nicméně zvýšení cytokinů bylo také pozorováno po cyklu 1.
Ve studii GCT3013-01 po subkutánním podání epkoritamabu podle doporučeného třístupňového plánu vzestupné titrace dávek u pacientů s FL bylo možné pozorovat, že medián hladin IL-6 souvisejících s rizikem CRS zůstal trvale nízký po každé dávce v cyklu 1 a dalších, zejména po první plné dávce, v porovnání s pacienty, kteří dostávali dávky podle dvoustupňového plánu vzestupné titrace dávek.
Imunogenita
Často byly detekovány protilátky proti přípravku (anti-drug antibodies, ADA). Výskyt léčbou způsobených ADA u dvoustupňového plánu vzestupné titrace dávek (0,16/0,8/48 mg) ve smíšené populaci pacientů s DLBCL a FL byl 3,4 % (3,4 % pozitivních, 93,9 % negativních a 2,7 % neurčitelných, n=261 vyhodnotitelných pacientů) a 3,3 % (3,3 % pozitivních, 95 % negativních a 1,7 % neurčitelných, n=60 hodnotitelných pacientů) ve studiích GCT3013−01 a GCT3013-04, v uvedeném pořadí.
Výskyt léčbou způsobených ADA u třístupňového plánu vzestupné titrace dávek (0,16/0,8/3/48 mg) v kohortě optimalizované s ohledem na výskyt FL byl 7 % (7 % pozitivních, 91,5 % negativních a 1,4 % neurčitelných, n=71 hodnotitelných pacientů) ve studii GCT3013-01. Pacient je klasifikován jako neurčitelný, pokud je ve výchozím okamžiku potvrzen jako ADA pozitivní, ale během léčby není k dispozici žádný potvrzený pozitivní záznam nebo titry z potvrzeného ADA pozitivního záznamu během léčby jsou stejné nebo nižší než ve výchozím okamžiku.
U 2,1 % pacientů (5 z 238) s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem ve studii M20-638 (až 12 cyklů) se vyvinuly protilátky proti epkoritamabu.
Nebyl pozorován žádný vliv ADA na farmakokinetiku, účinnost nebo bezpečnost, nicméně data jsou stále omezená. Neutralizující protilátky nebyly hodnoceny.
Klinická účinnost a bezpečnost
Difuzní velkobuněčný B-lymfom
Studie GCT3013-01 byla otevřená multicentrická jednoramenná studie epkoritamabu v monoterapii s více kohortami u pacientů s relabujícím nebo refrakterním velkobuněčným B-lymfomem (LBCL) po dvou nebo více liniích systémové terapie a zahrnovala i difuzní velkobuněčný B-lymfom (DLBCL). Studie zahrnuje část se zvyšováním dávky a rozšířenou část. Rozšířená část studie zahrnovala kohortu s agresivním non-Hodgkinovým lymfomem (aNHL), kohortu s indolentním (nízce agresivním) NHL (iNHL) a kohortu s lymfomem z plášťových buněk (MCL). Pivotní kohorta s aNHL zahrnovala pacienty s LBCL (n=157) včetně pacientů s DLBCL (n=139, z nichž 12 pacientů mělo přestavbu MYC, BCL2 a/nebo BCL6, tj. DH/TH), s B-buněčným lymfomem vysokého stupně (HGBCL) (n=9) a s folikulárním lymfomem stupně 3B (FL) (n=5) a pacienty s primárním mediastinálním B-buněčným lymfomem (PMBCL) (n=4). V kohortě DLBCL mělo 29 % (40/139) pacientů transformovaný DLBCL vzniklý z indolentního lymfomu. Pacienti zahrnutí do této studie museli mít zdokumentovaný CD20+ zralý B-buněčný novotvar podle WHO klasifikace 2016 nebo WHO klasifikace 2008 na základě jakékoli reprezentativní patologické zprávy, selhala u nich předchozí autologní transplantace hematopoetické kmenové buňky (HSCT) nebo pro ni byli nezpůsobilí, dále šlo o pacienty s počtem lymfocytů < 5 × 10⁹/l a pacienty s alespoň 1 předchozí monoklonální terapií s protilátkami proti CD20.
Ze studie byli vyloučeni pacienti, jejichž centrální nervový systém (CNS) byl postižen lymfomem, pacienti před léčbou alogenní HSCT nebo transplantací solidního orgánu, pacienti s chronickými probíhajícími infekčními onemocněními a všichni pacienti s anamnézou narušené T-buněčné imunity, clearance kreatininu menší než 45 ml/min, alaninaminotransferázou > 3násobek horního limitu normálních hodnot, srdeční ejekční frakcí menší než 45 % a anamnézou klinicky významného kardiovaskulárního onemocnění. Účinnost byla hodnocena u 139 pacientů s DLBCL, kteří dostali
alespoň jednu dávku epkoritamabu s.c. v cyklech po 4 týdnech, tj. 28 dnech. Monoterapie epkoritamabu byla podle doporučeného dvoustupňového plánu vzestupné titrace dávek podávána následujícím způsobem:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 48 mg 15. den a 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–9: epkoritamab 48 mg 1. a 15. den
- Cykly 10 a další: epkoritamab 48 mg 1. den
Pacientům byl epkoritamab nadále podáván, dokud nedošlo k progresi onemocnění nebo nepřijatelné toxicitě.
Demografické údaje a výchozí charakteristiky jsou zobrazeny v tabulce 10.
Tabulka 10 Demografické údaje a výchozí charakteristiky pacientů s DLBCL ve studii GCT3013-01
| Charakteristiky | (n=139) |
| Věk | |
| Medián, roky (min., max.) | 66 (22, 83) |
| < 65 let, n (%) | 66 (47) |
| 65 až < 75 let, n (%) | 44 (32) |
| ≥ 75 let, n (%) | 29 (21) |
| Muži, n (%) | 85 (61) |
| Rasa, n (%) | |
| Běloši | 84 (60) |
| Asijci | 27 (19) |
| Jiné | 5 (4) |
| Nebylo hlášeno | 23 (17) |
| Stav výkonnosti podle ECOG; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Fáze onemocněníc při počáteční diagnóze, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Počet předchozích linií terapie proti lymfomu | |
| Medián (min., max.) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Anamnéza onemocnění DLBCL; n (%) | |
| DLBCL de novo | 97 (70) |
| DLBCL transformovaný z indolentního lymfomu | 40 (29) |
| Analýza FISH dle centrální laboratořed, n=88 | |
| Lymfom s přestavbou dvou/tří genů, n (%) | 12 (14) |
| Předchozí autologní HSCT | 26 (19) |
| Předchozí terapie; n (%) | |
| Předchozí CAR-T | 53 (38) |
| Primární refrakterní onemocněnía | 82 (59) |
| Refrakterní na ≥ 2 následné linie přechozí terapie proti lymfomub | 104 (75) |
| Refrakterní na poslední linii systémové terapie cytostatikyb | 114 (82) |
| Refrakterní na předchozí terapii proti CD20 | 117 (84) |
| Refrakterní na CAR-T | 39 (28) |
| a Pacient je považován za primárně refrakterního, pokud je refrakterní na přední linii terapie proti lymfomu. | |
| Charakteristiky | (n=139) |
b Pacient je považován za refrakterního, pokud u něj dojde k progresi onemocnění během terapie nebo progresi onemocnění během < 6 měsíců po ukončení terapie. Pacient je považován za relabujícího, pokud se u něj onemocnění znovu objeví po ≥ 6 měsících po ukončení terapie. c Dle Ann Arborova určení fáze. d Post hoc analýza FISH centrální laboratoře byla provedena na dostupných diagnostických řezech výchozí nádorové tkáně od 88 pacientů s DLBCL. | |
Primárním cílovým parametrem účinnosti byla celková míra odpovědi (ORR) stanovená podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC). Medián následného sledování byl 15,7 měsíce rozmezí: 0,3 až 23,5 měsíce). Medián trvání expozice epkoritamabu byl 4,1 měsíce (rozmezí: 0 až 23 měsíců).
Tabulka 11 Výsledky účinnosti ve studii GCT3013-01 u pacientů s DLBCLa
| Cílový parametr Hodnocení IRC | Epkoritamab (n=139) |
| ORRb, n (%) | 86 (62) |
| (95% CI) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (95% CI) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (95% CI) | (16,3; 30,9) |
| DORb | |
| Medián (95% CI), měsíce | 15,5 (9,7; NR) |
| DOCRb | |
| Medián (95% CI), měsíce | NR (12,0; NR) |
| TTR, medián (rozmezí), měsíce | 1,4 (1; 8,4) |
CI = interval spolehlivosti; CR = celková odpověď; DOR = trvání odpovědi; DOCR = trvání celkové odpovědi; IRC = nezávislá hodnotící komise; ORR = míra celkové odpovědi; PR = částečná odpověď; TTR = doba do odpovědi a Stanoveno podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC) b Zahrnovala pacienty s původním PD podle Luganských kritérií nebo IR podle LYRIC kritérií, u kterých došlo k PR/CR později. | |
Medián k dosažení CR byl 2,6 měsíce (rozmezí: 1,2 až 10,2 měsíce).
Folikulární lymfom
Studie M20-638
Studie M20-638 byla otevřená randomizovaná multicentrická studie epkoritamabu v kombinaci s lenalidomidem a rituximabem u pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po jedné předchozí linii terapie. Pacienti byli randomizováni do skupiny, která dostávala epkoritamab v kombinaci s lenalidomidem a rituximabem, nebo do skupiny, která dostávala lenalidomid a rituximab samotně. Studie zahrnovala pacienty s histologicky potvrzeným klasickým FL (dříve FL stupně 1 až 3a) ve stadiu II, III nebo IV bez známek histologické transformace na agresivní lymfom a s onemocněním CD20+ na základě nejnovějšího dostupného reprezentativního patologického nálezu podle 5. vydání klasifikace WHO, s relabujícím/refrakterním onemocněním po předchozí léčbě alespoň jedním režimem proti lymfomu obsahujícím monoklonální protilátku anti-CD20 v kombinaci s chemoterapií, se stavem výkonnosti 0 až 2 podle Eastern Cooperative Oncology Group (ECOG), bez dokumentované refrakternosti k lenalidomidu, bez expozice lenalidomidu během 12 měsíců před randomizací a s nutností zahájit léčbu dle rozhodnutí zkoušejícího na základě příznaků a/nebo zátěže onemocněním (např. kritéria GELF). Ze studie byli vyloučeni pacienti s anamnézou postižení CNS lymfomem, s předchozí transplantací alograftu, s anamnézou aktivní infekce, s anamnézou narušené T-buněčné imunity, clearance kreatininu < 50 ml/min, alaninaminotransferázou
> 3násobek horního limitu normálních hodnot a klinicky významným kardiovaskulárním onemocněním. Pacienti dostávali epkoritamab ve 28denních cyklech, celkem po dobu 12 cyklů, nebo dokud nedošlo k progresi onemocnění nebo k nepřijatelné toxicitě, podle toho, co nastalo dříve.
Doporučený třístupňový plán vzestupné titrace dávek epkoritamabu byl následující:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 3 mg 15. den a 48 mg 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–12: epkoritamab 48 mg 1. den
V obou léčebných ramenech byl lenalidomid podáván perorálně v dávce 20 mg jednou denně od 1. do
- 21. dne po dobu 12 cyklů, zatímco rituximab byl podáván intravenózně v dávce 375 mg/m2 1., 8., 15. a 22. den cyklu 1, následně 1. den cyklu 2 až 5.
Výchozí demografické údaje a výchozí charakteristiky související s onemocněním uvedené v tabulce 12 vycházejí z populace podle záměru léčby (ITT).
Tabulka 12 Výchozí demografické údaje a výchozí charakteristiky související s onemocněním u pacientů s relabujícím nebo refrakterním FL ve studii M20-638
| Parametr | Epkoritamab + lenalidomid a rituximab (n=243) | Lenalidomid a rituximab (n=245) |
| Věk, roky | ||
| Medián (rozmezí) | 60 (30, 84) | 63 (24, 89) |
| Věkové rozdělení, n (%) | ||
| < 65 let | 155 (64) | 139 (57) |
| 65 až < 75 let | 68 (28) | 71 (29) |
| ≥ 75 let | 20 (8) | 35 (14) |
| Pohlaví, n (%) | ||
| Muži | 139 (57) | 138 (56) |
| Rasa, n (%) | ||
| Běloši | 168 (71) | 184 (76) |
| Asijci | 63 (27) | 54 (22) |
| Černoši nebo Afroameričané | 6 (3) | 2 (0,8) |
| Původní obyvatelé Ameriky nebo Aljašky | 0 | 1 (0,4) |
| Více ras | 1 (0,4) | 1 (0,4) |
| Chybějící údaje | 5 | 3 |
| Stav výkonnosti podle ECOG; n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Stadium dle Ann Arbor; n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Extenzivní nádorová masaa, n (%) | 76 (32) | 84 (35) |
| Výchozí hodnota skóre FLIPI, n (%) | ||
| 0–1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3–5 | 100 (41) | 113 (46) |
| Počet předchozích linií terapie | ||
| Medián (min., max.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| Předchozí SCT, n (%) | 23 (10) | 18 (7) |
| Refrakterní na poslední linii terapie, n (%) | 84 (35) | 82 (34) |
| Refrakterní na terapii proti CD20 i terapii alkylátorem, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = Eastern Cooperative Oncology Group; FLIPI = mezinárodní prognostický index pro folikulární lymfom; SCT = transplantace kmenových buněk; POD24 = progrese onemocnění během 24 měsíců. a Nodální nebo extranodální > 6 cm. | ||
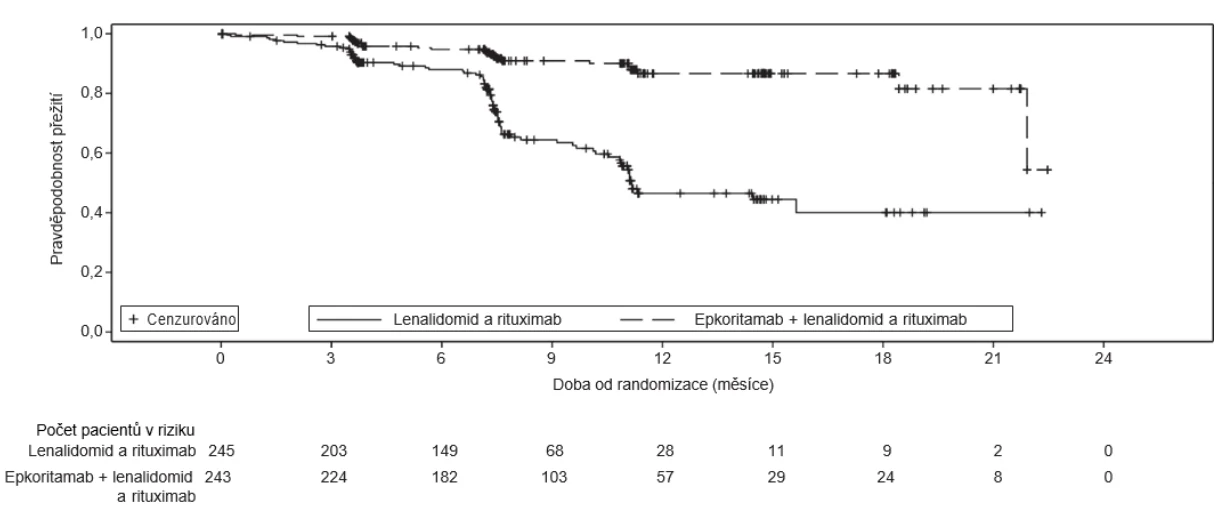
Účinnost byla hodnocena pomocí dvou primárních cílových parametrů, kterými byly přežití bez progrese onemocnění (PFS) a míra celkové odpovědi (ORR) stanovené podle Luganských kritérií 2014, posouzením nezávislé hodnotící komise (IRC). Další ukazatele účinnosti zahrnovaly celkovou odpověď (CR) a celkové přežití (OS). Studie M20-638 prokázala statisticky významné zlepšení jak PFS, tak ORR podle hodnocení IRC u epkoritamabu v kombinaci s lenalidomidem a rituximabem ve srovnání s lenalidomidem a rituximabem samotnými. V intent-to-treat populaci (ITT) byl medián doby následného sledování ve studii u pacientů randomizovaných k léčbě epkoritamabem v kombinaci s lenalidomidem a rituximabem 14,8 měsíce (rozmezí: 0 až 31). Medián doby následného sledování ve studii u pacientů randomizovaných k léčbě lenalidomidem a rituximabem samotnými byl 14,6 měsíce (rozmezí: 0 až 30). Výsledky účinnosti jsou shrnuty v tabulce 13.
Tabulka 13 Výsledky účinnosti ve studii M20-638 u pacientů s relabujícím nebo refrakterním FL
| Cílový parametra | Epkoritamab + lenalidomid a rituximab | Lenalidomid a rituximab |
| (n=243) | (n=245) | |
| PFSb | ||
| Počet příhod, n (%) | 23 (9) | 75(31) |
| Progrese onemocnění | 19 (83) | 63 (84) |
| Úmrtí | 4 (17) | 12 (16) |
| Medián (95% CI), měsíce | NR (21,9; NR) | 11,2 (10,5; NR) |
| Poměr rizikc (95% CI) | 0,21 (0,13; 0,33) | |
| p-hodnotad | < 0,0001 | |
| ORRb,e, n (%) | 111 (96) | 94 (81) |
| (95% CI) | (90,2; 98,6) | (72,7; 87,7) |
| p-hodnotaf | < 0,0001 | |
| CRb, n (%) | 181 (74) | 106 (43) |
| (95% CI) | (68,5; 79,8) | (37,0; 49,7) |
| p-hodnotaf | < 0,0001 | |
| OS | ||
| Počet příhod, n (%) | 10 (4,1) | 25 (10,2) |
| Medián (95% CI), měsíce | NR (NR; NR) | NR (NR; NR) |
| HR (95% CI)g | 0,38 (0,18; 0,80) | |
PFS = přežití bez progrese onemocnění; CI = interval spolehlivosti; NR = nebylo dosaženo; CR = celková odpověď; ORR = míra celkové odpovědi; OS = celkové přežití. a Stanoveno podle Luganských kritérií s PET-CT (2014) posouzením nezávislé hodnotící komise (IRC). b PFS, ORR a CR prokázaly statistickou superioritu u ramene s epkoritamabem v kombinaci s lenalidomidem a rituximabem ve srovnání s ramenem s lenalidomidem a rituximabem k datu uzávěrky údajů dne 10. ledna 2025; s mediánem doby sledování 10,4 měsíce. c Poměr rizik podle Coxova modelu proporcionálních rizik stratifikovaný podle anamnézy onemocnění a regionu. d p-hodnota (jednostranná) log-rank testu stratifikovaná podle anamnézy onemocnění a regionu. | ||
e ORR definována jako podíl pacientů s nejlepší celkovou odpovědí (BOR) ve formě CR nebo PR hodnocenou podle Luganských kritérií s PET-CT (2014), ORR byl testován na prvních 232 randomizovaných pacientech, 116 v každém rameni.
f p-hodnota (jednostranná) pochází z Cochran-Mantel-Haenszelova testu stratifikovaného podle anamnézy onemocnění a regionu.
g Analýza OS nebyla statisticky významná při uzávěrce údajů k 24. květnu 2025, a bude znovu vyhodnocena v pozdějším časovém bodě.
Kaplanova-Meierova křivka pro PFS stanovené podle Luganských kritérií 2014 na základě hodnocení IRC je uvedena na obrázku 1.
Obrázek 1: Kaplanův-Meierův graf PFS (populace ITT) ve studii M20-638
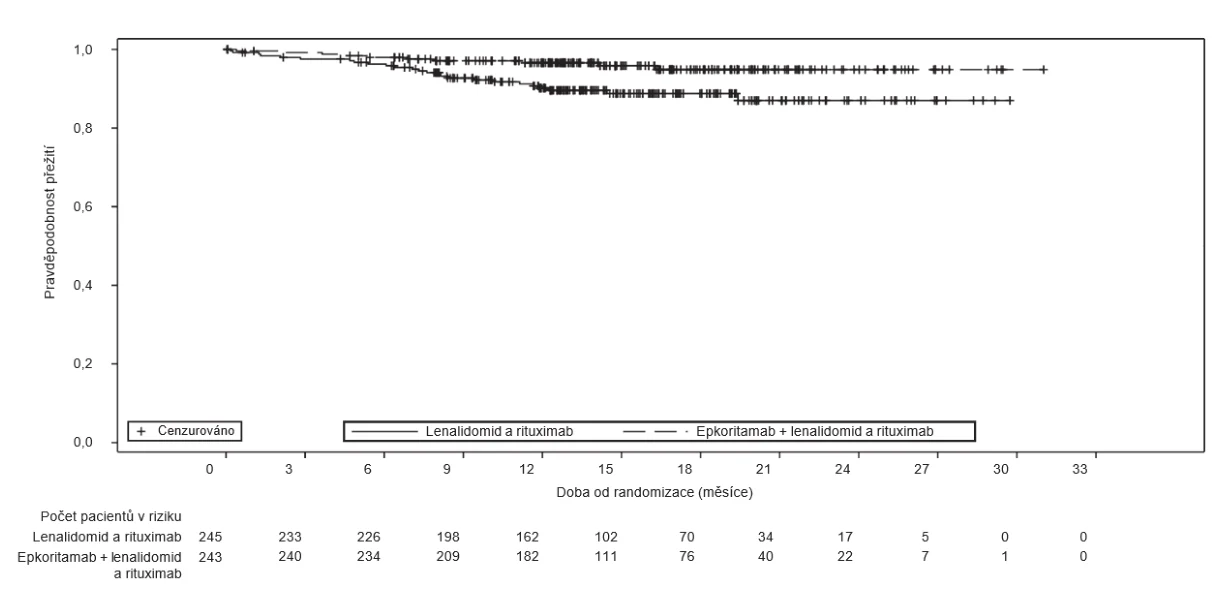
Kaplanova-Meierova křivka pro OS je uvedena na obrázku 2.
Obrázek 2: Kaplanův-Meierův graf OS (populace ITT) ve studii M20-638
Studie GCT3013-01
Studie GCT3013-01 byla otevřená multicentrická jednoramenná studie epkoritamabu v monoterapii s více kohortami u pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po dvou nebo více liniích systémové terapie. Studie zahrnovala část se zvyšováním dávky, rozšířenou část a optimalizační část s třístupňovým plánem vzestupné titrace dávek. Rozšířená část studie zahrnovala
kohortu s agresivním non−Hodgkinovým lymfomem (aNHL), kohortu s indolentním (nízce agresivním) NHL (iNHL) a kohortu s lymfomem z plášťových buněk (MCL). Pivotní kohorta s iNHL zahrnovala pacienty s FL. Pacienti zahrnutí do této studie museli mít zdokumentovaný CD20+ zralý B-buněčný novotvar podle WHO klasifikace 2016 nebo WHO klasifikace 2008 na základě reprezentativní patologické zprávy s histologicky potvrzeným FL 1-3A v rámci prvotní diagnózy bez klinických nebo patologických důkazů transformace. U všech pacientů došlo k relapsu nebo refrakternímu onemocnění vůči poslední předchozí linii léčby a všichni byli léčeni alespoň 2 liniemi systémové cytostatické léčby včetně alespoň 1 monoklonální terapie s protilátkami proti CD20 a alkylující látky nebo lenalomidu. Ze studie byli vyloučeni pacienti, jejichž centrální nervový systém (CNS) byl postižen lymfomem, pacienti podstupující alogenní HSCT nebo transplantací solidního orgánu, pacienti s chronickými probíhajícími infekčními onemocněními a všichni pacienti s anamnézou narušené T-buněčné imunity, clearance kreatininu menší než 45 ml/min, hladinou alaninaminotransferázy > 3násobek horního limitu normálních hodnot a srdeční ejekční frakcí menší než 45 %. Účinnost byla hodnocena u 128 pacientů, kterým byl epkoritamab podáván subkutánně (s.c.) v cyklech po 4 týdnech, tj. 28 dnech. Epkoritamab v monoterapii byl podle dvoustupňového plánu vzestupné titrace dávek podáván následujícím způsobem:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 48 mg 15. den a 48 mg 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–9: epkoritamab 48 mg 1. a 15. den
- Cykly 10 a další: epkoritamab 48 mg 1. den
Pacientům byl epkoritamab nadále podáván, dokud nedošlo k progresi onemocnění nebo nepřijatelné toxicitě.
Medián počtu započatých cyklů byl 8 a 60 % pacientů absolvovalo 6 cyklů.
Demografické údaje a výchozí charakteristiky jsou zobrazeny v tabulce 14.
Tabulka 14 Demografické údaje a výchozí charakteristiky pacientů s FL ve studii GCT3013-01
| Charakteristiky | (n=128) |
| Věk | |
| Medián, roky (min., max.) | 65 (39, 84) |
| < 65 let, n (%) | 61 (48) |
| 65 až < 75 let, n (%) | 50 (39) |
| ≥ 75 let, n (%) | 17 (13) |
| Muži, n (%) | 79 (62) |
| Rasa, n (%) | |
| Běloši | 77 (60) |
| Asijci | 7 (6) |
| Jiné | 2 (1,6) |
| Nebylo hlášeno | 42 (33) |
| Stav výkonnosti podle ECOG; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Počet předchozích linií terapie, n (%) | |
| Medián (min., max.) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Ann Arbor klasifikace (%) | |
| Stadium III/IV | 109 (85) |
| Výchozí hodnota FLIPI, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Charakteristiky | (n=128) |
| Extenzivní nádorová masa, n (%) | 33 (26) |
| Předchozí terapie; n (%) | |
| Autologní transplantace kmenových buněk | 24 (19) |
| Terapie pomocí T-lymfocytů s chimérickým antigenním receptorem (CAR-T) | 6 (5) |
| Léčba rituximabem plus lenalidomidem | 27 (21) |
| Inhibitor PI3K | 29 (23) |
| Progrese onemocnění během 24 měsíců od první systémové terapie | 67(52) |
| Refrakterní na: | |
| ≥ 2 po sobě následující linie předchozí antilymfomové léčby | 70 (55) |
| Poslední linii systémové terapie cytostatiky | 88 (69) |
| Předchozí terapii monoklonálními protilátkami proti CD20 | 101 (79) |
| Terapii monoklonálními protilátkami proti CD20 i terapii alkylátorem | 90 (70) |
Účinnost byla hodnocena pomocí celkové míry odpovědi (ORR) stanovené podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC). Medián doby následného sledování DOR byl 16 měsíců.
Výsledky účinnosti jsou shrnuty v tabulce 15.
Tabulka 15 Výsledky účinnosti ve studii GCT3013-01 u pacientů s FL
Cílový parametra Hodnocení IRC | Epkoritamab (n=128) |
| ORRb, n (%) | 106 (83) |
| (95% CI) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (95% CI) | (54,3; 71,6) |
| PRb, n (%) | 25 (20) |
| (95% CI) | (13,1; 27,5) |
| DORb | |
| Medián (95% CI), měsíce | 21,4 (13,7; NR) |
| DOCRb | |
| Medián (95% CI), měsíce | NR (21,4; NR) |
| 12měsíční odhad, % (95% CI) | 78,6 (67,3; 86,4) |
| TTR, medián (rozmezí), měsíce | 1,4 (1; 3) |
CI = interval spolehlivosti; CR = celková odpověď; DOR = trvání odpovědi; DOCR = trvání celkové odpovědi; IRC = nezávislá hodnotící komise; ORR = míra celkové odpovědi; PFS = přežití bez progrese onemocnění; TTR = doba do odpovědi a Stanoveno podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC) b Zahrnovala pacienty s původním PD podle Luganských kritérií nebo IR podle LYRIC kritérií, u kterých došlo k PR/CR později. | |
Medián doby dosažení CR byl 1,5 měsíce (rozmezí: 1,2 až 11,1 měsíce).
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s epkoritamabem u jedné nebo více podskupin pediatrické populace při léčbě zralých B-buněčných malignit v souladu s plánem pediatrického výzkumu (PIP) ve schválené indikaci (informace o použití u pediatrické populace viz bod 4.2).
Podmínečné schválení
Tento léčivý přípravek byl registrován postupem tzv. podmínečného schválení. Znamená to, že jsou očekávány další důkazy o jeho přínosech. Evropská agentura pro léčivé přípravky nejméně jednou za
rok vyhodnotí nové informace o tomto léčivém přípravku a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
Epkoritamab v monoterapii
Populační farmakokinetika po subkutánním podání epkoritamabu byla popsána dvoukompartmentovým modelem se subkutánní absorpcí prvního řádu a cíleně zprostředkovanou eliminací léčiva. Střední až vysoká farmakokinetická variabilita epkoritamabu byla pozorována a charakterizována interindividuální variabilitou (IIV) v rozmezí variačního koeficientu (CV) od 25,7 % do 137,5 % pro PK parametry epkoritamabu.
U pacientů s LBCL ve studii GCT3013-01 na základě individuálně odhadovaných expozic s využitím populačního farmakokinetického modelování, v souladu s doporučeným dvoustupňovým plánem vzestupné titrace dávek a s.c. dávkou epkoritamabu 48 mg, byl na konci plánu dávkování s podáváním každý týden geometrický průměr (% CV) Cmax epkoritamabu 10,8 µg/ml (41,7 %) a AUC0-7d 68,9 dne*µg/ml (45,1 %). Ctrough ve 12. týdnu je 8,4 (53,3 %) µg/ml. Geometrický průměr (% CV) Cmax epkoritamabu je na konci plánu s podáváním každé 2 týdny 7,52 µg/ml (41,1 %) a AUC0-14d je 82,6 dne*µg/ml (49,3 %). Ctrough pro plán s podáváním každé 2 týdny je 4,1 (73,9 %) µg/ml. Geometrický průměr (% CV) Cmax epkoritamabu během plánu podávání každé 4 týdny je 4,76 µg/ml (51,6 %) a AUC0-28d je 74,3 dne*µg/ml (69,5 %) v rovnovážném stavu. Ctrough pro plán s podáváním každé 4 týdny je 1,2 (130 %) µg/ml.
Parametry expozice epkoritamabu u pacientů s FL byly v souladu s parametry expozice u pacientů s LBCL. Expozice epkoritamabu jsou u subjektů s FL, kteří byli léčeni podle třístupňového plánu vzestupné titrace dávek, a těch, kteří byli léčeni podle dvoustupňového plánu vzestupné titrace dávek podobné, s výjimkou přechodně nižších minimálních koncentrací, dle očekávání, v 15. den cyklu 1 po druhé přechodné dávce (3 mg) v rámci třístupňového plánu vzestupné titrace dávek v porovnání s první plnou dávkou 48 mg v rámci dvoustupňového plánu vzestupné titrace dávek.
Absorpce
Nejvyšší koncentrace bylo u pacientů s LBCL, kteří dostali 48mg plnou dávku, dosaženo za zhruba 3–4 dny (Tmax).
Distribuce
Geometrický průměr (% CV) centrálního distribučního objemu je na základě populačního PK modelování 8,27 l (27,5 %) a zdánlivý distribuční objem v rovnovážném stavu 25,6 l (81,8 %).
Biotransformace
Metabolická cesta epkoritamabu nebyla přímo studována. Očekává se, že jako ostatní proteinová terapeutika je i epkoritamab katabolickými cestami degradován na malé peptidy a aminokyseliny.
Eliminace
Očekává se, že epkoritamab prochází saturovatelnou cíleně zprostředkovanou clearance. Geometrický průměr (% CV) clearance (l/den) je 0,441 (27,8 %). Poločas eliminace epkoritamabu je závislý na koncentraci. Geometrický průměr poločasu eliminace plné dávky epkoritamabu (48 mg) odvozený z modelu populační PK se pohyboval v rozmezí od 22 do 25 dnů v závislosti na frekvenci dávkování.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Při podávání epkoritamabu v kombinaci s lenalidomidem a rituximabem nebyly ve srovnání s podáváním epkoritamabu v monoterapii pozorovány žádné klinicky významné rozdíly ve
farmakokinetice epkoritamabu (AUC v 1. cyklu a Cavg v 1.–3. cyklu byly v rámci geometrického rozdílu 2 % a 23,7 %, v uvedeném pořadí).
Zvláštní populace
Nebyly pozorovány žádné klinicky významné účinky na farmakokinetiku epkoritamabu (AUC cyklu 1 do přibližně 36 %) na základě věku (20 až 89 let), pohlaví nebo rasy / etnické příslušnosti (běloši, Asijci a jiné), lehké až středně těžké poruchy funkce ledvin s clearance kreatininu (CrCl ≥ 30 ml/min až CrCl < 90 ml/min) a lehké poruchy funkce jater (celkový bilirubin ≤ ULN a AST > ULN nebo celkový bilirubin 1 až 1,5násobek ULN a jakákoli hodnota AST) po započtení rozdílů v tělesné hmotnosti. Nebyli hodnoceni pacienti s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin (CrCl < 30 ml/min) nebo těžkou poruchou funkce jater (celkový bilirubin > 3násobek ULN a jakákoli hodnota AST). U středně těžké poruchy jater (celkový bilirubin > 1,5 až 3násobek ULN a jakákoli hodnota AST, n=1) existují velmi omezené údaje. Proto farmakokinetika epkoritamabu u této populace není známa.
Stejně jako u jiných terapeutických bílkovin má tělesná hmotnost (39 až 172 kg) statisticky významný účinek na farmakokinetiku epkoritamabu. Na základě analýzy odezvy na expozici a klinických údajů týkajících se expozic u pacientů s nízkou tělesnou hmotností (např. 46 kg) nebo vysokou tělesnou hmotností (např. 105 kg) a v rámci různých kategorií tělesné hmotnosti (< 65 kg, 65 až < 85, ≥ 85) není vliv na expozici klinicky relevantní.
Pediatrická populace
Farmakokinetika epkoritamabu u pediatrických pacientů nebyla stanovena.
5.3 Předklinické údaje vztahující se k bezpečnosti
Farmakologie a/nebo toxikologie u zvířat
U zvířat nebyly provedeny žádné studie reprodukční ani vývojové toxicity s epkoritamabem. U makaků jávských byly pozorovány účinky obecně shodné s farmakologickým mechanismem účinku epkoritamabu. Tato zjištění zahrnovala nežádoucí klinické známky související s dávkou (včetně zvracení, snížené aktivity a mortality při vysokých dávkách) a uvolnění cytokinů, reverzibilní hematologické změny, reverzibilní vyčerpání B-lymfocytů v periferní krvi a reverzibilní snížení lymfatické celularity v sekundárních lymfatických tkáních.
Mutagenita
Studie mutagenity nebyly s epkoritamabem provedeny.
Kancerogenita
Studie kancerogenity nebyly s epkoritamabem provedeny.
Poškození fertility
S epkoritamabem nebyly provedeny studie fertility na zvířatech, ale epkoritamab nezpůsoboval toxikologické změny v reprodukčních orgánech samců ani samic makaka jávského v dávkách až 1 mg/kg/týden ve studii intravenózní obecné toxicity, která trvala 5 týdnů. Expozice AUC (průměrná doba přes 7 dnů) při vysokých dávkách byly u makaka jávského podobné jako u pacientů (AUC0-7d), kteří dostávali doporučenou dávku.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Trihydrát natrium-acetátu
Kyselina octová
Sorbitol (E 420)
Polysorbát 80
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
2 roky
Naředěný nebo připravený epkoritamab
Chemická a fyzikální stabilita po otevření před použitím byla prokázána na dobu 24 hodin při teplotě 2 °C až 8 °C včetně až 12 hodin při pokojové teplotě (20 °C – 25 °C).
Z mikrobiologického hlediska je třeba přípravek použít okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně doba nemá být delší než 24 hodin při teplotě 2 °C až 8 °C, pokud ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek.
Minimalizujte expozici dennímu světlu. Před podáním ponechte roztok epkoritamabu vyrovnat na pokojovou teplotu. Po uplynutí povolené doby uchovávání nepoužitý roztok epkoritamabu zlikvidujte.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte a převážejte v chladu (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po jeho naředění / prvním otevření jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička ze skla třídy I s brombutylovou pryžovou zátkou krytou fluorpolymerem v místě kontaktu a hliníkovým těsněním s plastovým světle modrým odtrhovacím víčkem, která obsahuje 4 mg v 0,8 ml injekčního roztoku.
Krabička obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Příprava epkoritamabu
Před přípravou epkoritamabu je třeba si pozorně přečíst celý tento bod. Některé dávky (přípravnou (0,16 mg) a přechodnou (0,8 mg) dávku) epkoritamabu je nutné před podáním naředit. Epkoritamab lze ředit dvěma různými metodami, a to buď metodou injekční lahvičky nebo metodou injekční stříkačky.
Je třeba dodržovat všechny níže uvedené pokyny, protože nesprávná příprava může vést k podání nesprávné dávky.
Epkoritamab musí být připraven a podán zdravotnickým pracovníkem ve formě subkutánní injekce. Injekční lahvička epkoritamabu je určena pouze k jednorázovému podání.
Injekční lahvička obsahuje přeplnění, což umožňuje odebrat množství uvedené na štítku.
Podání epkoritamabu probíhá v průběhu 28denních cyklů podle plánu dávkování uvedeného v bodě 4.2.
Epkoritamab musí být před podáním vizuálně zkontrolován z hlediska přítomnosti částic a změny barvy. Injekční roztok má být bezbarvý až mírně nažloutlý roztok. Nepoužívejte, pokud je roztok jinak zbarvený, zakalený nebo pokud jsou v něm přítomny cizorodé částice.
Epkoritamab musí být připraven aseptickou technikou. Filtrace naředěného roztoku není nutná.
Příprava naředěného epkoritamabu metodou prázdné sterilní injekční lahvičky
Pokyny k přípravě 0,16mg přípravné dávky – jsou nutná 2 ředění – metoda prázdné sterilní injekční lahvičky
Při každém kroku přenosu použijte stříkačku, injekční lahvičku a jehlu vhodné velikosti.
- 1)
Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s epkoritamabem 4 mg/0,8 ml se světle modrým víčkem z chladničky.
- b) Nechte injekční lahvičku vyrovnat na pokojovou teplotu maximálně po dobu 1 hodiny.
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Proveďte první ředění
- a) Označte prázdnou injekční lahvičku příslušné velikosti jako „ředění A“.
- b) Přeneste 0,8 ml epkoritamabu do injekční lahvičky ředění A.
- c) Přeneste 4,2 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční lahvičky ředění A. Úvodní naředěný roztok obsahuje 0,8 mg/ml epkoritamabu.
- d) Opatrným krouživým pohybem míchejte injekční lahvičku označenou jako ředění A po dobu 30–45 sekund.
- 3)
Proveďte druhé ředění
- a) Označte prázdnou injekční lahvičku příslušné velikosti jako „ředění B“.
- b)
Přeneste 2 ml roztoku z injekční lahvičky ředění A do injekční lahvičky ředění B.
Nyní už injekční lahvička ředění A není potřeba a má být zlikvidována.
- c) Přeneste 8 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční lahvičky ředění B, aby tak bylo dosaženo finální koncentrace 0,16 mg/ml.
- d) Opatrným krouživým pohybem míchejte injekční lahvičku označenou jako ředění B po dobu 30–45 sekund.
- 4)
Odeberte dávku
Odeberte 1 ml naředěného epkoritamabu z injekční lahvičky ředění B do stříkačky. Nyní už injekční lahvička ředění B není potřeba a má být zlikvidována.
- 5)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (0,16 mg), datem a časem. Pokyny k uchovávání naředěného a připraveného epkoritamabu najdete v bodě 6.3.
- 6) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
Pokyny k přípravě 0,8mg přechodné dávky – je nutné 1 ředění – metoda prázdné sterilní injekční lahvičky
Při každém kroku přenosu použijte stříkačku, injekční lahvičku a jehlu vhodné velikosti.
- 1)
Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s epkoritamabem 4 mg/0,8 ml se světle modrým víčkem z chladničky.
- b) Nechte injekční lahvičku vyrovnat na pokojovou teplotu maximálně po dobu 1 hodiny.
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Proveďte ředění
- a) Označte prázdnou injekční lahvičku příslušné velikosti jako „ředění A“.
- b) Přeneste 0,8 ml epkoritamabu do injekční lahvičky ředění A.
- c) Přeneste 4,2 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční lahvičky ředění A, aby tak bylo dosaženo finální koncentrace 0,8 mg/ml.
- d) Opatrným krouživým pohybem míchejte injekční lahvičku označenou jako ředění A po dobu 30–45 sekund.
- 3)
Odeberte dávku
Odeberte 1 ml naředěného epkoritamabu z injekční lahvičky ředění A do stříkačky. Nyní už injekční lahvička ředění A není potřeba a má být zlikvidována.
- 4)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (0,8 mg), datem a časem. Pokyny k uchovávání naředěného a připraveného epkoritamabu najdete v bodě 6.3.
- 5) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
Příprava naředěného epkoritamabu metodou sterilní injekční stříkačky
Pokyny k přípravě 0,16mg přípravné dávky – jsou nutná 2 ředění – metoda sterilní injekční stříkačky
Při každém kroku přenosu použijte stříkačku a jehlu vhodné velikosti.
- 1)
Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s epkoritamabem 4 mg/0,8 ml se světle modrým víčkem z chladničky.
- b) Nechte injekční lahvičku vyrovnat na pokojovou teplotu maximálně po dobu 1 hodiny.
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Proveďte první ředění
- a) Označte injekční stříkačku příslušné velikosti jako „ředění A“.
- b) Natáhněte 4,2 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční stříkačky ředění A. Do stříkačky naberte přibližně 0,2 ml vzduchu.
- c) Do nové injekční stříkačky označené jako „stříkačka 1“ natáhněte 0,8 ml epkoritamabu.
- d) Propojte obě stříkačky a vstříkněte 0,8 ml epkoritamabu do injekční stříkačky ředění A. Úvodní naředěný roztok obsahuje 0,8 mg/ml epkoritamabu.
- e) Opatrně promíchejte tak, že propojené injekční stříkačky pětkrát obrátíte o 180°.
- f) Injekční stříkačky rozpojte a stříkačku 1 zlikvidujte.
- 3)
Proveďte druhé ředění
- a) Označte injekční stříkačku příslušné velikosti jako „ředění B“.
- b) Natáhněte 8 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční stříkačky ředění B. Do stříkačky naberte přibližně 0,2 ml vzduchu.
- c) Označte další injekční stříkačku příslušné velikosti jako „stříkačka 2“.
Pokyny k přípravě 0,8mg přechodné dávky – je nutné 1 ředění – metoda sterilní injekční stříkačky Při každém kroku přenosu použijte stříkačku a jehlu vhodné velikosti.
- 1)
Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s epkoritamabem 4 mg/0,8 ml se světle modrým víčkem z chladničky.
- b) Nechte injekční lahvičku vyrovnat na pokojovou teplotu maximálně po dobu 1 hodiny.
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Proveďte ředění
- a) Označte injekční stříkačku příslušné velikosti jako „ředění A“.
- b) Natáhněte 4,2 ml sterilního roztoku 0,9% chloridu sodného (9 mg/ml) do injekční stříkačky ředění A. Do stříkačky naberte přibližně 0,2 ml vzduchu.
- c) Do nové injekční stříkačky označené jako „stříkačka 1“ natáhněte 0,8 ml epkoritamabu.
- d) Propojte obě stříkačky a vstříkněte 0,8 ml epkoritamabu do injekční stříkačky ředění A, aby bylo dosaženo finální koncentrace 0,8 mg/ml.
- e) Opatrně promíchejte tak, že propojené injekční stříkačky pětkrát obrátíte o 180°.
- f) Injekční stříkačky rozpojte a stříkačku 1 zlikvidujte.
- 3)
Odeberte dávku
Připojte k injekční stříkačce ředění A novou stříkačku a přeneste 1 ml naředěného epkoritamabu do nové stříkačky. Nyní už injekční stříkačka ředění A není potřeba a má být zlikvidována.
- 4)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (0,8 mg), datem a časem.
- 5) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
Příprava 3mg dávky epkoritamabu
Pokyny k přípravě 3mg druhé přechodné dávky – není nutné žádné ředění 3mg dávka epkoritamabu je vyžadována pouze pro pacienty s FL (viz bod 4.2).
- d)
Připojte stříkačku 2 ke stříkačce ředění A a přeneste 2 ml roztoku do stříkačky 2.
Injekční stříkačka ředění A již není potřeba a má být zlikvidována.
- e) Připojte stříkačku 2 ke stříkačce ředění B a vstříkněte 2 ml roztoku do injekční stříkačky ředění B, aby bylo dosaženo finální koncentrace 0,16 mg/ml.
- f) Opatrně promíchejte tak, že propojené injekční stříkačky pětkrát obrátíte o 180°.
- g) Injekční stříkačky rozpojte a stříkačku 2 zlikvidujte.
- 4)
Odeberte dávku
Připojte k injekční stříkačce ředění B novou stříkačku a přeneste 1 ml naředěného epkoritamabu do nové stříkačky. Nyní už injekční stříkačka ředění B není potřeba a má být zlikvidována.
- 5)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (0,16 mg), datem a časem.
- 6) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
- 1) Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s epkoritamabem 4 mg/0,8 ml se světle modrým víčkem z chladničky.
- b) Nechte injekční lahvičku ohřát na pokojovou teplotu po dobu ne delší než 1 hodinu.
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Německo
8. REGISTRAČNÍ ČÍSLO
EU/1/23/1759/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 22. září 2023
Datum posledního prodloužení registrace: 17. července 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské lékové agentury https://www.ema.europa.eu/en. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Odeberte dávku
Odeberte 0,6 ml epkoritamabu do injekční stříkačky.
- 3)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (3 mg), datem a časem. Pokyny k uchovávání naředěného a připraveného epkoritamabu najdete v bodě 6.3.
- 4) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
Tepkinly 48 mg injekční roztok
1. NÁZEV PŘÍPRAVKU
Tepkinly 48 mg injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna 0,8ml injekční lahvička obsahuje 48 mg epkoritamabu o koncentraci 60 mg/ml.
Injekční lahvička obsahuje určité množství přípravku navíc, což umožňuje odebrat množství uvedené na štítku.
Epkoritamab je humanizovaná bispecifická protilátka imunoglobulin G1 (IgG1) proti antigenům CD3 a CD20 produkovaná v ovariálních buňkách čínského křečíka (CHO) technologií rekombinantní DNA.
Pomocná látka se známým účinkem
Jedna injekční lahvička přípravku Tepkinly obsahuje 28,8 mg sorbitolu a 0,42 mg polysorbátu 80. Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce)
Bezbarvý až mírně nažloutlý roztok s pH 5,5 a osmolalitou přibližně 211 mosm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Tepkinly je indikován v monoterapii k léčbě dospělých pacientů s relabujícím nebo refrakterním difuzním velkobuněčným B-lymfomem (DLBCL) po dvou nebo více liniích systémové léčby.
Přípravek Tepkinly je indikován v kombinaci s lenalidomidem a rituximabem k léčbě dospělých pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL).
Přípravek Tepkinly je indikován v monoterapii k léčbě dospělých pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po dvou nebo více liniích systémové léčby.
4.2 Dávkování a způsob podání
Přípravek Tepkinly smí být podáván pouze pod dohledem zdravotnického pracovníka kvalifikovaného v podávání protinádorové terapie. Před podáním epkoritamabu v cyklu 1 má být k dispozici alespoň 1 dávka tocilizumabu pro použití v případě syndromu z uvolnění cytokinů (cytokine release syndrome, CRS). Do 8 hodin od použití předchozí dávky tocilizumabu má být zajištěn přístup k další dávce tocilizumabu.
Dávkování
Doporučená premedikace a plán dávkování
Přípravek Tepkinly v monoterapii
Přípravek Tepkinly se má podávat v souladu s následujícím plánem vzestupné titrace dávek ve 28denních cyklech, jak je uvedeno v tabulce 1 pro pacienty s difuzním velkobuněčným B-lymfomem a v tabulce 2 pro pacienty s folikulárním lymfomem.
Tabulka 1 Dvoustupňový plán vzestupné titrace dávek přípravku Tepkinly pro pacienty s difuzním velkobuněčným B-lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg)a |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupňovaná dávka) |
| 8 | 0,8 mg (2. stupňovaná dávka) | ||
| 15 | 48 mg (první plná dávka) | ||
| 22 | 48 mg | ||
| Každý týden | Cykly 2–3 | 1, 8, 15, 22 | 48 mg |
| Každé dva týdny | Cykly 4–9 | 1, 15 | 48 mg |
| Každé čtyři týdny | Cykly 10+ | 1 | 48 mg |
| a 0,16 mg je přípravná dávka, 0,8 mg je přechodná dávka a 48 mg je plná dávka. | |||
Tabulka 2 Třístupňový plán vzestupné titrace dávek přípravku Tepkinly pro pacienty s folikulárním lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg)a |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupeň dávky) |
| 8 | 0,8 mg (2. stupeň dávky) | ||
| 15 | 3 mg (3. stupeň dávky) | ||
| 22 | 48 mg (první plná dávka) | ||
| Každý týden | Cykly 2–3 | 1, 8, 15, 22 | 48 mg |
| Každé dva týdny | Cykly 4–9 | 1, 15 | 48 mg |
| Každé čtyři týdny | Cykly 10+ | 1 | 48 mg |
| a 0,16 mg je přípravná dávka, 0,8 mg je přechodná dávka, 3 mg je druhá přechodná dávka a 48 mg je plná dávka. | |||
Přípravek Tepkinly má být podáván, dokud nedojde k progresi onemocnění nebo k nepřijatelné toxicitě.
Přípravek Tepkinly v kombinaci s lenalidomidem a rituximabem
Přípravek Tepkinly má být podáván ve 28denních cyklech, celkem po dobu 12 cyklů, nebo dokud nedojde k progresi onemocnění nebo k nepřijatelné toxicitě, podle toho, co nastane dříve.
Tabulka 3 Třístupňový plán vzestupné titrace dávek přípravku Tepkinly v kombinaci s lenalidomidem a rituximabem pro pacienty s folikulárním lymfomem
| Plán dávkování | Cyklus léčby | Dny | Dávka epkoritamabu (mg) |
| Každý týden | Cyklus 1 | 1 | 0,16 mg (1. stupeň dávky) |
| 8 | 0,8 mg (2. stupeň dávky) | ||
| 15 | 3 mg (3. stupeň dávky) | ||
| 22 | 48 mg (první plná dávka) | ||
| Cykly 2 a 3 | 1, 8, 15 a 22 | 48 mg | |
| Každé čtyři týdny | Cykly 4–12 | 1 | 48 mg |
Přípravek Tepkinly má být podáván v kombinaci s lenalidomidem v dávce 20 mg perorálně jednou denně (od 1. dne do 21. dne) v cyklech 1–12 a s rituximabem v dávce 375 mg/m2 intravenózně každý týden v cyklu 1 (1., 8., 15. a 22. den) a každé 4 týdny v cyklech 2–5 (1. den).
Další informace naleznete v souhrnu údajů o přípravku (SmPC) k přípravkům obsahujícím lenalidomid a rituximab.
Premedikace a profylaxe
Podrobnosti týkající se doporučené premedikace kvůli syndromu z uvolnění cytokinů (CRS) jsou uvedeny v tabulce 4.
Tabulka 4 Premedikace epkoritamabu
| Cyklus | Pacient vyžadující premedikaci | Premedikacea | Podání |
| Cyklus 1 | Všichni pacienti | Dexamethason (15 mg perorálně nebo intravenózně) nebo prednisolon (100 mg perorálně nebo intravenózně) nebo ekvivalentní přípravek
|
|
|
| ||
| Cykly 2 a další | Pacienti, u kterých se s předchozí dávkou objevil CRS stupně 2 nebo 3b | Dexamethason (15 mg perorálně nebo intravenózně) nebo prednisolon (100 mg perorálně nebo intravenózně) nebo ekvivalentní přípravek
|
|
a Premedikace používaná u kombinovaných látek může podle uvážení ošetřujícího lékaře sloužit jako premedikace pro epkoritamab, za předpokladu, že podávané dávky jsou přinejmenším ekvivalentní. b Léčba epkoritamabem bude trvale ukončena u pacientů po příhodě CRS stupně 4. c Na základě výsledků optimalizační studie GCT3013-01. | |||
Další informace o příslušných doporučeních ohledně premedikace naleznete v SmPC pro lenalidomid a v SmPC pro rituximab.
Během léčby epkoritamabem se důrazně doporučuje použít profylaxi proti pneumonii způsobené Pneumocystis jirovecii (PCP) a infekcím způsobeným herpetickými viry .
Přípravek Tepkinly má být podáván dostatečně hydratovaným pacientům.
Všem pacientům se důrazně doporučuje, aby během cyklu 1 dodržovali následující pokyny pro příjem tekutin, pokud to není z lékařského hlediska kontraindikováno:
- před každým podáním epkoritamabu vypít 2-3 l tekutin během 24 hodin.
- před každým podáním epkoritamabu vysadit antihypertenziva po dobu 24 hodin.
- v den podání epkoritamabu podat 500 ml izotonického roztoku intravenózně před podáním dávky, A
- vypít 2-3 l tekutin během 24 hodin po každém podání epkoritamabu.
Doporučuje se, aby pacienti se zvýšeným rizikem klinického syndromu nádorového rozpadu (CTLS) dostali hydratační a profylaktickou léčbu přípravkem snižujícím množství kyseliny močové.
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky CRS a/nebo syndromu neurotoxicity souvisejícího s imunitními efektorovými buňkami (immune effector cell-associated neurotoxicity syndrome, ICANS), a léčeni podle aktuálních doporučených postupů. Pacienti mají být poučeni o známkách a příznacích spojených s CRS a ICANS a o nutnosti vyhledat okamžitě lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví (viz bod 4.4).
Úpravy dávky a zvládání nežádoucích účinků
Syndrom z uvolnění cytokinů (CRS)
U pacientů léčených epkoritamabem se může rozvinout CRS.
Vyhodnoťte a vyřešte další příčiny horečky, hypoxie a hypotenze. Existuje-li podezření na CRS, zahajte léčbu podle doporučení v tabulce 5. Pacienti, u kterých se objevil CRS, musí být během příštího plánovaného podávání epkoritamabu častěji sledováni.
Tabulka 5 Stupně CRS a pokyny k léčbě
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
Stupeň 1
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Je možné zahájit podání dexamethasonub V případech pokročilého věku, vysoké nádorové zátěže, cirkulujících nádorových buněk, horečky refrakterní na antipyretika
Pokud nedojde ke zlepšení do 24 hodin, zvažte podání tocilizumabud Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí |
Stupeň 2
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
a
a/nebo
| Má se zvážit podání dexamethasonub Doporučuje se anticytokinová terapie, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
| |
Stupeň 3
a
a/nebo
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Má se podat dexamethasonc Doporučuje se podat anticytokinovou terapii, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | Pozastavte podávání epkoritamabu, dokud příhoda CRS nevymizí V případě, že příhoda CRS stupně 3 trvá déle než 72 hodin, podávání epkoritamabu má být ukončeno Pokud nastanou více než 2 příhody CRS stupně 3, i když je každá příhoda během 72 hodin vyřešena do stupně 2, podávání epkoritamabu má být ukončeno |
Stupeň 4
a hypotenze, která vyžaduje ≥ 2 vazopresory (s výjimkou vazopresinu) a/nebo
| Poskytněte podpůrnou péči, např. antipyretika a intravenózní hydrataci Má se podat dexamethasonc Doporučuje se podat anticytokinovou terapii, tocilizumabd Je-li CRS refrakterní na dexamethason a tocilizumab:
| Trvale ukončete podávání epkoritamabu |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabuh |
| a mechanická ventilace) | Terapii v případě CRS se souběžným ICANS najdete v tabulce 6 | |
a Stupeň CRS určen podle kritérií shody ASTCT b Dexamethason se má podat v dávce 10–20 mg na den (nebo ekvivalentní přípravek) c Dexamethason se má podat v dávce 10–20 mg intravenózně každých 6 hodin d Tocilizumab 8 mg/kg intravenózně v průběhu 1 hodiny (nesmí přesáhnout 800 mg v jedné dávce). V případě potřeby opakujte podání tocilizumabu nejméně po 8 hodinách. Maximálně 2 dávky během 24hodinového období e Terapie s nízkým průtokem kyslíku je definována jako kyslík dodávaný rychlostí ≤ 6 litrů/minutu f Terapie s vysokým průtokem kyslíku je definována jako kyslík dodávaný rychlostí ≥ 6 litrů/minutu. g Riegler L et al. (2019) h Pokud je epkoritamab podáván v kombinaci u relabujícího nebo refrakterního FL, zvažte pozastavení podávání lenalidomidu, dokud příhoda nevymizí | ||
Syndrom neurotoxicity související s imunitními efektorovými buňkami (ICANS syndrom)
Pacienti mají být monitorováni kvůli známkám a příznakům ICANS. Mají být vyloučeny další příčiny neurologických příznaků. Existuje-li podezření na ICANS, zahajte léčbu podle doporučení v tabulce 6.
Tabulka 6 Stupně ICANS a pokyny k léčbě
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
Stupeň 1a Skóre ICEb 7–9 a nebo snížený stupeň vědomía: spontánní probuzení | Léčba dexamethasonemc Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Pozastavte podávání epkoritamabu, dokud příhoda nevymizí |
Stupeň 2a Skóre ICEb 3–6 nebo snížený stupeň vědomía: probuzení hlasem | Léčba dexamethasoneme Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Pozastavte podávání epkoritamabu, dokud příhoda nevymizí |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
| ||
Stupeň 3a Skóre ICEb 0–2 nebo snížený stupeň vědomía: probuzení pouze na dotykový podnět nebo epileptické záchvatya, buď:
nebo
| Léčba dexamethasonemf
Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Trvale ukončete podávání epkoritamabu |
Stupeň 4a Skóre ICEa, b 0 nebo snížený stupeň vědomía, buď:
| Léčba dexamethasonemf
Zvažte podávání nesedativních antiepileptik (např. levetiracetam), dokud ICANS nevymizí Bez souběžného CRS:
Pro ICANS se souběžným CRS:
| Trvale ukončete podávání epkoritamabu |
| Stupeňa | Doporučená terapie | Úprava dávky epkoritamabug |
zvýšený intrakraniální tlak / mozkový edéma se známkami/příznaky, jako je:
nebo
| ||
a Stupeň ICANS určen podle kritérií shody ICANS ASTCT. Stupeň ICANS je určen nejčastější závažnou příhodou (skóre ICE, stupeň vědomí, epileptické záchvaty, motorické nálezy, zvýšené ICP / mozkový edém), kterou nelze přičíst jiné příčině. b Je-li možné pacienta probudit a provést u něj hodnocení encefalopatie spojené s imunitními efektorovými buňkami (ICE), zhodnoťte: orientaci (je-li orientován v roce, měsíci, městě, nemocnici = 4 body); názvy (pojmenuje-li 3 předměty, např. časový bod na hodinách, pero, knoflík = 3 body); schopnost poslechnout příkazy (např. „ukažte mi dva prsty“ nebo „zavřete oči a vyplázněte jazyk“ = 1 bod); psaní (schopnost napsat běžnou větu = 1 bod); a pozornost (počítat pozpátku od 100 do deseti = 1 bod). Není-li pacienta možné vzbudit a provést hodnocení ICE (stupeň 4 ICANS) = 0 bodů. c Dexamethason se má podat v dávce 10 mg intravenózně každých 12 hodin d Jiné varianty zahrnují anakinru nebo siltuximab. Riegler L et al. (2019) e Dexamethason 10–20 mg intravenózně každých 12 hodin f Dexamethason 10–20 mg intravenózně každých 6 hodin g Pokud je epkoritamab podáván v kombinaci u relabujícího nebo refrakterního FL, zvažte pozastavení podávání lenalidomidu, dokud příhoda nevymizí | ||
Tabulka 7 Doporučené úpravy dávky v případě ostatních nežádoucích účinků
| Nežádoucí účinek1 | Závažnost1 | Opatření |
| Infekce (viz bod 4.4) | Stupně 1–4 |
|
| Neutropenie nebo febrilní neutropenie (viz bod 4.8) | Absolutní počet neutrofilů menší než 0,5x10⁹/l |
|
| Trombocytopenie (viz bod 4.8) | Počet trombocytů menší než 50x109/l |
|
| Ostatní nežádoucí účinky (viz bod 4.8) | Stupeň 3 nebo vyšší |
|
| vyřešena na stupeň 1 nebo na výchozí hodnotu | ||
| 1 Podle terminologických kritérií nežádoucích účinků podle Národního institutu pro rakovinu (NCI CTCAE), verze 5.0. | ||
V případě febrilní neutropenie a rekurentní neutropenie stupně ≥ 3 zvažte podání faktoru stimulujícího kolonie granulocytů (G-CSF). Další pokyny k úpravě dávky v případě neutropenie naleznete v SmPC pro lenalidomid. Doporučení týkající se stanovení hladin imunoglobulinů naleznete v SmPC pro rituximab.
Zmeškaná nebo zpožděná dávka
Difuzní velkobuněčný B-lymfom
Opakování přípravného cyklu (stejný jako cyklus 1 se standardní profylaxí CRS) je vyžadováno:
- je-li mezi přípravnou dávkou (0,16 mg) a přechodnou dávkou (0,8 mg) více než 8 dnů nebo
- je-li mezi přechodnou dávkou (0,8 mg) a první plnou dávkou (48 mg) více než 14 dnů nebo
- je-li mezi plnými dávkami více než 6 týdnů (48 mg).
Po opakování přípravného cyklu je třeba léčbu pacienta obnovit 1. dnem dalšího plánovaného cyklu léčby (následujícím po cyklu, během něhož došlo ke zpoždění dávky).
Folikulární lymfom
Opakování přípravného cyklu (stejný jako cyklus 1 se standardní profylaxí CRS) je vyžadováno:
- je-li mezi přípravnou dávkou (0,16 mg) a přechodnou dávkou (0,8 mg) více než 8 dnů, nebo
- je-li mezi přechodnou dávkou (0,8 mg) a druhou přechodnou dávkou (3 mg) více než 8 dnů, nebo
- je-li mezi druhou přechodnou dávkou (3 mg) a první plnou dávkou (48 mg) více než 14 dnů, nebo
- je-li mezi jakýmikoli dvěma plnými dávkami (48 mg) více než 6 týdnů.
Po opakování přípravného cyklu je třeba léčbu pacienta obnovit 1. dnem dalšího plánovaného cyklu léčby (následujícím po cyklu, během něhož došlo ke zpoždění dávky).
Zvláštní populace
Porucha funkce ledvin
Úpravy dávky nejsou u pacientů s lehkou až středně těžkou poruchou funkce ledvin považovány za nezbytné. Epkoritamab nebyl hodnocen u pacientů s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin. U pacientů s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin nelze podat žádné doporučení k úpravě dávky (viz bod 5.2).
Porucha funkce jater
Úpravy dávky nejsou u pacientů s lehkou poruchou funkce jater považovány za nezbytné. Epkoritamab nebyl studován u pacientů s těžkou poruchou funkce jater (definovanou jako celkový bilirubin > 3násobek ULN a jakákoli hladina AST) a u pacientů se středně těžkou poruchou funkce jater (definovaná jako celkový bilirubin > 1,5- až 3násobek ULN a jakákoli hladina AST) jsou údaje omezené. U pacientů se středně těžkou až těžkou poruchou funkce jater nelze podat žádné doporučení k úpravě dávky (viz bod 5.2).
Starší pacienti
U pacientů ve věku ≥ 65 let není nutná žádná úprava dávky (viz body 5.1 a 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Tepkinly u dětí do 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Tepkinly je určen k subkutánnímu podání. Má se podávat výhradně subkutánní injekcí, nejlépe do dolní části břicha nebo stehna. Doporučuje se měnit místo injekce z levé strany na pravou a naopak, zejména v případě plánu s podáváním každý týden (tj. cyklus 1–3).
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Syndrom z uvolnění cytokinů (CRS)
U pacientů, kteří dostávali epkoritamab, se objevil CRS, který může být život ohrožující nebo fatální. Nejčastější známky a příznaky CRS zahrnují pyrexii, hypotenzi a hypoxii. Ostatní známky a příznaky CRS, které se objevily u více než dvou pacientů, zahrnují zimnici, tachykardii, bolest hlavy a dyspnoi.
Většina příhod CRS se objevila v cyklu 1 a byla spojena s první plnou dávkou epkoritamabu. Podávejte profylaktické kortikosteroidy, abyste snížili riziko CRS (viz bod 4.2).
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky CRS. Při prvních známkách nebo příznacích CRS má být dle potřeby zahájena podpůrná péče tocilizumabem a/nebo kortikosteroidy (viz bod 4.2, tabulka 5). Pacienti mají být poučeni o známkách a příznacích spojených s CRS a o nutnosti kontaktovat zdravotnického pracovníka a vyhledat okamžitou lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví. Zvládnutí CRS může vyžadovat buď dočasné zpoždění, nebo ukončení podávání epkoritamabu podle závažnosti CRS (viz bod 4.2).
Hemofagocytující lymfohistiocytóza (HLH)
U pacientů léčených epkoritamabem byly hlášeny případy hemofagocytující lymfohistiocytózy (HLH), včetně fatálních příhod. HLH je život ohrožující syndrom charakterizovaný horečkou, kožní vyrážkou, lymfadenopatií, hepato- a/nebo splenomegalií a cytopeniemi. HLH je třeba zvážit, pokud je projev CRS atypický nebo prodloužený. Pacienti mají být sledováni z hlediska klinických známek a příznaků HLH. V případě podezření na HLH musí být podávání epkoritamabu přerušeno, má být provedeno diagnostické vyšetření a zahájena léčba HLH. V případě potvrzení HLH musí být podávání přípravku Tepkinly ukončeno.
Syndrom neurotoxicity související s imunitními efektorovými buňkami (ICANS)
ICANS (immune effector cell-associated neurotoxicity syndrome), včetně fatálních příhod, se objevil u pacientů, kteří dostávali epkoritamab. ICANS se může projevovat jako afázie, změna úrovně vědomí, zhoršení kognitivních schopností, motorická slabost, epileptické záchvaty a edém mozku.
K většině případů ICANS došlo v cyklu 1 léčby epkoritamabem, ale některé se objevily se zpožděným nástupem.
Po podání epkoritamabu mají být pacienti monitorováni, zda se u nich neobjeví známky a příznaky ICANS. Při prvních známkách a příznacích ICANS má být podle potřeby zahájena léčba kortikosteroidy a nesedativními antiepileptiky (viz bod 4.2, tabulka 6). Pacienti mají být poučeni
o známkách a příznacích spojených s ICANS a o možnosti zpožděného nástupu příhod. Pacienti mají být poučeni, aby kontaktovali zdravotnického pracovníka a vyhledali okamžitou lékařskou pomoc, kdykoli se u nich známky nebo příznaky objeví. Podávání epkoritamabu má být odloženo nebo ukončeno dle doporučení (viz bod 4.2).
Závažné infekce
Léčba epkoritamabem může vést ke zvýšenému riziku infekce. U pacientů léčených epkoritamabem v klinických studiích byly pozorovány závažné nebo fatální infekce (viz bod 4.8).
U pacientů s klinicky významnými aktivními systémovými infekcemi je třeba se podávání epkoritamabu vyvarovat.
Dle potřeby se mají před léčbou epkoritamabem a během ní podávat profylaktické antimikrobiální přípravky (viz bod 4.2). U pacientů je třeba před podáním epkoritamabu a po něm sledovat známky a příznaky infekce a příslušným způsobem je léčit. V případě febrilní neutropenie je třeba pacienty vyšetřit na infekci a léčit je antibiotiky, tekutinami a další podpůrnou péčí v souladu s místními pokyny.
U pacientů léčených epkoritamabem byla hlášena také hypogamaglobulinemie (viz bod 4.8). Před zahájením léčby a v jejím průběhu je třeba sledovat hladiny imunoglobulinů (Ig). Pacienti mají být léčeni v souladu s místními pokyny zdravotnického zařízení, včetně opatření týkajících se infekcí a antimikrobiální profylaxe.
U pacientů léčených epkoritamabem, kteří dříve dostávali také jiná imunosupresiva, byly hlášeny případy progresivní multifokální leukoencefalopatie (PML), včetně fatálních příhod. Pokud se během terapie epkoritamabem objeví neurologické příznaky naznačující PML, musí být terapie ukončena a mají být zahájena vhodná diagnostická opatření.
Syndrom nádorového rozpadu (tumour lysis syndrome, TLS)
U pacientů, kterým byl podáván epkoritamab, byl hlášen TLS (viz bod 4.8). Pacientům se zvýšeným rizikem TLS se doporučuje hydratace a profylaktická léčba přípravkem snižujícím hladinu kyseliny močové. Pacienti mají být sledováni z hlediska známek a příznaků TLS, zejména pacienti s vysokou nádorovou zátěží nebo rychle proliferujícími nádory a pacienti se sníženou funkcí ledvin. U pacientů je třeba sledovat biochemické parametry krve a abnormality je třeba neprodleně řešit.
Vzplanutí nádoru (tumour flare)
U pacientů léčených epkoritamabem bylo hlášeno vzplanutí nádoru (viz bod 4.8). Projevy mohou zahrnovat lokalizovanou bolest a otok. V souladu s mechanismem účinku epkoritamabu je vzplanutí nádoru pravděpodobně způsobeno přílivem T-buněk do místa nádoru po podání epkoritamabu.
Nebyly identifikovány žádné specifické rizikové faktory pro vzplanutí nádoru; u pacientů s objemnými nádory umístěnými v těsné blízkosti dýchacích cest a/nebo životně důležitého orgánu existuje nicméně zvýšené riziko ohrožení a morbidity v důsledku masivního efektu sekundárně způsobeného vzplanutím nádoru. U pacientů léčených epkoritamabem mají být monitorována a vyhodnocována anatomická místa kritická pro vzplanutí nádoru.
CD-20 negativní onemocnění
Jsou k dispozici pouze omezené údaje týkající se pacientů s CD-20 negativním DLBCL a pacientů s CD-20 negativním FL léčených epkoritamabem, a je možné, že pacienti s CD-20 negativním DLBCLa pacienti s CD-20 negativním FL mohou mít menší přínos z léčby ve srovnání s pacienty s CD20-pozitivním DLBCL resp. s pozitivním FL. Mají být zvážena možná rizika a přínosy spojené s léčbou epkoritamabem u pacientů s CD-20 negativním DLBCL a FL.
Karta pacienta
Lékař musí informovat pacienta o rizicích CRS a ICANS a jakýchkoli známkách nebo příznacích CRS a ICANS. Pacienti musí být poučeni, aby v případě výskytu známek a příznaků CRS a/nebo ICANS okamžitě vyhledali lékařskou pomoc. Pacientům musí být předána karta pacienta a mají být poučeni, aby tuto kartu měli vždy u sebe. Tato karta popisuje příznaky CRS a ICANS, které by v případě výskytu měly pacienta přimět k okamžitému vyhledání lékařské pomoci.
Imunizace
Během terapie epkoritamabem se nesmí podat živé a/nebo atenuované vakcíny. Nebyly provedeny studie u pacientů, kteří dostali živé vakcíny.
Pomocné látky se známým účinkem
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v injekční lahvičce, to znamená, že je v podstatě „bez sodíku“.
Tento léčivý přípravek obsahuje 28,8 mg sorbitolu v jedné injekční lahvičce, což odpovídá 27,33 mg/ml.
Tento léčivý přípravek obsahuje 0,42 mg polysorbátu 80 v jedné injekční lahvičce, což odpovídá 0,4 mg/ml. Polysorbát 80 může způsobovat alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Přechodné zvýšení určitých prozánětlivých cytokinů epkoritamabem může potlačovat aktivity enzymu CYP450. Při zahájení terapie epkoritamabem u pacientů léčených substráty CYP450 s úzkým terapeutickým indexem je třeba zvážit terapeutické sledování.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / Antikoncepce u žen
Ženám ve fertilním věku má být doporučeno používat během léčby epkoritamabem a ještě alespoň 4 měsíce po poslední dávce účinnou antikoncepci. Před zahájením léčby epkoritamabem ověřte, zda ženy ve fertilním věku nejsou těhotné.
Těhotenství
S ohledem na mechanismus účinku může epkoritamab, je-li podáván těhotným ženám, způsobit poškození plodu, včetně B-lymfopenie a změny normálních imunitních odpovědí. Údaje o podávání epkoritamabu těhotným ženám nejsou k dispozici. Reprodukční studie na zvířatech nebyly s epkoritamabem provedeny. IgG1 protilátky, např. epkoritamab, mohou procházet placentou a vést k expozici plodu. Informujte těhotné ženy o možném riziku pro plod.
Podávání epkoritamabu se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda se epkoritamab vylučuje do lidského mateřského mléka, ani jaké jsou jeho účinky na tvorbu mléka. Protože je známo, že IgG jsou přítomny v mléku, může dojít k expozici novorozenců prostřednictvím laktačního přenosu. Kojení má být během léčby epkoritamabem a alespoň 4 měsíce po poslední dávce přerušeno.
Fertilita
S epkoritamabem nebyly provedeny žádné studie fertility (viz bod 5.3). Účinek epkoritamabu na mužskou a ženskou fertilitu není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Epkoritamab má výrazný vliv na schopnost řídit nebo obsluhovat stroje. Kvůli možnému ICANS
| existuje u pacientů dostávajících epkoritamab riziko změny úrovně vědomí (viz bod 4.4). Pacientům | ||
| musí být doporučeno, aby během řízení, jízdy na kole nebo obsluhování těžkých či potenciálně | ||
| nebezpečných strojů byli opatrní (nebo v případě výskytu příznaků se dané činnosti vyvarovali). | ||
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Epkoritamab v monoterapii
Bezpečnost epkoritamabu byla hodnocena v nerandomizované jednoramenné studii GCT3013−01 u 382 pacientů s relabujícím nebo refrakterním velkobuněčným B-lymfomem (n=167), folikulárním lymfomem (n=129) a folikulárním lymfomem (léčeným podle třístupňového plánu vzestupné titrace dávek n=86) po dvou nebo více liniích systémové terapie a zahrnovala všechny pacienty, kteří byli zařazeni do ramena s 48mg dávkou a dostali alespoň jednu dávku epkoritamabu. Následující nežádoucí účinky epkoritamabu byly hlášeny během klinických studií a po uvedení přípravku na trh.
Medián trvání expozice epkoritamabu byl 4,9 měsíce (rozmezí: <1 až 30 měsíců).
Nejčastějšími nežádoucími účinky (≥ 20 %) byly CRS, reakce v místě vpichu injekce, únava, virová infekce, neutropenie, muskuloskeletální bolest, pyrexie a průjem.
Závažné nežádoucí účinky se objevily u 50 % pacientů. Nejčastějším závažným nežádoucím účinkem (≥ 10 %) byl syndrom z uvolnění cytokinů (34 %). U čtrnácti pacientů (3,7 %) se objevil fatální nežádoucí účinek (pneumonie u 9 (2,4 %) pacientů, virová infekce u 4 (1,0 %) pacientů a ICANS u 1 (0,3 %) pacienta).
Nežádoucí účinky, které vedly k ukončení léčby, se objevily u 6,8 % pacientů. K ukončení podávání epkoritamabu v důsledku pneumonie došlo u 14 (3,7 %) pacientů, virové infekce u 8 (2,1 %) pacientů, únavy u 2 (0,5 %) pacientů a CRS, ICANS nebo průjmu vždy u 1 (0,3 %) pacienta.
Ke zpoždění podání dávky v důsledku nežádoucích účinků došlo u 42 % pacientů. Nežádoucí účinky, které vedly ke zpoždění podání dávky (≥ 3 %), byly virové infekce (17 %), CRS (11 %), neutropenie (5,2 %), pneumonie (4,7 %), infekce horních cest dýchacích (4,2 %) a pyrexie (3,7 %).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Bezpečnost epkoritamabu v kombinaci s lenalidomidem a rituximabem byla hodnocena ve studii M20-638, otevřené, randomizované, multicentrické studii, do které byli zařazeni pacienti s relabujícím nebo refrakterním folikulárním lymfomem (FL) po jedné předchozí linii terapie. Pacienti dostávali
epkoritamab v kombinaci s lenalidomidem a rituximabem (n=243) nebo lenalidomid a rituximab samostatně (n=238).
S výjimkou CRS a ICANS představují výsledky týkající se bezpečnosti uvedené níže a v tabulce 9 souhrnné údaje o bezpečnosti od 243 pacientů léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek nebo doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem. Údaje uvedené pro CRS a ICANS se vztahují ke 133 pacientům léčeným epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem.
Doporučený třístupňový plán vzestupné titrace dávek
Ve studii M20-638 se CRS jakéhokoli stupně objevil u 26 % (35/133) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem.
Závažné nežádoucí účinky způsobené CRS se objevily u 12 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Zpoždění (přerušení) dávky epkoritamabu způsobené CRS se objevilo u 11 % pacientů. ICANS se objevil u 0,8 % pacientů, přičemž byl hlášen jeden případ stupně 1.
Celkový soubor údajů o bezpečnosti
U 243 pacientů léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek nebo doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem byly nejčastějšími (≥ 20 %) nežádoucími účinky neutropenie, vyrážka, infekce horních cest dýchacích, únava, průjem, reakce v místě vpichu injekce, anemie, zácpa, trombocytopenie, CRS, hypogamaglobulinemie, onemocnění covid-19, pyrexie a pneumonie.
Závažné nežádoucí účinky se objevily u 44 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Závažné nežádoucí účinky u ≥ 5 % pacientů zahrnovaly CRS, pneumonii, onemocnění covid-19 a febrilní neutropenii.
Trvalé ukončení léčby epkoritamabem z důvodu nežádoucích účinků se objevilo u 6,6 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Nežádoucí účinky, které vedly k trvalému ukončení léčby epkoritamabem u více než 1 pacienta, zahrnovaly pneumonii, onemocnění covid-19, infekce horních cest dýchacích a neutropenii.
Zpoždění dávky epkoritamabu z důvodu nežádoucích účinků se objevilo u 70 % pacientů léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem. Nežádoucí účinky, které vedly ke zpoždění dávky epkoritamabu u ≥ 5 % pacientů, zahrnovaly neutropenii, infekce horních cest dýchacích, onemocnění covid-19, pneumonii, vyrážku a trombocytopenii.
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky vyskytující se při léčbě epkoritamabem jsou uvedeny v tabulce 8.
Nežádoucí účinky vyskytující se při léčbě epkoritamabem v kombinaci s lenalidomidem a rituximabem jsou uvedeny v tabulce 9.
Nežádoucí účinky epkoritamabu z klinických studií (tabulka 8 a tabulka 9) jsou uvedeny podle třídy orgánových systémů databáze MedDRA a vychází z následujících konvencí: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až< 1/100); vzácné (≥ 1/10 000 až < 1/1 000); a velmi vzácné (< 1/10 000).
Ve skupině s danou frekvencí jsou nežádoucí účinky uvedeny v pořadí klesající závažnosti.
Tabulka 8 Nežádoucí účinky hlášené u pacientů s relabujícím nebo refrakterním LBCL nebo FL léčeným epkoritamabem
| Třídy orgánových systémů / preferovaný termín nebo nežádoucí účinek | Všechny stupně | Stupeň 3–4 |
| Infekce a infestace | ||
| Virové infekcea | Velmi časté | Časté |
| Pneumonieb | Velmi časté | Časté |
| Infekce horních cest dýchacíchc | Velmi časté | Časté |
| Mykotická infekced | Časté | |
| Sepsee | Časté | Časté |
| Flegmóna (celulitida) | Časté | Časté |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | ||
| Vzplanutí nádoru | Časté | |
| Poruchy krve a lymfatického systému | ||
| Neutropenief | Velmi časté | Velmi časté |
| Anemieg | Velmi časté | Časté |
| Trombocytopenieh | Velmi časté | Časté |
| Lymfopeniei | Velmi časté | Časté |
| Febrilní neutropenie | Časté | Časté |
| Hemofagocytující lymfohistiocytózaj | Méně časté | Vzácné |
| Poruchy imunitního systému | ||
| Syndrom z uvolnění cytokinůj | Velmi časté | Časté |
| Hypogamaglobulinemie | Velmi časté | Méně časté |
| Poruchy metabolismu a výživy | ||
| Snížená chuť k jídlu | Velmi časté | Méně časté |
| Hypokalemie | Časté | Časté |
| Hypofosfatemie | Časté | Časté |
| Hypomagnesemie | Časté | Méně časté |
| Syndrom nádorového rozpaduk | Časté | Méně časté |
| Poruchy nervového systému | ||
| Bolest hlavy | Velmi časté | Méně časté |
| Syndrom neurotoxicity související s imunitními efektorovými buňkamij | Časté | Méně časté |
| Srdeční poruchy | ||
| Srdeční arytmie1 | Časté | Méně časté |
| Respirační, hrudní a mediastinální poruchy | ||
| Pleurální výpotek | Časté | Časté |
| Gastrointestinální poruchy | ||
| Průjem | Velmi časté | Méně časté |
| Bolest břicham | Velmi časté | Časté |
| Nauzea | Velmi časté | Méně časté |
| Zvracení | Časté | Méně časté |
| Poruchy kůže a podkožní tkáně | ||
| Vyrážkan | Velmi časté | |
| Pruritus | Časté | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||
| Muskuloskeletální bolesto | Velmi časté | Časté |
| Celkové poruchy a reakce v místě aplikace | ||
| Reakce v místě vpichu injekceq | Velmi časté | |
| Únavap | Velmi časté | Časté |
| Pyrexier | Velmi časté | Časté |
| Otoks | Velmi časté | Časté |
| Vyšetření | ||
| Zvýšení alanin-aminotransferázy | Časté | Časté |
Třídy orgánových systémů /
preferovaný termín nebo nežádoucí účinek
Všechny stupně Stupeň 3–4
Zvýšení aspartát-aminotransferázy Časté Časté Zvýšení kreatininu v krvi Časté Snížení hladiny sodíku v krvit Časté Méně časté Zvýšení alkalické fosfatázy Časté Nežádoucí účinky byly hodnoceny stupni pomocí CTCAE NCI, verze 5.0. a Virová infekce zahrnuje onemocnění covid-19, cytomegalovirovou chorioretinitidu, cytomegalovirovou kolitidu, cytomegalovirovou infekci, reaktivaci cytomegalovirové infekce, virovou gastroenteritidu, herpes simplex, reaktivaci herpes simplex, herpetickou infekci, herpes zoster, orální herpes, postakutní syndrom covid-19 a infekci virem varicella zoster. b Pneumonie zahrnuje pneumonii způsobenou onemocněním covid-19 a pneumonii. c Infekce horních cest dýchacích zahrnuje laryngitidu, faryngitidu, infekci způsobenou respiračním syncyciálním virem, rinitidu, rinovirovou infekci a infekci horních cest dýchacích. d Mykotická infekce zahrnuje kandidovou infekci, esofageální kandidózu, orální kandidózu a orofaryngeální kandidózu.
e Sepse zahrnuje bakteremii, sepsi a septický šok.
f Neutropenie zahrnuje neutropenii a snížený počet neutrofilů.
g Anemie zahrnuje anemii a snížený feritin v séru.
h Trombocytopenie zahrnuje snížený počet trombocytů a trombocytopenii. i Lymfopenie zahrnuje snížení počtu lymfocytů a lymfopenii.
j Příhody byly hodnoceny stupni podle konsensuálních kritérií Americké společnosti pro transplantaci a buněčnou terapii (ASTCT, American Society for Transplantation and Cellular Therapy).
k Klinický syndrom nádorového rozpadu byl hodnocen stupni podle klasifikace Cairo-Bishopa. l Srdeční arytmie zahrnují bradykardii, sinusovou bradykardii, sinusovou tachykardii, supraventrikulární tachykardii a tachykardii.
m Bolesti břicha zahrnují břišní diskomfort, bolest břicha, bolest spodní části břicha, bolest horní části břicha a citlivost břicha.
n Vyrážka zahrnuje vyrážku, erytematózní vyrážku, makulózní vyrážku, makulopapulózní vyrážku, papulózní vyrážku, svědivou vyrážku, pustulózní vyrážku a vezikulózní vyrážku. o Muskuloskeletální bolest zahrnuje bolest zad, bolest kostí, bolest v boku, muskuloskeletální bolest na hrudi, muskuloskeletální bolest, myalgii, bolest krku, bolest na hrudi nekardiálního původu, bolest, bolest končetin a bolest páteře.
p Reakce v místě vpichu injekce zahrnují podlitinu v místě vpichu injekce, erytém v místě vpichu injekce, hypertrofii v místě vpichu injekce, zánět v místě vpichu injekce, rezistenci v místě vpichu injekce, nodul v místě vpichu injekce, otok v místě vpichu injekce, bolest v místě vpichu injekce, pruritus v místě vpichu injekce, vyrážku v místě vpichu injekce, reakci v místě vpichu injekce, zduření v místě vpichu injekce a kopřivku v místě vpichu injekce.
q Únava zahrnuje astenii, únavu a letargii.
r Pyrexie zahrnuje zvýšenou tělesnou teplotu a pyrexii.
s Otok zahrnuje otok obličeje, generalizovaný edém, edém, periferní edém, periferní zduření, zduření a zduření obličeje.
t Snížení hladiny sodíku v krvi zahrnuje snížení hladiny sodíku v krvi a hyponatremii.
Tabulka 9 Nežádoucí účinky hlášené u pacientů s relabujícím nebo refrakterním FL léčeným epkoritamabem v kombinaci s lenalidomidem a rituximabem
Třídy orgánových systémů / preferovaný termín nebo nežádoucí účinek | Všechny stupně | Stupeň 3–4 |
| Infekce a infestace | ||
| Infekce horních cest dýchacícha | Velmi časté | Časté |
| Onemocnění covid-19b | Velmi časté | Časté# |
| Pneumoniec | Velmi časté | Velmi časté |
| Cytomegalovirová infekced | Časté | Časté# |
| Herpetická infekcee | Časté | Méně časté# |
Mykotická infekcef Časté Méně časté Poruchy krve a lymfatického systému
Neutropenieg Velmi časté Velmi časté Anemieh Velmi časté Časté# Trombocytopeniei Velmi časté Časté Lymfopeniej Velmi časté Velmi časté Febrilní neutropenie Časté Časté Poruchy imunitního systému
Syndrom z uvolnění cytokinů‡ Velmi časté Hypogamaglobulinemiek Velmi časté Méně časté Psychiatrické poruchy
Insomnie Velmi časté Poruchy nervového systému
Neurologické změnyl Velmi časté Bolest hlavy Velmi časté Syndrom neurotoxicity související s imunitními
efektorovými buňkami‡
Méně časté
Gastrointestinální poruchy
Průjem Velmi časté Časté# Zácpa Velmi časté Méně časté# Nauzea Velmi časté Mukositidam Časté Poruchy kůže a podkožní tkáně
Vyrážkan Velmi časté Velmi časté# Celkové poruchy a reakce v místě aplikace
Únavao Velmi časté Časté# Reakce v místě vpichu injekcep Velmi časté Pyrexie Velmi časté Méně časté# Vyšetření
Snížení hladiny draslíku v krviq Velmi časté Časté# Zvýšení hladiny alanin-aminotransferázy Velmi časté Časté# Zvýšení hladiny aspartát-aminotransferázy Velmi časté Časté# §Nežádoucí účinky byly hodnoceny stupni podle CTCAE, verze 5.0.
‡CRS a ICANS byly hodnoceny stupni pomocí konsensuálních kritérií ASTCT (Lee et al., 2019). #Objevily se pouze nežádoucí účinky stupně 3.
a Infekce horních cest dýchacích zahrnují akutní sinusitidu, laryngitidu, nazofaryngitidu, faryngitidu, infekci způsobenou respiračním syncyciálním virem, rinitidu, rinovirovou infekci, sinusitidu, infekci horních cest dýchacích.
b Covid-19 zahrnuje onemocnění covid-19, pneumonii způsobenou onemocněním covid-19, koronavirovou infekci, pneumonii způsobenou koronavirem.
c Pneumonie zahrnuje atypickou pneumonii, bronchopulmonální aspergilózu, infekční exacerbace bronchiektázie, pneumonii způsobenou Pneumocystis jirovecii, pneumonii, pneumonii způsobenou acinetobakterem, bakteriální pneumonii, pneumonii způsobenou cytomegaloviry, mykotickou pneumonii, hemofilovou pneumonii, chřipkovou pneumonii, pneumonii způsobenou legionellou, mykoplazmovou pneumonii, pneumonii způsobenou virem parainfluenzy, pneumokokovou pneumonii, pseudomonádovou pneumonii, pneumonii způsobenou respiračním syncyciálním virem, virovou pneumonii.
d Cytomegalovirová infekce zahrnuje chorioretinitidu způsobenou cytomegaloviry, kolitidu způsobenou cytomegaloviry, infekci způsobenou cytomegaloviry, reaktivaci cytomegalovirové infekce, viremii způsobenou cytomegaloviry.
e Infekce způsobená herpes virem zahrnuje vrozenou infekci virem herpes simplex, herpes simplex, reaktivaci herpes simplex, herpetickou infekci, herpes zoster, orální herpes, infekci virem varicella zoster.
f Mykotická infekce zahrnuje kandidovou infekci, orální kandidózu, kožní kandidózu, vulvovaginální kandidózu.
g Neutropenie zahrnuje neutropenii, snížený počet neutrofilů.
h Anemie zahrnuje anemii, snížený feritin v séru.
i Trombocytopenie zahrnuje snížený počet trombocytů, trombocytopenii.
j Lymfopenie zahrnuje snížení počtu lymfocytů, lymfopenii.
k Hypogamaglobulinemie zahrnuje snížený imunoglobulin G v krvi, hypogamaglobulinemii, hypoglobulinemii, snížený počet imunoglobulinů.
l Neurologické změny zahrnují poruchu rovnováhy, mozkovou mlhu, kognitivní poruchu, stav zmatenosti, poruchu v pozornosti, dysfonii, esenciální tremor, hypakuzi, poruchy paměti, tremor, vertigo.
m Mukositida zahrnuje aftózní vřed, vřed úst, infekci sliznice, zánět sliznice, orofaryngeální bolest, stomatitidu.
n Vyrážka zahrnuje vyrážku v místě aplikace, puchýř, vyrážku v místě katétru, dermatitidu, erytém, vyrážku, erytematózní vyrážku, makulózní vyrážku, makulopapulózní vyrážku, papulózní vyrážku, svědivou vyrážku, pustulózní vyrážku, olupování kůže, kožní reakci, toxický kožní výsev, kopřivku. o Únava zahrnuje astenii, únavu, letargii, malátnost.
p Reakce v místě vpichu injekce zahrnují celulitidu v místě vpichu injekce, erytém v místě vpichu injekce, zánět v místě vpichu injekce, nodul v místě vpichu injekce, bolest v místě vpichu injekce, pruritus v místě vpichu injekce, reakci v místě vpichu injekce, otok v místě vpichu injekce. q Snížení hladiny draslíku v krvi zahrnuje hypokalemii.
Popis vybraných nežádoucích reakcí
Syndrom z uvolnění cytokinů
Epkoritamab v monoterapii
Dvoustupňový plán vzestupné titrace dávek (velkobuněčný B-lymfom a folikulární lymfom) Ve studii GCT3013-01 se CRS jakéhokoli stupně objevil u 58 % (171/296) pacientů s velkobuněčným B-lymfomem a folikulárním lymfomem léčených epkoritamabem podle dvoustupňového plánu vzestupné titrace dávek. Výskyt stupně 1 byl u 35 %, stupně 2 byl u 21 % a stupeň 3 se objevil u 2,4 % pacientů. Opakující se CRS se objevil u 21 % pacientů. CRS jakéhokoli stupně se objevil u 9,8 % pacientů po přípravné dávce (1. den cyklu 1); u 13 % po přechodné dávce (8. den cyklu 1); u 51 % po první plné dávce (15. den cyklu 1), u 6,5 % po druhé plné dávce (22. den cyklu 1) a u 4,1 % po třetí plné dávce (1. den cyklu 2) nebo později. Medián nástupu CRS od poslední podávané dávky epkoritamabu byl 2 dny (rozmezí: 1 až 12 dnů). Medián nástupu po první plné dávce byl 19,3 hodiny (rozmezí: <0,1 až 7 dnů). CRS vymizel u 99 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí 1 až 54 dnů).
Nejčastější známky a příznaky CRS u 171 pacientů, u kterých se CRS objevil, zahrnovaly pyrexii u 99 %, hypotenzi u 32 % a hypoxii u 16 %. Ostatní známky a příznaky CRS, které se objevily u ≥ 3 % pacientů, zahrnovaly zimnici (11 %), tachykardii (včetně sinusové tachykardie (11 %)), bolest hlavy (8,2 %), nauzeu (4,7 %) a zvracení (4,1 %). Přechodně zvýšené jaterní enzymy (ALT nebo AST > 3 x ULN) se objevily souběžně s CRS u 4,1 % pacientů s CRS. Sledování a pokyny k léčbě viz body 4.2 a 4.4.
Třístupňový plán vzestupné titrace dávek pro léčbu folikulárního lymfomu
Ve studii GCT3013-01 se CRS jakéhokoli stupně objevil u 49 % (42/86) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek pro léčbu folikulárního lymfomu. Výskyt stupně 1 byl u 40 %, stupně 2 u 9 %. Příhody CRS stupně ≥ 3 nebyly hlášeny. Opakující se CRS se objevil u 23 % pacientů. Většina příhod CRS se objevila během cyklu 1, kdy příhodu zaznamenalo 48 % pacientů. V rámci cyklu 1 se CRS objevil u 12 % pacientů po přípravné dávce (1. den cyklu 1), u 5,9 % pacientů po přechodné dávce (8. den cyklu 1), u 15 % pacientů po druhé přechodné dávce (15. den cyklu 1) a u 37 % pacientů po první plné dávce (22. den cyklu 1). Medián doby nástupu CRS od poslední podávané dávky epkoritamabu byl 59 hodin (rozmezí: 1 až 8 dnů). Medián doby nástupu po první plné dávce byl 61 hodin (rozmezí: 1 až 8 dnů). CRS vymizel u 100 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí 1 až 14 dnů).
Závažné nežádoucí účinky způsobené CRS se objevily u 28 % pacientů léčených epkoritamabem. Zpoždění dávky způsobené CRS se objevilo u 19 % pacientů léčených epkoritamabem.
Ve skupině 42 pacientů, u kterých byl při doporučených dávkách zaznamenán CRS, se mezi nejčastějšími (≥ 10 %) známkami a příznaky CRS objevily pyrexie (100 %) a hypotenze (14 %). U 12 % pacientů byl k léčbě CRS kortikosteroidy navíc použit tocilizumab.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se CRS jakéhokoli stupně objevil u 26 % (35/133) pacientů léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem. Výskyt CRS stupně 1 byl 21 % (28/133) a stupně 2 5,3 % (7/133). V době analýzy nebyly hlášeny žádné příhody CRS stupně ≥ 3. Opakující se CRS se objevil u 10 % (13/133) pacientů. Ze všech CRS se většina příhod (88 %) objevila během cyklu 1. V rámci cyklu 1 se CRS objevil u 6 % (8/133) pacientů po přípravné dávce (1. den cyklu 1), u 3,8 % (5/133) pacientů po první přechodné dávce (8. den cyklu 1), u 2,3 % (3/132) pacientů po druhé přechodné dávce (15. den cyklu 1) a u 19 % (25/132) pacientů po první plné dávce (22. den cyklu 1). Medián doby nástupu CRS od poslední podané dávky epkoritamabu napříč všemi dávkami byl 78 hodin (rozmezí: 0,2 až 12 dnů). Medián doby nástupu po první plné 48mg dávce byl 41 hodin (rozmezí: 0,3 až 12 dnů). CRS vymizel u 100 % pacientů a medián trvání příhod CRS byl 2 dny (rozmezí: 0,1 až 26 dnů).
Syndrom neurotoxicity související s imunitními efektorovými buňkami
Epkoritamab v monoterapii
Ve studii GCT3013-01 se ICANS objevil u 4,7 % (18/382) pacientů léčených epkoritamabem; u 3,1 % se objevil stupeň 1 a u 1,3 % se objevil stupeň 2. U jednoho pacienta (0,3 %) se objevila příhoda ICANS stupně 5 (fatální). Medián do prvního nástupu ICANS od zahájení léčby epkoritamabem (1. den cyklu 1) byl 18 dní (rozmezí: 8 až 141 dnů). ICANS vymizel u 94 % (17/18) pacientů, kterým byla poskytnuta podpůrná péče. Medián do vymizení ICANS byl 2 dny (rozmezí: 1 až 9 dnů). U 18 pacientů s ICANS se nástup ICANS objevil před CRS u 11 % pacientů, souběžně s CRS u 44 % pacientů, po nástupu CRS u 17 % a bez přítomnosti CRS u 28 %.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se ICANS objevil u 0,8 % (1/133) pacientů s FL léčených epkoritamabem podle doporučeného třístupňového plánu vzestupné titrace dávek v kombinaci s lenalidomidem a rituximabem, přičemž byla hlášena jedna příhoda stupně 1. Příhoda se vyskytla po 48mg dávce ve
- 22. dnu cyklu 1 a ICANS vymizel během 3 dnů.
Závažné infekce
Epkoritamab v monoterapii
Velkobuněčný B-lymfom
Ve studii GCT3013-01 se závažné infekce jakéhokoli stupně objevily u 25 % (41/167) pacientů s velkobuněčným B-lymfomem léčených epkoritamabem. Nejčastěji hlášené závažné infekce zahrnovaly onemocnění covid-19 (6,6 %), pneumonii spojenou s onemocněním covid-19 (4,2 %), pneumonii (3,6 %), sepsi (2,4 %), infekce horních cest dýchacích (1,8 %), bakteriemii (1,2 %) a septický šok (1,2 %). Medián nástupu první závažné infekce od začátku léčby epkoritamabem (1. den cyklu 1) byl 56 dnů (rozmezí: 4 až 631 dnů) s mediánem trvání 15 dnů (rozmezí: 4 až 125 dnů). Příhody infekcí stupně 5 se objevily u 7 (4,2 %) pacientů.
Folikulární lymfom
Ve studii GCT3013-01 se závažné infekce jakéhokoli stupně objevily u 32 % (68/215) pacientů s folikulárním lymfomem léčených epkoritamabem. Nejčastěji hlášené závažné infekce zahrnovaly
onemocnění covid-19 (8,8 %), pneumonii spojenou s onemocněním covid-19 (5,6 %), pneumonii (3,7 %), infekci močových cest (1,9 %) a pneumonii způsobenou Pneumocystis jirovecii (1,4 %). Medián doby nástupu první závažné infekce od začátku léčby epkoritamabem (1. den cyklu 1) byl 81 dnů (rozmezí: 1 až 636 dnů) s mediánem trvání 18 dnů (rozmezí: 4 až 249 dnů). Příhody infekcí stupně 5 se objevily u 8 (3,7 %) pacientů, přičemž 6 z nich (2,8 %) bylo přisouzeno onemocnění covid-19 nebo pneumonii související s onemocněním covid-19.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 byly u 33 % (81/243) pacientů s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem hlášeny závažné infekce, včetně oportunních infekcí. Nejčastěji hlášenými byly pneumonie (10 %), onemocnění covid-19 (4,5 %) a pneumonie způsobená onemocněním covid-19 (3,7 %). Medián doby nástupu první závažné infekce od začátku léčby epkoritamabem v kombinaci s lenalidomidem a rituximabem (1. den cyklu 1) byl 91 dnů (rozmezí: 2 až 418 dnů) s mediánem trvání 13 dnů (rozmezí: 1 až 123 dnů).
Neutropenie
Epkoritamab v monoterapii
Ve studii GCT3013-01 se neutropenie jakéhokoli stupně objevila u 28 % (105/382) pacientů a zahrnovala 23 % příhod stupně 3–4. Medián nástupu první neutropenie / sníženého počtu neutrofilů byl 65 dnů (rozmezí: 2 až 750 dnů) s mediánem doby trvání 15 dnů (rozmezí: 2 až 415 dnů). Ze 105 pacientů, u kterých se objevily příhody neutropenie / sníženého počtu neutrofilů, 61 % dostalo k léčbě příhod G-CSF.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se neutropenie jakéhokoli stupně objevila u 74 % (180/243) pacientů a zahrnovala 27 % (66/243) příhod stupně 3 a 42 % (101/243) příhod stupně 4. Medián nástupu první neutropenie / sníženého počtu neutrofilů byl 57 dnů (rozmezí: 2 až 377 dnů) s mediánem doby trvání 22 dnů (rozmezí: 3 až 219 dnů). Ze 167 pacientů, u kterých se objevily příhody neutropenie / sníženého počtu neutrofilů stupně 3–4, 87 % (146/167) dostalo k léčbě příhod G-CSF.
Syndrom nádorového rozpadu
Epkoritamab v monoterapii
Ve studii GCT3013-01 se TLS objevil u 1,0 % (4/382) pacientů. Medián doby nástupu byl 18 dnů (rozmezí: 8 až 33 dnů) a medián doby trvání byl 3 dny (rozmezí: 2 až 4 dny).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se laboratorní TLS objevil u jednoho (1) pacienta. K příhodě došlo 10. den cyklu 1 a vymizela během 6 dnů. Klinický TLS nebyl pozorován u pacientů s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem.
Vzplanutí nádoru
Epkoritamab v monoterapii
Ve studii GCT3013-01 se vzplanutí nádoru objevilo u 1,6 % (6/382) pacientů, ve všech případech se jednalo o stupeň 2. Medián doby nástupu byl 19,5 dnů (rozmezí 9 až 34 dnů) a medián doby trvání byl 9 dnů (rozmezí: 1 až 50 dnů).
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Ve studii M20-638 se vzplanutí nádoru objevilo u 1,2 % (3/243) pacientů, u 0,8 % (2/243) se jednalo
o stupeň 2 a u 0,4 % (1/243) o stupeň 3. Medián doby nástupu byl 8 dnů (rozmezí 7 až 20 dnů) a medián doby trvání byl 7,5 dne (rozmezí: 3 až 12 dnů).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování sledujte, zda se u pacientů neobjeví známky a příznaky nežádoucích reakcí, a podejte příslušnou podpůrnou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, jiné monoklonální protilátky a konjugáty protilátka - léčivo, ATC kód: L01FX27
Mechanismus účinku
Epkoritamab je humanizovaná IgG1-bispecifická protilátka, která se váže na specifický extracelulární epitop CD20 B-lymfocytů a CD3 T-lymfocytů. Aktivita epkoritamabu je závislá na současném zapojení nádorových buněk exprimujících CD20 a endogenních T-lymfocytů exprimujících CD3 epkoritamabem, které zahrnuje aktivaci T-lymfocytů a zabíjení buněk exprimujících CD20 zprostředkované T-lymfocyty.
Fc oblast epkoritamabu je ztlumena, aby se zabránilo působení mechanismů imunitních efektorů nezávislých na cíli, např. buněčné cytotoxicitě závislé na protilátkách, buněčné toxicitě závislé na komplementu a buněčné fagocytóze závislé na protilátkách.
V preklinických studiích nevedla kombinace epkoritamabu a rituximabu k funkční interferenci a vede k buněčné cytotoxicitě závislé na protilátkách (ADCC) zprostředkované komplementárními NK buňkami a cytotoxicitě zprostředkované T-lymfocyty.
Farmakodynamické účinky
Epkoritamab indukoval rychlé a trvalé vyčerpání cirkulujících B-lymfocytů (definované jako počty CD19 B-lymfocytů ≤ 10 buněk/µl) u subjektů, u nichž bylo možné při zahájení léčby detekovat B-lymfocyty. U 21 % subjektů s DLBCL (n=33) a 50 % subjektů s FL (n=56) byly při zahájení léčby detekovatelné cirkulující B-lymfocyty. Přechodné snížení počtu cirkulujících T-lymfocytů bylo pozorováno bezprostředně po každé dávce v cyklu 1 a následované expanzí T-lymfocytů v následujících cyklech.
Ve studii GCT3013-01 po subkutánním podání epkoritamabu podle doporučeného dvoustupňového plánu vzestupné titrace dávek u pacientů s LBCL došlo k přechodnému a mírnému zvýšení cirkulujících hladin vybraných cytokinů (IFN-γ, TNFα, IL-6, IL-2 a IL-10) zejména po první plné dávce (48 mg), přičemž nejvyšších hladin bylo dosaženo mezi 1. až 4. dnem po podání dávky. Hladiny cytokinů se před další plnou dávkou vrátily na svou výchozí hodnotu, nicméně zvýšení cytokinů bylo také pozorováno po cyklu 1.
Ve studii GCT3013-01 po subkutánním podání epkoritamabu podle doporučeného třístupňového plánu vzestupné titrace dávek u pacientů s FL bylo možné pozorovat, že medián hladin IL-6 souvisejících
s rizikem CRS zůstal trvale nízký po každé dávce v cyklu 1 a dalších, zejména po první plné dávce, v porovnání s pacienty, kteří dostávali dávky podle dvoustupňového plánu vzestupné titrace dávek.
Imunogenita
Často byly detekovány protilátky proti přípravku (anti-drug antibodies, ADA). Výskyt léčbou způsobených ADA u dvoustupňového plánu vzestupné titrace dávek (0,16/0,8/48 mg) ve smíšené populaci pacientů s DLBCL a FL byl 3,4 % (3,4 % pozitivních, 93,9 % negativních a 2,7 % neurčitelných, n=261 vyhodnotitelných pacientů) a 3,3 % (3,3 % pozitivních, 95 % negativních a 1,7 % neurčitelných, n=60 hodnotitelných pacientů) ve studiích GCT3013-01 and GCT3013-04, v uvedeném pořadí.
Výskyt léčbou způsobených ADA u třístupňového plánu vzestupné titrace dávek (0,16/0,8/3/48 mg) v kohortě optimalizované s ohledem na výskyt FL byl 7 % (7 % pozitivních, 91,5 % negativních a 1,4 % neurčitelných, n=71 vyhodnotitelných pacientů) ve studii GCT3013-01. Pacient je klasifikován jako neurčitelný, pokud je ve výchozím okamžiku potvrzen jako ADA pozitivní, ale během léčby není k dispozici žádný potvrzený pozitivní záznam nebo titry z potvrzeného ADA pozitivního záznamu během léčby jsou stejné nebo nižší než ve výchozím okamžiku.
U 2,1 % pacientů (5 z 238) s FL léčených epkoritamabem v kombinaci s lenalidomidem a rituximabem ve studii M20-638 (až 12 cyklů) se vyvinuly protilátky proti epkoritamabu.
Nebyl pozorován žádný vliv ADA na farmakokinetiku, účinnost nebo bezpečnost, nicméně data jsou stále omezená. Neutralizující protilátky nebyly hodnoceny.
Klinická účinnost a bezpečnost
Difuzní velkobuněčný B-lymfom
Studie GCT3013-01 byla otevřená multicentrická jednoramenná studie epkoritamabu v monoterapii s více kohortami u pacientů s relabujícím nebo refrakterním velkobuněčným B-lymfomem (LBCL) po dvou nebo více liniích systémové terapie a zahrnovala i difuzní velkobuněčný B-lymfom (DLBCL). Studie zahrnuje část se zvyšováním dávky a rozšířenou část. Rozšířená část studie zahrnovala kohortu s agresivním non-Hodgkinovým lymfomem (aNHL), kohortu s indolentním (nízce agresivním) NHL (iNHL) a kohortu s lymfomem z plášťových buněk (MCL). Pivotní kohorta s aNHL zahrnovala pacienty s LBCL (n=157) včetně pacientů s DLBCL (n=139, z nichž 12 pacientů mělo přestavbu MYC, BCL2 a/nebo BCL6, tj. DH/TH), s B-buněčným lymfomem vysokého stupně (HGBCL) (n=9) a s folikulárním lymfomem stupně 3B (FL) (n=5) a pacienty s primárním mediastinálním B-buněčným lymfomem (PMBCL) (n=4). V kohortě DLBCL mělo 29 % (40/139) pacientů transformovaný DLBCL vzniklý z indolentního lymfomu. Pacienti zahrnutí do této studie museli mít zdokumentovaný CD20+ zralý B-buněčný novotvar podle WHO klasifikace 2016 nebo WHO klasifikace 2008 na základě jakékoli reprezentativní patologické zprávy, selhala u nich předchozí autologní transplantace hematopoetické kmenové buňky (HSCT) nebo pro ni byli nezpůsobilí, dále šlo o pacienty s počtem lymfocytů < 5×10⁹/l a pacienty s alespoň 1 předchozí monoklonální terapií s protilátkami proti CD20. Ze studie byli vyloučeni pacienti, jejichž centrální nervový systém (CNS) byl postižen lymfomem, pacienti před léčbou alogenní HSCT nebo transplantací solidního orgánu, pacienti s chronickými probíhajícími infekčními onemocněními a všichni pacienti s anamnézou narušené T-buněčné imunity, clearance kreatininu menší než 45 ml/min, alaninaminotransferázou > 3násobek horního limitu normálních hodnot, srdeční ejekční frakcí menší než 45 % a anamnézou klinicky významného kardiovaskulárního onemocnění. Účinnost byla hodnocena u 139 pacientů s DLBCL, kteří dostali alespoň jednu dávku epkoritamabu s.c. v cyklech po 4 týdnech, tj. 28 dnech. Monoterapie epkoritamabu byla podle doporučeného dvoustupňového plánu vzestupné titrace dávek podávána následujícím způsobem:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 48 mg 15. den a 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–9: epkoritamab 48 mg 1. a 15. den
- Cykly 10 a další: epkoritamab 48 mg 1. den
Pacientům byl epkoritamab nadále podáván, dokud nedošlo k progresi onemocnění nebo nepřijatelné toxicitě.
Demografické údaje a výchozí charakteristiky jsou zobrazeny v tabulce 10.
Tabulka 10 Demografické údaje a výchozí charakteristiky pacientů s DLBCL ve studii GCT3013-01
| Charakteristiky | (n=139) |
| Věk | |
| Medián, roky (min., max.) | 66 (22, 83) |
| < 65 let, n (%) | 66 (47) |
| 65 až < 75 let, n (%) | 44 (32) |
| ≥ 75 let, n (%) | 29 (21) |
| Muži, n (%) | 85 (61) |
| Rasa, n (%) | |
| Běloši | 84 (60) |
| Asijci | 27 (19) |
| Jiné | 5 (4) |
| Nebylo hlášeno | 23 (17) |
| Stav výkonnosti podle ECOG; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Fáze onemocněníc při počáteční diagnóze, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Počet předchozích linií terapie proti lymfomu | |
| Medián (min., max.) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥ 4, n (%) | 51 (37) |
| Anamnéza onemocnění DLBCL; n (%) | |
| DLBCL de novo | 97 (70) |
| DLBCL transformovaný z indolentního lymfomu | 40 (29) |
| Analýza FISH dle centrální laboratořed, n=88 | |
| Lymfom s přestavbou dvou/tří genů, n (%) | 12 (14) |
| Předchozí autologní HSCT | 26 (19) |
| Předchozí terapie; n (%) | |
| Předchozí CAR-T | 53 (38) |
| Primární refrakterní onemocněnía | 82 (59) |
| Refrakterní na ≥ 2 následné linie přechozí terapie proti lymfomub | 104 (75) |
| Refrakterní na poslední linii systémové terapie cytostatikyb | 114 (82) |
| Refrakterní na předchozí terapii proti CD20 | 117 (84) |
| Refrakterní na CAR-T | 39 (28) |
a Pacient je považován za primárně refrakterního, pokud je refrakterní na přední linii terapie proti lymfomu. b Pacient je považován za refrakterního, pokud u něj dojde k progresi onemocnění během terapie nebo progresi onemocnění během < 6 měsíců po ukončení terapie. Pacient je považován za relabujícího, pokud se u něj onemocnění znovu objeví po ≥ 6 měsících po ukončení terapie. c Dle Ann Arborova určení fáze. d Post hoc analýza FISH centrální laboratoře byla provedena na dostupných diagnostických řezech výchozí nádorové tkáně od 88 pacientů s DLBCL. | |
Primárním cílovým parametrem účinnosti byla celková míra odpovědi (ORR) stanovená podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC). Medián následného sledování byl 15,7 měsíce (rozmezí: 0,3 až 23,5 měsíce). Medián trvání expozice epkoritamabu byl 4,1 měsíce (rozmezí: 0 až 23 měsíců).
Tabulka 11 Výsledky účinnosti ve studii GCT3013-01 u pacientů s DLBCLa
| Cílový parametr Hodnocení IRC | Epkoritamab (n=139) |
| ORRb, n (%) | 86 (62) |
| (95% CI) | (53,3; 70) |
| CRb, n (%) | 54 (39) |
| (95% CI) | (30,7; 47,5) |
| PR, n (%) | 32 (23) |
| (95% CI) | (16,3; 30,9) |
| DORb | |
| Medián (95% CI), měsíce | 15,5 (9,7; NR) |
| DOCRb | |
| Medián (95% CI), měsíce | NR (12,0; NR) |
| TTR, medián (rozmezí), měsíce | 1,4 (1; 8,4) |
CI = interval spolehlivosti; CR = celková odpověď; DOR = trvání odpovědi; DOCR = trvání celkové odpovědi; IRC = nezávislá hodnotící komise; ORR = míra celkové odpovědi; PR = částečná odpověď; TTR = doba do odpovědi a Stanoveno podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC) b Zahrnovala pacienty s původním PD podle Luganských kritérií nebo IR podle LYRIC kritérií, u kterých došlo k PR/CR později. | |
Medián k dosažení CR byl 2,6 měsíce (rozmezí: 1,2 až 10,2 měsíce).
Folikulární lymfom
Studie M20-638
Studie M20-638 byla otevřená randomizovaná multicentrická studie epkoritamabu v kombinaci s lenalidomidem a rituximabem u pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po jedné předchozí linii terapie. Pacienti byli randomizováni do skupiny, která dostávala epkoritamab v kombinaci s lenalidomidem a rituximabem, nebo do skupiny, která dostávala lenalidomid a rituximab samotně. Studie zahrnovala pacienty s histologicky potvrzeným klasickým FL (dříve FL stupně 1 až 3a) ve stadiu II, III nebo IV bez známek histologické transformace na agresivní lymfom a s onemocněním CD20+ na základě nejnovějšího dostupného reprezentativního patologického nálezu podle 5. vydání klasifikace WHO, s relabujícím/refrakterním onemocněním po předchozí léčbě alespoň jedním režimem proti lymfomu obsahujícím monoklonální protilátku anti-CD20 v kombinaci s chemoterapií, se stavem výkonnosti 0 až 2 podle Eastern Cooperative Oncology Group (ECOG), bez dokumentované refrakternosti k lenalidomidu, bez expozice lenalidomidu během 12 měsíců před randomizací a s nutností zahájit léčbu dle rozhodnutí zkoušejícího na základě příznaků a/nebo zátěže onemocněním (např. kritéria GELF). Ze studie byli vyloučeni pacienti s anamnézou postižení CNS lymfomem, s předchozí transplantací alograftu, s anamnézou aktivní infekce, s anamnézou narušené T-buněčné imunity, clearance kreatininu < 50 ml/min, alaninaminotransferázou > 3násobek horního limitu normálních hodnot a klinicky významným kardiovaskulárním onemocněním. Pacienti dostávali epkoritamab ve 28denních cyklech, celkem po dobu 12 cyklů, nebo dokud nedošlo k progresi onemocnění nebo k nepřijatelné toxicitě, podle toho, co nastalo dříve.
Doporučený třístupňový plán vzestupné titrace dávek epkoritamabu byl následující:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 3 mg 15. den a 48 mg 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–12: epkoritamab 48 mg 1. den
V obou léčebných ramenech byl lenalidomid podáván perorálně v dávce 20 mg jednou denně od 1. do
- 21. dne po dobu 12 cyklů, zatímco rituximab byl podáván intravenózně v dávce 375 mg/m2 1., 8., 15. a 22. den cyklu 1, následně 1. den cyklu 2 až 5.
Výchozí demografické údaje a výchozí charakteristiky související s onemocněním uvedené v tabulce 12 vycházejí z populace podle záměru léčby (ITT).
Tabulka 12 Výchozí demografické údaje a výchozí charakteristiky související s onemocněním u pacientů s relabujícím nebo refrakterním FL ve studii M20-638
| Parametr | Epkoritamab + lenalidomid a rituximab (n=243) | Lenalidomid a rituximab (n=245) |
| Věk, roky | ||
| Medián (rozmezí) | 60 (30, 84) | 63 (24, 89) |
| Věkové rozdělení, n (%) | ||
| < 65 let | 155 (64) | 139 (57) |
| 65 až < 75 let | 68 (28) | 71 (29) |
| ≥ 75 let | 20 (8) | 35 (14) |
| Pohlaví, n (%) | ||
| Muži | 139 (57) | 138 (56) |
| Rasa, n (%) | ||
| Běloši | 168 (71) | 184 (76) |
| Asijci | 63 (27) | 54 (22) |
| Černoši nebo Afroameričané | 6 (3) | 2 (0,8) |
| Původní obyvatelé Ameriky nebo Aljašky | 0 | 1 (0,4) |
| Více ras | 1 (0,4) | 1 (0,4) |
| Chybějící údaje | 5 | 3 |
| Stav výkonnosti podle ECOG; n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Stadium dle Ann Arbor; n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Extenzivní nádorová masaa, n (%) | 76 (32) | 84 (35) |
| Výchozí hodnota skóre FLIPI, n (%) | ||
| 0–1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3–5 | 100 (41) | 113 (46) |
| Počet předchozích linií terapie | ||
| Medián (min., max.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥ 3, n (%) | 40 (17) | 43 (18) |
| Předchozí SCT, n (%) | 23 (10) | 18 (7) |
| Refrakterní na poslední linii terapie, n (%) | 84 (35) | 82 (34) |
| Refrakterní na terapii proti CD20 i terapii alkylátorem, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
| ECOG = Eastern Cooperative Oncology Group; FLIPI = mezinárodní prognostický index pro folikulární lymfom; SCT = transplantace kmenových buněk; POD24 = progrese onemocnění během 24 měsíců. | ||
a Nodální nebo extranodální > 6 cm.
Účinnost byla hodnocena pomocí dvou primárních cílových parametrů, kterými byly přežití bez progrese onemocnění (PFS) a míra celkové odpovědi (ORR) stanovené podle Luganských kritérií 2014, posouzením nezávislé hodnotící komise (IRC). Další ukazatele účinnosti zahrnovaly celkovou odpověď (CR) a celkové přežití (OS). Studie M20-638 prokázala statisticky významné zlepšení jak PFS, tak ORR podle hodnocení IRC u epkoritamabu v kombinaci s lenalidomidem a rituximabem ve srovnání s lenalidomidem a rituximabem samotnými. V intent-to-treat populaci (ITT) byl medián doby následného sledování ve studii u pacientů randomizovaných k léčbě epkoritamabem v kombinaci s lenalidomidem a rituximabem 14,8 měsíce (rozmezí: 0 až 31). Medián doby následného sledování ve studii u pacientů randomizovaných k léčbě lenalidomidem a rituximabem samotnými byl 14,6 měsíce (rozmezí: 0 až 30). Výsledky účinnosti jsou shrnuty v tabulce 13.
Tabulka 13 Výsledky účinnosti ve studii M20-638 u pacientů s relabujícím nebo refrakterním FL
| Cílový parametra | Epkoritamab + lenalidomid a rituximab | Lenalidomid a rituximab |
| (n=243) | (n=245) | |
| PFSb | ||
| Počet příhod, n (%) | 23 (9) | 75(31) |
| Progrese onemocnění | 19 (83) | 63 (84) |
| Úmrtí | 4 (17) | 12 (16) |
| Medián (95% CI), měsíce | NR (21,9; NR) | 11,2 (10,5; NR) |
| Poměr rizikc (95% CI) | 0,21 (0,13; 0,33) | |
| p-hodnotad | < 0,0001 | |
| ORRb,e, n (%) | 111 (96) | 94 (81) |
| (95% CI) | (90,2; 98,6) | (72,7; 87,7) |
| p-hodnotaf | < 0,0001 | |
| CRb, n (%) | 181 (74) | 106 (43) |
| (95% CI) | (68,5; 79,8) | (37,0; 49,7) |
| p-hodnotaf | < 0,0001 | |
| OS | ||
| Počet příhod, n (%) | 10 (4,1) | 25 (10,2) |
| Medián (95% CI), měsíce | NR (NR; NR) | NR (NR; NR) |
| HR (95% CI)g | 0,38 (0,18; 0,80) | |
PFS = přežití bez progrese onemocnění; CI = interval spolehlivosti; NR = nebylo dosaženo; CR = celková odpověď; ORR = míra celkové odpovědi; OS = celkové přežití. a Stanoveno podle Luganských kritérií s PET-CT (2014) posouzením nezávislé hodnotící komise (IRC). b PFS, ORR a CR prokázaly statistickou superioritu u ramene s epkoritamabem v kombinaci s lenalidomidem a rituximabem ve srovnání s ramenem s lenalidomidem a rituximabem k datu uzávěrky údajů dne 10. ledna 2025; s mediánem doby sledování 10,4 měsíce. c Poměr rizik podle Coxova modelu proporcionálních rizik stratifikovaný podle anamnézy onemocnění a regionu. d p-hodnota (jednostranná) log-rank testu stratifikovaná podle anamnézy onemocnění a regionu. e ORR definována jako podíl pacientů s nejlepší celkovou odpovědí (BOR) ve formě CR nebo PR hodnocenou podle Luganských kritérií s PET-CT (2014), ORR byl testován na prvních 232 randomizovaných pacientech, 116 v každém rameni. f p-hodnota (jednostranná) pochází z Cochran-Mantel-Haenszelova testu stratifikovaného podle anamnézy onemocnění a regionu. g Analýza OS nebyla statisticky významná při uzávěrce údajů k 24. květnu 2025, a bude znovu vyhodnocena v pozdějším časovém bodě. | ||
Kaplanova-Meierova křivka pro PFS stanovené podle Luganských kritérií 2014 na základě hodnocení IRC je uvedena na obrázku 1.
Obrázek 1: Kaplanův-Meierův graf PFS (populace ITT) ve studii M20-638
Kaplanova-Meierova křivka pro OS je uvedena na obrázku 2.
Obrázek 2: Kaplanův-Meierův graf OS (populace ITT) ve studii M20-638
Studie GCT3013-01
Studie GCT3013-01 byla otevřená multicentrická jednoramenná studie epkoritamabu v monoterapii s více kohortami u pacientů s relabujícím nebo refrakterním folikulárním lymfomem (FL) po dvou nebo více liniích systémové terapie. Studie zahrnovala část se zvyšováním dávky, rozšířenou část a optimalizační část s třístupňovým plánem vzestupné titrace dávek. Rozšířená část studie zahrnovala kohortu s agresivním non-Hodgkinovým lymfomem (aNHL), kohortu s indolentním (nízce agresivním) NHL (iNHL) a kohortu s lymfomem z plášťových buněk (MCL). Pivotní kohorta s iNHL zahrnovala pacienty s FL. Pacienti zahrnutí do této studie museli mít zdokumentovaný CD20+ zralý B-buněčný novotvar podle WHO klasifikace 2016 nebo WHO klasifikace 2008 na základě reprezentativní patologické zprávy s histologicky potvrzeným FL 1-3A v rámci prvotní diagnózy bez klinických nebo patologických důkazů transformace. U všech pacientů došlo k relapsu nebo refrakternímu onemocnění vůči poslední předchozí linii léčby a všichni byli léčeni alespoň 2 liniemi systémové cytostatické léčby včetně alespoň 1 monoklonální terapie s protilátkami proti CD20 a alkylující látky nebo lenalomidu. Ze studie byli vyloučeni pacienti, jejichž centrální nervový systém (CNS) byl postižen lymfomem, pacienti podstupující alogenní HSCT nebo transplantací
solidního orgánu, pacienti s chronickými probíhajícími infekčními onemocněními a všichni pacienti s anamnézou narušené T-buněčné imunity, clearance kreatininu menší než 45 ml/min, hladinou alaninaminotransferázy > 3násobek horního limitu normálních hodnot a srdeční ejekční frakcí menší než 45 %. Účinnost byla hodnocena u 128 pacientů, kterým byl epkoritamab podáván subkutánně (s.c.) v cyklech po 4 týdnech, tj. 28 dnech. Epkoritamab v monoterapii byl podle dvoustupňového plánu vzestupné titrace dávek podáván následujícím způsobem:
- Cyklus 1: epkoritamab 0,16 mg 1. den, 0,8 mg 8. den, 48 mg 15. den a 48 mg 22. den
- Cykly 2–3: epkoritamab 48 mg 1., 8., 15. a 22. den
- Cykly 4–9: epkoritamab 48 mg 1. a 15. den
- Cykly 10 a další: epkoritamab 48 mg 1. den
Pacientům byl epkoritamab nadále podáván, dokud nedošlo k progresi onemocnění nebo nepřijatelné toxicitě.
Medián počtu započatých cyklů byl 8 a 60 % pacientů absolvovalo 6 cyklů.
Demografické údaje a výchozí charakteristiky jsou zobrazeny v tabulce 14.
Tabulka 14 Demografické údaje a výchozí charakteristiky pacientů s FL ve studii GCT3013-01
| Charakteristiky | (n=128) |
| Věk | |
| Medián, roky (min., max.) | 65 (39, 84) |
| < 65 let, n (%) | 61 (48) |
| 65 až < 75 let, n (%) | 50 (39) |
| ≥ 75 let, n (%) | 17 (13) |
| Muži, n (%) | 79 (62) |
| Rasa, n (%) | |
| Běloši | 77 (60) |
| Asijci | 7 (6) |
| Jiné | 2 (1,6) |
| Nebylo hlášeno | 42 (33) |
| Stav výkonnosti podle ECOG; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Počet předchozích linií terapie, n (%) | |
| Medián (min., max.) | 3 (2, 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥ 4 | 40 (31) |
| Ann Arbor klasifikace (%) | |
| Stádium III/IV | 109 (85) |
| Výchozí hodnota FLIPI, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Extenzivní nádorová masa, n (%) | 33 (26) |
| Předchozí terapie; n (%) | |
| Autologní transplantace kmenových buněk | 24 (19) |
| Terapie pomocí T-lymfocytů s chimérickým antigenním receptorem (CAR-T) | 6 (5) |
| Léčba rituximabem plus lenalidomidem | 27 (21) |
| Inhibitor PI3K | 29 (23) |
| Progrese onemocnění během 24 měsíců od první systémové terapie | 67 (52) |
| Charakteristiky | (n=128) |
| Refrakterní na: | |
| ≥ 2 po sobě následující linie předchozí antilymfomové léčby | 70 (55) |
| Poslední linii systémové terapie cytostatiky | 88 (69) |
| Předchozí terapii monoklonálními protilátkami proti CD20 | 101 (79) |
| Terapii monoklonálními protilátkami proti CD20 i terapii alkylátorem | 90 (70) |
Účinnost byla hodnocena pomocí celkové míry odpovědi (ORR) stanovené podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC). Medián doby následného sledování DOR byl 16 měsíců.Výsledky účinnosti jsou shrnuty v tabulce 15.
Tabulka 15 Výsledky účinnosti ve studii GCT3013-01 u pacientů s FL
Cílový parametra Hodnocení IRC | Epkoritamab (n=128) |
| ORRb, n (%) | 106 (83) |
| (95% CI) | (75,1; 88,9) |
| CRb, n (%) | 81 (63) |
| (95% CI) | (54,3; 71,6) |
| PRb, n (%) | 25 (20) |
| (95% CI) | (13,1; 27,5) |
| DORb | |
| Medián (95% CI), měsíce | 21,4 (13,7; NR) |
| DOCRb | |
| Medián (95% CI), měsíce | NR (21,4; NR) |
| 12měsíční odhad, % (95% CI) | 78,6 (67,3; 86,4) |
| TTR, medián (rozmezí), měsíce | 1,4 (1; 3) |
CI = interval spolehlivosti; CR = celková odpověď; DOR = trvání odpovědi; DOCR = trvání celkové odpovědi; IRC = nezávislá hodnotící komise; ORR = míra celkové odpovědi; PFS = přežití bez progrese onemocnění; TTR = doba do odpovědi a Stanoveno podle Luganských kritérií (2014) posouzením nezávislé hodnotící komise (IRC) b Zahrnovala pacienty s původním PD podle Luganských kritérií nebo IR podle LYRIC kritérií, u kterých došlo k PR/CR později. | |
Medián doby dosažení CR byl 1,5 měsíce (rozmezí: 1,2 až 11,1 měsíce).
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s epkoritamabem u jedné nebo více podskupin pediatrické populace při léčbě zralých B-buněčných malignit v souladu s plánem pediatrického výzkumu (PIP) ve schválené indikaci (informace o použití u pediatrické populace viz bod 4.2).
Podmínečné schválení
Tento léčivý přípravek byl registrován postupem tzv. podmínečného schválení. Znamená to, že jsou očekávány další důkazy o jeho přínosech. Evropská agentura pro léčivé přípravky nejméně jednou za rok vyhodnotí nové informace o tomto léčivém přípravku a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
Epkoritamab v monoterapii
Populační farmakokinetika po subkutánním podání epkoritamabu byla popsána dvoukompartmentovým modelem se subkutánní absorpcí prvního řádu a cíleně zprostředkovanou
eliminací léčiva. Střední až vysoká farmakokinetická variabilita epkoritamabu byla pozorována a charakterizována interindividuální variabilitou (IIV) v rozmezí variačního koeficientu (CV) od 25,7 % do 137,5 % pro PK parametry epkoritamabu.
U pacientů s LBCL ve studii GCT3013-01 na základě individuálně odhadovaných expozic s využitím populačního farmakokinetického modelování v souladu s doporučeným dvoustupňovým plánem vzestupné titrace dávek a s.c. dávkou epkoritamabu 48 mg, byl na konci plánu dávkování s podáváním každý týden geometrický průměr (% CV) Cmax epkoritamabu 10,8 µg/ml (41,7 %) a AUC0-7d 68,9 dne*µg/ml (45,1 %). Ctrough ve 12. týdnu je 8,4 (53,3 %) µg/ml. Geometrický průměr (% CV) Cmax epkoritamabu je na konci plánu s podáváním každé 2 týdny 7,52 µg/ml (41,1 %) a AUC0-14d je 82,6 dne*µg/ml (49,3 %). Ctrough pro plán s podáváním každé 2 týdny je 4,1 (73,9 %) µg/ml. Geometrický průměr (% CV) Cmax epkoritamabu je během plánu s podáváním každé 4 týdny 4,76 µg/ml (51,6 %) a AUC0-28d 74,3 dne*µg/ml (69,5 %) v rovnovážném stavu. Ctrough pro plán s podáváním každé 4 týdny je 1,2 (130 %) µg/ml.
Parametry expozice epkoritamabu u pacientů s FL byly v souladu s parametry expozice u pacientů s LBCL. Expozice epkoritamabu jsou u subjektů s FL, kteří byli léčeni podle třístupňového plánu vzestupné titrace dávek, a těch, kteří byli léčeni podle dvoustupňového plánu vzestupné titrace dávek, podobné, s výjimkou přechodně nižších minimálních koncentrací, dle očekávání, v 15. den cyklu 1 po druhé přechodné dávce (3 mg) v rámci třístupňového plánu vzestupné titrace dávek v porovnání s první plnou dávkou 48 mg v rámci dvoustupňového plánu vzestupné titrace dávek.
Absorpce
Nejvyšší koncentrace bylo u pacientů s LBCL, kteří dostali 48mg plnou dávku, dosaženo za zhruba 3–4 dny (Tmax).
Distribuce
Geometrický průměr (% CV) centrálního distribučního objemu je na základě populačního PK modelování 8,27 l (27,5 %) a zdánlivý distribuční objem v rovnovážném stavu 25,6 l (81,8 %).
Biotransformace
Metabolická cesta epkoritamabu nebyla přímo studována. Očekává se, že jako ostatní proteinová terapeutika je i epkoritamab katabolickými cestami degradován na malé peptidy a aminokyseliny.
Eliminace
Očekává se, že epkoritamab prochází saturovatelnou cíleně zprostředkovanou clearance. Geometrický průměr (% CV) clearance (l/den) je 0,441 (27,8 %). Poločas eliminace epkoritamabu je závislý na koncentraci. Geometrický průměr poločasu eliminace plné dávky epkoritamabu (48 mg) odvozený z modelu populační PK se pohyboval v rozmezí od 22 do 25 dnů v závislosti na frekvenci dávkování.
Epkoritamab v kombinaci s lenalidomidem a rituximabem
Při podávání epkoritamabu v kombinaci s lenalidomidem a rituximabem nebyly ve srovnání s podáváním epkoritamabu v monoterapii pozorovány žádné klinicky významné rozdíly ve farmakokinetice epkoritamabu (AUC v 1. cyklu a Cavg v 1.–3. cyklu byly v rámci geometrického rozdílu 2 % a 23,7 %, v uvedeném pořadí).
Zvláštní populace
Nebyly pozorovány žádné klinicky významné účinky na farmakokinetiku epkoritamabu (AUC cyklu 1 do přibližně 36 %) na základě věku (20 až 89 let), pohlaví nebo rasy / etnické příslušnosti (běloši, Asijci a jiné), lehké až středně těžké poruchy funkce ledvin s clearance kreatininu (CrCl ≥ 30 ml/min až CrCl < 90 ml/min) a lehké poruchy funkce jater (celkový bilirubin ≤ ULN a AST > ULN nebo celkový bilirubin 1- až 1,5násobek ULN a jakákoli hodnota AST) po započtení rozdílů v tělesné
hmotnosti. Nebyli hodnoceni pacienti s těžkou poruchou funkce ledvin až terminálním stadiem onemocnění ledvin (CrCl < 30 ml/min) nebo těžkou poruchou funkce jater (celkový bilirubin > 3násobek ULN a jakákoli hodnota AST). U středně těžké poruchy jater (celkový bilirubin > 1,5- až 3násobek ULN a jakákoli hodnota AST, n=1) existují velmi omezené údaje. Proto farmakokinetika epkoritamabu u této populace není známa.
Stejně jako u jiných terapeutických bílkovin má tělesná hmotnost (39 až 172 kg) statisticky významný účinek na farmakokinetiku epkoritamabu. Na základě analýzy odezvy na expozici a klinických údajů týkajících se expozic u pacientů s nízkou tělesnou hmotností (např. 46 kg) nebo vysokou tělesnou hmotností (např. 105 kg) a v rámci různých kategorií tělesné hmotnosti (< 65 kg, 65 až < 85, ≥ 85) není vliv na expozici klinicky relevantní.
Pediatrická populace
Farmakokinetika epkoritamabu u pediatrických pacientů nebyla stanovena.
5.3 Předklinické údaje vztahující se k bezpečnosti
Farmakologie a/nebo toxikologie u zvířat
U zvířat nebyly provedeny žádné studie reprodukční ani vývojové toxicity s epkoritamabem. U makaků jávských byly pozorovány účinky obecně shodné s farmakologickým mechanismem účinku epkoritamabu. Tato zjištění zahrnovala nežádoucí klinické známky související s dávkou (včetně zvracení, snížené aktivity a mortality při vysokých dávkách) a uvolnění cytokinů, reverzibilní hematologické změny, reverzibilní vyčerpání B-lymfocytů v periferní krvi a reverzibilní snížení lymfatické celularity v sekundárních lymfatických tkáních.
Mutagenita
Studie mutagenity nebyly s epkoritamabem provedeny.
Kancerogenita
Studie kancerogenity nebyly s epkoritamabem provedeny.
Poškození fertility
S epkoritamabem nebyly provedeny studie fertility na zvířatech, ale epkoritamab nezpůsoboval toxikologické změny v reprodukčních orgánech samců ani samic makaka jávského v dávkách až 1 mg/kg/týden ve studii intravenózní obecné toxicity, která trvala 5 týdnů. Expozice AUC (průměrná doba přes 7 dnů) při vysokých dávkách byly u makaka jávského podobné jako u pacientů (AUC0-7d), kteří dostávali doporučenou dávku.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Trihydrát natrium-acetátu
Kyselina octová
Sorbitol (E 420)
Polysorbát 80
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
2 roky
Připravený epkoritamab
Chemická a fyzikální stabilita po otevření před použitím byla prokázána na dobu 24 hodin při teplotě 2 °C až 8 °C včetně až 12 hodin při pokojové teplotě (20 °C – 25 °C).
Z mikrobiologického hlediska je třeba přípravek použít okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně doba nemá být delší než 24 hodin při teplotě 2 °C až 8 °C, pokud příprava neproběhla za kontrolovaných a validovaných aseptických podmínek.
Minimalizujte expozici dennímu světlu. Před podáním ponechte roztok epkoritamabu vyrovnat na pokojovou teplotu. Po uplynutí povolené doby uchovávání nepoužitý roztok epkoritamabu zlikvidujte.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte a převážejte v chladu (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po prvním otevření jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička ze skla třídy I s brombutylovou pryžovou zátkou krytou fluorpolymerem v místě kontaktu a hliníkovým těsněním s plastovým oranžovým odtrhovacím víčkem, která obsahuje 48 mg v 0,8 ml injekčního roztoku.
Krabička obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Epkoritamab musí být připraven a podán zdravotnickým pracovníkem ve formě subkutánní injekce. Injekční lahvička epkoritamabu je určena pouze k jednorázovému podání.
Injekční lahvička obsahuje přeplnění, což umožňuje odebrat množství uvedené na štítku.
Podání epkoritamabu probíhá v průběhu 28denních cyklů podle plánu dávkování uvedeného v bodě 4.2.
Epkoritamab musí být před podáním vizuálně zkontrolován z hlediska přítomnosti částic a změny barvy. Injekční roztok má být bezbarvý až mírně nažloutlý roztok. Nepoužívejte, pokud je roztok jinak zbarvený, zakalený nebo pokud jsou v něm přítomny cizorodé částice.
Pokyny k přípravě 48mg plné dávky – ředění není potřeba
Přípravek Tepkinly 48 mg v injekční lahvičce je dostupný jako roztok připravený k použití, který není potřeba před podáním ředit.
Epkoritamab musí být připraven aseptickou technikou. Filtrace roztoku není nutná.
- 1)
Připravte si injekční lahvičku s epkoritamabem
- a) Vyjměte jednu injekční lahvičku s 48 mg epkoritamabu s oranžovým víčkem z chladničky.
- b) Nechte injekční lahvičku ohřát na pokojovou teplotu po dobu ne delší než 1 hodinu
- c) Opatrným krouživým pohybem zamíchejte injekční lahvičku s epkoritamabem. Injekční lahvičku NEPROMÍCHÁVEJTE RYCHLÝM KROUŽIVÝM POHYBEM ani ji prudce NEPROTŘEPÁVEJTE.
- 2)
Odeberte dávku
Odeberte 0,8 ml epkoritamabu do stříkačky.
- 3)
Označte stříkačku
Označte stříkačku názvem přípravku, silou dávky (48 mg) datem a časem. Pokyny k uchovávání připraveného epkoritamabu najdete v bodě 6.3.
- 4) Zlikvidujte injekční lahvičku a veškerou nepoužitou část epkoritamabu v souladu s místními požadavky.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Německo
8. REGISTRAČNÍ ČÍSLO
EU/1/23/1759/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 22. září 2023
Datum posledního prodloužení registrace: 17. července 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské lékové agentury https://www.ema.europa.eu/en
Další informace o léčivu Tepkinly