


Souhrn údajů o přípravku (SPC) - Korjuny
1. NÁZEV PŘÍPRAVKU
Korjuny 10 mikrogramů koncentrát pro infuzní roztok
Korjuny 50 mikrogramů koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Korjuny 10 mikrogramů koncentrát pro infuzní roztok
Jedna předplněná injekční stříkačka obsahuje 10 mikrogramů katumaxomabu* v 0,1 ml roztoku, což odpovídá 0,1 mg/ml.
*hybridní potkaní-myší IgG2 monoklonální protilátka produkovaná potkaní-myší buněčnou linií hybrid-hybridom
Pomocné látky se známým účinkem
Jedna předplněná injekční stříkačka obsahuje 21,6 mikrogramů polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
Korjuny 50 mikrogramů koncentrát pro infuzní roztok
Jedna předplněná injekční stříkačka obsahuje 50 mikrogramů katumaxomabu* v 0,5 ml roztoku, což odpovídá 0,1 mg/ml.
*hybridní potkaní-myší IgG2 monoklonální protilátka produkovaná potkaní-myší buněčnou linií hybrid-hybridom
Pomocné látky se známým účinkem
Jedna předplněná injekční stříkačka obsahuje 108 mikrogramů polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Koncentrát pro infuzní roztok (sterilní koncentrát)
Čirý a bezbarvý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Korjuny je indikován k intraperitoneální léčbě maligního ascitu u dospělých s karcinomy pozitivními na epiteliální buněčné adhezní molekuly (epithelial cellular adhesion molecule, EpCAM), kteří nejsou způsobilí k další systémové protinádorové léčbě.
4.2 Dávkování a způsob podání
Přípravek Korjuny musí být podáván pod dohledem lékaře se zkušenostmi s používáním protinádorových léčivých přípravků.
Testování EpCAM
Exprese EpCAM v klinických studiích byla určena pomocí validovaného imunocytochemického testu aplikovaného na vzorky maligního ascitu, s prahem pozitivity ≥ 400 buněk pozitivních na EpCAM na 10⁶ analyzovaných buněk ascitu.
Pokud není k dispozici in vitro diagnostický prostředek označený CE se stanoveným účelem, mají být alternativní testy používané v klinické praxi validovány a mají prokázat vhodné analytické výkonnostní charakteristiky pro tento zamýšlený účel.
Dávkování
Před intraperitoneální infuzí se doporučuje podat léky k profylaktické léčbě příznaků z uvolnění cytokinů, včetně analgetik, antipyretik a nesteroidních antiflogistik (viz body 4.4 a 5.1). Nežádoucí účinky léčby katumaxomabem je třeba léčit podle lékařské indikace a v souladu se současným standardem péče.
Dávkovací schéma přípravku Korjuny zahrnuje čtyři intraperitoneální infuze uvedené v tabulce 1.
Tabulka 1 Dávkovací schéma přípravku Korjuny
| Číslo infuze | Dávka | Den |
| 1 | 10 mikrogramů | 0 |
| 2 | 20 mikrogramů | 3 |
| 3 | 50 mikrogramů | 7 |
| 4 | 150 mikrogramů | 10 |
Pacienti mají zůstat pod pečlivým lékařským dohledem nejméně 24 hodin po první infuzi přípravku Korjuny. U zbývajících dávek mají být pacienti po infuzi přípravku Korjuny hospitalizováni nejméně 6 hodin nebo déle podle uvážení ošetřujícího lékaře, aby byla zajištěna bezpečnost pacienta.
Interval mezi jednotlivými dny infuze může být podle uvážení ošetřujícího lékaře prodloužen, aby se minimalizovalo riziko nežádoucích účinků. Celková délka léčby nesmí přesáhnout 21 dnů.
Zvláštní skupiny pacientů
Porucha funkce jater
U pacientů s lehkou až středně těžkou poruchou funkce jater není nutná žádná úprava dávkování. Pacienti s těžkou poruchou funkce jater a/nebo s metastázami na více než 70 % jater a/nebo s trombózou/obstrukcí portální žíly nebyli studováni. Léčbu těchto pacientů přípravkem Korjuny je třeba zvážit až po důkladném posouzení poměru přínosů a rizik (viz body 4.4 a 5.2).
Porucha funkce ledvin
U pacientů s lehkou poruchou funkce ledvin není nutná žádná úprava dávkování. Pacienti se středně těžkou až těžkou poruchou funkce ledvin nebyli studováni. Léčbu těchto pacientů přípravkem Korjuny je třeba zvážit až po důkladném posouzení poměru přínosů a rizik (viz body 4.4 a 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Korjuny u dětí do 18 let nebyla stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Korjuny se musí podávat pouze intraperitoneální infuzí.
Přípravek Korjuny se nesmí podávat jako intraperitoneální bolus ani jinou cestou podání. Informace
o perfuzním systému, který je třeba použít, viz bod 6.5.
Přípravek Korjuny musí být podáván intraperitoneální infuzí s konstantní rychlostí, a to po dobu nejméně 3 hodin. V klinických studiích byly zkoumány infuze podávané po dobu 3 a 6 hodin. U první ze čtyř dávek lze v závislosti na zdravotním stavu pacienta zvážit podávání infuze po dobu 6 hodin.
Opatření, která je nutno učinit před podáním léčivého přípravku
Před podáním přípravku Korjuny se koncentrát pro infuzní roztok naředí v injekčním roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%). Naředěný infuzní roztok přípravku KORJUNY se podává intraperitoneální infuzí s konstantní rychlostí pomocí vhodného systému infuzní pumpy.
Návod k naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1. Hypersenzitivita na myší (potkaní a/nebo myší) proteiny.
4.4 Zvláštní upozornění a opatření pro použití
Přípravek Korjuny se nesmí podávat formou bolusu nebo jinak než intraperitoneálně.
Příznaky související s uvolněním cytokinů (syndrom z uvolnění cytokinů; CRS, cytokine release syndrome)
Vzhledem k tomu, že uvolňování prozánětlivých a cytotoxických cytokinů je iniciováno vazbou katumaxomabu na imunitní a nádorové buňky, byly během podávání katumaxomabu a po něm hlášeny klinické příznaky související s uvolněním cytokinů, včetně horečky, hypotenze, gastrointestinálních příznaků, bolesti hlavy, myalgie, artralgie, tachykardie, zimnice, respiračních příznaků, kožních příznaků a únavy.
Navzdory premedikaci (viz body 4.2 a 5.1) se u pacientů může vyskytnout výše popsaný CRS až stupně 4 (viz bod 4.8). Pacienty je třeba poučit, že mají okamžitě vyhledat lékařskou pomoc, pokud se u nich kdykoli objeví známky nebo příznaky CRS. CRS je třeba léčit podle lékařské indikace a v souladu se současným standardem péče.
Syndrom systémové zánětlivé odpovědi (SIRS, systemic inflammatory response syndrome)
Během léčby katumaxomabem a po ní byly hlášeny ojedinělé případy SIRS (při současném výskytu horečky, zvýšené srdeční a dechové frekvence a abnormálního počtu leukocytů). Pacienty je třeba poučit, že mají okamžitě vyhledat lékařskou pomoc, pokud se u nich kdykoli objeví známky nebo příznaky SIRS. SIRS je třeba léčit podle lékařské indikace a v souladu se současným standardem péče.
Akutní infekce
V případě přítomnosti faktorů narušujících imunitní systém, zejména akutních infekcí, se podávání katumaxomabu nedoporučuje. Pacienty je třeba sledovat, zda se u nich neobjeví známky a příznaky infekce před podáním přípravku Korjuny a po něm, a je třeba je náležitým způsobem léčit.
Stavy ovlivňující hemodynamický stav pacientů
Nezbytným předpokladem léčby přípravkem Korjuny jsou náležitá léčebná opatření týkající se drenáže ascitu, která mají zajistit stabilní funkci oběhového systému a ledvin. Tato opatření musí zahrnovat alespoň drenáž ascitu až do zastavení spontánního toku nebo úlevy od příznaků.
Před každou infuzí přípravku Korjuny je třeba posoudit objem krve, krevní proteiny, krevní tlak, tep a funkci ledvin. Je nezbytné, aby před každou infuzí přípravku Korjuny odezněly stavy, jako je hypovolemie, hypoproteinemie, hypotenze, oběhová dekompenzace a akutní porucha funkce ledvin.
Funkce jater
U pacientů s lehkou až středně těžkou poruchou funkce jater není nutná žádná úprava dávkování. V klinických studiích bylo po infuzích katumaxomabu pozorováno přechodné zvýšení jaterních parametrů, které se následně u většiny pacientů krátce po ukončení poslední infuze katumaxomabu opět snížilo. Ve vzácných případech může dojít k polékovému poškození jater (DILI, drug induced liver injury) vyvolanému katumaxomabem nebo k hepatitidě, jež mohou vést k selhání jater, včetně úmrtí. U pacientů léčených přípravkem Korjuny je třeba pečlivě sledovat, zda se u nich neobjeví známky klinicky významného zvýšení jaterních parametrů.
Pacienti s těžkou poruchou funkce jater a/nebo s metastázami na více než 70 % objemu jater a/nebo s trombózou/obstrukcí portální žíly nebyli studováni. Léčbu těchto pacientů katumaxomabem je třeba zvážit až po důkladném posouzení poměru přínosů a rizik (viz bod 5.2).
Porucha funkce ledvin
Katumaxomab není vylučován ledvinami. Pacienti se středně těžkou až těžkou poruchou funkce ledvin nebyli studováni. Léčbu těchto pacientů přípravkem Korjuny je třeba zvážit až po důkladném posouzení poměru přínosů a rizik (viz bod 5.2).
Bolest břicha
Jako nežádoucí účinek byla často hlášena bolest břicha. Tento přechodný účinek je považován za částečný důsledek intraperitoneální cesty podání.
Sledování
Po ukončení infuze přípravku Korjuny se doporučuje odpovídající sledování pacienta za pečlivého lékařského dohledu po dobu nejméně 24 hodin po první infuzi přípravku Korjuny a nejméně 6 hodin po následujících infuzích.
Výkonnostní stav a index tělesné hmotnosti (BMI, body mass index)
V pivotní studii IP-REM-AC-01 nebyli studováni pacienti s výkonnostním skóre dle Karnofského < 60 a s BMI < 17 nebo > 40 kg/m2. Léčba těchto pacientů přípravkem Korjuny je na uvážení ošetřujícího lékaře.
Karta pacienta
Předepisující lékař musí s pacientem prodiskutovat rizika léčby přípravkem Korjuny. Pacientovi je třeba vydat kartu pacienta a poučit jej, že ji má mít neustále při sobě. Karta pacienta popisuje běžné známky a příznaky CRS a SIRS a pacienta instruuje, kdy má vyhledat lékařskou pomoc.
Pomocná látka
Tento léčivý přípravek obsahuje 21,6 mikrogramu polysorbátu 80 v jedné předplněné injekční stříkačce přípravku Korjuny 10 mikrogramů a 108 mikrogramů polysorbátu 80 v jedné předplněné injekční stříkačce přípravku Korjuny 50 mikrogramů. Polysorbáty mohou vyvolávat alergické reakce.
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku“. Množství sodíku podávaného v jedné infuzi je vyšší než množství obsažené v léčivém přípravku v důsledku naředění koncentrátu injekčním roztokem chloridu sodného
o koncentraci 9 mg/ml (0,9%). Před každým podáním přípravku Korjuny se podá dalších 500 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%) a současně s každým podáním přípravku Korjuny se podá 250 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%). Viz bod 6.6.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Podávání přípravku Korjuny se u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Těhotenství
Údaje o podávání katumaxomabu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie reprodukční toxicity na zvířatech nejsou dostatečné (viz bod 5.3). Podávání přípravku Korjuny se v těhotenství nedoporučuje.
Kojení
Není známo, zda se katumaxomab a jeho metabolity vylučují do lidského mateřského mléka. Riziko pro kojené novorozence / děti nelze vyloučit. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání přípravku Korjuny.
Fertilita
Nejsou k dispozici žádné údaje o účinku katumaxomabu na fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Korjuny má na schopnost řídit nebo obsluhovat stroje malý vliv.
Pacientům s příznaky spojenými s infuzí je třeba doporučit, aby neřídili a neobsluhovali stroje, dokud příznaky neodezní.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky byly pyrexie (62 %), bolest břicha (42 %), nauzea (41 %) a zvracení (38 %). Nejzávažnějšími nežádoucími účinky jsou syndrom systémové zánětlivé odpovědi a selhání jater.
Tabulkový přehled nežádoucích účinků
Nežádoucí účinky jsou odvozeny z integrované analýzy bezpečnosti na základě jedenácti studií, včetně čtyř studií u pacientů s maligním ascitem a sedmi studií u pacientů s různými jinými nádorovými onemocněními. Zahrnuje údaje z hlavního období pivotní studie IP-REM-AC-01, kdy byla studie randomizovaná a kontrolovaná. Z 517 pacientů zahrnutých do analýzy byl 293 pacientům podáván katumaxomab intraperitoneální infuzí po dobu 6 hodin a 224 pacientům byl katumaxomab podáván intraperitoneální infuzí po dobu 3 hodin.
V tabulce 2 jsou nežádoucí účinky uvedeny podle tříd orgánových systémů databáze MedDRA. Seskupení podle frekvence jsou definována takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100). V rámci každé skupiny frekvence jsou nežádoucí účinky uvedeny v pořadí podle snižující se závažnosti.
Tabulka 2 Nežádoucí účinky hlášené u pacientů léčených katumaxomabem
| Třídy | Frekvence | Nežádoucí účinky |
| orgánových | ||
| systémů | ||
Infekce a infestace | časté | infekce |
| méně časté | orální kandidóza, kožní infekce, erythema induratum*, herpes simplex*, lokální infekce*, pneumonie*, infekce močových cest* | |
| Poruchy krve a lymfatického systému | časté | anémie, leukocytóza, lymfopenie |
| méně časté | koagulopatie*, leukopenie*, neutropenie*, trombocytopenie*, trombocytemie | |
| Poruchy imunitního systému | velmi časté | syndrom z uvolnění cytokinů** |
| časté | syndrom systémové zánětlivé odpovědi, hypersenzitivita* | |
Poruchy metabolismu a výživy | časté | snížená chuť k jídlu, dehydratace, hypokalemie, hyponatremie, hypalbuminemie, hyperglykemie*, hypokalcemie*, hypoproteinemie* |
| méně časté | retence tekutin*, hypoglykemie, polydipsie, hypomagnezemie* | |
| Psychiatrické poruchy | časté | úzkost* |
| méně časté | agitovanost, deprese* | |
| Poruchy nervového systému | časté | závratě |
| méně časté | synkopa, třes, parestezie, konvulze*, letargie, periferní senzorická neuropatie*, polyneuropatie*, dysgeuzie* | |
| Poruchy oka | méně časté | rozmazané vidění* |
| Poruchy ucha a labyrintu | méně časté | vertigo* |
| Srdeční poruchy | časté | tachykardie |
| méně časté | sinusová tachykardie, palpitace*, arytmie*, srdeční selhání* | |
| Cévní poruchy | časté | hypertenze, hypotenze, zrudnutí, návaly horka |
Respirační, hrudní a mediastinální poruchy | časté | dyspnoe*, hypoxie, pleurální výpotek* |
| méně časté | plicní embolie, syndrom akutní dechové tísně*, bronchospasmus*, kašel*, škytavka*, infiltrace plic*, faryngolaryngeální bolest, dechová tíseň*, respirační selhání*, tachypnoe*, sípání* | |
| Gastrointestinál ní poruchy | velmi časté | bolest břicha, nauzea, zvracení, průjem |
| časté | břišní diskomfort, břišní distenze, bolest v horní části břicha, gastroezofageální refluxní choroba, subileus, flatulence* | |
| méně časté | křeče v břiše, sucho v ústech, paralytický ileus, porucha vyprazdňování žaludku, tuhost břicha*, ascites*, duodenogastrický reflux*, žaludeční porucha*, gastrointestinální hypomotilita*, pálení žáhy*, peritonitida*, říhání*, obstrukce tenkého střeva*, žaludeční diskomfort*, bolest v dolní části břicha, hematemeze*, stomatitida* | |
| Poruchy jater | časté | hyperbilirubinemie, cholangitida* |
| Třídy | Frekvence | Nežádoucí účinky |
| orgánových | ||
| systémů | ||
| a žlučových cest | méně časté | cytolytická hepatitida***, selhání jater****, cholestáza*, abnormální funkce jater*, toxická hepatitida*, žloutenka* |
| Poruchy kůže a podkožní tkáně | časté | alergická dermatitida, vyrážka, erytém, hyperhidróza, pruritus |
| méně časté | noční pocení, kopřivka, palmární erytém*, svědivá vyrážka*, kožní reakce | |
Poruchy svalové a kosterní soustavy a pojivové tkáně | časté | bolest zad, myalgie, artralgie* |
| méně časté | bolest kostí, bolest v boku*, muskuloskeletální bolest*, bolest končetin* | |
| Poruchy ledvin a močových cest | časté | hematurie, proteinurie* |
| méně časté | dysurie*, leukocyturie, oligurie*, selhání ledvin*, akutní selhání ledvin*, bolest ledvin* | |
Poruchy reprodukčního systému a prsu | méně časté | bolest v oblasti pánve |
| Celkové poruchy a reakce v místě aplikace | velmi časté | pyrexie, zimnice, únava, bolest |
| časté | astenie*, zánět, otok, bolest na hrudi, onemocnění podobné chřipce*, malátnost*, periferní edém* | |
| méně časté | zánět v místě aplikace, bolest v místě zavedení katétru, pocit časné sytosti*, extravazace, pocit chladu*, pocit horka*, reakce v místě podání*, zánět sliznice*, žízeň, erytém v místě zavedení katétru*, celkové zhoršení fyzického zdraví* | |
| Vyšetření | velmi časté | zvýšená hladina C-reaktivního proteinu |
| časté | zvýšená hladina alaninaminotrasferázy, zvýšená hladina aspartátaminotransferázy, zvýšená hladina alkalické fosfatázy v krvi, zvýšená tělesná teplota, zvýšená hladina gamaglutamyltransferázy, pokles hemoglobinu, zvýšený počet neutrofilů, snížená hladina celkových bílkovin, snížení tělesné hmotnosti, zvýšený počet leukocytů, zvýšená hladina kreatininu v krvi*, snížená hladina draslíku v krvi*, zvýšené hladiny jaterních enzymů*, zvýšená hladina prokalcitoninu*, zvýšená hladina močoviny v krvi, zvýšená hladina amylázy v krvi*, zvýšená hladina kreatininfosfokinázy v krvi*, zvýšený počet trombocytů* | |
| méně časté | zvýšená hladina konjugovaného bilirubinu, snížená tělesná teplota, snížená saturace kyslíkem, zvýšená hladina aminotransferáz, zvýšená hladina fibrinogenu v krvi*, snížená hladina železa v krvi*, zvýšená hladina laktátdehydrogenázy v krvi*, zvýšený krevní tlak*, buňky v moči*, zvýšené hladiny jaterních enzymů, snížená hladina hematokritu, zvýšená hladina lipázy*, abnormální výsledky testů jaterních funkcí*, snížený počet erytrocytů*, urobilin v moči, pozitivní nález leukocytů v moči*, prodloužený aktivovaný tromboplastinový čas*, snížené hladiny chloridů v krvi*, snížená hladina sodíku v krvi*, zvýšená hladina kyseliny močové v krvi*, zvýšený |
| Třídy | Frekvence | Nežádoucí účinky |
| orgánových | ||
| systémů | ||
| mezinárodní normalizovaný poměr* | ||
Poranění, otravy a procedurální komplikace | méně časté | anastomotické komplikace*, bolest při zákroku*, dehiscence rány* |
* Nežádoucí účinky označené hvězdičkou jsou zahrnuty z důvodu zahrnutí studií (n=7) v jiných indikacích, než je maligní ascites (např. u onkologických pacientů podstupujících kurativní chirurgický zákrok a intraoperační podání katumaxomabu).
** n=7 příhod CRS bylo specificky hlášeno jako nežádoucí účinek u 6 z 517 subjektů léčených katumaxomabem v jedenácti studiích zahrnutých do analýzy (frekvence „časté“). Frekvence CRS ve výše uvedené tabulce však vychází z retrospektivní analýzy CRS založené na algoritmu, který byl použit v pivotní studii IP-REM-AC-01 a zohledňoval diagnózu CRS i kombinaci příznaků, jako je horečka, hypotenze, gastrointestinální příznaky, bolest hlavy, myalgie, artralgie, tachykardie, zimnice, respirační příznaky, kožní příznaky a únava.
*** n=3 příhody cytolytické hepatitidy byly hlášeny u tří subjektů. Dvě příhody však byly mírné intenzity a jedna byla střední intenzity, přičemž všechny 3 příhody byly vyhodnoceny jako nezávažné.
**** n=5 příhod selhání jater bylo hlášeno u tří subjektů. všechny příhody byly střední intenzity a byly hodnoceny jako nezávažné. Většina těchto nežádoucích účinků spočívala ve zvýšených hodnotách jaterních/hepatobiliárních laboratorních hodnot.
Popis vybraných nežádoucích účinků
Syndrom z uvolnění cytokinů
Syndrom z uvolnění cytokinů (CRS) identifikovaný na základě výskytu jeho charakteristických příznaků (horečka, hypotenze, gastrointestinální příznaky, bolest hlavy, myalgie, artralgie, tachykardie, zimnice, respirační příznaky, kožní příznaky a únava) v úzké časové souvislosti (horečka a nejméně dva další nežádoucí účinky v časovém rozmezí čtyř dnů). V době provádění pivotní studie se u 72 % pacientů vystavených katumaxomabu (ISS2) vyskytl během infuze katumaxomabu nebo během jednoho dne po ní alespoň jeden nežádoucí účinek, který je považován za charakteristický příznak CRS. Vzhledem k tomu, že analýza byla vysoce nespecifická, byly údaje z pivotní studie znovu analyzovány podle algoritmu založeného na aktuálních definicích a pokynech týkajících se CRS. Na základě této opakované analýzy se u 23 % pacientů léčených katumaxomabem vyskytl CRS v hlavním období studie nebo v přechodovém období pivotní klinické studie fáze II/III. Ve většině případů byl CRS stupně 1 nebo 2 podle CTCAE. Ze 41 podezření na CRS byly 3 příhody stupně 1, 27 příhod stupně 2, 10 příhod stupně 3 a 1 příhoda stupně 4. Příznaky z uvolnění cytokinů lze zmírnit nebo jim předejít premedikací (viz body 4.2 a 4.4).
Syndrom systémové zánětlivé odpovědi (SIRS)
SIRS (při současném výskytu horečky, zvýšené srdeční a dechové frekvence a abnormálního počtu leukocytů) byl hlášen u 2 z 203 pacientů vystavených katumaxomabu v pivotní studii (157 v hlavním období studie, 46 po převedení z kontrolní skupiny na katumaxomab). U obou pacientů byl SIRS stupně 4, vyžadoval hospitalizaci / prodloužení hospitalizace a vedl k přerušení léčby.
Bolest břicha
U 38,9 % pacientů v hlavním období pivotní studie byla jako nežádoucí účinek hlášena bolest břicha, která u 8,9 % pacientů byla stupně 3 nebo vyššího stupně, po symptomatické léčbě však odezněla.
Jaterní laboratorní hodnoty
Po podání katumaxomabu byly často pozorovány přechodně zvýšené hladiny jaterních enzymů (alaninaminotrasferázy [ALT], aspartátaminotransferázy [AST], alkalické fosfatázy [ALP], gamaglutamyltransferázy [GGT]) a celkového bilirubinu. Změny laboratorních hodnot nebyly obecně klinicky významné a po ukončení léčby se většinou vrátily na výchozí hodnoty. V pivotní klinické studii fáze II/III došlo u 12 pacientů (5,6 %) léčených katumaxomabem ke zvýšení hladiny ALT v hodnotě > 3 × horní hranice normy (ULN) ve spojení s bilirubinem > 2 × ULN. U 2 z 12 pacientů se tyto hodnoty po ukončení infuze nadále zvyšovaly, zatímco u 10 z 12 pacientů byly zvýšené hodnoty reverzibilní a krátce po poslední infuzi katumaxomabu začaly klesat. O další diagnostice nebo léčbě je třeba uvažovat pouze v případě klinicky relevantního nebo přetrvávajícího zvýšení hodnot.
Délka infuze
Údaje o infuzi katumaxomabu podávané po dobu 3 hodin jsou k dispozici ze studií týkajících se maligního ascitu a ze studií týkajících se jiných onkologických indikací, zejména karcinomu vaječníků a žaludku. Bezpečnostní profil katumaxomabu je při podání infuze po dobu 3 hodin obecně srovnatelný s jeho bezpečnostním profilem při podání infuze po dobu 6 hodin, a to pokud jde
o povahu, frekvenci a závažnost nežádoucích účinků. Při podávání infuze po dobu 3 hodin byla pozorována zvýšená frekvence některých nežádoucích účinků, včetně zimnice a hypotenze (stupně 1 nebo 2), průjmu (všech stupňů), únavy (stupně 1 nebo 2), anémie (všech stupňů) a pleurálního výpotku (stupně 1 nebo 2).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Příznaky
Vyšší plánované dávky katumaxomabu byly zkoumány ve studiích s eskalací dávky, a to až do jednotlivých léčebných cyklů katumaxomabu obsahujících 10–20–50–200–200 mikrogramů. Celkově byly účinky pozorované u dávek katumaxomabu vyšších než navrhovaná dávka v souladu se známými nežádoucími účinky spojenými s podáváním katumaxomabu a jeho mechanismem účinku. U laboratorních hodnot, zejména pokud jde o změny jaterních parametrů, došlo k přechodnému zvýšení, které bylo závislé na dávce a obvykle se kumulovalo.
Léčba
Pro katumaxomab není k dispozici žádné antidotum. V případě předávkování je třeba zahájit symptomatickou léčbu podle uvážení lékaře.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, jiné monoklonální protilátky a konjugáty protilátka–léčivo, ATC kód: L01FX03
Mechanismus účinku
Katumaxomab je trifunkční hybridní potkaní-myší monoklonální protilátka, která je specificky zacílena na epiteliální buněčnou adhezní molekulu (EpCAM) a antigen CD3. Antigen EpCAM je exprimován u většiny nádorových onemocnění, zejména u karcinomů. Antigen CD3 je exprimován na zralých T-buňkách jako součást receptoru T-buněk. Třetí funkční vazebné místo v Fc oblasti katumaxomabu umožňuje interakci s akcesorními imunitními buňkami prostřednictvím Fc-gama receptorů. Díky vazebným vlastnostem katumaxomabu se nádorové buňky, T-buňky a akcesorní imunitní buňky dostávají do těsné blízkosti. Tím je vyvolána koordinovaná imunitní odpověď vůči nádorovým buňkám, která zahrnuje různé mechanismy účinku, jako je aktivace T-buněk, T-buňkami zprostředkované usmrcení nádorových buněk pomocí systému granzymů/perforinů, buněčná cytotoxicita závislá na protilátkách (ADCC), komplementem zprostředkovaná cytotoxicita (CDC) a fagocytóza. To vede ke zničení nádorových buněk v peritoneální dutině, čímž se odstraní hlavní příčina maligního ascitu.
Farmakodynamické účinky
Protinádorová aktivita katumaxomabu byla prokázána in vitro i in vivo. Účinné usmrcení nádorových buněk zprostředkované katumaxomabem in vitro bylo pozorováno u cílových buněk s nízkou i vysokou expresí antigenu EpCAM, a to nezávisle na typu primárního nádoru. Protinádorová aktivita katumaxomabu in vivo byla potvrzena na imunologicky oslabeném modelu karcinomu vaječníků u myší, kde byl vývoj nádoru zpomalen intraperitoneální léčbou katumaxomabem a mononukleárními buňkami lidské periferní krve.
Klinická účinnost
Účinnost katumaxomabu byla hodnocena v jedné klinické studii fáze II/III. Pacienti jiné než bělošské rasy nebyli do této klinické studie zařazeni.
Studie IP-REM-AC-01
Pivotní, dvouramenná, randomizovaná, otevřená klinická studie fáze II/III, do které bylo zařazeno 258 pacientů se symptomatickým maligním ascitem způsobeným EpCAM pozitivními karcinomy, z nichž 170 bylo randomizováno k léčbě katumaxomabem. Přítomnost EpCAM pozitivních buněk v tekutině ascitu byla stanovena pomocí imunohistochemického testu (IHC). Pacienti byli do studie zařazeni, pokud tekutina ascitu obsahovala ≥ 400 EpCAM pozitivních buněk/106 v rámci analyzovaných buněk ascitu. Tato studie srovnávala paracentézu s katumaxomabem se samotnou paracentézou (kontrolní skupina).
Katumaxomab byl podáván pacientům, u nichž standardní léčba nebyla dostupná nebo již nebyla proveditelná, a kteří vykazovali výkonnostní skóre dle Karnofského ve výši nejméně 60 bodů. Katumaxomab byl podán ve čtyřech intraperitoneálních infuzích se zvýšenými dávkami 10, 20, 50 a 150 mikrogramů ve dnech 0, 3, 7 a 10. Ve dnech infuze (dny 0, 3, 7, 10) zůstali pacienti hospitalizováni nejméně po dobu 24 hodin (viz bod 4.2).
Mezi randomizovanými pacienty (n=258) bylo 79 % žen (100 % ve skupině s karcinomem vaječníků, 59 % ve skupině s jiným neovariálním karcinomem). Průměrný věk byl 58,5 roku ve skupině s karcinomem vaječníků a 58,8 roku ve skupině s jiným neovariálním karcinomem. Celkově 99 % pacientů tvořili běloši. Nejčastějším typem nádorového onemocnění ve skupině s jiným neovariálním karcinomem byl karcinom žaludku (51 %), následovaný karcinomem prsu (10 %). Ostatní typy nádorů (tlustého střeva, pankreatu, plic, endometria, jiné) se jednotlivě vyskytovaly u < 10 % pacientů ve skupině s jiným neovariálním karcinomem.
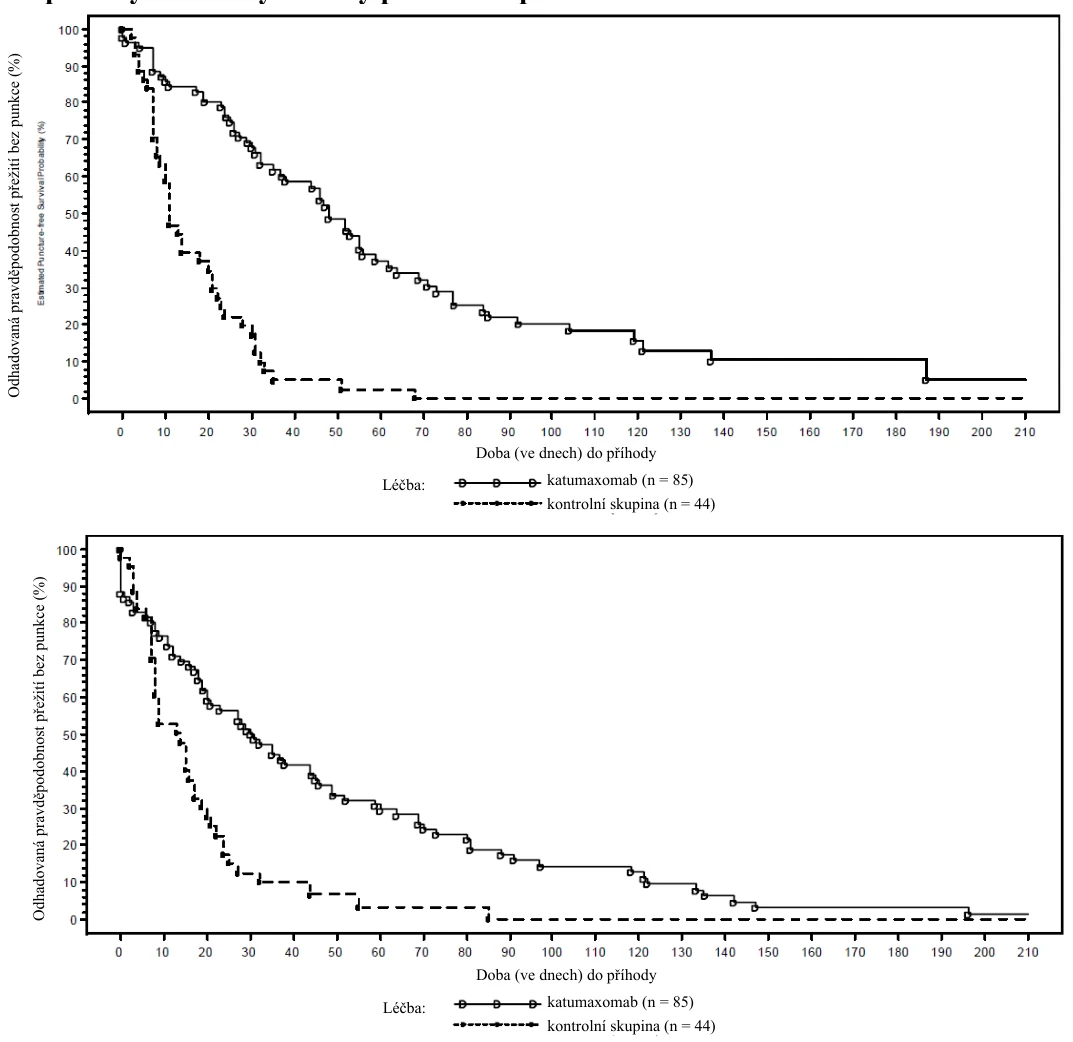
V této studii bylo primárním cílovým parametrem účinnosti přežití bez punkce v hlavním období studie, kdy byla studie randomizovaná a kontrolovaná, což byl složený cílový parametr definovaný jako doba do první potřeby léčebné punkce ascitu nebo úmrtí, podle toho, co nastalo dříve. Výsledky pro parametr přežití bez punkce jsou uvedeny v tabulce 3. Kaplanovy-Meierovy odhady pro přežití bez punkce jsou uvedeny na obrázku 1.
Tabulka 3 Výsledky týkající se účinnosti (přežití bez punkce) ve studii IP-REM-AC-01
| Karcinom vaječníků | Jiný neovariální karcinom | |||
| Katumaxomab | Kontrolní skupina | Katumaxomab | Kontrolní skupina | |
| Pacienti, n | 85 | 44 | 85 | 44 |
| Pacienti s příhodami, n (%) | 58 (68,2) | 42 (95,5) | 73 (85,9) | 40 (90,9) |
| PuFS [dny], medián | 48 | 11 | 30 | 14 |
| Karcinom vaječníků | Jiný neovariální karcinom | |||
| Katumaxomab | Kontrolní skupina | Katumaxomab | Kontrolní skupina | |
| 95% interval spolehlivosti | 37; 59 | 9; 20 | 20; 45 | 8; 17 |
| p-hodnota (log rank test) | < 0,0001 | < 0,0001 | ||
| HR (95% interval spolehlivosti) | Nevypočten | Nevypočten | ||
Pacienti, kteří dokončili studii k datu plánovaného ukončení studie bez léčebné punkce, byli cenzorováni k datu plánovaného ukončení studie. Pacienti, kteří ukončili svoji účast ve studii po randomizaci, ale před dosažením cílového parametru punkce nebo úmrtí, byli cenzorováni k datu předčasného ukončení účasti ve studii. HR: poměr rizik; PuFS: přežití bez punkce
Obrázek 1 Kaplanovy-Meierovy odhady přežití bez punkce ve studii IP-REM-AC-01
Karcinom
vaječníků
Jiný
neovariáln
í karcinom
Ve srovnání se samotnou paracentézou (kontrolní skupina) prodloužila léčba s paracentézou a katumaxomabem u pacientů s maligním ascitem způsobeným EpCAM pozitivními karcinomy přežití bez punkce z 11 na 48 dnů u pacientek s karcinomem vaječníků a ze 14 na 30 dnů u pacientů s jiným neovariálním karcinomem.
Po ukončení hlavního období studie byli pacienti dále sledováni až do jejich úmrtí, aby bylo možné vyhodnotit celkové přežití. Pacienti, kteří byli léčeni paracentézou (kontrolní skupina), mohli po ukončení hlavního období studie přejít na paracentézu a katumaxomab, nicméně tito pacienti byli i přes převedení na tento léčebný postup započítáni jako kontrolní pacienti. U pacientů, kteří byli léčeni paracentézou a katumaxomabem, nedošlo ke zkrácení celkové doby přežití ve srovnání s pacienty, kterým byla provedena pouze paracentéza (tabulka 4).
Tabulka 4 Celkové přežití ve studii IP-REM-AC-01
Paracentéza + katumaxomab (n =170) | Paracentéza (kontrolní skupina)1 (n =88) | |
| Poměr rizik | 0,798 | |
| 95% interval spolehlivosti pro poměr rizik | [0,606; 1,051] | |
| Míra přežití po dobu 6 měsíců | 27,5 % | 17,1 % |
| Míra přežití po dobu jednoho roku | 11,4 % | 2,6 % |
| Medián celkového přežití (ve dnech) | 72 | 71 |
1 Převedení pacienti byli započítáni jako kontrolní pacienti, přestože byli převedeni na léčbu paracentézou a katumaxomabem. Jednalo se o 45 z 88 (51 %) pacientů v kontrolním rameni.
Imunogenita
Indukce protilátek proti katumaxomabu je vlastním účinkem myších monoklonálních protilátek. Z údajů o katumaxomabu získaných z pivotní studie vyplývá, že < 10 % pacientů mělo před čtvrtou infuzí pozitivní protilátky proti katumaxomabu.
Za jeden měsíc po poslední infuzi katumaxomabu byly protilátky proti katumaxomabu přítomny u 95 % pacientů.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Korjuny u všech podskupin pediatrické populace při léčbě maligního ascitu (informace
o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetika katumaxomabu během čtyř intraperitoneálních infuzí v dávce 10, 20, 50 a 150 mikrogramů katumaxomabu podávaných po dobu 6 hodin, jakož i farmakokinetika katumaxomabu po těchto infuzích byla zkoumána ve speciální studii, do které bylo zařazeno 13 pacientů se symptomatickým maligním ascitem způsobeným EpCAM pozitivním karcinomem.
Katumaxomab byl detekovatelný v tekutině ascitu a v plazmě. U většiny pacientů se koncentrace zvyšovaly s počtem podaných infuzí a dávek. Plazmatické hladiny měly po dosažení maxima po každé dávce tendenci klesat.
Absorpce
Katumaxomab se podává intraperitoneálně, a proto je okamžitě k dispozici v cílovém místě maligních buněk v peritoneální dutině.
Distribuce
Při intraperitoneální infuzi se katumaxomab distribuuje v tekutině ascitu jakožto v místě působení. Pokud jde o tekutinu ascitu, byla průměrná hodnota Cmax 7 122 pg/ml a medián Cmax 3 270 pg/ml. Po intraperitoneálním podání a navázání na cílové buňky v peritoneální dutině se reziduální katumaxomab dostává do systémového oběhu v neporušené podobě. Geometrický průměr Cmax v plazmě činil 0,5 ng/ml (rozmezí 0 až 2,3) a geometrický průměr AUC v plazmě činil 1,7 dne* ng/ml (rozmezí < LLOQ (lower limit of quantification, dolní mez kvantifikace) až 13,5). Variabilita hladin katumaxomabu v ascitu a plazmě byla mezi jednotlivými subjekty vysoká, což bylo způsobeno různým objemem ascitu a maligní buněčnou zátěží v peritoneální dutině.
Metabolismus a eliminace
Metabolismus a eliminace katumaxomabu jsou podobné endogennímu IgG, tzn. jedná se zejména
o proteolytický katabolismus těla bez primární závislosti na eliminaci ledvinami a játry. U systémového katumaxomabu, tj. reziduálního katumaxomabu (nenavázaného na cílové místo), který se dostal do oběhu z peritoneální dutiny, byl geometrický průměrný zdánlivý terminální poločas eliminace z plazmy (t1/2) 2,5 dne (rozmezí 0,7 až 17,5).
Zvláštní skupiny pacientů
Nebyly provedeny žádné studie.
5.3 Předklinické údaje vztahující se k bezpečnosti
Podání katumaxomabu ve zvířecích modelech nevedlo k žádným známkám abnormální nebo s přípravkem související akutní toxicity ani k známkám lokální intolerance v místě podání injekce/infuze. Tato zjištění však mají omezenou hodnotu vzhledem k vysoké specifičnosti katumaxomabu u jednotlivých druhů zvířat.
Studie toxicity po opakovaném podávání, genotoxicity, kancerogenity a reprodukční a vývojové toxicity nebyly provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
natrium-citrát (E 331)
monohydrát kyseliny citronové (E 330)
polysorbát 80 (E 433)
voda pro injekci
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
3 roky
Po naředění
Připravený infuzní roztok je fyzikálně a chemicky stabilní po dobu 48 hodin při teplotě 2 °C – 8 °C a po dobu 24 hodin při teplotě nepřesahující 25 °C. Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně nemá být doba uchovávání delší než 24 hodin při teplotě 2 °C – 8 °C, pokud ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po jeho naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Předplněná injekční stříkačka (sklo třídy I, silikonizovaná) s pístovou zátkou (brombutylová pryž) a systémem Luer lock (silikonizovaný polypropylen a polykarbonát), s krytem hrotu (brombutylová pryž). Kanyla je přiložena.
Korjuny 10 mikrogramů koncentrát pro infuzní roztok
Předplněná injekční stříkačka obsahuje 0,1 ml koncentrátu pro infuzní roztok a je zabalena v krabičce s modrým kódem.
Velikost balení: 3 předplněné injekční stříkačky a 5 kanyl
Korjuny 50 mikrogramů koncentrát pro infuzní roztok
Předplněná injekční stříkačka obsahuje 0,5 ml koncentrátu pro infuzní roztok a je zabalena v krabičce s červeným kódem.
Velikost balení: 4 předplněné injekční stříkačky a 5 kanyl
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Předplněná injekční stříkačka je určena pouze k jednorázovému použití.
Materiál a vybavení potřebné k naředění a podání přípravku Korjuny:
- injekční roztok chloridu sodného o koncentraci 9 mg/ml (0,9%)
- 50ml polypropylenové injekční stříkačky
- kryt na 50ml polypropylenové injekční stříkačky
- polyethylenová perfuzní hadička o vnitřním průměru 1 mm a délce 150 cm
- polykarbonátové infuzní ventily / Y spojky
- polyurethanové katétry potažené silikonem
- přesná perfuzní pumpa
Naředění před podáním
Přípravek Korjuny musí připravit zdravotnický pracovník za použití náležité aseptické techniky. Vnější povrch předplněné injekční stříkačky není sterilní.
50ml injekční stříkačkou se extrahuje potřebný objem injekčního roztoku chloridu sodného
o koncentraci 9 mg/ml (0,9%) uvedený v tabulce 5.
- V 50ml injekční stříkačce je ponechán ochranný vzduchový sloupec o objemu nejméně 3 ml.
- Předplněná injekční stříkačka (případně předplněné injekční stříkačky) s přípravkem Korjuny požadované síly uvedené v tabulce 5 níže se vizuálně zkontroluje, zda neobsahuje cizí částice nebo zda nedošlo ke změně barvy.
Z předplněné injekční stříkačky s hrotem směřujícím vzhůru se opatrně sejme kryt hrotu. Pozor!
Kryt se neodšroubovává ani se jím neotáčí.
- Přiložená kanyla se připojí k předplněné injekční stříkačce a sejme se kryt kanyly. Pro každou injekční stříkačku je třeba použít novou kanylu.
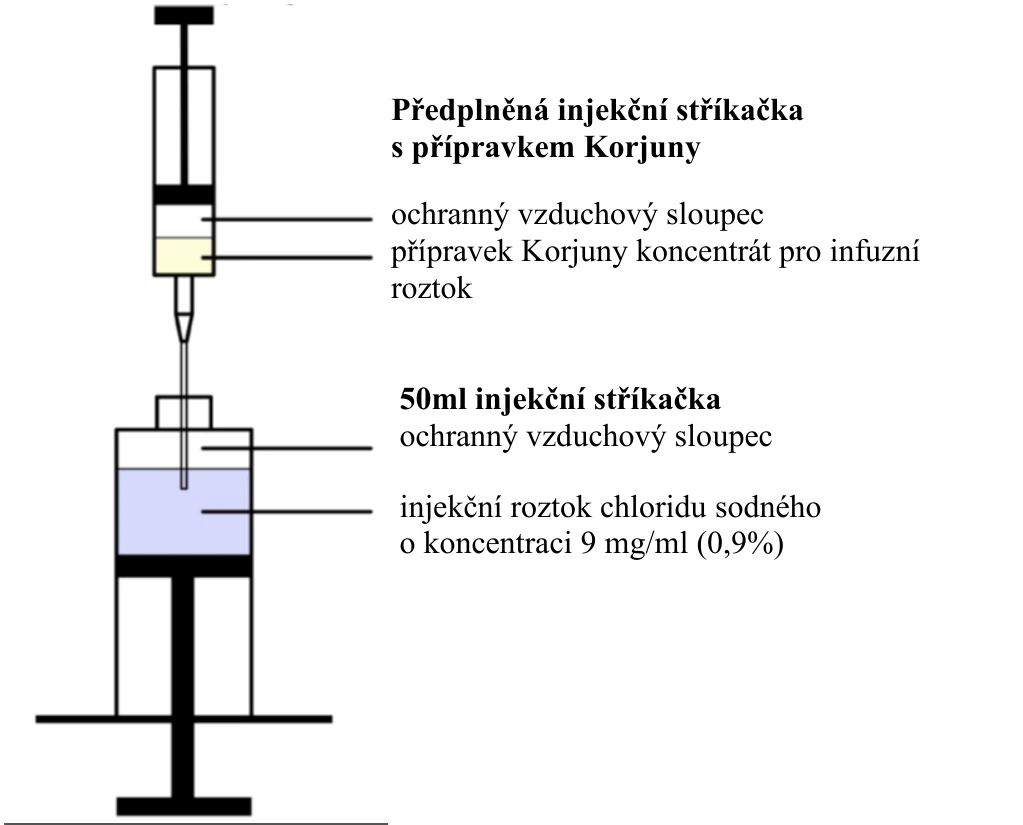
Kanyla se zavede otvorem 50ml injekční stříkačky tak, aby byla ponořena do injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%) (obrázek 2).
Přípravek Korjuny v předplněné injekční stříkačce se nepodává přímo pacientovi.
Celý obsah předplněné injekční stříkačky se vstříkne do injekčního roztoku chloridu sodného
o koncentraci 9 mg/ml (0,9%).
- Při vyplachování předplněné injekční stříkačky se píst nesmí vytáhnout zpět, aby se zabránilo kontaminaci a zajistilo se vytlačení správného objemu.
- Podle tabulky 5 se zopakují předchozí kroky, aby se do 50ml injekční stříkačky vstříkl požadovaný počet předplněných injekčních stříkaček.
- 50ml injekční stříkačka se uzavře krytem a jemně se protřepe, aby se roztok promíchal.
- Po sejmutí krytu se z 50ml injekční stříkačky odstraní všechny vzduchové bubliny.
Červená odlupovací nálepka, která se nachází na vnitřní straně víčka krabičky a obsahuje text
„Naředěný přípravek Korjuny. Pouze k intraperitoneálnímu podání.“, se musí přilepit na 50ml injekční stříkačku. Jedná se o preventivní opatření, které má zajistit, aby byl přípravek Korjuny podáván pouze intraperitoneální infuzí.
- 50ml injekční stříkačka se vloží do infuzní pumpy.
Tabulka 5 Počet předplněných injekčních stříkaček a objemy potřebné pro přípravu roztoku přípravku Korjuny k intraperitoneální infuzi
| Infuze / dávka | Počet předplněných injekčních stříkaček o síle 10 mikrogra mů | Počet předplněných injekčních stříkaček o síle 50 mikrogra mů | Celkový objem přípravku Korjuny koncentrát pro infuzní roztok | Injekční roztok chloridu sodného o koncentraci 9 mg/ml (0,9%) | Konečný objem k podání |
10 mikrogramů | 1 | --- | 0,1 ml | 10 ml | 10,1 ml |
20 mikrogramů | 2 | --- | 0,2 ml | 20 ml | 20,2 ml |
50 mikrogramů | --- | 1 | 0,5 ml | 49,5 ml | 50 ml |
150 mikrogramů | --- | 3 | 1,5 ml | 48,5 ml | 50 ml |
Způsob podání
Katétr k intraperitoneálnímu podání zavádí za kontroly ultrazvukem lékař, který má zkušenosti s postupy intraperitoneálního podávání. Katétr se používá k drenáži ascitu a k podávání naředěného infuzního roztoku přípravku Korjuny a injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%). Doporučuje se, aby katétr zůstal v dutině břišní po celou dobu léčby. Na základě posouzení ošetřujícího lékaře může být vyňat den po poslední infuzi.
Před každým podáním přípravku Korjuny se musí provést drenáž ascitu až do zastavení spontánního odtoku nebo úlevy od příznaků (viz bod 4.4). Následně se před každým podáním přípravku Korjuny podá infuzí 500 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%), aby se podpořila distribuce protilátky v dutině břišní.
Naředěný infuzní roztok přípravku Korjuny se podává intraperitoneálně po dobu nejméně 3 hodin pomocí systému infuzní pumpy s konstantní rychlostí infuze takto:
- Připojená perfuzní hadička infuzní pumpy je předplněna naředěným infuzním roztokem přípravku Korjuny.
- Perfuzní hadička je připojena k Y spojce.
- Souběžně s každým podáním přípravku Korjuny se podává 250 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%) pomocí infuzního ventilu / Y spojky v perfuzním vývodu katétru.
- Rychlost pumpy se nastavuje podle objemu, který má být podán, a podle plánované doby podávání infuze v délce nejméně 3 hodiny.
Když se 50ml injekční stříkačka obsahující naředěný infuzní roztok přípravku Korjuny vyprázdní, nahradí se 50ml injekční stříkačkou obsahující 20 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%), aby se za nezměněných podmínek odstranil mrtvý objem v perfuzním vývodu (přibližně 2 ml). Zbývající injekční roztok chloridu sodného
o koncentraci 9 mg/ml (0,9%) lze zlikvidovat.
- Katétr se ponechá uzavřený až do další infuze.
- Den po poslední infuzi se provede drenáž ascitu až do zastavení spontánního odtoku. Následně lze katétr vyjmout.
Likvidace
Žádné zvláštní požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Atnahs Pharma Netherlands B. V.
Copenhagen Towers
Ørestads Boulevard 108, 5.tv
DK-2300 København S
Dánsko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/24/1826/001
EU/1/24/1826/002
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 10. února 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Korjuny