


Souhrn údajů o přípravku (SPC) - Blenrep
1. NÁZEV PŘÍPRAVKU
Blenrep 70 mg prášek pro koncentrát pro infuzní roztok
Blenrep 100 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Belantamab mafodotin je konjugát protilátky a léku (ADC), který obsahuje belantamab, afukosylovanou humanizovanou monoklonální IgG1κ protilátku specifickou pro antigen zrání B-lymfocytů (BCMA), produkovanou za použití technologie rekombinantní DNA v savčí buněčné linii (ovariální buňky křečíka čínského), která je konjugována s maleimidokaproylmonomethyl auristatinem F (mcMMAF).
Blenrep 70 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička s práškem obsahuje 70 mg belantamabu mafodotinu.
Po rekonstituci pomocí 1,4 ml vody pro injekci je v každém ml roztoku obsaženo 50 mg belantamabu mafodotinu.
Pomocná látka se známým účinkem
Každá injekční lahvička roztoku po rekonstituci obsahuje 0,28 mg polysorbátu 80 na 1,4 ml využitelného roztoku.
Blenrep 100 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička s práškem obsahuje 100 mg belantamabu mafodotinu.
Po rekonstituci pomocí 2 ml vody pro injekci je v každém ml roztoku obsaženo 50 mg belantamabu mafodotinu.
Pomocná látka se známým účinkem
Každá injekční lahvička roztoku po rekonstituci obsahuje 0,4 mg polysorbátu 80 na 2 ml využitelného roztoku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok (prášek pro koncentrát).
Lyofilizovaný bílý až žlutý prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Blenrep je indikován k léčbě dospělých pacientů s relabujícím nebo refrakterním mnohočetným myelomem:
- v kombinaci s bortezomibem a dexamethasonem u pacientů, kteří byli již dříve léčeni alespoň jedním typem léčby; a
- v kombinaci s pomalidomidem a dexamethasonem u pacientů, kteří byli již dříve léčeni alespoň jedním typem léčby obsahujícím lenalidomid.
4.2 Dávkování a způsob podání
Léčba přípravkem Blenrep musí být zahájena a vedena pod dohledem lékaře se zkušenostmi s léčbou mnohočetného myelomu.
Doporučená podpůrná péče
Pacienti musí před podáním každé z prvních čtyř dávek léčby přípravku Blenrep, a pokud je to klinicky indikováno, tak i následně, podstoupit oční vyšetření (včetně vyšetření zrakové ostrosti a vyšetření štěrbinovou lampou) u očního lékaře (viz bod 4.4).
Dávkování
Podávání přípravku Blenrep má pokračovat podle doporučeného rozvrhu až do progrese onemocnění nebo nepřijatelné toxicity. Přípravek Blenrep se podává v kombinaci s další léčbou (viz tabulka 1). Pro informace k dalším léčivým přípravkům podávaným společně s přípravkem Blenrep viz bod 5.1 a příslušný aktuální Souhrn údajů o přípravku.
Tabulka 1: Doporučená počáteční dávka přípravku Blenrep v kombinaci s další léčbou
| Kombinovaný režim | Rozvrh pro doporučenou počáteční dávku |
| S bortezomibem a dexamethasonem (BVd)a (délka cyklu = 3 týdny) | 2,5 mg/kg jednou za 3 týdny |
| S pomalidomidem a dexamethasonem (BPd) (délka cyklu = 4 týdny) |
|
a Bortezomib a dexamethason se podávají v prvních osmi cyklech.
V případě, že dojde k vynechání plánované dávky z jiných důvodů, než jsou nežádoucí účinky, doporučuje se pokračovat v podávání přípravku Blenrep se začátkem dalšího plánovaného cyklu léčby.
V případě, že dojde k vynechání plánované dávky z důvodu nežádoucích účinků, doporučuje se obnovit podávání přípravku Blenrep se začátkem dalšího plánovaného cyklu léčby po odeznění nežádoucích účinků (viz tabulka 3).
Úprava dávkování
Úprava dávkování bude nutná téměř u všech pacientů, aby se zvládla bezpečnost a snášenlivost. Snížené dávky přípravku Blenrep jsou uvedeny v tabulce 2. Doporučené úpravy dávkování v případě výskytu nežádoucích účinků jsou uvedeny v tabulce 3.
Tabulka 2: Rozvrh snížených dávek přípravku Blenrep
| Kombinace s bortezomibem a dexamethasonem | Kombinace s pomalidomidem a dexamethasonem | |
| Rozvrh pro doporučenou počáteční dávku | 2,5 mg/kg každé 3 týdny | 2,5 mg/kg jednou v 1. cyklu a následně od 2. cyklu 1,9 mg/kg každé 4 týdny |
| Snížená dávka 1 | 1,9 mg/kg každé 3 týdny | 1,9 mg/kg každých 8 týdnů |
| Snížená dávka 2 | NAa | 1,4 mg/kg každých 8 týdnů |
NA = neuplatňuje se.
a Druhé snížení dávky se neprovádí.
Nežádoucí účinky postihující oči
Příhody postihující oči byly klasifikovány na základě nálezů zjištěných vyšetřením rohovky a stanovením nejlépe korigované zrakové ostrosti (BCVA). Ošetřující lékař musí před stanovením dávky přípravku Blenrep zkontrolovat výsledky očního vyšetření pacienta.
Nálezy zjištěné při vyšetření rohovky mohou, ale nutně nemusí, být provázeny změnami BCVA. Závažnost nežádoucích účinků na oči je dána stavem nejvíce postiženého oka, protože obě oči nemusejí být postiženy stejnou měrou. Je důležité, aby lékař při úvahách o odložení či snížení dávky zvážil nejen nálezy zjištěné při vyšetření rohovky, ale také změny zrakové ostrosti a další pacientem hlášené příznaky.
Dávku sníženou z důvodu nežádoucích účinků postihujících oči opětovně nezvyšujte. Případné opětovné zvýšení dávky původně snížené z jiných důvodů než nežádoucích účinků postihujících oči musí vycházet z klinického posouzení.
Tabulka 3: Doporučené úpravy dávkování při výskytu nežádoucích účinků
| Nežádoucí účinek | Závažnosta | Doporučené úpravy dávkování |
| Nežádoucí účinky postihující očib (viz bod 4.4) | Mírná (stupeň 1) Nález(y) při vyšetření rohovky Mírná povrchová bodová keratopatie se zhoršením oproti výchozímu stavu, s příznaky nebo bez nich. Změna BCVA Pokles z výchozího stavu o 1 řádek hodnocení zrakové ostrosti dle Snellena. | Léčba má pokračovat při aktuální dávce. |
| Nežádoucí účinek | Závažnosta | Doporučené úpravy dávkování |
Střední (stupeň 2) Nález(y) při vyšetření rohovky Středně těžká povrchová bodová keratopatie, nepravidelná depozita podobná mikrocystám, periferní subepiteliální zákal nebo nová periferní stromální opacita. Změna BCVA Pokles z výchozího stavu o 2 nebo 3 řádky (a Snellenovo skóre není horší než 20/200) nebo Těžká (stupeň 3) Nález(y) při vyšetření rohovky Těžká povrchová bodová keratopatie, rozptýlená depozita podobná mikrocystám postihující centrální rohovku, centrální subepiteliální zákal nebo nová centrální stromální opacita. Změna BCVA Pokles z výchozího stavu o více než 3 řádky (a Snellenovo skóre není horší než 20/200) | Přerušte léčbu až do zlepšení výsledků jak vyšetření rohovky, tak i BCVA na mírnou závažnost nebo lepší. Léčbu obnovte se sníženou dávkou 1 dle tabulky 2. Je-li před stanovením dávky pro 2. cyklus BPd zjištěna toxicita, snižte dávku přípravku Blenrep ve 2. cyklu a všech následujících cyklech na dávku 1,9 mg/kg každé 4 týdny. | |
Epiteliální defekt rohovky jako např. vředy rohovky nebo změna BCVA horší než 20/200 (stupeň 4) Nález(y) při vyšetření rohovky Epiteliální defekt rohovky jako např. vředy rohovky.b Změna BCVA | Přerušte léčbu až do zlepšení výsledků jak vyšetření rohovky, tak i BCVA na mírnou závažnost nebo lepší. Léčbu případně obnovte se sníženou dávkou 1 u BVd a sníženou dávkou 2 u BPd dle tabulky 2. V případě zhoršení příznaků, kdy pacient nereaguje na odpovídající léčbu, zvažte trvalé ukončení léčby. |
| Nežádoucí účinek | Závažnosta | Doporučené úpravy dávkování |
Pokles na Snellenovo skóre horší než 20/200. | ||
| Trombocytopeniec (viz bod 4.4) | Stupeň 3 | Bez krvácení:
S krvácením:
Zvažte další podpůrnou léčbu (např. transfuzi) dle klinické indikace a místní praxe. |
| Stupeň 4 | Podávání přípravku přerušte. Zvažte obnovení léčby po zlepšení na stupeň 3 nebo lepší, avšak pouze pokud v době obnovení léčby nedochází k aktivnímu krvácení. Pacientům s předchozí dávkou 2,5 mg/kg znovu nasaďte přípravek Blenrep v dávce 1,9 mg/kg. Pacientům s předchozí dávkou 1,9 mg/kg nebo nižší znovu nasaďte stejnou dávku. | |
Reakce související s infuzí (viz | Stupeň 2 | Infuzi přerušte a poskytněte podpůrnou léčbu. Jakmile se příznaky zlepší na stupeň 1 nebo lepší, pokračujte v infuzi rychlostí nejméně o 50 % nižší a případně zvažte premedikaci. |
| Stupeň 3 | Infuzi přerušte a poskytněte podpůrnou léčbu. Jakmile se stav zlepší, pokračujte v infuzi s nižší rychlostí. Pro další infuzi zvažte premedikaci | |
| Stupeň 4 | Trvale ukončete podávání přípravku Blenrep.
| |
| Pneumonitida (viz bod 4.8) | Stupeň ≥ 3 | Trvale ukončete podávání přípravku Blenrep. |
Další nežádoucí účinky (viz | Stupeň 3 | Přerušte léčbu přípravkem Blenrep, dokud nedojde ke zlepšení na stupeň 1 nebo lepší. Pacientům s předchozí dávkou 2,5 mg/kg znovu nasaďte přípravek Blenrep v dávce 1,9 mg/kg. Pacientům s předchozí dávkou 1,9 mg/kg nebo nižší znovu nasaďte stejnou dávku. |
| Nežádoucí účinek | Závažnosta | Doporučené úpravy dávkování |
| Stupeň 4 | Zvažte trvalé ukončení podávání přípravku Blenrep. V případě pokračování léčby přerušte podávání přípravku Blenrep, dokud nedojde ke zlepšení na stupeň 1 nebo lepší. Pacientům s předchozí dávkou 2,5 mg/kg znovu nasaďte přípravek Blenrep v dávce 1,9 mg/kg. Pacientům s předchozí dávkou 1,9 mg/kg nebo nižší znovu nasaďte stejnou dávku. |
BCVA = nejlépe korigovaná zraková ostrost; BPd = Blenrep s pomalidomidem a dexamethasonem; BVd = Blenrep s bortezomibem a dexamethasonem.
a Nežádoucí účinky nepostihující oči byly klasifikovány podle Obecných terminologických kritérií definujících nežádoucí příhody (National Cancer Institute Common Terminology Criteria for Adverse Events, CTCAE) Národního onkologického institutu (National Cancer Institute, NCI). b Postižení rohovky může vést ke vzniku vředů rohovky. Tyto případy je třeba neprodleně ošetřit dle klinického doporučení očního specialisty. Vřed rohovky je epiteliální defekt nad stromální infiltrací. c Pokud je trombocytopenie považována za související s onemocněním, není doprovázena krvácením a obnoví se transfuzí na trombocyty >25 x 109/l, může být zváženo pokračování v léčbě současnou dávkou.
Zvláštní skupiny pacientů
Starší pacienti
U pacientů ve věku 65 let a starších (viz bod 5.2) není doporučena žádná úprava dávkování (viz body 4.8 a 5.2).
Porucha funkce ledvin
U pacientů s lehkou (eGFR [odhadovaná glomerulární filtrace] 60–89 ml/min), středně těžkou (eGFR 30–59 ml/min), či těžkou poruchou funkce ledvin (eGFR < 30 ml/min bez nutnosti dialýzy), ani s onemocněním ledvin v terminálním stádiu (eGFR < 15 ml/min s nutností dialýzy) není doporučena žádná úprava dávkování (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (celkový bilirubin vyšší než horní hranice normálních hodnot [ULN] až ≤ 1,5 × ULN a jakákoli hladina aspartátaminotransferázy [AST], nebo celkový bilirubin ≤ ULN při AST > ULN) není doporučena žádná úprava dávkování. Nejsou k dispozici dostatečné údaje týkající se pacientů se středně těžkou poruchou funkce jater (celkový bilirubin > 1,5 × ULN až ≤ 3,0 × ULN a jakákoli hladina AST) nebo u pacientů s těžkou poruchou funkce jater (celkový bilirubin > 3,0 × ULN a jakákoli hladina AST), na jejichž základě by bylo možno stanovit doporučené dávkování; přípravek Blenrep má být u těchto pacientů podáván pouze v případě, že potenciální přínosy převažují nad možnými riziky (viz bod 5.2).
Tělesná hmotnost
Přípravek Blenrep se dávkuje podle aktuální výchozí tělesné hmotnosti a byl zkoumán u pacientů s tělesnou hmotností 37 až 170 kg (viz bod 5.2). V případě změny tělesné hmotnosti > 10 % v průběhu léčby přepočítejte dávku podle aktuální tělesné hmotnosti v okamžiku podávání dávky.
Pediatrická populace
Použití přípravku Blenrep k léčbě relabujícího a refrakterního mnohočetného myelomu u pediatrické populace není relevantní.
Způsob podání
Přípravek Blenrep je určen pouze k intravenózní infuzi a podává se intravenózní infuzní pumpou za použití infuzního setu vyrobeného z polyvinylchloridu nebo polyolefinu po dobu přibližně 30 minut. V případě reakce související s infuzí (IRR) lze dobu podávání prodloužit nad 30 minut, avšak celková doba použití včetně přípravy a podání dávky nesmí překročit přípustných 6 hodin.
Přípravek Blenrep se nesmí podávat prostřednictvím intravenózní tlakové („push“) injekce ani bolusové dávky.
Přípravek Blenrep je třeba před podáním naředit.
Filtrace naředěného roztoku není nutná. Pokud je však zředěný roztok filtrován, doporučuje se filtr na bázi polyethersulfonu (PES) o velikosti 0,2 μm nebo 0,22 μm.
Návod k naředění, opatření před zacházením s léčivým přípravkem nebo před jeho podáním a pro likvidaci injekčních lahviček jsou uvedeny v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Nežádoucí účinky postihující oči
Při používání přípravku Blenrep byly hlášeny nežádoucí účinky postihující oči (např. rozmazané vidění, syndrom suchého oka, podráždění očí nebo světloplachost). Nejčastěji hlášené nálezy zjištěné při vyšetření rohovky zahrnují povrchovou bodovou keratopatii, změny epitelu podobné mikrocystám a zákal, se změnami zrakové ostrosti a dalšími příznaky i bez nich. Klinicky relevantní změny zrakové ostrosti mohou být spojeny s dočasnými obtížemi při řízení nebo obsluhování strojů (viz bod 4.7 a 4.8). Pacienty je třeba poučit, aby se v případě vizuálních příznaků dočasně vyhýbali činnostem, jako je řízení motorových vozidel nebo obsluha strojů (viz bod 4.7) a aby neprodleně hlásili jakékoli změny zraku. Doporučuje se pravidelné oftalmologické monitorování.
Lékař má vyzvat pacienta, aby lékaře informoval o veškerých příznacích postihujících oči. Před podáním každé z prvních čtyř dávek přípravku Blenrep a poté dle klinické indikace i v průběhu léčby je třeba provést oční vyšetření včetně vyšetření zrakové ostrosti a vyšetření štěrbinovou lampou.
Pacienty je třeba poučit, aby si během léčby nejméně čtyřikrát denně aplikovali umělé slzy bez konzervačních látek. Pacienti se musí do konce léčby vyhýbat používání kontaktních čoček. Pod dohledem oftalmologa lze používat bandážní kontaktní čočky.
U pacientů s nálezem z vyšetření rohovky (keratopatie, jako např. povrchová bodová keratopatie nebo depozita podobná mikrocystám) se změnou zrakové ostrosti nebo bez ní může být na základě závažnosti nálezů vyžadována úprava dávky (odložení, popř. snížení) nebo přerušení léčby (viz tabulka 3).
Byly hlášeny případy výskytu změn v subbazálním nervovém plexu rohovky (např. fragmentace nervových vláken a ztráta nervových vláken) vedoucí k hypestézii rohovky, a také případy vředů na rohovce (ulcerózní a infekční keratitida) (viz bod 4.8). Tyto případy je třeba neprodleně ošetřit dle klinického doporučení očního lékaře. Léčba přípravkem Blenrep musí být až do zhojení vředu na rohovce přerušena (viz tabulka 3).
Trombocytopenie
Při užívání přípravku Blenrep byly hlášeny trombocytopenické příhody (trombocytopenie a pokles počtu trombocytů). Trombocytopenie může vést k závažným krvácivým příhodám, včetně gastrointestinálního a intrakraniálního krvácení (viz bod 4.8).
Během léčby se má často monitorovat kompletní krevní obraz včetně diferenciálu a počtu trombocytů. Pacienti s trombocytopenií stupně 3 nebo 4, nebo pacienti kteří jsou současně léčeni antikoagulancii, vyžadují častější sledování a mají být léčeni s odložením nebo snížením dávky (viz tabulka 3). Podpůrná léčba (např. transfuze trombocytů) má být prováděna podle standardní lékařské praxe.
Reakce související s infuzí
Při podání přípravku Blenrep byly hlášeny reakce související s infuzí (IRR). Většina IRR byla stupně 1 až 2 a vymizely ve stejný den (viz bod 4.8). Pokud se při infuzi vyskytne reakce stupně 2 nebo vyššího, snižte v závislosti na závažnosti příznaků rychlost infuze nebo infuzi pozastavte. Zahajte vhodnou léčbu a pokud je stav pacienta stabilizovaný, začněte podávat infuzi pomalejší rychlostí. Pokud se vyskytne IRR stupně 2 nebo vyššího, u následných infuzí zvažte podání premedikace (viz tabulka 3).
Pneumonitida
Při užívání přípravku Blenrep byly zaznamenány případy pneumonitidy včetně fatálních. U pacientů s novými či zhoršujícími se neobjasněnými plicními příznaky (např. kašel, dušnost) se musí provést vyhodnocení pro vyloučení případné pneumonitidy. V případě podezření na pneumonitidu stupně 3 a vyššího nebo jejího potvrzení se doporučuje přerušit podávání přípravku Blenrep a zahájit vhodnou léčbu.
Reaktivace viru hepatitidy B
U pacientů léčených přípravky, jež cílí na B-lymfocyty, k nimž patří přípravek Blenrep, může dojít k reaktivaci viru hepatitidy B (HBV), která může v některých případech vést ke vzplanutí hepatitidy, jaternímu selhání a úmrtí. U pacientů s doloženou pozitivní sérologií HBV se musí sledovat klinické a laboratorní známky reaktivace HBV dle klinických doporučení. U pacientů, u nichž dojde v průběhu léčby přípravkem Blenrep k reaktivaci HBV, je třeba léčbu přípravkem Blenrep přerušit a zahájit příslušnou léčbu dle klinických doporučení.
Pomocné látky se známým účinkem
Polysorbát 80
Tento léčivý přípravek obsahuje polysorbát 80 (E 433), který může způsobovat alergické reakce. Jedna 70mg injekční lahvička obsahuje 0,28 mg polysorbátu 80 (E 433) v 1,4 ml odebraného rekonstituovaného roztoku a jedna 100mg injekční lahvička obsahuje 0,4 mg polysorbátu 80 (E 433) ve 2 ml odebraného rekonstituovaného roztoku.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí. Na základě dostupných in vitro a klinických údajů existuje nízké riziko farmakokinetických nebo farmakodynamických lékových interakcí belantamabu mafodotinu. Klinická farmakokinetická hodnocení belantamabu mafodotinu v kombinaci s bortezomibem, lenalidomidem, pomalidomidem a/nebo dexamethasonem neukázala žádnou klinicky významnou lékovou interakci mezi belantamabem mafodotinem a těmito léčivými přípravky s malou molekulou.
4.6 Fertilita, těhotenství a kojení
Ženy v reprodukčním věku / antikoncepce u žen a mužů
Ženy
U žen v reprodukčním věku se před zahájením léčby přípravkem Blenrep musí vyloučit možné těhotenství. Ženy v reprodukčním věku musí během léčby přípravkem Blenrep a další alespoň čtyři měsíce po poslední dávce používat účinnou antikoncepci.
Muži
Muži s partnerkami v reprodukčním věku musí během léčby přípravkem Blenrep a dalších alespoň šest měsíců po poslední dávce používat účinnou antikoncepci.
Těhotenství
Nejsou k dispozici žádné údaje o podávání belantamabu mafodotinu těhotným ženám. Na základě mechanismu účinku cytotoxické složky monometyl auristatinu F (MMAF) může belantamab mafodotin při podání těhotné ženě způsobit embryofetální poškození (viz bod 5.3). Je známo, že lidské imunoglobuliny (IgG) procházejí placentou, a vzhledem k tomu, že belantamab mafodotin je IgG, existuje proto možnost jeho přenosu z matky na vyvíjející se plod.
Přípravek Blenrep má být v těhotenství užíván pouze tehdy, pokud jeho přínos pro matku převýší možné riziko pro plod. Pokud je třeba léčit těhotnou ženu, musí být jasně poučena o možném riziku pro plod.
Kojení
Není známo, zda je belantamab mafodotin vylučován do lidského mateřského mléka. Imunoglobulin G (IgG) je v mateřském mléce přítomen v malém množství. Vzhledem k tomu, že belantamab mafodotin je humanizovaná monoklonální protilátka IgG, a vzhledem k mechanismu účinku může u kojených novorozenců nebo kojenců léčených matek způsobit závažné nežádoucí účinky.
Přípravek Blenrep se nesmí užívat během období kojení a kojení musí být vyloučeno po dobu alespoň 3 měsíců po poslední dávce přípravku Blenrep.
Fertilita
Na základě nálezů u zvířat a vzhledem k mechanismu účinku může belantamab mafodotin narušit fertilitu žen a mužů v reprodukčním věku (viz bod 5.3).
Lékař má tudíž ženy a muže v reprodukčním věku, kteří chtějí mít v budoucnu děti a mají se léčit přípravkem Blenrep, poučit o možnostech zachování fertility.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Blenrep má mírný vliv na schopnost řídit nebo obsluhovat stroje.
Pacienty je třeba poučit, aby po dobu léčby přípravkem Blenrep dbali při řízení nebo obsluze strojů zvýšené opatrnosti, neboť přípravek může mít vliv na jejich zrak, a dopadem na zrakovou ostrost a v důsledku jiných nežádoucích účinků postihujících oči tak ovlivnit jejich schopnost řídit a obsluhovat stroje (viz body 4.4 a 4.8).
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky (jakéhokoli stupně) byly nálezy zjištěné vyšetřením rohovky (včetně keratopatie) (84 %), snížená zraková ostrost (81 %), trombocytopenie (62 %), rozmazané vidění (52 %), syndrom suchého oka (36 %), pocit cizího tělesa v oku (32 %), světloplachost (30 %), podráždění očí (28 %), neutropenie (27 %), anémie (23 %), průjem (23 %), neuropatie (23 %) a bolest oka (21 %).
Nejčastějšími závažnými nežádoucími účinky (jakéhokoli stupně) byly pneumonie (9 %), pyrexie (4 %), covid-19 (3 %), pneumonie způsobená covidem-19 (3 %) a trombocytopenie (2 %).
Podíl jedinců s přerušenou léčbou z důvodu nežádoucích účinků byl 24 %. Nejčastějšími nežádoucími účinky, které vedly k přerušení léčby, byly příhody postihující oči (7 %).
Četnost snížení dávky z důvodu nežádoucích účinků byla 63 %. Nejčastějšími nežádoucími účinky, které vedly ke snížení dávky, byly příhody postihující oči (39 %), trombocytopenie (12 %), snížený počet trombocytů (6 %), nespavost (5 %), periferní senzomotorická neuropatie (5 %), periferní neuropatie (5 %), neutropenie (4 %), únava (3 %) a snížený počet neutrofilů (2 %).
Četnost zpoždění dávky podávání přípravku z důvodu nežádoucích účinků byla 83 %. Nejčastějšími nežádoucími účinky, které vedly ke zpoždění dávky podávání přípravku, byly příhody postihující oči (67 %), trombocytopenie (16 %), covid-19 (11 %), snížený počet trombocytů (8 %), neutropenie (8 %), infekce horních cest dýchacích (7 %), pneumonie (7 %), průjem (4 %), pyrexie (4 %), snížený počet neutrofilů (4 %), periferní senzomotorická neuropatie (4 %), bronchitida (3 %), pneumonie způsobená covidem-19 (3 %), katarakta (3 %), periferní neuropatie (3 %) a zvýšená hladina alaninaminotransferázy (3 %).
Tabulkový přehled nežádoucích účinků
Četnost nežádoucích účinků je založena na četnosti nežádoucích účinků ze všech příčin u pacientů s mnohočetným myelomem vystavených belantamabu mafodotinu, u kterých je po důkladném zhodnocení příčinná souvislost mezi léčivým přípravkem a nežádoucím účinkem přinejmenším rozumně pravděpodobná.
Bezpečnost belantamabu mafodotinu byla hodnocena u více než 7 500 pacientů s mnohočetným myelomem, včetně 516 pacientů, kteří dostávali belantamab mafodotin v tripletových kombinacích jako součást studií DREAMM-6 (otevřená studie eskalace dávky fáze 1/2), DREAMM-7 a DREAMM-8, 312 pacientů, kteří dostávali belantamab mafodotin v monoterapii ve studiích DREAMM-2 a DREAMM-3, včetně pacientů z postmarketingového sledování.
Nežádoucí účinky jsou uvedeny v tabulce 4 podle tříd orgánových systémů a četnosti výskytu.
V každé skupině rozdělené dle četnosti jsou nežádoucí účinky seřazeny podle klesající závažnosti. Četnosti jsou definovány takto:
Velmi časté: ≥ 1/10
Časté: ≥ 1/100 až < 1/10
Méně časté: ≥ 1/1 000 až < 1/100
Vzácné: ≥ 1/10 000 až < 1/1 000
Velmi vzácné: < 1/10 000
Není známo: četnost nelze z dostupných údajů odhadnout
| Tabulka 4: Nežádoucí účinky u pacientů s mnohočetným myelomem léčených belantamabem | ||||
| mafodotinem v klinických studiích a po uvedení přípravku na trh | ||||
| Třída orgánových systémů (SOC) | Nežádoucí účinek | Četnost výskytu | Incidence (%) | |
| Jakýkoli stupeň | Stupeň 3–4 | |||
| Infekce a infestace | Covid-19 | Velmi časté | 18 | 3 |
| Infekce horních cest dýchacích | Velmi časté | 15 | < 1 | |
| Pneumonie | Velmi časté | 13 | 7 | |
| Infekce močových cest | Časté | 9 | 2 | |
| Bronchitida | Časté | 5 | < 1 | |
| Pneumonie způsobená covidem-19 | Časté | 3 | 2 | |
| Reaktivace hepatitidy B | Méně časté | < 1 | < 1 | |
| Poruchy krve a lymfatického systému | Trombocytopeniea | Velmi časté | 62 | 47 |
| Neutropenieb | Velmi časté | 27 | 22 | |
| Anémie | Velmi časté | 23 | 12 | |
| Lymfopeniec | Velmi časté | 10 | 7 | |
| Leukopenied | Časté | 9 | 4 | |
| Febrilní neutropenie | Časté | 1 | 1 | |
| Poruchy imunitního systému | Hypogamaglobulinémie | Časté | 2 | < 1 |
Poruchy metabolismu a výživy | Snížená chuť k jídlu | Časté | 8 | < 1 |
| Psychiatrické poruchy | Nespavost | Velmi časté | 13 | 1 |
| Poruchy nervového systému | Neuropatiee | Velmi časté | 23 | 2 |
| Poruchy oka | Nálezy zjištěné při vyšetření rohovky (včetně keratopatie)f,g | Velmi časté | 84 | 62 |
| Snížená zraková ostrostf | Velmi časté | 81 | 50 | |
| Rozmazané vidění | Velmi časté | 52 | 13 | |
| Syndrom suchého oka | Velmi časté | 36 | 5 | |
| Pocit cizího tělesa v oku | Velmi časté | 32 | 2 | |
| Světloplachost | Velmi časté | 30 | 1 | |
| Podráždění očí | Velmi časté | 28 | 3 | |
| Bolest očí | Velmi časté | 21 | < 1 | |
| Katarakta | Velmi časté | 13 | 4 | |
| Poruchy zraku | Časté | 8 | 5 | |
| Zvýšená lakrimace | Časté | 5 | < 1 | |
| Diplopie | Časté | 3 | < 1 | |
| Svědění očí | Časté | 2 | < 1 | |
| Nepříjemné pocity v oku | Časté | 1 | < 1 | |
| Vřed rohovkyh | Časté | 1 | < 1 | |
| Hypestézie rohovky | Není známo | - | - | |
| Třída orgánových systémů (SOC) | Nežádoucí účinek | Četnost výskytu | Incidence (%) | |
| Jakýkoli stupeň | Stupeň 3–4 | |||
Respirační, hrudní a mediastinální poruchy | Kašel | Velmi časté | 11 | < 1 |
| Dušnost | Časté | 9 | 1 | |
| Pneumonitida | Méně časté | < 1 | < 1 | |
| Gastrointestinální poruchy | Průjem | Velmi časté | 23 | 2 |
| Nauzea | Velmi časté | 17 | < 1 | |
| Zácpa | Velmi časté | 15 | < 1 | |
| Zvracení | Časté | 7 | < 1 | |
| Poruchy jater a žlučových cest | Zvýšená hladina aspartátaminotransferázy | Velmi časté | 15 | 2 |
Zvýšená hladina alaninaminotransferázy | Velmi časté | 13 | 3 | |
Zvýšená hladina gamaglutamyltransferázy | Velmi časté | 11 | 5 | |
| Porto-sinusová vaskulární poruchai | Méně časté | < 1 | < 1 | |
| Poruchy kůže a podkožní tkáně | Vyrážka | Časté | 4 | < 1 |
Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie | Velmi časté | 11 | < 1 |
| Bolest zad | Velmi časté | 11 | 1 | |
| Zvýšená hladina kreatinfosfokinázy | Časté | 3 | 1 | |
| Poruchy ledvin a močových cest | Albuminuriej | Časté | 3 | < 1 |
| Celkové poruchy a reakce v místě aplikace | Únava | Velmi časté | 19 | 3 |
| Pyrexie | Velmi časté | 18 | < 1 | |
| Astenie | Časté | 6 | 1 | |
| Poranění, otravy a procedurální komplikace | Reakce související s infuzík | Velmi časté | 11 | < 1 |
a Zahrnuje trombocytopenii a snížený počet trombocytů
b Zahrnuje neutropenii a snížený počet neutrofilů
c Zahrnuje lymfopenii a snížený počet lymfocytů
d Zahrnuje leukopenii a snížený počet bílých krvinek
e Zahrnuje periferní senzomotorickou neuropatii, periferní neuropatii, neuralgii, polyneuropatii, periferní motorickou neuropatii, ztrátu citlivosti, periferní senzomotorickou neuropatii. f Na základě nálezů z očního vyšetření
g Zahrnuje povrchovou tečkovitou keratopatii, epiteliální změny podobné mikrocystám, tečkovaný vírový barvicí vzor, subepiteliální zákal, defekty epitelu rohovky a stromální zákal se změnami zrakové ostrosti nebo bez nich.
h Zahrnuje infekční keratitidu a ulcerózní keratitidu
i Známky nebo příznaky mohou zahrnovat abnormální jaterní testy, portální hypertenzi, varixy a ascites.
j Zahrnuje albuminurii, přítomnost albuminu v moči, zvýšený poměr albuminu/kreatininu v moči a mikroalbuminurii
k Zahrnuje nežádoucí účinky vyhodnocené jako související s infuzí. Reakce související s infuzí mohou zahrnovat mimo jiné pyrexii, zimnici, průjem, nauzeu, astenii, hypertenzi, letargii a tachykardii.
Popis vybraných nežádoucích účinků
Nežádoucí účinky postihující oči
Ze souhrnných souborů údajů ze tří hodnocení belantamabu mafodotinu v kombinaci s další léčbou (n = 516), a to DREAMM-6 (otevřená studie eskalace dávky fáze 1/2), DREAMM-7 a DREAMM-8, byly hlášeny oční příhody a zahrnovaly nálezy z oftalmologických vyšetření a nežádoucí reakce postihující oči. Nejčastějšími příhodami (> 25 %) byly snížená zraková ostrost (90 %), nálezy zjištěné při vyšetření rohovky (89 %), rozmazané vidění (62 %), syndrom suchého oka (44 %), pocit cizího tělesa v oku (40 %), světloplachost (37 %), podráždění očí (35 %) a bolest očí (27 %).
Nálezy zjištěné při vyšetření rohovky (keratopatie, jako povrchová bodová keratopatie nebo depozita podobná mikrocystám) byly na základě očních vyšetření hlášeny ve stupni 1 u 5 % pacientů, stupni 2 u 14 %, stupni 3 u 59 % a stupni 4 u 12 % pacientů. U < 1 % pacientů (n = 5) byly hlášeny případy vředů rohovky (ulcerózní a infekční keratitida). Alespoň jeden nález zjištěný při vyšetření rohovky nebo událost související s BCVA (stupeň ≥ 2) hlásilo 86 % pacientů.
Tabulka 5 shrnuje zhoršené vidění u pacientů s normálním výchozím stavem (Snellenovo skóre zrakové ostrosti 20/25 nebo lepší alespoň na jednom oku) a nálezy zjištěné při vyšetření rohovky ze souhrnných údajů z podávání belantamabu mafodotinu v kombinaci s další léčbou.
Tabulka 5: Medián trvání nežádoucích účinků postihujících oči a jejich řešení v rámci klinických studií s belantamabem mafodotinem (DREAMM-6, DREAMM-7, DREAMM-8; n = 516)
| Bilaterální pokles BCVA | Nálezy zjištěné při vyšetření rohovky (události stupně 2+) | ||
20/50 nebo horší | 20/200 nebo horší | ||
| Pacienti s událostí, n (%) | 161 (31) | 8 (2) | 423 (82) |
| Medián do prvního nástupu (dny) | 85 | 99 | 43 |
| Zlepšení první událostia, n (%) | 155 (96) | 8 (100) | – |
| Vyřešení první událostib, n (%) | 145 (90)c | 6 (75)c | 355 (84)d |
| Medián do vyřešení první události (dny) (rozsah) | 57 (8, 908) | 86,5 (22, 194) | 106 (8, 802) |
| Přetrvání první událostib, n (%) | 16 (10) | 2 (25) | 68 (16) |
| Pokračování léčby a další sledování, n (%) | 3 (2) | - | 4 (< 1) |
| Přerušení léčby a další sledování, n (%) | 2 (1) | - | 8 (2) |
| Přerušení léčby a ukončení sledování, n (%) | 11 (7) | 2 (25) | 56 (13) |
NA = neuplatňuje se.
a Zlepšení bylo definováno jako úprava skóre zpět nad 20/50 nebo 20/200 či horší alespoň na jednom oku. b K datu uzávěrky údajů (DREAMM-6: 28. února 2023; DREAMM-7: 2. října 2023; DREAMM-8: 29. ledna 2024).
c Vyřešení BCVA bylo definováno jako dosažení skóre 20/25 nebo lepšího alespoň na jednom oku. d Vyřešení nálezu zjištěného při vyšetření rohovky bylo definováno jako dosažení stupně 1 nebo lepšího dle očního vyšetření.
Reakce související s infuzí (IRR)
Incidence IRR napříč studiemi DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) byla 6 %. Téměř všechny IRR byly hlášeny jako stupeň 1 (2 %) a 2 (4 %); < 1 % pacientů prodělalo reakci stupně 3. Jeden pacient kvůli IRR léčbu ukončil. Incidence IRR v průběhu první infuze byla 4 %, v průběhu druhé infuze < 1 % a v průběhu dalších infuzí 2 %. U 3 % pacientů s událostí byly IRR řešeny snížením dávky, a u 41 % odložením dávky, zatímco u 50 % byla třeba dodatečná premedikace.
Trombocytopenie
Trombocytopenické příhody (trombocytopenie a snížený počet trombocytů) se vyskytly napříč studiemi DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) u 74 % pacientů. K trombocytopenii stupně 2 došlo u 10 % pacientů, stupně 3 u 26 % a stupně 4 u 33 % pacientů. Ke klinicky významnému krvácení (≥ stupeň 2) došlo u 5 % pacientů, kteří souběžně vykazovali nízký počet trombocytů (stupeň 3 až 4). Události s klinicky významným krvácením zahrnovaly trombocytopenii, snížený počet trombocytů, epistaxi, krvácení z močových cest, hemoroidální krvácení, gastrointestinální krvácení, krvácení z úst, mozkové krvácení a hematurii, přičemž se jednalo
o stupeň 2 u < 1 %, stupeň 3 u 2 %, stupeň 4 u 3 % a stupeň 5 u < 1 % pacientů. Medián do nástupu prvního výskytu trombocytopenie byl 8 dní (rozmezí hodnot: 1; 659). Medián trvání prvního výskytu trombocytopenie byl 15 dní (rozmezí hodnot: 1; 361). U 35 % pacientů s událostí byla trombocytopenie řešena snížením dávky a u 44 % odložením dávky; u 2 % bylo třeba léčbu trvale ukončit.
Infekce
Covid-19 byl hlášen napříč studiemi DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) u 23 % pacientů, přičemž u 4 % byl ve stupni 3 a u < 1 % ve stupni 4. Fatální následky nastaly u < 1 % pacientů, u 16 % vedl k odložení dávky, zatímco u < 1 % si vyžádal trvalé ukončení podávání přípravku.
Pneumonie byla hlášena napříč studiemi DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) u 18 % pacientů, přičemž u 9 % to bylo ve stupni 3 a u < 1 % ve stupni 4. V rámci vyskytnuvších se případů pneumonie měla 2 % fatální následky, u < 1 % vedla ke snížení dávky, u 11 % vedla k odložení dávky a 2 % si vyžádala trvalé ukončení podávání přípravku.
Pneumonie způsobená covidem-19 byla hlášena napříč studiemi DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) u 5 % pacientů, přičemž u 3 % to bylo ve stupni 3 a u < 1 % ve stupni 4. Fatální následky nastaly u 1 % pacientů, u 4 % vedla k odložení dávky, zatímco u < 1 % si vyžádala trvalé ukončení podávání přípravku.
Starší pacienti
Ve studiích DREAMM-6, DREAMM-7 a DREAMM-8 (n = 516) bylo 226 pacientů mladších 65 let, 211 pacientů ve věku 65 až méně než 75 let a 79 pacientů bylo ve věku 75 let nebo starších. Závažné nežádoucí účinky se vyskytly u 45 % pacientů mladších 65 let, ve srovnání s 60 % u pacientů ve věku 65 až méně než 75 let a 56 % u pacientů ve věku 75 let nebo starších. Nejčastějším závažným nežádoucím účinkem byla pneumonie, která byla hlášena u 9 % pacientů ve věku do 65 let, 17 % ve skupině 65 až méně než 75 let a 9 % ve skupině 75 let a starších.
Oční příhody (stupeň 3 nebo 4) se vyskytly u 76 % pacientů mladších 65 let, ve srovnání se 79 % u pacientů ve věku 65 až méně než 75 let a 71 % u pacientů ve věku 75 let nebo starších.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Na předávkování belantamabem mafodotinem není známé žádné specifické antidotum. V případě podezření na předávkování má být pacient monitorován z hlediska možného výskytu jakýchkoli známek nebo příznaků nežádoucích účinků a má být neprodleně nasazena podpůrná léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, monoklonální protilátky a konjugáty protilátek, ATC kód: L01FX15.
Mechanismus účinku
Belantamab mafodotin je humanizovaná IgG1κ monoklonální protilátka konjugovaná s cytotoxickou látkou mcMMAF. Belantamab mafodotin se váže na BCMA na povrchu buňky a rychle se internalizuje. Jakmile se dostane dovnitř nádorové buňky, uvolní se cytotoxická látka (cys-mcMMAF), která naruší mikrotubulární síť, což vede k zástavě buněčného cyklu a apoptóze. Protilátka podporuje rekrutaci a aktivaci efektorových imunitních buněk a ničí nádorové buňky pomocí buněčné cytotoxicity a fagocytózy závislých na protilátkách. Apoptóza indukovaná belantamabem mafodotinem je doprovázena markery imunogenní buněčné smrti, které mohou přispět k adaptivní imunitní odpovědi vůči nádorovým buňkám.
Farmakodynamické účinky
Elektrofyziologie srdce
Belantamab mafodotin ani cys-mcMMAF nezpůsobovaly při dávkách až 3,4 mg/kg jednou za 3 týdny žádné významné prodloužení QTc (> 10 ms).
Imunogenita
Protilátky proti léčivému přípravku (ADA) byly zjištěny jen zřídka. Nebyl zaznamenán žádný důkaz
o vlivu ADA na farmakokinetiku, účinnost ani bezpečnost.
Klinická účinnost a bezpečnost
DREAMM-7: belantamab mafodotin v kombinaci s bortezomibem a dexamethasonem Účinnost a bezpečnost belantamabu mafodotinu v kombinaci s bortezomibem a dexamethasonem (BVd) byla zkoumána v multicentrické, randomizované (1:1), otevřené klinické studii fáze 3 prováděné u pacientů s mnohočetným myelomem (MM), kteří relabovali po alespoň jedné předchozí linii léčby.
V rameni s BVd (n = 243) byl pacientům podáván belantamab mafodotin v dávce 2,5 mg/kg intravenózní infuzí každé tři týdny v první den každého cyklu; bortezomib v dávce 1,3 mg/m2 (subkutánně) vždy 1., 4., 8. a 11. den 1.–8. cyklu (21denní cykly); a dexamethason v dávce 20 mg (intravenózní infuzí nebo perorálně) v den podání bortezomibu a den poté. V rameni s daratumumabem, bortezomibem a dexamethasonem (DVd) (n = 251) byl pacientům podáván daratumumab v dávce 16 mg/kg (i.v.) každý týden v 1.–3. cyklu, každé 3 týdny ve 4.–8. cyklu, a každé 4 týdny od 9. cyklu dále. Schéma podávání dexamethasonu a bortezomibu bylo v obou ramenech shodné. Léčba v obou ramenech pokračovala až do progrese onemocnění, úmrtí, nepřijatelné toxicity, odvolání souhlasu pacienta nebo ukončení studie. Stratifikace pacientů proběhla podle Revidovaného mezinárodního stagingového systému (R-ISS), předchozí expozice bortezomibu a počtu předchozích linií léčby.
Klíčová vstupní kritéria zahrnovala potvrzenou diagnózu MM podle kritérií Mezinárodní pracovní skupiny pro myelom (IMWG), předchozí léčbu alespoň jednou linií léčby MM a zdokumentovanou progresi onemocnění během poslední léčby nebo po ní. Vyloučeni byli pacienti s intolerancí bortezomibu, refrakterní vůči bortezomibu podávanému dvakrát týdně, dříve léčeni terapií cílenou na BCMA, s probíhající periferní neuropatií nebo neuropatickou bolestí stupně ≥ 2, nebo s aktuálním epiteliálním defektem rohovky vyjma mírné bodové keratopatie.
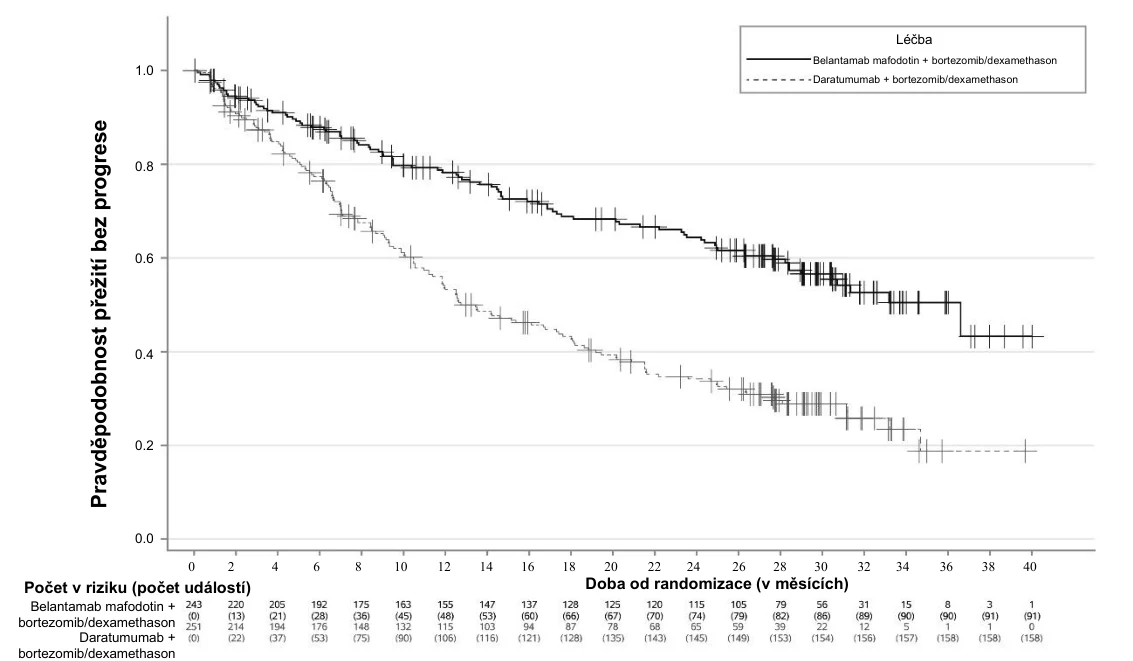
Primárním cílovým parametrem účinnosti bylo přežití bez progrese (PFS) hodnocené zaslepenou Nezávislou hodnotící komisí (Independent Review Committee, IRC) na základě kritérií IMWG pro MM.
Účinnost byla ve studii DREAMM-7 hodnocena celkem u 494 pacientů. Základní demografické údaje a charakteristiky byly v obou ramenech podobné a zahrnovaly: medián věku: 65 let (36 % ve věku 65–74 let a 14 % ve věku 75 let a více); 55 % mužů, 45 % žen; 83 % bělochů, 12 % Asijců, 4 % černochů, < 1 % smíšených ras; stadium při screeningu dle R-ISS: I (41 %), II (53 %), III (5 %); 28 % vysoké cytogenetické riziko, medián počtu předchozích linií léčby 1; 8 % s přítomným extramedulárním onemocněním (EMD); a u těch, kteří podstoupili léčbu (n = 488), výkonnostní stav podle Eastern Cooperative Oncology Group (ECOG PS) 0 (48 %), 1 (48 %) nebo 2 (4 %). V rameni s BVd podstoupilo 90 % pacientů předchozí léčbu inhibitory proteazomu (bortezomib, karfilzomib, ixazomib), 81 % pacientů podstoupilo předchozí léčbu imunomodulátory (lenalidomid, thalidomid, pomalidomid) a 67 % pacientů dříve podstoupilo autologní transplantaci kmenových buněk (ASCT). V tomto rameni bylo 9 % pacientů refrakterních vůči léčbě inhibitory proteazomu a 39 % pacientů refrakterních vůči imunomodulační léčbě. V rameni s DVd podstoupilo 86 % pacientů předchozí léčbu inhibitory proteazomu (bortezomib, karfilzomib, ixazomib), 86 % pacientů podstoupilo předchozí léčbu imunomodulátory (lenalidomid, thalidomid, pomalidomid) a 69 % pacientů dříve podstoupilo autologní transplantaci kmenových buněk (ASCT). Deset procent pacientů refrakterních vůči léčbě inhibitory proteazomu a 41 % pacientů refrakterních vůči imunomodulační léčbě.
U pacientů léčených belantamabem mafodotinem v kombinaci s bortezomibem a dexamethasonem došlo ke statisticky významnému zlepšení PFS, celkového přežití (OS) a míry negativity minimální reziduální nemoci (MRD) ve srovnání s daratumumabem, bortezomibem a dexamethasonem. Výsledky účinnosti v době první průběžné analýzy (uzávěrka údajů 2. října 2023), s výjimkou OS, kde jsou uvedeny údaje k datu uzávěrky údajů druhé průběžné analýzy (7. října 2024), jsou uvedeny v tabulce 6 a na obrázcích 1 a 2.
Tabulka 6: Výsledky zkoumání účinnosti ve studii DREAMM-7
Belantamab mafodotin plus bortezomib a dexamethason (BVd)a n = 243 | Daratumumab plus bortezomib a dexamethason (DVd)a n = 251 | |
| Primární cílový parametr | ||
| Přežití bez progrese (PFS)b | ||
| Počet pacientů (%) s událostí | 91 (37) | 158 (63) |
| Medián v měsících (95% CI)c | 36,6 (28,4; NR) | 13,4 (11,1; 17,5) |
| Poměr rizik (95% CI)d | 0,41 (0,31; 0,53) | |
| p-hodnotae | < 0,00001 | |
| Sekundární cílové parametry | ||
| Celkové přežití (OS) | ||
| Počet pacientů (%) s událostí | 68 (28) | 103 (41) |
| Medián v měsících (95% CI)c | NR (NR; NR) | NR (41; NR) |
| Poměr rizik (95% CI)d | 0,58 (0,43; 0,79) | |
| p-hodnota | 0,00023 | |
| Výskyt negativity minimální reziduální nemoci (MRD)b,f,g | ||
| Procento pacientů, (95% CI) | 24,7 (19,4; 30,6) | 9,6 (6,2; 13,9) |
Belantamab mafodotin plus bortezomib a dexamethason (BVd)a n = 243 | Daratumumab plus bortezomib a dexamethason (DVd)a n = 251 | |
| p-hodnotah | < 0,00001 | |
CI = interval spolehlivosti; NR = nedosaženo.
a Údaje o účinnosti se vztahují k populaci podle původního léčebného záměru (ITT) b Odpověď dle hodnocení nezávislé hodnotící komise (IRC) podle kritérií IMWG. c Dle Brookmeyerovy a Crowleyho metody.
c Na základě stratifikovaného Coxova regresního modelu.
e Jednostranná p-hodnota na základě stratifikovaného log-rank testu. f U pacientů s kompletní odpovědí nebo lepší.
g Hodnoceno pomocí sekvenování nové generace (NGS) při prahové hodnotě 10-5. h Oboustranná p-hodnota na základě stratifikovaného Cochran-Mantel-Haenszelova testu.
Obrázek 1: Kaplanova-Meierova křivka přežití bez progrese ve studii DREAMM-7 dle hodnocení nezávislé hodnotící komise (IRC)
Počet v riziku (počet událostí) 


Belantamab mafodotin +
bortezomib/dexamethason
bortezomib/dexamethason 


Obrázek 2: Kaplanova-Meierova křivka celkového přežití ve studii DREAMM-7
DREAMM-8: Belantamab mafodotin v kombinaci s pomalidomidem a dexamethasonem Účinnost a bezpečnost belantamabu mafodotinu v kombinaci s pomalidomidem a dexamethasonem (BPd) byla zkoumána v multicentrické, randomizované (1:1), otevřené klinické studii fáze 3 prováděné u pacientů s mnohočetným myelomem (MM), kteří relabovali po alespoň jedné předchozí linii léčby, včetně lenalidomidu.
V rameni s BPd (n = 155) dostávali pacienti belantamab mafodotin v dávce 2,5 mg/kg intravenózní infuzí jednou 1. den v 1. cyklu (28denní cyklus) a následně belantamab mafodotin v dávce 1,9 mg/kg intravenózní infuzí od 2. cyklu každé 4 týdny v 1. den cyklu (28denní cykly); pomalidomid v dávce 4 mg (perorálně [p.o.]) podávaný 1. až 21. den a dexamethason v dávce 40 mg p.o. 1., 8., 15. a 22. den ve všech cyklech (28denní cykly). V rameni s pomalidomidem, bortezomibem a dexamethasonem (PVd) (n = 147) byl pomalidomid v dávce 4 mg p.o. podáván každé 3 týdny 1. až 14. den ve všech cyklech (21denní cykly); bortezomib v dávce 1,3 mg/m2 byl podáván subkutánně 1., 4., 8. a 11. den v 1. až 8. cyklu a 1. a 8. den od 9. cyklu dále (21denní cykly). Dexamethason v dávce 20 mg p.o. byl podáván v den podání bortezomibu a den po něm. U pacientů ve věku 75 let a starších byla dávka dexamethasonu v každém ramenu snížena na polovinu. Léčba v obou ramenech pokračovala až do progrese onemocnění, nepřijatelné toxicity, odvolání souhlasu, zahájení jiné protinádorové léčby nebo ukončení hodnocení/úmrtí. Pacienti byli stratifikováni podle počtu předchozích linií léčby, předchozí expozice bortezomibu, předchozí léčby anti-CD38 protilátkami a stavu podle mezinárodního stagingového systému (ISS).
Klíčová vstupní kritéria zahrnovala potvrzenou diagnózu mnohočetného myelomu (MM) podle kritérií IMWG, předchozí léčbu alespoň jednou linií léčby MM, včetně lenalidomidu, a zdokumentovanou progresi onemocnění během poslední léčby nebo po ní. Vyloučeni byli pacienti, kteří byli dříve léčeni pomalidomidem nebo jej špatně snášeli, byli dříve léčeni léčbou cílenou na BCMA, nebo aktuálně trpěli onemocněním rohovky s výjimkou mírné bodové keratopatie.
Primárním cílovým parametrem účinnosti bylo PFS hodnocené zaslepenou Nezávislou hodnotící komisí (Indepemdent Review Committee, IRC) na základě kritérií IMWG pro MM. 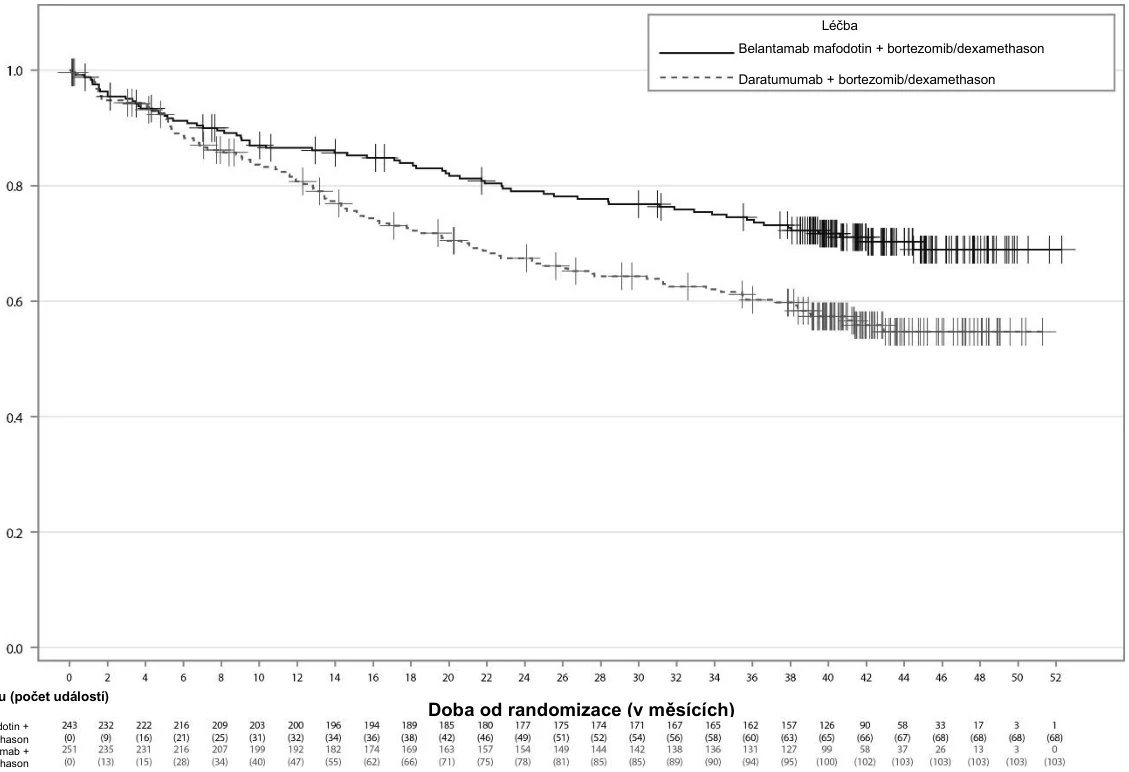
P
ravděpodobnos
t
cel
kového
přež
i
tí 
Počet v riziku (počet událostí) 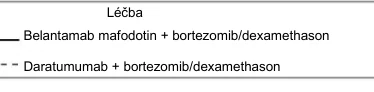
Belantamab mafodotin +
bortezomib/dexamethason
Daratumumab +
bortezomib/dexamethason
Účinnost byla ve studii DREAMM-8 hodnocena celkem u 302 pacientů. Základní demografické údaje a charakteristiky byly v obou ramenech podobné a zahrnovaly: medián věku: 67 let (43 % ve věku 65–74 let a 18 % ve věku 75 let a více); 60 % mužů, 40 % žen; 86 % bělochů, 12 % Asijců, < 1 % původních obyvatel Havaje nebo jiných tichomořských ostrovů, < 1 % smíšených ras; stadium při screeningu dle ISS: I (59 %), II (26 %), III (15 %); 33 % vysoké cytogenetické riziko, medián počtu předchozích linií léčby 1; 10 % s přítomnou EMD; a z těch, kteří podstoupili léčbu (n = 295), ECOG PS 0 (55 %), 1 (42 %) nebo 2 (3 %). V rameni s BPd podstoupilo 100 % pacientů předchozí imunomodulační léčbu (lenalidomid, thalidomid), 90 % pacientů podstoupilo předchozí léčbu inhibitory proteazomu (bortezomib, karfilzomib, ixazomib), 25 % pacientů podstoupilo předchozí léčbu anti-CD38 protilátkami (daratumumab, isatuximab) a 64 % pacientů dříve podstoupilo ASCT. V tomto rameni bylo 82 % pacientů refrakterních vůči imunomodulační léčbě, 26 % pacientů refrakterních vůči léčbě inhibitory proteazomu a 23 % pacientů refrakterních vůči léčbě anti-CD38 protilátkami. V rameni s PVd podstoupilo 100 % pacientů předchozí léčbu imunomodulátory (lenalidomid, thalidomid), 93 % pacientů podstoupilo předchozí léčbu inhibitory proteazomu (bortezomib, karfilzomib, ixazomib), 29 % pacientů podstoupilo předchozí léčbu anti-CD38 protilátkami (daratumumab, isatuximab, anti-CD38) a 56 % pacientů dříve podstoupilo ASCT. V tomto rameni bylo 76% pacientů refrakterních vůči imunomodulační léčbě, 24 % pacientů refrakterních vůči léčbě inhibitory proteazomu a 24 % pacientů refrakterních vůči léčbě anti-CD38 protilátkou.
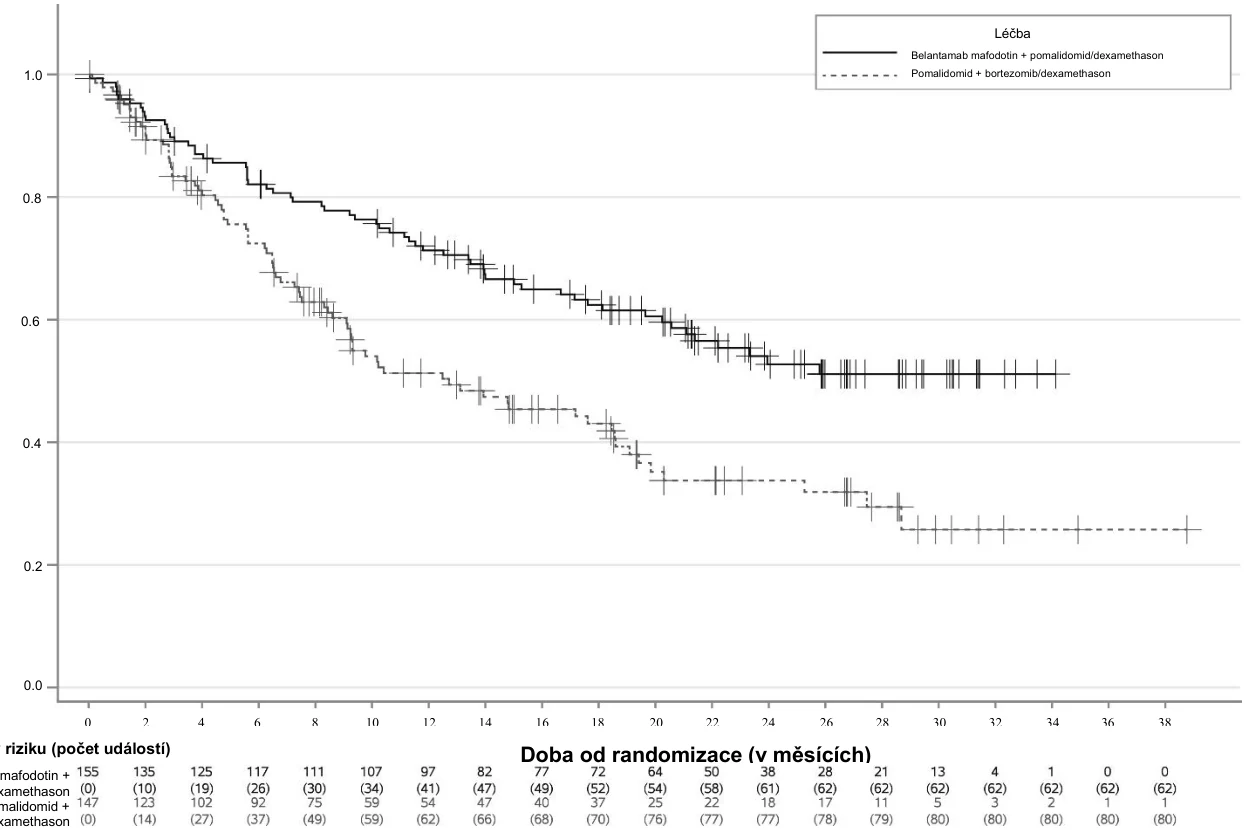
U pacientů léčených belantamabem mafodotinem v kombinaci s pomalidomidem a dexamethasonem došlo ke statisticky významnému zlepšení PFS v celkové populaci ve srovnání s pomalidomidem, bortezomibem a dexamethasonem. Výsledky zkoumání účinnosti v době první průběžné analýzy (uzávěrka údajů 29. ledna 2024) jsou uvedeny v tabulce 7 a na obrázcích 3 a 4.
Tabulka 7: Výsledky zkoumání účinnosti ve studii DREAMM-8
Belantamab mafodotin plus pomalidomid a dexamethason (BPd)a n = 155 | Pomalidomid plus bortezomib a dexamethason (PVd)a n = 147 | |
| Primární cílový parametr | ||
| Přežití bez progrese (PFS)b | ||
| Počet pacientů (%) s událostí | 62 (40) | 80 (54) |
| Medián v měsících (95% CI)c, d, e | NR (20,6; NR) | 12,7 (9,1; 18,5) |
| Poměr rizik (95% CI)f | 0,52 (0,37; 0,73) | |
| p-hodnotag | < 0,001 | |
| Sekundární cílové parametryh | ||
| Celkové přežití (OS) | ||
| Počet pacientů (%) s událostí | 49 (32) | 56 (38) |
| Medián v měsících (95% CI)c | NR (33, NR) | NR (25,2; NR) |
| Poměr rizik (95% CI)f | 0,77 (0,53; 1,14) | |
| Míra negativity minimální reziduální nemoci (MRD)b, i, j | ||
| Procento pacientů (95% CI) | 23,9 (17,4; 31,4) | 4,8 (1,9; 9,6) |
CI = interval spolehlivosti; NR = nedosaženo.
a Údaje o účinnosti se vztahují k populaci podle původního léčebného záměru (ITT). b Odpověď dle hodnocení nezávislé hodnotící komise (IRC) podle kritérií IMWG. c Dle Brookmeyerovy a Crowleyho metody.
d Medián sledování 21,8 měsíců.
e K datu uzávěrky údajů (29. ledna 2024).
f Na základě stratifikovaného Coxova regresního modelu.
g Jednostranná p-hodnota na základě stratifikovaného log-rank testu. h Výsledky nedosáhly statistické významnosti.
i Pro pacienty s kompletní odpovědí nebo lepší.
j Hodnoceno pomocí NGS při prahové hodnotě 10-5.
Obrázek 3: Kaplanova-Meierova křivka přežití bez progrese ve studii DREAMM-8 dle hodnocení nezávislé hodnotící komise (IRC)

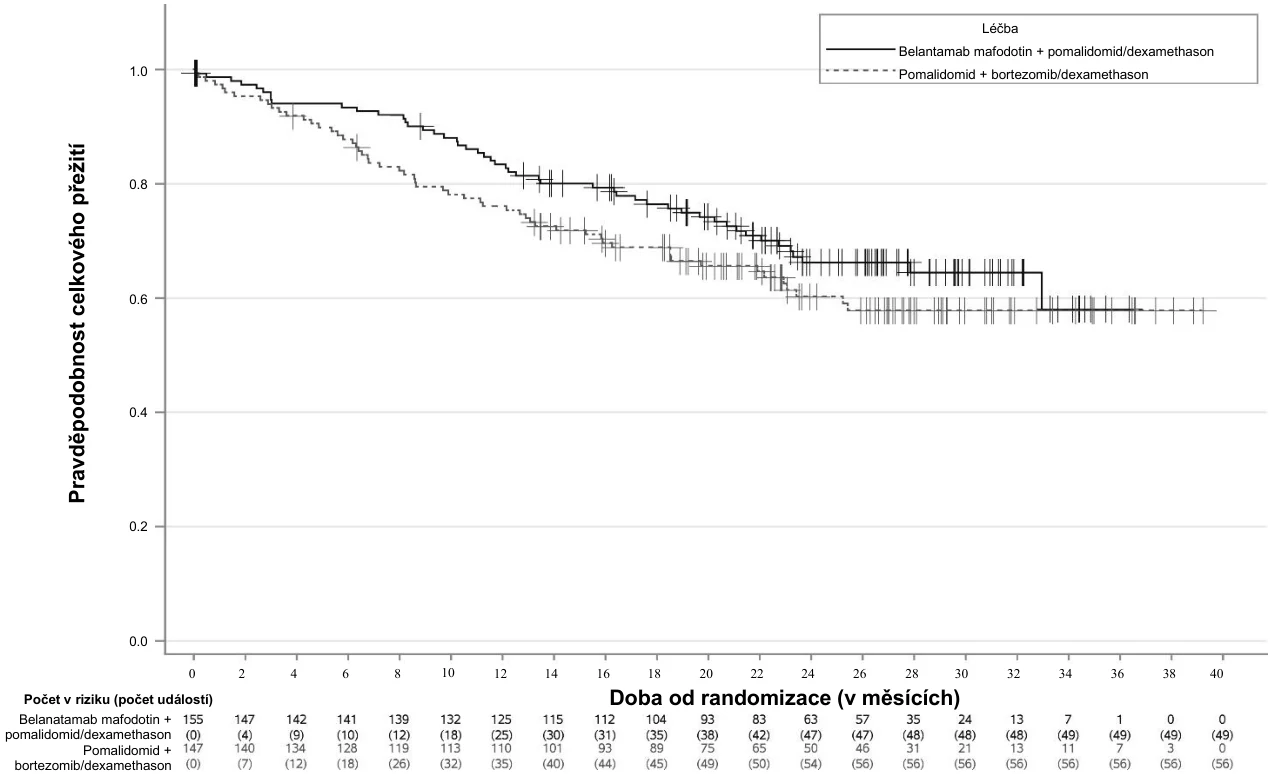
Obrázek 4: Kaplanova-Meierova křivka celkového přežití ve studii DREAMM-8
0.0 
0.2 
0.4 
0.6 
0.8 
1.0 
P
ravděpodobnost
přež
i
tí
bez
progrese
Počet v riziku (počet událostí) 
Belantamab mafodotin +
pomalidomid/dexamethason
Pomalidomid +
bortezomib/dexamethason 
P
ravděpodobnost
cel
kového
přež
i
tí
Počet v riziku (počet událostí) 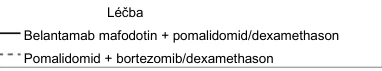

0.0 
0.2 
0.4 
0.6 
0.8 
1.0
Belanatamab mafodotin + pomalidomid/dexamethason
Pomalidomid + bortezomib/dexamethason 


Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla, že u studií léčby mnohočetného myelomu přípravkem Blenrep není pro všechny podskupiny pediatrické populace nutné předkládat výsledky studií (viz bod 4.2, kde jsou uvedeny informace o použití u pediatrické populace).
5.2 Farmakokinetické vlastnosti
Absorpce
Belantamab mafodotin ADC vykazoval maximální koncentraci při ukončení či krátce po ukončení infuze, zatímco koncentrace cys-mcMMAF dosahovaly maxima cca 24 hodin po podání přípravku.
Tabulka 8 popisuje farmakokinetiku belantamabu mafodotinu v dávce 2,5 mg/kg v 1. den 1. cyklu na konci prvního třítýdenního intervalu.
Tabulka 8: Farmakokinetika belantamabu mafodotinu na konci prvního třítýdenního intervalua
| AUCb | Cavg21 | Cmax | Ctau | |
| ADC (%) | 3,950 μg•h/ml (30,6) | 7,83 μg/ml (30,6) | 43,7 μg/ml (22,1) | 2,03 μg/ml (62,5) |
| cys-mcMMAF (%) | 94,2 ng•h/ml (42,3) | 0,243 ng/ml (42,4) | 0,976 ng/ml (45,3) | – |
ADC = konjugát protilátky s léčivem; AUC = plocha pod křivkou; Cavg21 = průměrná koncentrace belantamabu mafodotinu za 21 dní; Cmax = maximální plazmatická koncentrace; Ctau = koncentrace na konci dávkovacího intervalu.
a Údaje jsou prezentovány jako geometrický průměr (variační koeficient v % [CV%]) na základě populačních farmakokinetických (FK) modelů.
b AUC pro ADC je AUC(0-21dní) a AUC(0-7dní) pro cys-mcMMAF.
Na základě sledování v klinických studiích s 3týdenním dávkovacím schématem byla akumulace belantamabu mafodotinu (ADC) minimální až mírná (mezi cyklem 3. a 1. cyklem byla 1,13 pro Cmax a 1,58 pro AUC) a akumulace cys-mcMMAF byla zanedbatelná.
Distribuce
In vitro vykazoval cys-mcMMAF nízkou vazbu na proteiny (70 % nenavázaných při koncentraci 5 ng/ml) v lidské plazmě v závislosti na koncentraci.
Na základě populační FK analýzy byl geometrický průměr (geometrický CV%) distribučního objemu belantamabu mafodotinu v ustáleném stavu 10,8 l (22 %).
Biotransformace
Předpokládá se, že část belantamabu mafodotinu, kterou tvoří monoklonální protilátka, působením ubikvitních proteolytických enzymů podléhá proteolýze a rozštěpí se na menší peptidy a jednotlivé aminokyseliny. Cys-mcMMAF měl ve studiích inkubace humánní hepatální frakce S9 omezenou metabolickou clearance.
Lékové interakce
Studie in vitro prokázaly, že cys-mcMMAF není inhibitorem, induktorem ani citlivým substrátem enzymů cytochromu P450, avšak je substrátem polypeptidu transportujícího organické anionty (OATP)1B1 a OATP1B3, proteinu spojeného s multilékovou rezistencí (MRP)1, MRP2, MRP3, exportní pumpy solí žlučových kyselin (BSEP) a možným substrátem P-glykoproteinu (P-gp). Nepředpokládají se klinicky významné interakce s inhibitory nebo induktory těchto enzymů a transportérů.
Eliminace
Na základě populační FK analýzy u pacientů léčených belantamabem mafodotinem v monoterapii nebo v kombinaci s jinými léčivými přípravky byl geometrický průměr (geometrický CV%) počáteční systémové clearance (CL) belantamabu mafodotinu (ADC) 0,901 l/den (40 %) a eliminační poločas 13 dní (26 %). Po léčbě byla CL v ustáleném stavu 0,605 l/den (43 %) neboli přibližně o 33 % nižší než počáteční systémová CL s eliminačním poločasem 17 dní (31 %).
Frakce intaktního cys-mcMMAF vylučovaného močí nebyla po dávce 1. cyklu významná (přibližně 18 % dávky), přičemž nebyly prokázány žádné další metabolity související s MMAF.
Linearita/nelinearita
Belantamab mafodotin vykazuje farmakokinetiku úměrnou velikosti dávky napříč doporučeným dávkovacím rozmezím s postupně se snižující clearance.
Zvláštní skupiny pacientů
Starší pacienti
Na základě populace pacientů ve věku 32 až 89 let nebyl věk v populačních farmakokinetických analýzách významnou proměnnou.
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin, včetně těžké poruchy (eGFR 15–29 ml/min, n = 8) nebo v konečném stádiu onemocnění ledvin (eGFR< 15 ml/min) s dialýzou (n = 8) nebo bez dialýzy (n = 5), byly Cmax a AUC(0-tau) belantamabu mafodotinu přibližně v rozmezí 20 % hodnot pozorovaných u pacientů s normální funkcí ledvin nebo lehkou poruchou funkce ledvin (eGFR ≥ 60 ml/min, n = 8). U cys-mcMMAF byly změny Cmax a AUC(0-168h) variabilnější (přibližně dvojnásobné). Celkově poškození ledvin nemá klinicky významný dopad na farmakokinetiku belantamabu mafodotinu nebo cys-mcMMAF..
V populačních farmakokinetických analýzách, které zahrnovaly pacienty s normální funkcí ledvin, lehkou (eGFR 60–89 ml/min), středně těžkou (eGFR 30–59 ml/min) nebo těžkou poruchou funkce ledvin (eGFR < 30 ml/min nevyžadující dialýzu), nebyla funkce ledvin (eGFR 12–150 ml/min) významnou proměnnou.
Vzhledem k molekulární velikosti belantamabu mafodotinu se nepředpokládá jeho odstraňování dialýzou. Zatímco volný cys-mcMMAF může být odstraněn dialýzou, systémová expozice cys-mcMMAF je velmi nízká a na základě analýzy expozice a odpovědi nebyla prokázána její souvislost s účinností nebo bezpečností.
Porucha funkce jater
Nebyly provedeny formální studie u pacientů s poruchou funkce jater. Funkce jater podle klasifikace pracovní skupiny National Cancer Institute Organ Dysfunction Working Group nebyla v populačních farmakokinetických analýzách, které zahrnovaly pacienty s normální funkcí jater, lehkou (celkový bilirubin > ULN až ≤ 1,5 × ULN a jakákoli hladina AST nebo celkový bilirubin ≤ ULN s AST > ULN) nebo středně těžkou poruchou funkce jater (celkový bilirubin > 1,5 × ULN až ≤ 3 × ULN a jakákoli hladina AST), významnou proměnnou. Pro pacienty se středně těžkou (n = 5) nebo s těžkou poruchou funkce jater (n = 1, celkový bilirubin > 3 × ULN a jakákoli hladina AST) jsou k dispozici omezené údaje v populačních farmakokinetických analýzách.
Tělesná hmotnost
Tělesná hmotnost (37 až 170 kg) byla v populačních farmakokinetických analýzách významnou proměnnou, ale tento vliv bude upraven dávkováním úměrným hmotnosti (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxikologie a/nebo farmakologie u zvířat
Neklinické studie na potkanech a opicích po expozici podobné doporučené klinické dávce (2,5 mg/kg) odhalily v přímé souvislosti s belantamabem mafodotinem zejména zvýšené hodnoty jaterních enzymů někdy doprovázené hepatocelulární nekrózou při ≥ 10, resp. ≥ 3 mg/kg, a zvýšený počet alveolárních makrofágů spojovaný s eozinofilním materiálem v plicích při ≥ 3 mg/kg (pouze u potkanů). Většina nálezů u zvířat souvisela s cytotoxickým konjugátem přípravku; histopatologické změny pozorované ve varlatech a plicích nebyly u potkanů reverzibilní.
U potkanů a králíků byla pozorována jednobuněčná nekróza v epitelu rohovky a/nebo zvýšení mitotické aktivity epitelových buněk rohovky. U králíků byl pozorován zánět rohovkového stromatu korelující s povrchovým zákalem a vaskularizací. Belantamab mafodotin pronikal do buněk celého organismu mechanismem, který nemá souvislost s expresí BCMA receptorů na buněčné membráně.
Karcinogenita a mutagenita
Belantamab mafodotin byl genotoxický v in vitro mikronukleárním screeningovém testu na lidských lymfocytech, což odpovídá farmakologickému účinku disrupce mikrotubulů působením cys-mcMMAF způsobujícímu aneuploidii.
S belantamabem mafodotinem neproběhly žádné studie karcinogenity ani definitivní genotoxicity.
Reprodukční toxikologie
Nebyly provedeny žádné studie na zvířatech, které by hodnotily potenciální účinek belantamabu mafodotinu na reprodukci nebo vývoj. Mechanismus účinku spočívá v likvidaci rychle se dělících buněk, což by ovlivnilo vyvíjející se zárodek, jehož buňky se rychle dělí. Existuje také potenciální riziko dědičných změn způsobených aneuploidií v ženských zárodečných buňkách.
U zvířat byly pozorovány účinky na samčí a samičí rozmnožovací orgány při dávkách ≥ 10 mg/kg, což je přibližně čtyřnásobek klinické dávky. Po třech týdenních dávkách byly ve vaječnících potkanů pozorovány luteinizované anovulační folikuly. Nálezy na samčích reprodukčních orgánech potkanů, které byly nepříznivé a progredovaly po opakovaných dávkách, zahrnovaly výraznou degeneraci/atrofii tubuli seminiferi, která obvykle nebyla reverzibilní po vysazení přípravku.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Dihydrát natrium-citrátu
Monohydrát kyseliny citronové (E 330)
Dihydrát trehalosy
Dihydrát dinatrium-edetátu
Polysorbát 80 (E 433)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
4 roky
Roztok po rekonstituci
Rekonstituovaný roztok lze uchovávat po dobu až 4 hodin při pokojové teplotě (20 ºC až 25 ºC) nebo v chladničce (2 °C až 8 °C) po dobu až 4 hodin. Chraňte před mrazem.
Zředěný roztok
Z mikrobiologického hlediska má být přípravek použit okamžitě.
Není-li zředěný roztok použit okamžitě, lze jej před podáním uchovávat v chladničce (2 °C až 8 °C) po dobu až 24 hodin. Chraňte před mrazem. Pokud byl zředěný roztok uchováván v chladničce, musí před podáním dosáhnout pokojové teploty.
Zředěný infuzní roztok lze uchovávat při pokojové teplotě (20 ºC až 25 ºC) nejdéle po dobu 6 hodin (včetně doby podávání infuze).
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC až 8 ºC).
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Blenrep 70 mg prášek pro koncentrát pro infuzní roztok
Skleněná injekční lahvička typu 1 o objemu 6 ml obsahující 70 mg prášku, uzavřená bromobutylovou pryžovou zátkou s hliníkovým uzávěrem a plastovým odnímatelným víčkem.
Velikost balení: 1 injekční lahvička
Blenrep 100 mg prášek pro koncentrát pro infuzní roztok
Skleněná injekční lahvička typu 1 o objemu 6 ml obsahující 100 mg prášku, uzavřená bromobutylovou pryžovou zátkou s hliníkovým uzávěrem a plastovým odnímatelným víčkem.
Velikost balení: 1 injekční lahvička
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Při manipulaci s přípravkem Blenrep a jeho přípravě je nutné zachovávat opatrnost. Dodržujte správné postupy při manipulaci s protinádorovými léčivými přípravky a jejich likvidaci.
Příprava infuzního roztoku
Přípravek Blenrep je cytotoxický protinádorový léčivý přípravek. Při manipulaci je třeba dodržovat správný postup. K rekonstituci a ředění dávkovacího roztoku použijte aseptickou techniku.
Dávku (v mg), celkový objem (v ml) potřebného roztoku a počet potřebných injekčních lahviček vypočítejte podle aktuální tělesné hmotnosti pacienta (kg).
Rekonstituce
- 1. Injekční lahvičku/lahvičky s přípravkem Blenrep vyjměte z chladničky a nechte stát po dobu přibližně 10 minut, dokud nebude mít pokojovou teplotu.
- 2.
Rekonstitucí jedné injekční lahvičky se 70 mg prášku s 1,4 ml vody pro injekci dosáhnete koncentrace 50 mg/ml. Injekční lahvičkou jemně zakružte, čímž napomůžete rozpuštění. Neprotřepávejte.
Rekonstitucí jedné injekční lahvičky se 100 mg prášku s 2 ml vody pro injekci dosáhnete koncentrace 50 mg/ml. Injekční lahvičkou jemně zakružte, čímž napomůžete rozpuštění. Neprotřepávejte.
- 3. Rekonstituovaný roztok vizuálně zkontrolujte, zda neobsahuje částice a zda není neobvykle zabarven. Rekonstituovaný roztok musí být čirá až opalizující, bezbarvá až žlutohnědá kapalina. Pokud pozorujete jiné cizorodé částice než průsvitné až bílé bílkovinné částice, rekonstituovaný roztok zlikvidujte.
Ředění
- 1. Z každé injekční lahvičky odeberte potřebný objem pro vypočítanou dávku.
- 2.
Do infuzního vaku obsahujícího 250 ml injekčního roztoku chloridu sodného o koncentraci
9 mg/ml (0,9 %) přidejte potřebné množství přípravku Blenrep. Jemným převracením zředěný roztok promíchejte. Konečná koncentrace zředěného roztoku má být v rozmezí 0,2 mg/ml až 2 mg/ml. Neprotřepávejte.
- 3. Veškerý nepoužitý rekonstituovaný roztok přípravku Blenrep, který zůstal v injekční lahvičce, zlikvidujte.
Pokud není zředěný roztok použit okamžitě, může být před podáním uchováván v chladničce (2 °C až 8 °C) po dobu až 24 hodin. Pokud byl zředěný roztok uchováván v chladničce, musí před podáním dosáhnout pokojové teploty. Zředěný roztok může být uchováván při pokojové teplotě (20 ºC až 25 ºC) maximálně po dobu šesti hodin (včetně doby podávání infuze).
Způsob podání
- 1. Zředěný roztok podávejte pouze intravenózní infuzí po dobu přibližně 30 minut pomocí infuzního setu vyrobeného z polyvinylchloridu nebo polyolefinu. V případech, kdy může doba podávání
| přesáhnout 30 | minut, nepřekračujte přípustnou dobu 6 hodin používání, včetně přípravy i podání | |
| dávky. | ||
- 2.
Filtrace zředěného roztoku není nutná. Pokud je však zředěný roztok filtrován, doporučuje se
0,2µm nebo 0,22µm filtr na bázi polyethersulfonu (PES).
Likvidace
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
GlaxoSmithKline Trading Services Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irsko
D24 YK11
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Blenrep 70 mg prášek pro koncentrát pro infuzní roztok
EU/1/25/1948/001
Blenrep 100 mg prášek pro koncentrát pro infuzní roztok
EU/1/25/1948/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 23. 7. 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Blenrep