


Souhrn údajů o přípravku (SPC) - Oczyesa
1. NÁZEV PŘÍPRAVKU
Oczyesa 20 mg injekční roztok s prodlouženým uvolňováním v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedno předplněné pero o objemu 1 ml obsahuje 20 mg oktreotidu ve formě oktreotid-hydrochloridu.
Pomocné látky se známým účinkem
Přípravek Oczyesa obsahuje 63 mg alkoholu (ethanolu) v jedné jednotce dávky, což odpovídá 63 mg/1 ml (6,5 % w/w), a 408 mg sójového lecithinu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok s prodlouženým uvolňováním.
Nažloutlá až žlutá čirá kapalina.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Oczyesa je indikován k udržovací léčbě dospělých pacientů s akromegalií, kteří reagovali na léčbu analogy somatostatinu a tolerovali ji.
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka je 20 mg oktreotidu každé 4 týdny podávaná jako jednorázová subkutánní injekce.
Pacienti, kteří jsou převáděni z oktreotidu nebo lanreotidu, mají být poučeni, aby svoji první dávku přípravku Oczyesa použili na konci denního nebo měsíčního dávkovacího intervalu předchozí léčby.
Ve výjimečných případech (např. v případě vynechání dávky, nedodržení léčebného režimu atd.) může být přípravek Oczyesa podán až 1 týden před nebo 1 týden po plánované 4týdenní dávce.
Pravidelně dle uvážení lékaře má být prováděno sledování hladin růstového faktoru 1 podobného inzulinu (insulin-like growth factor-1, IGF-1) a hodnocení příznaků. Pokud po léčbě dávkou 20 mg měsíčně nejsou udrženy hladiny IGF-1 nebo pokud pacient léčbu přípravkem Oczyesa netoleruje, má být zváženo ukončení léčby přípravkem Oczyesa a převedení pacienta na jiné ze somastatinových analog.
Vynechaná dávka
Pokud dojde k vynechání dávky, další dávka přípravku Oczyesa má být podána co nejdříve.
Zvláštní populace
Starší pacienti
U starších pacientů není nutná žádná úprava dávkování.
Porucha funkce jater
U pacientů s cirhózou jater může být biologický poločas eliminace léčivého přípravku prodloužen. U těchto pacientů se doporučuje sledování funkce jater (viz bod 5.2).
Porucha funkce ledvin
Přípravek Oczyesa může být použit u pacientů s lehkou, středně těžkou nebo těžkou poruchou funkce ledvin. Má být sledována klinická odpověď a snášenlivost (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost oktreotidu u dětí mladších 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Subkutánní podání.
Před zahájením léčby přípravkem Oczyesa mají být pacienti proškoleni o správné technice aplikace injekce. Kompletní pokyny k podávání přípravku včetně ilustrací naleznete v návodu k použití na konci příbalové informace.
Přípravek Oczyesa má být podáván subkutánně do oblasti břicha, stehna nebo hýždě.
Pacienti mají být poučeni, aby v rámci jedné nebo více oblastí pro podání injekce měnili místo vpichu.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Zvětšování nádoru
Protože se hypofyzární nádory produkující růstový hormon (growth hormone, GH) mohou zvětšovat a působit vážné komplikace (např. defekty zorného pole), je důležité, aby všichni pacienti byli pečlivě sledováni. Jestliže se objeví důkazy o zvětšování nádoru, je třeba uvažovat o jiném postupu.
Ženy ve fertilním věku
Terapeutický přínos spočívající ve snížení hladin GH a normalizaci koncentrace IGF-1 by u žen s akromegalií mohl obnovit fertilitu. Ženám ve fertilním věku má být doporučeno, aby v případě, že je to nezbytné, používaly během léčby oktreotidem adekvátní antikoncepci (viz bod 4.6).
Funkce štítné žlázy
U pacientů, kteří jsou dlouhodobě léčeni oktreotidem, má být sledována funkce štítné žlázy.
Funkce jater
Během léčby oktreotidem má být sledována funkce jater.
Kardiovaskulární příhody
Byly hlášeny časté případy bradykardie (viz bod 4.8). Může být nutná úprava dávky léčivých přípravků, jako jsou např. betablokátory, blokátory kalciových kanálů nebo látky regulující rovnováhu tekutin a elektrolytů (viz bod 4.5).
Příhody spojené se žlučníkem
Během léčby oktreotidem byl hlášen výskyt cholelitiázy, která může být spojena s cholecystitidou a dilatací žlučových cest (viz bod 4.8). Po uvedení přípravku na trh byly u pacientů léčených injekcemi s oktreotidem navíc hlášeny případy cholangitidy jako komplikace cholelitiázy.
Před zahájením léčby oktreotidem a dále pak během léčby v 6 až 12měsíčních intervalech se doporučuje provádět ultrazvukové vyšetření žlučníku.
Metabolismus glukózy
Vzhledem ke svému inhibičnímu působení na růstový hormon, glukagon a inzulin může oktreotid ovlivňovat regulaci glykemie. Může být narušena postprandiální tolerance glukózy. Z hlášení od pacientů léčených subkutánně podávaným oktreotidem může být v některých případech, jako důsledek chronického podávání, navozen stav trvalé hyperglykemie (viz bod 4.8). Byly také hlášeny případy hypoglykemie (viz bod 4.8).
U pacientů s diabetem mellitem 1. typu může být při podávání oktreotidu snížena potřeba inzulinu. U pacientů s diabetem mellitem 2. typu a nediabetických pacientů s částečně zachovanou zásobou inzulinu může mít aplikace oktreotidu za následek zvýšení postprandiální glykemie. Z těchto důvodů se doporučuje sledovat glukózovou toleranci a antidiabetickou léčbu (viz bod 4.8).
Výživa
Oktreotid může u některých pacientů ovlivňovat absorpci tuků z potravy.
U některých pacientů léčených oktreotidem byly pozorovány snížené hladiny vitaminu B12 a abnormální Schillingův test U pacientů s nedostatkem vitaminu B12 v anamnéze se během léčby přípravkem Oczyesa doporučuje monitorovat hladiny vitaminu B12
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Léčivé přípravky určené k léčbě kardiovaskulárních onemocnění
Pokud je přípravek Oczyesa podáván souběžně s léčivými přípravky s bradykardickým účinkem, jako jsou betablokátory, blokátory kalciových kanálů, nebo látky regulující rovnováhu tekutin a elektrolytů, může být nutná úprava jejich dávkování (viz bod 4.4).
Inzulin a antidiabetické léčivé přípravky
Při souběžném podávání s oktreotidem může být vyžadována úprava dávkování inzulinu a antidiabetických léčivých přípravků (viz bod 4.4)
Bromokriptin
Souběžné podávání oktreotidu a bromokriptinu zvyšuje biologickou dostupnost bromokriptinu.
Cyklosporin a cimetidin
Bylo zjištěno, že injekce oktreotidu snižují intestinální vstřebávání cyklosporinu a zpomalují vstřebávání cimetidinu.
Substituční léčba hormony štítné žlázy
Oktreotid může ovlivňovat funkci štítné žlázy (viz body 4.4 a 4.5). To může vést k nerovnováze hormonů štítné žlázy, a proto se během souběžně probíhající substituční léčby hormony štítné žlázy doporučuje provádět pravidelné sledování funkce štítné žlázy a klinické monitorování.
Účinky na metabolismus jiných léčivých přípravků
Omezené množství publikovaných údajů naznačuje, že analoga somatostatinu mohou snižovat metabolickou clearance látek, o kterých je známo, že jsou metabolizovány enzymy cytochromu P450, což může být následek suprese růstového hormonu. Protože není možné vyloučit, že oktreotid může mít tento účinek, musí být látky s nízkým terapeutickým indexem metabolizované převážně CYP3A4 užívány s opatrností (např. chinidin, terfenadin).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženám ve fertilním věku má být doporučeno, aby v případě, že je to nezbytné, používaly během léčby oktreotidem adekvátní antikoncepci (viz bod 4.4).
Těhotenství
Údaje o podávání oktreotidu těhotným ženám jsou omezené (méně než 300 ukončených těhotenství), přičemž přibližně u jedné třetiny těchto případů není znám výsledek možného vlivu na těhotenství. Většina hlášení byla získána ze sledování používání oktreotidu po uvedení na trh a více než 50 % exponovaných těhotenství bylo hlášeno u pacientek s akromegalií. Většina žen byla exponována oktreotidu během prvního trimestru těhotenství v rozmezí dávek 100 -1 200 mikrogramů/den subkutánně podávaného krátkodobě působícího oktreotidu nebo 10 - 40 mg/měsíc intramuskulárně podávaného dlouhodobě působícího oktreotidu. Přibližně u 4 % případů těhotenství, u nichž jsou známé výsledky, byly hlášeny kongenitální anomálie. U těchto případů není podezření na příčinnou souvislost s podáváním oktreotidu.
Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3).
Podávání přípravku Oczyesa v těhotenství se z preventivních důvodů nedoporučuje (viz bod 4.4).
Kojení
Není známo, zda se oktreotid vylučuje do lidského mateřského mléka. Studie na zvířatech prokázaly vylučování oktreotidu do mateřského mléka. Pacientky během léčby přípravkem Oczyesa nemají kojit.
Fertilita
Není známo, zda má oktreotid vliv na lidskou fertilitu. U samčích potomků samic léčených během březosti a laktace byl zjištěn pozdní sestup varlat. Nicméně oktreotid nenarušil fertilitu samců a samic potkanů při dávkách až do 1 mg/kg tělesné hmotnosti na den (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Oktreotid nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Pacienti mají být poučeni o nutnosti zvýšené opatrnosti při řízení nebo obsluze strojů, pokud se u nich během léčby přípravkem Oczyesa objeví závrať, astenie/únava, nebo bolest hlavy (viz bod 4.8).
4.8 Nežádoucí účinky
Přehled bezpečnostního profilu
Nejčastějšími nežádoucími účinky hlášenými během léčby oktreotidem byly gastrointestinální poruchy, poruchy nervového systému, poruchy jater a žlučových cest, poruchy metabolismu a výživy.
Nejčastěji hlášenými nežádoucími účinky v klinických studiích s jinými přípravky obsahujícími oktreotid byly: průjem, bolest břicha, nauzea, flatulence, bolest hlavy, cholelitiáza, hyperglykemie a zácpa. Jinými často hlášenými nežádoucími účinky byly závrať, lokální bolest, žlučové bláto, porucha funkce štítné žlázy (např. pokles hladiny hormonu stimulujícího štítnou žlázu [TSH], pokles hladiny celkového T4 a pokles hladiny volného T4), průjem, porušená glukózová tolerance, zvracení, astenie a hypoglykemie.
Tabulkový přehled nežádoucích účinků
Následující nežádoucí účinky uvedené v tabulce 1 byly získány z klinických studií a na základě zkušeností s bezpečností oktreotidu po jeho uvedení na trh.
Nežádoucí účinky (tabulka 1) jsou řazeny podle frekvence výskytu, nejčastější na prvním místě, dle následujících kritérií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000) velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1: Tabulkový přehled nežádoucích účinků
Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Není známo |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Hemangiom jater | |||
| Poruchy krve a lymfatického systému | Trombocytopeniea | |||
| Poruchy imunitního systému | Anafylaxea Hypersenzitivitaa | |||
| Endokrinní poruchy | Hypotyreózaa Porucha štítné žlázy (např. pokles hladiny TSH, pokles hladiny celkového T4 a pokles hladiny volného T4)a | |||
Poruchy metabolismu a výživy | Hyperglykemiea | Hypoglykemiea Porušená glukózová tolerancea Anorexiea | Dehydratacea | |
| Poruchy nervového systému | Bolest hlavya | Závraťa | ||
| Srdeční poruchy | Bradykardiea | Tachykardiea |
Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Není známo |
Respirační, hrudní a mediastinální poruchy | Dyspnoea | |||
| Gastrointestinální poruchy | Bolest břichaa Zácpaa Flatulencea Nauzeaa Průjema | Břišní distenzea Dyspepsiea Zvracenía Steatoreaa Porucha zbarvení stolicea | ||
| Poruchy jater a žlučových cest | Cholelitiázaa | Cholecystitida Hyperbilirubinemiea | Akutní pankreatitidaa Akutní hepatitidaa Cholestatická hepatitidaa Cholestázaa Ikterusa | |
| Poruchy kůže a podkožní tkáně | Alopeciea Pruritus Vyrážkaa | Kopřivkaa | ||
Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie | |||
| Celkové poruchy a reakce v místě aplikace | Různé typy reakcí v místě injekcea | Astenie | ||
| Vyšetření | Zvýšené hladiny aminotransferáz a | Zvýšené hladiny alkalické fosfatázya Zvýšené hladiny gama-glutamyltransferázya |
a Nežádoucí účinky a jejich frekvence byly stanoveny na základě údajů jiných přípravků obsahujících oktreotid.
b Erytém v místě injekce, zduření, rezistence, pruritus, indurace, bolest, uzel, modřina, diskomfort, vyrážka, hematom, edém, parestezie, dermatitida, krvácení, zánět, extravazace a hypertrofie.
Popis vybraných nežádoucích účinků
Nežádoucí účinky spojené se žlučníkem
Bylo prokázáno, že oktreotid inhibuje kontraktilitu žlučníku a snižuje sekreci žluči, což může způsobit abnormality žlučníku a může vést ke vzniku komplikací. Pokud se objeví žlučové konkrementy, obvykle jsou asymptomatické. Symptomatické žlučové konkrementy mají být léčeny disoluční terapií žlučovými kyselinami nebo chirurgicky.
Ve studii ACROINNOVA 1 (studie 1) byla u 1 pacienta (2,1 %) hlášena chronická cholecystitida. Ve studii ACROINNOVA 2 (studie 2) byla u 6 pacientů (4,4 %) hlášena cholelitiáza, u 1 pacienta (0,7 %) byla hlášena akutní cholecystitida a u 1 pacienta (0,7 %) byla hlášena cholecystitida.
Gastrointestinální poruchy
Ve vzácných případech se mohou gastrointestinální nežádoucí účinky podobat akutní střevní obstrukci s progresivní břišní distenzí, silnou bolestí v epigastriu, citlivostí břicha na dotek a napínáním břišní stěny. Je známo, že se frekvence výskytu gastrointestinálních nežádoucích účinků v průběhu léčby oktreotidem snižuje.
Hypersenzitivní a anafylaktické reakce
V průběhu sledování léčby oktreotidem po uvedení na trh byly hlášeny hypersenzitivní a alergické reakce. Pokud se objeví, většinou postihují kůži, vzácně dutinu ústní a dýchací cesty. Byly hlášeny ojedinělé případy anafylaktického šoku.
Různé typy reakcí v místě injekce
Většina reakcí v místě injekce byla přechodná, mírná nebo středně těžká. Žádná z nich nebyla závažná. Nejčastějšími reakcemi v místě injekce byly erytém v místě injekce, zduření v místě injekce, pruritus v místě injekce, indurace v místě injekce, bolest v místě injekce, uzlík v místě injekce, a rezistence v místě injekce.
Poruchy metabolismu a výživy
Ačkoli naměřené hodnoty tuku ve stolici mohou stoupat, nebylo dosud prokázáno, že by dlouhodobá léčba oktreotidem měla za následek nutriční deficienci vyvolanou malabsorpcí.
Srdeční poruchy
Bradykardie je častým nežádoucím účinkem analog somatostatinu. Při léčbě oktreotidem byly pozorovány změny EKG, jako je prodloužení QT intervalu, posun osy, časná repolarizace, nízká voltáž, změna přechodové zóny, časná progrese vln R a nespecifické změny ST-T vlny. Souvislost těchto událostí s oktreotidem nebyla stanovena, protože mnoho z těchto pacientů mělo primární kardiovaskulární onemocnění (viz bod 4.4).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
U dospělých byl hlášen omezený počet případů náhodného předávkování injekčně podaným oktreotidem. Dávky se pohybovaly v rozmezí 2 400 až 6 000 mikrogramů/den podávané kontinuální infuzí (100 až 250 mikrogramů/hod.) nebo subkutánně (1 000 mikrogramů třikrát denně). Hlášené nežádoucí účinky byly: arytmie, hypotenze, srdeční zástava, mozková hypoxie, pankreatitida, steatóza jater, průjem, slabost, letargie, úbytek tělesné hmotnosti, hepatomegalie a laktátová acidóza.
U pacientů s nádorovým onemocněním, kteří byli léčeni oktreotidem v dávkách 3 000 až 30 000 mikrogramů/den subkutánně v rozdělených dávkách, nebyly hlášeny žádné neočekávané nežádoucí příhody.
Léčba předávkování je symptomatická.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Hypofyzární a hypotalamické hormony a analoga, somatostatin a analoga, ATC kód: H01CB02
Mechanismus účinku
Oktreotid je syntetický oktapeptidový derivát přirozeně se vyskytujícícho somatostatinu s podobnými farmakologickými účinky, ale se značně prodlouženou dobou účinku. Tlumí patologicky zvýšenou sekreci růstového hormonu (GH) a peptidů a serotoninu produkovaných v gastroenteropankreatickém (GEP) endokrinním systému.
U zvířat je oktreotid silnějším inhibitorem uvolňování růstového hormonu, glukagonu a inzulinu než přirozený somatostatin a má větší selektivitu pro supresi GH a glukagonu.
Bylo prokázáno, že u zdravých osob oktreotid inhibuje:
- uvolňování růstového hormonu stimulované argininem a cvičením a inzulinem vyvolanou hypoglykemií,
- postprandiální uvolňování inzulinu, glukagonu, gastrinu, jiných peptidů systému GEP a argininem stimulované uvolňování inzulinu a glukagonu,
- uvolňování hormonu stimulujícího štítnou žlázu (TSH) stimulované tyreotropin uvolňujícím hormonem (TRH).
Na rozdíl od somatostatinu oktreotid preferenčně inhibuje uvolňování růstového hormonu před inzulinem a jeho aplikace není provázena rebound fenoménem - hypersekrecí hormonů (tj. růstového hormonu u pacientů s akromegalií).
Farmakodynamické účinky
Oktreotid podstatně snižuje a v mnoha případech normalizuje hladiny IGF-1 a GH u pacientů s akromegalií.
Bylo prokázáno, že u zdravých dobrovolníků jednotlivé dávky oktreotidu podávané subkutánně inhibují kontraktilitu žlučníku a snižují sekreci žluči. V klinických studiích byla významně zvýšena incidence žlučových konkrementů nebo žlučového bláta (viz body 4.4 a 4.8).
Oktreotid může způsobovat klinicky významnou supresi TSH (viz body 4.4 a 4.8).
Klinická účinnost a bezpečnost
Účinnost a bezpečnost oktreotidu byly stanoveny ve dvou studiích fáze 3 u pacientů s akromegalií: v 24týdenní, randomizované, dvojitě zaslepené, placebem kontrolované multicentrické studii (studie 1) a v 52týdenní, otevřené, multicentrické studii (studie 2). Pacient, kteří dokončili studii 1, mohli přejít do studie 2. Pacienti v obou studiích byli v době zařazení do studie stabilně léčeni standardní léčbou injekčním dlouhodobě působícím oktreotidem nebo lanreotidem.
Studie 1 (HS-18-633)
Do studie byli zařazeni biochemicky kontrolovaní pacienti, jejichž hladiny IGF-1 byly při screeningu nižší nebo rovny horní hranici normálních hodnot (upper limit of normal, ULN; průměr dvou měření, upraveno podle věku a pohlaví). Pacienti byli randomizováni v poměru 2:1 do skupin léčených buď oktreotidem, nebo placebem po dobu 24 týdnů. Na začátku studie byl průměrný věk pacientů 55 let, 56 % tvořily ženy a 96 % běloši.
Primárním cílovým parametrem byl podíl respondérů, tj. pacientů s hladinami IGF-1 nižšími nebo rovnými ULN na konci randomizovaného, dvojitě zaslepeného období (průměr měření ve 22. a 24. týdnu). Pacienti, kteří přerušili léčbu nebo byly převedeni na záchrannou léčbu, byli v analýze považování za non-respondéry.
Studie 1 splnila primární cílový parametr statistické superiority oktreotidu nad placebem (tabulka 2). Byly splněny i klíčové sekundární cílové parametry, včetně podílu pacientů, kteří byli respondéry jak pro hladinu IGF-1 nižší nebo rovnou ULN, tak pro hladinu GH nižší než 2,5 µg/l.
Tabulka 2: Primární a klíčové sekundární cílové parametry účinnosti - výsledky
Respondéři na oktreotid (n = 48) | Respondéři na placebo (n = 24) | Rozdíl v míře odpovědí na oktreotid - placebo (95% CI)a | p -hodnota | |
Primární cílový parametr účinnosti Podíl pacientů s průměrnou hladinou IGF-1 ≤ 1 × ULN v 22./24. týdnu | 72,2 % | 37,5 % | 34,6 % (11,3-57,9) | 0,0018 |
První klíčový sekundární cílový parametr účinnosti Podíl pacientů s průměrnou hladinou IGF-1 ≤ 1 × ULN v 22./24. týdnu, včetně pacientů se snížením dávkyb | 72,2 % | 37,5 % | 34,6 % (11,3-57,9) | 0,0018 |
Druhý klíčový sekundární cílový parametr účinnosti Podíl pacientů s průměrnou hladinou IGF-1 ≤ 1×ULN ve 22./24. týdnu a průměrnou hladinou GH < 2,5 µg/l ve 24. týdnu | 70,0 % | 37,5 % | 32,3 % (8,8-55,7) | 0,0035 |
a Mantelův-Haenszelův odhad společného rozdílu rizik zohledňující předchozí léčbu (dlohodobě působícím oktreotidem nebo lanreotidem) s 95% intervalem spolehlivosti (CI) a upper-tail p-hodnotami. b U žádného pacienta ve studii nebylo nutné snížení dávky.
Průměrné hladiny IGF-1 byly stabilní pod ULN u pacientů používajících oktreotid a zvýšené nad ULN v rameni s placebem (obrázek 1).
Obrázek 1: Průměrné hodnoty IGF-1/1 x ULN v průběhu času
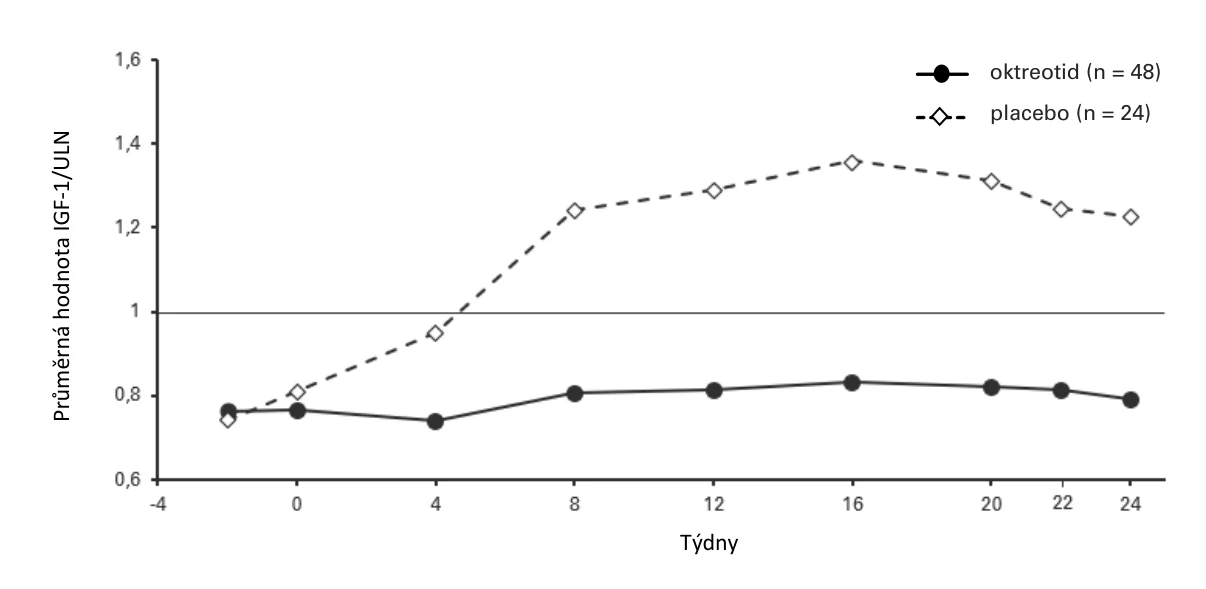
V analýze ANCOVA sledující změnu IGF-1/ULN od výchozího stavu k průměru v 22./24. týdnu byla pomocí metody nejmenších čtverců zjištěna průměrná změna oproti výchozímu stavu 0,04 v rameni s oktreotidem a 0,52 v rameni s placebem. Průměrný rozdíl mezi léčebnými rameny (placebo) byl -0,48 (95% CI: -0,75; -0,22). P-hodnota byla 0,0003.
Medián doby do ztráty odpovědi IGF-1 nebyl u pacientů léčených oktreotidem dosažen a u pacientů v rameni s placebem byl 8,4 týdnů.
Podíly pacientů hladinami GH < 1,0 µg/l ve 24. týdnu byly ve studii 1 hodnoceny jako sekundární cílový parametr. Podíl pacientů s průměrnou hladinou GH < 1,0 µg/l ve 24. týdnu byl 59,9 % v rameni s oktreotidem a 37,5 % v rameni s placebem. Rozdíl mezi rameny studie (placebo) byl 21,3 % (95% CI: -2,6 %; 45,1 %). P-hodnota byla 0,0404.
Studie 1 zahrnovala několik výsledků hlášených pacientem, mezi něž patřil dotazník hodnotící kvalitu života pacientů s akromegalií (Acromegaly Quality of Life Questionnaire, AcroQoL) a dotazník spokojenosti s medikací (Treatment Satisfaction Questionnaire for Medication, TSQM). Celkové skóre AcroQol a skóre spokojenosti TSQM se od výchozího stavu (tj. během léčby dlouhodobě působícím oktreotidem nebo lanreotidem) do 24. týdne zvýšilo v obou léčebných ramenech studie, přičemž k většímu nárůstu došlo v rameni s oktreotidem než v rameni s placebem; rozdíly mezi oktreotidem a placebem nebyly významné.
Studie 2 (HS-19-647)
Dlouhodobá bezpečnost a účinnost oktreotidu byly hodnoceny u 135 pacientů s akromegalií zařazených do studie 2. Padesát čtyři (54) pacientů bylo převedeno ze studie 1 (36 bylo randomizováno k používání oktreotidu a 18 k používání placeba) a 81 pacientů (biochemicky kontrolovaných i nekontrolovaných) bylo zařazeno přímo do studie 2.
U převedených pacientů, kteří ve studii 1 používali oktreotid, průměrné hodnoty IGF-1 zůstaly během 52 týdnů léčby oktreotidem stabilní a nižší než 1 x ULN. U převedených pacientů, kteří ve studii 1 užívali placebo, se hodnoty IGF-1 vrátily k normálu poté, co byli převedeni na léčbu oktreotidem ve studii 2 (obrázek 2).
Obrázek 2: Průměrné hodnoty IGF-1/ULN během dlouhodobé léčby u převedených pacientů
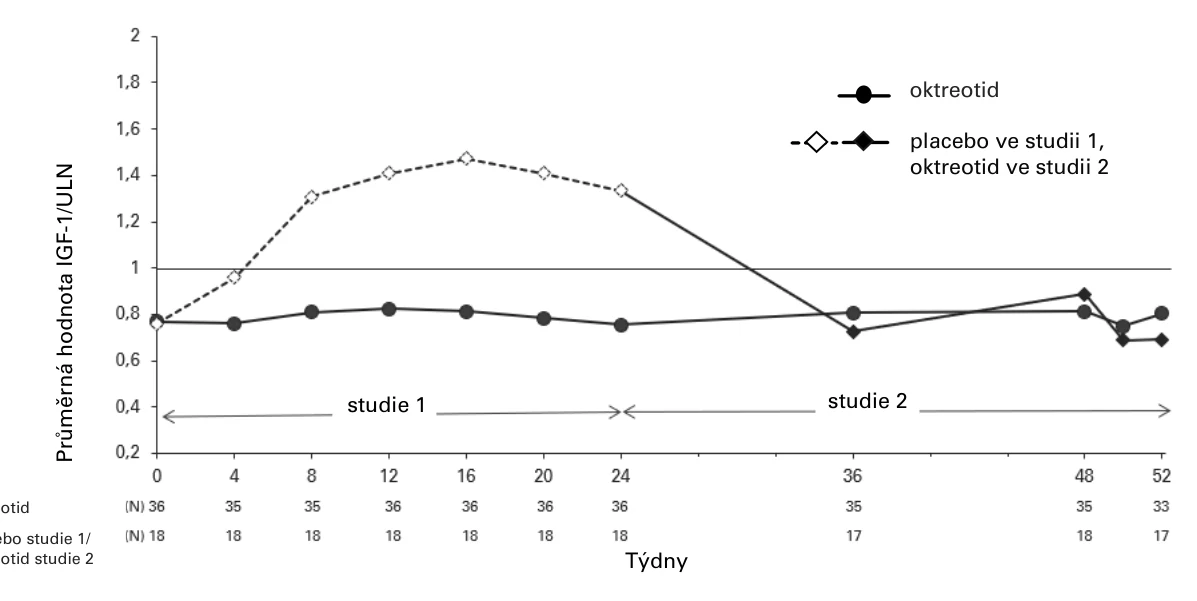
n = počet pacientů s hodnotitelnými údaji při určité návštěvě.
Populační analýzy údajů o účinnosti ve studii 1 a studii 2
Byl vyvinut populační FK/FD model popisující vliv oktreotidu na IGF-1. Strukturální model použil modelovou expozici oktreotidu, šlo o model nepřímé odpovědi s účinky léčivého přípravku na konstantu míry produkce nulového řádu. Účinky oktreotidu byly popsány jako inhibiční funkce Emax.
Simulace účinku oktreotidu na IGF-1 za využití modelu ukázala podobnou odpověď IGF-1 při použití přípravku Oczyesa 20 mg podávaného každé 4 týdny jako při subkutánním podávání krátkodobě působícího oktreotidu v dávce 0,25 mg třikrát denně. Kromě toho byly pozorovány srovnatelné účinky na koncentrace IGF-1 v průběhu času u dávkovacích intervalů v rozmezí od 3 do 5 týdnů.
oktreotid
placebo studie 1/
oktreotid studie 2
5.2 Farmakokinetické vlastnosti
Absorpce
Biodostupnost oktreotidu v přípravku Oczyesa byla 92-98 % biologické dostupnosti subkutánně podávaného krátkodobě působícího oktreotidu a 4 až 5krát vyšší než biologická dostupnost intramuskulárně podaného dlouhodobě působícího oktreotidu, bez jakékoliv počáteční lag-fáze.
Maximální koncentrace oktreotidu byla dosažena za přibližně 4 hodiny po podání dávky. Poté koncentrace oktreotidu pomalu klesala s poločasem 9 až 12 dní.
Při subkutánním podání přípravku Oczyesa do oblasti břicha, stehna nebo hýždě bylo dosaženo srovnatelných expozic.
Farmakokinetika v ustáleném stavu byla dosažena třetí injekcí přípravku Oczyesa podávanou každé 4 týdny. Na základě populačního farmakokinetického modelování byla průměrná koncentrace oktreotidu v ustáleném stavu 3,1 ng/ml, podobně jako u krátkodobě působícího oktreotidu podávaného subkutánně 3krát denně v dávce 0,25 mg (3,2 ng/ml), ale s menšími denními výkyvy.
Distribuce
Podle údajů získaných při subkutánním podání injekce krátkodobě působícího oktreotidu byl distribuční objem 0,27 l/kg. Vazba na plazmatické proteiny činí 65 %. Množství oktreotidu navázaného na krevní buňky je zanedbatelné.
Eliminace
Podle údajů získaných při subkutánním podávání injekce krátkodobě působícího oktreotidu se většina peptidu vyloučí stolicí, zatímco přibližně 32 % dávky se vylučuje močí v nezměněné podobě.
Celková clearance je 160 ml/min.
Přípravek Oczyesa vykazuje mírou absorpce limitovanou eliminaci oktreotidu se zdánlivým terminálním poločasem 217 až 279 hodin (9 až 12 dní).
Zvláštní populace
Starší pacienti
Nebyl zaznamenán žádný významný vliv věku (v rozmezí od 18 do 83 let) na farmakokinetiku oktreotidu.
Porucha funkce ledvin
V rámci analýzy 191 účastníků studie s normální funkcí ledvin (clearance kreatininu, Clkr ≥ 90 ml/min), 24 pacientů s lehkou poruchou funkce ledvin (Clkr 60-89 ml/min) a 1 subjektu se středně těžkou poruchou funkce ledvin (Clkr 30-59 ml/min) nebyl nalezen žádný významný vliv clearance kreatininu na clearance oktreotidu.
Zhoršená funkce ledvin neovlivňuje celkovou expozici (AUC) subkutánně aplikovanému krátkodobě působícímu oktreotidu.
Porucha funkce jater
Eliminační kapacita může být snížena u pacientů s jaterní cirhózou, nikoliv však u pacientů se steatózou jater.
5.3 Předklinické údaje vztahující se k bezpečnosti
Studie toxikologie, genotoxicity, kancerogenity a reprodukční toxikologie oktreotid-acetátu prováděné na zvířatech při akutním i opakovaném podání neodhalily žádné zvláštní bezpečnostní riziko pro člověka.
Reprodukční studie oktreotidu na zvířatech neprokázaly žádné teratogenní účinky, účinky na embryo/plod nebo jiné účinky na reprodukční soustavu v důsledku podání oktreotidu v parentálních dávkách až do 1 mg/kg/den. Určité zpomalení fyziologického růstu bylo zaznamenáno u mláďat potkanů, bylo však přechodné a je připisováno inhibici růstového hormonu způsobené nadměrnou farmakodynamickou aktivitou (viz bod 4.6).
U mláďat potkanů nebyly provedeny specifické studie. Ve studiích zaměřených na pre- a postnatální vývoj bylo zjištěno omezení v růstu a dospívání v první filiální generaci (F1) mláďat samic, kterým byl během březosti a laktační periody podáván oktreotid. U samčích potomků v generaci F1 byl zjištěn opožděný sestup varlat, ale fertilita postižených samčích potomků F1 zůstala v mezích normálu. Výše uvedená pozorování byla proto přechodná a považovala se za následek inhibice GH.
Kancerogenita/chronická toxicita
S oktreotid-hydrochloridem nebyly provedeny žádné studie kancerogenity. U potkanů, kterým byl subkutánně podáván oktreotid-acetát v denních dávkách až 1,25 mg/kg tělesné hmotnosti, byly pozorovány fibrosarkomy, především u několika dospělých samců, v místě podání subkutánní injekce po 52, 104 a 113/116 týdnech. U kontrolního vzorku potkanů se také vyskytovaly lokální tumory, nicméně rozvoj těchto tumorů byl spojen s nepravidelnou fibroplazií tvořenou trvalými dráždícími účinky v místě podání injekce, zesílenými kyselým vehikulem na bázi kyseliny mléčné/mannitolu. Tyto nespecifické tkáňové reakce se objevují specificky u potkanů. Neoplastické léze nebyly pozorovány u myší, kterým byly podávány subkutánní injekce oktreotidu v dávkách až 2 mg/kg po dobu 98 týdnů, ani u psů léčených denně subkutánně podávanými dávkami oktreotidu po dobu 52 týdnů.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Glycerol-dioleát
Sójový lecithin
Bezvodý ethanol
Propylenglykol (E 1520)
Kyselina edetová
Olamin
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Chraňte před chladem.
Uchovávejte v původním obalu, aby byl přípravek chráněn před vzduchem a světlem.
6.5 Druh obalu a obsah balení
Předplněné pero o objemu 1 ml dodávané jako jednodávková sterilní injekční stříkačka připravená k použití (sklo, třída I) s pístovou zátkou (brombutylová pryž potažená fluorpolymerem), skrytou jehlou (22G) a ochranným krytem s chráničem jehly (syntetická pryž) v autoinjektoru.
Předplněné pero je uloženo v zapečetěném hliníkovém sáčku. Balení obsahuje malý bílý válec, který slouží pouze k uchovávání.
Velikost balení: 1 předplněné pero s jednou dávkou.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití
Pouze k jednorázovému použití (předplněné pero přípravku Oczyesa se nemá používat opakovaně).
Nepoužívejte, pokud se předplněné pero Oczyesa jeví poškozené.
Nepoužívejte, pokud je poškozen obal (krabička a sáček) nebo zapečetění. Nepoužívejte tento přípravek, pokud si všimnete viditelných částic nebo pokud je roztok zakalený.
Úplný návod k použití naleznete v příbalové informaci.
Likvidace
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Camurus AB
Rydbergs torg 4
SE-224 84 Lund
Švédsko
medicalinfo@camurus.com
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/25/1938/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 30. červen 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Oczyesa