

Souhrn údajů o přípravku (SPC) - HAEMOCTIN SDH 500
1. NÁZEV PŘÍPRAVKU
Haemoctin SDH 250 IU prášek a rozpouštědlo pro injekční roztok
Haemoctin SDH 500 IU prášek a rozpouštědlo pro injekční roztok
Haemoctin SDH 1000 IU prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Factor VIII coagulationis humanus
Jedna injekční lahvička obsahuje factor VIII coagulationis humanus 250, 500 nebo 1000 IU derivovaný z lidské plazmy.
Po rekonstituci přípravek Haemoctin SDH 250 obsahuje přibližně 250 IU (100 IU/ml) lidského koagulačního faktoru VIII.
Po rekonstituci přípravek Haemoctin SDH 500 obsahuje přibližně 500 IU (100 IU/ml) lidského koagulačního faktoru VIII.
Po rekonstituci přípravek Haemoctin SDH 1000 obsahuje přibližně 1000 IU (200 IU/ml) lidského koagulačního faktoru VIII.Síla (IU) se určuje pomocí chromogenního testu k určení koagulačního faktoru VIII podle Evropského lékopisu. Specifická aktivita přípravku Haemoctin SDH je přibližně 100 IU/mg proteinu.
Vyrobeno z plazmy lidských dárců.
Pomocná látka se známým účinkem.
Jedna injekční lahvička obsahuje až 32,2 mg sodíku (1,4 mmol).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok.
Bílý prášek a čiré, bezbarvé rozpouštědlo pro injekční roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba a profylaxe krvácení u pacientů s hemofilií A (dědičný nedostatek faktoru VIII).
Přípravek neobsahuje von Willebrandův faktor ve farmakologicky účinném množství a není tedy indikován na von Willebrandovu nemoc.
4.2 Dávkování a způsob podání
Léčba má být pod dohledem lékaře, který má zkušenosti s léčbou hemofilie.
Sledování léčby
Během léčby se doporučuje stanovit hladiny faktoru VIII, aby bylo známo, jakou dávku podávat a jak často infuze opakovat. U jednotlivých pacientů se může jejich odpověď na faktor VIII lišit, což se projeví odlišnými poločasy a dobami zotavení. Dávka založená na tělesné hmotnosti může vyžadovat úpravu u pacientů s podváhou nebo nadváhou. Zejména v případě velkých chirurgických zákroků je nezbytné přesné monitorování substituční léčby pomocí koagulačních testů (aktivita plazmatického faktoru VIII).
Při použití jednostupňového testu srážlivosti na základě tromboplastinového času (aPTT) in vitro ke stanovení aktivity faktoru VIII ve vzorcích krve pacienta mohou být výsledky aktivity faktoru VIII významně ovlivněny jak typem reagencie aPTT, tak referenčním standardem použitým v testu. Rovněž může dojít k významným nesrovnalostem u výsledků získaných jednostupňovým testem srážlivosti na základě tromboplastinového času (aPTT) a chromogenním testem podle Evropského lékopisu. To je mimořádně důležité při změně laboratoře a/nebo reagencií použitých v testu.
Dávkování
Dávka a délka trvání substituční léčby závisí na závažnosti nedostatku faktoru VIII, místě a rozsahu krvácení a klinickém stavu pacienta.
Počet jednotek podaného faktoru VIII se vyjadřuje v mezinárodních jednotkách (IU), které se vztahují k stávající koncentrované normě WHO pro přípravky na bázi faktoru VIII. Aktivita faktoru VIII v plazmě se vyjadřuje buď jako procento (ve vztahu k normální lidské plazmě), nebo nejlépe v mezinárodních jednotkách (ve vztahu k mezinárodnímu standardu pro faktor VIII v plazmě).
Jedna mezinárodní jednotka (IU) aktivity faktoru VIII je ekvivalentní množství faktoru VIII v jednom ml normální lidské plazmy.
Léčba podle potřeby
Výpočet požadované dávky faktoru VIII je založen na empirické zkušenosti, že podání 1 mezinárodní jednotky (IU) faktoru VIII na kg tělesné hmotnosti zvýší hladinu plazmatického faktoru VIII o 1 % až 2 % normální aktivity.
Potřebnou dávku lze vypočítat podle následujícího vzorce:
Potřebné jednotky = tělesná hmotnost (kg) x požadované zvýšení hladiny faktoru VIII (%) x 0,5
Podané množství a frekvence podávání se musí řídit klinickou účinností v jednotlivých případech.
V případě následujících krvácivých událostí nesmí aktivita faktoru VIII klesnout pod danou hladinu aktivity plazmy (v % normální hodnoty) po odpovídající dobu. Následující tabulku lze použít jako návod dávkování u krvácivých epizod a při chirurgických výkonech:
Stupeň krvácení / typ chirurgického výkonu
Požadovaná hladina faktoru VIII (%)
Četnost dávek (v hodinách) / trvání léčby (ve dnech)
Krvácení
Počáteční hemartróza, krvácení do svalů nebo orální krvácení
20 - 40
Opakovat každých 12 až 24 hodin. Nejméně 1 den, až do vyřešení krvácivé epizody indikované bolestí nebo do zhojení příslušného zranění.
Extenzivnější hemartróza, krvácení do svalů nebo hematom
30 - 60
Opakovat každých 12 až 24 hodin po dobu 3–4 dnů, nebo až do vyřešení bolestivého a akutního stavu.
Život ohrožující krvácení
60 - 100
Opakovat každých 8 až 24 hodin až stav ohrožení pomine.
Operace
Malé operace
včetně extrakce zubů
30 - 60
Každých 24 hodin, alespoň 1 den, až do zhojení.
Velké operace
80 - 100 (před a po operaci)
Opakovat každých 8 až 24 hodin, až do adekvátního zhojení ran, potom léčba po dobu alespoň 7 dalších dnů k udržení aktivity faktoru VIII v hladině 30 až 60 %.
Profylaxe
Při dlouhodobé profylaxi krvácení u pacientů s těžkou hemofilií A jsou obvyklé dávky 20 až 40 IU faktoru VIII na kg tělesné hmotnosti v 2 až 3denních intervalech. V některých případech, zvláště u mladších pacientů, mohou být nezbytné kratší intervaly mezi aplikacemi nebo vyšší dávky.
Způsob podání
Intravenózní podání. Nedoporučuje se podávat více než 2–3 ml přípravku Haemoctin SDH za minutu. Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Ke zlepšení sledovatelnosti biologických léčivých přípravků se musí zřetelně zaznamenávat název a číslo šarže podaného přípravku.
Hypersenzitivita
U přípravku Haemoctin SDH se mohou vyskytnout hypersenzitivní reakce typu alergií. Přípravek obsahuje stopy lidských proteinů, které jsou odlišné od faktoru VIII. Pro případ, že by se objevily příznaky hypersenzitivity, je třeba pacienty poučit, aby přípravek okamžitě přestali používat a kontaktovali lékaře. Je třeba informovat pacienty, že se mohou vyskytnout příznaky hypersenzitivních reakcí, jako například vyrážka, generalizovaná kopřivka, pocit tíhy na prsou, sípot, hypotenze a anafylaxe.
V případě šoku je třeba postupovat podle stávajících standardních léčebných metod pro léčbu šoku.
Inhibitory
Tvorba neutralizujících protilátek (inhibitorů) faktoru VIII je známou komplikací léčby jedinců s hemofilií A. Tyto inhibitory jsou obvykle imunoglobuliny IgG zaměřené proti prokoagulační aktivitě faktoru VIII, které jsou kvantifikovány v Bethesda jednotkách (Bethesda Units, BU) na ml plazmy s použitím modifikovaného testu. Riziko vzniku inhibitorů souvisí se závažností onemocnění i s expozicí faktoru VIII, přičemž toto riziko je nejvyšší během prvních 50 dnů expozice, ale pokračuje v průběhu života, ačkoli toto riziko je méně časté.
Klinický význam vzniku inhibitorů bude záviset na titru inhibitoru, přičemž inhibitory nízkého titru, představují menší riziko nedostatečné klinické odpovědi než inhibitory vysokého titru.
Obecně platí, že všichni pacienti léčení přípravky s koagulačním faktorem VIII musí být pečlivě sledováni s ohledem na vznik inhibitorů pomocí příslušných klinických pozorování a laboratorních testů. Pokud není dosaženo očekávaných hladin aktivity faktoru VIII v plazmě nebo pokud není krvácení patřičnou dávkou zvládnuto, je třeba provést test na přítomnost inhibitoru faktoru VIII. U pacientů s vysokými hladinami inhibitoru nemusí být terapie faktorem VIII účinná a je třeba zvážit jiné možnosti léčby. Péče o takové pacienty má být vedena lékaři se zkušenostmi v péči o hemofilii a inhibitory faktoru VIII.
Kardiovaskulární příhody
U pacientů s existujícími kardiovaskulárními rizikovými faktory může substituční léčba faktorem VIII zvyšovat kardiovaskulární riziko.
Komplikace související s katetrem
Pokud je nutné zavedení centrálního žilního katetru (central venous access devices, CVAD), musí se zvážit riziko vzniku komplikací souvisejících s CVAD, včetně lokální infekce, bakteriemie a trombózy v místě katetru.
Přenosné choroboplodné zárodky
Mezi standardní opatření zabraňující přenosu infekcí v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy patří výběr dárců, testování jednotlivých odběrů krve a plazmatických poolů na specifické ukazatele infekce a zařazení účinných výrobních kroků zaměřených na inaktivaci/odstranění virů. Ani přes tato opatření nelze možnost přenosu infekcí v případě podávání léčivých přípravků vyrobených z lidské krve nebo plazmy zcela vyloučit. To platí také pro neznámé nebo nově objevené viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy v (HCV), a u neobaleného viru hepatitidy A (HAV). Přijatá opatření mají omezenou účinnost u neobalených virů, jako je například parvovirus B19.
Infekce parvovirem B19 může být závažná u těhotných žen (infekce plodu) a u jedinců s imunodeficitem nebo zvýšenou erytropoézou (např. hemolytická anémie).
U pacientů, kteří pravidelně/opakovaně dostávají přípravky s faktorem VIII vyrobeným z lidské plazmy, má být zváženo vhodné očkování (hepatitida A a B).
Pediatrická populace
Zvláštní upozornění a opatření pro použití uvedené pro dospělé mají být zvažována také pro pediatrickou populaci.
Obsah sodíku
Tento léčivý přípravek obsahuje až 32,2 mg sodíku (1,4 mmol) v jedné injekční lahvičce, což odpovídá 1,61 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nejsou známé žádné interakce lidského koagulačního faktoru VIII s dalšími léčivými přípravky.
4.6 Fertilita, těhotenství a kojení
S faktorem VIII nebyly provedeny reprodukční studie na zvířatech. Vzhledem k vzácnému výskytu hemofilie A u žen nejsou k dispozici zkušenosti o používání faktoru VIII během těhotenství nebo kojení. Faktor VIII tedy nemá být během těhotenství nebo kojení užíván, pokud není zřetelně indikován.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Haemoctin SDH nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
V některých případech byly vzácně pozorovány hypersenzitivní nebo alergické reakce (například angioedém, pálení a bodání v místě aplikace infuze, zimnice, zčervenání, generalizovaná kopřivka, bolest hlavy, vyrážka, hypotenze, letargie, nevolnost, neklid, tachykardie, svíravý pocit na hrudi, brnění, zvracení nebo sípot a v některých případech vedly k závažné anafylaxi (včetně šoku).
K rozvoji neutralizujících protilátek (inhibitorů) může dojít u pacientů s hemofilií A, kteří jsou léčeni faktorem VIII, včetně přípravku Haemoctin SDH. Pokud se takové inhibitory objeví, projeví se tento stav jako nedostatečná klinická odpověď. V těchto případech se doporučuje kontaktovat specializované hemofilické centrum.
Bezpečnostní informace o přenosných choroboplodných zárodcích viz bod 4.4.
Tabulkový přehled nežádoucích účinků Níže uvedená tabulka je uspořádána podle systému orgánové klasifikace MedDRA (orgánová třída a preferovaný termín).
Četnosti výskytu nežádoucích účinků byly definovány následovně: velmi časté (≥1/10), časté (≥1/100 až <1/10), méně časté (≥1/1 000 až <1/100), vzácné (≥1/10 000 až <1/1 000), velmi vzácné (<1/10 000), není známo (z dostupných údajů nelze určit)).
V klinických zkouškách, neintervenčních studiích, dobrovolných hlášeních a pravidelném screeningu literatury byly zjištěny následující nežádoucí účinky související s přípravkem Haemoctin SDH :
| Třídy orgánových systémů podle databáze MedDRA | Nežádoucí účinky | Frekvence |
| Poruchy krve a lymfatického systému | Inhibice faktoru VIII | Méně časté (PTP)* velmi časté (PUP)* |
| Poruchy imunitního systému | Anafylaktický šok, hypersenzitivita | není známo |
| Poruchy kůže a podkožní tkáně | Erytém, svědění, kopřivka | není známo |
*Četnost vychází ze studií se všemi přípravky s faktorem VIII, které zahrnovaly pacienty se závažnou hemofilií A. PTP = dříve léčení pacienti, PUP = dříve neléčení pacienti
Pediatrická populace
S výjimkou inhibice faktoru VIII budou nežádoucí účinky u dětí pravděpodobně stejné jako u dospělých (viz tabulka výše).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
email: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Nebyl hlášen žádný případ předávkování.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antihemoragika: krevní koagulační faktor VIII ATC kód: B02BD02.
Komplex faktoru VIII/von Willebrandova faktoru se skládá ze dvou molekul (faktor VIII a von Willebrandův faktor) s odlišnými fyziologickými funkcemi. Po aplikaci infuze pacientovi s hemofilií se faktor VIII naváže na von Willebrandův faktor v pacientově krevním oběhu.
Aktivovaný faktor VIII se chová jako kofaktor pro aktivovaný faktor IX, který zrychluje konverzi faktoru X na aktivovaný faktor X (faktor Xa).
Aktivovaný faktor X pak konvertuje protrombin na trombin. Trombin konvertuje fibrinogen na fibrin a ten vytváří krevní sraženinu. Hemofilie A je na pohlaví závislá dědičná porucha srážení krve způsobená sníženými hladinami faktoru VIII:C a má za následek profúzní krvácení do kloubů, svalů nebo vnitřních orgánů, a to spontánně nebo jako následek traumatu po nehodě nebo chirurgickém zákroku. Substituční léčbou se zvýší hladiny faktoru VIII v plazmě, tím se dočasně umožní korigovat nedostatek faktoru a tendence ke krvácení.
Von Willebrandův faktor, jako ochranný protein faktoru VIII, zprostředkovává adhezi krevních destiček na cévní endotel a hraje důležitou roli v agregaci krevních destiček.
U pacientů s hemofilií A, u nichž se vyvinuly inhibitory faktoru VIII, byla úspěšně shromážděna data o provedené indukci tolerance imunity (ITI).
Upozorňujeme, že počet krvácení přepočtený (ABR) na rok není pro různé koncentráty faktoru a různé klinické studie srovnatelný.
5.2 Farmakokinetické vlastnosti
Plazmatická aktivita faktoru VIII po intravenózním podání klesá v dvoufázové exponenciální křivce. Během první fáze probíhá distribuce mezi intravaskulárními a dalšími kompartmenty (tělesnými tekutinami) s poločasem eliminace z plazmy 1 až 8 hodin. V následující pomalejší fázi kolísá poločas mezi 5–18 hodinami s průměrem přibližně 12 hodin. Zdá se, že tento údaj odpovídá skutečnému biologickému poločasu.
Inkrementální výtěžnost přípravku Haemoctin SDH je přibližně 0,020 ± 0,003 IU/ml/IU/kg těl. hmotnosti. Hladina aktivity faktoru VIII po intravenózním podání 1 IU faktoru VIII na kg tělesné hmotnosti je přibližně 2 %.
Další farmakokinetické parametry přípravku Haemoctin SDH jsou:
- Oblast pod křivkou (AUC): asi 17 IU x hod/ml
- Střední doba zdržení (mean residence time, MRT): přibližně 15 hod
- Clearance: přibližně 155 ml/hod.
5.3 Předklinické údaje vztahující se k bezpečnosti
Lidský plazmatický koagulační faktor VIII (z koncentrátu) obsažený v přípravku je normální složkou lidské plazmy a účinkuje stejně jako endogenní faktor VIII. Testování toxicity jedné dávky není relevantní vzhledem k přetížení organismu. Testování toxicity opakovanou dávkou u zvířat je neproveditelné vzhledem k indukci tvorby protilátek k cizorodému proteinu.
Dávky několikrát převyšující v přepočtu na kilogram tělesné hmotnosti doporučené dávky u lidí nevyvolávají u zvířat žádné toxické účinky.
Protože klinické zkušenosti nenaznačují žádný tumorogenní nebo mutagenní efekt lidského plazmatického koagulačního faktoru VIII, nejsou experimentální studie, zvláště na heterologních druzích, považovány za nutné.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek: Glycin, chlorid sodný, natrium-citrát, chlorid vápenatý
Rozpouštědlo: Voda pro injekci.
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
K aplikaci smí být použity pouze přiložené infuzní sety, protože vlivem adsorpce faktoru VIII k vnitřnímu povrchu některých součástí infuzního setu by mohlo dojít k selhání léčby.
6.3 Doba použitelnosti
2 roky
Po prvním otevření se přípravek musí použít okamžitě.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25 °C. Chraňte před mrazem.
Injekční lahvičky uchovávejte v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
Obsah 1 balení přípravku Haemoctin SDH:
1 injekční lahvička (20 ml) s práškem, sklo třídy I dle Ph. Eur.
Zátky z halobutylové pryže vhodné k lyofilizaci, typ I dle Ph. Eur.
1 injekční lahvička s rozpouštědlem (Haemoctin SDH 250: 2,5 ml, Hamoctin SDH 500/1000: 5 ml voda pro injekci), sklo třídy I dle Ph. Eur.
Zátky vhodné k injekci z halobutylové pryže, typ I dle Ph. Eur.
Balení obsahuje také:
1 jednorázovou injekční stříkačku (Haemoctin SDH 250: 3 ml, Hamoctin SDH 500/1000: 5 ml), 1 převodní zařízení se zabudovaným filtrem a 1 infuzní kanylu (motýlek).
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Rekonstituovaný léčivý přípravek musí být před podáním vizuálně zkontrolován pro výskyt částic a změnu barvy. Roztok musí být čirý nebo lehce opalizující. Nepoužívejte roztoky, které jsou zakalené nebo obsahují usazeniny.
Návod k použití přípravku a zacházení s ním:
Je třeba po celou dobu postupu zachovávat absolutní sterilitu!
Obr. 1
Obr. 2
Obr. 3
Obr. 4
Obr. 5
Obr. 6
Obr. 7
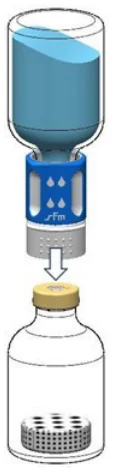
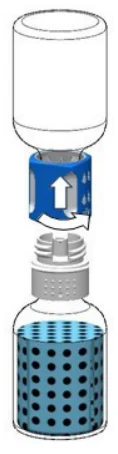
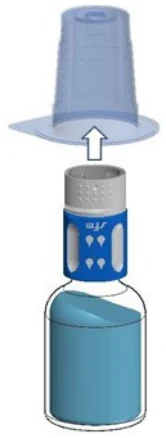
Rozpouštění koncentrátu:
- Ohřejte neotevřené injekční lahvičky s rozpouštědlem (voda pro injekci) a s přípravkem na pokojovou teplotu. Pokud je používána k zahřívání vodní lázeň, je nutno dbát na to, aby voda nepřišla do kontaktu s víčky nebo zátkami injekčních lahviček. Jinak může dojít ke kontaminaci přípravku.
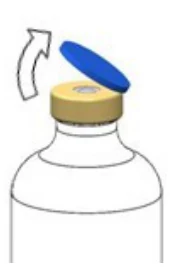
- Odstraňte víčka z injekční lahvičky s rozpouštědlem i z injekční lahvičky s přípravkem tak, aby se odkryly středové části pryžových zátek (Obr. 1). Očistěte zátky injekční lahvičky s přípravkem a injekční lahvičky s rozpouštědlem dezinfekčním prostředkem.
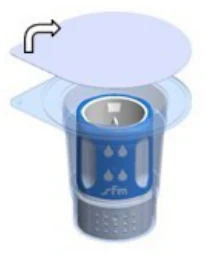
- Úplně sejměte uzávěr obalu převodního zařízení (Obr. 2). Nedotýkejte se hrotu.
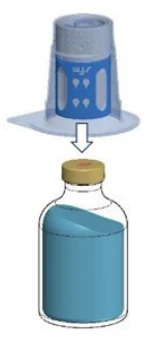
- Položte injekční lahvičku s rozpouštědlem na rovný povrch. Umístěte modrou část převodního zařízení v blistru přímo na svisle stojící injekční lahvičku s rozpouštědlem (Obr. 3), aby tato část zaklapla na místo. Převodním zařízením neotáčejte!
- Odstraňte zbývající část blistru převodního zařízení. Nyní se odhalí bílá část převodního zařízení (Obr. 4).
- Položte injekční lahvičku s přípravkem na rovný povrch.
- Obraťte injekční lahvičku s rozpouštědlem s nasazeným převodním zařízením dnem vzhůru. Vtlačte hrot bílé části adaptéru kolmo dolů skrz zátku injekční lahvičky přípravku (Obr. 5), aby tato část zaklapla na místo. Vakuum přítomné v injekční lahvičce s přípravkem způsobí, že rozpouštědlo proteče do injekční lahvičky s přípravkem.
- Opatrné otáčení injekční lahvičky napomůže v rozpouštění prášku. S injekční lahvičkou netřeste příliš prudce, je nutné se vyhnout tvorbě pěny! Roztok je čirý nebo lehce opalizující.
- Poté proti směru hodinových ručiček odšroubujte modrou část převodního zařízení společně s injekční lahvičkou s rozpouštědlem (Obr. 6). Zlikvidujte injekční lahvičku s rozpouštědlem s připojenou modrou částí převodního zařízení. Odhalí se konektor typu luer-lock.
Roztok připravený pro použití se musí použít ihned po rozpuštění. Roztoky se zákalem nebo viditelnými částicemi se nesmí použít.
Injekce:
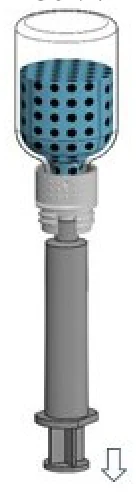
- Po rozpuštění prášku podle popisu výše našroubujte přiloženou injekční stříkačku na konektor typu luer-lock injekční lahvičky s přípravkem s bílou částí převodního zařízení (Obr. 7). Pak je možné natáhnout rozpuštěný přípravek (Haemoctin SDH 250: celkový objem 2,5 ml, Haemoctin SDH 500/1000: celkový objem 5 ml) snadno do injekční stříkačky. Použití samostatného filtru není potřeba, neboť převodní zařízení má zabudovaný vlastní filtr.
- Opatrně odpojte injekční lahvičku s bílou částí převodního zařízení od injekční stříkačky. Přípravek okamžitě pomalu intravenózně aplikujte pomocí přiložené motýlkové jehly. Rychlost podání injekce nesmí přesáhnout 2–3 ml za minutu.
- Po použití motýlkové jehly použijte ochranné víčko, aby byla další manipulace bezpečná.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Biotest Pharma GmbH
Landsteinerstrasse 5
63303 Dreieich
Německo
Tel.: +49 6103 801-0
Fax: +49 6103 801-150
E-mail: mail@biotest.com
8. REGISTRAČNÍ ČÍSLO(A)
Haemoctin SDH 250 IU prášek a rozpouštědlo pro injekční roztok: 75/139/92-A/C
Haemoctin SDH 500 IU prášek a rozpouštědlo pro injekční roztok: 75/139/92-B/C
Haemoctin SDH 1000 IU prášek a rozpouštědlo pro injekční roztok: 75/139/92-C/C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 5. 2. 1992
Datum posledního prodloužení registrace: 16. 10. 2012
10. DATUM REVIZE TEXTU
- 12. 9. 2025