

Souhrn údajů o přípravku (SPC) - BERIATE
1. NÁZEV PŘÍPRAVKU
Beriate 1000 IU prášek a rozpouštědlo pro injekční nebo infuzní roztok
Beriate 2000 IU prášek a rozpouštědlo pro injekční nebo infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje nominálně:
1000 IU/2000 IU lidského koagulačního faktoru VIII (FVIII).
Po rekonstituci s 10 ml vody pro injekci přípravek Beriate 1000 IU obsahuje 100 IU/ml faktoru VIII.
Přípravek Beriate 2000 IU se rekonstituuje v 10 ml vody pro injekci a obsahuje přibližně 200 IU/ml faktoru VIII.
Síla (IU) se stanovuje chromogenní analýzou podle Evropského lékopisu. Střední hodnota specifické aktivity přípravku Beriate je přibližně 400 IU/mg bílkoviny.
Vyrobeno z plazmy lidských dárců.
Pomocná látka se známým účinkem:
Sodík přibližně 100 mmol/l (2,3 mg/ml).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční nebo infuzní roztok.
Bílý prášek a čiré, bezbarvé rozpouštědlo pro přípravu injekčního/infuzního roztoku.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba a profylaxe krvácení u pacientů s hemofilií A (vrozený nedostatek faktoru VIII).
Tento přípravek se může použít k léčbě získaného nedostatku faktoru VIII.
4.2 Dávkování a způsob podání
Léčba musí být pod dohledem lékaře se zkušeností s léčbou hemofilie.
Monitorování léčby
V průběhu léčby se doporučuje vhodné stanovení hladin faktoru VIII k určení podávané dávky a frekvence opakovaných infuzí. Jednotliví pacienti se mohou lišit ve své odpovědi na faktor VIII, což se projevuje různými poločasy a recovery. Dávka vycházející z tělesné hmotnosti si může vyžádat úpravu u pacientů s podváhou nebo nadváhou. V případě větších chirurgických zákroků je nezbytné přesné monitorování průběhu substituční terapie pomocí koagulační analýzy (aktivita plazmatického faktoru VIII).
Pacienti by měli být monitorováni s ohledem na vývoj inhibitorů faktoru VIII. Viz také bod 4.4.
Dávkování:
Dávkování a délka substituční terapie závisí na závažnosti deficience faktoru VIII, místě a rozsahu krvácení a na klinickém stavu pacienta.
Počet podaných jednotek faktoru VIII se uvádí v mezinárodních jednotkách (IU), které jsou vztaženy k současnému standardu WHO pro přípravky obsahující koncentrát faktoru VIII. Aktivita faktoru VIII v plazmě se vyjadřuje buď v procentech (vzhledem k normální lidské plazmě) nebo přednostně v IU (vzhledem k mezinárodnímu standardu pro faktor VIII v plazmě).
Jedna mezinárodní jednotka (IU) aktivity faktoru VIII odpovídá takovému množství faktoru VIII, které je obsaženo v 1 ml normální lidské plazmy.
Požadovaná léčba
Výpočet požadované dávky faktoru VIII je založen na empirickém předpokladu, že 1 IU faktoru VIII na kg tělesné hmotnosti zvýší aktivitu faktoru VIII v plazmě přibližně o 2% normální aktivity (2 IU/dl). Potřebná dávka se určuje pomocí následujícího vzorce:
Potřebná dávka = tělesná hmotnost (kg) x požadovaný vzestup faktoru VIII (% nebo IU/dl) x 0,5.
Dávka, která má být podána a frekvence podávání musí vždy směřovat k dosažení klinického účinku v individuálním případě.
V případě následujících krvácivých příhod nemá v daném období aktivita faktoru VIII klesnout pod danou hodnotu plazmatické aktivity (v % normálu nebo IU/dl). Jako vodítko pro dávkování při krvácení a chirurgických zákrocích lze použít následující tabulku:
Stupeň krvácení/ Typ chirurgického výkonu | Požadovaná hladina faktoru VIII (% nebo IU/dl) | Frekvence dávkování (hodiny) / Délka trvání léčby (dny) |
|---|---|---|
| Krvácení | ||
| Časná hemartróza, krvácení do svalů nebo do dutiny ústní | 20 - 40 | Opakovat každých 12 – 24 hodin. Nejméně l den, dokud se krvácení, které se projevuje bolestí, nezastaví nebo nedojde ke zhojení. |
| Rozsáhlejší hemartróza, krvácení do svalů nebo hematom | 30 - 60 | Infuzi opakovat každých 12 – 24 hodin po dobu 3 – 4 dnů nebo déle dokud bolest a akutní postižení neustoupí. |
| Život ohrožující krvácení | 60 - 100 | Infuzi opakovat každých 8 – 24 hodin dokud nebezpečí nepomine. |
| Chirurgické výkony | ||
| Menší chirurgický výkon včetně extrakce zubů | 30 - 60 | Každých 24 hodin, nejméně 1 den, až je dosaženo zhojení. |
| Velké chirurgické výkony | 80 - 100 (před a po operaci) | Infuzi opakovat každých 8 – 24 hodin, až do adekvátního zahojení rány, potom pokračovat v léčbě nejméně 7 dní k udržení aktivity faktoru VIII na 30-60 % (IU/dl). |
Profylaxe
Na dlouhodobou profylaxi proti krvácení pacientům s těžkou hemofilií A obvykle postačí dávky 20 až 40 IU faktoru VIII na kg tělesné hmotnosti podávané v intervalech 2 až 3 dnů. V některých případech, zejména u mladších pacientů, je nutné zvolit kratší intervaly dávkování nebo vyšší dávky.
Pediatrická populace
Dávkování u dětí závisí na tělesné hmotnosti, a proto platí stejné zásady jako při léčbě dospělých. Frekvence dávkování v individuálních případech má být zaměřena na klinickou účinnost. S léčbou dětí do 6 let jsou již určité zkušenosti (viz bod 5.1.).
Způsob podání
Intravenózní podání.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
Před podáním má být přípravek ohřátý na pokojovou teplotu nebo tělesnou teplotu. Podává se injekčně nebo pomalou intravenózní infuzí s rychlostí, která vyhovuje pacientovi. Rychlost injekce nebo infuze nemá překročit 2 ml/min.
Pozorujte pacienta, zda nemá bezprostřední reakce. Pokud se vyskytnou jakékoliv reakce, které mohou mít souvislost s podáváním přípravku Beriate, rychlost infuze se má snížit nebo zastavit, jak to vyžaduje klinický stav pacienta (viz též bod 4.4.).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivita
Hypersenzitivita alergického typu je možná.
Objeví-li se příznaky hypersenzitivity, pacienti mají být poučeni, aby okamžitě přerušili používání tohoto léčivého přípravku a kontaktovali svého lékaře. Pacienti musí být informováni o počátečních příznacích hypersenzitivních reakcí včetně vyrážky, generalizované kopřivky, tlaku na hrudi, dušnosti, hypotenze a anafylaxe.
V případě šoku je třeba dodržovat standardní lékařské postupy pro léčbu šoku.
Inhibitory
Tvorba neutralizujících protilátek (inhibitorů) faktoru VIII je známou komplikací léčby jedinců s hemofilií A. Tyto inhibitory jsou obvykle imunoglobuliny IgG zaměřené proti prokoagulační aktivitě faktoru VIII, které jsou kvantifikovány v Bethesda jednotkách (Bethesda Units, BU) na ml plazmy s použitím modifikovaného testu. Riziko vzniku inhibitorů souvisí se závažností onemocnění i s expozicí faktoru VIII, přičemž toto riziko je nejvyšší během prvních 50 dnů expozice, ale pokračuje po celý život, i když je riziko méně časté.
Klinický význam vzniku inhibitorů bude záviset na titru inhibitoru, přičemž inhibitory nízkého titru představují menší riziko nedostatečné klinické odpovědi než inhibitory vysokého titru.
Obecně platí, že všichni pacienti léčení přípravky s koagulačním faktorem VIII musí být pečlivě sledováni s ohledem na vznik inhibitorů pomocí příslušných klinických pozorování a laboratorních testů. Pokud není dosaženo očekávaných hladin aktivity faktoru VIII v plazmě nebo pokud není krvácení patřičnou dávkou zvládnuto, je třeba provést test na přítomnost inhibitoru faktoru VIII. U pacientů s vysokými hladinami inhibitoru nemusí být terapie faktorem VIII účinná a je třeba zvážit jiné možnosti léčby. Péče o takové pacienty má být vedena lékaři se zkušenostmi v péči o hemofilii a inhibitory faktoru VIII.
Kardiovaskulární příhody
U pacientů s existujícími kardiovaskulárními rizikovými faktory může zvýšit substituční terapie s FVIII kardiovaskulární riziko.
Komplikace spojené s katetrizací
Pokud je požadován centrální žilní přístup (CVAD), je třeba zvážit riziko komplikací souvisejících s CVAD včetně lokálních infekcí, bakteriémie a trombózy v místě zavedení katetru.
Virová bezpečnost
Standardní opatření k předcházení infekcím způsobeným podáváním léčivých přípravků připravených z lidské krve nebo plazmy, zahrnují výběr dárců, testování jednotlivých dárců a plazmatických poolů na specifické infekční markery a zařazení účinných výrobních kroků pro inaktivaci nebo odstranění virů. Navzdory těmto opatřením při podávání léků připravených z lidské krve nebo plazmy nelze zcela vyloučit možnost přenosu infekce. Platí to i pro jakékoli neznámé nebo právě objevené viry nebo jiné patogeny.
Přijatá opatření jsou účinná proti obaleným virům jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy C (HCV) a pro neobalené viry hepatitidy A (HAV) a parvoviru B19.
U pacientů s pravidelným nebo opakovaným příjmem přípravků obsahujících faktor VIII, který se získává z lidské plazmy, je třeba zvážit vhodné očkování (proti hepatitidě A a B).
Pediatrická populace
Uvedená upozornění a opatření se vztahují na dospělé i děti.
Obsah sodíku
Léčivý přípravek Beriate 1000 IU a Beriate 2000 IU obsahuje 27,55 mg sodíku v jedné injekční lahvičce, což odpovídá 1,4% doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly hlášeny žádné interakce lidského koagulačního faktoru VIII s jinými léčivými přípravky.
4.6 Fertilita, těhotenství a kojení
Reprodukční studie s faktorem VIII se na zvířatech neprováděly.
Těhotenství a kojení
Vzhledem k vzácnému výskytu hemofilie A u žen nejsou k dispozici zkušenosti týkající se použití faktoru VIII během těhotenství a kojení.
Z uvedených důvodů může být faktor VIII podáván během těhotenství a kojení pouze v takovém případě, pokud je to jednoznačně indikováno.
Fertilita
Nejsou k dispozici žádné údaje o fertilitě.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Beriate nemá žádný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Hypersenzitivita nebo alergické reakce (které mohou zahrnovat angioedém, pálení a bodání v místě infuze, zimnici, zarudnutí, generalizovanou urtikarii, bolest hlavy, vyrážka, hypotenze, letargie, nauzea, neklid, tachykardie, tlak na hrudi, brnění, zvracení, sípání) byly pozorovány velmi vzácně a mohou se v některých případech rozvinout do závažné anafylaxe (včetně šoku).
K rozvoji neutralizujících protilátek (inhibitorů) může dojít u pacientů s hemofilií A, kteří jsou léčeni faktorem VIII, včetně přípravku Beriate. Pokud se takové inhibitory objeví, může se tento stav projevit jako nedostatečná klinická odpověď. V těchto případech se doporučuje kontaktovat specializované hemofilické centrum.
Tabulkový přehled nežádoucích účinků
Následující nežádoucí účinky vycházejí z postmarketingových studií bezpečnosti a z literárních údajů.
Tabulka uvedená níže je podle MedDRA klasifikace orgánových systémů.
Frekvence byly hodnoceny podle následující konvence: velmi časté (≥1/10); časté (≥1/100 až <1/10); méně časté (≥1/1000 až <1/100); vzácné (≥1/10000 až <1/1000); velmi vzácné (<1/10000), není známo (z dostupných údajů nelze určit).
| Standardní třída orgánových systémů dle MedDRA | Nežádoucí účinek | Četnost |
|---|---|---|
| Poruchy krve a lymfatického systému | Inhibice faktoru VIII | Méně časté (PTP)* Velmi časté (PUP)* |
| Celkové poruchy a reakce v místě aplikace | Horečka | Velmi vzácné |
| Poruchy imunitního systému | Hypersenzitivita (alergické reakce) | Velmi vzácné |
*Četnost vychází ze studií se všemi přípravky s faktorem VIII, které zahrnovaly pacienty se závažnou hemofilií A. PTP = dříve léčení pacienti, PUP = dříve neléčení pacienti
Informace o virové bezpečnosti viz bod 4.4.
Pediatrická populace
Očekává se, že frekvence, typ a závažnost nežádoucích účinků u dětí budou stejné jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Žádné příznaky předávkování lidským koagulačním faktorem VIII nejsou dosud známy.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Koagulační faktory: krevní koagulační faktory ATC kód: B02BD02
Komplex faktoru VIII/von Willebrandův faktor je tvořen ze dvou molekul (faktor VIII a von Willebrandův faktor) s různými fyziologickými funkcemi.
Po infuzi pacientovi s hemofilií se v jeho krevním oběhu faktor VIII váže na von Willebrandův faktor.
Aktivovaný faktor VIII působí jako kofaktor aktivovaného faktoru IX, který urychluje konverzi faktoru X na aktivovaný faktor X. Aktivovaný faktor X katalyzuje přeměnu protrombinu na trombin. Trombin katalyzuje přeměnu fibrinogenu na fibrin a může vzniknout krevní sraženina.
Hemofilie A je dědičná porucha koagulace krve, která je vázaná na pohlaví a způsobuje sníženou hladinu faktoru VIII: C, která vyvolává těžké krvácení do kloubů, svalů nebo vnitřních orgánů a to buď spontánně nebo v důsledku úrazu nebo chirurgického výkonu. Plazmatické hladiny faktoru VIII se zvyšují substituční terapií a tímto způsobem umožňují přechodnou úpravu nedostatku faktoru VIII a sklonu ke krvácení.
Kromě úlohy jako ochranného proteinu faktoru VIII, von Willebrandův faktor zprostředkovává adhezi trombocytů k místům cévních poranění a hraje roli v agregaci trombocytů.
K dispozici jsou údaje o léčbě 16 dětí mladších 6 let a výsledky klinické účinnosti a bezpečnosti jsou podobné jako u starších pacientů.
Je třeba poznamenat, že roční výskyt krvácení (ABR) není porovnatelný mezi různými koncentráty faktorů ani mezi různými klinickými studiemi.
5.2 Farmakokinetické vlastnosti
Po intravenózním podání se aktivita faktoru VIII snižuje mono- až biexponenciálně. Konečný poločas je v rozmezí 5 a 22 hodin se střední hodnotou asi 12 hodin. Zvýšení aktivity faktoru VIII po podání jedné IU faktoru VIII/kg tělesné hmotnosti (incremental recovery) představovalo přibližně 2 % s variabilitou mezi jednotlivými pacienty (1,5 až 3 %). Střední rezidenční čas (MRT) byl 17 hodin (směrodatná odchylka 5,5 hodiny), střední hodnota plochy pod křivkou plazmatických koncentrací (AUDC) byla 0,4 h × kg / ml (směrodatná odchylka 0,2), průměrná clearance 3 ml/h/kg (směrodatná odchylka 1,5 ml/h/kg).
Pediatrická populace
U dětské populace jsou k dispozici omezené farmakokinetické údaje.
5.3 Předklinické údaje vztahující se k bezpečnosti
Obecná toxicita:
Toxikologické studie při opakovaných dávkách se neprováděly z důvodu tvorby protilátek proti heterologní bílkovině.
Toxický účinek na laboratorní zvířata neměly ani dávky několikanásobně vyšší než je doporučená dávka na kilogram tělesné hmostnosti pro člověka.
Zkoušky s tepelně ošetřeným přípravkem s faktorem VIII s polyklonálními precipitujúcimi králičími protilátkami Ouchterlonyho metodou a s testem na pasivní kožní anafylaxi zkoušeným na morčatech nedokázaly změněnou imunologickou reakci v porovnání s nativním proteinem.
Mutagenita: Protože klinické zkoušky nezaznamenaly žádné tumorigenní a mutagenní účinky lidského koagulačního faktoru VIII, nepovažují se experimentální studie, zejména na heterologních druzích, za smysluplné.
6. FARMACEUTICKÉ ÚDAJE
6.l Seznam pomocných látek
Glycin
Dihydrát chloridu vápenatého
Hydroxid sodný (v malém množství na úpravu pH)
Sacharóza
Chlorid sodný
Dodávané rozpouštědlo: voda pro injekci 10 ml.
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky, rozpouštědly a ředidly s výjimkou těch, které jsou uvedeny v bodě 6.1.
6.3 Doba použitelnosti
3 roky.
Chemická a fyzikální stabilita rekonstituovaného přípravku byla prokázána po dobu 8 hodin při teplotě do 25 °C. Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li podán okamžitě, doba uchovávání přípravku v injekční lahvičce nesmí překročit 8 hodin při pokojové teplotě. Po převedení do injekční stříkačky musí být přípravek použit okamžitě (viz také bod 6.6).
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
V rámci doby použitelnosti může být Beriate uchováván až do 25 °C, nesmí se překročit kumulativní doba uchovávání 1 měsíce. Jednotlivé doby uchovávání přípravku při pokojové teplotě musí být zaznamenány v souladu s celkovou dobou 1 měsíce.
NEVYSTAVUJTE lahvičky přímému zdroji tepla. Injekční lahvičky nesmí být zahřáté na teplotu vyšší než je tělesná teplota (37 °C).
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Vnitřní obaly:
Injekční lahvičky z bezbarvého skla (1000 IU a 2000 IU: třídy II), uzavřené pryžovou zátkou pod vakuem (brombutyl), hliníkovým uzávěrem a plastikovým krytem (polypropylen).
Velikosti balení:
Krabička s 1000 IU obsahuje:
1 injekční lahvičku s práškem
1 injekční lahvičku s 10 ml vody pro injekci
l přepouštěcí adaptér s filtrem 20/20
Aplikační souprava (vnitřní krabička):
1 injekční stříkačku 10 ml k jednorázovému použití
1 venepunkční set
2 tampony s alkoholem
1 nesterilní náplast
Krabička s 2000 IU obsahuje:
1 injekční lahvičku s práškem
1 injekční lahvičku s 10 ml vody pro injekci
l přepouštěcí adaptér s filtrem 20/20
Aaplikační souprava (vnitřní krabička):
1 injekční stříkačku 10 ml k jednorázovému použití
1 venepunkční set
2 tampony s alkoholem
1 nesterilní náplast
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Způsob podání
Všeobecné pokyny:
- Roztok musí být čirý nebo slabě opalescentní. V injekční lahvičce se občas může objevit několik vloček nebo částic. Filtr obsažený v Mix2Vial tyto částice odstraňuje. Tato filtrace neovlivňuje výpočty dávkování. Po filtraci a nasátí (viz níže) rekonstituovaného přípravku do injekční stříkačky musí být rekonstituovaný přípravek v injekční stříkačce před podáním vizuálně zkontrolován na přítomnost částic a změnu barvy. Nepoužívejte roztoky v injekční stříkačce, které jsou zakalené nebo obsahují rezidua (usazeniny/částice).
- Jakmile je přípravek převeden do injekční stříkačky, musí být použit okamžitě. Neuchovávejte přípravek v injekční stříkačce.
- Rekonstituce a nasátí musí být provedeno za aseptických podmínek.
Rekonstituce:
Zahřejte rozpouštědlo na pokojovou teplotu. Sejměte vyklápěcí víčka z lahviček s práškem i s rozpouštědlem, očistěte zátky dezinfekčním roztokem a nechte je oschnout než otevřete balení Mix2Vial.
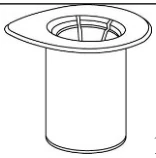 1 |
|
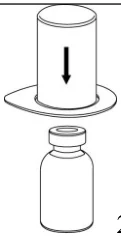 2 |
|
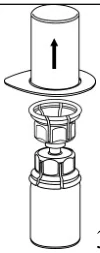 3 |
|
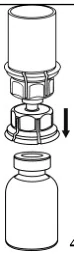 4 |
|
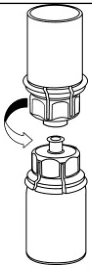 5 |
s modrým adaptérem soupravy Mix2Vial. |
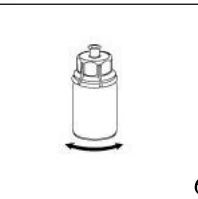 6 |
se prášek zcela nerozpustí. Netřepejte s ní. |
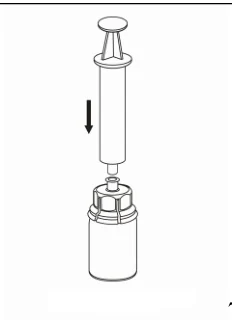 7 |
|
Natažení a podání:
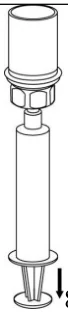 8 |
|
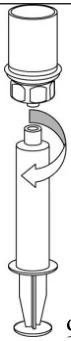 9 |
|
Na injekci přípravku Beriate je vhodné použít umělohmotnou injekční stříkačku k jednorázovému použití, neboť roztoky tohoto typu mají tendenci přilnout k zabroušenému skleněnému povrchu, který mají všechny skleněné injekční stříkačky.
Roztok podávejte pomalu intravenózně (viz bod 4.2). Ujistěte se, že do stříkačky s přípravkem nevnikla krev. Použijte venepunkční set, který je dodáván s přípravkem, a vpíchněte jehlu do žíly. Nechejte protékat krev zpět na konec hadičky. Připojte injekční stříkačku k zámku na konci venepunkčního setu.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
CSL Behring GmbH
Emil-von-Behring-Str. 76
35041 Marburg
Německo
8. REGISTRAČNÍ ČÍSLO
Beriate 1000 IU: 75/205/15-C
Beriate 2000 IU: 75/206/15-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 15. 04. 2015
Datum posledního prodloužení registrace: 8. 11. 2017
10. DATUM REVIZE TEXTU
- 5. 3. 2026