


Souhrn údajů o přípravku (SPC) - VIHUMA
1. NÁZEV PŘÍPRAVKU
Vihuma 250 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 500 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 1000 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 2000 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 2500 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 3000 IU prášek a rozpouštědlo pro injekční roztok
Vihuma 4000 IU prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Vihuma 250 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 250 IU.
Vihuma 250 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 100 IU/ml.
Vihuma 500 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 500 IU.
Vihuma 500 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 200 IU/ml.
Vihuma 1000 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 1000 IU.
Vihuma 1000 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 400 IU/ml.
Vihuma 2000 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 2000 IU.
Vihuma 2000 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 800 IU/ml.
Vihuma 2500 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 2500 IU.
Vihuma 2500 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 1000 IU/ml.
Vihuma 3000 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 3000 IU.
Vihuma 3000 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 1200 IU/ml.
Vihuma 4000 IU prášek a rozpouštědlo pro injekční roztok
Jedna injekční lahvička obsahuje nominálně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 4000 IU.
Vihuma 4000 IU obsahuje po rekonstituci přibližně simoctocogum alfa (lidského koagulačního faktoru VIII (rDNA)) 1600 IU/ml.
Účinnost (IU) se stanovuje podle Evropského lékopisu chromogenní analýzou. Specifická aktivita přípravku Vihuma je přibližně 9500 IU/mg proteinu.
Simoktokog alfa (lidský koagulační faktor VIII (rDNA)) je čištěný protein, který obsahuje 1440 aminokyselin. Sekvence aminokyselin je srovnatelná s formou 90 + 80 kDa faktoru VIII lidské plazmy (tj. bez B-domény). Vihuma se vyrábí rekombinantní DNA technologií v geneticky upravených lidských embryonálních renálních buňkách (HEK) 293F. V rámci výrobního procesu se k léčivému přípravku nepřidává žádný zvířecí ani lidský materiál.
Pomocná látka se známým účinkem
Jeden ml rekonstituovaného roztoku obsahuje 7,35 mg sodíku (18,4 mg sodíku na 1 injekční lahvičku).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok.
Prášek: bílý až téměř bílý drobivý prášek.
Rozpouštědlo: čirý, bezbarvý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba a profylaxe krvácení u pacientů s hemofilií A (vrozený nedostatek faktoru VIII). Přípravek Vihuma lze použít pro všechny věkové skupiny.
4.2 Dávkování a způsob podání
Léčba má probíhat pod dohledem lékaře, který má zkušenosti s léčbou hemofilie.
Monitorování léčby
V průběhu léčby se doporučuje vhodné stanovení hladin faktoru VIII pro určení dávky, která má být podávána, a četnosti opakovaných infuzí. Jednotliví pacienti se mohou lišit v odpovědi na faktor VIII, což se projeví odlišnými poločasy a dobami zotavení. Dávka založená na tělesné hmotnosti může vyžadovat úpravu u pacientů s podváhou nebo nadváhou. Zejména v případě velkých chirurgických zákroků je přesné sledování substituční léčby koagulační analýzou (plazmatická aktivita faktoru VIII) zcela nezbytné.
Pokud se ke stanovení aktivity faktoru VIII ve vzorcích krve pacientů používá jednostupňový koagulační test in vitro na základě tromboplastinového času (aPTT), výsledky plazmatické aktivity faktoru VIII mohou být výrazně ovlivněny jak typem reagencie pro stanovení aPTT, tak i referenčním standardem použitým v testu. Mohou se také vyskytnout výrazné rozdíly u výsledků získaných jednostupňovým testem srážlivosti na základě aPTT a chromogenním testem podle Evropského lékopisu. To je zvlášť důležité při změně laboratoře a/nebo reagencií použitých v testu.
Dávkování
Dávka a doba trvání substituční léčby závisí na závažnosti nedostatku faktoru VIII, na místě a rozsahu krvácení a na klinickém stavu pacienta.
Počet podávaných jednotek faktoru VIII se vyjadřuje v mezinárodních jednotkách (IU), které se vztahují k aktuálně platnému standardu WHO pro koncentráty přípravků obsahující faktor VIII. Plazmatická aktivita faktoru VIII je vyjádřena buď v procentech (vztaženo k normální lidské plazmě), nebo přednostně v mezinárodních jednotkách (vztaženo k mezinárodnímu standardu pro faktor VIII v plazmě).
Jedna mezinárodní jednotka (IU) aktivity faktoru VIII je ekvivalentní množství faktoru VIII v jednom ml normální lidské plazmy.
Léčba dle potřeby
Výpočet požadované dávky faktoru VIII je založen na empirickém poznatku, že 1 mezinárodní jednotka (IU) faktoru VIII na 1 kilogram tělesné hmotnosti zvyšuje plazmatickou aktivitu faktoru VIII
o přibližně 2 % normální aktivity nebo o 2 IU/dl. Požadovaná dávka se stanoví pomocí následujícího vzorce:
Požadované jednotky = tělesná hmotnost (kg) x požadované zvýšení faktoru VIII (%) (IU/dl) x 0,5 (IU/kg na 1 IU/dl)
Předpokládané zvýšení faktoru VIII (% z normální hodnoty) = podaná dávka v IU x 2 tělesná hmotnost (kg)
Podávané množství a frekvence podávání se mají vždy zaměřovat na klinickou efektivitu v každém jednotlivém případě.
V případě následujících krvácivých příhod aktivita faktoru VIII nemá poklesnout pod stanovenou hladinu plazmatické aktivity (v % normální hodnoty nebo IU/dl) ve sledovaném období. Následující tabulku lze použít jako návod pro dávkování při krvácivých příhodách nebo při chirurgickém zákroku.
Stupeň krvácení / Typ chirurgického zákroku | Požadovaná hladina faktoru VIII (%) (IU/dl) | Frekvence dávek (hodiny) / Délka trvání léčby (dny) |
| Krvácení | ||
| Časný hemartros, krvácení do svalů nebo ústní dutiny | 20–40 | Opakujte každých 12 až 24 hodin. Po dobu nejméně jednoho dne, dokud se krvácení, které se vyznačuje bolestí, nezastaví nebo se nedosáhne zhojení. |
| Rozsáhlejší hemartros, krvácení do svalu nebo tvorba hematomů | 30–60 | Opakujte infuzi každých 12 až 24 hodin po dobu 3 až 4 dnů nebo déle, dokud bolest a akutní potíže neustoupí. |
| Život ohrožující krvácení | 60–100 | Opakujte infuzi každých 8 až 24 hodin, dokud není hrozba odvrácena. |
| Chirurgický zákrok | ||
| Drobný chirurgický zákrok, včetně extrakce zubu | 30–60 | Každých 24 hodin, po dobu nejméně 1 dne, dokud nedojde ke zhojení. |
| Velký chirurgický zákrok | 80–100 (před operací a po ní) | Opakujte infuzi každých 8-24 hodin, dokud nedojde ke zhojení rány, pak pokračujte v terapii po dobu nejméně dalších 7 dnů pro udržení aktivity faktoru VIII na úrovni 30 % až 60 % (IU/dl). |
Profylaxe
Při dlouhodobé profylaxi krvácení u pacientů s těžkou hemofilií A je obvyklé dávkování 20 až 40 IU faktoru VIII na kilogram tělesné hmotnosti každé 2 až 3 dny. Režim lze upravit na základě odpovědi pacienta na léčbu.
V některých případech, zejména u mladších pacientů, mohou být nutné kratší intervaly mezi dávkami nebo vyšší dávky.
Pediatrická populace
Dávkování je stejné u dospělých i dětí a dospívajících, ale u dětí a dospívajících mohou být nutné kratší intervaly mezi dávkami a vyšší dávky. V současnosti dostupné údaje jsou uvedeny v bodech 4.8, 5.1 a 5.2.
Způsob podání
Přípravek Vihuma je určen k intravenóznímu podání.
Doporučuje se podávat nejvýše 4 ml přípravku za minutu.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivita
Stejně jako u jiných intravenózně podávaných proteinových přípravků jsou možné hypersensitivní reakce alergického typu. Přípravek Vihuma obsahuje stopová množství proteinů lidské hostitelské buňky jiných než faktor VIII. Vyskytnou-li se příznaky hypersenzitivity, pacienti mají být poučeni, aby neprodleně přerušili používání léčivého přípravku a navšívili lékaře. Pacienti mají být poučeni o časných známkách hypersenzitivity, včetně vyrážky, generalizované kopřivky, tlaku na hrudi, sípání, hypotenze a anafylaxe.
V případě šoku je nutno dodržovat standardní lékařské postupy jeho léčby.
Inhibitory
Tvorba neutralizujících protilátek (inhibitorů) faktoru VIII je známou komplikací léčby jedinců s hemofilií A. Tyto inhibitory jsou obvykle imunoglobuliny IgG zaměřené proti prokoagulační aktivitě faktoru VIII, které jsou kvantifikovány v Bethesda jednotkách (Bethesda Units, BU) na ml plazmy s použitím modifikovaného testu. Riziko vzniku inhibitorů souvisí se závažností onemocnění i s expozicí faktoru VIII, přičemž toto riziko je nejvyšší během prvních 50 dnů expozice, ale pokračuje po celý život, i když je méně časté.
Po převedení dříve léčených pacientů, s více než 100 dny expozice a vznikem inhibitorů v předchozí anamnéze, z jednoho přípravku faktoru VIII na jiný byly zaznamenány případy rekurence inhibitorů (nízkého titru). Proto se při jakémkoli převodu na jiný přípravek doporučuje všechny pacienty pečlivě sledovat, zda se u nich inhibitory znovu neobjeví.
Klinický význam vzniku inhibitorů bude záviset na titru inhibitoru, přičemž inhibitory nízkého titru, které jsou krátkodobě přítomny nebo zůstávají trvale na nízkém titru, představují menší riziko nedostatečné klinické odpovědi než inhibitory vysokého titru.
Obecně platí, že všichni pacienti léčení přípravky s koagulačním faktorem VIII musí být pečlivě sledováni s ohledem na vznik inhibitorů pomocí příslušných klinických pozorování a laboratorních testů. Pokud není dosaženo očekávaných hladin aktivity faktoru VIII v plazmě nebo pokud není krvácení patřičnou dávkou zvládnuto, je třeba provést test na přítomnost inhibitoru faktoru VIII. U pacientů s vysokými hladinami inhibitoru nemusí být terapie faktorem VIII účinná a je třeba zvážit jiné možnosti léčby. Léčba takových pacientů má být vedena lékaři se zkušenostmi v péči o pacienty s hemofilií a s inhibitory faktoru VIII.
Kardiovaskulární příhody
U pacientů se stávajícími kardiovaskulárními rizikovými faktory může substituční léčba faktorem VIII zvýšit kardiovaskulární riziko.
Komplikace způsobené katétrem
Pokud je potřeba použít centrální žilní vstup (CVAD), má být zváženo riziko komplikací souvisejících s CVAD, včetně lokální infekce, bakteriemie a trombózy v místě vstupu katétru.
Pediatrická populace
Uvedená upozornění a opatření se vztahují jak na dospělé, tak na děti a dospívající.
Pokyny vztahující se k pomocné látce (obsah sodíku)
Tento léčivý přípravek obsahuje 18,4 mg sodíku v 1 injekční lahvičce, což odpovídá 0,92 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
U přípravku Vihuma nebyly provedeny žádné studie interakcí.
4.6 Fertilita, těhotenství a kojení
Reprodukční studie na zvířatech nebyly s faktorem VIII prováděny.
Vzhledem k vzácnému výskytu hemofilie A u žen nejsou k dispozici žádné zkušenosti s používáním faktoru VIII během těhotenství a v období kojení. Z tohoto důvodu má být faktor VIII během těhotenství a v období kojení používán pouze, je-li to jasně indikováno. Nejsou k dispozici žádné údaje týkající se fertility.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Vihuma nemá žádný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
U přípravků obsahujících faktor VIII byly vzácně pozorovány hypersenzitivita nebo alergické reakce (které mohou zahrnovat angioedém, pálení a bodání v místě infuze, zimnici, zarudnutí, bolest hlavy, kopřivku, hypotenzi, letargii, nauzeu, vyrážku, neklid, tachykardii, tlak na hrudi, mravenčení, kopřivku včetně generalizované kopřivky, zvracení, sípání) které se mohou v některých případech rozvinout do závažné anafylaxe (včetně šoku).
K rozvoji neutralizujících protilátek (inhibitorů) může dojít u pacientů s hemofilií A, kteří jsou léčeni faktorem VIII, včetně přípravku Vihuma. Pokud se takové inhibitory objeví, projeví se tento stav jako nedostatečná klinická odpověď. V těchto případech se doporučuje kontaktovat specializované hemofilické centrum.
Seznam nežádoucích účinků v tabulce
Tabulka 1 uvedená níže je uspořádána v souladu s klasifikací tříd orgánových systémů MedDRa (SOC a preferované termíny). Frekvence vycházejí ze zpráv z klinických hodnocení s celkem 355 jednotlivými subjekty s těžkou hemofilií A, z nichž 247 byli pacienti dříve léčení (PTP) a 108 byli dosud neléčení pacienti (PUP).
Frekvence jsou definovány dle následující konvence: velmi časté (≥ 1/10); časté (≥1 /100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1. Frekvence výskytu nežádoucích účinků léčivého přípravku (ADR) v klinických studiích
| Třída orgánových systémů podle databáze MedDRA | Nežádoucí účinky | Frekvence |
| Poruchy krve a lymfatického systému | Anemie Inhibice faktoru VIII Hemoragická anemie | Méně časté* Méně časté (PTP)# Velmi časté (PUP)# Méně časté* |
| Poruchy imunitního systému | Hypersenzitivita | Časté* |
| Poruchy nervového systému | Závrať Parestezie Bolest hlavy | Méně časté* Méně časté* Méně časté* |
| Poruchy ucha a labyrintu | Vertigo | Méně časté* |
| Respirační, hrudní a mediastinální poruchy | Dyspnoe | Méně časté* |
| Gastrointestinální poruchy | Sucho v ústech | Méně časté* |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest zad | Méně časté* |
| Celkové poruchy a reakce v místě aplikace | Pyrexie Bolest na hrudi Zánět v místě vpichu Bolest v místě vpichu Malátnost | Časté* Méně časté* Méně časté* Méně časté* Méně časté* |
| Vyšetření | Pozitivní non-neutralizující protilátky proti faktoru VIII ( u PTP) | Méně časté* |
* Vypočítáno na základě počtu pacientů s ADR na celkový počet 355 pacientů v klinických studiích, z nichž bylo 247 dříve léčených pacientů (PTP) a 108 dosud neléčených pacientů (PUP).
# Frekvence vychází ze studií se všemi přípravky s faktorem VIII, které zahrnovaly pacienty se závažnou hemofilií A. PTP = dříve léčení pacienti, PUP = dříve neléčení pacienti
Popis vybraných nežádoucích účinků
U jednoho dospělého pacienta byla zjištěna protilátka faktoru VIII bez neutralizační aktivity (viz tabulka 1). Vzorek byl testován v centrální laboratoři v osmi zředěních. Výsledek byl pozitivní pouze při faktoru zředění 1 a titr protilátek byl velmi nízký. Inhibiční aktivita měřená pomocí modifikovaného Bethesda testu nebyla u tohoto pacienta zjištěna. Klinická účinnost a biologická dostupnost přípravku Vihuma nebyly u tohoto pacienta narušeny.
Pediatrická populace
Frekvence, typ a závažnost nežádoucích účinků u dětí a dospívajících se očekávají shodné jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Nebyly hlášeny žádné případy předávkování.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Hemostyptika, hemostatika; koagulační faktor VIII; ATC kód: B02BD02.
Komplex faktoru VIII/von Willebrandova faktoru se skládá ze dvou molekul (faktoru VIII a von Willebrandova faktoru) s různými fyziologickými funkcemi. Po infuzi hemofilickému pacientovi se faktor VIII váže na von Willebrandův faktor přítomný v krevním oběhu pacienta. Aktivovaný faktor VIII působí jako kofaktor aktivovaného faktoru IX, urychlující konverzi faktoru X na aktivovaný faktor X. Aktivovaný faktor X přeměňuje protrombin na trombin. Trombin následně přeměňuje fibrinogen na fibrin a může dojít k vytvoření sraženiny. Hemofilie A je pohlavně vázaná dědičná porucha srážlivosti krve způsobená sníženou hladinou faktoru VIII:C, v důsledku které dochází k profuznímu krvácení do kloubů, svalů nebo vnitřních orgánů, buď spontánnímu, nebo jako následek úrazu při nehodě či chirurgickém zákroku. Substituční léčbou se hladiny faktoru VIII v plazmě zvýší, čímž je možná přechodná korekce nedostatku faktoru VIII a korekce sklonu ke krvácení.
Dospělí a dospívající ve věku 12–65 let
Profylaxe: V rámci klinické studie provedené s 32 dospělými pacienty s těžkou hemofilií A byl medián spotřeby přípravku Vihuma za účelem profylaxe 468,7 IU/kg/měsíc.
Léčba krvácení: Medián dávky při léčbě nečekaného krvácení byl 33,0 IU/kg u pacientů užívajících přípravek za účelem profylaxe. V rámci jiné studie bylo 22 dospělých pacientů léčeno podle potřeby. Celkem bylo 986 případů krvácení léčeno s mediánem dávky 30,9 IU/kg. Obecně platí, že slabé krvácení vyžadovalo mírně nižší a silnější krvácení vyžadovalo až trojnásobně vyšší medián dávky.
Individualizovaná profylaxe: Individualizovaná profylaxe podle farmakokinetiky byla hodnocena u 66 dospělých dříve léčených pacientů s těžkou hemofilií A. Po fázi standardní profylaxe o délce 1–3 měsíce (dávkování obden nebo 3× týdně) bylo 44 (67 %) pacientů převedeno na režim dávkování na základě vyhodnocení farmakokinetiky a 40 pacientů dokončilo 6 měsíců profylaxe podle přiřazeného dávkování a léčebného schématu. 34 (85 %) z těchto pacientů bylo léčeno dvakrát týdně nebo méně často. U 33 (82,5 %) se nevyskytlo žádné krvácení a u 36 (90,0 %) pacientů se nevyskytlo žádné spontánní krvácení. Průměrný počet krvácení přepočtený na rok ± směrodatná odchylka byl 1,2 ± 3,9 a průměrná dávka ± směrodatná odchylka byla 52,2 ± 12,2 IU/kg na injekci a 99,7 ± 25,6 IU/kg za týden.
Upozorňujeme, že počet krvácení přepočtený na rok (ABR) není pro různé koncentráty faktoru a různé klinické studie srovnatelný.
Pediatrická populace
Údaje byly získány od 29 již dříve léčených dětí ve věku 2 až 5 let, 31 dětí ve věku 6 až 12 let a jednoho dospívajícího pacienta ve věku 14 let. Medián dávky na profylaktickou infuzi byl 37,8 IU/kg. Dvacet pacientů užívalo medián dávky vyšší než 45 IU/kg. Medián spotřeby přípravku Vihuma za účelem profylaxe za měsíc byl 521,9 IU/kg. Vyšší medián dávky přípravku Vihuma vyžadovala léčba krvácení u dětí (43,9 IU/kg) než u dospělých (33,0 IU/kg), a vyšší medián dávky vyžadovala léčba středního až silného krvácení v porovnání se slabým krvácením (78,2 IU/kg v porovnání s 41,7 IU/kg). Mladším dětem musel být obecně podáván vyšší medián dávky (6-12 let: 43,9 IU/kg; 2-5 let: 52,6 IU/kg). Tyto údaje byly potvrzeny dlouhodobým následným sledováním 49 z těchto dětí, které byly léčeny po medián doby dalších přibližně 30 měsíců (rozsah od 9,5 do 52 měsíců); u 45 % dětí se v této době nevyskytlo žádné spontánní krvácení.
Data od 108 dosud neléčených pacientů s těžkou hemofilií A (< 1 % FVIII:C) byla získána v prospektivní, otevřené klinické studii. U většiny pacientů byla po výskytu první krvácivé epizody vyžadující léčbu zahájena profylaktická léčba.
5.2 Farmakokinetické vlastnosti
Dospělá populace
Tabulka 2. FK parametry pro přípravek Vihuma (Dávka: 50 IU/kg) u dospělých již dříve léčených pacientů (věk 18-65 let) s těžkou hemofilií A (n = 20)
| FK parametr | Chromogenní metoda | |
| Průměr ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 22,6 ± 8,0 | 22,3 (8,4 – 38,1) |
| T1/2 (hod) | 14,7 ± 10,4 | 12,5 (5,4 – 55,6) |
| IVR (%/IU/kg) | 2,5 ± 0,4 | 2,5 (1,7 – 3,2) |
| CL (ml/hod/kg) | 3,0 ± 1,2 | 2,7 (1,5-6,4) |
AUC = plocha pod křivkou (FVIII:C), T1/2 = terminální poločas,
IVR = inkrementální biologická dostupnost in vivo, CL = clearance, SD = Směrodatná odchylka
Tabulka 3. FK parametry pro přípravek Vihuma (Dávka: 50 IU/kg) u již dříve léčených dětských pacientů ve věku 6 až 12 let s těžkou hemofilií A (n = 12)
| FK parametr | Chromogenní metoda | |
| Průměr ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 13,2 ± 3,4 | 12,8 (7,8 – 19,1) |
| T1/2 (hod) | 10,0 ± 1,9 | 9,9 (7,6 – 14,1) |
| IVR (%/IU/kg) | 1,9 ± 0,4 | 1,9 (1,2 – 2,6) |
| CL (ml/hod/kg) | 4,3 ± 1,2 | 4,2 (2,8 - 6,9) |
AUC = plocha pod křivkou (FVIII:C), T1/2 = terminální poločas,
IVR = inkrementální biologická dostupnost in vivo, CL = clearance, SD = Směrodatná odchylka
Tabulka 4. FK parametry pro přípravek Vihuma (Dávka: 50 IU/kg) u již dříve léčených dětských pacientů ve věku 2 až 5 let s těžkou hemofilií A (n = 13)
| FK parametr | Chromogenní metoda | |
| Průměr ± SD | Medián (rozsah) | |
| AUC (hod*IU/ml) | 11,7 ± 5,3 | 10,5 (4,9 – 23,8) |
| T1/2 (hod) | 9,5 ± 3,3 | 8,2 (4,3 – 17,3) |
| IVR (%/IU/kg) | 1,9 ± 0,3 | 1,8 (1,5 – 2,4) |
| CL (ml/hod/kg) | 5,4 ± 2,4 | 5,1 (2,3 – 10,9) |
AUC = plocha pod křivkou (FVIII:C), T1/2 = terminální poločas,
IVR = inkrementální biologická dostupnost in vivo, CL = clearance, SD = Směrodatná odchylka
Pediatrická populace
Z literatury je známo, že biologická dostupnost a poločas byly nižší u malých dětí než u dospělých a clearance vyšší, což může být částečně způsobeno vyšším objemem plazmy na kilogram tělesné hmotnosti u mladších pacientů.
Podskupiny upravené podle tělesné hmotnosti
Tabulka 5. FK parametry pro přípravek Vihuma upravené podle tělesné hmotnosti (Dávka: 50 IU/kg) u dospělých již dříve léčených pacientů (věk 18-65 let) s těžkou hemofilií A (n = 20)
| FK parametr | Všichni (n=20) | Normální tělesná hmotnost (n=14) | S nadváhou (n=4) | Obézní (n=2) |
| Chromogenní metoda Průměr ± SD | ||||
AUC (hod*IU/ml) | 22,6 ± 8,0 | 20,4 ± 6,9 | 24,9 ± 8,9 | 33,5 ± 6,5 |
| T1/2 (hod) | 14,7 ± 10,4 | 14,7 ± 12,1 | 13,4 ± 5,9 | 17,2 ± 4,8 |
| FK parametr | Všichni (n=20) | Normální tělesná hmotnost (n=14) | S nadváhou (n=4) | Obézní (n=2) |
| IVR (%/IU/kg) | 2,5 ± 0,4 | 2,4 ± 0,4 | 2,7 ± 0,4 | 2,8 ± 0,3 |
| CL (ml/hod/kg) | 3,0 ± 1,2 | 3,2 ± 1,3 | 2,6 ± 1,0 | 1,8 ± 0,4 |
| Chromogenní metoda Medián (rozsah) | ||||
AUC (hod*IU/ml) | 22,3 (8,4 – 38,1) | 21,2 (8,4 – 32,6) | 23,3 (17,4 – 35,5) | 33,5 (28,9 – 38,1) |
| T1/2 (hod) | 12,5 (5,4 – 55,6) | 12,3 (5,4 – 55,6) | 11,2 (9,3 – 22,0) | 17,2 (13,8 – 20,6) |
| IVR (%/IU/kg) | 2,5 (1,7 – 3,2) | 2,4 (1,7 – 3,1) | 2,8 (2,3 – 3,2) | 2,8 (2,6 – 3,0) |
| CL (ml/hod/kg) | 2,7 (1,5 – 6,4) | 2,8 (1,7 – 6,4) | 2,5 (1,6 – 3,7) | 1,8 (1,5 – 2,0) |
Normální tělesná hmotnost: BMI 18,5-25 kg/m2, Nadváha: BMI 25-30 kg/m2, Obezita: BMI > 30 kg/m2, SD = Směrodatná odchylka
5.3 Předklinické údaje vztahující se k bezpečnosti
V rámci předklinických studií byl přípravek Vihuma bezpečně a úspěšně použit k obnově hemostázy u psů s hemofilií. Toxikologické studie ukázaly, že lokální intravenózní podání a systémová expozice byly dobře tolerovány u laboratorních zvířat (potkanů a opic makaka jávského).
Specifické studie reprodukční toxicity, chronické toxicity a kancerogenity s dlouhodobým opakovaným podáváním přípravku Vihuma nebyly provedeny kvůli imunitní reakci na heterologní proteiny u všech nelidských druhů savců.
Nebyly provedeny žádné studie mutagenního potenciálu přípravku Vihuma. Ex vivo hodnocení při použití komerční testovací soupravy pro kvantifikaci odezvy T-buněk na proteinová terapeutika ukazují nízké riziko imunogenity.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Sacharosa
Chlorid sodný
Dihydrát chloridu vápenatého
Arginin-hydrochlorid
Dihydrát natrium-citrátu
Poloxamer 188
Rozpouštědlo
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
Mají se používat pouze dodávané injekční soupravy, protože může dojít k selhání léčby v důsledku adsorpce lidského koagulačního faktoru VIII na vnitřní povrchy některých infuzních zařízení.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
2 roky
Během doby použitelnosti může být přípravek uchováván při pokojové teplotě (až do 25 °C) po dobu jednoho nepřetržitého období nepřesahujícího 1 měsíc. Jakmile byl léčivý přípravek jednou vyjmut z chladničky, nesmí tam být vrácen zpět. Označte si prosím na krabičce datum, kdy jste přípravek začali uchovávat při pokojové teplotě.
Po rekonstituci
Po rekonstituci je prokázána chemická a fyzikální stabilita po dobu 24 hodin při uchovávání při pokojové teplotě.
Z mikrobiologického hlediska má být přípravek použit okamžitě po rekonstituci. Není-li použit okamžitě, doba a podmínky uchovávání přípravku před použitím jsou v odpovědnosti uživatele. Uchovávejte rekonstituovaný přípravek při pokojové teplotě. Po rekonstituci chraňte před chladem.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte injekční lahvičku v původním obalu, aby byl přípravek chráněn před světlem.
Uchovávání tohoto léčivého přípravku při pokojové teplotě a podmínky uchovávání po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Jedno balení obsahuje:
- Jedna injekční lahvička s práškem obsahuje 250, 500, 1000, 2000, 2500, 3000 nebo 4000 IU látky simoktokog alfa ve skleněné injekční lahvičce třídy I, uzavřené potaženou bromobutylovou zátkou s hliníkovým odtrhovacím víčkem
- Rozpouštědlo: jedna předplněná injekční stříkačka z borosilikátového skla obsahuje 2,5 ml vody pro injekci
- 1 sterilní adaptér injekční lahvičky pro rekonstituci s 1 motýlkovou jehlou a 2 tampóny napuštěnými alkoholem
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Prášek má být rekonstituován pouze v dodaném rozpouštědle (2,5 ml vody pro injekci) za použití injekční soupravy, která je součástí dodávky. Injekční lahvičkou je třeba jemně kroužit, dokud se veškerý prášek nerozpustí. Po rekonstituci má být roztok natažen zpět do injekční stříkačky.
Rekonstituovaný léčivý přípravek má být před podáním vizuálně zkontrolován, zda neobsahuje cizorodé částice nebo zabarvení. Tento rekonstituovaný léčivý přípravek je čirý, bezbarvý roztok bez přítomnosti cizorodých částic s pH v rozmezí 6,5 až 7,5. Nepoužívejte roztok, je-li zakalený nebo obsahuje-li usazeniny.
Návod pro přípravu a podávání
- 1. Ponechte rozpouštědlo v injekční stříkačce (voda pro injekci) a prášek v uzavřené injekční lahvičce dostatečnou dobu pro dosažení pokojové teploty. Můžete to udělat tak, že je podržíte v rukou, dokud nebudou stejně teplé jako Vaše ruce. Na zahřívání lahvičky a předplněné injekční stříkačky nepoužívejte jiné postupy. Tato teplota má být udržována během rekonstituce.
- 2. Odstraňte plastové odtrhovací víčko z injekční lahvičky s práškem, aby byla přístupná střední část gumové zátky. Neodstraňujte šedou zátku ani kovový kroužek kolem horní části injekční lahvičky.
- 3. Otřete horní část injekční lahvičky tampónem napuštěným v alkoholu. Počkejte, dokud se alkohol nevypaří.
- 4. Sejměte papírový kryt z obalu adaptéru injekční lahvičky. Ponechte adaptér v obalu.
- 5. Umístěte injekční lahvičku s práškem na rovný povrch a držte ji. Uchopte obal adaptéru a umístěte adaptér injekční lahvičky na střední část gumové zátky injekční lahvičky s práškem. Stlačte pevně obal adaptéru tak, aby hrot adaptéru prošel gumovou zátkou. Adaptér se přitom zacvakne na injekční lahvičku.
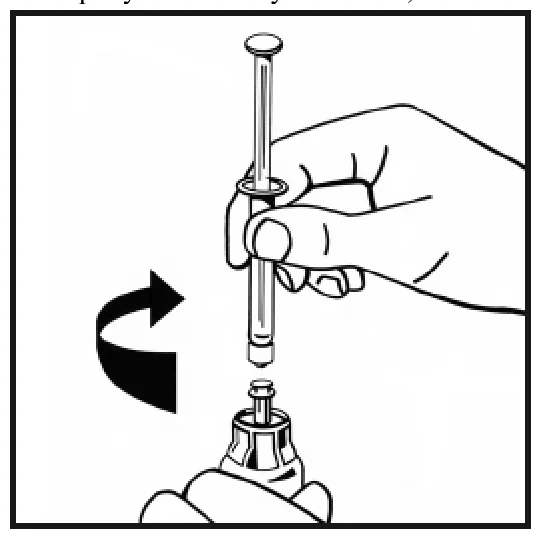
- 6. Sejměte papírový kryt z obalu předplněné injekční stříkačky. Uchopte píst za konec, a
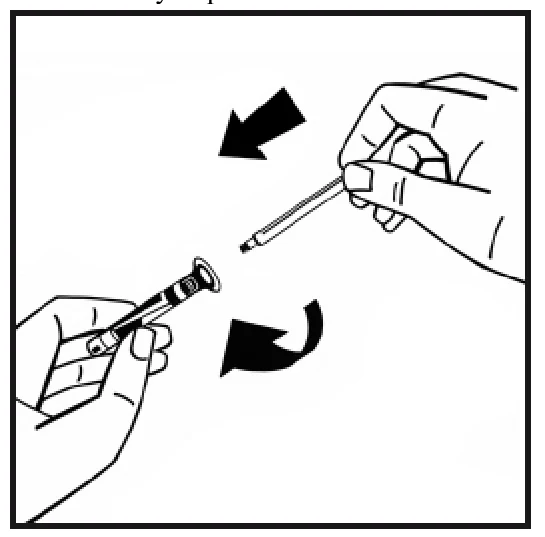
nedotýkejte se jeho střední části. Přišroubujte konec pístu se závitem k injekční stříkačce 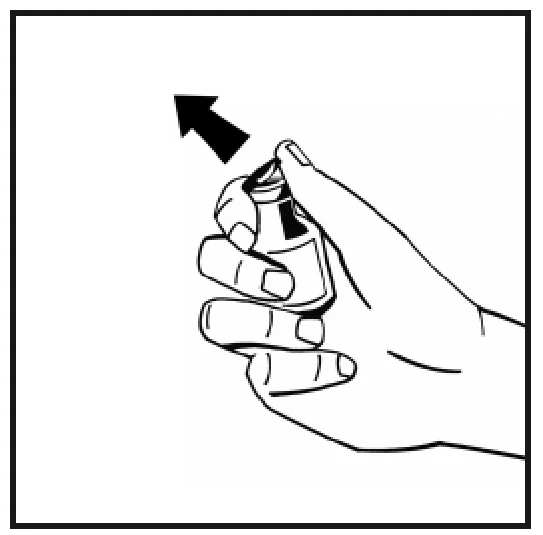
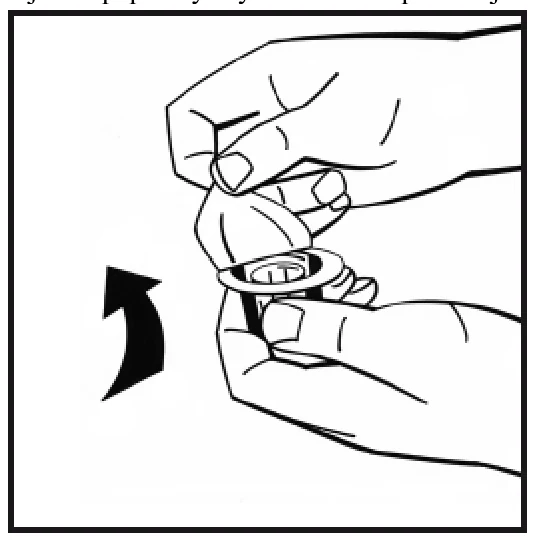
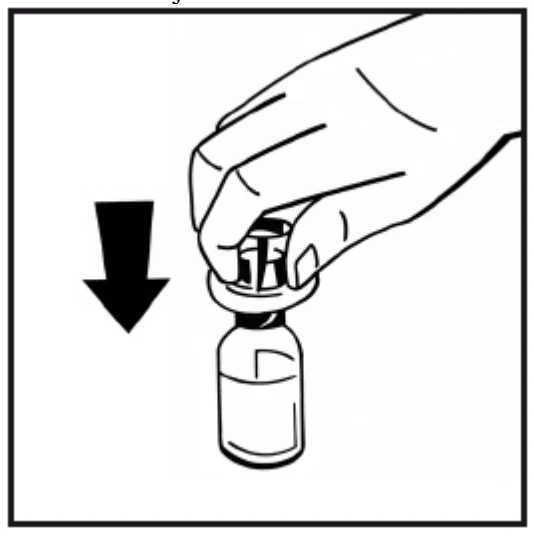 s rozpouštědlem tak, že budete otáčet pístem ve směru pohybu hodinových ručiček, dokud neucítíte slabý odpor.
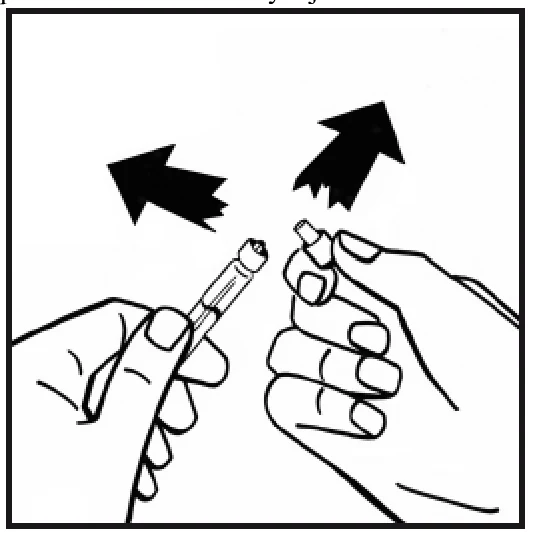
- 7. Odlomte ochranný plastový hrot z druhého konce injekční stříkačky s rozpouštědlem v místě perforace víčka. Nedotýkejte se vnitřku víčka ani hrotu injekční stříkačky.
- 8. Sejměte obal adaptéru z horní části injekční lahvičky a vyhoďte jej.
- 9. Pevně připojte injekční stříkačku s rozpouštědlem k adaptéru injekční lahvičky otáčením ve směru pohybu hodinových ručiček, dokud neucítíte slabý odpor.
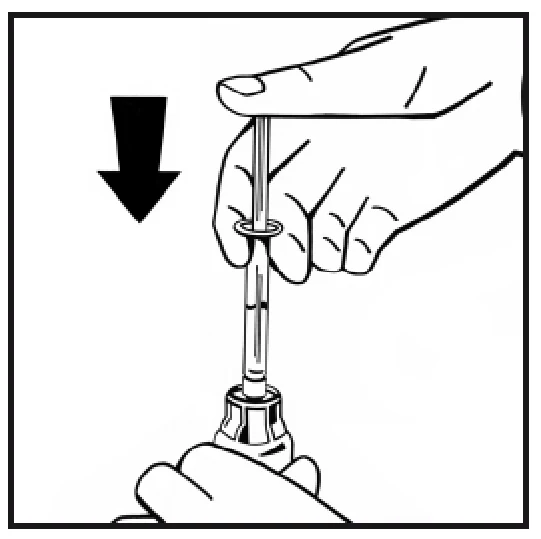
- 10. Pomalu vstřikujte veškeré rozpouštědlo do injekční lahvičky s práškem tlakem na píst.
- 11. Aniž byste odstranili injekční stříkačku, rozpusťte prášek jemným pohybem nebo několika krouživými pohyby injekční lahvičky. Netřepejte. Počkejte, dokud se prášek zcela nerozpustí.
- 12. Před podáním zrakem zkontrolujte, že výsledný roztok neobsahuje žádné částice. Roztok má být čirý a bezbarvý, prakticky bez viditelných částic. Nepoužívejte roztok, je-li zakalený nebo obsahuje-li usazeniny.
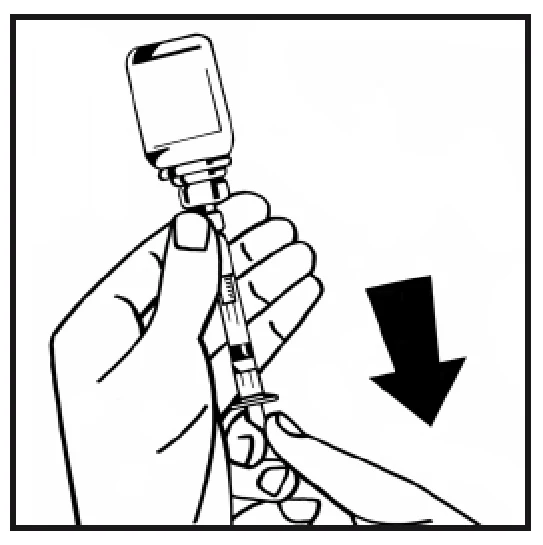
- 13. Otočte injekční lahvičku připevněnou k injekční stříkačce dnem vzhůru a pomalu natáhněte výsledný roztok do stříkačky. Přesvědčte se, že nyní je celý obsah injekční lahvičky v injekční stříkačce.
- 14. Odpojte naplněnou injekční stříkačku od adaptéru injekční lahvičky otáčením injekční lahvičky proti směru pohybu hodinových ručiček a prázdnou injekční lahvičku zlikvidujte.
- 15. Roztok je nyní připraven a má být ihned použit. Chraňte před chladem.
- 16. Očistěte zvolené místo vpichu jedním z dodaných tampónů napuštěných alkoholem.
- 17.
Připojte k injekční stříkačce infuzní soupravu, která je součástí balení.
Zaveďte jehlu infuzní soupravy do zvolené žíly tak, jak jste se to naučili. Pokud jste použili škrtidlo pro zviditelnění žíly, má být toto škrtidlo uvolněno předtím, než začnete vstřikovat roztok.
Zabraňte tomu, aby se krev dostala zpět do injekční stříkačky, jinak by se mohla srazit a ucpat injekční stříkačku, což by zabránilo podání správné dávky.
- 18. Vstřikujte roztok do žíly pomalu, maximálně 4 ml za minutu.
Použijete-li více než jednu injekční lahvičku s práškem pro jednu léčbu, můžete použít stejnou injekční jehlu z infuzní soupravy opakovaně. Adaptér injekční lahvičky a injekční stříkačka jsou určeny pouze na jednorázové použití.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Octapharma AB
Lars Forssells gata 23
112 75 Stockholm
Švédsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/16/1168/001
EU/1/16/1168/002
EU/1/16/1168/003
EU/1/16/1168/004
EU/1/16/1168/005
EU/1/16/1168/006
EU/1/16/1168/007
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 13. února 2017
Datum posledního prodloužení: 22. září 2021
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.
Další informace o léčivu VIHUMA
Jak
se VIHUMA
podává: intravenózní podání - prášek a rozpouštědlo pro injekční roztok
Výdej
léku: na lékařský předpis
Balení: Injekční lahvička
Velikost
balení: 1+1X2,5ML ISP+AD+1J
Držitel rozhodnutí o registraci daného léku v České republice:
Octapharma AB, Stockholm
E-mail: petr.razima@octapharma.com
Telefon: +420 266 793 513