

Souhrn údajů o přípravku (SPC) - FEBUXOSTAT SANDOZ
1. NÁZEV PŘÍPRAVKU
Febuxostat Sandoz 80 mg potahované tablety
Febuxostat Sandoz 120 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Febuxostat Sandoz 80 mg potahované tablety:
Jedna potahovaná tableta obsahuje 80 mg febuxostatu (jako hemihydrát).
Pomocná látka se známým účinkem:
Jedna potahovaná tableta obsahuje 72,68 mg laktosy (jako monohydrát).
Febuxostat Sandoz 120 mg potahované tablety:
Jedna potahovaná tableta obsahuje 120 mg febuxostatu (jako hemihydrát).
Pomocná látka se známým účinkem:
Jedna potahovaná tableta obsahuje 109,01 mg laktosy (jako monohydrát).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta
Febuxostat Sandoz 80 mg potahované tablety:
Světle žluté až žluté, potahované tablety ve tvaru tobolky s vyraženým "80" na jedné straně a hladké na druhé straně, o rozměrech 16,5 mm x 7,0 mm.
Febuxostat Sandoz 120 mg potahované tablety:
Světle žluté až žluté, potahované tablety ve tvaru tobolky s vyraženým "120" na jedné straně a hladké na druhé straně, o rozměrech 18,5 mm x 9,0 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Febuxostat Sandoz je indikován k léčbě chronické hyperurikémie u stavů, kdy již došlo k vytvoření urátových depozit (včetně anamnézy nebo přítomnosti dnavých tofů a/nebo dnavé artritidy).
Febuxostat Sandoz 120 mg potahované tablety:
Febuxostat Sandoz je indikován k prevenci a léčbě hyperurikémie u dospělých pacientů podstupujících chemoterapii hematologických malignit, kteří jsou středně až vysoce ohroženi syndromem nádorového rozpadu (TLS).
Febuxostat Sandoz je indikován u dospělých pacientů.
4.2 Dávkování a způsob podání
Dávkování
Dna: Doporučená perorální dávka přípravku Febuxostat Sandoz je 80 mg jednou denně nezávisle na jídle. Pokud je hladina kyseliny močové v séru po 2 až 4 týdnech vyšší než 6 mg/dl (357 mikromol/l), může být zvážena dávka přípravku Febuxostat Sandoz 120 mg jednou denně.
Přípravek Febuxostat Sandoz účinkuje dostatečně rychle, aby umožnil opakované testování hladiny kyseliny močové v séru po dvou týdnech. Terapeutickým cílem je snížit a udržet hladinu kyseliny močové v séru pod 6 mg/dl (357 mikromol/l).
Doporučuje se profylaxe dnavých záchvatů po dobu minimálně 6 měsíců (viz bod 4.4).
Febuxostat Sandoz 120 mg potahované tablety:
Syndrom nádorového rozpadu: Doporučená perorální dávka přípravku Febuxostat Sandoz je 120 mg jednou denně bez ohledu na příjem potravy. Užívání přípravku Febuxostat Sandoz má být zahájeno dva dny před začátkem léčby cytostatiky a má trvat nejméně 7 dní; v závislosti na délce chemoterapie však může být léčba po posouzení klinického stavu prodloužena až na 9 dní.
Starší pacienti U starších pacientů není nutná žádná úprava dávkování (viz bod 5.2).
Porucha funkce ledvin Účinnost a bezpečnost nebyla plně hodnocena u pacientů s těžkou poruchou funkce ledvin (clearance kreatininu <30 ml/min, viz bod 5.2). U pacientů s mírnou nebo středně těžkou poruchou funkce ledvin není nutná žádná úprava dávkování.
Porucha funkce jater Účinnost a bezpečnost febuxostatu nebyla hodnocena u pacientů s těžkou poruchou funkce jater (Child-Pugh skóre C).
Dna: Doporučené dávkování u pacientů s mírnou poruchou funkce jater je 80 mg. U pacientů se středně těžkou poruchou funkce jater jsou k dispozici omezené informace.
Febuxostat Sandoz 120 mg potahované tablety:
Syndrom nádorového rozpadu: v pivotní klinické studii fáze 3 (FLORENCE) byli ze studie vyloučeni jen subjekty se závažnou poruchou funkce jater. U přijatých pacientů nebylo nutné upravovat dávku na základě funkce jater.
Pediatrická populace Bezpečnost a účinnost febuxostatu u dětí a dospívajících mladších 18 let nebyla stanovena. Nejsou dostupná žádná data.
Způsob podání
Perorální podání Febuxostat Sandoz se užívá ústy a lze ho užívat s jídlem nebo bez jídla.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 (viz také bod 4.8).
4.4 Zvláštní upozornění a opatření pro použití
Kardiovaskulární poruchy
Léčba chronické hyperurikémie
U pacientů s existujícím závažným kardiovaskulárním onemocněním (např. infarktem myokardu, cévní mozkovou příhodou nebo nestabilní anginou pectoris) byly u febuxostatu v porovnání s alopurinolem v průběhu vývoje přípravku a v jedné poregistrační studii (CARES) pozorovány vysoké počty fatálních kardiovaskulárních příhod.
Nicméně, v následující poregistrační studii (FAST) byl febuxostat non-inferiorní v incidenci fatálních a nefatálních kardiovaskulárních příhod v porovnání s alopurinolem.
Léčba této skupiny pacientů má být vedena s opatrností a pacienti mají být pravidelně monitorováni. Další informace ohledně kardiovaskulární bezpečnosti febuxostatu viz body 4.8 a 5.1.
Febuxostat Sandoz 120 mg potahované tablety:
Prevence a léčba hyperurikémie u pacientů ohrožených TLS
U pacientů podstupujících chemoterapii hematologických malignit, kteří jsou středně až vysoce ohroženi syndromem nádorového rozpadu a jsou léčeni přípravkem Febuxostat Sandoz, má být podle potřeby monitorována srdeční činnost.
Léková alergie/hypersenzitivita
Po uvedení přípravku na trh byla shromážděna hlášení vzácně vyskytujících se alergických/hypersenzitivních reakcí včetně život ohrožujícího Stevensova-Johnsonova syndromu, toxické epidermální nekrolýzy a akutních anafylaktických reakcí/šoku. Tyto reakce nastaly ve většině případů během prvního měsíce léčby febuxostatem. Někteří, ale ne všichni pacienti, hlásili i ledvinové poškození a/nebo předchozí přecitlivělost na allopurinol. V některých případech byly závažné hypersenzitivní reakce, včetně polékových reakcí s eozinofilií a systémovými příznaky (DRESS), spojeny s horečkou, hematologickou, ledvinovou nebo jaterní účastí.
Pacienti mají být upozorněni na známky a příznaky alergických/hypersenzitivních reakcí, a pro tyto příznaky pečlivě sledováni (viz bod 4.8). Pokud se objeví závažné alergické/hypersenzitivní reakce, včetně Stevensova-Johnsonova syndromu, má být léčba febuxostatem ihned ukončena, jelikož brzké ukončení léčby je spojováno s lepší prognózou. Pokud se u pacienta objeví alergické/hypersenzitivní reakce, včetně Stevensova-Johnsonova syndromu a akutní(ho) anafylaktické(ho) reakce/šoku, léčba febuxostatem u tohoto pacienta nesmí být nikdy obnovena.
Akutní záchvaty dny (dnavý záchvat)
Léčba febuxostatem nemá být zahájena, dokud akutní záchvat dny úplně neodezněl. Během zahájení léčby se mohou objevit záchvaty dny v důsledku změny hladin kyseliny močové v séru, která je způsobena mobilizací kyseliny močové z tkáňových depozit (viz bod 4.8 a 5.1). Při zahájení léčby febuxostatem je doporučena profylaxe záchvatů dny nesteroidními antiflogistiky nebo kolchicinem po dobu minimálně šesti měsíců (viz bod 4.2). Pokud se objeví záchvat dny během léčby febuxostatem, nemá být léčba přerušena. Záchvat dny má být léčen současně v závislosti na individuálním stavu pacienta. Kontinuální léčba febuxostatem snižuje frekvenci a intenzitu záchvatů dny.
Depozita xanthinu
U pacientů, u kterých je výrazně zvýšená rychlost tvorby urátů (např. maligní onemocnění a jeho léčba, Lesch-Nyhanův syndrom), by se mohla absolutní koncentrace xanthinu v moči ve vzácných případech dostatečně zvýšit, aby umožnila jeho ukládání v močovém traktu. Protože u těchto pacientů není žádná zkušenost s febuxostatem, není zde jeho použití doporučeno.
Febuxostat Sandoz 120 mg potahované tablety:
Toto nebylo pozorováno v pivotní klinické studii s febuxostatem u syndromu nádorového rozpadu.
Protože u těchto pacientů není žádná zkušenost s febuxostatem, jeho použití u pacientů s Lesch-Nyhanovým syndromem se nedoporučuje
Merkaptopurin/azathioprin
Užívání febuxostatu není doporučeno u pacientů, kteří jsou současně léčeni merkaptopurinem/azathioprinem, protože inhibice xanthin-oxidázy febuxostatem může způsobit zvýšení plazmatické koncentrace merkaptopurinu/azathioprinu, které může vést k závažné toxicitě.
Pokud se nelze současnému užívání vyhnout, doporučuje se snížit dávku merkaptopurinu/azathioprinu na 20 % nebo méně původně předepsané dávky, aby se předešlo možným hematologickým účinkům (viz body 4.5 a 5.3).
Pacienti musí být pečlivě sledováni a následně dávky merkaptopurinu/azathioprinu musí být upraveny na základě vyhodnocení terapeutické odpovědi a nástupu možných toxických účinků.
Pacienti po orgánové transplantaci
Vzhledem k chybějícím zkušenostem u pacientů po orgánové transplantaci není febuxostat u těchto skupin pacientů doporučen (viz bod 5.1).
Theofylin
U zdravých subjektů neukázalo současné podávání febuxostatu 80 mg a theofylinu 400 mg v jednorázové dávce žádné farmakokinetické interakce (viz bod 4.5). Febuxostat 80 mg se může používat u pacientů, kteří jsou současně léčeni theofylinem bez rizika zvýšení plazmatické hladiny theofylinu. Údaje pro febuxostat 120 mg nejsou k dispozici.
Poruchy jater
Ve fázi 3 kombinovaných klinických studií byly u pacientů léčených febuxostatem pozorovány mírné abnormality funkce jater (5,0%). Před zahájením léčby febuxostatem a periodicky poté je podle uvážení lékaře doporučeno pravidelné provádění jaterních testů (viz bod 5.1).
Poruchy štítné žlázy
U pacientů léčených dlouhodobě febuxostatem (5,5%) bylo v dlouhodobých otevřených prodloužených studiích pozorováno zvýšení hladin TSH (>5,5 µIU/ml). U pacientů se změnou funkce štítné žlázy je při léčbě febuxostatem doporučována opatrnost (viz bod 5.1).
Přípravek Febuxostat Sandoz obsahuje laktózu
Tablety s febuxostatem obsahují laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí galaktózy, úplným nedostatkem laktázy nebo malabsorpcí glukózy a galaktózy nemají tento přípravek užívat.
Přípravek Febuxostat Sandoz obsahuje sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Merkaptopurin/azathioprin
Na základě mechanismu účinku febuxostatu na inhibici XO není současné použití doporučeno. Inhibice XO febuxostatem může vyvolat zvýšení plazmatických koncentrací těchto léčiv, což by vedlo k myelotoxicitě.
V případě současného podávání s febuxostatem, musí být dávka merkaptopurinu/azathioprinu snížena na 20 % nebo méně původně předepsané dávky (viz body 4.4 a 5.3). Přiměřenost navržené úpravy dávky, která byla založena na modelové a simulační analýze z preklinických dat u potkanů, byla potvrzena výsledky klinických studií interakcí lék-lék u zdravých dobrovolníků, kteří dostávali azathioprin 100 mg samostatně a sníženou dávku azathioprinu (25 mg) v kombinaci s febuxostatem (40 nebo 120 mg).
Interakční studie u febuxostatu a jiné cytotoxické chemoterapie nebyly provedeny.
Febuxostat Sandoz 80 mg potahované tablety: Nejsou k dispozici údaje týkající se bezpečnosti febuxostatu během jiné cytotoxické léčby.
Febuxostat Sandoz 120 mg potahované tablety: V pivotní studii zaměřené na syndrom nádorového rozpadu bylo podáváno 120 mg febuxostatu denně pacientům s několika chemoterapeutickými režimy zahrnujícími i monoklonální protilátky. V této studii však nebyly zkoumány interakce typu léčivo-léčivo a léčivo-onemocnění. Možné interakce s jakýmikoli souběžně podávanými cytostatiky proto nelze vyloučit.
Rosiglitazon/CYP2C8 substráty
Febuxostat se ukázal být slabým inhibitorem CYP2C8 in vitro. Ve studii na zdravých subjektech nemělo současné podání denní dávky 120 mg febuxostatu se 4 mg rosiglitazonu v jednorázové perorální dávce žádný vliv na farmakokinetiku rosiglitazonu ani jeho metabolitu N-desmetyl rosiglitazonu, což značí, že febuxostat není in vivo inhibitorem enzymu CYP2C8. Proto se předpokládá, že současné podávání febuxostatu s roziglitazonem či jinými CYP2C8 substráty nevyžaduje žádnou úpravu dávkování těchto látek.
Theofylin
Na zdravých subjektech byla provedena interakční studie s febuxostatem, která hodnotila, zda může inhibice XO vyvolat zvýšení hladiny theofylinu v oběhu, stejně, jako je hlášeno u jiných inhibitorů XO. Výsledky studie ukázaly, že současné podání denní dávky febuxostatu 80 mg s theofylinem 400 mg v jednorázové dávce nemá žádný vliv na farmakokinetiku ani na bezpečnost theofylinu. Proto není nutná zvláštní opatrnost při současném podání febuxostatu 80 mg a theofylinu. Údaje pro febuxostat 120 mg nejsou k dispozici.
Naproxen a další inhibitory glukuronidace
Metabolismus febuxostatu závisí na uridin-glukuronosyltransferázových (UGT) enzymech. Léčivé přípravky, které inhibují glukuronidaci, jako jsou nesteroidní antiflogistika a probenecid, by mohly teoreticky ovlivnit eliminaci febuxostatu. U zdravých subjektů bylo současné užívání febuxostatu a naproxenu v dávce 250 mg dvakrát denně spojeno se zvýšením expozice febuxostatu (cmax 28%, AUC 41% a t1/2 26%). V klinických studiích nesouviselo užívání naproxenu nebo dalších nesteroidních antiflogistik/COX-2 inhibitorů s žádným klinicky významným zvýšením nežádoucích účinků.
Febuxostat může být současně podáván s naproxenem bez nutnosti jakékoli úpravy dávky febuxostatu nebo naproxenu.
Induktory glukuronidace
Silné induktory UGT enzymů mohou vést ke zvýšenému metabolismu a snížené účinnosti febuxostatu. Jeden až dva týdny po zahájení léčby silným induktorem glukuronidace je tudíž doporučeno sledování hladiny kyseliny močové v séru. Naopak ukončení léčby induktorem může vést ke zvýšení plasmatických hladin febuxostatu.
Kolchicin/indometacin/hydrochlorothiazid/warfarin
Febuxostat může být současně podáván s kolchicinem nebo indometacinem bez nutnosti úpravy dávky febuxostatu nebo současně podávané léčivé látky.
Při podávání febuxostatu s hydrochlorothiazidem není nutná žádná úprava dávkování.
Není nutná úprava dávkování současně podávaného warfarinu. U zdravých jedinců nemělo souběžné podávání febuxostatu (80 mg nebo 120 mg jednou denně) s warfarinem žádný vliv na farmakokinetiku warfarinu. Při současném podávání warfarinu s febuxostatem nebyl ovlivněn INR ani aktivita faktoru VII.
Desipramin/CYP2D6 substráty
Bylo prokázáno, že febuxostat je in vitro slabý inhibitor CYP2D6. Ve studii u zdravých dobrovolníků vyvolalo 120 mg febuxostatu podávaného jednou denně průměrné 22% zvýšení AUC desipraminu, substrátu CYP2D6, což ukazuje na možný slabý inhibiční účinek febuxostatu na enzym CYP2D6 in vivo. Proto se neočekává, že současné podávání febuxostatu s jinými CYP2D6 substráty bude vyžadovat jakoukoli úpravu dávkování těchto látek.
Antacida
Bylo prokázáno, že současné užití antacida obsahujícího hydroxid hořečnatý a hlinitý prodlužuje absorpci febuxostatu (přibližně 1 hodina) a vyvolává 32% snížení cmax, ale nebyla pozorována žádná významná změna AUC. Febuxostat může být tudíž užíván bez ohledu na užívání antacida.
4.6 Fertilita, těhotenství a kojení
Těhotenství Údaje u velmi omezeného počtu těhotenství neprokázaly žádné nežádoucí účinky febuxostatu na těhotenství nebo na zdraví plodu/novorozence. Studie na zvířatech neukazují přímé ani nepřímé nežádoucí účinky s ohledem na březost, vývoj embrya/plodu nebo porod (viz bod 5.3). Potenciální riziko pro člověka není známo. Febuxostat nemá být užíván během těhotenství.
Kojení Není známo, zda se febuxostat vylučuje do mateřského mléka. Studie na zvířatech prokázaly vylučování této léčivé látky do mateřského mléka a poruchu vývoje kojených mláďat. Riziko pro kojené dítě není možné vyloučit. Febuxostat nemá být užíván během kojení.
Fertilita Reprodukční studie s dávkou až 48 mg/kg/den provedené na zvířatech neukázaly žádné na dávce závislé nežádoucí účinky na fertilitu (viz bod 5.3). Účinek febuxostatu na fertilitu u lidí není znám.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Po užití febuxostatu byly hlášeny somnolence, závratě, parestézie a rozmazané vidění. Pacienti mají být opatrní před řízením vozidel, obsluhou strojů nebo při provádění nebezpečných aktivit, dokud si neověří, že Febuxostat Sandoz neovlivňuje nežádoucím způsobem jejich výkonnost.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Mezi nejčastěji hlášené nežádoucí účinky v klinických studiích (4 072 subjektů léčených nejméně jednou dávkou od 10 mg do 300 mg), poregistračních studiích bezpečnosti (studie FAST: 3001 subjektů léčených nejméně jednou dávkou od 80 mg do 120 mg) a u pacientů s dnou po uvedení přípravku na trh patří dnavé záchvaty, abnormality funkce jater, průjem, nauzea, bolest hlavy, závrať, dušnost, vyrážka, svědění, artralgie, myalgie, bolest končetiny, edém a únava. Tyto nežádoucí účinky byly převážně mírné nebo střední intenzity. Po uvedení přípravku na trh se objevily vzácné závažné hypersenzitivní reakce na febuxostat, z nichž některé byly spojovány se systémovými příznaky, a vzácné příhody náhlé srdeční smrti.
Souhrn nežádoucích účinků v tabulce
Časté (≥1/100 až <1/10), méně časté (≥1/1000 až <1/100) a vzácné (≥1/10000 až <1/1000) nežádoucí účinky, objevující se u pacientů léčených febuxostatem, jsou uvedeny níže.
Febuxostat Sandoz 120 mg potahované tablety:
Četnosti vycházejí ze studií a zkušeností u pacientů s dnou po uvedení přípravku na trh.
V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1: Nežádoucí účinky související s léčbou v kombinovaných dlouhotrvajících rozšířených klinických studiích fáze 3, poregistračních studiích bezpečnosti a po uvedení přípravku na trh u pacientů s dnou
| Poruchy krve a lymfatického systému | Vzácné Pancytopenie, trombocytopenie, agranulocytóza*, anémie* |
|---|---|
| Poruchy imunitního systému | Vzácné Anafylaktické reakce*, poléková hypersenzitivita* |
| Endokrinní poruchy | Méně časté Zvýšení hladiny TSH v krvi, hypotyreóza# |
| Poruchy oka | Méně časté Rozmazané vidění Vzácné Okluze retinální arterie# |
| Poruchy metabolismu a výživy | Časté*** Dnavé záchvaty Méně časté Diabetes mellitus, hyperlipidemie, snížení chuti k jídlu, zvýšení tělesné hmotnosti Vzácné Snížení tělesné hmotnosti, zvýšení chuti k jídlu, anorexie |
| Psychiatrické poruchy | Méně časté Snížení libida, nespavost Vzácné Nervozita, zhoršení nálady#, poruchy spánku# |
| Poruchy nervového systému | Časté Bolest hlavy, závrať Méně časté Parestézie, hemiparéza, somnolence, letargie#, změny chuti, hypestézie, hyposmie Vzácné Ageuzie#, pocit pálení# |
|---|---|
| Poruchy ucha a labyrintu | Méně časté Tinitus Vzácné Vertigo# |
| Srdeční poruchy | Méně časté Síňové fibrilace, palpitace, arytmie#, abnormální EKG 120 mg: Blokáda levého Tawarova raménka (viz bod syndrom nádorového rozpadu), sinusová tachykardie (viz bod syndrom nádorového rozpadu) Vzácné Náhlá srdeční smrt* |
| Cévní poruchy | Méně časté Hypertenze, návaly, návaly horka 120 mg: Krvácení (viz bod syndrom nádorového rozpadu) Vzácné: Cirkulační kolaps# |
| Respirační, hrudní a mediastinální poruchy | Časté Dušnost Méně časté Bronchitida, infekce horních cest dýchacích, infekce dolních cest dýchacích#, kašel, rýma# Vzácné Pneumonie# |
| Gastrointestinální poruchy | Časté Průjem**, nauzea Méně časté Bolest břicha, bolest nadbřišku#, břišní distenze, gastroezofageální refluxní choroba, zvracení, sucho v ústech, dyspepsie, zácpa, časté stolice, nadýmání, gastrointestinální potíže, ulcerace dutiny ústní, otok rtu#, zánět slinivky břišní Vzácné Gastrointestinální perforace#, stomatitida# |
| Poruchy jater a žlučových cest | Časté Abnormality jaterních testů** Méně časté Cholelithiáza Vzácné Hepatitida, žloutenka*, poškození jater*, cholecystitida# |
|---|---|
| Poruchy kůže a podkožní tkáně | Časté Vyrážka (včetně různých typů vyrážek hlášených s nižší frekvencí, viz níže), pruritus Méně časté Dermatitida, kopřivka, změna barvy kůže, kožní léze, petechie, makulární vyrážka, makulopapulární vyrážka, papulární vyrážka, hyperhidróza, alopecie, ekzém#, erytém, noční pocení#, psoriáza#, svědící vyrážka# Vzácné Toxická epidermální nekrolýza*, Stevensův-Johnsonův syndrom*, angioedém*, polékové reakce s eozinofilií a systémovými příznaky*, generalizovaná vyrážka (závažné)*, exfoliativní vyrážka, folikulární vyrážka, vezikulární vyrážka, pustulární vyrážka, erytematózní vyrážka, morbiliformní vyrážka |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté Artralgie, myalgie, bolest končetiny# Méně časté Artritida, bolest svalů a kostí, svalová slabost, svalový spasmus, svalové napětí, burzitida, otok kloubu#, bolesti zad#, ztuhlost kosterního svalstva#, ztuhlost kloubů Vzácné Rhabdomyolýza*, syndrom rotátorové manžety#, revmatická polymyalgie# |
| Poruchy ledvin a močových cest | Méně časté Selhání ledvin, nefrolitiáza, hematurie, polakisurie, proteinurie, nucení na močení, infekce močového traktu# Vzácné Tubulointersticiální nefritida* |
| Poruchy reprodukčního systému a prsu | Méně časté Erektilní dysfunkce |
| Celkové poruchy a reakce v místě aplikace | Časté Otok, únava Méně časté Bolest na prsou, hrudní potíže, bolest#, malátnost# Vzácné Žízeň, pocit horka# |
| Vyšetření | Méně časté Zvýšení hladiny amylázy v krvi, snížení počtu trombocytů, snížení počtu bílých krvinek, snížení počtu lymfocytů, zvýšení kreatinu v krvi, zvýšení kreatininu v krvi, snížení hemoglobinu, zvýšení hladiny močoviny v krvi, zvýšení triglyceridů v krvi, zvýšení cholesterolu v krvi, snížení hematokritu, zvýšení laktát dehydrogenázy v krvi, zvýšení draslíku v krvi, zvýšení INR# Vzácné Zvýšení hladiny glukózy v krvi, prodloužení aPTT, snížení počtu červených krvinek, zvýšení hladin alkalické fosfatázy v krvi, zvýšení hladin kreatinfosfokinázy v krvi* |
|---|---|
| Poranění, otravy a procedurální komplikace | Méně časté Kontuze# |
* Nežádoucí účinky zjištěné po uvedení přípravku na trh. ** U pacientů, kteří jsou současně léčeni kolchicinem, se v kombinovaných studiích fáze 3 častěji vyskytují neinfekční průjmy, vyvolané léčbou, a abnormální výsledky testů jaterních funkcí. *** Výskyt záchvatů dny v jednotlivých randomizovaných kontrolovaných studiích fáze 3 viz bod 5.1.
# Nežádoucí účinky zjištěné v poregistračních studiích bezpečnosti
Popis vybraných nežádoucích účinků
Po uvedení přípravku na trh se vzácně objevily závažné hypersenzitivní reakce na febuxostat, včetně Stevensova-Johnsonova syndromu, toxické epidermální nekrolýzy a anafylaktických reakcí/šoku. Stevensův-Johnsonův syndrom a toxická epidermální nekrolýza jsou charakterizovány progresivní kožní vyrážkou spojenou s puchýři nebo slizničními lézemi a podrážděním očí. Hypersenzitivní reakce na febuxostat mohou být spojené s následujícími příznaky: kožní reakce charakterizované infiltrovanou makulopapulární erupcí, generalizovanou nebo exfoliativní vyrážkou, ale také kožními lézemi, otokem obličeje, horečkou, hematologickými abnormalitami jako trombocytopenie a eozinofilie a poškozením jednoho nebo více orgánů (jaterní nebo ledvinové poškození včetně tubulointersticiální nefritidy) (viz bod 4.4).
Brzy po začátku léčby a během prvních měsíců byly často pozorovány dnavé záchvaty. Poté se v závislosti na čase frekvence dnavých záchvatů snižuje. Doporučuje se profylaxe dnavých záchvatů (viz bod 4.2 a 4.4).
Febuxostat Sandoz 120 mg potahované tablety:
Syndrom nádorového rozpadu
Souhrn bezpečnostního profilu
V randomizované, dvojitě zaslepené pivotní klinické studii fáze 3 FLORENCE (FLO-01) srovnávající febuxostat s alopurinolem (346 pacientů podstupujících chemoterapii hematologických malignit, kteří byli středně až vysoce ohroženi TLS) pocítilo nežádoucí reakce jen 22 (6,4%) pacientů, a to 11 (6,4%) pacientů z každé léčené skupiny. Většina nežádoucích reakcí byla buď mírných, nebo středně závažných. Celkově studie FLORENCE nepoukázala na žádná konkrétní bezpečnostní rizika nad rámec předchozích zkušeností s febuxostatem u dny, s výjimkou následujících tří nežádoucích reakcí (uvedených výše v tabulce 1).
Srdeční poruchy: Méně časté: blokáda levého Tawarova raménka, sinusová tachykardie.
Cévní poruchy: Méně časté: krvácení.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky na adresu: Státní ústav pro kontrolu léčiv, Šrobárova 48,100 41 Praha 10, webové stránky: www.sukl.cz/nahlasit-nezadouci-ucinek
4.9 Předávkování
Pacienti s předávkováním by měli být léčeni pomocí symptomatické a podpůrné léčby.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1. Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Přípravky pro léčbu dny, přípravky inhibující tvorbu kyseliny močové. ATC kód: M04AA03
Mechanismus účinku
Kyselina močová je cílový produkt metabolismu purinů u člověka a vytváří se v kaskádě hypoxanthin → xanthin → kyselina močová. Oba kroky ve výše uvedených transformacích jsou katalyzovány xanthinoxidázou (XO). Febuxostat je 2-arylthiazolový derivát, který dosahuje svého terapeutického účinku, snížení hladiny kyseliny močové v séru, prostřednictvím selektivní inhibice XO. Febuxostat je silný, non- purinový selektivní inhibitor XO (NP-SIXO) s hodnotou Ki in vitro nižší než jeden nanomol. Bylo prokázáno, že febuxostat silně inhibuje jak oxidované tak redukované formy XO. Při terapeutických koncentracích febuxostat neinhibuje další enzymy účastnící se metabolismu purinů a pyrimidinů, jako jsou guanindeamináza, hypoxanthin guaninfosforibosyltransferáza, orotát fosforibosyltransferáza, orotidin monofosfátdekarboxyláza nebo purin nukleosidfosforyláza.
Klinická účinnost a bezpečnost
Dna
Účinnost febuxostatu byla prokázána ve třech pivotních studiích fáze 3 (dvě pivotní studie APEX a FACT a další studie CONFIRMS popsané níže), které byly provedeny u 4101 pacientů s hyperurikémií a dnou. V každé pivotní studii fáze 3 prokázal febuxostat lepší schopnost snižovat a udržovat sérové hladiny kyseliny močové ve srovnání s alopurinolem. Primárním cílovým parametrem účinnosti ve studiích APEX a FACT byl podíl pacientů, jejichž hladiny kyseliny močové za poslední tři měsíce byly nižší než 6,0 mg/dl (357 mikromolů/l). V další studii fáze 3 - CONFIRMS, jejíž výsledky byly k dispozici po prvním vydání rozhodnutí o registraci pro febuxostat, byl primárním cílovým parametrem z hlediska účinnosti podíl pacientů, kteří měli při závěrečné návštěvě sérové hladiny urátů <6,0 mg/dl. Do těchto studií nebyli zařazeni pacienti s orgánovou transplantací (viz bod 4.2).
Studie APEX: Alopurinolem a placebem kontrolovaná studie účinnosti febuxostatu (APEX) byla randomizovaná, dvojitě zaslepená, multicentrická, 28týdenní studie fáze 3. Bylo do ní randomizováno 1072 pacientů: placebo (n=134), febuxostat 80 mg jednou denně (n=267), febuxostat 120 mg jednou denně (n=269), febuxostat 240 mg jednou denně (n=134) nebo alopurinol (300 mg jednou denně [n=258] u pacientů s výchozí hladinou kreatininu v séru ≤ 1,5 mg/dl nebo 100 mg jednou denně [n=10] u pacientů s výchozí hladinou kreatininu v séru >1,5 mg/dl a ≤ 2,0 mg/dl). Jako bezpečnostní hodnocená dávka bylo použito 240 mg febuxostatu (2krát vyšší než je doporučená nejvyšší dávka).
Studie APEX ukázala statisticky významnou superioritu obou léčebných ramen febuxostatu 80 mg jednou denně a 120 mg jednou denně versus léčebné rameno s konvenčně používanými dávkami alopurinolu 300 mg (n=258)/100 mg (n=10) ve snížení hladiny kyseliny močové v séru pod 6 mg/dl (357 mikromolů/l) (viz tabulka 2 a obrázek 1).
Studie FACT: Alopurinolem kontrolovaná studie s febuxostatem (FACT) byla randomizovaná, dvojitě zaslepená, multicentrická, 52týdenní studie fáze 3. Bylo do ní randomizováno 760 pacientů: febuxostat 80 mg jednou denně (n=256), febuxostat 120 mg jednou denně (n=251) nebo alopurinol 300 mg jednou denně (n=253).
Studie FACT prokázala statisticky významnou superioritu obou léčebných ramen febuxostatu 80 mg a febuxostatu 120 mg jednou denně versus léčebné rameno s konvenčně používanou dávkou alopurinolu 300 mg ve snížení a udržení hladiny kyseliny močové v séru pod 6 mg/dl (357 mikromolů/l).
Tabulka 2 shrnuje výsledky primárních cílových parametrů účinnosti:
Tabulka 2 Podíl pacientů s hladinami kyseliny močové v séru <6,0 mg/dl (357 mikromol/l)
Poslední tři měsíční návštěvy
| Studie | Febuxostat 80 mg 1 x denně | Febuxostat 120 mg 1 x denně | Alopurinol 300/100 mg 1 x denně 1 |
|---|---|---|---|
| APEX (28 týdnů) | 48% * (n=262) | 65% *, # (n=269) | 22% (n=268) |
| FACT (52 týdnů) | 53% * (n=255) | 62% * (n=250) | 21% (n=251) |
| Kombinované výsledky | 51% * (n=517) | 63% *, # (n=519) | 22% (n=519) |
1 výsledky získané od subjektů užívajících buď 100 mg jednou denně (n=10: pacienti s hladinou kreatininu v séru >1,5 a ≤ 2,0 mg/dl) nebo 300 mg jednou denně (n=509) byli seskupeni pro analýzy. * p<0,001 vs. alopurinol, # p < 0,001 vs. 80 mg.
Schopnost febuxostatu snižovat hladiny kyseliny močové v séru byla rychlá a trvalá. Snížení hladiny kyseliny močové v séru pod 6,0 mg/dl (357 mikromol/l) byly zaznamenány při návštěvě ve 2. týdnu a udržely se během léčby. Průměrné hladiny kyseliny močové v séru v průběhu času pro každou léčebnou skupinu ze dvou pivotních studií fáze 3 jsou uvedeny na obrázku 1.
Obrázek 1
Průměrné hladiny kyseliny močové v séru v kombinovaných pivotních studiích fáze 3
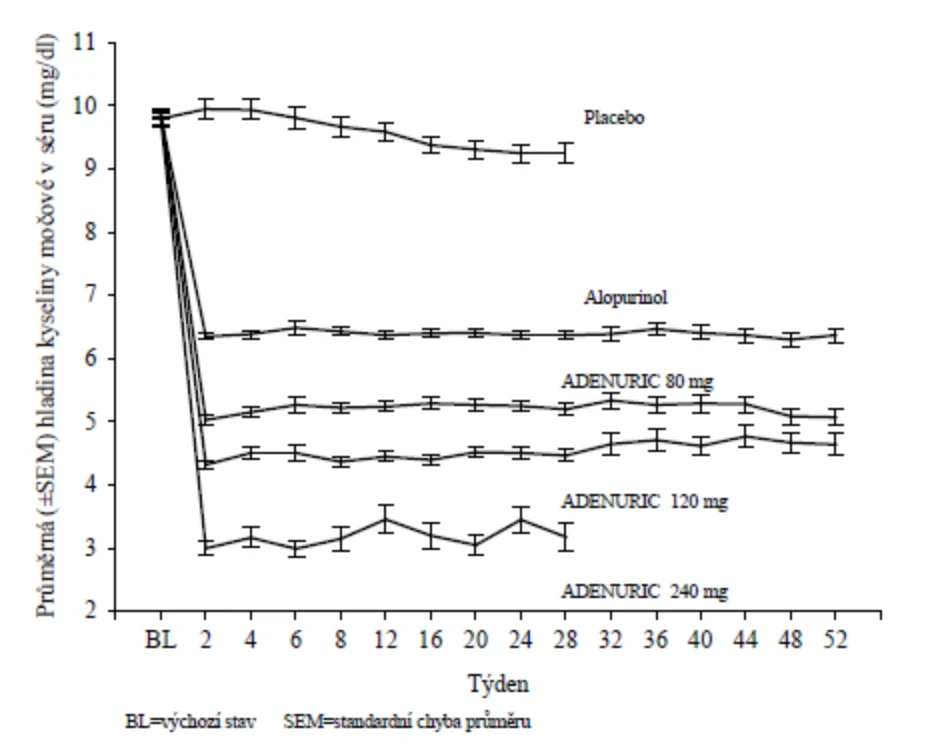
Pozn.: 509 pacientů užívalo alopurinol v dávce 300 mg jednou denně; 10 pacientů s hladinou kreatininu v séru >1,5 a < 2,0 mg/dl dostávalo dávku 100 mg jednou denně (10 pacientů z 268 ve studii APEX).
240 mg febuxostatu bylo použito pro hodnocení bezpečnosti febuxostatu ve dvojnásobné dávce než je doporučená nejvyšší dávka.
Studie CONFIRMS: Studie CONFIRMS byla randomizovaná kontrolovaná 26týdenní studie fáze 3, která byla provedena za účelem zhodnocení bezpečnosti a účinnosti 40 mg a 80 mg febuxostatu v porovnání s 300 mg nebo 200 mg alopurinolem u pacientů s dnou a hyperurikémií. Dva tisíce dvě stě šedesát devět (2 269) pacientů bylo randomizováno mezi febuxostat 40 mg podávaný jednou denně (n = 757), febuxostat 80 mg podávaný jednou denně (n = 756) nebo alopurinol 300/200 mg podávaný jednou denně (n = 756). Nejméně 65 % pacientů mělo mírné až středně těžké poškození ledvin (s clearance kreatininu 30-89 ml/min. Po dobu 26 týdnů byla povinná profylaxe proti dnavým záchvatům.
Podíl pacientů, kteří při závěrečné návštěvě měli sérové hladiny urátů < 6,0 mg/dl (357 µmol/l), činil 45 % u 40 mg febuxostatu, 67 % u 80 mg febuxostatu a 42 % u 300/200 mg alopurinolu.
Primární cílový parametr u podskupiny pacientů s poruchou funkce ledvin
Studie APEX hodnotila účinnost u 40 pacientů s poruchou funkce ledvin (tj. výchozí hladina kreatininu v séru vyšší než 1,5 mg/dl a ≤ 2,0 mg/dl). U subjektů s poruchou funkce ledvin, které byly randomizovány do alopurinolu, byla dávka ukončena na 100 mg jednou denně. Febuxostat dosáhl primárního cílového parametru účinnosti u 44 % (80 mg jednou denně), 45 % (120 mg jednou denně) a 60 % (240 mg jednou denně) pacientů ve srovnání s 0 % ve skupině alopurinolu v dávce 100 mg jednou denně a ve skupině placeba.
Nevyskytly se žádné klinicky významné rozdíly v procentu snížení koncentrace kyseliny močové v séru u zdravých subjektů bez ohledu na jejich renální funkci (58 % ve skupině s normální renální funkcí a 55 % ve skupině se závažnou renální dysfunkcí).
Ve studii CONFIRMS byla prospektivně definována analýza pacientů se dnou a poruchou funkce ledvin, která ukázala, že u pacientů se dnou a mírnou až středně těžkou poruchou funkce ledvin (65 % studovaných pacientů) byl pro snížení sérových hladin urátů pod 6 mg/dl významně účinnější febuxostat než alopurinol 300/200 mg.
Primární cílový parametr u podskupiny pacientů s hladinou kyseliny močové v séru ≥ 10 mg/dl
Asi 40% pacientů (kombinace studie APEX a FACT) mělo výchozí hladinu kyseliny močové v séru ≥10 mg/dl. V této podskupině dosáhl febuxostat primárního cílového parametru účinnosti (hladina kyseliny močové v séru < 6,0 mg/dl po poslední 3. návštěvě) u 41 % (80 mg jednou denně), 48 % (120 mg jednou denně) a 66 % (240 mg jednou denně) pacientů ve srovnání s 9 % ve skupině alopurinolu v dávce 300 mg/100 mg jednou denně a 0% ve skupině placeba.
Ve studii CONFIRMS byl podíl pacientů s výchozí sérovou hladinou urátů ≥10 mg/dl, kteří dosáhli primárního cílového parametru z hlediska účinnosti (sérové hladiny urátů < 6,0 mg/dl při závěrečné návštěvě), 27 % (66/249) u pacientů léčených febuxostatem 40 mg podávaným jednou denně, 49 % (125/254) v případě febuxostatu 80 mg podávaného jednou denně a 31 % (72/230) u alopurinolu 300/200 mg podávaného jednou denně.
Klinické výsledky: podíl pacientů vyžadujících léčbu dnavého záchvatu
Studie APEX: Během 8týdenního období profylaxe vyžadoval léčbu dnavých záchvatů vyšší podíl subjektů (36%) ve skupině léčené febuxostatem 120 mg než ve skupině s febuxostatem 80 mg (28%), alopurinolem 300 mg (23%) nebo placebem (20%). Výskyt záchvatů se po období profylaxe zvýšil a postupně s časem klesal. Mezi 8. a 28. týdnem dostávalo léčbu dnavých záchvatů 46 až 55 % subjektů. Během posledních 4 týdnů studie (ve 24.-28. týdnu) byly dnavé záchvaty pozorovány u 15 % (febuxostat 80 mg, 120 mg), 14% (alopurinol 300 mg) a 20% (placebo) subjektů.
Studie FACT: Během 8týdenního období profylaxe vyžadoval léčbu dnavých záchvatů vyšší podíl subjektů (36 %) ve skupině léčené febuxostatem 120 mg než ve skupině léčené febuxostatem 80 mg (22 %) nebo ve skupině léčené alopurinolem 300 mg (21 %). Po 8týdenním období profylaxe se výskyt záchvatů zvýšil a poté postupně s časem klesal (v 8. až 52. týdnu dostávalo léčbu dnavých záchvatů 64 % a 70 % subjektů). Během posledních 4 týdnů studie (ve 49.-52. týdnu) byly dnavé záchvaty pozorovány u 6-8 % (febuxostat 80 mg, 120 mg) a u 11 % (alopurinol 300 mg) subjektů.
Podíl subjektů vyžadujících léčbu dnavého záchvatu (studie APEX a FACT) byl početně nižší ve skupinách, které dosáhly průměrné hladiny kyseliny močové v séru po výchozím stavu nižší než 6,0 mg/dl, 5,0 mg/dl nebo 4,0 mg/dl ve srovnání se skupinou, která dosáhla průměrné hladiny kyseliny močové v séru po výchozím stavu ≥ 6,0 mg/dl během posledních 32 týdnů léčebné fáze (intervaly 20. týden - 24. týden až 49. týden - 52. týden).
V průběhu studie CONFIRMS činil procentuální podíl pacientů vyžadujících léčbu dnavých záchvatů (1. den až 6. měsíc) 31 % ve skupině febuxostatu 80 mg a 25 % ve skupině alopurinolu. Mezi skupinami léčenými febuxostatem 80 mg a 40 mg nebyl v podílu pacientů, kteří vyžadovali léčbu dnavých záchvatů, pozorován žádný rozdíl.
Dlouhodobé otevřené rozšířené studie
Studie EXCEL (C02-021): Studie EXCEL byla tříletá otevřená multicentrická randomizovaná rozšířená bezpečnostní studie fáze 3, kontrolovaná alopurinolem u pacientů, kteří dokončili pivotní studie fáze 3 (APEX nebo FACT). Do studie bylo zařazeno celkem 1086 pacientů: febuxostat 80 mg podávaný jednou denně (n = 649), febuxostat 120 mg podávaný jednou denně (n = 292) a alopurinol 300/100 mg podávaný jednou denně (n = 145). Přibližně 69% pacientů nevyžadovalo pro dosažení konečné stabilní léčby žádnou změnu v léčbě. Pacienti, kteří měli 3krát po sobě sérovou hladinu kyseliny močové > 6,0 mg/dl, byli vyřazeni. Sérové hladiny urátů byly v čase zachovány (tj. 91 % pacientů původně léčených febuxostatem 80 mg a
93 % pacientů původně léčených febuxostatem 120 mg mělo v 36. měsíci sérové hladiny kyseliny močové <6 mg/dl).
Tříleté údaje ukázaly snížení výskytu dnavých záchvatů s méně než 4 % subjektů, kteří vyžadovali léčbu záchvatu (tj. více než 96 % pacientů nevyžadovalo léčbu záchvatu) od 16. do 24. měsíce a od 30. do 36. měsíce.
U 46 % pacientů na konečné stabilní léčbě 80 mg febuxostatu podávaného jednou denně a u 38 % pacientů léčených 120 mg febuxostatu podávaného jednou denně se od základní hladiny do závěrečné návštěvy zcela vyřešil primární hmatný tofus.
Studie FOCUS (TMX-01-005) byla 5letá otevřená multicentrická prodloužená studie bezpečnosti fáze 2 u pacientů, kteří dokončili 4 týdny s dvojitě zaslepeným dávkováním febuxostatu ve studii TMX-00-004. Do studie bylo zahrnuto 116 pacientů, kteří zpočátku dostávali febuxostat v dávce 80 mg jednou denně. 62 % pacientů nevyžadovalo pro udržení sérové hladiny kyseliny močové < 6 mg/dl žádnou úpravu dávky a 38 % pacientů vyžadovalo úpravu až do dosažení konečné stabilní dávky.
Podíl pacientů se sérovými hladinami urátů < 6,0 mg/dl (357 µmol/l) při závěrečné návštěvě činil u všech dávek febuxostatu více než 80 % (81-100 %).
Během klinických studií fáze 3 byly pozorovány mírné abnormality jaterních testů u pacientů léčených febuxostatem (5,0 %). Tento výskyt byl podobný jako u alopurinolu (4,2 %) (viz bod 4.4). Zvýšené hodnoty TSH (> 5,5 µIU/ml) byly pozorovány u pacientů užívajících febuxostat dlouhodobě (5,5 %) a u pacientů užívajících alopurinol (5,8 %) v dlouhodobých otevřených prodlouženích studií (viz bod 4.4).
Febuxostat Sandoz 120 mg potahované tablety:
Syndrom nádorového rozpadu
Účinnost a bezpečnost febuxostatu v prevenci a léčbě syndromu nádorového rozpadu byla hodnocena ve studii FLORENCE (FLO-01). Ve srovnání s alopurinolem byl u febuxostatu prokázán vyšší a rychlejší účinek na snižování hladiny urátů.
FLORENCE byla randomizovaná (1:1), dvojitě zaslepená pivotní studie fáze 3 srovnávající febuxostat 120 mg podávaný jednou denně s alopurinolem v dávce 200 až 600 mg denně (průměrná denní dávka alopurinolu [± standardní odchylka]: 349,7 ± 112,90 mg) z hlediska kontroly hladiny kyseliny močové v séru. Vybraní pacienti museli být kandidáty pro léčbu alopurinolem, nebo neměli přístup k rasburikase. Primárními cílovými parametry byly plocha pod křivkou pro kyselinu močovou v séru (AUC sUA1-8) a změna hladiny kreatininu v séru (sC), v obou případech z výchozí hodnoty do osmého dne. Zahrnuto bylo celkem 346 pacientů s hematologickými malignitami podstupujících chemoterapii, kteří byli středně/vysoce ohroženi syndromem nádorového rozpadu. Průměrná AUC sUA1-8 (mg.h/dl) byla výrazně nižší s febuxostatem (514,0 ± 225,71 vs 708,0 ± 234,42; rozdíl zjištěný metodou nejmenších čtverců: -196,794 [95% interval spolehlivosti: -238,600; -154,988]; p < 0, 0001). Navíc průměrná hladina kyseliny močové v séru byla významně nižší s febuxostatem po prvních 24 hodinách léčby a kdykoli v následných časových bodech. Mezi febuxostatem a alopurinolem se neobjevil žádný významný rozdíl ve změně střední hodnoty hladin kreatininu v séru (%) (-0,83 ± 26, 98 vs -4,92 ± 16,70; rozdíl zjištěný metodou nejmenších čtverců: 4,0970 [95% interval spolehlivosti: -0,6467; 8,8406]; p=0,0903). Co se týče sekundárních cílových paramentrů, nebyla zaznamenána žádná významná odchylka, pokud jde o incidenci laboratorního TLS (8,1% a 9,2% u febuxostatu, resp. alopurinolu; relativní riziko: 0,875 [95% interval spolehlivosti: 0,4408; 1,7369]; p=0,8488) i klinického TLS (1,7% a 1,2% u febuxostatu, resp. alopurinolu; relativní riziko: 0,994 [95% interval spolehlivosti: 0,9691; 1,0199]; p=1,0000). Incidence celkových léčbu vyžadujících známek a příznaků a nežádoucích reakcí byla 67,6% vs 64,7% a 6,4% vs 6,4% u febuxostatu, resp. alopurinolu. Ve studii FLORENCE byla u febuxostatu prokázána vyšší kontrola hladiny kyseliny močové v séru ve srovnání s alopurinolem u pacientů indikovaných k léčbě alopurinolem. V současné době nejsou k dispozici údaje srovnávající febuxostat s rasburikasou.
Účinnost a bezpečnost febuxostatu u pacientů s akutním závažným TLS, např. u pacientů, u kterých selhala jiná léčba snižující hladinu urátů, nebyla zjišťována.
Dlouhodobé studie po uvedení přípravku na trh
Studie CARES byla multicentrická, randomizovaná, dvojitě zaslepená non-inferioritní studie porovnávající kardiovaskulární výsledky febuxostatu oproti alopurinolu u pacientů se dnou a anamnézou závažného kardiovaskulárního onemocnění zahrnující infarkt myokardu, hospitalizaci pro nestabilní anginu pectoris, koronární nebo cerebrální revaskularizační proceduru, cévní mozkovou příhodu, hospitalizaci z důvodu tranzitorní ischemické ataky, periferní cévní onemocnění nebo diabetes mellitus se známkami mikrovaskulárního nebo makrovaskulárního onemocnění. K dosažení hladiny kyseliny močové v séru pod 6 mg/dl byla titrována dávka febuxostatu od 40 mg do 80 mg (bez ohledu na renální funkce) a dávka alopurinolu byla titrována v dávkách po 100 mg od 300 mg do 600 mg u pacientů s normální funkcí ledvin a mírnou poruchou funkce ledvin a od 200 mg do 400 mg u pacientů se středně těžkou poruchou funkce ledvin. Primární cílový parametr ve studii CARES byl čas do prvního výskytu závažné nežádoucí kardiovaskulární příhody (MACE) zahrnující non-fatální infarkt myokardu (MI), non-fatální cévní mozkovou příhodu, kardiovaskulární úmrtí a nestabilní anginu pectoris s urgentní srdeční revaskularizací. Cílové parametry (primární a sekundární) byly vyhodnoceny na základě analýzy podle původního léčebného záměru (ITT) a zahrnovaly všechny subjekty, které byly randomizovány a obdržely alespoň jednu dávku dvojitě zaslepených studovaných léčiv.Celkově 56,6 % pacientů ukončilo studii předčasně a 45 % pacientů se nedostavilo ke všem návštěvám naplánovaným ve studii. V souhrnu bylo sledováno 6190 pacientů, medián sledování byl 32 měsíců a medián trvání expozice byl 728 dní pro pacienty ve skupině febuxostatu (n = 3098) a 719 dní ve skupině alopurinolu (n = 3092). Výskyt primárního cílového parametru MACE byl u febuxostatu podobný jako u alopurinolu (10,8 % vs. 10,4 % pacientů; poměr rizik 1,03; 95% dvoustranný opakovaný interval spolehlivosti 0,89–1,21). Při analýze jednotlivých složek MACE (sekundární ukazatel) byl výskyt kardiovaskulárního úmrtí vyšší u febuxostatu než alopurinolu (4,3 % vs. 3,2 % pacientů; poměr rizik 1,34; 95% interval spolehlivosti 1,03–1,73). Výskyt ostatních MACE byl podobný u skupin febuxostatu i alopurinolu, tj. non-fatální infarkt myokardu (3,6 % vs. 3,8 % pacientů; poměr rizik 0,93; 95% interval spolehlivosti 0,72–1,21), non-fatální cévní mozková příhoda (2,3 % vs. 2,3 % pacientů; poměr rizik 1,01; 95% interval spolehlivosti 0,73–1,41) a urgentní revaskularizace z důvodu nestabilní anginy pectoris (1,6 % vs. 1,8 % pacientů; poměr rizik 0,86; 95% interval spolehlivosti 0,59–1,26). Výskyt celkové mortality byl vyšší u febuxostatu než u alopurinolu (7,8 % vs. 6,4 % pacientů; poměr rizik 1,22; 95% interval spolehlivosti 1,01–1,47), což bylo způsobeno především vyšším výskytem kardiovaskulárního úmrtí v této skupině (viz bod 4.4). Výskyty posuzované hospitalizace z důvodu srdečního selhání, hospitalizace pro arytmii nesouvisející s ischemií, žilní tromboembolické příhody a hospitalizace při tranzitorní ischemické atace byly porovnatelné pro febuxostat a alopurinol.
Studie FAST byla prospektivní, randomizovaná, otevřená studie, se zaslepeným vyhodnocením cílových parametrů, porovnávající CV (kardiovaskulární) bezpečnostní profil febuxostatu proti alopurinolu u pacientů s chronickou hyperurikémií (ve stavu, kdy se již objevila depozita urátů) a CV rizikovými faktory (např. pacienti ve věku 60 let a starší a s nejméně jedním jiným CV rizikovým faktorem). Před randomizací byli vhodní pacienti léčeni alopurinolem a pokud to bylo potřebné, byla provedena úprava dávky dle klinického posouzení, doporučení EULAR a schváleného dávkování. Na konci úvodní fáze léčby alopurinolem, pacienti s urikémií ˂ 0,36 mmol/l (˂ 6 mg/dl) nebo užívající maximální tolerovanou dávku nebo maximální povolenou dávku alopurinolu byli randomizovaní v poměru 1:1 a byli léčeni buď febuxostatem nebo alopurinolem. Primárním cílovým parametrem studie FAST byla doba do prvního výskytu jakékoli příhody zahrnuté v kombinovaném cílovém parametru Antiplatelet Trialists’ Collaborative (APTC), který zahrnoval i) hospitalizaci pro nefatální IM/biomarker pozitivní akutní koronární syndrom (ACS); ii) nefatální cévní mozkovou příhodu; iii) úmrtí v důsledku CV příhody. Primární analýza byla založena na metodě on-treatment (OT).
Celkově bylo randomizováno 6128 pacientů, 3063 na febuxostat a 3065 na alopurinol.
V primární OT analýze byl febuxostat v porovnání s alopurinolem non-inferiorní v incidenci primárního cílového parametru, který se objevil u 172 pacientů (1,72/100 pacientoroků) na febuxostatu v porovnání s 241 pacienty (2,05/100 pacientoroků) na alopurinolu, s korigovaným HR 0,85 (95% CI: 0,70, 1,03), p˂ 0,001. OT analýza primárních cílových parametrů v podskupině pacientů s anamnézou IM, cévní mozkové příhody nebo ACS prokázala nevýznamný rozdíl mezi léčenými skupinami: ve skupině s febuxostatem bylo 65 (9,5 %) pacientů s příhodami a ve skupině s alopurinolem 83 (11,8 %) pacientů s příhodami; korigované HR 1,02 (95% CI: 0,74 – 1,42); p=0,202.
Léčba febuxostatem nebyla spojena s vyšším výskytem CV úmrtí nebo úmrtí obecně, celkově ani v podskupině pacientů se základní anamnézou IM, cévní mozkové příhody nebo ACS. Celkově byl nižší počet úmrtí ve skupině s febuxostatem (62 CV úmrtí a 108 úmrtí obecně) než ve skupině s alopurinolem (82 CV úmrtí a 174 úmrtí obecně).
Při léčbě febuxostatem došlo k vyšší redukci urikémie v porovnání s léčbou alopurinolem.
5.2 Farmakokinetické vlastnosti
U zdravých subjektů se maximální plasmatické koncentrace (cmax) a křivka plochy pod křivkou koncentrace a času (AUC) febuxostatu zvýšily úměrně s dávkou po jednorázových a opakovaných dávkách 10 mg až 120 mg. U dávek mezi 120 mg a 300 mg bylo pozorováno vyšší než dávce úměrné zvýšení AUC u febuxostatu. Nedochází k žádné výrazné kumulaci, pokud jsou dávky 10 mg až 240 mg podávány každých 24 hodin. Febuxostat má zdánlivý střední terminální eliminační poločas (t1/2) přibližně 5 až 8 hodin.
Populační farmakokinetické/farmakodynamické analýzy byly provedeny u 211 pacientů s hyperurikémií a dnou léčených febuxostatem v dávce 40 mg až 240 mg jednou denně. Farmakokinetické parametry febuxostatu jsou podle odhadů z těchto analýz obecně shodné s parametry získanými u zdravých subjektů, což ukazuje na to, že zdravé subjekty jsou reprezentativní pro farmakokinetické/farmakodynamické hodnocení u populace pacientů s dnou.
Absorpce
Febuxostat se rychle (tmax 1,0 až 1,5 h) a dobře vstřebává (minimálně 84%). Po jednorázové nebo opakované perorální dávce 80 a 120 mg jednou denně je cmax asi 2,8 až 3,2 mikrogramů/ml nebo 5,0 až 5,3 mikrogramů/ml. Absolutní biologická dostupnost tablet febuxostatu nebyla hodnocena.
Po opakovaných perorálních dávkách 80 mg jednou denně nebo jednorázové dávce 120 mg s jídlem s vysokým obsahem tuků došlo ke 49% a 38% snížení cmax a 18% a 16% snížení AUC. U testovaných případů však nebyla pozorována žádná klinicky významná změna v procentu snížení koncentrace kyseliny močové v séru (80 mg opakovaná dávka). Febuxostat může být tudíž užíván nezávisle na jídle.
Distribuce
Zdánlivý ustálený distribuční objem (Vss/F) febuxostatu se pohybuje od 29 do 75 l po perorálních dávkách 10 až 300 mg. Vazba na plasmatické proteiny u febuxostatu je asi 99,2% (primárně na albumin) a je konstantní v koncentračním rozmezí dosaženém u dávek 80 a 120 mg. Vazba na plasmatické proteiny u účinných metabolitů se pohybuje od 82 % do 91 %.
Biotransformace
Febuxostat se rozsáhle metabolizuje konjugací v enzymatickém systému uridindifosfátglukuronosyltransferázy (UDPGT) a oxidací v systému cytochromu P450 (CYP). Byly identifikovány čtyři farmakologicky aktivní hydroxylové metabolity, z nichž tři se vyskytují v plasmě u člověka. In vitro studie s humánními jaterními mikrosomy ukázaly, že tyto oxidativní metabolity se tvořily primárně v CYP1A1, CP1A2, CYP2C8 nebo CYP2C9 systémech a febuxostat glukuronid se tvořil primárně v systémech UGT 1A1, 1A8 a 1A9.
Eliminace
Febuxostat se vylučuje jak játry, tak ledvinami. Po perorálním podání 14C-značeného febuxostatu v dávce 80 mg se asi 49 % dávky objevilo v moči jako nezměněný febuxostat (3 %), acylglukuronid léčivé látky (30 %), jeho známé oxidativní metabolity a jejich konjugáty (13 %) a další neznámé metabolity (3 %). Kromě vylučování do moči se asi 45 % dávky objevilo ve stolici jako nezměněný febuxostat (12 %), acyl glukuronid léčivé látky (1 %), jeho známé oxidativní metabolity a jejich konjugáty (25 %) a další neznámé metabolity (7 %).
Porucha funkce ledvin
Po opakovaných dávkách 80 mg febuxostatu u pacientů s mírnou, středně těžkou nebo těžkou poruchou funkce ledvin se cmax febuxostatu nezměnila v porovnání se subjekty s normální funkcí ledvin. Průměrná celková AUC febuxostatu se zvýšila asi 1,8krát ze 7,5 mikrogramů/h/ml ve skupině s normální funkcí ledvin na 13,2 mikrogramů/h/ml ve skupině se závažnou renální dysfunkcí. cmax a AUC účinných metabolitů se zvýšily až dvoj- a čtyřnásobně. U pacientů s mírnou až středně těžkou poruchou funkce ledvin však není nutná žádná úprava dávky.
Porucha funkce jater
Po opakovaných dávkách 80 mg febuxostatu u pacientů s mírnou (Child-Pugh skóre A) nebo středně těžkou (Child-Pugh skóre B) poruchou funkce jater se cmax a AUC febuxostatu a jeho metabolitů významně nezměnily ve srovnání se subjekty s normální funkcí jater. Nebyly provedeny žádné studie u pacientů s těžkou poruchou funkce jater (Child-Pugh skóre C).
Věk
Nevyskytly se žádné významné změny u AUC febuxostatu nebo jeho metabolitů po opakovaných perorálních dávkách febuxostatu u starších pacientů ve srovnání s mladšími zdravými subjekty.
Pohlaví
Po opakovaných perorálních dávkách febuxostatu byly cmax a AUC o 24 % a 12 % vyšší u žen než u mužů. Váhově upravené cmax a AUC však byly podobné mezi oběma pohlavími. Není nutná žádná úprava dávkování podle pohlaví.
5.3 Předklinické údaje vztahující se k bezpečnosti
Účinky v neklinických studiích byly obecně pozorovány po expozicích dostatečně převyšujících maximální expozici u člověka.
Farmakokinetické modelování a simulace dat potkanů naznačují, že při současném podávání s febuxostatem, musí být klinická dávka merkaptopurinu/azathioprinu snížena na 20 % nebo méně původně předepsané dávky, aby se předešlo možným hematologickým účinkům (viz body 4.4 a 4.5).
Kancerogenní, mutagenní a reprodukční potenciál
U dospělých potkanů bylo zjištěno statisticky významné zvýšení výskytu nádorů močového měchýře (papilom z přechodných buněk a karcinom) pouze v souvislosti s xanthinovými konkrementy ve skupině s vysokým dávkováním při asi 11násobné expozici u člověka. Nedošlo k žádnému významnému zvýšení u žádného dalšího typu nádoru u samců nebo samic myší nebo potkanů. Tyto nálezy jsou považovány za důsledek druhově specifického metabolismu purinů a složení moči a nemá význam s ohledem na klinické použití.
Standardní série testů genotoxicity neodhalila žádné biologicky významné genotoxické účinky febuxostatu.
Bylo zjištěno, že perorální dávky febuxostatu až 48 mg/kg/den nemají žádný účinek na fertilitu a reprodukční schopnosti samců a samic potkanů.
Neobjevily se žádné důkazy o poruše fertility, teratogenních účincích nebo nežádoucích účincích na plod v důsledku užívání febuxostatu. Při vysokých dávkách se objevila maternální toxicita související se snížením indexu odstavení a snížením vývoje potomstva u potkanů asi při 4,3násobné expozici u člověka. Studie teratogenicity provedené u březích potkanů asi při 4,3násobné a u březích králíků asi při 13násobné expozici u člověka neodhalily žádné teratogenní účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety Monohydrát laktosy Mikrokrystalická celulosa (E460)
Hyprolosa (E463)
Sodná sůl kroskarmelosy
Koloidní bezvodý oxid křemičitý (E551)
Magnesium-stearát (E470b)
Obal tablety Polyvinylalkohol (E1203) Mastek (E553b)
Oxid titaničitý (E171) Makrogol 3350 (E1521)
Kopolymer kyseliny methakrylové a ethyl-akrylátu 1:1 (Typ A) Žlutý oxid železitý (E172)
Hydrogenuhličitan sodný (E500(ii))
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Tento přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Al-OPA/Alu/PVC nebo Al-PVC/PE/PVDC blistry.
Febuxostat Sandoz je k dispozici v baleních obsahujících 14, 28, 30, 42, 56, 84 a 98 potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Sandoz s.r.o., Pikrtova 1737/1a, 140 00 Praha 4, Česká republika
8. REGISTRAČNÍ ČÍSLO(A)
Febuxostat Sandoz 80 mg potahované tablety: 29/735/16-C
Febuxostat Sandoz 120 mg potahované tablety: 29/736/16-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 12. 7. 2017/16. 5. 2024
10. DATUM REVIZE TEXTU
- 2. 9. 2024