

Souhrn údajů o přípravku (SPC) - ERIBULIN ADVZ 0,44 MG/ML
1. NÁZEV PŘÍPRAVKU
Eribulin ADVZ 0,44 mg/ml injkeční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden mililitr obsahuje eribulin-mesilát odpovídající 0,44 mg eribulinu.
Jedna 2ml injekční lahvička obsahuje eribulin-mesilát odpovídající 0,88 mg eribulinu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý, bezbarvý roztok bez viditelných částic, pH 7,0 až 9,2, osmolalita 780 až 970 mosmol/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Eribulin ADVZ je indikován k léčbě dospělých pacientů s lokálně pokročilým nebo metastazujícím karcinomem prsu, jejichž stav se zhoršil po nejméně jednom chemoterapeutickém režimu zaměřeném na pokročilé onemocnění (viz bod 5.1). Předchozí léčba měla zahrnovat antracyklin a taxan buď jako adjuvantní léčbu nebo jako léčbu metastazujícího onemocnění, s výjimkou případů, kdy u pacientů nebyla léčba těmito přípravky vhodná.
Eribulin ADVZ je indikován k léčbě dospělých pacientů s neresekovatelným liposarkomem, kteří již podstoupili léčbu obsahující antracyklin (s výjimkou pacientů, u nichž nebyla tato léčba vhodná) zaměřenou na pokročilé nebo metastazující onemocnění (viz bod 5.1).
4.2 Dávkování a způsob podání
Eribulin ADVZ má předepisovat pouze kvalifikovaný lékař se zkušenostmi s náležitým používáním protinádorové léčby. Má ho podávat pouze náležitě kvalifikovaný zdravotnický pracovník.
Dávkování
Doporučená dávka eribulinu v podobě roztoku k přímému použití je 1,23 mg/m2, který je nutné podávat intravenózně po dobu 2-5 minut 1. a 8. den každého 21denního cyklu.
Poznámka:
V EU se doporučená dávka vztahuje k bázi léčivé látky (eribulinu). Výpočet individuální dávky, která se má pacientovi podávat, musí vycházet z koncentrace roztoku k přímému použití, který obsahuje 0,44 mg/ml eribulinu a z doporučené dávky 1,23 mg/m2. Doporučená snížení dávky uvedená níže jsou rovněž uvedena jako dávka eribulinu, která má být podána, na základě koncentrace roztoku k přímému použití.
V pivotních studiích, v odpovídajících publikacích a v některých dalších oblastech, např. ve Spojených státech amerických a ve Švýcarsku, vychází doporučená dávka z obsahu ve formě soli (eribulin-mesilát).
Pacienti mohou mít nauzeu či zvracení. Má být zvážena antiemetická profylaxe včetně kortikoidů.
Odložení podání dávky v průběhu léčby
Podání přípravku Eribulin ADVZ 1. den nebo 8. den je nutné odložit, platí-li kterýkoli z následujících bodů:
- Absolutní počet neutrofilů (ANC) < 1 x 10⁹/l
- Trombocyty < 75 x 109/l
- Nehematologická toxicita stupně 3 nebo 4.
Snížení dávky v průběhu léčby
Doporučení týkající se snížení dávky pro opakovanou léčbu jsou uvedena v následující tabulce.
Doporučená snížení dávky
| Nežádoucí účinek po předchozím podání eribulinu | Doporučená dávka eribulinu |
|---|---|
| Hematologický: | |
| Absolutní počet neutrofilů (ANC) < 0,5 x 10⁹/l trvající déle než 7 dní | 0.97 mg/m2 |
| Absolutní počet neutrofilů (ANC) < 1 x 10⁹/l neutropenie komplikovaná horečkou nebo infekcí | |
| Trombocyty < 25 x 109/l trombocytopenie | |
| Trombocyty < 50 x 109/l trombocytopenie komplikovaná krvácením nebo vyžadující transfuzi krve nebo trombocytů | |
| Nehematologický: | |
| Jakýkoli stupeň 3 nebo 4 v předchozím cyklu | |
| Opětovný výskyt jakýchkoli hematologických či nehematologických nežádoucích účinků dle výše uvedených specifikací | |
| I při snížení dávky na 0,97 mg/ m2 | 0.62 mg/m2 |
| I při snížení dávky na 0,62 mg/m2 | Zvažte ukončení léčby |
Po snížení dávky nemá být dávka eribulinu opětovně zvýšena.
Pacienti s poruchou funkce jater
Porucha funkce jater v důsledku metastáz:
Doporučená dávka eribulinu u pacientů s lehkou poruchou funkce jater (skóre dle Childa-Pugha A) je 0,97 mg/m2 podávaná intravenózně po dobu 2-5 minut 1. a 8. den 21denního cyklu. Doporučená dávka eribulinu u pacientů se středně těžkou poruchou funkce jater (skóre dle Childa-Pugha B) je 0,62 mg/m2 podávaná intravenózně po dobu 2-5 minut 1. a 8. den 21denního cyklu.
Těžká porucha funkce jater (skóre dle Childa-Pugha C) nebyla studována, ale předpokládá se, že je při použití eribulinu u těchto pacientů nutné výraznější snížení dávky.
Porucha funkce jater v důsledku cirhózy:
Tato skupina pacientů nebyla studována. Výše uvedené dávky lze používat v případě lehkých a středně těžkých poruch, ale doporučuje se důkladné sledování pacientů, neboť může být nutná další úprava dávky.
Pacienti s poruchou funkce ledvin
Někteří pacienti se středně těžkou či těžkou poruchou funkce ledvin (clearance kreatininu <50 ml/min) mohou mít zvýšenou expozici eribulinu a může být nutné snížení dávky. U všech pacientů s poruchou funkce ledvin se doporučuje postupovat s opatrností a pacienty důkladně sledovat (viz bod 5.2).
Starší pacienti
V souvislosti s věkem pacienta nejsou doporučeny žádné specifické úpravy dávky (viz bod 4.8).
Pediatrická populace
Použití Eribulinu ADVZ v indikaci karcinomu prsu u dětí a dospívajících není relevantní.
Použití Eribulinu ADVZ v indikaci sarkomu měkkých tkání u pediatrické populace není relevantní (viz bod 5.1).
Způsob podání
Přípravek Eribulin ADVZ je určen k intravenóznímu podání. Dávku je možné ředit až ve 100 ml injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%). Nesmí se ředit v 5% infuzním roztoku glukózy. Návod k ředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6. Před podáním je nutné zajistit dobrý přístup do periferního žilního systému nebo přístupný centrální žilní katétr. Není známo, že by eribulin-mesilát způsoboval puchýře nebo podráždění. V případě extravazace má být léčba symptomatická. Informace týkající se manipulace s cytotoxickými léčivými přípravky viz bod 6.6.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Kojení
4.4 Zvláštní upozornění a opatření pro použití
Hematologie
Myelosuprese závisí na dávce a primárně se projevuje formou neutropenie (bod 4.8). U všech pacientů je nutné před každým podáním dávky eribulinu provést vyšetření celého krevního obrazu. Léčba eribulinem má být zahájena pouze u pacientů s hodnotami ANC ≥ 1,5 x 10⁹/l a hodnotami trombocytů > 100 x 109/l.
Febrilní neutropenie se vyskytla u < 5 % pacientů léčených eribulinem. Pacienti, u nichž se vyskytla febrilní neutropenie, těžká neutropenie nebo trombocytopenie, mají být léčeni podle doporučení uvedených v bodě 4.2.
Pacienti s hladinami alaninaminotransferázy (ALT) nebo aspartátaminotransferázy (AST) >3 x horní hranice normálu (ULN) zaznamenali vyšší výskyt neutropenie stupně 4 a febrilní neutropenie. Přestože je množství údajů omezené, také pacienti s bilirubinem >1,5 x ULN zaznamenali vyšší výskyt neutropenie stupně 4 a febrilní neutropenie.
Byly hlášeny fatální případy febrilní neutropenie, neutropenické sepse a septického šoku.
Těžkou neutropenii je možné léčit použitím faktoru stimulujícího kolonie granulocytů (G-CSF) nebo jeho ekvivalentu dle rozhodnutí lékaře, v souladu s příslušnými pokyny (viz bod 5.1).
Periferní neuropatie
U pacientů je nutné důkladně sledovat známky periferní motorické a senzorické neuropatie. V případě rozvoje těžké periferní neurotoxicity je nutné odložit nebo snížit dávku (viz bod 4.2).
Pacienti s preexistující neuropatií vyššího, než druhého stupně nebyli zařazeni do klinických studií. U pacientů s preexistující neuropatií prvního nebo druhého stupně nebyla pravděpodobnost výskytu nových nebo zhoršení stávajících příznaků větší než u pacientů, kteří do studie vstoupili bez neuropatie.
Prodloužení QT intervalu
V nekontrolované otevřené studii, která hodnotila EKG u 26 pacientů, bylo v 8. dnu pozorováno prodloužení QT intervalu, které nebylo závislé na koncentraci eribulinu a které nebylo pozorováno v 1. dnu. Doporučuje se monitorovat EKG, pokud je léčba nasazována u pacientů s městnavým srdečním selháním, bradyarytmiemi nebo abnormitami v koncentracích elektrolytů a u pacientů, kteří současně užívají léky, u nichž může dojít k prodloužení QT intervalu, včetně antiarytmik třídy I a III. Hypokalemie, hypokalcemie nebo hypomagnezemie musí být korigovány před nasazením přípravku Eribulin ADVZ a musí být periodicky monitorovány v průběhu léčby. Eribulin nemá být ordinován pacientům s vrozeným syndromem prodloužení QT intervalu.
Pomocné látky
Tento léčivý přípravek obsahuje malé množství ethanolu (alkohol), méně než 100 mg v jedné dávce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
K eliminaci eribulinu dochází především (až ze 70 %) prostřednictvím žlučové exkrece. Transportní protein zapojený do tohoto procesu není znám. Eribulin není substrátem transportérů proteinu rezistence karcinomu prsu (breast cancer resistance protein, BCRP), organických aniontů (OAT1, OAT3, OATP1B1, OATP1B3), proteinů mnohočetné lékové rezistence (MRP2, MRP4) a exportní pumpy žlučových solí (BSEP).
U inhibitorů a induktorů CYP3A4 se neočekávají žádné lékové interakce. Expozice eribulinu (hodnoty AUC a Cmax) nebyla ketokonazolem, inhibitorem CYP3A4 a P glykoproteinu (Pgp), ani rifampicinem, induktorem CYP3A4, ovlivněna.
Účinky eribulinu na farmakokinetiku jiných přípravků
Údaje získané in vitro ukazují, že eribulin je slabým inhibitorem důležitého enzymu CYP3A4, který metabolizuje léky. Ze studií in vivo nejsou k dispozici žádné údaje. Při souběžném používání s látkami, které mají úzké terapeutické okno a vylučují se především prostřednictvím metabolismu enzymem CYP3A4 (např. alfentanil, cyklosporin, ergotamin, fentanyl, pimozid, chinidin, sirolimus, takrolimus), je nutné postupovat s opatrností a doporučuje se sledovat výskyt nežádoucích účinků.
Eribulin neinhibuje v relevantních klinických koncentracích CYP enzymy CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 a 2E1.
Eribulin v relevantních klinických koncentracích neinhiboval aktivitu zprostředkovanou transportéry BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 a OATP1B3.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání eribulinu těhotným ženám nejsou k dispozici. Eribulin je u potkanů embryotoxický, fetotoxický a teratogenní. Přípravek Eribulin ADVZ lze v těhotenství použít pouze tehdy, když je to skutečně nutné a po důkladném zvážení potřeb matky a rizik pro plod.
Ženy ve fertilním věku je nutné informovat, aby v době, kdy používají přípravek Eribulin ADVZ, nebo jej používá jejich partner, zamezily těhotenství, a aby v průběhu léčby a ještě 3 měsíce po ukončení terapie používaly účinnou antikoncepci.
Kojení
Není známo, zda se eribulin/metabolity vylučují do lidského nebo zvířecího mateřského mléka. Riziko pro kojené novorozence/děti nelze vyloučit, a proto se tento přípravek nesmí během kojení podávat (viz bod 4.3).
Fertilita
U potkanů a psů byla pozorována testikulární toxicita (viz bod 5.3). Pacienti mužského pohlaví se mají před léčbou poradit o možnosti uchování spermatu, a to vzhledem k možné nevratné neplodnosti v důsledku léčby eribulinem.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Eribulin ADVZ může způsobovat nežádoucí účinky, jako například únavu a závratě, které by mohly vést k malému až mírnému vlivu na schopnost řídit nebo obsluhovat stroje. Pacienty je nutné informovat, aby neřídili ani neobsluhovali stroje, pokud cítí únavu nebo závratě.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky spojenými s eribulinem jsou suprese kostní dřeně, která se projevuje neutropenií, leukopenií, anémií, trombocytopenií a s tím souvisejícími infekcemi. Bylo také hlášeno nové propuknutí nebo zhoršení již přítomné periferní neuropatie. Mezi hlášenými nežádoucími účinky je gastrointestinální toxicita, která se projevuje anorexií, nauzeou, zvracením, průjmem, zácpou a stomatitidou. Mezi další nežádoucí účinky patří únava, alopecie, zvýšené hladiny jaterních enzymů, sepse a syndrom muskuloskeletální bolesti.
Nežádoucí účinky v tabulce
Pokud není uvedeno jinak, ukazuje tabulka výskyt případů nežádoucích účinků pozorovaných u pacientů s karcinomem prsu a se sarkomem měkké tkáně, kterým byla doporučená dávka podávána ve studiích fáze 2 a fáze 3.
Kategorie frekvencí jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), a velmi vzácné (< 1/10 000).
V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající frekvence výskytu. V případech, kdy se objevily účinky stupně 3 nebo 4, jsou uvedeny aktuální celkové frekvence a frekvence účinků stupně 3 nebo 4.
| Třídy orgánových systémů | Nežádoucí účinky – všechny stupně | |||
|---|---|---|---|---|
| Třídy orgánových systémů | Nežádoucí účinky – všechny stupně | |||
| Třídy orgánových systémů | Nežádoucí účinky – všechny stupně | |||
Velmi časté (Frekvence %) | Časté (Frekvence %) | Méně časté (Frekvence %) | Vzácné nebo frekvence není známa | |
Velmi časté (Frekvence %) | Časté (Frekvence %) | Méně časté (Frekvence %) | Vzácné nebo frekvence není známa | |
Velmi časté (Frekvence %) | Časté (Frekvence %) | Méně časté (Frekvence %) | Vzácné nebo frekvence není známa | |
| Infekce a infestace | Infekce močového ústrojí (8,5 %), (G 3/4: 0,7 %) Pneumonie (1,6 %), (G 3/4: 1,0 %) Orální kandidóza Herpes labialis Infekce horních cest dýchacích Nasofaryngitida Rinitida Herpes zoster | Sepse (0,5 %), (G 3/4: 0,5 %)a Neutropenická sepse (0,2 %) (G 3/4: 0,2 %)a Septický šok (0,2 %) (G 3/4: 0,2 %)a | ||
| Poruchy krve a lymfatického systému | Neutropenie (53,6 %), (G 3/4: 46,0 %) Leukopenie | Lymfopenie (5,7 %), (G 3/4: 2,1 %) Febrilní neutropenie (4,5 %), (G 3/4: 4,4 %)a | *Diseminovaná intravaskulární koagulaceb | |
(27,9 %), (G 3/4: 17,0 %) Anémie (21,8 %), (G 3/4: 3,0 %) | Trombocytopenie (4,2 %), (G 3/4: 0,7 %) | |||
| Poruchy metabolismu a výživy | Snížená chuť k jídlu (22,5 %), (G 3/4: 0,7 %)d | Hypokalemie (6,8 %), (G 3/4: 2,0 %) Hypomagnezemie (2,8 %), (G 3/4: 0,3 %) Dehydratace (2,8 %), (G 3/4: 0,5 %)d Hyperglykemie Hypofosfatemie Hypokalcemie | ||
| Psychiatrické poruchy | Insomnie Deprese | |||
| Poruchy nervového systému | Periferní neuropatiec (35,9 %), (G 3/4: 7,3 %) Bolest hlavy (17,5 %), (G 3/4: 0,7 %) | Dysgeusie Závratě (9,0 %), (G 3/4: 0,4 %)d Hypestezie Letargie Neurotoxicita | ||
| Poruchy oka | Zvýšené slzení (5,8 %), (G 3/4: 0,1 %)d Konjuktivitida | |||
| Poruchy ucha a labyrintu | Vertigo Tinitus | |||
| Srdeční poruchy | Tachykardie | |||
| Cévní poruchy | Nával horka Plicní embolie (1,3 %), (G3/4: 1,1 %)a | Hluboká žilní trombóza | ||
| Respirační, hrudní a mediastinální poruchy | Dyspnoe (15,2 %)a (G 3/4: 3,5 %)a Kašel (15,0 %), (G 3/4: 0,5 %)d | Bolest orofaryngeální oblasti Epistaxe Rinorea | Intersticiální plicní onemocnění (0,2 %), (G3/4: 0,1 %) | |
| Gastrointestinální poruchy | Nauzea (35,7 %), (G 3/4: 1,1 %)d Zácpa (22,3 %), (G 3/4: 0,7 %)d Průjem (18,7 %), (G 3/4: 0,8 %) Zvracení (18,1 %), (G 3/4: 1,0 %) | Bolest břicha Stomatitida (11,1 %), (G 3/4: 1,0 %)d Sucho v ústech Dyspepsie (6,5 %), (G 3/4: 0,3 %)d Gastroezofagální reflux Abdominální distenze | Vředy v dutině ústní Pankreatitida | |
| Poruchy jater a žlučových cest | Zvýšená hladina aspartát aminotransferázy (7,7 %), (G 3/4: 1,4 %)d Zvýšená hladina alaninaminotransferázy (7,6 %), (G 3/4: 1,9 %)d | Hepatotoxicita (0.8%) (G3/4: 0.6%) | ||
Zvýšená hladina gamaglutamyltransferázy (1,7 %), (G 3/4: 0,9 %)d Hyperbilirubinemie (1,4 %), (G 3/4: 0,4 %) | ||||
| Poruchy kůže a podkožní tkáně | Alopecie | Vyrážka (4,9 %), (G3/4: 0,1 %) Pruritus (3,9 %), (G 3/4: 0,1 %)d Poruchy nehtů Noční pocení Suchá kůže Erytém Hyperhidróza Palmoplantární erytrodysestezie (1,0 %), (G3/4: 0,1 %)d | Angioedém | **Stevensův-Johnsonův syndrom / toxická epidermální nekrolýzab |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie a myalgie (20,4 %), (G 3/4: 1,0 %) Bolest zad (12,8 %), (G 3/4: 1,5 %) Bolest končetin (10,0 %), (G 3/4: 0,7 %)d | Bolest kostí (6,7 %), (G 3/4: 1,2 %) Svalové křeče (5,3 %), (G 3/4: 0,1 %)d Muskuloskeletální bolest Muskuloskeletální bolest v oblasti hrudníku Svalová slabost | ||
| Poruchy ledvin a močových cest | Dysurie | Hematurie Proteinurie Selhání ledvin | ||
| Celkové poruchy a reakce v místě aplikace | Únava/Astenie (53,2 %), (G 3/4: 7,7 %) Horečka (21,8 %), (G 3/4: 0,7 %) | Zánět sliznic (6,4 %), (G 3/4: 0,9 %)d Periferní edém Bolest Zimnice Bolest na hrudi Onemocnění podobné chřipce | ||
| Vyšetření | Snížení tělesné hmotnosti (11,4 %), (G 3/4: 0,4 %)d | |||
a Zahrnuje příhody stupně 5.
b Podle spontánních hlášení
c Zahrnuje preferované termíny periferní neuropatie, periferní motorická neuropatie, polyneuropatie, parestezie, periferní senzoricka neuropatie, periferní senzorimotorická neuropatie a demyelinizační polyneuropatie d Žádná příhoda stupně 4.
* Vzácné
** Frekvence není známa
Celkově byly bezpečnostní profily obdobné v populacích pacientů s karcinomem prsu a pacientů se sarkomem měkké tkáně.
Popis vybraných nežádoucích účinků
Neutropenie
Pozorovaná neutropenie byla reverzibilní a nebyla kumulativní; průměrná doba do dosažení minima činila 13 dnů a průměrná doba do zotavení z těžké neutropenie (< 0,5 x10⁹/l) činila 8 dnů.
Počty neutrofilů < 0,5 x10⁹/l, které přetrvávaly déle než 7 dnů, se objevily u 13 % pacientů s karcinomem prsu léčených eribulinem ve studii EMBRACE.
Neutropenie byla hlášena jako nežádoucí příhoda vyvolaná léčbou (treatment emergent adverse event, TEAE) u 151/404 pacientů (37,4 % pro všechny stupně) v populaci se sarkomem a u 902/1559 pacientů (57,9 % pro všechny stupně) v populaci s karcinomem prsu. Četnosti kombinovaného parametru TEAE a abnormálních laboratorních hodnot neutrofilů v uvedených skupinách byly 307/404 (76,0 %), resp. 1314/1559 (84,3 %). Medián doby trvání léčby byl 12,0 týdne u pacientů se sarkomem a 15,9 týdne u pacientů s karcinomem prsu.
Byly hlášeny fatální případy febrilní neutropenie, neutropenické sepse a septického šoku. Z 1963 pacientů s karcinomem prsu a sarkomem měkké tkáně, kteří byli v klinických hodnoceních léčeni eribulinem v doporučené dávce, byla zjištěna jedna fatální příhoda neutropenické sepse (0,1 %) a jedna fatální příhoda febrilní neutropenie (0,1 %). Kromě toho byly zjištěny tři fatální příhody sepse (0,2 %) a jedna fatální příhoda septického šoku (0,1 %).
Těžkou neutropenii je možné léčit použitím G-CSF (faktor stimulující kolonie granulocytů) nebo jeho ekvivalentu dle rozhodnutí lékaře v souladu s příslušnými pokyny. U 18 %, resp. 13 % pacientů léčených eribulinem byl ve dvou studiích fáze 3 zaměřených na karcinom prsu (studie 305 a studie 301) podán G-CSF. Ve studii fáze 3 zaměřené na sarkom byl G-CSF podán 26 % pacientů léčených eribulinem.
Neutropenie měla za následek ukončení léčby u < 1 % pacientů, kterým byl podáván eribulin.
Diseminovaná intravaskulární koagulace
Byly hlášeny případy diseminované intravaskulární koagulace, typicky v souvislosti s neutropenií a/nebo sepsí.
Periferní neuropatie
U 1559 pacientů s karcinomem prsu byla nejčastějším nežádoucím účinkem, který měl za následek ukončení léčby eribulinem, periferní neuropatie (3,4 %). Medián doby do periferní neuropatie stupně 2 činil 12,6 týdne (po 4 cyklech). U 2 ze 404 pacientů se sarkomem byla léčba eribulinem ukončena v důsledku periferní neuropatie. Medián doby do periferní neuropatie stupně 2 činil 18,4 týdne.
K rozvoji periferní neuropatie stupně 3 nebo 4 došlo u 7,4 % pacientů s karcinomem prsu a u 3,5 % pacientů se sarkomem. V klinických hodnoceních byla u pacientů s již přítomnou neuropatií pravděpodobnost výskytu nových nebo zhoršení stávajících příznaků stejně vysoká jako u pacientů, kteří do studie vstoupili bez neuropatie.
U pacientů s karcinomem prsu s již přítomnou periferní neuropatií stupně 1 nebo 2 byla frekvence výskytu periferní neuropatie stupně 3 vznikající v důsledku léčby 14 %.
Hepatotoxicita
Bylo hlášeno, že u některých pacientů s normální/abnormální hladinou jaterních enzymů před léčbou eribulinem došlo se zahájením léčby eribulinem ke zvýšení hladin jaterních enzymů. Zdá se, že k vzestupům hladiny jaterních enzymů u většiny těchto pacientů došlo v časné fázi léčby eribulinem v 1.–2. cyklu, a proto se má za to, že se u většiny pacientů pravděpodobně jedná o projev adaptace jater na léčbu eribulinem, a ne o známku významné jaterní toxicity; byla také hlášena hepatotoxicita.
Zvláštní skupiny pacientů
Starší pacienti
Z 1559 pacientů s karcinomem prsu léčených doporučenou dávkou eribulinu bylo 283 pacientů (18,2 %) ve věku ≥ 65 let. Ze 404 pacientů se sarkomem bylo 90 pacientů (22,3 %) léčených eribulinem ve věku ≥ 65 let. Bezpečnostní profil eribulinu u starších pacientů (≥ 65 let) byl podobný bezpečnostnímu profilu u pacientů ve věku < 65 let s výjimkou astenie/únavy, které měly tendenci zvyšovat se s věkem. U starší populace nejsou doporučeny žádné úpravy dávky.
Pacienti s poruchou funkce jater
Pacienti s ALT nebo AST >3 x ULN zaznamenali vyšší výskyt neutropenie stupně 4 a febrilní neutropenie. Přestože je množství údajů omezené, také pacienti s bilirubinem >1,5 x ULN zaznamenali vyšší výskyt neutropenie stupně 4 a febrilní neutropenie (viz také bod 4.2 a 5.2).
Pediatrická populace
Byly provedeny tři otevřené studie, studie 113, 213 a 223, u pediatrických pacientů s refrakterními nebo rekurentními solidními nádory a lymfomy, avšak s výjimkou nádorů centrálního nervového systému (CNS) (viz bod 5.1).
Bezpečnost monoterapie eribulinem byla hodnocena u 43 pediatrických pacientů, kteří dostávali až 1,58 mg/m2 1. a 8. den 21denního cyklu (studie 113 a 223). Bezpečnost eribulinu v kombinaci s irinotekanem byla rovněž hodnocena u 40 pediatrických pacientů, kteří dostávali eribulin v dávce 1,23 mg/m2 1. a 8. den a irinotekan v dávce 20 nebo 40 mg/m2 1. až 5. den 21denního cyklu, nebo 100 nebo 125 mg/m2 1. a 8. den 21denního cyklu (studie 213).
Ve studii 113 (fáze 1) byly nejčastěji hlášenými nežádoucími účinky přípravku snížení počtu leukocytů, snížení počtu lymfocytů, anémie a snížení počtu neutrofilů.
Ve studii 213 (fáze 1/2) byly nejčastěji hlášenými nežádoucími účinky přípravku neutropenie (fáze 1), průjem a snížení počtu neutrofilů (fáze 2).
Ve studii 223 (fáze 2) byly nejčastěji hlášenými nežádoucími účinky přípravku snížení počtu neutrofilů, anémie a snížení počtu leukocytů.
Bezpečnostní profil eribulinu v monoterapii nebo v kombinaci s irinotekan-hydrochloridem v této pediatrické populaci odpovídal známému bezpečnostnímu profilu obou hodnocených léčivých přípravků u dospělé populace.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 48
100 41 Praha 10
Webové stránky: www.sukl.cz/nahlasit-nezadouci-ucinek
4.9 Předávkování
Symptomy
V jednom případě předávkování bylo pacientovi neúmyslně podáno 7,6 mg eribulinu (přibližně čtyřnásobek plánované dávky) a následně se u pacienta 3. den objevila hypersenzitivní reakce (stupeň 3) a 7. den neutropenie (stupeň 3). Oba tyto nežádoucí účinky byly po podpůrné péči vyřešeny.
Management
Pro případ předávkování eribulinem neexistuje žádné známé antidotum. V případě předávkování je nutné pacienta důkladně sledovat. Léčba předávkování má zahrnovat podpůrné lékařské zákroky k léčbě přítomných klinických projevů.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiná cytostatika, ATC kód: L01XX41
ERIBULIN A


Léčba dle rozhodnutí lékaře
(TPC)
Mechanismus účinku
Eribulin-mesilát je inhibitor dynamiky mikrotubulů patřící mezi cytostatika do skupiny halichondrinů. Jde o strukturně zjednodušený syntetický analog halichondrinu B, přirozeného produktu izolovaného z mořské houby rodu Halichondria okadai.
Eribulin inhibuje fázi růstu mikrotubulů, aniž by ovlivňoval jejich fázi zkracování a izoluje tubulin do neproduktivních celků. Eribulin své účinky uplatňuje prostřednictvím antimitotického mechanismu na bázi tubulinů, který vede k bloku v G2/M buněčného cyklu, narušení dělicího vřeténka, a nakonec také k apoptotické smrti buňky po delší a nevratné blokádě mitózy.
Klinická účinnost
Karcinom prsu
Účinnost eribulinu u karcinomu prsu podporují především dvě randomizované srovnávací studie fáze 3.
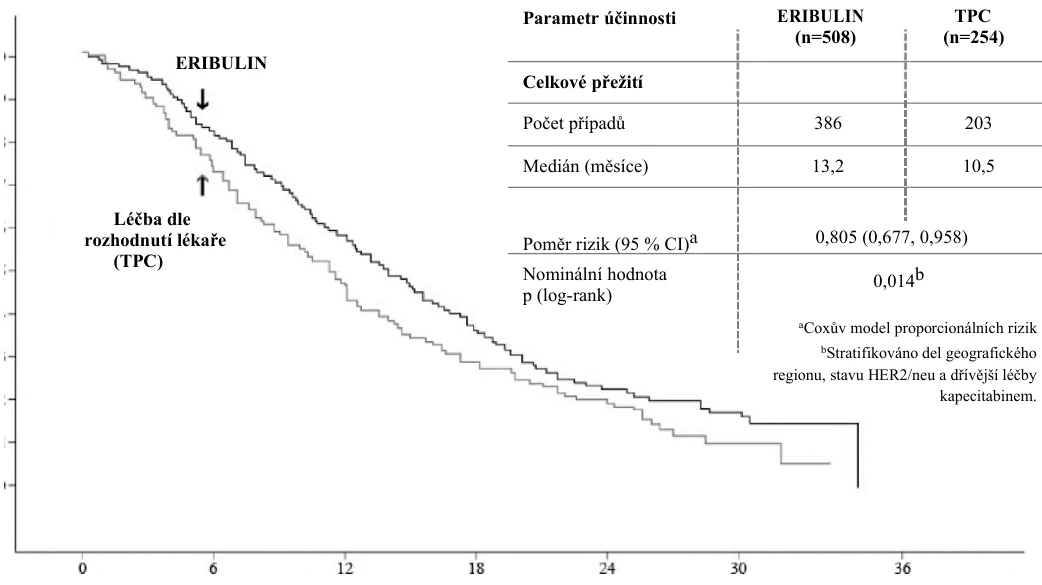
Celkem 762 pacientů v pivotní studii EMBRACE fáze 3 (studie 305) mělo lokálně rekurentní nebo metastazující karcinom prsu a v minulosti podstoupili minimálně dva a maximálně pět chemoterapeutických režimů, včetně antracyklinového a taxanového (pokud nebyly kontraindikovány). Stav pacientů se musel během 6 měsíců od posledního chemoterapeutického režimu zhoršit. Stav HER2 pacientů byl: 16,1 % pozitivní, 74,2 % negativní a 9,7 % není známo, zatímco 18,9 % bylo tripl negativní. Pacienti byli randomizováni v poměru 2:1. Dostávali buď eribulin nebo léčbu dle rozhodnutí lékaře (TPC, treatment of physician's choice), kterou tvořila z 97 % chemoterapie (26 % vinorelbin, 18 % gemcitabin, 18 % kapecitabin, 16 % taxan, 9 % antracyklin, 10 % jiná chemoterapie) a ze 3 % hormonální terapie.
Studie splnila svůj primární cílový parametr s výsledkem celkového přežití, který byl v 55 % případů statisticky významně lepší u skupiny eribulinu ve srovnání se skupinou TPC.
Tento výsledek potvrdila aktualizovaná celková analýza přežití provedená v 77 % případů.
Studie 305 – aktualizované celkové přežití (populace ITT)
ČAS (měsíce)
POČET PACIENŮ V RIZIKU
ERIBULIN
508
406
274
142
54
11
0
TPC
254
178
106
61
26
5
0
Dle nezávislé kontroly činil medián doby přežití bez progrese (PFS, progression free survival) 3,7 měsíců u eribulinu ve srovnání s 2,2 měsíci v rameni s TPC (poměr rizik 0,865; 95% CI: 0,714; 1,048;
| PODÍL PŘEŽIVŠÍCH PACIENTŮ | 1,0 0,9 0,8 0,7 0,6 0,5 0,4 0,3 0,2 0,1 0,0 |
|---|
| Parametr účinnosti | ERIBULIN (n=508) | TPC (n=254) | |||
|---|---|---|---|---|---|
| Celkové přežití | |||||
| Počet případů | 386 | 203 | |||
| Medián (měsíce) | 13,2 | 10,5 | |||
| Poměr rizik (95 % CI)a | 0,805 (0,677, 0,958) | ||||
| Nominální hodnota p (log-rank) | 0,014b | ||||
| aCoxův model proporcionálních rizik bStratifikováno del geografického regionu, stavu HER2/neu a dřívější léčby kapecitabinem. | |||||
ERIBULIN
Kapecitabin
p = 0,137). U pacientů, u nichž bylo možné hodnotit jejich odpověď, činila objektivní odpověď dle kritérií RECIST 12,2 % (95% CI: 9,4 %, 15,5 %) dle nezávislé kontroly v rameni s eribulinem ve srovnání se 4,7 % (95% CI: 2,3 %, 8,4 %) v rameni s TPC.
Pozitivní účinek na celkové přežití byl zaznamenán jak u skupiny pacientů refrakterních k léčbě taxany, tak také u skupiny nerefrakterních pacientů. U aktualizovaného celkového přežití činil poměr rizika eribulinu oproti TPC 0,90 (95% CI: 0,71; 1,14) ve prospěch eribulinu u pacientů refrakterních k léčbě taxany a 0,73 (95% CI: 0,56; 0,96) u pacientů, kteří nejsou refrakterní k léčbě taxany.
Pozitivní účinek na celkové přežití byl zaznamenán jak u skupiny pacientů dosud neléčených kapecitabinem, tak také u skupiny pacientů již léčených kapecitabinem. Analýza aktualizovaného celkového přežití vykazovala benefit v přežití u skupiny eribulinu ve srovnání s TPC, a to jak u pacientů již dříve léčených kapecitabinem s poměrem rizika 0,787 (95% CI: 0,645; 0,961), tak také u pacientů dosud neléčených kapecitabinem s odpovídajícím poměrem rizika 0,865 (95%: CI 0,606; 1,233).
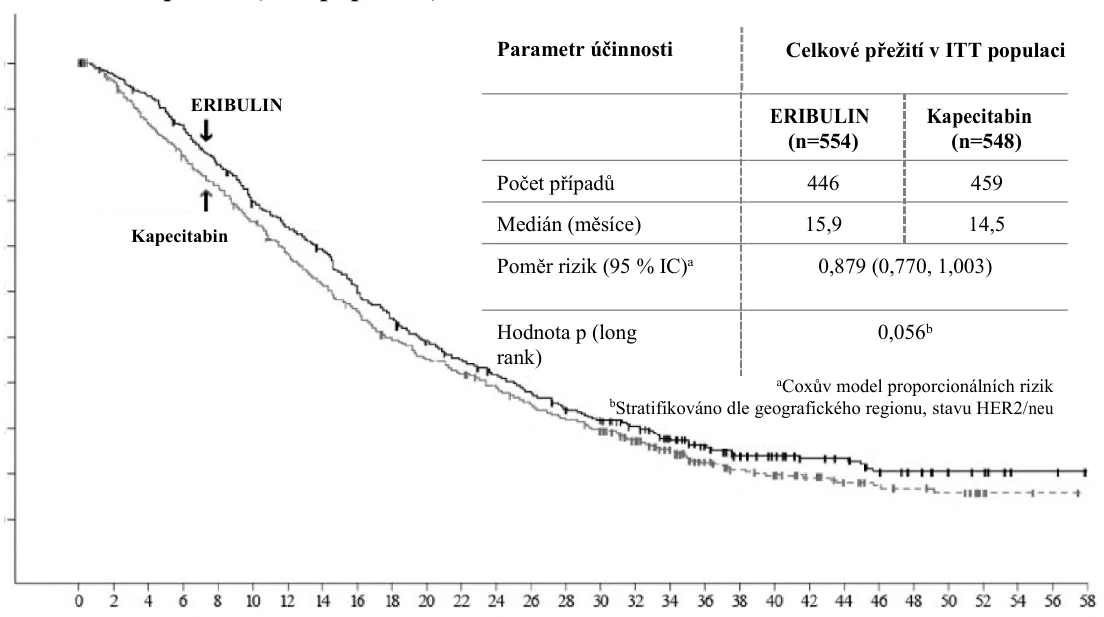
Druhá studie fáze 3 v časnější fázi léčby metastazujícího karcinomu prsu, studie 301, byla otevřená, randomizovaná studie u pacientů (n = 1102) s lokálně pokročilým nebo metastazujícím karcinomem prsu, která zkoumala účinnost monoterapie eribulinem ve srovnání s monoterapií kapecitabinem z hlediska celkového přežití a přežití bez progrese jako společných primárních cílových parametrů. Pacienti dříve podstoupili až tři chemoterapeutické režimy, zahrnující jak antracyklin, tak taxan, a maximálně dva kvůli pokročilému onemocnění. Procentuální zastoupení pacientů, kteří dříve podstoupili 0, 1 nebo 2 chemoterapie kvůli metastazujícímu karcinomu prsu, bylo 20,0 %, 52,0 %, resp. 27,2 %. Stav HER2 pacientů byl: 15,3 % pozitivní, 68,5 % negativní a 16,2 % není známo, zatímco 25,8 % pacientů bylo tripl negativních.
Studie 301 – Celkové přežití (ITT populace)
ČAS (měsíce)
POČET PACIENTŮ V RIZIKU
ERIBULIN
554
530
505
464
423
378
349
320
268
243
214
193
173
151
133
119
99
77
52
38
32
26
22
15
13
9
7
2
2
0
Kapecitabin
548
513
466
426
391
352
308
277
242
214
191
175
155
135
122
108
81
62
42
33
27
23
17
13
12
10
2
2
1
0
| PRAVDĚPODOBNOST PŘEŽITÍ | 1,0 0,9 0,8 0,7 0,6 0,5 0,4 0,3 0,2 0,1 0,0 |
|---|
| Parametr účinnosti | Celkové přežití v ITT populaci | |||||||
|---|---|---|---|---|---|---|---|---|
| ERIBULIN (n=554) | Kapecitabin (n=548) | |||||||
| Počet případů | 446 | 459 | ||||||
| Medián (měsíce) | 15,9 | 14,5 | ||||||
| Poměr rizik (95 % IC)a | 0,879 (0,770, 1,003) | |||||||
| Hodnota p (long rank) | 0,056b | |||||||
| aCoxův model proporcionálních rizik bStratifikováno dle geografického regionu, stavu HER2/neu | ||||||||
Přežití bez progrese hodnocené nezávislou kontrolou bylo u eribulinu a kapecitabinu podobné, s mediány 4,1 měsíců oproti 4,2 měsícům (poměr rizik 1,08 [95% CI: 0,932; 1,250]). Objektivní odpověď hodnocená nezávislou kontrolou byla u eribulinu a kapecitabinu také podobná; 11,0 % (95% CI: 8,5; 13,9) ve skupině s eribulinem a 11,5 % (95% CI: 8,9; 14,5) ve skupině s kapecitabinem.
Níže je uvedeno celkové přežití u pacientů HER2 negativních a HER2 pozitivních ve skupině s eribulinem a v kontrolní skupině ve studii 301 a studii 305:
| Parametr účinnosti | Studie 305 Aktualizované celkové přežití v ITT populaci | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 Negativní | HER2 Pozitivní | |||||||||||
Eribulin (n=373) | TPC (n=192) | Eribulin (n=83) | TPC (n=40) | |||||||||
| Počet případů | 285 | 151 | 66 | 37 | ||||||||
| Medián v měsících | 13,4 | 10,5 | 11,8 | 8,9 | ||||||||
| Poměr rizik (95% CI) | 0,849 (0,695; 1,036) | 0,594 (0,389; 0,907) | ||||||||||
| Hodnota p (log rank) | 0,106 | 0,015 | ||||||||||
| Parametr účinnosti | Studie 301 Celkové přežití v ITT populaci | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| HER2 Negativní | HER2 Pozitivní | |||||||||||
Eribulin (n=375) | Capecitabin (n=380) | Eribulin (n=86) | Capecitabin (n=83) | |||||||||
| Počet případů | 296 | 316 | 73 | 73 | ||||||||
| Medián v měsících | 15,9 | 13,5 | 14,3 | 17,1 | ||||||||
| Poměr rizik (95% CI) | 0,838 (0,715; 0,983) | 0,965 (0,688; 1,355) | ||||||||||
| Hodnota p (log rank) | 0,030 | 0,837 | ||||||||||
Poznámka: Souběžná léčba anti-HER2 nebyla součástí studie 305 a studie 301.
Liposarkom
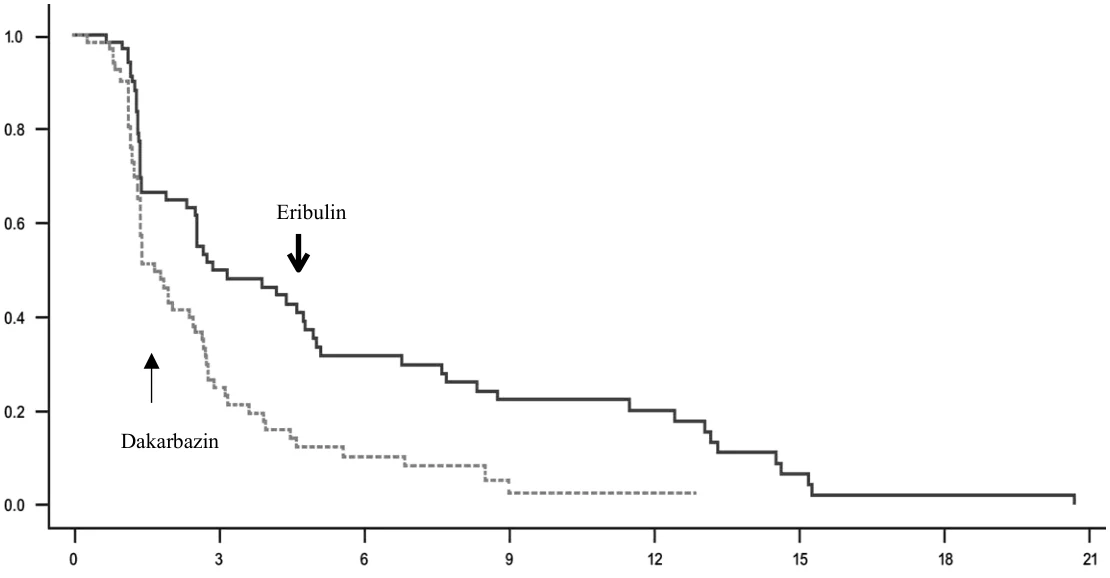
Účinnost eribulinu u liposarkomu podporuje pivotní studie fáze 3 zaměřená na sarkom (studie 309). Pacienti v této studii (n = 452) měli lokálně rekurentní, neoperovatelný a/nebo metastazující sarkom měkké tkáně jednoho ze dvou podtypů – leiomyosarkom nebo liposarkom. Pacienti v minulosti podstoupili minimálně dva chemoterapeutické režimy, z nichž jeden musel být antracyklinový (pokud nebyl kontraindikován).
Stav pacientů se musel během 6 měsíců od posledního chemoterapeutického režimu zhoršit. Pacienti byli randomizováni v poměru 1:1. Dostávali buď eribulin 1,23 mg/m2 1. a 8. den 21denního cyklu, nebo dakarbazin 850 mg/m2, 1000 mg/m2 nebo 1200 mg/m2 (dávka byla stanovena zkoušejícím před randomizací) každých 21 dní.
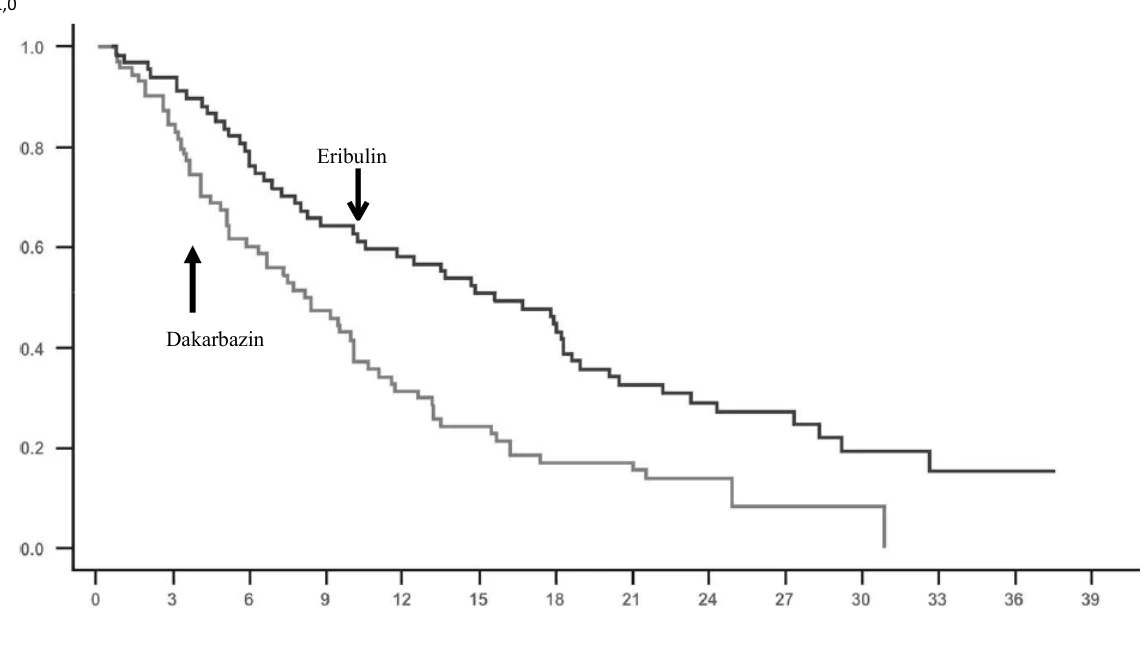
Ve studii 309 bylo pozorováno statisticky významné zlepšení celkového přežití u pacientů randomizovaných do ramene s eribulinem v porovnání s kontrolním ramenem. To představovalo zlepšení mediánu celkového přežití o 2 měsíce (13,5 měsíce u pacientů léčených eribulinem v porovnání s 11,5 měsíce u pacientů léčených dakarbazinem). V celkové populaci nebyl mezi léčebnými rameny zjištěn žádný významný rozdíl v přežití bez progrese nebo celkové odpovědi.
Léčebné účinky eribulinu byly omezeny na pacienty s liposarkomem (45 % nediferencovaným, 37 % myxoidním/z okrouhlých buněk a 18 % pleomorfním ve studii 309) na základě předem plánovaných analýz celkového přežití a přežití bez progrese podle podskupin. Nebyl zjištěn žádný rozdíl v účinnosti mezi eribulinem a dakarbazinem u pacientů s pokročilým nebo metastazujícím leiomyosarkomem.
Studie 309 Podskupina liposarkomu | Studie 309 Podskupina leiomyosarkomu | Studie 309 ITT populace | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Eribulin (n=71) | Dakarbazin (n=72) | Eribulin (n=157) | Dakarbazin (n=152) | Eribulin (n=228) | Dakarbazin (n=224) | |||||||||||||||
| Celkové přežití | ||||||||||||||||||||
| Počet případů | 52 | 63 | 124 | 118 | 176 | 181 | ||||||||||||||
| Medián v měsících | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 | ||||||||||||||
| Poměr rizik (95% CI) | 0,511 (0,346; 0,753) | 0,927 (0,714; 1,203) | 0,768 (0,618; 0,954) | |||||||||||||||||
| Nominální hodnota | 0,0006 | 0,5730 | 0,0169 | |||||||||||||||||
| Přežití bez progrese | ||||||||||||||||||||
| Počet případů | 57 | 59 | 140 | 129 | 197 | 188 | ||||||||||||||
| Medián v měsících | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 | ||||||||||||||
| Poměr rizik (95% CI) | 0,521 (0,346; 0,784) | 1,072 (0,835; 1,375) | 0,877 (0,710; 1,085) | |||||||||||||||||
| Nominální hodnota p | 0,0015 | 0,5848 | 0,2287 | |||||||||||||||||
Studie 309 – Celkové přežití v podskupině s liposarkomem
Čas (měsíce)
POČET PACIENTŮ V RIZIKU:
| Eribulin | 71 | 63 | 51 | 43 | 39 | 34 | 30 | 20 | 15 | 12 7 | 4 | 2 | 0 |
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Dakarbazin | 72 | 59 | 42 | 33 | 22 | 17 | 12 | 11 | 6 | 3 2 | 0 | 0 | 0 |
Eribulin
Dakarbazin
| PRAVDĚPODOBNOST PŘEŽITÍ | 1,0 |
|---|
Studie 309 –Přežití bez progrese v podskupině s liposarkomem
| Čas (měsíce) | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| POČET PACIENTŮ V RIZIKU | ||||||||||
| Eribulin | 71 | 28 | 17 | 12 | 9 | 3 | 1 | 0 | ||
| Dakarbazin | 72 | 15 | 5 | 2 | 1 | 0 | 0 | 0 | ||
Pediatrická populace
Karcinom prsu
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s eribulinem u všech podskupin pediatrické populace v indikaci karcinomu prsu (informace o použití u dětí viz bod 4.2).
Sarkom měkkých tkání
Účinnost eribulinu byla hodnocena, ale ne stanovena ve třech otevřených studiích:
Studie 113 byla otevřená multicentrická studie fáze 1 pro stanovení dávky, která hodnotila eribulin u pediatrických pacientů s refrakterními nebo rekurentními solidními nádory a lymfomy, avšak s výjimkou nádorů CNS. Do studie bylo zařazeno a bylo v ní léčeno celkem 22 pediatrických pacientů (věkové rozmezí: 3 až 17 let). Pacientům byl eribulin podáván intravenózně 1. a 8. den 21denního cyklu se třemi úrovněmi dávek (0,97, 1,23 a 1,58 mg/m2). Maximální tolerovaná dávka (MTD) / doporučená dávka fáze 2 (RP2D) eribulinu byla stanovena na 1,23 mg/m2 1. a 8. den 21denního cyklu.
Studie 223 byla otevřená multicentrická studie fáze 2, která hodnotila bezpečnost a předběžnou aktivitu eribulinu u pediatrických pacientů s refrakterním nebo rekurentním rhabdomyosarkomem (RMS), non-rhabdomyosarkomem měkkých tkání (NRSTS) nebo Ewingovým sarkomem (EWS). Do studie bylo zařazeno 21 pediatrických pacientů (věkové rozmezí: 2 až 17 let), kteří byli léčeni eribulinem v dávce 1,23 mg/m2 intravenózně 1. a 8. den 21denního cyklu (RP2D ze studie 113). Žádný pacient nedosáhl potvrzené částečné odpovědi (PR) nebo kompletní odpovědi (CR).
Eribulin
Dakarbazin
PRAVDĚPODOBNOST PŘEŽITÍ
Studie 213 byla otevřená multicentrická studie fáze 1/2, jejímž cílem bylo zhodnotit bezpečnost a účinnost eribulinu v kombinaci s irinotekan-hydrochloridem u pediatrických pacientů s relabujícími/refrakterními solidními nádory a lymfomy, avšak s výjimkou nádorů CNS (fáze 1), a zhodnotit účinnost kombinované léčby u pediatrických pacientů s relabujícími/refrakterními RMS, NRSTS a EWS (fáze 2). Do této studie bylo zařazeno a bylo v ní léčeno celkem 40 pediatrických pacientů. Ve fázi 1 bylo zařazeno a léčeno 13 pediatrických pacientů (věkové rozmezí: 4 až 17 let); RP2D byla stanovena jako eribulin v dávce 1,23 mg/m2 1. a 8. den s irinotekan-hydrochloridem v dávce 40 mg/m2 1. až 5. den 21denního cyklu. Ve fázi 2 bylo zařazeno 27 pediatrických pacientů (věkové rozmezí: 4 až 17 let), kteří byli léčeni RP2D. U tří pacientů byla potvrzena PR (po jednom pacientovi v každé z kohort s histologií RMS, NRSTS a EWS). Míra objektivní odpovědi (ORR) byla 11,1 %.
Ve třech pediatrických studiích nebyly pozorovány žádné nové bezpečnostní signály (viz bod 4.8); vzhledem k malým populacím pacientů však nelze vyvozovat žádné pevné závěry.
5.2 Farmakokinetické vlastnosti
Distribuce
Farmakokinetika eribulinu je charakterizována rychlou fází distribuce následovanou dlouhou fází eliminace, přičemž průměrný terminální poločas činí přibližně 40 hodin. Má velký distribuční objem (rozmezí průměrů 43 až 114 l/m2).
Eribulin se slabě váže na plazmatické bílkoviny. Vazba na plazmatické bílkoviny se u eribulinu (100 - 1000 ng/ml) pohybovala v rozmezí od 49 % do 65 % v lidské plazmě.
Biotransformace
Nezměněný eribulin byl hlavní formou cirkulující v plazmě po podání 14C-eribulinu pacientům. Koncentrace metabolitů představovaly < 0,6 % mateřské sloučeniny, což potvrzuje, že u člověka nejsou žádné významné metabolity eribulinu.
Eliminace
Clearance eribulinu je nízká (rozmezí průměrů 1,16 až 2,42 l/hod/m2). Při týdenním podávání nebyla zaznamenána žádná významná akumulace eribulinu. Farmakokinetické vlastnosti nejsou závislé na dávce nebo čase v rozmezí dávek eribulinu 0,22 až 3,53 mg/m2.
K eliminaci eribulinu dochází především prostřednictvím žlučové exkrece. Transportní protein zapojený do této exkrece v současné době není znám. Předklinické studie in vitro naznačují, že je eribulin transportován prostřednictvím Pgp. Nicméně bylo prokázáno, že při klinicky relevantních koncentracích není eribulin inhibitorem Pgp in vitro. In vivo navíc souběžné podávání ketokonazolu, inhibitoru Pgp, nijak neovlivňuje expozici eribulinu (AUC a Cmax). Studie in vitro taktéž naznačily, že eribulin není substrátem pro OCT1.
Po podání 14C-eribulinu pacientům se přibližně 82 % dávky eliminovalo ve stolici a 9 % v moči, což naznačuje, že ledvinová clearance nepředstavuje významnou cestu eliminace eribulinu.
Nezměněný eribulin představoval většinu celkové radioaktivity ve stolici a moči.
Porucha funkce jater
Studie hodnotila farmakokinetiku eribulinu u pacientů s lehkou (skóre dle Childa-Pugha A; n=7) a středně těžkou (skóre dle Childa-Pugha B; n=4) poruchou funkce jater v důsledku metastáz na játrech. Ve srovnání s pacienty s normální funkcí jater (n=6) se expozice eribulinu u pacientů s lehkou a středně těžkou poruchou funkce jater zvýšila 1,8násobně, respektive 3násobně. Podávání eribulinu v dávce 0,97 mg/m2 pacientům s lehkou poruchou funkce jater a v dávce 0,62 mg/m2 pacientům se středně těžkou poruchou funkce jater mělo za následek poněkud zvýšenou expozici než u dávky 1,23 mg/m2 podané pacientům s normální jaterní funkcí. Eribulin nebyl u pacientů s těžkou poruchou funkce jater (skóre dle Childa-Pugha C) studován. Nebyla provedena žádná studie u pacientů s poruchou funkce jater v důsledku cirhózy. Doporučené dávkování viz bod 4.2.
Porucha funkce ledvin
U některých pacientů se středně těžkou či těžkou poruchou funkce ledvin byla s vysokou interindividuální variabilitou pozorována zvýšená expozice eribulinu. Farmakokinetika eribulinu byla hodnocena ve studii fáze 1 u pacientů s normální funkcí ledvin (clearance kreatininu: ≥ 80 ml/min; n=6), se středně těžkou poruchou ledvin (30-50 ml/min, n=7) nebo s těžkou poruchou ledvin (15-<30 ml/min; n=6). Clearance kreatininu byla určena vzorcem dle Cockcrofta a Gaulta. U pacientů se středně těžkou a těžkou poruchou ledvin byla pozorována 1,5krát (90% CI: 0,9-2,5) vyšší normalizovaná dávka AUC(0-inf). Doporučená léčba viz bod 4.2.
Pediatrická populace
Plazmatické koncentrace eribulinu byly zjišťovány u 83 pediatrických pacientů (věkové rozmezí: 2 až 17 let) s refrakterními/relabujícími a rekurentními solidními nádory a lymfomy, kteří dostávali eribulin ve studiích 113, 213 a 223. FK eribulinu u pediatrických pacientů byla srovnatelná s dospělými pacienty se sarkomem měkké tkáně a pacienty s jinými typy nádorů. Expozice eribulinu u pediatrických pacientů byla podobná expozici u dospělých pacientů. Současné podávání irinotekanu nemělo u pediatrických pacientů s refrakterními/relabujícími a rekurentními solidními nádory vliv na FK eribulinu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Eribulin nebyl v testu reverzní mutace u bakterií (Amesův test) provedeném in vitro mutagenní. Eribulin byl pozitivní v testu mutagenity u myšího lymfomu a klastogenní v in vivo mikronukleus testu u potkanů.
Žádné studie kancerogenity nebyly s eribulinem provedeny.
Studie fertility nebyla s eribulinem provedena, ale na základě neklinických zjištění ze studií po opakovaném podání, kde byla zjištěna testikulární toxicita jak u potkanů (hypocelularita seminiformního epitelu s hypospermií/aspermií) tak u psů, lze usuzovat, že mužská plodnost může být léčbou eribulinem ohrožena. Studie embryofetálního vývoje u potkanů potvrdila vývojovou toxicitu a teratogenní potenciál eribulinu. Březím samicím potkanů byly podávány dávky eribulin-mesilátu odpovídající 0,009; 0,027; 0,088 a 0,133 mg/kg eribulinu 8., 10. a 12. den březosti. Při dávkách ≥ 0,088 mg/kg byl pozorován s dávkou související zvýšený počet resorpcí a snížená tělesná hmotnost plodu a u dávek ve výši 0,133 mg/kg byl zaznamenán zvýšený výskyt malformací (absence dolní čelisti, jazyka, žaludku a sleziny).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Bezvodý ethanol
Voda pro injekci
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (k úpravě pH))
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřené injekční lahvičky
2 roky.
Doba použitelnosti přípravku po prvním otevření a naředění před použitím
Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku jsou v odpovědnosti uživatele a za normálních okolností nemá být delší než 24 hodin při teplotě 2–8 °C, pokud ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek.
Chemická a fyzikální stabilita otevřeného přípravku Eribulin ADVZ jako neředěného roztoku v injekční stříkačce byla prokázána na dobu až 48 hodin při teplotě 25 °C a okolním osvětlení nebo 72 hodin při teplotě 2 °C - 8 °C.
Chemická a fyzikální stabilita přípravku Eribulin ADVZ ve formě naředěného roztoku (0,018 mg/ml až 0,18 mg/ml eribulinu v roztoku chloridu sodného o koncentraci 9 mg/ml (0,9 %)) byla prokázána na dobu až 48 hodin při teplotě 25 °C a okolním osvětlení nebo 72 hodin při teplotě 2 °C - 8 °C.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
Podmínky uchovávání tohoto léčivého přípravku po jeho prvním otevření nebo naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
5ml skleněná injekční lahvička s teflonem potaženou šedou chlorbutylovou pryžovou zátkou a světle modrým odtrhovacím hliníkovým uzávěrem obsahující 2 ml roztoku.
Velikost balení: krabička s 1 lahvičkou.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Eribulin ADVZ je cytotoxický protinádorový léčivý přípravek a stejně jako u ostatních toxických látek je při manipulaci s ním nutné postupovat s opatrností. Doporučuje se používat rukavice, brýle a ochranné oblečení. Pokud dojde ke kontaktu roztoku s kůží, je nutné místo ihned důkladně omýt mýdlem a vodou. Pokud dojde ke kontaktu se sliznicemi, je nutné místo důkladně opláchnout vodou. Přípravek Eribulin ADVZ musí připravovat a podávat pouze personál náležitě vyškolený v manipulaci s cytotoxickými látkami. Těhotné ženy s tímto přípravkem nesmí manipulovat.
Při použití aseptické techniky je možné přípravek Eribulin ADVZ naředit až na 100 ml pomocí injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%). Po podání se doporučuje propláchnout intravenózní linku injekčním roztokem chloridu sodného o koncentraci 9 mg/ml (0,9%), aby se zajistilo podání celé dávky. Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky a nesmí se ředit v 5% infuzním roztoku glukózy.
Pokud k aplikaci přípravku používáte hrot, postupujte podle pokynů výrobce zařízení. Lahvičky přípravku Eribulin ADVZ mají 13 mm zátku. Vybrané zařízení musí být kompatibilní s malými zátkami injekčních lahviček.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
ADVANZ PHARMA Limited
Unit 17, Northwood House,
Northwood Crescent,
Dublin 9, D09 V504,
Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
44/299/22-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 8. 8. 2023
10. DATUM REVIZE TEXTU
- 10. 6. 2025