

Souhrn údajů o přípravku (SPC) - ALSICROSA 5 MG/ML
1. NÁZEV PŘÍPRAVKU
Alsicrosa 5 mg/ml prášek pro infuzní disperzi
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje 100 mg paklitaxelu ve formě nanočástic vázaných na albumin.
Jeden ml disperze po rekonstituci obsahuje 5 mg paklitaxelu ve formě nanočástic vázaných na albumin.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro infuzní disperzi.
Rekonstituovaná disperze má pH 6–7,5 a osmolalitu 300–360 mosmol/kg.
Bílý až žlutý prášek nebo lyofilizovaný koláč.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Alsicrosa v monoterapii je indikován k léčbě metastazujícího karcinomu prsu u dospělých pacientů, u kterých selhala první linie léčby metastazujícího onemocnění, a pro pacienty, pro něž není standardní léčba obsahující antracykliny indikována (viz bod 4.4).
Přípravek Alsicrosa v kombinaci s gemcitabinem je indikován jako lék první linie k léčbě dospělých pacientů s metastazujícím adenokarcinomem pankreatu.
Přípravek Alsicrosa v kombinaci s karboplatinou je indikován jako lék první linie k léčbě nemalobuněčného karcinomu plic u dospělých pacientů, kteří nejsou kandidáty na potenciálně kurativní chirurgický výkon a/nebo radiační terapii.
4.2 Dávkování a způsob podání
Přípravek Alsicrosa smí být podáván pouze pod dohledem kvalifikovaného onkologa na pracovištích, která se specializují na podávání cytotoxických látek. Nemá nahrazovat jiné přípravky obsahující jiné formy paklitaxelu a ani jimi nemá být nahrazován.
Dávkování
Karcinom prsu
Doporučená dávka přípravku Alsicrosa je 260 mg/m2 podávaná intravenózně po dobu 30 minut každé 3 týdny.
Úpravy dávkování během léčby karcinomu prsu
Pacientům, u nichž se během léčby přípravkem Alsicrosa rozvine závažná neutropenie (počet neutrofilů < 500 buněk/mm3 po dobu jednoho týdne nebo déle) nebo závažná senzorická neuropatie, má být dávkování v dalších cyklech sníženo na 220 mg/m2. Po opětovném výskytu závažné neutropenie nebo závažné senzorické neuropatie má být provedeno další snížení dávky na 180 mg/m2. Přípravek Alsicrosa nemá být podáván, dokud se počet neutrofilů nezvýší na > 1 500 buněk/mm3. U senzorické neuropatie 3. stupně je třeba pozastavit léčbu až do návratu na stupeň 1 nebo 2 a ve všech dalších cyklech pokračovat v podávání snížené dávky.
Adenokarcinom pankreatu
Doporučená dávka přípravku Alsicrosa v kombinaci s gemcitabinem je 125 mg/m2 podávaná intravenózně po dobu 30 minut 1., 8. a 15. den každého 28denního cyklu. Doporučená dávka souběžně podávaného gemcitabinu je 1 000 mg/m2 podávaná intravenózně po dobu 30 minut ihned po ukončení podávání přípravku Alsicrosa 1., 8. a 15. den každého 28denního cyklu.
Úpravy dávky v průběhu léčby adenokarcinomu pankreatu
Tabulka 1: Úrovně snížení dávky u pacientů s adenokarcinomem pankreatu
| Hladina dávky | Dávka přípravku Alsicrosa (mg/m2) | Dávka gemcitabinu (mg/m2) |
|---|---|---|
| Plná dávka | 125 | 1 000 |
| 100 | 800 |
| 75 | 600 |
| Pokud je nutné další snížení dávky | Ukončete léčbu | Ukončete léčbu |
Tabulka 2: Úpravy dávkování při neutropenii a/nebo trombocytopenii na začátku cyklu nebo v průběhu cyklu u pacientů s adenokarcinomem pankreatu
| Den cyklu | Počet ANC (buňky/mm3) | Počet trombocytů (buňky/mm3) | Dávka přípravku Alsicrosa | Dávka gemcitabinu | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Den cyklu | Počet ANC (buňky/mm3) | Počet trombocytů (buňky/mm3) | Dávka přípravku Alsicrosa | Dávka gemcitabinu | |||||||
| < 1 500 | NEBO | < 100 000 | Odložte podávání do obnovení počtu buněk | |||||||
| ≥ 500, ale < 1 000 | NEBO | ≥ 50 000, ale < 75 000 | Snižte dávky o 1 úroveň | |||||||
| < 500 | NEBO | < 50 000 | Nepodávejte dávky | ||||||||
| |||||||||||
| ≥ 500, ale < 1 000 | NEBO | ≥ 50 000, ale < 75 000 | Podejte dávku stejné úrovně, jako byla podána 8. den, a následně podejte leukocytární růstové faktory NEBO Snižte dávky o 1 úroveň oproti dávkám, které byly podány 8. den | |||||||
| < 500 | NEBO | < 50 000 | Nepodávejte dávky | ||||||||
| |||||||||||
| ≥ 1 000 | A | ≥ 75 000 | Vraťte se k úrovni dávek z 1. dne a následně podejte leukocytární růstové faktory NEBO Podejte stejné dávky jako 8. den | |||||||
| ≥ 500, ale < 1 000 | NEBO | ≥ 50 000, ale < 75 000 | Podejte dávku stejné úrovně, jako byla podána 8. den, a následně podejte leukocytární růstové faktory NEBO Snižte dávky o 1 úroveň oproti dávkám, které byly podány 8. den | ||||||||
| < 500 | NEBO | < 50 000 | Nepodávejte dávky | ||||||||
| |||||||||||
| ≥ 1 000 | A | ≥ 75 000 | Vraťte se k úrovni dávek z 1. dne a následně podejte leukocytární růstové faktory NEBO Snižte dávky o 1 úroveň oproti dávkám, které byly podány 1. den | |||||||
| ≥ 500, ale < 1 000 | NEBO | ≥ 50 000, ale < 75 000 | Snižte dávky o 1 úroveň a následně podejte leukocytární růstové faktory NEBO Snižte dávky o 2 úrovně oproti dávkám z 1. dne | ||||||||
| < 500 | NEBO | < 50 000 | Nepodávejte dávky | ||||||||
Zkratky: ANC - absolutní počet neutrofilů (absolute neutrophil count); WBC - leukocyty (white blood cells)
Tabulka 3: Úpravy dávkování z důvodu dalších nežádoucích účinků u pacientů s adenokarcinomem pankreatu
| Nežádoucí účinek | Dávka přípravku Alsicrosa | Dávka gemcitabinu | ||||
|---|---|---|---|---|---|---|
| Febrilní neutropenie: Stupeň 3 nebo 4 | Pozastavte podávání dávek, dokud neustoupí horečka a ANC nebude ≥ 1 500; pokračujte na nejbližší nižší úrovni dáveka | |||||
| Periferní neuropatie: Stupeň 3 nebo 4 | Nepodávejte dávku, dokud nedojde ke zlepšení na stupeň ≤ 1; pokračujte na nejbližší nižší úrovni dáveka | Podejte stejnou dávku | ||||
Kožní toxicita: Stupeň 2 nebo 3 | Pokračujte na nejbližší nižší úrovni dáveka; pokud nežádoucí účinek přetrvává, ukončete léčbu | |||||
Gastrointestinální toxicita: Mukositida 3. stupně nebo průjem 3. stupně | Nepodávejte dávky, dokud nedojde ke zlepšení na stupeň ≤ 1; pokračujte na nejbližší nižší úrovni dáveka | |||||
a. Úrovně snížení dávek viz tabulka 1
Nemalobuněčný karcinom plic
Doporučená dávka přípravku Alsicrosa je 100 mg/m2 podávaná intravenózní infuzí po dobu 30 minut 1.,
- 8. a 15. den každého 21denního cyklu. Doporučená dávka karboplatiny je AUC = 6 mg•min/ml pouze
- 1. den každého 21denního cyklu, přičemž s aplikací se začíná ihned po ukončení podání přípravku Alsicrosa.
Úpravy dávkování během léčby nemalobuněčného karcinomu plic:
Alsicrosa se nemá podávat 1. den cyklu, dokud absolutní počet neutrofilů nedosáhne hodnoty
≥ 1 500 buněk/mm3 a počet trombocytů ≥ 100 000 buněk/mm3. Pro každou následující týdenní dávku přípravku Alsicrosa musí mít pacienti absolutní počet neutrofilů ≥ 500 buněk/mm3 a počet trombocytů
> 50 000 buněk/mm3, jinak je nutné podání dávky pozastavit, dokud se počty těchto krevních elementů nezvýší. Po zvýšení počtu těchto krevních elementů pokračujte v podávání následující týden podle kritérií uvedených v tabulce 4. Snižte následující dávku, pouze pokud jsou splněna kritéria uvedená v tabulce 4.
Tabulka 4: Snížení dávky z důvodu hematologické toxicity u pacientů s nemalobuněčným karcinomem plic
| Hematologická toxicita | Výskyt | Dávka přípravku Alsicrosa1 (mg/m2) | Dávka karboplatiny (AUC mg•min/ml)1 | ||||
|---|---|---|---|---|---|---|---|
Minimální ANC < 500/mm3 s neutropenickou horečkou > 38 °C NEBO Odložení dalšího cyklu kvůli perzistentní neutropenii2 (minimální ANC < 1 500/mm3) NEBO Minimální ANC < 500/mm3 po dobu > 1 týden | První | 75 | 4,5 | ||||
| Druhý | 50 | 3,0 | |||||
| Třetí | Ukončete léčbu | ||||||
Minimální počet trombocytů < 50 000/mm3 | První | 75 | 4,5 | ||||
| Druhý | Ukončete léčbu | ||||||
- 11. den 21denního cyklu snižte současně dávku přípravku Alsicrosa a karboplatiny. 8. nebo 15. den 21denního cyklu snižte dávku přípravku Alsicrosa; dávku karboplatiny snižte v následujícím cyklu.
2Maximálně za 7 dnů po plánované dávce 1. den následujícího cyklu.
Při kožní toxicitě 2. nebo 3. stupně, průjmu 3. stupně nebo mukositidě 3. stupně je třeba přerušit léčbu, dokud se toxicita nevrátí na stupeň ≤ 1, potom znovu zahajte léčbu podle pokynů uvedených v tabulce 5. U periferní neuropatie ≥ 3. stupně je třeba pozastavit léčbu až do návratu na stupeň ≤ 1. V léčbě je možné pokračovat na nejbližší snížené hladině dávek v následujících cyklech podle pokynů uvedených v tabulce 5. U jakékoli jiné nehematologické toxicity 3. nebo 4 stupně je třeba přerušit léčbu, dokud se toxicita nevrátí na stupeň ≤ 2, potom zahajte léčbu podle pokynů uvedených
v tabulce 5.
Tabulka 5: Snížení dávky z důvodu nehematologické toxicity u pacientů s nemalobuněčným karcinomem plic
| Nehematologická toxicita | Výskyt | Dávka přípravku Alsicrosa1 (mg/m2) | Dávka karboplatiny (AUC mg•min/ml)1 | ||||
|---|---|---|---|---|---|---|---|
Kožní toxicita 2. nebo 3. stupně Průjem 3. stupně Mukositida 3. stupně Periferní neuropatie ≥ 3. stupně Jakákoli jiná nehematologická toxicita 3. nebo 4. stupně | První | 75 | 4,5 | ||||
| Druhý | 50 | 3,0 | |||||
| Třetí | Ukončete léčbu | ||||||
Kožní toxicita, průjem nebo mukositida
| První | Ukončete léčbu | |||||
- 11. den 21denního cyklu snižte současně dávku přípravku Alsicrosa a karboplatiny. 8. nebo 15. den 21denního cyklu snižte dávku přípravku Alsicrosa; dávku karboplatiny snižte v následujícím cyklu.
Zvláštní populace
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (celkový bilirubin > 1 až ≤ 1,5 x horní hranice normálních hodnot [ULN] a aspartátaminotransferáza [AST] ≤ 10 x ULN) není nutná žádná úprava dávkování, bez ohledu na indikaci. Provádějte léčbu stejnými dávkami jako u pacientů s normální funkcí jater.
U pacientů s metastazujícím karcinomem prsu a rovněž u pacientů s nemalobuněčným karcinomem plic se středně těžkou až těžkou poruchou funkce jater (celkový bilirubin > 1,5 až ≤ 5 x ULN a AST ≤ 10 x ULN) se doporučuje snížit dávku o 20 %. Sníženou dávku lze zvýšit na dávku pro pacienty s normální funkcí jater, pokud pacient toleruje léčbu po dobu alespoň dvou cyklů (viz body 4.4 a 5.2).
Pro pacienty s metastazujícím adenokarcinomem pankreatu, kteří mají středně těžkou až těžkou poruchu funkce jater, nejsou dostupné dostatečné údaje, na jejichž základě by bylo možné učinit doporučení ohledně dávkování (viz body 4.4 a 5.2).
Pro pacienty s celkovým bilirubinem > 5 x ULN nebo AST > 10 x ULN nejsou dostupné dostatečné údaje, na jejichž základě by bylo možné učinit doporučení ohledně dávkování, bez ohledu na indikaci (viz body 4.4 a 5.2).
Porucha funkce ledvin
Úprava počáteční dávky přípravku Alsicrosa není nutná u pacientů s lehkou až středně těžkou poruchou funkce ledvin (odhadovaná clearance kreatininu ≥ 30 až < 90 ml/min). Nejsou dostupné dostatečné údaje pro doporučení úpravy dávkování přípravku Alsicrosa u pacientů s těžkou poruchou funkce ledvin nebo konečným stadiem renálního selhání (odhadovaná clearance kreatininu
< 30 ml/min) (viz bod 5.2).
Starší osoby
Pro pacienty starší 65 let není doporučeno žádné další snížení dávkování kromě toho, které platí pro všechny pacienty.
Z 229 pacientů v randomizované studii, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě karcinomu prsu, bylo 13 % ve věku nejméně 65 let a
< 2 % bylo věku 75 let a více. U pacientů starších 65 let, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu, se nevyskytovaly žádné výrazně častější toxické účinky. Nicméně, následující analýza provedená u 981 pacientů, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu, z nichž 15 % bylo ve věku ≥ 65 let a 2 % byla ve věku ≥ 75 let, prokázala vyšší incidenci epistaxe, průjmu, dehydratace, únavy a periferních otoků u pacientů ve věku ≥ 65 let.
Ze 421 pacientů s adenokarcinomem pankreatu v randomizované studii, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem, bylo
41 % ve věku 65 let a více a 10 % ve věku 75 let a více. U pacientů ve věku 75 let a starších, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu a gemcitabin, byla vyšší incidence závažných nežádoucích účinků a nežádoucích účinků, které vedly k ukončení léčby
(viz bod 4.4). Pacienti s adenokarcinomem pankreatu ve věku 75 let a starší mají být před zvážením léčby důkladně vyšetřeni (viz bod 4.4).
Z 514 pacientů s nemalobuněčným karcinomem plic v randomizované studii, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v kombinaci s karboplatinou, bylo 31 % ve věku 65 let a více a 3,5 % ve věku 75 let a více.
Příhody myelosuprese, příhody periferní neuropatie a artralgie byly častější u pacientů ve věku 65 let a více ve srovnání s pacienty mladšími než 65 let. Existují omezené zkušenosti s použitím nanočástic složených z lidského sérového albuminu a paklitaxelu/karboplatiny u pacientů ve věku 75 let a více.
Farmakokinetické/farmakodynamické modely s využitím údajů od 125 pacientů s pokročilými solidními nádory naznačují, že pacienti ve věku ≥ 65 let mohou být náchylnější k rozvoji neutropenie během prvního léčebného cyklu.
Pediatrická populace
Bezpečnost a účinnost nanočástic složených z lidského sérového albuminu a paklitaxelu u dětí a dospívajících ve věku od 0 do méně než 18 let nebyla stanovena. V současnosti dostupné údaje jsou uvedeny v bodech 4.8, 5.1 a 5.2, ale na jejich základě nelze učinit žádná doporučení ohledně dávkování. Použití nanočástic složených z lidského sérového albuminu a paklitaxelu pro indikaci metastazujícího karcinomu prsu, adenokarcinomu pankreatu nebo nemalobuněčného karcinomu plic u pediatrické populace není relevantní.
Způsob podání
Podávejte rekonstituovanou disperzi přípravku Alsicrosa intravenózně pomocí infuzního setu s vestavěným 15 μm filtrem. Po podání se doporučuje propláchnout intravenózní linku injekčním roztokem chloridu sodného o koncentraci 9 mg/ml (0,9 %), aby bylo zajištěno podání celé dávky.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Kojení (viz bod 4.6).
Pacienti, kteří mají před léčbou počet neutrofilů < 1 500 buněk/mm3.
4.4 Zvláštní upozornění a opatření pro použití
Alsicrosa obsahuje paklitaxel ve formě nanočástic vázaných na albumin. Může mít podstatně odlišné farmakologické vlastnosti v porovnání s dalšími přípravky, které obsahují paklitaxel (viz body 5.1 a 5.2). Nemá nahrazovat jiné přípravky obsahující jiné formy paklitaxelu a ani jimi nemá být nahrazován.
Hypersenzitivita
Vzácně byl hlášen výskyt těžkých hypersenzitivních reakcí, včetně velmi vzácných anafylaktických reakcí s fatálním průběhem. Jestliže dojde k výskytu hypersenzitivní reakce, je nutné neprodleně přerušit podávání přípravku, zahájit symptomatickou léčbu a paklitaxel nesmí být pacientovi znovu podán.
Hematologie
Při léčbě nanočásticemi složenými z lidského sérového albuminu a paklitaxelu často dochází k útlumu krvetvorby v kostní dřeni (především k neutropenii). Neutropenie je závislá na dávce a je toxicitou omezující dávku. Během léčby přípravkem Alsicrosa je nutné často provádět kontrolu krevního obrazu. Další cyklus podávání přípravku Alsicrosa nelze zahájit, dokud se počet neutrofilů neobnoví na > 1 500 buněk/mm3 a počet trombocytů na > 100 000 buněk/mm3 (viz bod 4.2).
Neuropatie
Při léčbě nanočásticemi složenými z lidského sérového albuminu a paklitaxelu se často vyskytuje senzorická neuropatie, ale výskyt závažných symptomů je méně častý. Výskyt senzorické neuropatie
- 1. nebo 2. stupně obvykle nevyžaduje snížení dávkování. Jestliže se při podávání přípravku Alsicrosa v monoterapii vyvine neuropatie 3. stupně, je nutné léčbu pozastavit, dokud neklesne na stupeň 1 až 2;
a pro všechny následné cykly se dále doporučuje pokračovat sníženou dávkou přípravku Alsicrosa
(viz bod 4.2). Jestliže se vyvine neuropatie 3. nebo vyššího stupně při podávání kombinace přípravku
Alsicrosa a gemcitabinu, pozastavte podávání přípravku Alsicrosa; pokračujte v léčbě gemcitabinem ve stejné dávce. Když periferní neuropatie dosáhne stupně 0 nebo 1, pokračujte v podávání přípravku
Alsicrosa ve snížené dávce (viz bod 4.2). Jestliže se vyvine periferní neuropatie 3. nebo vyššího stupně při podávání kombinace přípravku Alsicrosa a karboplatiny, je nutné léčbu pozastavit, dokud periferní neuropatie neklesne na stupeň 0 nebo 1, a ve všech následných cyklech se pokračuje sníženou dávkou přípravku Alsicrosa a karboplatiny (viz bod 4.2).
Sepse
Sepse byla hlášena u 5 % pacientů s neutropenií nebo bez neutropenie, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem. Komplikace související se základním onemocněním karcinomem pankreatu, zejména obstrukce žlučovodů nebo přítomnost biliárního stentu, byly identifikovány jako významně se podílející faktory. Jestliže pacient dostane horečku (bez ohledu na počet neutrofilů), zahajte léčbu širokospektrálními antibiotiky. Při febrilní neutropenii pozastavte podávání přípravku Alsicrosa a gemcitabinu, dokud horečka neustoupí a absolutní počet neutrofilů nedosáhne ≥ 1 500 buněk/mm3, poté pokračujte v podávání snížených dávek (viz bod 4.2).
Pneumonitida
Pneumonitida se objevila u 1 % pacientů, u kterých byly nanočástice složené z lidského sérového albuminu a paklitaxelu podávány v monoterapii, a u 4 % pacientů, u kterých byly nanočástice složené z lidského sérového albuminu a paklitaxelu podávány v kombinaci s gemcitabinem. Pečlivě sledujte u všech pacientů výskyt známek a příznaků pneumonitidy. Po vyloučení infekční etiologie a po stanovení diagnózy pneumonitidy trvale ukončete léčbu přípravkem Alsicrosa a gemcitabinem a ihned zahajte vhodnou léčbu a učiňte podpůrná opatření (viz bod 4.2).
Porucha funkce jater
Vzhledem k tomu, že toxicita paklitaxelu může být zvýšena při poruše funkce jater, u pacientů s poruchou funkce jater je třeba opatrnosti při podávání Alsicrosa. Pacienti s poruchou funkce jater mohou být vystaveni zvýšenému riziku toxicity, zvláště z důvodu myelosuprese; měli by být pozorně sledováni, zda se u nich nevyvine těžká myelosuprese.
Přípravek Alsicrosa se nedoporučuje u pacientů s celkovým bilirubinem > 5 x ULN nebo AST
> 10 x ULN. Kromě toho se přípravek Alsicrosa nedoporučuje u pacientů s metastazujícím adenokarcinomem pankreatu, kteří mají středně těžkou až těžkou poruchu funkce jater (celkový bilirubin > 1,5 x ULN nebo AST ≤ 10 x ULN) (viz bod 5.2).
Kardiotoxicita
U jedinců, kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu, byly zaznamenány vzácné případy kongestivního srdečního selhání a dysfunkce levé komory. Většina těchto jedinců byla předtím vystavena léčivým přípravkům s kardiotoxickým účinkem, jako např. antracyklinům, nebo měla v anamnéze srdeční onemocnění.
Lékaři mají pozorně sledovat pacienty léčené přípravkem Alsicrosa z důvodu možného výskytu srdeční příhody.
Metastázy v CNS
Nebyla zjištěna účinnost a bezpečnost nanočástic složených z lidského sérového albuminu a paklitaxelu u pacientů s metastázami v centrální nervové soustavě (CNS). Systémová chemoterapie se obecně příliš neuplatňuje v léčbě metastáz v CNS.
Gastrointestinální symptomy
Jestliže se po podání přípravku Alsicrosa vyskytne nauzea, zvracení nebo průjem, lze podávat běžně užívaná antiemetika a obstipancia.
Poruchy oka
U pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu byl hlášen cystoidní makulární edém (CME). Pacienti s poruchami zraku mají neprodleně podstoupit kompletní oftalmologické vyšetření. Pokud je diagnostikován CME, má být léčba přípravkem Alsicrosa ukončena a zahájena příslušná léčba (viz bod 4.8).
Pacienti ve věku 75 let a starší
U pacientů ve věku 75 let a starších nebyly prokázány žádné výhody kombinované léčby nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a gemcitabinem ve srovnání s monoterapií gemcitabinem. U velmi starých osob (≥ 75 let), kterým byly podávány nanočástice složené z lidského sérového albuminu a paklitaxelu a gemcitabin, byla vyšší incidence závažných nežádoucích účinků a nežádoucích účinků, které vedly k ukončení léčby. Tyto nežádoucí účinky zahrnovaly hematologickou toxicitu, periferní neuropatii, sníženou chuť k jídlu a dehydrataci. Pacienti s adenokarcinomem pankreatu ve věku 75 let a starší mají být důkladně vyšetřeni z hlediska své schopnosti tolerovat přípravek Alsicrosa v kombinaci s gemcitabinem, se zvláštním ohledem na výkonnostní stav, komorbidity a zvýšené riziko infekcí (viz body 4.2 a 4.8).
Jiné
Ačkoliv jsou k dispozici pouze omezené údaje, nebyla u pacientů s adenokarcinomem pankreatu s normálními hladinami CA 19-9 před zahájením léčby nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a gemcitabinem prokázán jasný prospěch ve smyslu prodlouženého celkového přežití (viz bod 5.1).
Erlotinib nemá být podáván v kombinaci s přípravkem Alsicrosa a gemcitabinem (viz bod 4.5).
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku ve 100 mg, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Metabolismus paklitaxelu je částečně katalyzován izoenzymy CYP2C8 a CYP3A4 cytochromu P450 (viz bod 5.2). Vzhledem k absenci farmakokinetických studií lékových interakcí je proto třeba dbát zvýšené opatrnosti při podávání paklitaxelu současně s přípravky, o nichž je známo, že inhibují buď CYP2C8, nebo CYP3A4 (např. ketokonazol a jiná imidazolová antimykotika, erythromycin, fluoxetin, gemfibrozil, klopidogrel, cimetidin, ritonavir, sachinavir, indinavir a nelfinavir), protože toxicita paklitaxelu může být zvýšena z důvodu vyšší expozice paklitaxelu. Podávání paklitaxelu současně s přípravky, o kterých je známo, že indukují buď CYP2C8, nebo CYP3A4 (např. rifampicin, karbamazepin, fenytoin, efavirenz, nevirapin), se nedoporučuje, protože účinnost může být snížena z důvodu nižší expozice paklitaxelu.
Paklitaxel a gemcitabin nepodléhají stejnému metabolickému zpracování. Clearance paklitaxelu primárně určuje metabolismus řízený CYP2C8 a CYP3A4, následovaný exkrecí žlučí, zatímco gemcitabin se inaktivuje cytidin-deaminázou, po níž následuje exkrece močí. Farmakokinetické interakce mezi přípravkem Alsicrosa a gemcitabinem nebyly u člověka hodnoceny.
U pacientů s nemalobuněčným karcinomem plic byla provedena farmakokinetická studie s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a karboplatinou. Nebyly zjištěny žádné klinicky relevantní farmakokinetické interakce mezi nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a karboplatinou.
Přípravek Alsicrosa je indikován v monoterapii pro léčbu karcinomu prsu, v kombinaci s gemcitabinem pro léčbu adenokarcinomu pankreatu nebo v kombinaci s karboplatinou pro léčbu nemalobuněčného karcinomu plic (viz bod 4.1).
Přípravek Alsicrosa nemá být používán v kombinaci s dalšími protinádorovými přípravky.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Antikoncepce u mužů a žen
Ženy ve fertilním věku musí během léčby přípravkem Alsicrosa a ještě alespoň šest měsíců po podání poslední dávky používat účinnou antikoncepci. Mužům s partnerkami ve fertilním věku se doporučuje, aby používali účinnou antikoncepci a během léčby přípravkem Alsicrosa a alespoň tři měsíce po podání poslední dávky přípravku Alsicrosa nepočali dítě.
Těhotenství
O používání paklitaxelu v těhotenství u žen existují jen velmi omezené údaje. Existuje podezření, že paklitaxel podávaný během těhotenství způsobuje těžké vrozené vady. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Ženy ve fertilním věku mají před zahájením léčby přípravkem Alsicrosa podstoupit těhotenský test. Přípravek Alsicrosa nesmí být užíván v těhotenství a ženami ve fertilním věku, které nepoužívají účinné antikoncepční metody, s výjimkou případů, kdy klinický stav matky vyžaduje léčbu paklitaxelem.
Kojení
Paklitaxel a/nebo jeho metabolity se vylučují do mléka laktujících potkaních samic (viz bod 5.3). Není známo, zda se paklitaxel vylučuje do lidského mateřského mléka. Vzhledem k možnému výskytu závažných nežádoucích účinků u kojených dětí je podávání přípravku Alsicrosa v období kojení kontraindikováno. Kojení musí být po dobu trvání léčby přerušeno.
Fertilita
Nanočástice složené z lidského sérového albuminu a paklitaxelu způsobily neplodnost u samců potkanů (viz bod 5.3). Na základě zjištění u zvířat může dojít k narušení fertility u mužů a žen. Muži se před zahájením léčby mají poradit o uchování spermatu, protože po léčbě přípravkem Alsicrosa existuje možnost trvalé neplodnosti.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Paklitaxel má malý nebo mírný vliv na schopnost řídit nebo obsluhovat stroje. Paklitaxel může vyvolat nežádoucí reakce, například únavu (velmi často) a závratě (často), které mohou ovlivnit schopnost řídit dopravní prostředky a obsluhovat stroje. Pacienty je třeba informovat, aby neřídili dopravní prostředky a neobsluhovali stroje, pokud se cítí unavení nebo pociťují závrať.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastější klinicky významné nežádoucí účinky spojené s použitím nanočástic složených z lidského sérového albuminu a paklitaxelu byly neutropenie, periferní neuropatie, artralgie/myalgie a gastrointestinální poruchy.
Tabulkový seznam nežádoucích účinků
Tabulka 6 uvádí nežádoucí účinky spojené s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu podávanými v monoterapii v jakékoli dávce při jakékoli indikaci během klinických hodnocení (n = 789), nanočásticemi složenými z lidského sérového albuminu a paklitaxelu podávanými v kombinaci s gemcitabinem k léčbě adenokarcinomu pankreatu z klinického hodnocení fáze III (n = 421), nanočásticemi složenými z lidského sérového albuminu a paklitaxelu podávanými v kombinaci s karboplatinou k léčbě nemalobuněčného karcinomu plic z klinického hodnocení fáze III (n = 514) a z použití po uvedení přípravku na trh.
Četnosti jsou definovány jako: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 6: Nežádoucí účinky hlášené u nanočástic složených z lidského sérového albuminu a paklitaxelu
| Monoterapie (n = 789) | V kombinaci s gemcitabinem (n = 421) | V kombinaci s karboplatinou (n = 514) | ||||
|---|---|---|---|---|---|---|
| Monoterapie (n = 789) | V kombinaci s gemcitabinem (n = 421) | V kombinaci s karboplatinou (n = 514) | ||||
| Monoterapie (n = 789) | V kombinaci s gemcitabinem (n = 421) | V kombinaci s karboplatinou (n = 514) | ||||
| Monoterapie (n = 789) | V kombinaci s gemcitabinem (n = 421) | V kombinaci s karboplatinou (n = 514) | ||||
| Infekce a infestace | ||||||
| Časté: | Infekce, infekce močových cest, folikulitida, infekce horních cest dýchacích, kandidóza, sinusitida | Sepse, pneumonie, orální kandidóza | Pneumonie, bronchitida, infekce horních cest dýchacích, infekce močových cest | |||
| Méně časté: | Sepse1, neutropenická sepse1, pneumonie, orální kandidóza, nazofaryngitida, celulitida, herpes simplex, virová infekce, herpes zoster, mykózy, infekce spojené se zavedením katétru, infekce v místě vpichu | Sepse, orální kandidóza | ||||
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | ||||||
| Méně časté: | Nekróza nádoru, bolest související s metastázami | |||||
| Poruchy krve a lymfatického systému | ||||||
| Velmi časté: | Suprese kostní dřeně, neutropenie, trombocytopenie, anemie, leukopenie, lymfopenie | Neutropenie, trombocytopenie, anemie | Neutropenie3, trombocytopenie3, anemie3, leukopenie3 | |||
| Časté: | Febrilní neutropenie | Pancytopenie | Febrilní neutropenie, lymfopenie | |||
| Méně časté: | Trombotická trombocytopenická purpura | Pancytopenie | ||||
| Vzácné: | Pancytopenie | |||||
| Poruchy imunitního systému | ||||||
| Méně časté: | Hypersenzitivita | Přecitlivělost na léky, hypersenzitivita | ||||
| Vzácné: | Závažná hypersenzitivita1 | |||||
| Poruchy metabolismu a výživy | ||||||
| Velmi časté: | Anorexie | Dehydratace, snížená chuť k jídlu, hypokalemie | Snížená chuť k jídlu | |||
| Časté: | Dehydratace, snížená chuť k jídlu, hypokalemie | Dehydratace | ||||
| Méně časté: | Hypofosfatemie, retence tekutin, hypalbuminemie, polydipsie, hyperglykemie, hypokalcemie, hypoglykemie, hyponatremie | |||||
| Není známo: | Syndrom nádorového rozpadu1 | |||||
| Psychiatrické poruchy | ||||||
| Velmi časté: | Deprese, insomnie | |||||
| Časté: | Deprese, insomnie, úzkost | Úzkost | Insomnie | |||
| Méně časté: | Neklid | |||||
| Poruchy nervového systému | ||||||
| Velmi časté: | Periferní neuropatie, neuropatie, hypestezie, parestezie | Periferní neuropatie, závrať, bolest hlavy, dysgeuzie | Periferní neuropatie | |||
| Časté: | Periferní senzorická neuropatie, závrať, periferní motorická neuropatie, ataxie, bolest hlavy, senzorická porucha, somnolence, dysgeuzie | Závrať, bolest hlavy, dysgeuzie | ||||
| Méně časté: | Polyneuropatie, areflexie, synkopa, posturální závrať, dyskineze, hyporeflexie, neuralgie, neuropatická bolest, třes, ztráta citlivosti | Paréza n. facialis | ||||
| Není známo: | Mnohočetné obrny hlavových nervů 1 | |||||
| Poruchy oka | ||||||
| Časté: | Rozmazané vidění, zvýšené slzení, suché oči, keratoconjunctivitis sicca, madaróza | Zvýšené slzení | Rozmazané vidění | |||
| Méně časté: | Snížená ostrost vidění, abnormální vidění, podráždění očí, bolest očí, konjunktivitida, porucha vidění, svědění očí, keratitida | Cystoidní makulární edém | ||||
| Vzácné: | Cystoidní makulární edém1 | |||||
| Poruchy ucha a labyrintu | ||||||
| Časté: | Vertigo | |||||
| Méně časté: | Tinitus, otalgie | |||||
| Srdeční poruchy | ||||||
| Časté: | Arytmie, tachykardie, supraventrikulární tachykardie | Kongestivní srdeční selhání, tachykardie | ||||
| Vzácné: | Srdeční zástava, kongestivní srdeční selhání, dysfunkce levé komory, atrioventrikulární blokáda1, bradykardie | |||||
| Cévní poruchy | ||||||
| Časté: | Hypertenze, lymfedém, zrudnutí, návaly horka | Hypotenze, hypertenze | Hypotenze, hypertenze | |||
| Méně časté: | Hypotenze, ortostatická hypotenze, chladná akra končetin | Zrudnutí | Zrudnutí | |||
| Vzácné: | Trombóza | |||||
| Respirační, hrudní a mediastinální poruchy | ||||||
| Velmi časté: | Dyspnoe, epistaxe, kašel | Dyspnoe | ||||
| Časté: | Intersticiální pneumonitida2, dyspnoe, epistaxe, faryngolaryngeální bolest, kašel, rýma, rinorea | Pneumonitita, nazální kongesce | Hemoptýza, epistaxe, kašel | |||
| Méně časté: | Plicní embolie, plicní tromboembolie, pleurální výpotek, námahová dušnost, kongesce sliznic vedlejších nosních dutin, snížené dýchací šelesty, produktivní kašel, alergická rýma, chrapot, nazální kongesce, vysychání nosní sliznice, sípání | Sucho v krku, vysychání nosní sliznice | Pneumonitida | |||
| Není známo: | Paréza hlasivek1 | |||||
| Gastrointestinální poruchy | ||||||
| Velmi časté: | Průjem, zvracení, nauzea, zácpa, stomatitida | Průjem, zvracení, nauzea, zácpa, bolest břicha, bolest v nadbřišku | Průjem, zvracení, nauzea, zácpa | |||
| Časté: | Gastroezofageální refluxní choroba, dyspepsie, bolest břicha, abdominální distenze, bolest v nadbřišku, orální hypestezie | Obstrukce střev, kolitida, stomatitida, sucho v ústech | Stomatitida, dyspepsie, dysfagie, bolest břicha | |||
| Méně časté: | Krvácení z rekta, dysfagie, flatulence, glosodynie, sucho v ústech, bolest dásní, řídká stolice, ezofagitida, bolest v podbřišku, ulcerace v ústech, bolest v ústech | |||||
| Poruchy jater a žlučových cest | ||||||
| Časté: | Cholangitida | Hyperbilirubinemie | ||||
| Méně časté: | Hepatomegalie | |||||
| Poruchy kůže a podkožní tkáně | ||||||
| Velmi časté: | Alopecie, vyrážka | Alopecie, vyrážka | Alopecie, vyrážka | |||
| Časté: | Pruritus, suchá kůže, poruchy nehtů, erytém, pigmentace/diskolorace nehtů, hyperpigmentace kůže, onycholýza, změny nehtů | Pruritus, suchá kůže, poruchy nehtů | Pruritus, poruchy nehtů | |||
| Méně časté: | Fotosenzitivní reakce, kopřivka, bolest kůže, generalizovaný pruritus, svědivá vyrážka, poruchy kůže, porucha pigmentace, hyperhidróza, onychomadeza, erytematózní vyrážka, generalizovaná vyrážka, dermatitida, noční pocení, makulopapulózní vyrážka, vitiligo, hypotrichóza, bolest nehtového lůžka, nehtový diskomfort, makulózní vyrážka, papulózní vyrážka, kožní léze, otok obličeje | Olupování kůže, alergická dermatitida, kopřivka | ||||
| Velmi vzácné: | Stevensův-Johnsonův syndrom1, toxická epidermální nekrolýza1 | |||||
| Není známo: | Syndrom Palmoplantární erytrodysestezie1, 4, sklerodermie1 | |||||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | ||||||
| Velmi časté: | Artralgie, myalgie | Artralgie, myalgie, bolest v končetině | Artralgie, myalgie | |||
| Časté: | Bolest zad, bolest v končetině, bolest kostí, svalové křeče, bolest končetin | Svalová bolest, bolest kostí | Bolest zad, bolest v končetině, muskuloskeletální bolest | |||
| Méně časté: | Bolest hrudní stěny, svalová slabost, bolest šíje, bolest třísel, svalové spasmy, muskuloskeletální bolest, bolest v boku, nepříjemné pocity v končetinách, svalová slabost | |||||
| Poruchy ledvin a močových cest | ||||||
| Časté: | Akutní selhání ledvin | |||||
| Méně časté: | Hematurie, dysurie, polakisurie, nykturie, polyurie, inkontinence moči | Hemolyticko-uremický syndrom | ||||
| Poruchy reprodukčního systému a prsu | ||||||
| Méně časté: | Bolest prsu | |||||
| Celkové poruchy a reakce v místě aplikace | ||||||
| Velmi časté: | Únava, astenie, horečka | Únava, astenie, horečka, periferní edém, zimnice | Únava, astenie, periferní edém | |||
| Časté: | Malátnost, letargie, slabost, periferní edém, zánět sliznice, bolest, ztuhlost, edém, snížená výkonnost, bolest na hrudi, příznaky podobné chřipce, hyperpyrexie | Reakce v místě podání infuze | Horečka, bolest na hrudi | |||
| Méně časté: | Nepříjemný pocit na hrudi, abnormální chůze, otok, reakce v místě vpichu | Zánět sliznice, extravazace v místě podání infuze, zánět v místě podání infuze, vyrážka v místě podání infuze | ||||
| Vzácné: | Extravazace | |||||
| Vyšetření | ||||||
| Velmi časté: | Pokles tělesné hmotnosti, zvýšená hladina alaninaminotransferázy | |||||
| Časté: | Pokles tělesné hmotnosti, zvýšená hladina alaninaminotransferázy, zvýšená hladina aspartátaminotransferázy, pokles hematokritu, snížení počtu erytrocytů, zvýšení tělesné teploty, zvýšená hladina gamaglutamyltransferázy, zvýšená hladina alkalické fosfatázy v krvi | Zvýšená hladina aspartátaminotransferázy, zvýšená hladina bilirubinu v krvi, zvýšená hladina kreatininu v krvi | Pokles tělesné hmotnosti, zvýšená hladina alaninaminotransferázy, zvýšená hladina aspartátaminotransferázy, zvýšená hladina alkalické fosfatázy v krvi | |||
| Méně časté: | Zvýšený krevní tlak, nárůst tělesné hmotnosti, zvýšená hladina laktátdehydrogenázy v krvi, zvýšená hladina kreatininu v krvi, zvýšená hladina glukózy v krvi, zvýšená hladina fosforu v krvi, snížená hladina draslíku v krvi, zvýšená hladina bilirubinu v krvi | |||||
| Poranění, otravy a procedurální komplikace | ||||||
| Méně časté: | Kontuze | |||||
| Vzácné: | Návrat postradiačních symptomů (radiační recall fenomen), radiační pneumonitida | |||||
1 Dle hlášení vycházejících ze sledování nanočástic složených z lidského sérového albuminu a paklitaxelu po uvedení na trh.
2 Četnost pneumonitidy se počítá na základě sdružených dat od 1 310 pacientů v klinických hodnoceních s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu podávanými v monoterapii k léčbě karcinomu prsu a v dalších indikacích.
3 Vychází z laboratorních hodnocení: maximální stupeň myeolosuprese (léčená populace).
4 U některých pacientů dříve léčených kapecitabinem.
Popis vybraných nežádoucích účinků
Tato část obsahuje nejčastější a klinicky významné nežádoucí účinky u nanočástic složených z lidského sérového albuminu a paklitaxelu.
Nežádoucí účinky byly hodnoceny u 229 pacientů s metastazujícím karcinomem prsu, kteří byli léčeni nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v dávce 260 mg/m2 jednou za tři týdny, v pivotní klinické studii fáze III (paklitaxel v monoterapii).
Nežádoucí účinky byly hodnoceny u 421 pacientů s metastazujícím adenokarcinomem pankreatu, kteří byli léčeni nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem (nanočástice složené z lidského sérového albuminu a paklitaxelu v dávce 125 mg/m2 v kombinaci s gemcitabinem v dávce 1 000 mg/m2 podávanými 1., 8. a 15. den každého 28denního cyklu) a u 402 pacientů léčených gemcitabinem v monoterapii jako systémová léčba první linie metastazujícího adenokarcinomu pankreatu (nanočástice složené z lidského sérového albuminu a paklitaxelu/gemcitabin).
Nežádoucí účinky byly hodnoceny u 514 pacientů s nemalobuněčným karcinomem plic léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s karboplatinou (paklitaxel v dávce 100 mg/m2 podávaný 1., 8. a 15. den každého 21denního cyklu v kombinaci s karboplatinou podávanou 1. den každého cyklu) v randomizovaném, kontrolovaném klinickém hodnocení fáze III (nanočástice složené z lidského sérového albuminu a paklitaxelu/karboplatina). Toxicita taxanu hlášená pacienty se hodnotila za použití 4 podskupin funkčního hodnocení při léčbě rakoviny (FACT; Functional Assessment of Cancer Therapy) – dotazníku pro taxan. Při použití analýzy opakovaného měření byla kombinace nanočástic složených z lidského sérového albuminu a paklitaxelu a karboplatiny favorizována ve 3 ze 4 podskupin (periferní neuropatie, bolest rukou/chodidel a sluch) (p ≤ 0,002). U jiné podskupiny (otok) nebyl mezi léčebnými rameny zjištěn rozdíl.
Infekce a infestace
Nanočástice složené z lidského sérového albuminu a paklitaxelu/gemcitabin
Sepse byla hlášena u 5 % pacientů s neutropenií nebo bez neutropenie, kterým byly v průběhu klinického hodnocení léčby adenokarcinomu pankreatu podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem. Z 22 případů sepse hlášených u pacientů, kteří byli léčeni nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem, mělo 5 případů fatální průběh. Jako významné přispívající faktory byly identifikovány komplikace způsobené základním adenokarcinomem pankreatu, zejména obstrukce žlučovodů nebo přítomnost biliárního stentu. Jestliže pacient dostane horečku (bez ohledu na počet neutrofilů), zahajte léčbu širokospektrálními antibiotiky. Při febrilní neutropenii pozastavte podávání přípravku Alsicrosa a gemcitabinu, dokud horečka neustoupí a absolutní počet neutrofilů nedosáhne ≥ 1 500 buněk/mm3, poté pokračujte v podávání snížených dávek (viz bod 4.2).
Poruchy krve a lymfatického systému
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
U pacientů s metastazujícím karcinomem prsu byla nejčastěji pozorovanou významnou hematologickou toxicitou neutropenie (hlášena u 79 % pacientů), která byla rychle reverzibilní a byla závislá na dávce; leukopenie byla hlášena u 71 % pacientů. Neutropenie 4. stupně (< 500 buněk/mm3) se vyskytla u 9 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu. Febrilní neutropenie se vyskytla u 4 pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu. Anemie (Hb < 10 g/dl) byla pozorována u 46 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a ve třech případech byla závažná (Hb < 8 g/dl). Lymfopenie byla pozorována u 45 % pacientů.
Nanočástice složené z lidského sérového albuminu a paklitaxelu/gemcitabin
V tabulce 7 je uvedena četnost a závažnost laboratorně zjištěných hematologických abnormalit u pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem nebo u pacientů léčených gemcitabinem.
Tabulka 7: Laboratorně zjištěné hematologické abnormality v hodnocení u pacientů s adenokarcinomem pankreatu
Nanočástice složené z lidského sérového albuminu a paklitaxelu (125 mg/m2)/gemcitabin | Gemcitabin | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Stupeň 1-4 (%) | Stupeň 3-4 (%) | Stupeň 1-4 (%) | Stupeň 3-4 (%) | ||||||
| Anemiea,b | 97 | 13 | 96 | 12 | |||||
| Neutropeniea,b | 73 | 38 | 58 | 27 | |||||
| Trombocytopenieb,c | 74 | 13 | 70 | 9 | |||||
a 405 pacientů hodnocených ve skupině léčené nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem b 388 pacientů hodnocených ve skupině léčené gemcitabinem
c 404 pacientů hodnocených ve skupině léčené nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem
Nanočástice složené z lidského sérového albuminu a paklitaxelu/karboplatina
V ramenu s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a karboplatinou byly anemie a trombocytopenie hlášeny častěji než v ramenu s přípravkem Taxol a karboplatinou (54 % versus 28 %, resp. 45 % versus 27 %).
Poruchy nervového systému
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
U pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu byla četnost a závažnost neurotoxicity obvykle závislá na dávce. Periferní neuropatie (většinou senzorická neuropatie 1. nebo 2. stupně) byla pozorována u 68 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu, z toho 10 % byla 3. stupně, žádné případy 4. stupně.
Nanočástice složené z lidského sérového albuminu a paklitaxelu/gemcitabin
U pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem byl medián doby do prvního výskytu periferní neuropatie 3. stupně 140 dnů. Medián doby do zlepšení alespoň o 1 stupeň byl 21 dnů a medián doby do zlepšení z periferní neuropatie 3. stupně na stupeň 0 nebo 1 byl 29 dnů. Z pacientů, u kterých byla léčba z důvodu periferní neuropatie přerušena, se bylo schopno 44 % (31/70) pacientů vrátit k léčbě nanočásticemi složenými z lidského sérového albuminu a paklitaxelu ve snížené dávce. Žádný z pacientů, který byl léčen nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem, neměl periferní neuropatii 4. stupně.
Nanočástice složené z lidského sérového albuminu a paklitaxelu/karboplatina
U pacientů s nemalobuněčným karcinomem plic léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a karboplatinou byl medián doby do prvního výskytu periferní neuropatie 3. stupně spojené s léčbou 121 dnů a medián doby do zlepšení periferní neuropatie 3. stupně související s léčbou na stupeň 1 byl 38 dnů. U žádného pacienta léčeného nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a karboplatinou nebyla zaznamenána periferní neuropatie 4. stupně.
Poruchy oka
Po uvedení přípravku na trh byly ve vzácných případech v průběhu léčby nanočásticemi složenými z lidského sérového albuminu a paklitaxelu hlášeny případy snížené zrakové ostrosti v důsledku cystoidního makulárního edému (viz bod 4.4).
Respirační, hrudní a mediastinální poruchy
Nanočástice složené z lidského sérového albuminu a paklitaxelu/gemcitabin
Pneumonitida byla hlášena u 4 % pacientů při použití nanočástic složených z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem. Ze 17 hlášených případů pneumonitidy u pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem měly 2 fatální následky. Pečlivě sledujte u všech pacientů výskyt známek a příznaků pneumonitidy.
Po vyloučení infekční etiologie a po stanovení diagnózy pneumonitidy trvale ukončete léčbu přípravkem Alsicrosa a gemcitabinem a ihned zahajte vhodnou léčbu a učiňte podpůrná opatření (viz bod 4.2).
Gastrointestinální poruchy
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
U 29 % pacientů se vyskytla nauzea, u 25 % průjem.
Poruchy kůže a podkožní tkáně
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
U > 80 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu byla pozorována alopecie. Většina případů alopecie se vyskytla do jednoho měsíce po zahájení léčby nanočásticemi složenými z lidského sérového albuminu a paklitaxelu. U většiny pacientů, u nichž se vyskytne alopecie, se očekává výrazná ztráta vlasů ≥ 50 %.
Poruchy svalové a kosterní soustavy a pojivové tkáně
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
Artralgie se vyskytla u 32 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a v 6 % případů byla závažná. Myalgie se vyskytla u 24 % pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu a v 7 % případů byla závažná. Symptomy byly obvykle přechodné, typicky se vyskytovaly tři dny po podání nanočástic složených z lidského sérového albuminu a paklitaxelu a do týdne vymizely.
Celkové poruchy a reakce v místě aplikace
Nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii k léčbě metastazujícího karcinomu prsu
Astenie/únava byla hlášena u 40 % pacientů.
Pediatrická populace
Studie zahrnovala 106 pacientů, z nichž bylo 104 pediatrických pacientů ve věku od 6 měsíců do méně než 18 let (viz bod 5.1). U každého pacienta došlo k nejméně 1 nežádoucímu účinku. Nejčastěji hlášenými nežádoucími účinky byly neutropenie, anemie, leukopenie a horečka. Mezi závažné nežádoucí účinky hlášené u více než 2 pacientů patřily horečka, bolest zad, periferní otok a zvracení. U omezeného počtu pediatrických pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu nebyly pozorovány žádné nové bezpečnostní signály a bezpečnostní profil byl podobný jako u dospělé populace.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Při předávkování paklitaxelem není známo žádné antidotum. V případě předávkování musí být pacient pozorně sledován. Léčbu je nutno zaměřit na hlavní očekávané toxické účinky, což je suprese kostní dřeně, mukozitida a periferní neuropatie.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Cytostatika, rostlinné alkaloidy a jiná přírodní léčiva, taxany, ATC kód: L01CD01
Mechanismus účinku
Paklitaxel je antimikrotubulová látka, která podporuje shlukování mikrotubulů z tubulinových dimerů a stabilizuje mikrotubuly tím, že brání depolymerizaci. Tato stabilita vede k inhibici normální dynamické reorganizace mikrotubulové sítě, která je nezbytná pro vitální interfázové a mitotické buněčné funkce. Paklitaxel navíc indukuje abnormální svazky mikrotubulů v průběhu celého buněčného cyklu a četné hvězdice mikrotubulů během mitózy.
Alsicrosa obsahuje nanočástice o velikosti přibližně 130 nm, složené z lidského sérového albuminu a paklitaxelu, ve kterých je paklitaxel přítomen v nekrystalické, tj. amorfní formě. Po intravenózním podání dochází k rozpadu nanočástic na rozpustné komplexy paklitaxelu vázaného na albumin o velikosti přibližně 10 nm. O albuminu je známo, že zprostředkovává endotelovou transcytózu složek plasmy kaveolami, a studie in vitro prokázaly, že přítomnost albuminu zvyšuje transport paklitaxelu skrz endotelové buňky. Předpokládá se, že tento zvýšený kaveolární transport skrze endotel je zprostředkován receptorem albuminu gp-60 a že v oblasti tumoru je zvýšená kumulace paklitaxelu zprostředkována proteinem SPARC (Secreted Protein Acidic Rich in Cysteine), který váže albumin.
Klinická účinnost a bezpečnost
Karcinom prsu
Pro podporu využití nanočástic složených z lidského sérového albuminu a paklitaxelu u metastazujícího karcinomu prsu jsou k dispozici údaje od skupiny 106 pacientů, nashromážděné ze dvou otevřených studií s jedním léčebným ramenem, a od skupiny 454 pacientů léčených v randomizované srovnávací studii fáze III. Tyto informace jsou uvedeny níže.
Otevřené studie s jedním léčebným ramenem
V jedné studii byly nanočástice složené z lidského sérového albuminu a paklitaxelu podávány ve formě 30minutové infuze v dávce 175 mg/m2 43 pacientům s metastazujícím karcinomem prsu. Druhá studie používala dávku 300 mg/m2 ve formě 30minutové infuze podávané 63 pacientům s metastazujícím karcinomem prsu. Pacienti byli léčeni bez předchozí léčby steroidy nebo plánované podpory G-CSF. Cykly byly podávány v třítýdenních intervalech. Léčebná odpověď u všech pacientů činila 39,5 % (95% CI: 24,9 % – 54,2 %) a 47,6 % (95% CI: 35,3 % – 60,0 %). Medián doby do progrese onemocnění byl 5,3 měsíce (175 mg/m2; 95% CI: 4,6 – 6,2 měsíce) a 6,1 měsíce (300 mg/m2; 95% CI: 4,2 – 9,8 měsíce).
Randomizovaná srovnávací studie
Tato multicentrická studie probíhala u pacientů s metastazujícím karcinomem prsu, léčených každé 3 týdny monoterapií paklitaxelem. Paklitaxel byl podáván v rozpustné formě v dávce 175 mg/m2 jako tříhodinová infuze s premedikací pro prevenci hypersenzitivity (n = 225), nebo jako nanočástice složené z lidského sérového albuminu a paklitaxelu v dávce 260 mg/m2 podávané jako 30minutová infuze bez premedikace (n = 229).
Šedesát čtyři procent pacientů mělo při zařazení do studie zhoršený výkonnostní stav (ECOG 1 nebo 2); 79 % mělo viscerální metastázy a 76 % mělo metastázy na více než 3 místech. Čtrnáct procent pacientů neprodělalo dřívější chemoterapii; 27 % prodělalo chemoterapii pouze jako adjuvantní léčbu,
40 % pouze pro metastazující onemocnění a 19 % pro metastazující onemocnění i jako adjuvantní léčbu. Padesát devět procent pacientů dostávalo hodnocený léčivý přípravek jako terapii druhé nebo vyšší než druhé linie. Sedmdesát sedm procent pacientů bylo dříve vystaveno působení antracyklinů.
Výsledky míry celkové léčebné odpovědi a doby do progrese onemocnění, přežití bez progrese a přežití u pacientů, kterým byla podávána terapie vyšší než první linie, jsou uvedeny níže.
Tabulka 8: Výsledky míry celkové léčebné odpovědi, mediánu doby do progrese onemocnění a přežití bez progrese podle hodnocení zkoušejícího
| Parametry účinnosti | Nanočástice složené z lidského sérového albuminu a paklitaxelu (260 mg/m2) | Paklitaxel v rozpustné formě (175 mg/m2) | p-hodnota |
|---|---|---|---|
| Míra léčebné odpovědi [95% CI] (%) | |||
| > Terapie první linie | 26,5 [18,98; 34,05] (n = 132) | 13,2 [7,54; 18,93] (n = 136) | 0,006a |
| *Medián doby do progrese onemocnění [95% CI] (týdny) | |||
| > Terapie první linie | 20,9 [15,7; 25,9] (n = 131) | 16,1 [15,0; 19,3] (n = 135) | 0,011b |
| *Medián přežití bez progrese onemocnění [95% CI] (týdny) | |||
| > Terapie první linie | 20,6 [15,6; 25,9] (n = 131) | 16,1 [15,0; 18,3] (n = 135) | 0,010b |
| *Přežití [95% CI] (týdny) | |||
| > Terapie první linie | 56,4 [45,1; 76,9] (n = 131) | 46,7 [39,0; 55,3] (n = 136) | 0,020b |
*Tyto údaje jsou založeny na zprávě o klinické studii: CA012-0, dodatek z 23. března 2005
a Chí-kvadrát test
b Log-rank test
U 229 pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v randomizovaném kontrolovaném klinickém hodnocení byla posuzována bezpečnost. Neurotoxicita paklitaxelu byla posuzována na základě zlepšení o jeden stupeň kdykoli během léčby u pacientů se 3. stupněm periferní neuropatie. V důsledku kumulativní toxicity nanočástic složených z lidského sérového albuminu a paklitaxelu nebyl hodnocen přirozený průběh periferní neuropatie a návrat k počátečnímu stavu po více než 6 cyklech léčby a zůstává neznámý.
Adenokarcinom pankreatu
Byla provedena multicentrická, mezinárodní, randomizovaná, otevřená studie s 861 pacienty ke srovnání léčby nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem a monoterapie gemcitabinem jako léčby první linie u pacientů s metastazujícím adenokarcinomem pankreatu. Nanočástice složené z lidského sérového albuminu a paklitaxelu byly podávány pacientům (n = 431) intravenózní infuzí po dobu 30–40 minut v dávce 125 mg/m2, potom následovalo podání gemcitabinu intravenózní infuzí po dobu 30–40 minut v dávce 1 000 mg/m2. Oba léky se podávaly 1., 8. a
- 15. den každého 28denního cyklu. Ve srovnávacím léčebném rameni byl gemcitabin v monoterapii podáván pacientům (n = 430) podle doporučeného dávkování a režimu. Léčba se prováděla do progrese onemocnění nebo do rozvoje nepřijatelné toxicity. Ze 431 pacientů s adenokarcinomem pankreatu, kteří byli randomizováni do ramene s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu v kombinaci s gemcitabinem, byla většina (93 %) běloši, 4 % byli černoši a 2 % byli Asijci. 16 % mělo stav výkonnosti podle Karnofského (Karnofsky performance status, KPS) 100; 42 % mělo KPS 90; 35 % mělo KPS 80; 7 % mělo KPS 70 a < 1 % pacientů mělo KPS nižší než 70. Pacienti s vysokým kardiovaskulárním rizikem, anamnézou periferního arteriálního onemocnění a/nebo poruch pojivové tkáně a/nebo intersticiální plicní nemoci byli ze studie vyřazeni.
Medián doby léčby pacientů byl 3,9 měsíců v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem a 2,8 měsíců ve větvi s gemcitabinem. 32 % pacientů v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem bylo léčeno 6 nebo více měsíců oproti 15 % pacientů ve větvi s gemcitabinem. V léčené populaci byl medián relativní intenzity dávky gemcitabinu 75 % v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem a 85 % v rameni s gemcitabinem. Medián relativní intenzity dávky nanočástic složených z lidského sérového albuminu a paklitaxelu byl 81 %. Vyšší medián kumulativní dávky gemcitabinu byl zjištěn v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem (11 400 mg/m2) ve srovnání s ramenem s gemcitabinem
(9 000 mg/m2).
Primárním cílovým parametrem účinnosti bylo celkové přežití (overall survival, OS). Klíčovými sekundárními cílovými parametry bylo přežití bez progrese (progression-free survival, PFS) a míra celkové odpovědi (overall response rate, ORR); oba sekundární cílové parametry byly posouzeny nezávislým, centrálním, zaslepeným radiologickým hodnocením za použití kritérií RECIST
(verze 1.0).
Tabulka 9: Výsledky účinnosti z randomizované studie u pacientů s adenokarcinomem pankreatu (populace podle původního léčebného záměru, intent-to-treat)
Nanočástice složené z lidského sérového albuminu a paklitaxelu (125 mg/m2)/gemcitabin (n = 431) | Gemcitabin (n = 430) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Celkové přežití | ||||||||||||||
| Počet úmrtí (%) | 333 (77) | 359 (83) | ||||||||||||
| Medián celkového přežití, měsíce (95% CI) | 8,5 (7,89; 9,53) | 6,7 (6,01; 7,23) | ||||||||||||
| HRA+G/G (95% CI)a | 0,72 (0,617; 0,835) | |||||||||||||
| p-hodnotab | < 0,0001 | |||||||||||||
| Míra přežití % (95% CI) | ||||||||||||||
| v 1. roce | 35 % (29,7; 39,5) | 22 % (18,1; 26,7) | ||||||||||||
| ve 2. roce | 9 % (6,2; 13,1) | 4 % (2,3; 7,2) | ||||||||||||
| 14,8 | 11,4 | ||||||||||||
| Přežití bez progrese | ||||||||||||||
| Úmrtí nebo progrese, n (%) | 277 (64) | 265 (62) | ||||||||||||
| Medián přežití bez progrese, měsíce (95% CI) | 5,5 (4,47; 5,95) | 3,7 (3,61; 4,04) | ||||||||||||
| HRA+G/G (95% CI)a | 0,69 (0,581; 0,821) | |||||||||||||
| p-hodnotab | < 0,0001 | |||||||||||||
| Míra celkové odpovědi | ||||||||||||||
| Potvrzená úplná nebo částečná celková odpověď, n (%) | 99 (23) | 31 (7) | ||||||||||||
| 95% CI | 19,1; 27,2 | 5,0; 10,1 | ||||||||||||
| pA+G/pG (95% CI) | 3,19 (2,178; 4,662) | |||||||||||||
| p-hodnota (chí-kvadrát test) | < 0,0001 | |||||||||||||
CI = interval spolehlivosti, HRA+G/G = poměr rizik nanočástic složených z lidského sérového albuminu a paklitaxelu + gemcitabinu/gemcitabinu, pA+G/pG = poměr míry odpovědi u nanočástic složených z lidského sérového albuminu a paklitaxelu + gemcitabinu/gemcitabinu
a stratifikovaný Coxův model proporcionálních rizik
b stratifikovaný log-rank test, stratifikovaný podle geografických regionů (severní Amerika vs ostatní), KPS (70 až 80 versus 90 až 100) a přítomnost metastáz v játrech (ano nebo ne).
Bylo zjištěno statisticky významné zlepšení OS u pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem oproti samotnému gemcitabinu s 1,8měsíčním zvýšením mediánu OS, 28 % celkovým snížením rizika úmrtí, 59 % zlepšením v 1roční míře přežití a 125 % zlepšením ve 2leté míře přežití.
Obrázek 1: Kaplanova-Meierova křivka celkového přežití (populace intent-to-treat)
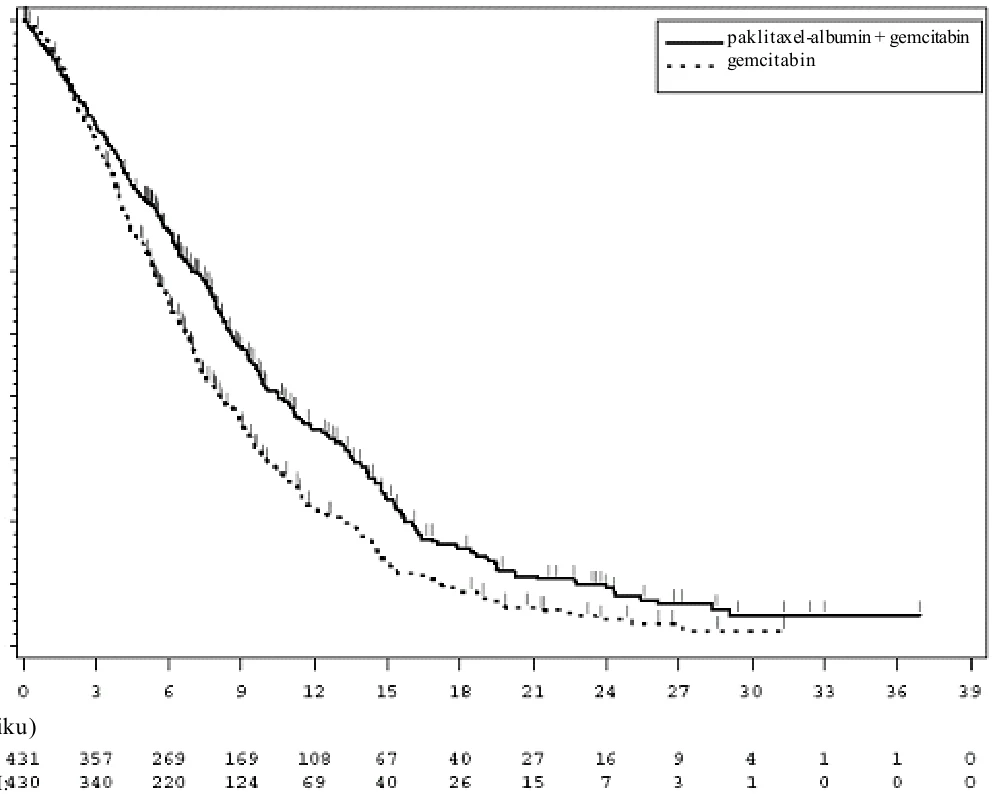
paklitaxel-albumin + gemcitabin gemcitabin
(Populace v riziku)
Pakl-alb/GEM:
GEM:
Čas (měsíce)
Léčebné účinky na OS favorizovaly rameno s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem napříč většinou dříve specifikovaných podskupin (zahrnujících pohlaví, KPS, geografický region, primární lokalizaci karcinomu pankreatu, rozsah nádoru (stage) při diagnóze, přítomnost metastáz v játrech, přítomnost peritoneální karcinomatózy, provedenou Whippleovu operaci, přítomnost biliárního stentu na začátku léčby, přítomnost metastáz v plicích a počet míst s metastázami). U pacientů ve věku ≥ 75 let byl v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/gemcitabinem a v rameni s gemcitabinem poměr rizik přežití 1,08 (95% CI 0,653; 1,797). U pacientů s normálními hladinami CA 19-9 na začátku léčby byl poměr rizik přežití 1,07 (95% CI 0,692; 1,661).
U pacientů léčených nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/ gemcitabinem bylo zaznamenáno statisticky významné zlepšení PFS oproti pacientům léčeným samotným gemcitabinem, a to zvýšení mediánu PFS o 1,8 měsíců.
Nemalobuněčný karcinom plic
U 1 052 pacientů s nemalobuněčným karcinomem plic ve stadiu IIIB/IV, kteří do té doby nepodstoupili chemoterapii, byla provedena multicentrická, randomizovaná, otevřená studie. Ve studii se porovnávaly nanočástice složené z lidského sérového albuminu a paklitaxelu v kombinaci s karboplatinou oproti paklitaxelu v rozpustné formě v kombinaci s karboplatinou jako léčba první linie u pacientů s pokročilým nemalobuněčným karcinomem plic. Přes 99 % pacientů mělo výkonnostní stav dle ECOG (Eastern Cooperative Oncology Group) 0 nebo 1. Pacienti s preexistující neuropatií ≥ 2. stupně nebo se závažnými zdravotními rizikovými faktory, týkajícími se jakéhokoli hlavního orgánového systému, byli vyloučeni. Nanočástice složené z lidského sérového albuminu a paklitaxelu byly podávány pacientům (n = 521) intravenózní infuzí po dobu 30 minut v dávce 100 mg/m2 1., 8. a 15. den každého 21denního cyklu bez jakékoli premedikace steroidy a bez profylaxe faktorem stimulujícím kolonie granulocytů. Karboplatina v dávce AUC = 6 mg•min/ml byla podávána intravenózně pouze 1. den každého 21denního cyklu, přičemž podávání bylo zahájeno ihned po dokončení podání nanočástic složených z lidského sérového albuminu a paklitaxelu. Paklitaxel v rozpustné formě byl podáván pacientům (n = 531) v dávce 200 mg/m2 intravenózní infuzí po dobu 3 hodin se standardní premedikací, ihned následovalo intravenózní podání karboplatiny v
Podíl přežití
| 1,0 | |
|---|---|
| 0,9 | |
| 0,8 | |
| 0,7 | |
| 0,6 | |
| 0,5 | |
| 0,4 | |
| 0,3 | |
| 0,2 | |
| 0,1 | |
| 0,0 |
dávce AUC = 6 mg•min/ml. Každý léčivý přípravek byl podán 1. den každého 21denního cyklu. V obou ramenech studie byla léčba poskytována, dokud nedošlo k progresi onemocnění nebo rozvoji nepřijatelné toxicity. Medián počtu léčebných cyklů u pacientů v obou ramenech studie byl 6.
Primárním cílovým parametrem účinnosti byla míra celkové odpovědi, definovaná jako procento pacientů, u kterých bylo dosaženo objektivně potvrzené úplné odpovědi nebo částečné odpovědi na základě nezávislého, centrálního, zaslepeného, radiologického hodnocení za použití kritérií RECIST (verze 1.0). U pacientů v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/karboplatinou byla zaznamenána významně vyšší míra celkové odpovědi ve srovnání s pacienty v kontrolním rameni: 33 % versus 25 %, p = 0,005 (tabulka 10). Byl nalezen významný rozdíl v míře celkové odpovědi v rameni s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu/karboplatinou v porovnání s kontrolním ramenem u pacientů s nemalobuněčným karcinomem plic skvamózní histologie (n = 450, 41 % vs. 24 %, p < 0,001), tento rozdíl se však neprojevil jako rozdíl v PFS ani OS. V rámci léčebných skupin nebyl rozdíl v ORR u pacientů s neskvamózní histologií (N = 602, 26 % vs 25 %, p = 0,808).
Tabulka 10: Míra celkové odpovědi v randomizované studii nemalobuněčného karcinomu plic (populace intent-to-treat)
| Parametr účinnosti | Nanočástice složené z lidského sérového albuminu a paklitaxelu (100 mg/m2/týden) + karboplatina (n = 521) | Paklitaxel v rozpustné formě (200 mg/m2 každé 3 týdny) + karboplatina (n = 531) | |||||
|---|---|---|---|---|---|---|---|
| Míra celkové odpovědi (nezávislé hodnocení) | |||||||
Potvrzená úplná nebo částečná celková odpověď, n (%) | 170 (33 %) | 132 (25 %) | |||||
| 95% CI (%) | 28,6; 36,7 | 21,2; 28,5 | |||||
| pA/pT (95,1% CI) | 1,313 (1,082; 1,593) | ||||||
| p-hodnotaa | 0,005 | ||||||
CI = interval spolehlivosti; HRA/T = poměr rizik nanočástic složených z lidského sérového albuminu a paklitaxelu/karboplatiny a paklitaxelu v rozpustné formě/karboplatiny;
pA/pT = poměr míry odpovědi nanočástic složených z lidského sérového albuminu a paklitaxelu/karboplatiny a paklitaxelu v rozpustné formě/karboplatiny
a p-hodnota vychází z chí-kvadrát testu.
Mezi oběma léčebnými rameny nebyl nalezen statisticky významný rozdíl v přežití bez progrese (zaslepeným hodnocením radiologa) a celkovém přežití. Analýza non-inferiority byla provedena pro PFS a OS s předem stanovenou hranicí non-inferiority 15 %. Kritérium pro non-inferioritu bylo splněno u PFS i OS s horní hranicí 95% intervalu spolehlivosti pro související poměry rizik s hodnotami nižšími než 1,176 (tabulka 11).
Tabulka 11: Analýzy non-inferiority týkající se přežití bez progrese a celkového přežití v randomizované studii nemalobuněčného karcinomu plic (populace intent-to-treat)
| Parametr účinnosti | Nanočástice složené z lidského sérového albuminu a paklitaxelu (100 mg/m2/týden) + karboplatina (n = 521) | Paklitaxel v rozpustné formě (200 mg/m2 každé 3 týdny) + karboplatina (n = 531) | ||||||
|---|---|---|---|---|---|---|---|---|
| Přežití bez progresea (nezávislé hodnocení) | ||||||||
| Úmrtí nebo progrese, n (%) | 429 (82 %) | 442 (83 %) | ||||||
| Medián PFS (95% CI) (měsíce) | 6,8 (5,7; 7,7) | 6,5 (5,7; 6,9) | ||||||
| HRA/T (95% CI) | 0,949 (0,830; 1,086) | |||||||
| Celkové přežití | ||||||||
| Počet úmrtí, n (%) | 360 (69 %) | 384 (72 %) | ||||||
| Medián OS (95% CI) (měsíce) | 12,1 (10,8; 12,9) | 11,2 (10,3; 12,6) | ||||||
| HRA/T (95,1% CI) | 0,922 (0,797; 1,066) | |||||||
CI = interval spolehlivosti; HRA/T = poměr rizik nanočástic složených z lidského sérového albuminu a paklitaxelu/karboplatiny a paklitaxelu v rozpustné formě/karboplatiny;
pA/pT = poměr míry odpovědi nanočástic složených z lidského sérového albuminu a paklitaxelu/karboplatiny a paklitaxelu v rozpustné formě/karboplatiny
a Podle metodologických kritérií EMA pro cílový parametr PFS nebyla chybějící pozorování nebo zahájení následné nové terapie použita pro cenzorování.
Pediatrická populace
Bezpečnost a účinnost u pediatrických pacientů nebyla stanovena (viz bod 4.2).
Studie ABI-007-PST-001, multicentrická, otevřená, dávku zjištující studie fáze 1/2 k vyhodnocení bezpečnosti, snášenlivosti a předběžné účinnosti nanočástic složených z lidského sérového albuminu a paklitaxelu podávaného jednou týdně pediatrickým pacientům s rekurentními nebo refrakterními solidními nádory, zahrnovala celkem 106 pacientů ve věku ≥ 6 měsíců až ≤ 24 let.
Fáze 1 studie zahrnovala celkem 64 pacientů ve věku od 6 měsíců do méně než 18 let a během ní byla zjištěna maximální tolerovaná dávka (MTD) 240 mg/m2 při podávání intravenózní infuzí po dobu
30 minut 1., 8. a 15. den každého 28denního cyklu.
Do fáze 2 k posouzení protinádorové aktivity vyhodnocené podle míry celkové odpovědi (ORR) bylo zařazeno celkem 42 pacientů za použití Simonova dvouúrovňového mini-maximálního designu, kteří byli ve věku od 6 měsíců do 24 let a měli rekurentní nebo refrakterní Ewingův sarkom, neuroblastom nebo rhabdomyosarkom. Z těchto 42 pacientů byl 1 pacient ve věku < 2 roky, 27 pacientů bylo ve věku ≥ 2 až < 12 let, 12 pacientů bylo ve věku ≥ 12 až < 18 let a 2 dospělí pacienti byli ve věku ≥ 18 až 24 let.
Medián počtu cyklů podaných pacientům byl 2 cykly při MTD. Ze 41 pacientů způsobilých k posouzení účinnosti v úrovni 1 měl jeden pacient ve skupině s rhabdomyosarkomem (n = 14) potvrzenou částečnou odpověď (PR), která vedla k 7,1 % ORR (95% CI: 0,2; 33,9). Nebyla pozorována potvrzená úplná odpověď (CR) nebo PR ve skupině s Ewingovým sarkomem (n = 13) ani ve skupině s neuroblastomem (n = 14). Ani jedno léčebné rameno nepokračovalo do úrovně 2, protože požadavek stanovený protokolem, podle něhož musí mít ≥ 2 pacienti potvrzenou odpověď, nebyl splněn.
Výsledky mediánu celkového přežití, včetně 1ročního období sledování, byly 32,1 týdne (95% CI: 21,4; 72,9) u skupiny s Ewingovým sarkomem, 32,0 týdne (95% CI: 12, nebyl stanoven) u skupiny s neuroblastomem a 19,6 týdne (95% CI: 4; 25,7) u skupiny s rhabdomyosarkomem.
Celkový bezpečnostní profil nanočástic složených z lidského sérového albuminu a paklitaxelu u pediatrických pacientů byl v souladu se známým bezpečnostním profilem nanočástic složených z lidského sérového albuminu a paklitaxelu u dospělých (viz bod 4.8). Na základě těchto výsledků bylo stanoveno, že nanočástice složené z lidského sérového albuminu a paklitaxelu v monoterapii nemají významnou klinickou aktivitu ani přínos z hlediska přežití, které by byly důvodem k dalšímu vývoji u pediatrické populace.
5.2 Farmakokinetické vlastnosti
Farmakokinetika celkově podaného paklitaxelu ve formě nanočástic složených z lidského sérového albuminu a paklitaxelu, podaného v dávkách 80 až 375 mg/m2 v infuzích trvajících 30 a 180 minut, byla stanovena v klinických studiích. Expozice paklitaxelu (křivka AUC) stoupala lineárně od 2 653 do 16 736 ng.hod/ml při dávkování od 80 do 300 mg/m2.
Ve studii pacientů s pokročilými solidními tumory byly srovnávány farmakokinetické charakteristiky paklitaxelu po intravenózní aplikaci nanočástic složených z lidského sérového albuminu a paklitaxelu v dávce 260 mg/m2 po dobu 30 minut s charakteristikami paklitaxelu v rozpustné formě v dávce 175 mg/m2, podávaného injekcí po dobu 3 hodin. Z nonkompartmentové farmakokinetické analýzy vyplývá, že plazmatická clearance paklitaxelu ve formě nanočástic složených z lidského sérového albuminu a paklitaxelu byla větší (43 %) než po injekci paklitaxelu v rozpustné formě, a také zde byl vyšší distribuční objem (53 %). Terminální poločasy se nelišily.
Ve studii s opakovaným podáváním provedené u 12 pacientů, kterým byly intravenózně podávány nanočástice složené z lidského sérového albuminu a paklitaxelu v dávce 260 mg/m2, byla variabilita mezi pacienty v AUC 19 % (rozmezí = 3,21 % – 37,70 %). Nebyla prokázána kumulace paklitaxelu při vícenásobných léčebných kúrách.
Distribuce
Po podání nanočástic složených z lidského sérového albuminu a paklitaxelu pacientům se solidními tumory se paklitaxel rovnoměrně distribuuje do krevních buněk a plazmy a ve vysoké míře se váže na bílkoviny krevní plazmy (94 %).
Vazba paklitaxelu na bílkoviny po podání nanočástic složených z lidského sérového albuminu a paklitaxelu byla stanovena ultrafiltrací v rámci intraindividuální srovnávací studie. Frakce volného paklitaxelu byla signifikantně vyšší u nanočástic složených z lidského sérového albuminu a paklitaxelu (6,2 %) než u paklitaxelu v rozpustné formě (2,3 %). To vedlo k signifikantně vyšší expozici volnému paklitaxelu u nanočástic složených z lidského sérového albuminu a paklitaxelu ve srovnání s paklitaxelem v rozpustné formě, přestože celková expozice je srovnatelná. To je pravděpodobně způsobeno tím, že paklitaxel není zachycen v Cremophor EL micelách, jak je tomu u paklitaxelu v rozpustné formě. Z publikované literatury vyplývá, že studie in vitro, které zkoumaly vazbu na bílkoviny lidského séra (za použití paklitaxelu v rozmezí koncentrací od 0,1 do 50 μg/ml), naznačují, že přítomnost cimetidinu, ranitidinu, dexametazonu či difenhydraminu neovlivnila vazbu paklitaxelu na bílkoviny.
Z populační farmakokinetické analýzy vyplývá, že celkový distribuční objem je přibližně 1 741 l; velký distribuční objem naznačuje rozsáhlou extravaskulární distribuci a/nebo vazbu paklitaxelu ve tkáních.
Biotransformace a eliminace
Z publikované literatury dále vyplývá, že studie in vitro prováděné s mikrozomy lidských jater a vzorky tkání prokázaly, že paklitaxel je metabolizován především na 6α-hydroxypaklitaxel a na dva vedlejší metabolity, 3’-p-hydroxypaklitaxel a 6α-3’-p-dihydroxypaklitaxel. Tvorbu těchto hydroxylovaných metabolitů katalyzují CYP2C8, CYP3A4, respektive oba typy izoenzymů CYP2C8 i CYP3A4.
U pacientů s metastazujícím karcinomem prsu byla po 30minutové infuzi nanočástic složených z lidského sérového albuminu a paklitaxelu v dávce 260 mg/m2 průměrná hodnota kumulativní exkrece nezměněné léčivé látky močí 4 % z celkové podané dávky; méně než 1 % bylo vyloučeno močí ve formě metabolitů 6α-hydroxypaklitaxelu a 3’-p-hydroxypaklitaxelu, což naznačuje rozsáhlou non-renální clearance. Paklitaxel se eliminuje zejména metabolismem v játrech a biliární exkrecí.
Při klinickém rozmezí dávek 80 až 300 mg/m2 se průměrná plazmatická clearance paklitaxelu pohybuje v rozmezí 13 až 30 l/h/m2 a průměrný terminální poločas se pohybuje v rozmezí 13 až 27 hodin.
Porucha funkce jater
Vliv poruchy funkce jater na populační farmakokinetiku nanočástic složených z lidského sérového albuminu a paklitaxelu byl studován u pacientů s pokročilými solidními tumory. Do této analýzy byli zahrnuti pacienti s normální funkcí jater (n = 130) a preexistující lehkou (n = 8), středně těžkou (n = 7) nebo těžkou (n = 5) poruchou funkce jater (podle kritérií Organ Dysfunction Working Group NCI). Výsledky prokazují, že lehká porucha funkce jater (celkový bilirubin > 1 až ≤ 1,5 x ULN) nemá klinicky významný vliv na farmakokinetiku paklitaxelu. U pacientů se středně těžkou (celkový bilirubin > 1,5 až ≤ 3 x ULN) nebo těžkou (celkový bilirubin > 3 až ≤ 5 x ULN) poruchou funkce jater dochází k poklesu maximální míry eliminace paklitaxelu o 22 % až 26 % a ke zvýšení průměrné AUC paklitaxelu přibližně o 20 % ve srovnání s pacienty s normální funkcí jater. Porucha funkce jater nemá žádný účinek na průměrnou Cmax paklitaxelu. Kromě toho je eliminace paklitaxelu nepřímo úměrná množství celkového bilirubinu a přímo úměrná množství sérového albuminu.
Farmakokinetické/farmakodynamické modelování naznačuje, že neexistuje žádná korelace mezi funkcí jater (stanovenou počáteční hladinou albuminu nebo hladinou celkového bilirubinu) a neutropenií po úpravě na expozici nanočásticím složeným z lidského sérového albuminu a paklitaxelu.
Nejsou dostupné farmakokinetické údaje pro pacienty s celkovým bilirubinem > 5 x ULN ani pro pacienty s metastazujícím adenokarcinomem pankreatu (viz bod 4.2).
Porucha funkce ledvin
Do populační farmakokinetické analýzy byli zahrnuti pacienti s normální funkcí ledvin (n = 65) a preexistující lehkou (n = 61), středně těžkou (n = 23) nebo těžkou (n = 1) poruchou funkce ledvin (podle kritérií FDA 2010 – draft FDA guidance criteria 2010). Lehká až středně těžká porucha funkce ledvin (clearance kreatininu ≥ 30 až < 90 ml/min) nemá žádný klinicky významný účinek na maximální míru eliminace a systémovou expozici (AUC a Cmax) paklitaxelu. Farmakokinetické údaje pro pacienty s těžkou poruchou funkce ledvin jsou nedostatečné a pro pacienty v terminálním stadiu selhání ledvin nejsou dostupné.
Starší osoby
Do populační farmakokinetické analýzy pro nanočástice složené z lidského sérového albuminu a paklitaxelu byli zahrnuti pacienti ve věkovém rozmezí od 24 do 85 let. Bylo prokázáno, že věk nemá významný vliv na maximální rychlost eliminace a systémovou expozici (AUC a Cmax) paklitaxelu.
Farmakokinetické/farmakodynamické modely s využitím údajů od 125 pacientů s pokročilými solidními nádory naznačují, že pacienti ve věku ≥ 65 let mohou být náchylnější k rozvoji neutropenie během prvního léčebného cyklu, ačkoliv plazmatická expozice paklitaxelu není ovlivněna věkem.
Pediatrická populace
Farmakokinetika paklitaxelu po 30 minutách intravenózního podávání v dávkách 120 mg/m2 až
270 mg/m2 byla stanovena u 64 pacientů (2 až ≤ 18 let) ve fázi 1 studie fáze 1/2 u rekurentních nebo refrakterních pediatrických solidních nádorů. Po zvýšení dávky ze 120 na 270 mg/m2 byla průměrná AUC(0-inf) paklitaxelu v rozsahu od 8 867 do 14 361 ng*h/ml a Cmax v rozsahu od 3 488 do
8 078 ng/ml.
Vrcholové hodnoty expozice léku při normalizované dávce byly srovnatelné v celém zkoumaném rozsahu dávek; nicméně hodnoty celkové expozice léku při normalizované dávce byly srovnatelné pouze při dávkách od 120 mg/m2 do 240 mg/m2; s nižší AUC∞ při normalizované dávce na úrovni 270 mg/m2. Při MTD 240 mg/m2 byla průměrná CL 19,1 l/h a průměrný terminální poločas byl 13,5 hodiny.
U dětských a dospívajících pacientů se expozice paklitaxelu zvyšovala s vyššími dávkami a týdenní expozice léku byla vyšší než u dospělých pacientů.
Ostatní vnitřní faktory
Populační farmakokinetické analýzy pro nanočástice složené z lidského sérového albuminu a paklitaxelu naznačují, že pohlaví, rasa (Asijci versus běloši) a typ solidního tumoru nemají klinicky významný vliv na systémovou expozici (AUC a Cmax) paklitaxelu. Pacienti s tělesnou hmotností 50 kg měli AUC paklitaxelu přibližně o 25 % nižší než ti, kteří vážili 75 kg. Klinický význam těchto zjištění není jasný.
5.3 Předklinické údaje vztahující se k bezpečnosti
Kancerogenní potenciál paklitaxelu dosud nebyl studován. Z publikované literatury však vyplývá, že paklitaxel podávaný v klinických dávkách je potenciálně kancerogenní a genotoxický na základě farmakodynamického mechanismu jeho působení. Paklitaxel vykazuje klastogenní účinky in vitro (chromozomové aberace lidských lymfocytů) a in vivo (mikrojaderný test u myší). Bylo prokázáno, že paklitaxel je genotoxický in vivo (mikrojaderný test u myší), nezpůsobil však mutagenitu v Amesově testu nebo v testu genové mutace hypoxanthin-guanin fosforibosyltransferázy v buněčné linii ovariálních buněk křečíka čínského (CHO/HGPRT).
Paklitaxel v dávkách nižších, než je léčebná dávka pro člověka, byl spojen s nízkou fertilitou, zjištěnou při podávání potkaním samcům a samicím před a při páření, a fetální toxicitou u potkanů. Studie s nanočásticemi složenými z lidského sérového albuminu a paklitaxelu prováděné na zvířatech prokázaly nevratné toxické účinky na samčí reprodukční orgány při klinicky relevantních hladinách expozice.
Paklitaxel a/nebo jeho metabolity se vylučují do mléka laktujících potkaních samic. Poté, co byl potkanům 9. a 10. den po vrhu intravenózně podán radioaktivně značený paklitaxel, byla koncentrace radioaktivních látek v mléku vyšší než v plazmě a poklesla souběžně s poklesem koncentrace v plazmě.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Roztok lidského albuminu (obsahuje natrium-oktanoát a acetyltryptofan).
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřené injekční lahvičky
3 roky
Stabilita rekonstituované disperze v injekční lahvičce
Chemická a fyzikální stabilita po otevření před použitím byla prokázána na dobu 7 dnů při 2 °C až 8 °C při uchovávání v krabičce, když byl přípravek chráněn před světlem.
Stabilita rekonstituované disperze v infuzním vaku
Chemická a fyzikální stabilita po otevření před použitím byla prokázána na dobu 7 dnů při 2 °C až 8 °C, a poté 8 hodin při 25 °C, když byl přípravek chráněn před světlem.
Z mikrobiologického hlediska však má být přípravek použít okamžitě po rekonstituci a naplnění infuzních vaků, pokud způsob rekonstituce a plnění infuzních vaků nevyloučí riziko mikrobiální kontaminace. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele.
Celková kombinovaná doba uchovávání rekonstituovaného přípravku v injekční lahvičce a v infuzním vaku, pokud je uchováván v chladu a chráněn před světlem, je 7 dní. Infuzní vak poté může být uchováván při teplotě do 25 °C po dobu 8 hodin.
6.4 Zvláštní opatření pro uchovávání
Neotevřené injekční lahvičky
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem. Mráz ani chlad nemají nepříznivý vliv na stabilitu přípravku. Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání.
Rekonstituovaná disperze
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
50ml injekční lahvička (bezbarvé sklo třídy 1) se zátkou (brombutylová pryž) a hliníkovým odtrhovacím uzávěrem s červeným polypropylenovým diskem obsahující 100 mg paklitaxelu ve formě nanočástic vázaných na albumin.
Balení obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Opatření pro přípravu a podávání
Paklitaxel je cytotoxická protinádorová léčivá látka. Stejně jako u ostatních potenciálně toxických sloučenin je při zacházení s přípravkem Alsicrosa nutná zvýšená opatrnost. Doporučuje se používat rukavice, ochranné brýle a ochranný oděv. Dojde-li ke kontaktu disperze s kůží, je třeba zasažené místo neprodleně a důkladně omýt vodou a mýdlem. Jestliže dojde ke kontaktu disperze se sliznicemi, je nutné je důkladně opláchnout vodou. Přípravek Alsicrosa musí připravovat a podávat pouze pracovník patřičně vyškolený pro zacházení s cytotoxickými látkami. S přípravkem Alsicrosa nesmějí pracovat těhotné ženy.
Z důvodu možné extravazace se doporučuje v průběhu podávání přípravku pozorně sledovat místo infuze, zda nedochází k infiltraci tkání při podávání léčivého přípravku. Omezení trvání doby infuze přípravku Alsicrosa na 30 minut podle doporučení snižuje pravděpodobnost vzniku nežádoucích účinků spojených s infuzí.
Rekonstituce a podávání přípravku
Přípravek Alsicrosa je dodáván jako sterilní lyofilizovaný prášek k rekonstituci před použitím. Jeden mililitr disperze po rekonstituci obsahuje 5 mg paklitaxelu ve formě nanočástic vázaných na albumin.
Injekční lahvička 100 mg: Sterilní injekční stříkačkou je třeba pomalu, nejméně po dobu 1 minuty, vstřikovat do injekční lahvičky s přípravkem Alsicrosa 20 ml infuzního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9 %).
Roztok má dopadat na vnitřní stěnu injekční lahvičky. Roztok se nesmí vstřikovat přímo na prášek, způsobilo by to napěnění.
Po dokončení vstřikování roztoku nechte injekční lahvičku stát nejméně 5 minut, aby se prášek důkladně navlhčil. Poté injekční lahvičkou jemně a pomalu otáčejte a/nebo převracejte po dobu nejméně 2 minut, dokud se všechen prášek zcela nerozpustí. Dbejte, aby se nevytvořila pěna. Jestliže dojde k napěnění či shluknutí, musí se disperze nechat alespoň 15 minut odstát, než pěna opadne.
Rekonstituovaná disperze má být mléčná a homogenní, bez viditelných sraženin. Může dojít k drobnému usazování rekonstituované disperze. Jestliže jsou vidět sraženiny či usazeniny, injekční lahvičku znovu jemně převracejte, aby se před použitím zajistila kompletní redisperze.
Zkontrolujte, zda disperze v injekční lahvičce neobsahuje částice. Nepodávejte rekonstituovanou disperzi, pokud jsou v injekční lahvičce viditelné částice.
Přesný celkový objem dávky diperze o koncentraci 5 mg/ml pro pacienta je třeba vypočítat a příslušné množství rekonstituovaného přípravku Alsicrosa vstříknout do prázdného sterilního vaku pro intravenózní infuzi z PVC nebo jiného materiálu.
Použití zdravotnických prostředků obsahujících silikonový olej jako lubrikant (tj. injekčních stříkaček nebo vaků pro intravenózní infuzi) k rekonstituci a podání přípravku Alsicrosa může mít za následek tvorbu bílkovinných vláken. Podávejte přípravek Alsicrosa pomocí infuzního setu s vestavěným 15 μm filtrem, abyste se vyvarovali podání těchto vláken. Použití 15 μm filtru odstraní vlákna a nezmění fyzikální ani chemické vlastnosti rekonstituovaného přípravku.
Použití filtrů s velikostí pórů menší než 15 μm může vést k ucpání filtru.
Pro přípravu či podávání infuzí přípravku Alsicrosa není nutné použití speciální nádoby nebo soupravy bez dioktyl-ftalátu (bis(2-ethylhexyl) ftalátu (DEHP)).
Po podání se doporučuje propláchnout intravenózní linku injekčním roztokem chloridu sodného o koncentraci 9 mg/ml (0,9 %), aby bylo zajištěno podání celé dávky.
Veškerý nepoužitý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
EVER Valinject GmbH
Oberburgau 3
4866 Unterach am Attersee
Rakousko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
44/615/24-C
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18. 8. 2026
10. DATUM REVIZE TEXTU
- 18. 8. 2026