

Souhrn údajů o přípravku (SPC) - XEMBIFY 200 MG/ML
1. NÁZEV PŘÍPRAVKU
Xembify 200 mg/ml roztok pro subkutánní injekci
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Immunoglobulinum humanum normale (SCIg)
Jeden ml obsahuje:
Immunoglobulinum humanum normale 200 mg
(čistota: nejméně 98 % tvoří imunoglobulin typu G (IgG))
Jedna injekční lahvička o objemu 5 ml obsahuje: immunoglobulinum humanum normale 1 g.
Jedna injekční lahvička o objemu 10 ml obsahuje: immunoglobulinum humanum normale 2 g
Jedna injekční lahvička o objemu 20 ml obsahuje: immunoglobulinum humanum normale 4 g
Jedna injekční lahvička o objemu 50 ml obsahuje: immunoglobulinum humanum normale 10 g
Zastoupení podtříd IgG (přibližné hodnoty):
IgG1............. 62 %
IgG2............. 30 %
IgG3............. 4,3 %
IgG4............. 3,2 %
Maximální obsah IgA je 160 mikrogramů/ml.
Vyrobeno z plazmy lidských dárců.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Roztok pro subkutánní injekci.
Roztok je čirý až slabě opalescentní a bezbarvý nebo bledě žlutý nebo světle hnědý.
Přípravek Xembify má přibližnou osmolalitu v rozmezí od 280 do 404 mOsmol/kg a pH v rozmezí od 4,1 do 4,8.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Substituční léčba dospělých, dětí a dospívajících (0-18 let) u:
- Syndromů primárního imunodeficitu (Primary Immunodeficiency Syndromes, PID) s poruchou tvorby protilátek (viz bod 4.4).
- Hypogamaglobulinémie a rekurentních bakteriálních infekcí u pacientů s chronickou lymfocytární leukémií (Chronic Lymphocytic Leukaemia, CLL), u kterých selhala profylaktická léčba antibiotiky nebo je kontraindikována.
- Hypogamaglobulinémie a rekurentních bakteriálních infekcí u pacientů s mnohočetným myelomem (Multiple Myeloma, MM).
- Hypogamaglobulinémie u pacientů před a po alogenní transplantaci hematopoetických kmenových buněk (haematopoietic stem cell transplantation, HSCT).
4.2 Dávkování a způsob podání
Substituční léčba musí být zahájena a monitorována pod dohledem lékaře se zkušenostmi s léčbou imunodeficience.
Dávkování
Velikost dávky a režim dávkování závisí na indikaci.
Substituční léčba
Přípravek musí být podáván subkutánně.
V rámci substituční léčby může být nutné dávku každého pacienta stanovit individuálně v závislosti na farmakokinetické a klinické odpovědi. Následující režim dávkování může sloužit jako návod.
Režim dávkování je třeba upravit tak, aby bylo dosaženo minimální hladiny IgG (měřená před další infuzí) nejméně 5-6 g/l s cílem dosažení hladin IgG v séru v rámci normálního referenčního rozmezí vzhledem k věku. Může být nutné podat nasycovací dávku alespoň 0,2 až 0,5 g/kg (1 až 2,5 ml/kg) tělesné hmotnosti. Dávku může být nutné rozdělit do několika dnů, s maximální denní dávkou 0,1 až 0,15 g/kg tělesné hmotnosti.
Po dosažení rovnovážného stavu hladin IgG jsou udržovací dávky podávány v opakovaných intervalech (přibližně jednou týdně) s cílem dosažení kumulativní měsíční dávky řádově 0,4 až 0,8 g/kg tělesné hmotnosti. Každou jednotlivou dávku může být potřeba injekčně podat do různých anatomických míst.
Minimální hladiny mají být měřeny a hodnoceny v souvislosti s výskytem infekcí. Ke snížení četnosti infekcí může být nezbytné zvýšit dávku a usilovat o dosažení vyšších minimálních hladin.
Starší pacienti
Vzhledem k tomu, že je dávka určena tělesnou hmotností a přizpůsobena klinickému obrazu výše uvedených onemocnění, nepovažuje se dávkování u starší populace za odlišné od dávkování u pacientů ve věku 18 až 65 let.
V klinických studiích byl přípravek Xembify hodnocen u 5 subjektů s PID ve věku > 65 let a nebyla nutná žádná specifická úprava dávky pro dosažení požadovaných hladin IgG v séru.
Pediatrická populace
Vzhledem k tomu, že dávkování je pro každou indikaci stanoveno na základě tělesné hmotnosti a je upravováno podle klinického obrazu indikací v rámci substituční léčby, dávkování u dětí a dospívajících (0-18 let) se neliší od dávkování pro dospělé.
Přípravek Xembify byl hodnocen u 43 pediatrických subjektů s PID ve věku od 2 do 16 let (včetně), z nichž 28 subjektů bylo ve věku 12 let nebo mladších. U dětí nebyly potřebné žádné specifické úpravy dávky pro dosažení požadovaných hladin IgG v séru.
Způsob podání
Pouze k subkutánnímu podání.
Subkutánní infuze v rámci domácí léčby musí být zahájena a monitorována zdravotnickým pracovníkem se zkušenostmi s vedením pacientů během domácí léčby. Lze použít infuzní pumpy vhodné pro subkutánní podání imunoglobulinů. Pacient nebo ošetřovatel musí být seznámen s použitím infuzní pumpy, infuzních technik, vedením deníku léčby a s opatřeními, která mají být přijata v případě závažných nežádoucích účinků.
Injekce přípravku Xembify může být podána do míst jako je břicho, stehno, horní část paže a laterální část kyčle. Doporučená počáteční rychlost infuze závisí na individuálních potřebách pacienta. Úprava rychlosti infuze a objemu infuze v každém místě aplikace závisí na snášenlivosti pacienta.
Doporučuje se použít počáteční rychlost podávání 10 ml/h/místo infuze. Pokud je dobře snášena (viz bod 4.4), lze u prvních dvou infuzí rychlost podání zvyšovat v intervalech nejméně 10 minut maximálně na 20 ml/h/místo infuze pro pediatrické pacienty a maximálně na 25 ml/h/místo pro dospělé pacienty.
Pokud je tato rychlost infuze po dobu dvou infuzí dobře tolerována (viz bod 4.4), může být postupně zvýšena na 35 ml/hod/místo.
Souběžně lze použít více než jednu pumpu. Množství přípravku podaného infuzí do konkrétního místa se liší. U kojenců a dětí lze místa infuze měnit pokaždé po podání 5-15 ml. U dospělých lze dávky nad 30 ml rozdělit podle preferencí pacienta. Počet míst pro podání infuze není omezen. Vzdálenost mezi místy podání infuze má být nejméně 5 cm. Místa podání infuzí je třeba střídat a vyhnout se kostním prominencím.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 (viz bod 4.4). Přípravek Xembify se nesmí podávat intravaskulárně nebo intramuskulárně.
Pacienti, kteří měli anafylaktickou nebo závažnou systémovou reakci po podání lidského imunoglobulinu.
Pacienti s nedostatkem IgA s protilátkami proti IgA a anamnézou hypersenzitivity na léčbu lidským imunoglobulinem.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Z důvodu zlepšení sledovatelnosti biologických léčivých přípravků se má přesně zaznamenat název a číslo šarže podaného přípravku.
Náhodné podání přípravku Xembify do krevní cévy může u pacienta vyvolat šok.
Je třeba důsledně dodržovat doporučenou rychlost infuze uvedenou v bodě 4.2. Po dobu podávání infuze je třeba pacienty monitorovat a pečlivě sledovat výskyt jakýchkoliv nežádoucích příznaků.
Určité nežádoucí účinky se mohou objevovat častěji u pacientů, kterým je podáván normální lidský imunoglobulin poprvé nebo, ve vzácných případech, pokud se přípravek obsahující normální lidský imunoglobulin mění nebo pokud uběhla dlouhá doba od předchozí infuze.
Případným komplikacím lze často předejít pokud:
- zpočátku aplikujete přípravek pomalu (nepřekračujte 25 ml/hod/místo);
- ujistěte se, že pacienti jsou pečlivě sledováni pro případný výskyt jakýchkoli nežádoucích účinků během celé doby podání infuze. Především, pacienti, kterým nebyl dosud aplikován normální lidský imunoglobulin, pacienti, kteří přešli z alternativního přípravku nebo pacienti, u kterých uplynul dlouhý časový interval od předchozí infuze, musí být během první aplikace infuze a hodinu po aplikaci první infuze sledováni v nemocnici, aby se zachytily případné nežádoucí účinky.
Všichni ostatní pacienti musí být sledováni nejméně po dobu 20 minut po podání.
V případě výskytu nežádoucího účinku je nutné buď snížení rychlosti podávání infuze, nebo zastavení infuze. Potřebná léčba závisí na povaze a závažnosti nežádoucího účinku. Reakce alergického nebo anafylaktického typu vyžadují okamžité ukončení podávání.
V případě šoku má být léčba vedena podle standardních léčebných doporučení pro léčbu šoku.
Hypersenzitivita
Pravé alergické reakce jsou vzácné. Mohou se objevit zejména u pacientů s anti-IgA protilátkami, tito pacienti mají být léčeni zvlášť opatrně. Pacienti s anti-IgA protilátkami, u nichž je léčba subkutánními IgG přípravky jedinou možností, mají být léčeni přípravkem Xembify pouze pod důkladným lékařským dohledem.
Vzácně může normální lidský imunoglobulin vyvolat pokles krevního tlaku s anafylaktickou reakcí, dokonce i u pacientů, kteří předchozí léčbu normálním lidským imunoglobulinem dobře tolerovali.
Tromboembolie
S použitím imunoglobulinů jsou spojovány arteriální a venózní tromboembolické příhody zahrnující infarkt myokardu, cévní mozkovou příhodu, hlubokou žilní trombózu a plicní embolii. Před podáním imunoglobulinů mají být pacienti dostatečně hydratováni. Opatrnost je třeba u pacientů s již existujícím rizikem výskytu trombotické příhody (jako je užívání estrogenů, pokročilý věk, hypertenze, diabetes mellitus a anamnéza vaskulárního onemocnění nebo trombotických epizod, pacienti se získanými nebo vrozenými trombofilními poruchami, dlouhodobě imobilizovaní pacienti, pacienti s těžkou hypovolemií, pacienti s onemocněními, která zvyšují viskozitu krve).
Pacienti mají být informováni o prvních příznacích tromboembolických příhod, mezi které patří dušnost, bolest a otok končetiny, fokální neurologické deficity a bolest na hrudníku a mají být poučeni, aby při výskytu těchto příznaků ihned kontaktovali svého lékaře.
Syndrom aseptické meningitidy (Aseptic Meningitis Syndrome, AMS)
V souvislosti se subkutánní léčbou imunoglobuliny byl hlášen syndrom aseptické meningitidy; příznaky se zpravidla objevují během několika hodin až 2 dní po léčbě. Vyšší výskyt AMS byl pozorován častěji u žen než u mužů. AMS je charakterizován následujícími známkami a příznaky: závažné bolesti hlavy, ztuhlá šíje, ospalost, horečka, světloplachost, nauzea a zvracení. Pacienti se známkami a příznaky AMS mají být důkladně neurologicky vyšetřeni, včetně vyšetření mozkomíšního moku, aby byly vyloučeny jiné příčiny meningitidy. Přerušení léčby imunoglobulinem může během několika dní vést k remisi AMS bez následků.
Pacienti musí být informováni o prvních příznacích AMS. AMS se může vyskytovat častěji v souvislosti s vysokými dávkami a/nebo vysokou rychlostí infuze.
Renální dysfunkce/selhání
U pacientů léčených imunoglobulinem byly hlášeny závažné renální nežádoucí účinky, zejména u přípravků obsahujících sacharózu (přípravek Xembify sacharózu neobsahuje). Tyto účinky zahrnují akutní selhání ledvin, akutní tubulární nekrózu, proximální tubulární nefropatii a osmotickou nefrózu. Mezi faktory, které zvyšují riziko renálních komplikací, patří mimo jiné již existující renální insuficience, diabetes mellitus, hypovolémie, souběžné podávání nefrotoxických léčivých přípravků, věk nad 65 let, sepse, hyperviskozita a paraproteinémie.
Pacienti s poruchou funkce ledvin mají být rovněž sledováni, zejména pacienti s již existující renální insuficiencí nebo s rizikem akutního selhání ledvin.
Interference se sérologickými testy
Po injekční aplikaci imunoglobulinu může v krvi pacienta dojít k přechodnému vzestupu pasivně přenesených protilátek, a tím ke vzniku zavádějících pozitivních výsledků sérologických testů.
Pasivní přenos protilátek proti erytrocytárním antigenům, například A, B, D, může ovlivnit některé sérologické testy na protilátky proti červeným krvinkám, například přímý antiglobulinový test (direct antiglobulin test, PAT, přímý Coombsův test). V případě vysokých dávek nebo krevních skupin jiných než 0 může dojít k hemolýze, proto je doporučeno monitorování.
Přenosná agens
Standardní opatření zabraňující přenosu infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují pečlivý výběr dárců, testování jednotlivých odběrů krve a plazmatických poolů na specifické ukazatele infekce a účinné výrobní kroky, při nichž jsou inaktivovány nebo odstraněny viry. Přes všechna tato opatření při přípravě léků vyráběných z lidské krve nebo plazmy nelze možnost přenosu infekčních agens zcela vyloučit. To platí i pro jakékoli neznámé nebo vznikající viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, například u viru lidské imunodeficience (HIV), viru hepatitidy B (HBV) a viru hepatitidy C (HCV), a u neobaleného viru hepatitidy A (HAV). Přijatá opatření mohou mít omezenou účinnost proti neobaleným virům, například proti parvoviru B19.
Klinické studie znovu potvrdily absenci přenosu hepatitidy A nebo parvoviru B19 imunoglobuliny, předpokládá se, že obsah protilátek ve velké míře přispívá k virové bezpečnosti.
V zájmu pacientů, kterým je přípravek Xembify podáván, se doporučuje zaznamenávat název a číslo šarže aplikovaného přípravku z důvodů zabezpečení spojení mezi pacientem a číslem šarže přípravku.
Pediatrická populace
Uvedená upozornění a opatření platí jak pro dospělé, tak pro děti.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Živé oslabené virové vakcíny
Po podání imunoglobulinu může dojít ke snížení účinnosti živých oslabených virových vakcín, jako jsou vakcíny proti spalničkám, zarděnkám, příušnicím a planým neštovicím; po dobu minimálně 6 týdnů až 3 měsíců. Mezi podáním tohoto přípravku a očkováním živou oslabenou virovou vakcínou by měl uplynout interval 3 měsíců. V případě vakcíny proti spalničkám může toto snížení účinnosti trvat až 1 rok. Z tohoto důvodu u pacientů očkovaných vakcínou proti spalničkám by měla být zkontrolována hladina protilátek.
Pediatrická populace
Uvedené interakce platí jak pro dospělé, tak pro pediatrickou populaci.
Starší pacienti
Uvedené interakce platí pro starší pacienty.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost aplikace tohoto přípravku těhotným ženám nebyla ověřena v kontrolovaných klinických studiích, proto má být u těhotných a kojících žen podáván jen s velkou opatrností.
U imunoglobulinových přípravků bylo prokázáno, že procházejí placentou, ve třetím trimestru ve zvýšené míře. Klinické zkušenosti s imunoglobuliny nepředpokládají škodlivé účinky na průběh těhotenství nebo na plod či novorozence.
Kojení
Imunoglobuliny se vylučují do mateřského mléka a mohou přispět k ochraně novorozence před patogeny, které do organismu vstupují sliznicemi.
Fertilita
Klinické zkušenosti s imunoglobuliny nepředpokládají škodlivé účinky na fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Xembify má malý vliv na schopnost řídit a obsluhovat stroje, např. závrať (viz bod 4.8) Pacienti, u kterých se během léčby vyskytnou nežádoucí účinky, mají s řízením a obsluhou strojů počkat do doby, kdy nežádoucí účinky odezní.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Příležitostně může dojít k výskytu nežádoucích účinků, jako jsou např. zimnice, bolest hlavy, závrať, horečka, zvracení, alergické reakce, nauzea, artralgie, nízký krevní tlak a středně silná bolest v dolní části zad.
Vzácně mohou normální lidské imunoglobuliny vyvolat náhlý pokles krevního tlaku a v jednotlivých případech anafylaktický šok, a to i v případech, kdy se při předchozím podání u pacienta nevyskytly žádné známky hypersenzitivity.
Častý je výskyt lokálních reakcí v místě infuze: otok, bolestivost, zarudnutí, zatvrdnutí tkáně, místní pocit tepla, svědění, modřiny a vyrážka.
Informace o bezpečnosti vzhledem k přenosným agens, viz bod 4.4.
Tabulkový přehled nežádoucích účinků
Bezpečnost subkutánně podávaného přípravku Xembify byla hodnocena ve dvou prospektivních, otevřených, nekontrolovaných multicentrických studiích fáze 3 u 110 mužských nebo ženských subjektů ve věku 2 - 72 let se syndromem primární imunodeficience (PID) dříve léčeným IVIg/SCIg. 49 subjektů bylo v severoamerické studii a 61 subjektů v evropské studii.
V obou studiích ukončilo léčbu přípravkem Xembify osm subjektů z důvodu nežádoucích účinků, všechny byly mírné nebo středně závažné, kromě inkompetence aortální chlopně v důsledku vrozené anomálie.
Následující tabulka používá klasifikaci podle MedDRA systému tříd orgánových systémů (SOC a Preferred Term Level).
Četnost výskytu byly hodnoceny podle následující konvence: Velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000). V každé skupině četnosti jsou nežádoucí účinky seřazeny podle klesající závažnosti (všechny nezávažné).
Četnost nežádoucích účinků (ADRs) spojených s přípravkem Xembify v klinických studiích u 1 % nebo více subjektů a na jednu infuzi
| MedDRA systém tříd orgánových systémů (SOC) | Nežádoucí účinek | Četnost/subjekta (N = 110 subjektů) | Četnost/infuzib (N = 4 098 infuzí) |
|---|---|---|---|
| Infekce a infestace | Rinitida | 3 (2,7 %) časté | 4 (0,0010) méně časté |
| Poruchy nervového systému | Bolest hlavy | 4 (3,6 %) časté | 4 (0,0010) méně časté |
| Gastrointestinální poruchy | Průjem | 3 (2,7 %) časté | 3 (0,0007) vzácné |
| Nauzea | 2 (1,8 %) časté | 2 (0,0005) vzácné | |
| Poruchy kůže a podkožní tkáně | Papula | 2 (1,8 %) časté | 2 (0,0005) vzácné |
| Pruritus | 2 (1,8 %) časté | 2 (0,0005) vzácné | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Artralgie | 3 (2,7 %) časté | 3 (0,0007) vzácné |
| Bolest zad | 3 (2,7 %) časté | 3 (0,0007) vzácné | |
| Celkové poruchy a reakce v místě aplikace | Reakce v místě podání infuze | 35 (31,8 %) velmi časté | 125 (0,0305) časté |
| Pyrexie | 2 (1,8 %) časté | 4 (0,0010) méně časté | |
| Vyšetření | Snížená hladina imunoglobulinu G v krvi | 2 (1,8 %) časté | 2 (0,0005) vzácné |
a Frekvence na subjekt se vypočítá pomocí počtu subjektů s nežádoucími účinky s výjimkou infekcí, u nichž byla alespoň možnost příčinného vztahu s přípravkem Xembify, děleno celkovým počtem subjektů.
b Frekvence na jednu infuzi se vypočítá pomocí počtu infuzí spojených s nežádoucími účinky s výjimkou infekcí, u nichž byla alespoň možnost příčinného vztahu s přípravkem Xembify, děleno celkovým počtem infuzí.
Zkušenosti po uvedení na trh
Během používání přípravku Xembify po jeho uvedení na trh byly identifikovány a hlášeny následující nežádoucí účinky: reakce v místě podání infuze, například erytém a otok, dyspnoe, únava, bolest, nauzea a bolest hlavy. Není vždy možné spolehlivě odhadnout frekvenci těchto reakcí.
Pediatrická populace
Předpokládá se, že frekvence, typ a závažnost nežádoucích účinků u pediatrické populace jsou stejné jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 48
100 41 Praha 10
Webové stránky: www.sukl.cz/nahlasit-nezadouci-ucinek
4.9 Předávkování
Následky předávkování nejsou známy.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hyperimunní séra a imunoglobuliny: imunoglobuliny, normální lidské, pro extravaskulární podání, ATC kód: J06BA01
Mechanismus účinku
Přípravek Xembify poskytuje široké spektrum opsonizačních a neutralizačních protilátek imunoglobulinů G (IgG) proti bakteriálním, virovým, parazitickým a mykoplazmatickým agens a jejich toxinům. Role těchto protilátek a mechanismus účinku přípravku Xembify nejsou plně objasněny.
Farmakodynamické účinky
Normální lidský imunoglobulin obsahuje především imunoglobulin G (IgG) se širokým spektrem protilátek proti různým infekčním agens.
Normální lidský imunoglobulin obsahuje IgG protilátky přítomné v běžné populaci. Obvykle je připravován ze směsné plazmy od minimálně 1 000 dárců. Distribuce podtříd imunoglobulinu G odpovídá jejich distribuci v přirozené lidské plazmě. Odpovídající dávky tohoto léčivého přípravku mohou vrátit abnormální nízké hladiny imunoglobulinu G do normálního rozmezí.
Klinická účinnost u PID
V evropské studii bylo léčeno přípravkem Xembify celkem 61 subjektů se syndromem primární imunodeficience ve věku od 2 let do 69 let a to po dobu až 52 týdnů. Průměrná dávka podaná každý týden byla 125,5 mg/kg tělesné hmotnosti. Během léčebného období tím byly trvale dosaženy minimální hladiny IgG s průměrnou koncentrací 947,64 mg/dl. Subjekty obdržely celkem 3 045 infuzí přípravku Xembify podávaných jednou týdně. Roční míra závažných bakteriálních infekcí (serious bacterial infections, SBI) byla 0,017 na subjekt a rok (jednostranný 99 % horní limit spolehlivosti 0,036), což představovalo jeden subjekt s pneumonií léčený perorálními antibiotiky v ambulantním režimu s vyřešením do 4 dnů.
V severoamerické studii bylo léčeno přípravkem Xembify celkem 49 subjektů se syndromem primární imunodeficience ve věku od 2 let do 72 let po dobu až 24 týdnů. Průměrná dávka podaná každý týden byla 178,9 mg/kg tělesné hmotnosti. Během léčebného období tím byly trvale dosaženy minimální hladiny IgG s průměrnou koncentrací 1 244,84 mg/dl. Subjekty obdržely celkem 1 053 infuzí přípravku Xembify podávaných jednou týdně. Roční míra SBI během léčby přípravkem Xembify byla 0,049 na subjekt a rok (jednostranný 99 % horní limit spolehlivosti 0,110), což představovalo jeden subjekt se sepsí zapříčiněnou kočičím kousnutím.
Pediatrická populace
Bezpečnost a účinnost přípravku Xembify byla u pediatrických subjektů dosud stanovena. Přípravek Xembify byl hodnocen u 28 pediatrických subjektů s PID ve věku od 2 let do 12 let (včetně) a u 15 pediatrických subjektů ve věku od více než 12 let do méně než 17 let. Nebyly zjištěny žádné rozdíly ve farmakokinetice, bezpečnosti a účinnosti léčby ve srovnání s dospělými subjekty. U dětí nebyly potřebné žádné specifické úpravy dávky pro dosažení požadovaných hladin IgG v séru. Mezi dospělými a pediatrickými pacienty s PID nebyly ve studiích zjištěny žádné rozdíly ve farmakodynamických vlastnostech.
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Xembify v indikaci primární imunodeficience u všech podskupin pediatrické populace pro předčasně narozené novorozence a/nebo novorozence narozené v termínu (0-27 dní), kojence a batolata (28 dní až 23 měsíců). Informace o použití u pediatrické populace viz bod 4.2.
Starší pacienti
Nebyly pozorovány žádné celkové rozdíly v bezpečnosti nebo účinnosti u subjektů s PID ve věku > 65 let a subjektů s PID ve věku od 18 do 65 let. V klinických studiích byl přípravek Xembify hodnocen u 5 pacientů s PID ve věku > 65 let.
5.2 Farmakokinetické vlastnosti
Absorpce
Po subkutánním podání přípravku Xembify jsou maximální sérové hladiny dosaženy přibližně po 3 dnech.
Distribuce
Týdenní dávkování
V klinickém hodnocení přípravku Xembify (n = 61) v Evropě dosáhly subjekty trvalých minimálních hladin IgG (medián 909,10 mg/dl) po dobu 52 týdnů, při podávání týdenních dávek s mediánem 113,0 mg/kg tělesné hmotnosti. Údaje z klinického hodnocení přípravku Xembify ukazují, že minimální hladiny IgG v séru lze udržovat dávkovacími režimy od 400 mg do 848 mg/kg tělesné hmotnosti /4 týdny.
Souhrn minimálních koncentrací celkového IgG v ustáleném stavu během předchozího režimu a s.c. fází (populace IgG)
| Minimální koncentrace během předchozího režimu (mg/dl) | Minimální koncentrace během s.c. fáze (mg/dl) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Statistické údaje | Průměr minimálních koncentrací a | Průměr minimálních koncentrací b | Poměr minimálních průměrů, s.c./předchozí režim | |||||||||||||
| n | 59 | 59 | 59 | |||||||||||||
| Průměr±SD | 891,37 ± 165,943 | 947,64 ± 150,262 | 1,078 ± 0,1425 | |||||||||||||
| CV% | 18,6 | 15,9 | 13,22 | |||||||||||||
| Medián | 874,00 | 909,10 | 1,050 | |||||||||||||
| min, max | 516,5; 1 255,0 | 629,2; 1 340,8 | 0,83; 1,54 | |||||||||||||
| Geometrický průměr | 875,96 | 936,48 | 1,069 | |||||||||||||
| Minimální koncentrace během předchozího režimu (mg/dl) | Minimální koncentrace během s.c. fáze (mg/dl) | ||||
|---|---|---|---|---|---|
| Statistické údaje | Průměr minimálních koncentrací a | Průměr minimálních koncentrací b | Poměr minimálních průměrů, s.c./předchozí režim | ||
| |||||
Farmakokinetika přípravku Xembify byla hodnocena ve studii účinnosti a bezpečnosti fáze 3 u 27 dospělých pacientů s PID. Farmakokinetické výsledky jsou uvedeny v tabulce níže.
Farmakokinetické parametry celkového IgG v séru při používání přípravku Xembify (farmakokinetická populace)
| Statistické údaje | Farmakokinetické vlastnosti | ||
|---|---|---|---|
AUC0-7 dní (h*mg/dl) | Cmax (mg/dl) | Tmax (h) | |
| n | 27 | 27 | 27 |
| Průměr (SD) | 177 445,7 (31 081,89) | 1 126,6 (190,11) | 50,78 (44,596) |
| CV% | 18 | 17 | 87,8 |
| Medián | 172 369,0 | 1 080,0 | 68,80 |
| min, max | 132 728; 250 410 | 828; 1 610 | 0,0; 166,8 |
| Geometrický průměr | 175 002,1 | 1 112,2 | |
| 90 % CI pro geometrický průměr | 165 652,5; 184 879,5 | 1 055,1; 1 172,4 | |
| CI = interval spolehlivosti (confidence interval); CV = variační koeficient (coefficient of variation); SD = směrodatná odchylka (standard deviation) | |||
Dávkování jednou týdně, jednou za dva týdny nebo častější (2-7krát týdně)
Farmakokinetická (pharmacokinetic, PK) charakterizace dávkování přípravku Xembify jednou za dva týdny nebo častěji byla prováděna pomocí populačního modelování a simulace založeného na PK. Údaje o koncentraci IgG v séru zahrnovaly 1 841 vzorků od 95 jedinečných pediatrických a dospělých subjektů s PID. Ve srovnání s podáváním jednou týdně PK modelování a simulace předpovídaly, že podávání přípravku Xembify jednou za dva týdny při dvojnásobné týdenní dávce vede k překrývající expozici IgG v celém dvoutýdenním intervalu. PK modelování a simulace zároveň předpovídaly, že u stejné celkové týdenní dávky způsobí infuze přípravku Xembify podávané 2-7krát týdně (časté dávkování) také překrývající se expozici IgG v celém léčebném intervalu.
Eliminace
IgG a komplexy IgG jsou odbourávány v buňkách retikuloendoteliálního systému.
Pediatrická populace
Neexistují teoretické ani pozorované rozdíly v účinku imunoglobulinů u dětí ve srovnání s dospělými.
5.3 Předklinické údaje vztahující se k bezpečnosti
Imunoglobuliny jsou normální složkou lidského těla. Neklinické údaje získané na základě toxikologických testů neodhalily žádné zvláštní riziko pro člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1. Seznam pomocných látek
Glycin (E 640)
Polysorbát 80 (E 433)
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky
Po otevření injekční lahvičky je doporučeno přípravek ihned použít.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
- Přípravek Xembify lze uchovávat při teplotách nepřesahujících 25 °C po dobu až 6 měsíců kdykoli před datem exspirace.
- V den, kdy je přípravek vyjmut z chladničky, napište na místo na krabičce vyhrazené pro „Datum likvidace“ buď datum odpovídající 6 měsícům od téhož dne, nebo datum použitelnosti vytištěné na krabičce, podle toho, co nastane dříve.
- Pokud je přípravek uchováván při pokojové teplotě, nevracejte jej do chladničky. Přípravek použijte do „Datum likvidace“ nebo jej zlikvidujte.
- Chraňte před mrazem.
- Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
- Podávejte ihned po přenesení přípravku Xembify z injekční lahvičky do injekční stříkačky.
Podmínky uchovávání tohoto léčivého přípravku po jeho prvním otevření jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
5, 10, 20 nebo 50 ml roztoku v čiré skleněné injekční lahvičce s chlorbutylovou zátkou, hliníkovým víčkem, plastovým uzávěrem a pružným lemem garantujícím neporušenost obalu.
Velikost balení:
1 nebo 10 injekčních lahviček obsahujících 1 g human normal immunoglobulin v 5 ml roztoku pro subkutánní injekci
1, 10 nebo 20 injekčních lahviček obsahujících 2 g human normal immunoglobulin v 10 ml roztoku pro subkutánní injekci
1 nebo 20 injekčních lahviček obsahujících 4 g human normal immunoglobulin v 20 ml roztoku pro subkutánní injekci
1 nebo 10 injekčních lahviček obsahujících 10 g human normal immunoglobulin v 50 ml roztoku pro subkutánní injekci
Jedna krabička obsahuje 1, 10 nebo 20 injekčních lahviček přípravku Xembify a 1 příbalovou informaci pro pacienta.
Na trhu nemusí být všechny velikosti balení.
6.6. Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před aplikací je třeba přípravek zahřát na pokojovou nebo tělesnou teplotu (20 oC až 37 oC).
Neprotřepávejte.
Přípravek před podáním vizuálně zkontrolujte. Nepoužívejte roztoky, u kterých došlo ke změně barvy, jsou zakalené, nebo roztoky, v nichž se nacházejí usazeniny.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Návod k použití
Pouze pro subkutánní podání.
Před použitím nechte roztok zahřát na pokojovou nebo tělesnou teplotu (20 oC až 37 oC).
Neprotřepávejte.
Postupujte podle níže uvedených kroků a k podání přípravku Xembify použijte aseptický postup.
- 1. Zkontrolujte lahvičky: zkontrolujte čirost, barvu a datum použitelnosti.
- 2.
Příprava infuze:
Připravte si pomůcky: Injekční lahvičku/lahvičky přípravku Xembify, pomocný materiál, nádobu na ostré předměty, deník/zápisník léčby pacienta a infuzní pumpu.
Připravte si čistý pracovní prostor.
Umyjte si ruce.
- 3. Odstraňte ochranné víčko z injekční lahvičky, abyste odkryl(a) střední část zátky.
- 4. Zátku otřete alkoholem a nechte uschnout.
|
|---|
- 6. Použijte přípravek Xembify co nejdříve, aby se zabránilo potenciální tvorbě částic způsobené použitím silikonizovaných stříkaček.
- 7. Při přípravě pumpy a aplikační hadičky postupujte podle pokynů výrobce. Naplňte hadičku/jehlu přípravkem Xembify, abyste zajistil(a), že v hadičce nebo v jehle nezůstane před podáním žádný vzduch.
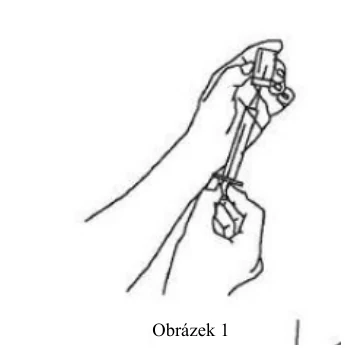 Obrázek 1 |
|---|
| |
|---|---|
| |
| |
|
- 12. Opakujte kroky plnění a zavedení jehly pomocí nové jehly, aplikační hadičky a nového místa infuze. Zajistěte jehlu na daném místě pomocí sterilní gázy nebo průhledného obvazu.
- 13.
Pro první dvě infuze bude rychlost infuze 10 ml za hodinu na infuzní místo. Pokud je tato rychlost infuze dobře tolerována a nepozorujete žádné vedlejší účinky (viz bod 4.4.) může být rychlost zvýšena každých 10 minut maximálně na 20 ml za hodinu na infuzní místo pro pediatrické pacienty a dospívající a 25 ml za hodinu na infuzní místo pro dospělé pacienty. Pokud jsou tyto dvě infuze dobře tolerovány, může být infuzní rychlost postupně zvýšena na 35 ml za hodinu na infuzní místo.
Zajistěte, aby místa infuze byla u pacientů všech věkových skupin vzdálena nejméně 5 cm od sebe. Počet míst pro podání infuze se řídí uvážením poskytovatele zdravotní péče. U dospělých lze dávky nad 30 ml rozdělit podle preferencí pacienta. Počet míst pro podání infuze není omezen.
U dětí je pro konkrétní dávku přípravku Xembify (mg/kg tělesné hmotnosti) zapotřebí menší celkový objem přípravku než u dospělých. Poskytovatel zdravotní péče může pro dosažení cílové celkové dávky u dětí zvolit menší objem/místo a/nebo méně míst pro infuzi, v závislosti na potřebách dítěte.
K vypočtení počtu míst infuze, která se mají použít, se celkový objem dávky přípravku Xembify vydělí požadovaným objemem (ml/místo).
- 14. Zaznamenejte informace o infuzi (např. číslo šarže, datum exspirace, dávku, datum, čas, místo/místa infuze, nežádoucí účinky) do záznamu o ošetření pacienta nebo do protokolu infuze.
- 15. Pro likvidaci jehly/jehel a infuzní hadičky / infuzních hadiček použijte vhodnou nádobu. Při údržbě infuzní pumpy postupujte podle pokynů výrobce.
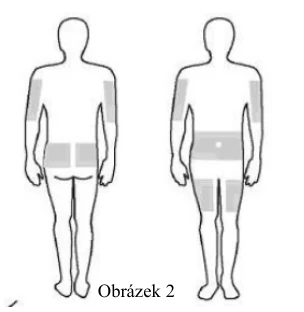 Obrázek 2 | |
|---|---|
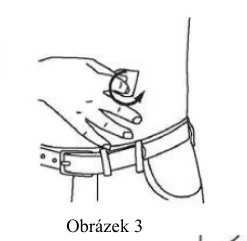 Obrázek 3 | |
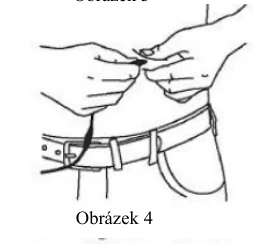 Obrázek 4 | |
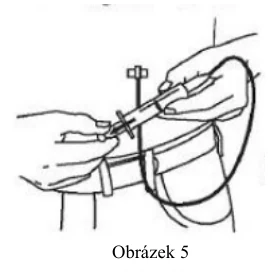 Obrázek 5 |
- 16. Částečně použité injekční lahvičky zlikvidujte.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Instituto Grifols, S.A.
Can Guasch, 2 - Parets del Vallès
08150 Barcelona – Španělsko
8. REGISTRAČNÍ ČÍSLO/ REGISTRAČNÍ ČÍSLA
59/253/20-C
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 21. 4. 2022
10. DATUM REVIZE TEXTU
- 26. 4. 2024
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Státního ústavu pro kontrolu léčiv (SUKL) http://sukl.cz/