

Souhrn údajů o přípravku (SPC) - GAMUNEX
1. NÁZEV PŘÍPRAVKU
Gamunex 100 mg/ml infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Normální lidský imunoglobulin (IVIg)
Jeden ml obsahuje:
Normální lidský imunoglobulin …………………………………………………100 mg
(čistota nejméně 98 % IgG)
Jedna 10ml injekční lahvička obsahuje: 1 g normálního lidského imunoglobulinu
Jedna 50ml injekční lahvička obsahuje: 5 g normálního lidského imunoglobulinu
Jedna 100ml injekční lahvička obsahuje: 10 g normálního lidského imunoglobulinu
Jedna 200ml injekční lahvička obsahuje: 20 g normálního lidského imunoglobulinu
Jedna 400ml injekční lahvička obsahuje: 40 g normálního lidského imunoglobulinu
Složení jednotlivých podskupin IgG (přibližné hodnoty):
IgG1……………62,8 %
IgG2……………29,7 %
IgG3……………..4,8 %
IgG4……………..2,7 %
Minimální hladina IgG protilátek proti spalničkám je 9 IU/ml.
Maximální obsah IgA je 66 mikrogramů/ml.
Vyrobeno z plazmy lidských dárců.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Infuzní roztok
Roztok je čirý nebo lehce opalizující a bezbarvý nebo světle žlutý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Substituční léčba u dospělých, dětí a dospívajících (0-18 let) u:
- Syndromů primárního imunodeficitu (PID) s poruchou tvorby protilátek
- Sekundárních imunodeficitů (SID) u pacientů, kteří trpí závažnými nebo opakujícími se infekcemi, není u nich účinná antimikrobiální léčba a buď u nich bylo prokázané selhání specifické protilátky (PSAF)* nebo mají hladiny IgG v séru < 4 g/l
*PSAF = neschopnost dosáhnout alespoň dvojnásobného zvýšení titru IgG protilátky proti vakcínám s pneumokokovým polysacharidovým a polypeptidovým antigenem
Pre/postexpoziční profylaxe spalniček u vnímavých dospělých jedinců, dětí a dospívajících (0 - 18let), u kterých je aktivní imunizace kontraindikována nebo se nedoporučuje.
Rovněž je třeba vzít v úvahu oficiální doporučení týkající se intravenózního použití lidského imunoglobulinu při pre/postexpoziční profylaxi spalniček a aktivní imunizaci.
Imunomodulace u dospělých, dětí a dospívajících (0-18 let) u:
- Primární imunitní trombocytopenie (ITP) u pacientů s vysokým rizikem krvácení nebo před operací k úpravě počtu trombocytů
- Guillainova-Barrého syndromu
- Kawasakiho nemoci (v kombinaci s kyselinou acetylsalicylovou, viz bod 4.2)
- Chronické zánětlivé demyelinizační polyradiculoneuropatie (CIDP)
- Multifokální motorické neuropatie (MMN)
Imunomodulace u dospělých ve věku ≥ 18 let u:
- Závažné akutní exacerbace myasthenia gravis
4.2 Dávkování a způsob podání
Léčba IVIg má být zahájena a vedena pod dozorem lékaře s odpovídajícími zkušenostmi s léčbou poruch imunitního systému.
Dávkování
Dávkování a intervaly mezi infuzemi jsou závislé na indikaci.
Dávku může být nutné individuálně upravit pro každého pacienta v závislosti na klinické odpovědi. Dávka stanovená na základě tělesné hmotnosti může vyžadovat úpravu u pacientů s podváhou nebo nadváhou.
Následující režimy dávkování mohou sloužit jako návod.
Substituční léčba u syndromů primárního imunodeficitu:
Režimem dávkování by mělo být dosaženo minimální hladiny IgG (měřené před následující infuzí) nejméně 6 g/l nebo hodnoty v rámci normálního referenčního rozmezí pro populaci daného věku. Čas potřebný k dosažení rovnováhy (ustálený stav hladin IgG) je 3 - 6 měsíců od začátku terapie. Doporučená úvodní dávka 0,4-0,8 g/kg je podána jednou a po ní následuje dávka nejméně 0,2 g/kg v intervalu 3-4 týdnů.
Dávka nezbytná k dosažení minimální hladiny IgG 6 g/l je v rozsahu 0,2–0,8 g/kg/měsíc. Po dosažení ustáleného stavu se dávkování pohybuje mezi 3–4 týdny.
Při výskytu infekce mají být změřeny a vyhodnoceny minimální hladiny IgG. Frekvence výskytu bakteriálních infekcí může být snížena zvýšením dávek a dosažením vyšších minimálních hladin.
Substituční léčba u sekundárních imunodeficiencí (podle definice v bodě 4.1)
Doporučená dávka je 0,2-0,4 g/kg každé 3 - 4 týdny.
Minimální hladiny IgG mají být měřeny a hodnoceny v souvislosti s incidencí infekce. Dávka se má upravit dle potřeby, aby bylo dosaženo optimální ochrany proti infekcím. Zvýšení dávky může být nezbytné u pacientů s přetrvávající infekcí a snížení dávky je možné zvážit, pokud je pacient setrvale bez infekce.
Pre/postexpoziční profylaxe spalniček
Postexpoziční profylaxe
Pokud byl vnímavý pacient vystaven spalničkám, dávka 0,4 g/kg podaná co nejdříve, během 6 dnů od expozice, by měla zajistit sérovou hladinu protilátek proti spalničkám > 240 mIU/ml po dobu nejméně 2 týdnů. Po 2 týdnech má být sérová hladina zkontrolována a zdokumentována. K udržení sérové hladiny > 240 mIU/ml může být nutná další dávka 0,4 g/kg, která se případně zopakuje jednou po 2 týdnech.
Pokud byl pacient s PID/SID vystaven spalničkám a pravidelně dostává infuze IVIg, je třeba zvážit podání další dávky IVIg co nejdříve, nejpozději do 6 dnů od expozice. Dávka 0,4 g/kg by měla zajistit sérovou hladinu protilátek proti spalničkám > 240 mIU/ml po dobu nejméně 2 týdnů.
Preexpoziční profylaxe
Pokud je pacient s PID/SID vystaven riziku budoucí expozice spalničkám a dostává udržovací dávku IVIg nižší než 0,53 g/kg každé 3 - 4 týdny, měla by být tato dávka jednou zvýšena na 0,53 g/kg. To by mělo zajistit sérovou hladinu protilátek proti spalničkám > 240 mIU/ml po dobu nejméně 22 dnů po infuzi.
Imunomodulace u:
Primární imunitní trombocytopenie
Lze zvolit jeden ze dvou léčebných postupů:
- 0,8–1 g/kg podaných 1 den; tato dávka může být do tří dnů od první dávky jednou zopakována
- 0,4 g/kg podaných denně po dobu 2 - 5 dnů. Při relapsu onemocnění lze léčbu opakovat.
Guillain-Barrého syndrom
0,4 g/kg/den po dobu 5 dní (dávkování možno opakovat v případě relapsu).
Kawasakiho nemoc
Má být podáno 2,0 g/kg v jedné dávce. Pacienti mají být současně léčeni kyselinou acetylsalicylovou.
Chronická zánětlivá demyelinizační polyradikuloneuropatie (CIDP)
Počáteční dávka: 2 g/kg rozdělené do 2–5 po sobě následujících dní.
Udržovací dávky:
1 g/kg rozděleno po 1–2 po sobě následujících dnů každé 3 týdny.
Účinek léčby se má vyhodnotit po každém cyklu; pokud není po 6 měsících léčby pozorován žádný účinek, má se léčba ukončit.
Pokud je léčba účinná, má o dlouhodobé léčbě rozhodnout lékař na základě odpovědi pacienta a odezvy na udržovací léčbu. Může být nezbytné dávkování a dávkovací intervaly upravit individuálně podle průběhu onemocnění.
Multifokální motorická neuropatie (MMN)
Počáteční dávka: 2 g/kg rozdělené do 2–5 po sobě následujících dní.
Udržovací dávka: 1 g/kg každé 2 - 4 týdny nebo 2,0 g/kg každých 4 - 8 týdnů.
Účinek léčby se má vyhodnotit po každém cyklu; pokud není po 6 měsících léčby pozorován žádný účinek, má se léčba ukončit.
Pokud je léčba účinná, má o dlouhodobé léčbě rozhodnout lékař na základě odpovědi pacienta a odezvy na udržovací léčbu. Může být nezbytné dávkování a dávkovací intervaly upravit individuálně podle průběhu onemocnění.
Závažná akutní exacerbace myasthenia gravis
2 g/kg rozdělené do 2 po sobě následujících dní (dávka 1 g/kg denně).
Klinické studie přípravku Gamunex nezahrnovaly dostatečný počet pacientů ve věku 65 a více let, aby bylo možné určit přesný účinek léčby.
Doporučené dávkování je shrnuto v následující tabulce:
| Indikace | Dávka | Frekvence infuzí | ||||
| Substituční léčba | ||||||
| Syndromy primárního imunodeficitu | Počáteční dávka: 0,4-0,8 g/kg Udržovací dávka: 0,2-0,8 g/kg | každé 3-4 týdny | ||||
| Sekundární imunodeficity (dle definice v bodě 4.1) | 0,2-0,4 g/kg | každé 3–4 týdny | ||||
| Pre/postexpoziční profylaxe spalniček | ||||||
| Postexpoziční profylaxe vnímavých pacientů | 0,4 g/kg | Co nejdříve během 6 dnů, případně opakovat jednou po 2 týdnech, aby se udržela hladina sérových protilátek proti spalničkám > 240 mIU/ml | ||||
| Postexpoziční profylaxe PID/SID pacientů | 0,4 g/kg | Kromě udržovací terapie se podává jako další dávka do 6 dnů po expozici | ||||
| Preexpoziční profylaxe PID/SID pacientů | 0,53 g/kg | Pokud pacient dostává udržovací dávku nižší než 0,53 g/kg každé 3 – 4 týdny, má být tato dávka jednou zvýšena na 0,53 g/kg | ||||
| Imunomodulace | ||||||
| Primární imunitní trombocytopenie | 0,8-1 g/kg nebo 0,4 g/kg/den |
po dobu 2-5 dní | ||||
| Guillain-Barrého syndrom | 0,4 g/kg/den | po dobu 5 dní | ||||
| Kawasakiho nemoc | 2 g/kg | v jedné dávce spolu s kyselinou acetylsalicylovou | ||||
| Chronická zánětlivá demyelinizační polyradikuloneuropatie (CIDP) | Počáteční dávka: 2 g/kg Udržovací dávka: 1 g/kg | v rozdělených dávkách po dobu 2-5 dní v rozdělených dávkách po dobu 1-2 dní každé 3 týdny | ||||
| Multifokální motorická neuropatie (MMN) | Počáteční dávka: 2 g/kg Udržovací dávka: 1 g/kg nebo 2 g/kg | v rozdělených dávkách po dobu 2-5 po sobě následujících dní každé 2-4 týdny nebo v rozdělených dávkách po dobu 2-5 dní každých 4-8 týdnů | ||||
| Závažná akutní exacerbace myasthenia gravis | 2 g/kg | podávané během 2 po sobě následujících dní (dávka 1 g/kg denně) | ||||
Pediatrická populace
Vzhledem k tomu, že dávkování u každé indikace vychází z tělesné hmotnosti a musí být upraveno dle klinické odpovědi, dávkování u dětí a dospívajících (0–18 let) se neliší od dávkování u dospělých.
Porucha funkce jater
Není k dispozici žádný důkaz, že je potřebná úprava dávky.
Porucha funkce ledvin
Žádná úprava dávky, pokud to není klinicky vyžadováno, viz bod 4.4.
Starší pacienti
Žádná úprava dávky, pokud to není klinicky vyžadováno, viz bod 4.4.
Způsob podání
Intravenózní podání.
Z počátku se má normální lidský imunoglobulin podávat infuzí o rychlosti 0,6–1,2 ml/kg/h po dobu 0,5 h. Viz bod 4.4. V případě výskytu nežádoucího účinku se buď musí snížit rychlost podávání infuze, nebo musí být infuze zastavena. Pokud je přípravek dobře snášen, může být rychlost infuze postupně zvýšena na maximálně 4,8–8,4 ml/kg/h.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku (lidské imunoglobuliny) nebo na kteroukoli pomocnou látku (viz body 4.4 a 6.1).
Pacienti se selektivním deficitem IgA, u kterých se vytvořily protilátky proti IgA, protože podání přípravku obsahujícího IgA může vyvolat anafylaxi.
4.4 Zvláštní upozornění a opatření pro použití
Je-li infuze aplikována vysokou rychlostí (8,4 ml/kg/h) musí být všichni pacienti pečlivě sledováni. U dětí nebo pacientů s rizikem selhání ledvin by maximální rychlost infuze neměla překročit 4,8 ml/kg/h.
Gamunex nesmí být mísen s jinými infuzními roztoky (např. fyziologický roztok) a ostatními léčivými přípravky. Pokud je před aplikací nezbytné ředění, může se pro tento účel použít roztok glukózy o koncentraci 50 mg/ml. Avšak pacienty s latentním diabetem (kde se může objevit přechodná glykosurie), pacienty s diabetem nebo hospitalizované pacienty, kteří mají dietu s nízkým obsahem cukrů, je třeba v případě podání roztoku glukózy 50 mg/ml pečlivě monitorovat. Viz též varování u akutní renální insuficience.
Gamunex se nesmí podávat současně s heparinem v jedné infuzní soupravě.
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Opatření pro použití
Potenciálním komplikacím může být často předcházeno tak, že se ujistíte, že:
- pacienti nejsou vnímaví na normální lidský imunoglobulin pomalým úvodním podáním přípravku (0,6 – 1,2 ml/kg/h). U pacientů, u kterých je vyšší pravděpodobnost, že budou vnímaví (např. přechod z jiného přípravku IVIg nebo předchozí alergická reakce), lze zvážit počáteční rychlost infuze 0,1 ml/kg/h
- u pacientů je v průběhu celé infuze pečlivě sledován výskyt jakýchkoli příznaků. Obzvláště pacienti, kterým je lidský imunoglobulin podáván poprvé, ti, kteří přecházejí z jiného přípravku IVIg, nebo jestliže od poslední infuze uběhla delší doba, mají být sledováni po celou dobu první infuze a ještě jednu hodinu po první infuzi zůstat pod zdravotním dohledem, aby mohly být zjištěny potenciální známky nežádoucího účinku a zajištěno poskytnutí první pomoci v případě výskytu problémů. Všichni ostatní pacienti mají být sledováni po dobu alespoň 20 minut po podání.
Podávání IVIg u všech pacientů vyžaduje:
- odpovídající hydrataci před zahájením infuze IVIg
- sledování vylučování moči
- sledování sérových hladin kreatininu
- zamezení souběžného podávání kličkových diuretik (viz bod 4.5).
V případě nežádoucího účinku se musí buď snížit rychlost infuze, nebo zastavit infuze. Potřebná léčba závisí na povaze a závažnosti nežádoucího účinku.
Reakce související s infuzí
Některé nežádoucí účinky (např. bolest hlavy, zrudnutí, zimnice, myalgie, sípot, tachykardie, bolest dolní části zad, nauzea a hypotenze) mohou souviset s rychlostí podávání infuze. Doporučovaná rychlost infuze uvedená v bodě 4.2 se proto musí pečlivě dodržovat. Pacienti musí být v průběhu celé infuze pečlivě sledováni a pečlivě pozorováni s ohledem na výskyt jakýchkoli příznaků.
Nežádoucí účinky se mohou vyskytnout častěji:
- u pacientů, kterým byl normální lidský imunoglobulin podán poprvé, nebo ve vzácných případech, kdy byl přípravek s normálním lidským imunoglobulinem nahrazen jiným nebo pokud od předchozí infuze uplynul dlouhý časový odstup
- u pacientů s aktivní infekcí nebo základním chronickým zánětem
Hypersenzitivita
Hypersenzitivní reakce jsou vzácné.
Anafylaxe se může rozvinout u pacientů
- s nedetekovatelnou hladinou IgA, kteří mají protilátky proti IgA
- kteří předchozí léčbu normálním lidským imunoglobulinem tolerovali
V případě šoku má být zavedena standardní protišoková terapie.
Tromboembolismus
V klinické praxi byla evidována souvislost mezi podáním IVIg a tromboembolickými příhodami, jako je infarkt myokardu, cévní mozkové příhody (včetně mrtvice), plicní embolie a hluboká žilní trombóza. Předpokládá se, že tyto příhody souvisí s relativním zvýšením viskozity krve během infuze vysokých dávek imunoglobulinů u rizikových pacientů. Je zapotřebí opatrnosti při předepisování a podávání IVIg obézním pacientům a pacientům s dříve se vyskytujícími rizikovými faktory trombotických příhod (jako jsou pokročilý věk, hypertenze, diabetes mellitus a dřívější vaskulární onemocnění nebo trombotická příhoda, pacienti se získanými nebo vrozenými trombofilními stavy, pacienti s prodlouženou dobou imobilizace, silně hypovolemičtí pacienti, pacienti s onemocněním, které způsobuje zvýšení viskozity krve).
U pacientů s rizikem rozvoje tromboembolických nežádoucích příhod by IVIg přípravky měly být podávány nejmenší rychlostí a v nejmenší dávce jaké jsou z praktického hlediska možné.
Akutní selhání ledvin
V souvislosti s IVIg terapií byly zaznamenány případy akutního selhání ledvin. Ve většině případů byly identifikovány rizikové faktory, jako je předcházející renální insuficience, diabetes mellitus, hypovolemie, nadváha, současně podávané nefrotoxické léčivé přípravky a věk nad 65 let.
Před infuzí IVIg a pak znovu ve vhodných intervalech se mají vyhodnotit renální parametry, zejména u pacientů, u nichž se má za to, že je u nich potenciálně zvýšené riziko rozvoje akutního renálního selhání. U pacientů s rizikem akutního renálního selhání mají být přípravky IVIg podávány minimální rychlostí infuze a v nejnižší možné dávce. V případě poruchy funkce ledvin má být zváženo přerušení léčby IVIg.
Přestože byly případy dysfunkce ledvin a akutního selhání ledvin zaznamenány v souvislosti s podáváním mnoha různých registrovaných přípravků IVIg obsahujících různé pomocné látky včetně sacharózy, glukózy a maltózy, přípravky obsahující sacharózu jako stabilizátor mají v celkovém množství nepoměrné vysoké zastoupení. Rizikovým pacientům by proto měly být podávány IVIg přípravky neobsahující tyto pomocné látky. Gamunex neobsahuje sacharózu, maltózu ani glukózu.
Syndrom aseptické meningitidy (AMS)
AMS byl hlášen ve spojitosti s léčbou IVIg. Syndrom obvykle začíná během několika hodin až 2 dnů po podání IVIg. Mozkomíšní mok (CSF) je často pozitivní s pleocytózou až několik tisíc buněk na mm3, s převahou granulocytů a zvýšenou hladinou bílkovin až několik set mg/dl. AMS se může častěji objevit ve spojení s léčbou vysokými dávkami (2 g/kg) IVIg.
U pacientů vykazujících takové známky a příznaky má proběhnout důkladné neurologické vyšetření, včetně vyšetření mozkomíšního moku, aby byly vyloučeny jiné příčiny meningitidy.
Přerušení léčby IVIg způsobilo během několika dní remisi AMS bez následků.
Hemolytická anemie
Přípravky obsahující IVIg mohou obsahovat skupiny protilátek, které mohou působit jako hemolysiny a indukovat in vivo vazbu červených krvinek (RBC) s imunoglobuliny, což způsobí přímou positivní antiglobulinovou reakci (Coombsův test) a zřídka hemolýzu. Po léčbě IVIg se může následně vyvinout hemolytická anemie díky zvýšené sekvestraci RBC. Proto by pacienti dostávající IVIg měli být sledováni, zda nejsou přítomny klinické symptomy hemolýzy (viz bod 4.8).
S rozvojem hemolýzy jsou spojeny následující rizikové faktory: vysoká dávka, pokud je podána jako jednorázová aplikace nebo rozdělená v průběhu několika dní, krevní skupiny kromě skupiny 0, současně probíhající zánět. Doporučuje se zvýšená opatrnost u pacientů s jinými krevními skupinami než 0, kteří dostávají vysokou dávku imunoglobulinu v indikaci mimo primární imunodeficience (non PID). Zřídka popisována hemolýza je u pacientů, kterým byl přípravek podán jako substituční terapie primární imunodeficience.
V souvislosti s hemolýzou se objevily ojedinělé případy renálních dysfunkcí / renálního selhání s fatálními následky.
Neutropenie / leukopenie
Po podání IVIg bylo hlášeno přechodné snížení počtu neutrofilů a/nebo byly hlášeny epizody neutropenie, někdy závažné. K tomu obvykle dochází během několika hodin nebo dnů po podání IVIg a vyřeší se spontánně během 7 až 14 dní.
Akutní poškození plic v souvislosti s transfuzí (TRALI)
U některých pacientů, kterým byl podáván přípravek IVIg, byly hlášeny případy akutního nekardiogenního plicního edému (akutního poškození plic v souvislosti s transfuzí [Transfusion related acute lung injury, TRALI]). TRALI se vyznačuje závažnou hypoxií, dyspnoí, tachypnoí, cyanózou, horečkou a hypotenzí. Příznaky TRALI se obvykle rozvinou během transfuze nebo během 6 hodin po jejím ukončení, často v průběhu 1-2 hodin. Proto musí být příjemci IVIg sledováni a v případě nežádoucích účinků postihujících plíce musí být infuze IVIg okamžitě zastavena. TRALI je potenciálně život ohrožující stav a vyžaduje okamžitou léčbu na jednotce intenzivní péče.
Interference se sérologickým testováním
Po podání imunoglobulinu může přechodný vzrůst různých pasivně přenesených protilátek vést k falešně pozitivním výsledkům sérologických testů. Pasivní přenos protilátek proti antigenům erytrocytů, např. A, B, D může interferovat s některými sérologickými testy na vyšetření protilátek proti erytrocytům, např. přímým antiglobulinovým testem (DAT, přímý Coombsův test).
Přenosná agens
Standardní opatření, která slouží k prevenci infekcí, pocházejících z používání léčivých přípravků připravených z lidské krve a plazmy zahrnují výběr dárců, testování jednotlivých odběrů a plazmatických poolů na specifické ukazatele infekce a zařazení efektivních výrobních kroků, sloužících k inaktivaci/odstranění virů. Navzdory tomu nelze při podávání léčivých přípravků vyrobených z lidské krve a plazmy zcela vyloučit možnost přenesení infekce. To se také týká neznámých nebo nově vznikajících virů a jiných patogenů.
Tato přijatá opatření jsou považována za efektivní u obalených virů, jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy C (HCV). Přijatá opatření mohou být omezeně účinná u neobalených virů, jako je virus hepatitidy A (HAV) a parvovirus B19.
Klinické zkušenosti jsou uklidňující, ukazuje se, že k přenosu hepatitidy A nebo parvovirů B19 s imunoglobuliny dochází zřídka a předpokládá se také, že obsah protilátek výrazně přispívá k protivirové ochraně.
Je důrazně doporučováno, aby pokaždé, když je Gamunex podáván pacientovi, byl zaznamenán název a číslo šarže přípravku, aby byla udržena kontinuita mezi pacientem a šarží přípravku.
Pediatrická populace
Ačkoliv jsou dostupná pouze omezená data, předpokládá se, že stejné varování a rizikové faktory platí i pro dětskou populaci. V poregistračních hlášeních se objevovalo, že indikace pro vysokou dávku intravenózně podaného Ig u dětí, zvláště Kawasakiho nemoc, je spojena se zvýšeným počtem hlášení hemolytických reakcí ve srovnání s ostatními indikacemi intravenózně podaného imunoglobulinu Ig u dětí.
Lékaři musí pečlivě zvážit monitorování hladin hemoglobinu 24 - 48 hodin po dokončení léčby intravenózně podaného imunoglobulinu, pokud je podezření na hemolýzu. Pokud je třeba léčbu opakovat a je podezření na hemolýzu, musí se monitorovat hladiny hemoglobinu jeden týden po následné IVIg léčbě. Rodiny musí být poučeny, že je třeba se znovu ihned obrátit na lékaře, pokud se u jejich dítěte rozvinou symptomy hemolýzy, jako je: bledost, letargie, tmavá moč, dušnost nebo bušení srdce.
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce (až do maximální dávky 2 g/kg), to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Živé oslabené vakcíny
Účinnost živých oslabených virových vakcín, jako jsou vakcíny proti spalničkám, zarděnkám, příušnicím, či planým neštovicím, může být současnou léčbou imunoglobuliny narušena po dobu minimálně 6 týdnů až 3 měsíců. Vakcinace živými oslabenými virovými vakcínami může být provedena 3 měsíce po infuzi tohoto léčivého přípravku. V případě vakcíny proti spalničkám může tento efekt přetrvávat až 1 rok. U pacientů, kterým je podávána vakcínu proti spalničkám, je třeba zkontrolovat stav protilátek.
Kličková diuretika
Zamezte souběžnému podávání kličkových diuretik.
Pediatrická populace
Ačkoliv studie na specifické interakce nebyly provedeny u pediatrických pacientů, neočekávají se rozdíly mezi dospělými a dětmi.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Bezpečnost použití tohoto léčivého přípravku v těhotenství u lidí nebyla stanovena v kontrolovaných klinických studiích, a proto je třeba při použití těhotnými ženami velká opatrnost. U IVIg produktů byl potvrzen přestup přes placentu, ve zvýšené míře v průběhu třetího trimestru. Klinická zkušenost s imunoglobuliny nepředpokládá škodlivý vliv na těhotenství, plod ani novorozence.
Kojení
Bezpečnost použití tohoto léčivého přípravku u kojících žen nebyla stanovena v kontrolovaných klinických studiích, a proto je třeba při použití kojícími ženami velká opatrnost.
Imunoglobuliny se vylučují do lidského mateřského mléka. Žádné negativní účinky na kojené novorozence/děti se neočekávají.
Fertilita
Na základě klinické zkušenosti s imunoglobuliny se neočekávají žádné škodlivé účinky na fertilitu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Gamunex nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Nicméně pacienti, u kterých se během léčby objeví nežádoucí účinky, by měli s řízením a obsluhou strojů počkat do doby, kdy nežádoucí účinky odezní.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nežádoucí účinky vyvolané normálními lidskými imunoglobuliny (se snižující se četností výskytu) zahrnují (viz také bod 4.4):
- zimnici, bolest hlavy, závrať, horečku, zvracení, alergické reakce, nauzeu, bolest kloubů, nízký krevní tlak a středně těžkou bolest dolní části zad
- reverzibilní hemolytické reakce; zejména u pacientů s krevními skupinami A, B a AB a (vzácně) hemolytickou anemii vyžadující transfúzi
- (vzácně) náhlý pokles krevního tlaku a v ojedinělých případech anafylaktický šok, a to i u pacientů, u kterých se při předchozím podání hypersenzitivita neprojevila
- (vzácně) přechodné kožní reakce (včetně kožního lupus erythematodes - frekvence není známa)
- (velmi vzácně) tromboembolické reakce jako infarkt myokardu, cévní mozkovou příhodu, plicní embolii, hluboké žilní trombózy
- případy reverzibilní aseptické meningitidy
- případy zvýšení hladiny kreatininu v séru a/nebo akutní renální selhání
- případy akutního poškození plic v souvislosti s transfuzí (TRALI)
Tabulkový přehled nežádoucích účinků
Následující tabulka je uspořádána podle tříd orgánových systémů dle MedDRA.
Frekvence výskytu nežádoucích účinků byly vyhodnoceny dle následující konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit).
V každé skupině četností jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Zdroj bezpečnostní databáze: klinické studie u celkem 703 pacientů exponovaných přípravku Gamunex (s celkem 4378 infuzemi)
| Třídy orgánových systémů podle MedDRA (TOS) | Nežádoucí účinek | Frekvence na pacienta | Frekvence na infuzi |
|---|---|---|---|
| Infekce a infestace | Faryngitida | méně časté | méně časté |
| Sinusitida, uretritida, virová infekce horních cest dýchacích | méně časté | vzácné | |
| Poruchy krve a lymfatického systému | Hemolytická anemie, lymfocytóza | méně časté | vzácné |
| Poruchy imunitního systému | Hypersenzitivita | méně časté | vzácné |
| Psychiatrické poruchy | Úzkost | méně časté | vzácné |
| Poruchy nervového systému | Bolest hlavy | velmi časté | časté |
| Závrať | méně časté | méně časté | |
| Afonie | méně časté | vzácné | |
| Poruchy oka | Fotofobie | méně časté | vzácné |
| Cévní poruchy | Hypertenze | časté | méně časté |
| Hypertenzní krize, hypotenze, zrudnutí, hyperemie | méně časté | vzácné | |
| Respirační, hrudní a mediastinální poruchy | Sípot, kašel, nazální překrvení | méně časté | méně časté |
| Dyspnoe | méně časté | vzácné | |
| Gastrointestinální poruchy | Nauzea, zvracení | časté | méně časté |
| Bolest břicha, průjem, dyspepsie | méně časté | vzácné | |
| Poruchy kůže a podkožní tkáně | Vyrážka, svědění, kopřivka | časté | méně časté |
| Exfoliace kůže, dermatitida, kontaktní dermatitida, palmární erytém | méně časté | vzácné | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest kloubů, bolest zad | časté | méně časté |
| Myalgie | méně časté | méně časté | |
| Muskuloskeletální bolest, muskuloskeletální ztuhlost, bolest šíje | méně časté | vzácné | |
| Poruchy ledvin a močových cest | Hemoglobinurie | méně časté | vzácné |
| Celkové poruchy a reakce v místě aplikace | Horečka | časté | časté |
| Onemocnění podobné chřipce, zimnice, únava | časté | méně časté | |
| Astenie | méně časté | méně časté | |
| Bolest na hrudi, reakce v místě vpichu, malátnost | méně časté | vzácné | |
| Vyšetření | Zvýšený krevní tlak, snížený počet leukocytů, snížená hladina hemoglobinu, přítomnost volného hemoglobinu, zvýšená rychlost sedimentace erytrocytů | méně časté | vzácné |
| Poranění, otravy a procedurální komplikace | Kontuze | méně časté | vzácné |
Pediatrická populace
Očekává se, že frekvence, typ a závažnost nežádoucích reakcí u dětí budou stejné jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
email: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Předávkování může vést k nadměrnému zavodnění a zvýšené viskozitě, obzvláště u rizikových pacientů, včetně dětí, starších pacientů a pacientů s narušenou funkcí srdce nebo ledvin (viz bod 4.4).
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hyperimunní séra a imunoglobuliny: imunoglobuliny, normální lidské, pro intravaskulární aplikaci, ATC kód: J06BA02.
Normální lidský imunoglobulin obsahuje především imunoglobulin G (IgG) se širokým spektrem protilátek proti infekčním agens.
Normální lidský imunoglobulin obsahuje IgG protilátky vyskytující se u běžné populace. Obvykle je připravován ze směsi plazmy od minimálně 1000 dárců. Zastoupení jednotlivých podtříd odpovídá jejich zastoupení v lidské plazmě. Přiměřenými dávkami tohoto léčivého přípravku lze normalizovat abnormálně nízké hladiny imunoglobulinu G v séru. Mechanismus účinku v jiných indikacích, než je substituční léčba, není zcela objasněn.
Gamunex má slabě kyselé pH. Vzhledem k tomu, že Gamunex má nízkou pufrační kapacitu, je v průběhu infuze v krvi rychle neutralizován. Dokonce i po podání vysokých dávek přípravku Gamunex nebyla zaznamenána žádná změna pH krve. Osmolalita roztoku je 258 mosmol/kg, takže se blíží normálnímu rozmezí (285-295 mosmol/kg).
Klinické studie provedené s přípravkem Gamunex na pacientech s chronickou zánětlivou demyelinizační polyradikuloneuropatií (CIDP):
Studie IVIg-C CIDP efficacy trial (ICE), dvojitě-slepá, randomizovaná, placebem kontrolovaná studie, sledovala účinnost a bezpečnost přípravku Gamunex v léčbě CIDP. Celkem 117 pacientů s CIDP bylo randomizováno a dostalo buď Gamunex nebo placebo každé tři týdny. Nasycovací dávka byla 2 g/kg tělesné hmotnosti, udržovací dávka byla 1 g/kg tělesné hmotnosti.
Ve skupině pacientů užívajících Gamunex byla terapeutická odpověď (zlepšení skóre o 1 nebo více hodnocené škálou invalidity a samoobslužnosti „Inflammatory Neuropathy Cause And Treatment“ (INCAT)) u signifikantně vyššího procenta pacientů (54 %) ve srovnání s pacienty, kteří užívali placebo (21 %, p=0,0002). Také svalová síla měřená pomocí MRC skóre, síla stisku a citlivost podle skóre ISS se signifikantně více zlepšily ve skupině pacientů užívajících Gamunex ve srovnání se skupinou s placebem.
Vzhledem k nízkému počtu pacientů ve věku 65 let a vyšším, kteří byli zahrnuti ve studii, nelze u těchto pacientů přesně určit efekt léčby hodnocený pomocí INCAT skóre. Statisticky významné zlepšení však u těchto pacientů nastalo v síle stisku, pokud byli léčeni přípravkem Gamunex.
Z pacientů, kteří odpověděli kladně na léčbu, méně než polovina vykázala zlepšení již po nasycovací dávce do tří týdnů a většina po druhé dávce (do 6 týdnů). Pacienti, kteří na léčbu nereagovali příznivě, byli převedeni na jinou alternativní léčbu po dobu maximálně 24 týdnů.
Všichni pacienti, kteří odpověděli na léčbu Gamunexem příznivě, byli re-randomizováni pro další období 6 měsíců udržovací léčby s Gamunex nebo placebem. U těchto pacientů (původních respondérů) došlo významně častěji k relapsu u 42 % pacientů, kterým bylo nyní podáno placebo než u 13 % pacientů, kteří nyní užívali Gamunex (p=0,012).
Studie ICE tedy prokázala účinnost přípravku Gamunex v krátkodobé i dlouhodobé léčbě CIDP. Výsledky jsou shrnuty v následující tabulce.
Primární cíl a ostatní výsledky studie ICE
| Gamunex | Placebo | p | |
|---|---|---|---|
| Procento respondérů v průběhu 1. etapy sledování účinnosti (primární cíl) | 54 % | 21 % | 0,0002 |
| Pravděpodobnost relapsu v prodloužené fázi sledování | 13 % | 45 % | 0,013 |
| Síla stisku (kPA)1 (změna proti původní hodnotě) | |||
| Dominantní ruka | 13,2 | 1,5 | 0,0008 |
| Ne-dominantní ruka | 13,3 | 4,3 | 0,005 |
| Svalová síla (MRC3 sum score)1 (změna proti původní hodnotě) | 3,3 | 0,2 | 0,001 |
| Citlivost (ISS4 score)2 (změna proti původní hodnotě) | -1,2 | 0,2 | 0,021 |
1 Zlepšení indikují kladná čísla
2 Zlepšení indikují záporná čísla
3 MRC: Medical Research Council
4 ISS: INCAT Sensory Sum Score
Klinické hodnocení přípravku Gamunex provedené u pacientů s exacerbací myasthenia gravis:
Studie provedená Zinmanem et al. (2007) byla randomizovaná, dvojitě zaslepená, placebem kontrolovaná klinická studie u 51 pacientů, která hodnotila Gamunex podávaný v dávce 2 g/kg během 2 dnů při exacerbacích myasthenia gravis (MG). Primární cílový parametr účinnosti byla změna od základní hodnoty QMG skóre hodnocená 14. den. Ve dni 14 byla průměrná změna QMG skóre -2,54 (p=0,047). Klinicky významný účinek na exacerbaci MG byl pozorován pouze ve zkoumané podskupině pacientů se středně těžkou až těžkou MG na začátku studie (QMG skóre > 10,5) s průměrnou hodnotou změny -3,39 (p=0,010).
Další podpora pochází z multicentrické, prospektivní, otevřené, nekontrolované klinické studie, která zkoumala účinnost a bezpečnost přípravku Gamunex při léčbě exacerbací myasthenia gravis. Do klinické studie bylo zařazeno 49 pacientů, kteří dostali celkovou dávku 2g/kg Gamunexu během 2 po sobě následujících dnů (dávka 1g/kg denně). Do studie nebyl zahrnut žádný pacient s anti-MuSK protilátkami.
Primární cílový parametr účinnosti byla změna kvantitativního skóre myasthenia gravis (Quantitative Myasthenia Gravis, QMG) hodnoceného od základní hodnoty (0. den) až po 14. den. Průměrné změny v QMG skóre byly -6,4 pro hodnocenou populaci a -6,7 pro populaci na hodnocení bezpečnosti. Analýza výsledků u sekundárních a exploratorních cílových parametrů (hodnoceno dle QMG, MG-ADL skóre a kompozitního skóre MG) dále potvrdila nálezy primárního parametru.
5.2 Farmakokinetické vlastnosti
Absorpce
Po intravenózním podání je normální lidský imunoglobulin v oběhu příjemce ihned a úplně biologicky dostupný.
Distribuce
Je relativně rychle distribuován mezi plazmu a extravaskulární tekutinou, po přibližně 3 - 5 dnech je dosaženo rovnováhy mezi intravaskulárním a extravaskulárním kompartmentem.
Eliminace
Biologický poločas lidského normálního imunoglobulinu u pacientů trpících primárním syndromem nedostatku protilátek je 35 dnů, takže překonává dobu 21 dnů popsanou v literatuře pro zdravé jedince. Tento biologický poločas se může lišit pacient od pacienta, obzvláště u pacientů se syndromem primárního imunodeficitu.
IgG a komplexy IgG jsou odbourávány v buňkách mononukleárního fagocytárního systému.
Pediatrická populace
Neočekávají se rozdíly ve farmakokinetických vlastnostech u dětí.
Pre/postexpoziční profylaxe spalniček
U vnímavých pacientů nebyly provedeny žádné klinické studie týkající s pre/postexpoziční profylaxe spalniček.
Gamunex splňuje minimální prahovou hodnotu specifikace účinnosti protilátek proti spalničkám 0,36 x Center for Biologics Evaluation and Research (CBER). Dávkování je založeno na farmakokinetických výpočtech, které berou v úvahu tělesnou hmotnost, objem krve a poločas imunoglobulinů. Tyto výpočty předpovídají:
- Titr séra po 13,5 dnech = 270 mIU/ml (dávka 0,4 g/kg). To představuje více než dvojnásobek bezpečnostního rozpětí ve srovnání s ochranným titrem WHO 120 mIU/ml
- Titr séra po 22 dnech (t ½) = 180 mIU/ml (dávka 0,4 g/kg)
- Titr séra po 22 dnech (t ½) = 238,5 mIU/ml (dávka 0,53 g/kg – preexpoziční profylaxe)
5.3 Předklinické údaje vztahující se k bezpečnosti
Imunoglobuliny jsou normální komponentou lidské krve. Protože podávání imunoglobulinů zvířatům v rámci studií může vést k tvorbě protilátek, jsou předklinická bezpečnostní data limitována.
V rámci akutních a subakutních studií na zvířatech, které byly provedeny, se u přípravku Gamunex neprokázalo žádné zvláštní riziko pro člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Glycin, voda pro injekci.
6.2 Inkompatibility
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte injekční lahvičku v krabičce.
Přípravek může být jednorázově uchováván ve své krabičce při pokojové teplotě (ne nad 25 °C) až po dobu 6 měsíců. V tomto případě doba použitelnosti končí po těchto 6 měsících. Nové datum konce doby použitelnosti musí být zaznamenáno na krabičce. Nové datum skončení doby použitelnosti nesmí být pozdější, než je natištěné datum konce doby použitelnosti. Poté musí být přípravek použit nebo zničen. Následné zchlazení nebo zmražení není možné.
6.5 Druh obalu a obsah balení
Roztok k intravenózní infuzi v injekčních lahvičkách ze skla typu I nebo II s chlorbutylovými zátkami.
Velikosti balení:
Jedna 10ml injekční lahvička obsahuje: 1 g normálního lidského imunoglobulinu
Jedna 50ml injekční lahvička obsahuje: 5 g normálního lidského imunoglobulinu
Jedna 100ml injekční lahvička obsahuje: 10 g normálního lidského imunoglobulinu
Jedna 200ml injekční lahvička obsahuje: 20 g normálního lidského imunoglobulinu
Jedna 400ml injekční lahvička obsahuje: 40 g normálního lidského imunoglobulinu
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před použitím musí být přípravek zahřát na pokojovou teplotu nebo teplotu těla. Roztok musí být čirý nebo lehce opalizující a bezbarvý nebo světle žlutý. Roztoky, které jsou zakalené nebo obsahují usazeniny, nesmí být použity.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Obsah má být použit k infuzi okamžitě po otevření injekční lahvičky.
Následné uchovávání, ani v chladničce, není povoleno vzhledem k možnosti mikrobiální kontaminace.
Pokud je před infuzí nezbytné ředění, můžete k tomuto účelu použít roztok glukózy o koncentraci 50 mg/ml. Gamunex se nesmí ředit fyziologickými roztoky.
Přípravek Gamunex 100 mg/ml se nesmí podávat současně v jednom aplikačním setu s heparinem.
Infuzní sety mohou být proplachovány roztokem glukózy (50 mg/ml) nebo roztokem chloridu sodného (9 mg/ml), nesmí být proplachovány heparinem.
Infuzní sets heparinovým uzávěrem, kterým byl podán přípravek Gamunex 100 mg/ml musí být propláchnut roztokem glukózy (50 mg/ml) nebo roztokem chloridu sodného (9 mg/ml),, nesmí být propláchnut heparinem.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Grifols Deutschland GmbH
Colmarer Straße 22
60528 Frankfurt
Německo
Tel.:+49 69/660 593 100
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
59/264/06-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 19. 7. 2006
Datum posledního prodloužení registrace: 8. 3. 2022
10. DATUM REVIZE TEXTU
- 19. 2. 2026
_____________________________________________________________________________________
Návod pro použití injekčních lahviček (pouze 50 ml, 100 ml, 200 ml a 400 ml injekční lahvičky)
Injekční lahvičky jsou dodávány se štítkem vybaveným úchytem (obr. 1). Po zavedení infuzního setu (obr. 2) injekční lahvičku obraťte dnem vzhůru a ohněte poutko ze štítku (obr. 3). Silným tlakem prstů vytvořte záhyb na každé straně v místě, kde se úchyt spojuje se zbytkem štítku (obr. 4). Injekční lahvičku zavěste za vzniklou smyčku na infuzní stojan (obr. 5).
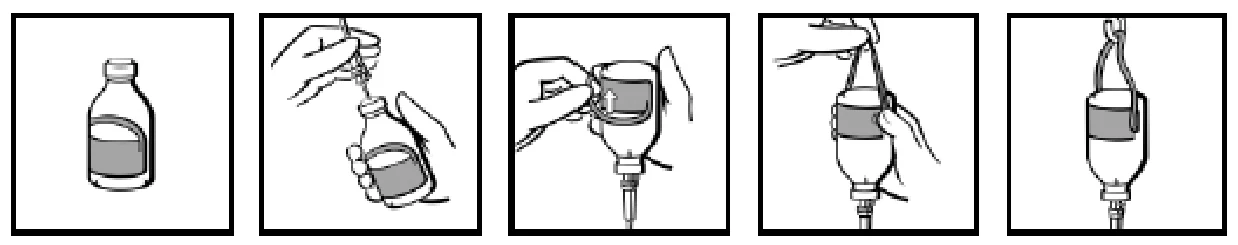
obr. 1 obr. 2 obr. 3 obr. 4 obr. 5