


Souhrn údajů o přípravku (SPC) - Orladeyo
Orladeyo 150 mg tvrdé tobolky
1. NÁZEV PŘÍPRAVKU
Orladeyo 150 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tvrdá tobolka obsahuje 150 mg berotralstatu (jako berotralstat-dihydrochlorid).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka (tobolka).
Tobolka (19,4 mm × 6,9 mm) s bílým neprůhledným tělem s potiskem „150“ a světle modrým neprůhledným víčkem s potiskem „BCX“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Orladeyo je indikován k rutinní prevenci rekurentních záchvatů hereditárního angioedému (hereditary angioedema, HAE) u dospělých a dospívajících pacientů ve věku od 12 let s tělesnou hmotností nejméně 40 kg.
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka pro dospělé a dospívající ve věku od 12 let o tělesné hmotnosti ≥ 40 kg je 150 mg přípravku Orladeyo (jedna tobolka) jednou denně.
U pacientů s HAE s normální hladinou inhibitoru C1 esterázy (nC1-INH), u nichž po 3 měsících léčby nedošlo k dostatečnému snížení počtu záchvatů, je třeba zvážit ukončení léčby (viz body 4.4 a 5.1).
U dospívajících pacientů ve věku 12 let a starších s hmotností < 40 kg je třeba odkazovat na souhrn údajů o přípravku pro granule Orladeyo.
Vynechané dávky
Pokud dojde k vynechání dávky přípravku Orladeyo, má pacient užít zapomenutou dávku co nejdříve, přičemž nesmí překročit jednu dávku denně.
Přípravek Orladeyo není určen k léčbě akutních záchvatů hereditárního angioedému (viz bod 4.4).
Zvláštní populace
Starší pacienti
U pacientů starších 65 let není úprava dávky nutná (viz bod 4.4 a 5.2).
Porucha funkce ledvin
U pacientů s lehkou až středně těžkou poruchou funkce ledvin není úprava dávky nutná. U pacientů s těžkou poruchou funkce ledvin se podávání berotralstatu nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG) (viz bod 4.4).
Nejsou k dispozici žádné klinické údaje o podávání berotralstatu pacientům v terminálním stadiu onemocnění ledvin vyžadujícím hemodialýzu. Podávání berotralstatu pacientům v terminálním stadiu onemocnění ledvin se z preventivních důvodů nedoporučuje (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater není úprava dávky nutná. Berotralstat se nemá podávat pacientům se středně těžkou až těžkou poruchou funkce jater (třídy B nebo C dle Childa a Pugha) (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost berotralstatu u dětí ve věku od 2 do méně než 12 let byla stanovena na základě dávkování podle tělesné hmotnosti. Doporučené dávky pro děti ve věku od 2 do méně než 12 let jsou uvedeny v Souhrnu údajů o přípravku Orladeyo granule. Přípravek Orladeyo 150 mg tobolky není určen k použití u dětí mladších 12 let.
Způsob podání
Perorální podání. Tobolku lze užít s jídlem kdykoli během dne (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Obecné
Berotralstat není určen k léčbě akutních záchvatů hereditárního angioedému. V takovém případě je nutné zahájit individualizovanou léčbu schváleným záchranným léčivým přípravkem.
K dispozici jsou jen omezené klinické údaje o podávání berotralstatu pacientům s hereditárním angioedémem s aktivitou nC1-INH.
Některé kategorie HAE s nC1-INH nemusí reagovat na léčbu z důvodu alternativních cest, které nezahrnují aktivaci plazmatického kalikreinu. U této populace se doporučuje provést genetické testování, pokud je k dispozici, podle aktuálních pokynů pro HAE a ukončit léčbu, pokud není pozorována klinická odpověď (viz body 4.2 a 5.1).
Prodloužení intervalu QT
Při vyšších koncentracích berotralstatu je zvýšené riziko prodloužení intervalu QT (viz bod 5.1).
U pacientů se středně těžkou až těžkou poruchou funkce jater se mohou objevit zvýšené koncentrace berotralstatu v séru, které jsou spojeny s rizikem prodloužení intervalu QT. Berotralstat se těmto pacientům nemá podávat.
Pacienti s těžkou poruchou funkce ledvin mohou být vystaveni riziku prodloužení intervalu QT. Podávání berotralstatu těmto pacientům se nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG).
Nejsou k dispozici žádné údaje o podávání berotralstatu pacientům s nezávislými rizikovými faktory pro prodloužení intervalu QT, jako jsou poruchy rovnováhy elektrolytů, známé jako preexistující prodloužení intervalu QT (buď získané, nebo familiární), pokročilý věk (viz bod 4.2) nebo souběžné podávání dalších léčivých přípravků, o kterých je známo, že prodlužují interval QT. Podávání berotralstatu těmto pacientům se nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Berotralstat je substrátem P-glykoproteinu (P-gp) a proteinu rezistence karcinomu prsu (breast cancer resistance protein, BCRP).
Účinky jiných léčivých přípravků na berotralstat
Inhibitory P-gp a BCRP
Cyklosporin, inhibitor P-gp a BCRP, snížil maximální koncentraci (Cmax) jednorázové dávky 150 mg berotralstatu o 7 % a zvýšil plochu pod křivkou koncentrace – čas (AUC) o 27 %. Při souběžném podávání inhibitorů P-gp a BCRP není doporučená žádná úprava dávky berotralstatu.
Induktory P-gp a BCRP
Berotralstat je substrátem P-gp a BCRP. Induktory P-gp a BCRP (například rifampicin, třezalka tečkovaná) mohou snížit koncentraci berotralstatu v plazmě, což vede ke snížené účinnosti berotralstatu. Podávání induktorů P-gp spolu s berotralstatem se nedoporučuje.
Účinky berotralstatu na jiné léčivé přípravky
Substráty CYP3A4
Berotralstat je středně silný inhibitor CYP3A4, který v případě perorálního midazolamu zvyšuje Cmax
o 45 % a AUC o 124 % a v případě amlodipinu zvyšuje Cmax o 45 % a AUC o 77 %. Souběžné podávání může zvýšit koncentraci jiných léčivých přípravků, které jsou substráty CYP3A4. V případě souběžně podávaných léčivých přípravků, které jsou metabolizovány převážně CYP3A4, si přečtěte příslušný souhrn údajů o přípravku, zejména v případě přípravků s úzkým terapeutickým indexem (například cyklosporin, fentanyl). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Substráty CYP2D6
Berotralstat je středně silný inhibitor CYP2D6, který v případě dextrometorfanu zvyšuje Cmax o 196 % a AUC o 177 % a v případě desipraminu zvyšuje Cmax o 64 % a AUC o 87 %. Souběžné podávání může zvýšit expozici jiných léčivých přípravků, které jsou substráty CYP2D6. V případě souběžně podávaných léčivých přípravků, které jsou metabolizovány převážně CYP2D6, si přečtěte příslušný souhrn údajů o přípravku, zejména v případě přípravků s úzkým terapeutickým indexem (například thioridazin, pimozid) nebo přípravků, u kterých informace o přípravku doporučují monitorování léčby (například tricyklická antidepresiva). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Substráty CYP2C9
Berotralstat je slabý inhibitor CYP2C9, který v případě tolbutamidu zvyšuje Cmax o 19 % a AUC
o 73 %. Při souběžném podávání léčivých přípravků, které jsou metabolizovány převážně CYP2C9 (například tolbutamid), se nedoporučuje žádná úprava dávky (viz bod 5.2).
Účinek berotralstatu na přeměnu desogestrelu na etonogestrel (aktivní metabolit) prostřednictvím CYP2C9 byl zanedbatelný. Při souběžném podávání desogestrelu se nedoporučuje žádná úprava dávky.
Substráty CYP2C19
Berotralstat není inhibitorem CYP2C19 – v případě omeprazolu se Cmax zvýšila pouze o 21 % a AUC pouze o 24 %. Při souběžném podávání léčivých přípravků, které jsou metabolizovány převážně CYP2C19 (například omeprazol), se nedoporučuje žádná úprava dávky (viz bod 5.2).
Substráty P-gp
Berotralstat je slabý inhibitor P-gp a v případě digoxinu (substrát P-gp) se Cmax zvýšila o 58 % a AUC
o 48 %. V případě souběžně podávaných léčivých přípravků, které jsou substráty P-gp, si přečtěte příslušný souhrn údajů o přípravku, zejména v případě přípravků s úzkým terapeutickým indexem (například digoxin) nebo přípravků, u kterých informace o přípravku doporučují monitorování léčby (například dabigatran etexilát). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Perorální antikoncepce
Jakožto středně silný inhibitor CYP3A4 může berotralstat zvýšit koncentraci perorálních antikoncepčních přípravků metabolizovaných CYP3A4. Souběžné podávání berotralstatu s desogestrelem zvyšovalo AUC etonogestrelu (aktivního metabolitu) o 58 %, hodnota Cmax nebyla dotčena. Účinek berotralstatu na přeměnu desogestrelu na etonogestrel prostřednictvím CYP2C9 byl zanedbatelný. Při souběžném podávání desogestrelu se nedoporučuje žádná úprava dávky.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí během léčby berotralstatem a ještě alespoň 1 měsíc po poslední dávce používat účinnou antikoncepci. Podávání berotralstatu se u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Těhotenství
Údaje o podávání berotralstatu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie reprodukční toxicity na zvířatech nejsou dostatečné (viz bod 5.3). Podávání berotralstatu se v těhotenství nedoporučuje.
Kojení
Dostupné farmakodynamické/toxikologické údaje získané na zvířatech prokázaly vylučování berotralstatu do mateřského mléka (viz bod 5.3). Riziko pro kojené děti nelze vyloučit. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání berotralstatu.
Fertilita
Ve studiích na zvířatech nebyl pozorován žádný účinek na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Berotralstat nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky jsou bolest břicha (všechna místa) (hlášená u 21 % pacientů), průjem (hlášen u 15 % pacientů) a bolest hlavy (hlášena u 13 % pacientů). Gastrointestinální příhody byly hlášeny především během prvních 1–3 měsíců podávání berotralstatu (medián dne do nástupu byl
- 66. den u bolesti břicha a 45. den u průjmu) a odezněly bez podání léčivého přípravku, zatímco se pokračovalo v léčbě berotralstatem. Téměř všechny příhody (99 %) bolesti břicha byly mírné nebo středně závažné, přičemž medián doby trvání činil 3,5 dne (95% CI, 2–8 dnů). Téměř všechny příhody (98 %) průjmu byly mírné nebo středně závažné, přičemž medián doby trvání činil 3,2 dny (95% CI, 2–8 dnů).
Tabulkový přehled nežádoucích účinků
Bezpečnost berotralstatu byla hodnocena v dlouhodobých klinických studiích u 381 dospělých a dospívajících pacientů a 29 pediatrických pacientů ve věku od 3 do < 12 let s hereditárním angioedémem (jak v nekontrolovaných, otevřených, tak v placebem kontrolovaných, zaslepených studiích). Nežádoucí účinky získané v klinických studiích a sledování po uvedení na trh jsou uvedeny níže v klasifikaci podle tříd orgánových systémů MedDRA a podle frekvence. Frekvence jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit). V rámci každé skupiny s danou frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1: Nežádoucí účinky pozorované v klinických studiích a sledování po uvedení na trh
| Třída orgánových systémů | Frekvence | Nežádoucí účinky |
| Poruchy nervového systému | Velmi časté | Bolest hlavya |
| Gastrointestinální poruchy | Velmi časté | Bolest břichab, průjemc |
| Časté | Zvracení, gastroezofageální reflux, flatulence | |
| Není známo | Nauzea | |
| Poruchy kůže a podkožní tkáně | Časté | Vyrážka |
| Poruchy jater a žlučových cest | Časté | Zvýšení hladiny ALT, zvýšení hladiny AST |
a Zahrnuje tyto příhody: bolest hlavy a bolest vedlejších nosních dutin.
b Zahrnuje tyto příhody: bolest břicha, břišní diskomfort, bolest v epigastriu, bolest v hypogastriu, diskomfort v oblasti epigastria a citlivost břicha.
c Zahrnuje tyto příhody: průjem, měkká stolice a časté vyprazdňování střev.
Popis vybraných nežádoucích účinků
Zvýšení hladin aminotransferáz
U některých pacientů bylo pozorováno zvýšení hodnot jaterních testů (LFT), které se obvykle zlepšilo, ať již byl berotralstat vysazen, nebo ne. Bylo pozorováno u určitých pacientů, především u těch, kteří přerušili androgenní léčbu během 14 dnů po zahájení léčby berotralstatem. Náhlého vysazení androgenů těsně před zahájením léčby berotralstatem je třeba se vyvarovat.
Pediatrická populace
Dospívající ve věku od 12 do méně než 18 let
Bezpečnost berotralstatu byla hodnocena v klinických studiích u podskupiny 28 dospívajících pacientů ve věku od 12 do 18 let s tělesnou hmotností nejméně 40 kg. Bezpečnostní profil byl podobný jako u dospělých.
Děti ve věku od 3 do méně než 12 let
Bezpečnost berotralstatu byla hodnocena v klinické studii u 29 pacientů ve věku od 3 do < 12 let s tělesnou hmotností nejméně 14,9 kg. Bezpečnostní profil byl podobný jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích nebyl hlášen žádný případ předávkování. Nejsou k dispozici žádné informace týkající se identifikace případných známek a příznaků předávkování. Objeví-li se příznaky, doporučuje se symptomatická léčba. Není k dispozici žádné antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: jiné hematologické látky, léčiva používaná u hereditárního angioedému, ATC kód: B06AC06
Mechanismus účinku
Berotralstat je inhibitor plazmatického kallikreinu. Plazmatický kallikrein je serinová proteáza, která štěpí vysokomolekulární kininogen (high-molecular-weight-kininogen, HMWK), přičemž se uvolňuje bradykinin, což je silný vazodilatátor, který zvyšuje cévní permeabilitu. U pacientů s hereditárním angioedémem je v důsledku deficience nebo dysfunkce C1-INH narušena normální regulace aktivity plazmatického kallikreinu, což vede k nekontrolovanému zvýšení aktivity plazmatického kallikreinu a uvolnění bradykininu a následně k záchvatům hereditárního angioedému, které se projevují otokem (angioedém).
Elektrofyziologie srdce
Při Cmax berotralstatu v ustáleném stavu podávaného v doporučené dávce 150 mg jednou denně u dospělých se průměrný korigovaný interval QT zvýšil o 3,4 ms (horní hranice 90 % CI: 6,8 ms), což je hodnota nacházející se pod prahovou hodnotou vedoucí k obavám (10 ms). Při supraterapeutické dávce 450 mg jednou denně byly expozice v ustáleném stavu 4násobně vyšší než při doporučené dávce 150 mg u dospělých a korigovaný interval QT se zvýšil v průměru o 21,9 ms.
Klinická účinnost a bezpečnost
Účinnost berotralstatu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené, placebem kontrolované studii s paralelními skupinami NCT03485911.
Studie NCT03485911
Tato studie zahrnovala 120 pacientů (114 dospělých a 6 dětí ve věku od 12 let) s hereditárním angioedémem I. nebo II. typu, u kterých došlo k nejméně dvěma záchvatům potvrzeným výzkumným pracovníkem během prvních osmi týdnů přípravného období a kteří užili alespoň jednu dávku hodnocené léčby. Devět pacientů bylo ve věku ≥ 65 let. Pacienti byli randomizováni do 1 ze 3 paralelních léčebných skupin a stratifikováni podle výchozí míry záchvatů v poměru 1 : 1 : 1 (berotralstat v dávce 110 mg, berotralstat v dávce 150 mg, nebo placebo perorálně podávané jednou denně s jídlem) po dobu 24týdenního období léčby.
Celkem 81 pacientů dostalo v 24týdenním období léčby alespoň jednu dávku berotralstatu. Celkově bylo 66 % pacientů ženského pohlaví a 93 % pacientů byli běloši v průměrném věku 41,6 let. Laryngeální angioedém mělo v anamnéze 74 % pacientů a u 75 % bylo v anamnéze uvedeno předchozí dlouhodobé užívání profylaktických přípravků. Medián míry záchvatů během prospektivního přípravného období (výchozí míra záchvatů) činil 2,9 za měsíc. Z pacientů zařazených do studie mělo 70 % výchozí míru záchvatů (≥ 2 záchvaty za měsíc).
Pacienti před vstupem do studie ukončili léčbu jinými profylaktickými přípravky k terapii hereditárního angioedému, všichni pacienti nicméně směli užívat záchranné léčivé přípravky k léčbě průlomových záchvatů hereditárního angioedému. U pacientů léčených berotralstatem bylo 51,4 % průlomových záchvatů léčeno pomocí C1-INH (viz bod 4.4). Souběžné podávání C1-INH a berotralstatu nevedlo k žádným identifikovatelným nežádoucím účinkům.
Jak ukazuje tabulka 2, berotralstat v dávce 150 mg vedl v porovnání s placebem ke statisticky i klinicky významnému snížení míry záchvatů hereditárního angioedému v průběhu 24 týdnů v primárním cílovém parametru u populace s léčebným záměrem (intent-to-treat, ITT). Procentuální pokles míry záchvatů hereditárního angioedému byl při podávání berotralstatu v dávce 150 mg větší než při podávání placeba, a to bez ohledu na míru záchvatů během přípravného období.
Tabulka 2: Snížení míry záchvatů hereditárního angioedému u populace ITT léčené berotralstatem v dávce 150 mg
| Výsledek | Berotralstat v dávce 150 mg (n = 40) | Placebo (n = 40a) | ||
| Míra za 28 dnů | Procentuální snížení oproti placebu (95% CI) | Hodnota p | Míra za 28 dnů | |
| Míra záchvatů hereditárního angioedému | 1,31 | 44,2 % (23,0; 59,5) | < 0,001 | 2,35 |
a Jeden pacient v analýze ITT byl randomizován do skupiny užívající placebo, avšak nebyl léčen.
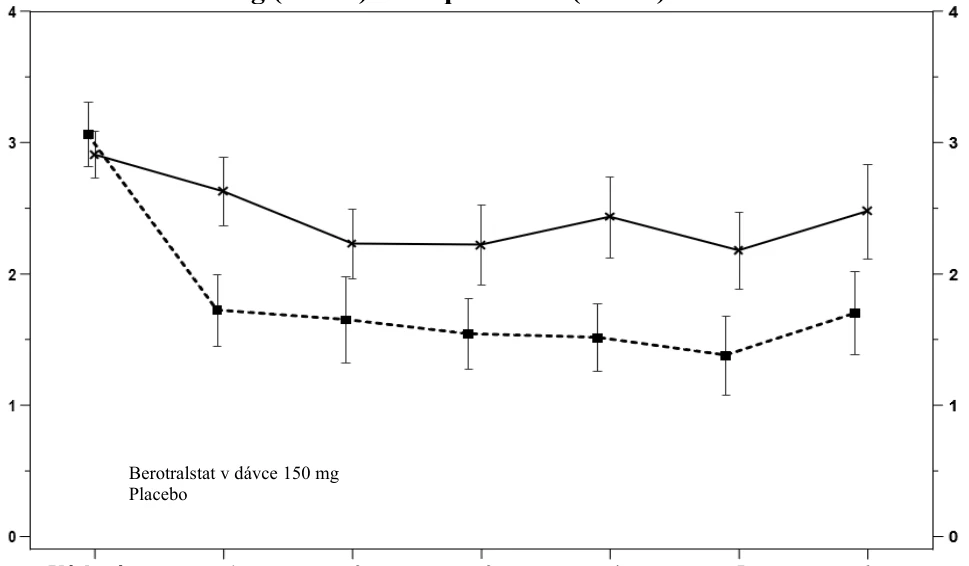
Jak ukazuje obrázek 1, snížení míry záchvatů se zachovalo po dobu 24 týdnů.
Obrázek 1: Míra záchvatů hereditárního angioedému za měsíc během 24 týdnů léčby berotralstatem v dávce 150 mg (n = 40) nebo placebem (n = 40)
Výchozí
hodnota
1 2 3 4 5 6
Měsíc
Berotralstat
v dávce 150 mg
n = 40 37 37 37 37 37 37
Placebo n = 39 39 38 37 36 34 34
SEM: standardní chyba průměru
U pacientů užívajících berotralstat v dávce 150 mg bylo u 58 % z nich zaznamenáno ≥ 50% snížení míry záchvatů hereditárního angioedému v porovnání s výchozí hodnotou, zatímco u pacientů užívajících placebo byl tento výsledek pozorován u 25 % pacientů.
Berotralstat v dávce 150 mg snížil míru záchvatů hereditárního angioedému, které vyžadovaly léčbu standardními léčivými přípravky k terapii akutních záchvatů, o 49,2 % (95% CI: 25,5 %; 65,4 %) v porovnání s placebem (míra za 28 dnů: 1,04 oproti 2,05).
Kvalita života v souvislosti se zdravím
Jak ukazuje tabulka 3, u pacientů užívajících berotralstat v dávce 150 mg došlo v porovnání se skupinou užívající placebo ke zlepšení celkového skóre podle dotazníku týkajícího se kvality života s angioedémem (AE-QoL) i skóre jednotlivých domén (funkčnost, únava/nálada, strach/stud a výživa). Za klinicky významné zlepšení se považuje snížení o 6 bodů. Nejvýraznější zlepšení bylo pozorováno u funkčního skóre.
Tabulka 3: Změna skóre podle dotazníku AE-QoL* – berotralstat v porovnání s placebem ve
- 24. týdnu léčby
Průměrná změna (LS mean) oproti výchozí hodnotě ve 24. týdnu léčby (SE) | Rozdíl upravených průměrů oproti placebu (95% CI) | ||
| Berotralstat v dávce 150 mg | Placebo | ||
| Celkové skóre podle dotazníku AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23; 2,43) |
| Funkční skóre | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58; 0,38) |
| Skóre únavy/nálady | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35; 7,03) |
| Skóre strachu/studu | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05; 4,13) |
| Skóre výživy | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27; 5,92) |
AE-QoL = dotazník týkající se kvality života s angioedémem; CI = interval spolehlivosti; LS = nejmenší čtverce; SE = standardní chyba.
*Nižší skóre naznačují zlepšenou kvalitu života (nižší zhoršení).
Populace pacientů s HAE s normálním C1-INH
Analýza observačních klinických údajů byla provedena u 311 dospělých pacientů s HAE s nC1-INH, kteří byli léčeni berotralstatem po dobu až 18 měsíců. Typ HAE byl stanoven podle hladin C1-INH, funkce C1-INH a hladin C4 bez genetického testování. Tato observační studie naznačuje podobný trend účinnosti u pacientů s HAE s nC1-INH HAE.
Pediatrická populace
Dospívající ve věku 12 až méně než 18 let (studie NCT03485911, studie NCT03472040) Bezpečnost a účinnost berotralstatu byla v rámci obou studií hodnocena u 28 dospívajících pacientů ve věku od 12 do 18 let. Bezpečnostní profil a míra záchvatů ve studii byly podobné jako u dospělých.
Děti ve věku od 2 do méně než 12 let
Bezpečnost a účinnost berotralstatu byla hodnocena v multicentrické, otevřené, sekvenční studii s jedním ramenem, která hodnotila 29 pediatrických pacientů s HAE ve věku 3 až < 12 let, kteří dostávali granule přípravku Orladeyo jednou denně s jídlem (studie NCT05453968). Medián míry atak hlášený ve výchozím stavu (období standardní péče) byl 0,96 atak/měsíc (rozmezí: 0 až 5 ataků/měsíc). Aby bylo dosaženo expozice léku podobné expozicím pozorovaným u dospělých léčených dávkou 150 mg, byli pacienti na základě výchozí tělesné hmotnosti zařazeni do jedné ze 4 dávkových skupin: ≥ 40 kg (n = 7), 32 až < 40 kg (n = 9), 24 až < 32 kg (n = 9) a 12 až < 24 kg (n = 4).
Všech 29 pacientů dokončilo 12 týdnů léčby berotralstatem, přičemž 27 pacientů dokončilo 48 týdnů léčby.
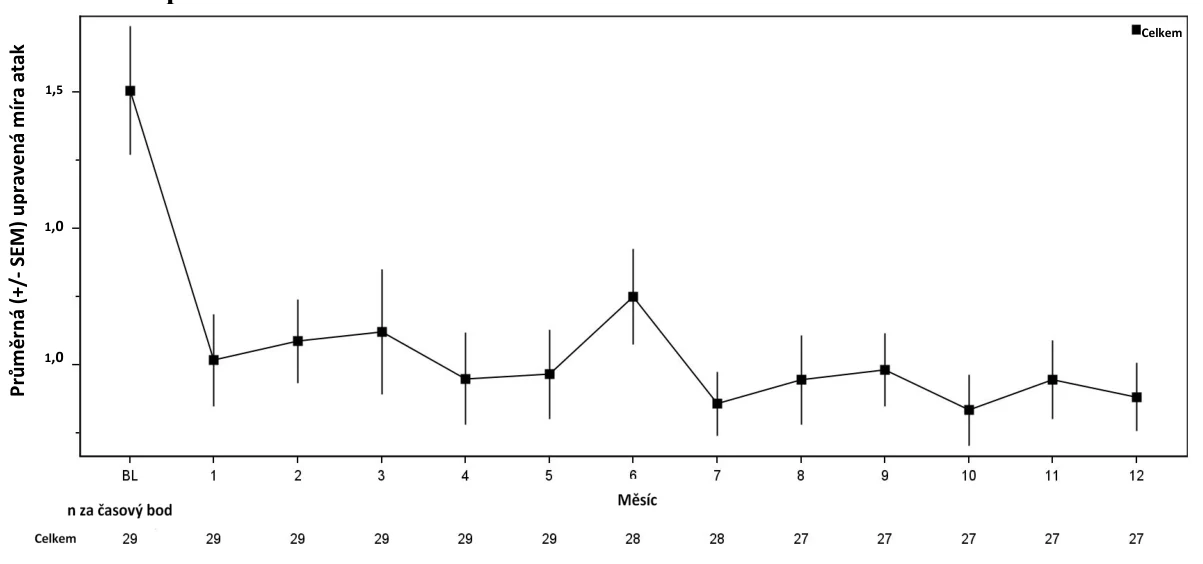
Snížení měsíční průměrné míry atak oproti výchozímu stavu se udrželo po dobu 48 týdnů (obrázek 2).
Obrázek 2: Upravená průměrná míra atak HAE za měsíca během 48 týdnů léčby berotralstatem při dávkování podle tělesné hmotnosti
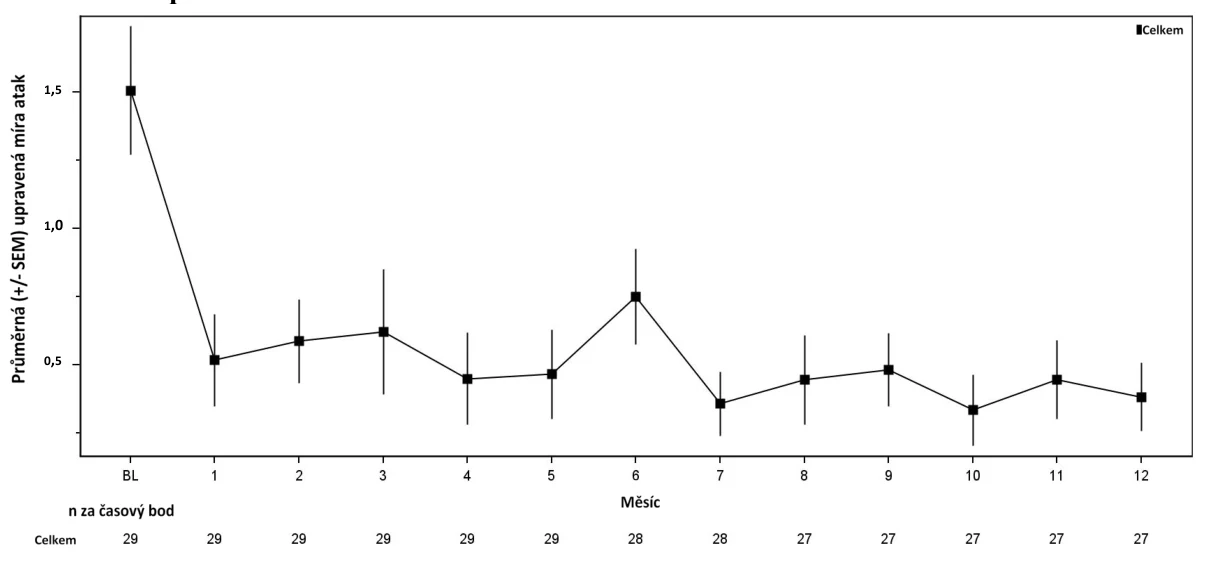

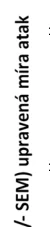
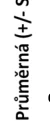


 a Upravená průměrná míra atak HAE za měsíc nebyla primárním cílovým parametrem studie
Bezpečnost a účinnost berotralstatu u pediatrických pacientů mladších 2 let nebyla stanovena.
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podávání berotralstatu v dávce 150 mg jednou denně činí Cmax 158 ng/ml (rozmezí: 110 až 234 ng/ml) a AUC v dávkovacím intervalu (AUCtau) činí 2 770 ng*h/ml (rozmezí: 1 880 až 3 790 ng*h/ml). Farmakokinetika berotralstatu u pacientů s hereditárním angioedémem je podobná jako u zdravých osob.
Expozice berotralstatu (Cmax a AUC) se zvyšuje více než úměrně s dávkou a ustáleného stavu je dosaženo mezi 6. až 12. dnem.
Účinek jídla
Nebyly pozorovány žádné rozdíly v Cmax a AUC berotralstatu po podání s jídlem s vysokým obsahem tuků. Medián tmax se nicméně zpozdil o 3 hodiny, a sice ze 2 hodin (nalačno) na 5 hodin (s jídlem, rozmezí: 1 až 8 hodin). Berotralstat se má podávat s jídlem, aby se minimalizovaly nežádoucí gastrointestinální účinky.
Distribuce
Vazba na plazmatické proteiny je přibližně 99%. Po podání jednorázové dávky 300 mg radioaktivně značeného berotralstatu byl poměr koncentrace v krvi ku koncentraci v plazmě přibližně 0,92. V ustáleném stavu činil u berotralstatu podaného v dávce 150 mg jednou denně geometrický průměr (variační koeficient v %) Vd/F 3 123 l (40 %).
Biotransformace
Berotralstat je metabolizován CYP2D6 a CYP3A4 s nízkým obratem in vitro. Po podání jednorázové perorální dávky 300 mg radioaktivně značeného berotralstatu představoval berotralstat 34 % celkové plazmatické radioaktivity, přičemž se jednalo o 8 metabolitů, z nichž každý představoval od 1,8 do 7,8 % celkové radioaktivity. Je známa struktura 5 z těchto 8 metabolitů. Není známo, zda jsou nějaké metabolity farmakologicky aktivní.
Berotralstat v dávce 150 mg jednou denně je středně silný inhibitor CYP2D6 a CYP3A4 a slabý inhibitor CYP2C9. Berotralstat není inhibitorem CYP2C19.
Berotralstat je při dvojnásobku doporučené dávky slabým inhibitorem P-gp a není inhibitorem BCRP.
Eliminace
Po jednorázové dávce 150 mg byl medián poločasu berotralstatu přibližně 93 hodin (rozmezí: 39 až 152 hodin).
Po jednorázové perorální dávce 300 mg radioaktivně značeného berotralstatu bylo přibližně 9 % vyloučeno močí (3,4 %v nezměněné podobě, rozmezí 1,8 až 4,7 %) a 79 % bylo vyloučeno stolicí. Z dalších analýz vyplynulo, že přibližně 50 % frakce získané ze stolice představoval berotralstat v nezměněné podobě.
Zvláštní populace
Z populačních farmakokinetických analýz vyplynulo, že věk, pohlaví a rasa nemají na farmakokinetiku berotralstatu významný vliv. Tělesná hmotnost byla identifikována jako kovariát popisující variabilitu clearance a distribučního objemu, což vede k vyšší expozici (AUC a Cmax) u pacientů s nižší tělesnou hmotností. Tento rozdíl se však nepovažoval za klinicky významný a u žádné z uvedených demografických charakteristik se nedoporučují žádné úpravy dávky.
Pediatrická populace
Na základě populačních farmakokinetických analýz, které zahrnovaly pediatrické pacienty ve věku od 12 do 18 let o tělesné hmotnosti nejméně 40 kg, byla expozice v ustáleném stavu po perorálním podávání berotralstatu v dávce 150 mg jednou denně mírně vyšší (o 29 % vyšší) než expozice u dospělých, přičemž odhadovaný geometrický průměr (variační koeficient v %) AUCtau činil 2 515 (38,6) ng.h/ml. Tento rozdíl se však nepovažoval za klinicky významný a u pediatrických pacientů ve věku od 12 do 18 let s tělesnou hmotností 40 kg a větší se nedoporučují žádné úpravy dávky.
Expozice berotralstatu u pediatrických pacientů ve věku od 2 do < 12 let je uvedena v souhrnu údajů o přípravku pro granule Orladeyo. Přípravek Orladeyo 150 mg tvrdé tobolky není určen k použití u dětí ve věku < 12 let.
Porucha funkce ledvin
U dospělých pacientů s těžkou poruchou funkce ledvin (eGFR méně než 30 ml/min) byla hodnocena farmakokinetika jednorázové perorální dávky 200 mg berotralstatu. V porovnání se souběžnou kohortou s normální funkcí ledvin (eGFR větší než 90 ml/min) byla Cmax zvýšena o 39 %, zatímco u AUC nebyl pozorován žádný rozdíl. U pacientů s lehkou až středně těžkou poruchou funkce ledvin není úprava dávky nutná. Pacienti s těžkou poruchou funkce ledvin mohou být vystaveni riziku prodloužení intervalu QT. Podávání berotralstatu těmto pacientům se nedoporučuje.
U pacientů se selháním ledvin vyžadujících hemodialýzu nebyla farmakokinetika berotralstatu hodnocena. Vzhledem k tomu, že se berotralstat ve vysoké míře váže na plazmatické proteiny, je nepravděpodobné, že by se odstranil hemodialýzou.
Porucha funkce jater
U dospělých pacientů s lehkou, středně těžkou a těžkou poruchou funkce jater (třída A, B nebo C dle Childa-Pugha) byla hodnocena farmakokinetika jednorázové perorální dávky 150 mg berotralstatu. V porovnání s pacienty s normální funkcí jater se farmakokinetika berotralstatu nezměnila u pacientů s lehkou poruchou funkce jater. U pacientů se středně těžkou poruchou funkce jater byla Cmax zvýšena
o 77 % a AUC0-inf o 78 %. U subjektů s těžkou poruchou funkce jater byla Cmax zvýšena o 27 %, zatímco AUC0-inf se snížila o 6 %. Odhadované zvýšení průměrné hodnoty QTcF u pacientů se středně těžkou až těžkou porucho funkce jater činilo až 8,8 ms (2stranný 90% CI, horní hranice 13,1 ms). Pacientům se středně těžkou až těžkou poruchou funkce jater (třída B nebo C dle Childa a Pugha) se berotralstat nemá podávat.
Starší pacienti
U pacientů starších 75 let nebyl berotralstat hodnocen, nepředpokládá se však, že by věk měl vliv na expozici berotralstatu.
5.3 Předklinické údaje vztahující se k bezpečnosti
V neklinických studiích chronické toxicity po opakovaném podávání byla pozorována (elektronovým mikroskopem) fosfolipidóza (přítomnost pěnových vakuolizovaných makrofágů) v játrech potkanů a při klinicky relevantních expozicích existuje podezření na její výskyt v játrech, tenkém střevě, plicích, slezině a lymfatické tkáni u potkanů a opic. Klinický význam těchto nálezů není znám.
Ve 2leté (celoživotní) studii na potkanech byla pozorována degenerace/nekróza svalových vláken kosterních svalů. Expozice při dávce, ve které nebyly pozorovány nepříznivé účinky (no observed adverse effect level, NOAEL) pro tyto nálezy u potkanů 4,5násobkem expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu.
Neklinické údaje získané na základě konvenčních studií genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Vzácné stromální sarkomy endometria a nediferencované sarkomy kůže byly zjištěny ve 2leté (celoživotní) studii na potkanech, kterým byl podáván berotralstat v expozici, která představovala 4,5násobek expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu. Tyto nálezy jsou neprůkazné, přičemž jejich incidence byla mírně vyšší než v kontrolních skupinách. Klinický význam těchto nálezů není znám.
Berotralstat procházel u potkanů a králíků placentární bariérou. Studie embryofetálního vývoje provedená na březích samicích potkanů, kterým byl podáván berotralstat v expozicích odpovídajících 9,7násobku expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu, neodhalila žádné poškození vyvíjejícího se plodu. Druhá studie embryofetálního vývoje u jiného relevantního druhu nehlodavců nebyla provedena.
Berotralstat byl detekován v plazmě mláďat potkanů 14. den laktace v koncentraci odpovídající přibližně 5 % koncentrace v plazmě matky.
Berotralstat neměl žádné účinky na páření či fertilitu u samců a samic potkanů při dávce odpovídající 2,9násobku klinické dávky 150 mg berotralstatu přepočtené na základě mg/m2.
V definitivní toxikologické studii na samcích a samicích mladých potkanů nebyly pozorovány žádné nové nálezy. Při dávkách až do 50 mg/kg/den, přičemž expozice vyjádřená hodnotou AUC0-24 dosahovala 5,8 až 6,5násobku doporučených pediatrických terapeutických expozic, nebyly pozorovány žádné nepříznivé účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
krospovidon (typ A)
magnesium-stearát
koloidní bezvodý oxid křemičitý
předbobtnalý škrob
Tobolka
želatina
oxid titaničitý (E 171)
indigokarmín (E 132)
černý oxid železitý (E 172)
červený oxid železitý (E 172)
Potiskový inkoust
černý oxid železitý (E 172)
hydroxid draselný
šelak
propylenglykol (E 1520)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
PCTFE/PVC-Al blistry v krabičce se 7 tobolkami v jednom blistru
Velikost balení: 28 nebo 98 tvrdých tobolek.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Neopharmed Gentili Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/21/1544/001
EU/1/21/1544/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 30. dubna 2021
Datum posledního prodloužení registrace: 12. února 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Orladeyo 72 mg potahované granule v sáčkuOrladeyo 96 mg potahované granule v sáčkuOrladeyo 108 mg potahované granule v sáčku
1. NÁZEV PŘÍPRAVKU
Orladeyo 72 mg potahované granule v sáčku
Orladeyo 96 mg potahované granule v sáčku
Orladeyo 108 mg potahované granule v sáčku
Orladeyo 132 mg potahované granule v sáčku
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Orladeyo 72 mg potahované granule v sáčku
Jeden sáček obsahuje 72 mg berotralstatu (jako berotralstat-dihydrochlorid).
Orladeyo 96 mg potahované granule v sáčku
Každý sáček obsahuje 96 mg berotralstatu (jako berotralstat-dihydrochlorid).
Orladeyo 108 mg potahované granule v sáčku
Každý sáček obsahuje 108 mg berotralstatu (jako berotralstat-dihydrochlorid).
Orladeyo 132 mg potahované granule v sáčku
Každý sáček obsahuje 132 mg berotralstatu (jako berotralstat-dihydrochlorid).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahované granule v sáčku.
Bílé až téměř bílé, hladké, kulaté potahované granule o průměru přibližně 2 mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Orladeyo je indikován k rutinní prevenci rekurentních záchvatů hereditárního angioedému u:
- děti od 2 do méně než 12 let s tělesnou hmotností nejméně 15 kg,
- dospívající ve věku 12 let a starší s tělesnou hmotností nižší než 40 kg.
4.2 Dávkování a způsob podání
Dávkování
Doporučená dávka pro děti ve věku od 2 do méně než 12 let je stanovena podle tělesné hmotnosti a je uvedena v tabulce 1.
Tabulka 1: Doporučená dávka pro děti ve věku od 2 do méně než 12 let
| Tělesná hmotnost (kg) | Doporučená dávka Orladeyo potahované granule |
| 15 kg až méně než 24 kg | Jeden sáček obsahující 72 mg jednou denně |
| 24 kg až méně než 32 kg | Jeden sáček obsahující 96 mg jednou denně |
| 32 kg až méně než 40 kg | Jeden sáček obsahující 108 mg jednou denně |
| 40 kg nebo více | Jeden sáček obsahující 132 mg jednou denně |
Doporučená dávka pro dospívající ve věku od 12 let s tělesnou hmotností nižší než 40 kg je jeden 108 mg sáček Orladeyo granule jednou denně.
U dospívajících ve věku 12 let a starších s tělesnou hmotností ≥ 40 kg je třeba odkazovat na souhrn údajů o přípravku pro Orladeyo tobolky.
U pacientů s HAE s normální hladinou inhibitoru C1 esterázy (nC1-INH), u nichž po 3 měsících léčby nedošlo k dostatečnému zmírnění záchvatů, je třeba zvážit ukončení léčby (viz body 4.4 a 5.1).
Vynechané dávky
Pokud dojde k vynechání dávky přípravku Orladeyo, má pacient užít zapomenutou dávku co nejdříve, přičemž nesmí překročit jednu dávku denně.
Přípravek Orladeyo není určen k léčbě akutních záchvatů hereditárního angioedému (viz bod 4.4).
Zvláštní populace
Porucha funkce ledvin
U pacientů s lehkou až středně těžkou poruchou funkce ledvin není úprava dávky nutná. U pacientů s těžkou poruchou funkce ledvin se podávání berotralstatu nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG) (viz bod 4.4).
Nejsou k dispozici žádné klinické údaje o podávání berotralstatu pacientům v terminálním stadiu onemocnění ledvin vyžadujícím hemodialýzu. Podávání berotralstatu pacientům v terminálním stadiu onemocnění ledvin se z preventivních důvodů nedoporučuje (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater není úprava dávky nutná. Berotralstat se nemá podávat pacientům se středně těžkou až těžkou poruchou funkce jater (třídy B nebo C dle Childa a Pugha) (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Orladeyo u dětí mladších 2 let nebyla dosud stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Perorální podání.
Jeden sáček je určen pouze k jednorázovému použití.
Jeden sáček potahovaných granulí má být užíván každý den přibližně ve stejnou dobu s jídlem (viz bod 5.2).
Potahované granule se mají polykat celé. Aby se zabránilo hořké chuti po užití, pacienti granule nemají žvýkat ani drtit.
Orladeyo potahované granule lze podávat jedním z následujících způsobů:
- Celý obsah jednoho sáčku je třeba vysypat přímo do úst a ihned spolknout spolu s nekyselou tekutinou (vodou nebo mlékem).
Celý obsah jednoho sáčku má být nasypán na přibližně jednou polévkovou lžící (15 ml)
měkkého nekyselého jídla a okamžitě zkonzumován. Jídlo má mít pokojovou teplotu nebo nižší. Příklady měkkých, nekyselých potravin zahrnují čokoládový pudink, bramborovou kaši, kukuřičnou kaši a hráškové nebo banánové pyré.
Kyselá jídla, jako je jogurt a jablečné pyré, se nemají používat, protože mohou rozpustit potah maskující chuť a způsobit hořkou chuť. Všechny granule mají být užity do 10 minut od nasypání na jídlo, aby se zabránilo rozpuštění potahu maskujícího chuť.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Obecné
Berotralstat není určen k léčbě akutních záchvatů hereditárního angioedému. V takovém případě je nutné zahájit individualizovanou léčbu schváleným záchranným léčivým přípravkem.
K dispozici jsou jen omezené klinické údaje o podávání berotralstatu pacientům s hereditárním angioedémem s aktivitou nC1-INH.
Některé kategorie HAE s nC1-INH nemusí reagovat na léčbu z důvodu alternativních cest, které nezahrnují aktivaci plazmatického kalikreinu v plazmě. U této populace se doporučuje provést genetické testování, pokud je k dispozici, podle aktuálních pokynů pro HAE a ukončit léčbu, pokud není pozorována klinická odpověď (viz body 4.2 a 5.1).
Prodloužení intervalu QT
Při vyšších koncentracích berotralstatu je zvýšené riziko prodloužení intervalu QT (viz bod 5.1). Děti nesmí užívat dávky berotralstatu vyšší, než je uvedeno pro jejich hmotnost.
U pacientů se středně těžkou až těžkou poruchou funkce jater se mohou objevit zvýšené koncentrace berotralstatu v séru, které jsou spojeny s rizikem prodloužení intervalu QT. Berotralstat se těmto pacientům nemá podávat.
Pacienti s těžkou poruchou funkce ledvin mohou být vystaveni riziku prodloužení intervalu QT. Podávání berotralstatu těmto pacientům se nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG).
Nejsou k dispozici žádné údaje o podávání berotralstatu pacientům s nezávislými rizikovými faktory pro prodloužení intervalu QT, jako jsou poruchy rovnováhy elektrolytů, známé preexistující prodloužení intervalu QT (buď získané, nebo familiární), pokročilý věk nebo souběžné podávání dalších léčivých přípravků, o kterých je známo, že prodlužují interval QT. Podávání berotralstatu těmto pacientům se nedoporučuje. Je-li léčba nutná, je třeba zvážit náležité monitorování (například pomocí EKG).
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) v jednom sáčku, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Berotralstat je substrátem P-glykoproteinu (P-gp) a proteinu rezistence karcinomu prsu (breast cancer resistance protein, BCRP).
Účinky jiných léčivých přípravků na berotralstat
Inhibitory P-gp a BCRP
Cyklosporin, inhibitor P-gp a BCRP, snížil maximální koncentraci (Cmax) jednorázové dávky 150 mg berotralstatu o 7 % a zvýšil plochu pod křivkou koncentrace-čas (AUC) o 27 %. Při souběžném podávání inhibitorů P-gp a BCRP není doporučená žádná úprava dávky berotralstatu.
Induktory P-gp a BCRP
Berotralstat je substrátem P-gp a BCRP. Induktory P-gp a BCRP (například rifampicin, třezalka tečkovaná) mohou snížit koncentraci berotralstatu v plazmě, což vede ke snížené účinnosti berotralstatu. Podávání induktorů P-gp spolu s berotralstatem se nedoporučuje.
Účinky berotralstatu na jiné léčivé přípravky
Substráty CYP3A4
Berotralstat je středně silný inhibitor CYP3A4, který v případě perorálního midazolamu zvyšuje Cmax
o 45 % a AUC o 124 % a v případě amlodipinu zvyšuje Cmax o 45 % a AUC o 77 %. Souběžné podávání může zvýšit koncentraci jiných léčivých přípravků, které jsou substráty CYP3A4. V případě souběžně podávaných léků, které jsou metabolizovány převážně CYP3A4, si přečtěte příslušný souhrn údajů o přípravku, zejména v případě přípravků s úzkým terapeutickým indexem (například cyklosporin, fentanyl). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Substráty CYP2D6
Berotralstat je středně silný inhibitor CYP2D6, který v případě dextrometorfanu zvyšuje Cmax o 196 % a AUC o 177 % a v případě desipraminu zvyšuje Cmax o 64 % a AUC o 87 %. Souběžné podávání může zvýšit expozici jiných léčivých přípravků, které jsou substráty CYP2D6. V případě souběžně podávaných léčivých přípravků, které jsou metabolizovány převážně CYP2D6, si přečtěte příslušný souhrn údajů o léku, zejména v případě léků s úzkým terapeutickým indexem (například thioridazin, pimozid) nebo léků, u kterých informace o přípravku doporučují monitorování léčby (například tricyklická antidepresiva). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Substráty CYP2C9
Berotralstat je slabý inhibitor CYP2C9, který v případě tolbutamidu zvyšuje Cmax o 19 % a AUC
o 73 %. Při souběžném podávání léčivých přípravků, které jsou metabolizovány převážně CYP2C9 (například tolbutamid), se nedoporučuje žádná úprava dávky (viz bod 5.2).
Účinek berotralstatu na přeměnu desogestrelu na etonogestrel (aktivní metabolit) prostřednictvím CYP2C9 byl zanedbatelný. Při souběžném podávání desogestrelu se nedoporučuje žádná úprava dávky.
Substráty CYP2C19
Berotralstat není inhibitorem CYP2C19 – v případě omeprazolu se Cmax zvýšila pouze o 21 % a AUC pouze o 24 %. Při souběžném podávání léčivých přípravků, které jsou metabolizovány převážně CYP2C19 (například omeprazol), se nedoporučuje žádná úprava dávky (viz bod 5.2).
Substráty P-gp
Berotralstat je slabý inhibitor P-gp a v případě digoxinu (substrát P-gp) se Cmax zvýšila o 58 % a AUC
o 48 %. V případě souběžně podávaných léčivých přípravků, které jsou substráty P-gp, si přečtěte příslušný souhrn údajů o přípravku, zejména v případě léků s úzkým terapeutickým indexem (například digoxin) nebo přípravků, u kterých informace o přípravku doporučují monitorování léčby (například dabigatran-etexilát). U těchto léčivých přípravků mohou být nutné úpravy dávky (viz bod 5.2).
Perorální antikoncepce
Jakožto středně silný inhibitor CYP3A4 může berotralstat zvýšit koncentraci perorálních antikoncepčních přípravků metabolizovaných CYP3A4. Souběžné podávání berotralstatu s desogestrelem zvyšovalo AUC etonogestrelu (aktivního metabolitu) o 58 %, hodnota Cmax nebyla dotčena. Účinek berotralstatu na přeměnu desogestrelu na etonogestrel prostřednictvím CYP2C9 byl zanedbatelný. Při souběžném podávání desogestrelu se nedoporučuje žádná úprava dávky.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí během léčby berotralstatem a ještě alespoň 1 měsíc po poslední dávce používat účinnou antikoncepci. Podávání berotralstatu se u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Těhotenství
Údaje o podávání berotralstatu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie reprodukční toxicity na zvířatech nejsou dostatečné (viz bod 5.3).
Podávání berotralstatu se v těhotenství nedoporučuje.
Kojení
Dostupné farmakodynamické/toxikologické údaje získané na zvířat prokázaly vylučování berotralstatu do mateřského mléka (viz bod 5.3). Riziko pro kojené děti nelze vyloučit. Na základě posouzení prospěšnosti kojení pro novorozence/kojence a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání berotralstatu.
Fertilita
Ve studiích na zvířatech nebyl pozorován žádný účinek na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Berotralstat nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. Neočekává se, že by berotralstat ovlivnil bdělost dětí nebo schopnost účastnit se běžných aktivit.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky u pacientů ve věku 12 let a více jsou bolest břicha (všechna místa) (hlášená u 21 % pacientů), průjem (hlášen u 15 % pacientů) a bolest hlavy (hlášena u 13 % pacientů). Gastrointestinální příhody byly hlášeny především během prvních 1–3 měsíců podávání berotralstatu (medián dne do nástupu byl 66. den u bolesti břicha a 45. den u průjmu) a odezněly bez podání léčivého přípravku, zatímco se pokračovalo v léčbě berotralstatem. Téměř všechny příhody (99 %) bolesti břicha byly mírné nebo středně závažné, přičemž medián doby trvání činil 3,5 dne (95% CI, 2–8 dnů). Téměř všechny příhody (98 %) průjmu byly mírné nebo středně závažné, přičemž medián doby trvání činil 3,2 dny (95% CI, 2–8 dnů).
Bezpečnostní profil u pacientů ve věku 2 až < 12 let byl podobný jako u dospělých.
Tabulkový přehled nežádoucích účinků
Bezpečnost berotralstatu byla hodnocena v dlouhodobých klinických studiích u 381 dospělých a dospívajících pacientů a 29 pediatrických pacientů ve věku od 3 do méně než 12 let s hereditárním angioedémem (jak v nekontrolovaných, otevřených, tak v placebem kontrolovaných, zaslepených studiích). Nežádoucí účinky získané v klinických studiích a sledování po uvedení na trh jsou uvedeny níže v klasifikaci podle tříd orgánových systémů MedDRA a podle frekvence. Frekvence jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (frekvenci z dostupných údajů nelze určit). V rámci každé skupiny s danou frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 2: Nežádoucí účinky pozorované v klinických studiích a sledování po uvedení na trh
| Třída orgánových systémů | Frekvence | Nežádoucí účinky |
| Poruchy nervového systému | Velmi časté | Bolest hlavya |
| Gastrointestinální poruchy | Velmi časté | Bolest břichab, průjemc |
| Časté | Zvracení, gastroezofageální reflux, flatulence | |
| Není známo | Nauzea | |
| Poruchy kůže a podkožní tkáně | Časté | Vyrážka |
| Poruchy jater a žlučových cest | Časté | Zvýšení hladiny ALT, zvýšení hladiny AST |
a Zahrnuje tyto příhody: bolest hlavy a sinusální bolest hlavy.
b Zahrnuje tyto příhody: bolest břicha, břišní diskomfort, bolest v epigastriu, bolest v hypogastriu, diskomfort v oblasti epigastria a citlivost břicha.
c Zahrnuje tyto příhody: průjem, měkká stolice a časté vyprazdňování střev.
Popis vybraných nežádoucích účinků
Zvýšení hladin aminotransferáz
U některých pacientů bylo pozorováno zvýšení hodnot jaterních testů (LFT), které se obvykle zlepšilo, ať již byl berotralstat vysazen, nebo ne. Bylo pozorováno u určitých pacientů, převážně u těch, kteří přerušili androgenní léčbu během 14 dnů po zahájení léčby berotralstatem. Náhlého vysazení androgenů těsně před zahájením léčby berotralstatem je třeba se vyvarovat.
Pediatrická populace
Dospívající ve věku od 12 do méně než 18 let
Bezpečnost berotralstatu byla hodnocena v klinických studiích u podskupiny 28 dospívajících pacientů ve věku od 12 do 18 let s tělesnou hmotností nejméně 40 kg. Bezpečnostní profil byl podobný jako u dospělých.
Děti ve věku od 3 do méně než 12 let
Bezpečnost berotralstatu byla hodnocena v klinické studii u 29 pacientů ve věku od 3 do < 12 let s tělesnou hmotností nejméně 14,9 kg. Bezpečnostní profil byl podobný jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích nebyl hlášen žádný případ předávkování. Nejsou k dispozici žádné informace týkající se identifikace případných známek a příznaků předávkování. Objeví-li se příznaky, doporučuje se symptomatická léčba. Není k dispozici žádné antidotum.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: jiné hematologické látky, léčiva používaná u hereditárního angioedému, ATC kód: B06AC06
Mechanismus účinku
Berotralstat je inhibitor plazmatického kallikreinu. Plazmatický kallikrein je serinová proteáza, která štěpí vysokomolekulární kininogen (high-molecular-weight-kininogen, HMWK), přičemž se uvolňuje bradykinin, což je silný vazodilatátor, který zvyšuje cévní permeabilitu. U pacientů s hereditárním angioedémem je v důsledku deficience nebo dysfunkce C1-INH narušena normální regulace aktivity plazmatického kallikreinu, což vede k nekontrolovanému zvýšení aktivity plazmatického kallikreinu a uvolnění bradykininu a následně k záchvatům hereditárního angioedému, které se projevují otokem (angioedém).
Elektrofyziologie srdce
Při Cmax berotralstatu v ustáleném stavu podávaného v doporučené dávce 150 mg jednou denně u dospělých se průměrný korigovaný interval QT zvýšil o 3,4 ms (horní hranice 90% CI: 6,8 ms), což je hodnota nacházející se pod prahovou hodnotou vedoucí k obavám (10 ms). Při supraterapeutické dávce 450 mg jednou denně byly expozice v ustáleném stavu 4násobně vyšší než při doporučené dávce 150 mg u dospělých a korigovaný interval QT se zvýšil v průměru o 21,9 ms.
Klinická účinnost a bezpečnost
Účinnost berotralstatu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené, placebem kontrolované studii s paralelními skupinami NCT03485911.
Studie NCT03485911
Tato studie zahrnovala 120 pacientů (114 dospělých a 6 dětí ve věku od 12 let) s hereditárním angioedémem I. nebo II. typu, u kterých došlo k nejméně dvěma záchvatům potvrzeným výzkumným pracovníkem během prvních osmi týdnů přípravného období a kteří užili alespoň jednu dávku hodnocené léčby. Devět pacientů bylo ve věku ≥ 65 let. Pacienti byli randomizováni do 1 ze 3 paralelních léčebných skupin a stratifikováni podle výchozí míry záchvatů v poměru 1 : 1 : 1 (berotralstat v dávce 110 mg, berotralstat v dávce 150 mg, nebo placebo perorálně podávané jednou denně s jídlem) po dobu 24týdenního období léčby.
Celkem 81 pacientů dostalo v 24týdenním období léčby alespoň jednu dávku berotralstatu. Celkově bylo 66 % pacientů ženského pohlaví a 93 % pacientů byli běloši v průměrném věku 41,6 let. Laryngeální angioedém mělo v anamnéze 74 % pacientů a u 75 % bylo v anamnéze uvedeno předchozí dlouhodobé užívání profylaktických přípravků. Medián míry záchvatů během prospektivního přípravného období (výchozí míra záchvatů) činil 2,9 za měsíc. Z pacientů zařazených do studie mělo 70 % výchozí míru záchvatů ≥ 2 záchvaty za měsíc.
Pacienti před vstupem do studie ukončili léčbu jinými profylaktickými přípravky k terapii hereditárního angioedému, všichni pacienti nicméně směli užívat záchranné léčivé přípravky k léčbě průlomových záchvatů hereditárního angioedému. U pacientů léčených berotralstatem bylo 51,4 % průlomových záchvatů léčeno pomocí C1-INH (viz bod 4.4). Souběžné podávání C1-INH a berotralstatu nevedlo k žádným identifikovatelným nežádoucím účinkům.
Jak ukazuje tabulka 3, berotralstat v dávce 150 mg vedl v porovnání s placebem ke statisticky i klinicky významnému snížení míry záchvatů hereditárního angioedému v průběhu 24 týdnů v primárním cílovém parametru u populace se záměrem léčit (intent-to-treat, ITT). Procentuální pokles míry záchvatů hereditárního angioedému byl při podávání berotralstatu v dávce 150 mg větší než při podávání placeba, a to bez ohledu na míru záchvatů během přípravného období.
Tabulka 3: Snížení míry záchvatů hereditárního angioedému u populace ITT léčené berotralstatem v dávce 150 mg
| Výsledek | Berotralstat v dávce 150 mg (n = 40) | Placebo (n = 40a) | ||
| Míra za 28 dnů | Procentuální snížení oproti placebu (95 % CI) | Hodnota p | Míra za 28 dnů | |
| Míra záchvatů hereditárního angioedému | 1,31 | 44,2 % (23,0; 59,5) | < 0,001 | 2,35 |
a Jeden pacient v analýze ITT byl randomizován do skupiny užívající placebo, avšak nebyl léčen.
Jak ukazuje obrázek 1, snížení míry záchvatů se zachovalo po dobu 24 týdnů.
Obrázek 1: Míra záchvatů hereditárního angioedému za měsíc během 24 týdnů léčby berotralstatem v dávce 150 mg (n = 40) nebo placebem (n = 40)
Výchozí
hodnota
1 2 3 4 5 6
Měsíc
Berotralstat
v dávce 150 mg
n = 40 37 37 37 37 37 37
Placebo n = 39 39 38 37 36 34 34
SEM: standardní chyba průměru
U pacientů užívajících berotralstat v dávce 150 mg bylo u 58 % z nich zaznamenáno ≥ 50 % snížení míry záchvatů hereditárního angioedému v porovnání s výchozí hodnotou, zatímco u pacientů užívajících placebo byl tento výsledek pozorován u 25 % pacientů.
Berotralstat v dávce 150 mg snížil míru záchvatů hereditárního angioedému, které vyžadovaly léčbu standardními léčivými přípravky k terapii akutních záchvatů, o 49,2 % (95 % CI: 25,5 %; 65,4 %) v porovnání s placebem (míra za 28 dnů: 1,04 oproti 2,05).
Kvalita života v souvislosti se zdravím
Jak ukazuje tabulka 4, u pacientů užívajících berotralstat v dávce 150 mg došlo v porovnání se skupinou užívající placebo ke zlepšení celkového skóre podle dotazníku týkajícího se kvality života s angioedémem (AE-QoL) i skóre jednotlivých domén (funkčnost, únava/nálada, strach/stud a výživa). 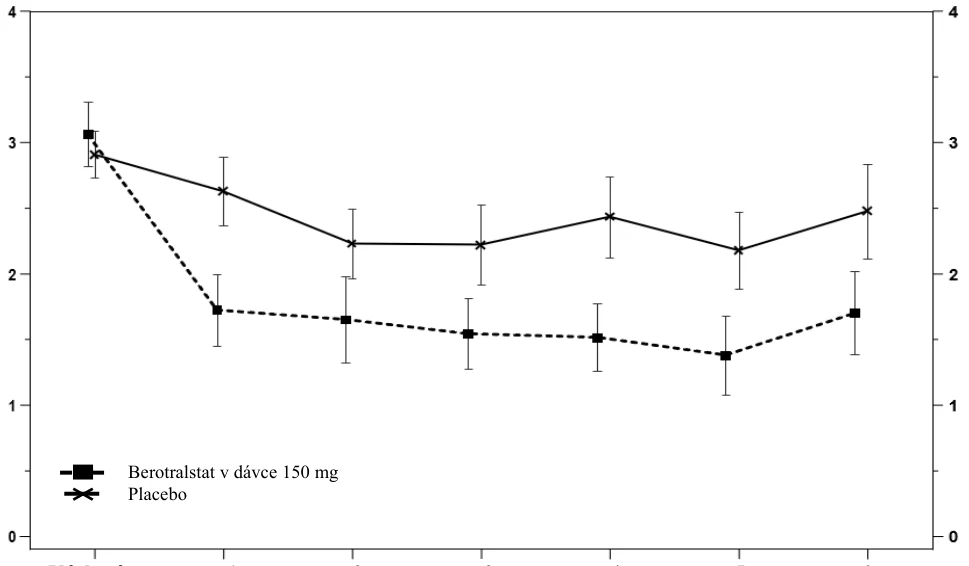
 Za klinicky významné zlepšení se považuje snížení o 6 bodů. Nejvýraznější zlepšení bylo pozorováno u funkčního skóre.
Tabulka 4: Změna skóre podle dotazníku AE-QoL* – berotralstat v porovnání s placebem ve
- 24. týdnu léčby
Průměrná změna (LS mean) oproti výchozí hodnotě ve 24. týdnu léčby (SE) | Rozdíl upravených průměrů (LS mean) oproti placebu (95 % CI) | ||
| Berotralstat v dávce 150 mg | Placebo | ||
| Celkové skóre podle dotazníku AE-QoL | -14,6 (2,6) | -9,7 (2,6) | -4,90 (-12,23; 2,43) |
| Funkční skóre | -19,5 (3,4) | -10,4 (3,4) | -9,10 (-18,58; 0,38) |
| Skóre únavy/nálady | -11,3 (3,2) | -9,2 (3,3) | -2,16 (-11,35; 7,03) |
| Skóre strachu/studu | -15,4 (3,2) | -10,5 (3,3) | -4,96 (-14,05; 4,13) |
| Skóre výživy | -8,8 (3,0) | -6,1 (3,1) | -2,68 (-11,27; 5,92) |
AE-QoL = dotazník týkající se kvality života s angioedémem; CI = interval spolehlivosti; LS = nejmenší čtverce; SE = standardní chyba.
*Nižší skóre naznačují zlepšenou kvalitu života (nižší zhoršení).
Populace pacientů s HAE s normálním C1-INH
Analýza observačních klinických údajů byla provedena u 311 dospělých pacientů s HAE s nC1-INH, kteří byli léčeni berotralstatem po dobu až 18 měsíců. Typ HAE byl stanoven podle hladin C1-INH, funkce C1-INH a hladin C4 bez genetického testování. Tato observační studie naznačuje podobný trend účinnosti u pacientů s HAE s nC1-INH.
Pediatrická populace
Dospívající ve věku od 12 do méně než 18 let
Bezpečnost a účinnost berotralstatu byla v rámci obou studií (NCT03485911, NCT03472040) hodnocena u 28 dospívajících pacientů ve věku od 12 do 18 let. Bezpečnostní profil a míra záchvatů ve studii byly podobné jako u dospělých.
Děti ve věku od 2 do méně než 12 let
Bezpečnost a účinnost berotralstat byla hodnocena v multicentrické, otevřené, sekvenční studii s jedním ramenem, která hodnotila 29 pediatrických pacientů ve věku od 3 do < 12 let s HAE, kteří dostávali granule přípravku Orladeyo jednou denně s jídlem (studie NCT05453968). Medián míry ataky hlášený ve výchozím stavu (období standardní péče) byl 0,96 atak/měsíc (rozmezí: 0 až 5 atak/měsíc). Aby bylo dosaženo expozice léku podobné expozicím pozorovaným u dospělých léčených dávkou 150 mg, byli pacienti na základě výchozí tělesné hmotnosti zařazeni do jedné ze 4 dávkových skupin: ≥ 40 kg (n = 7), 32 až < 40 kg (n = 9), 24 až < 32 kg (n = 9) a 12 až < 24 kg (n = 4).
Všech 29 pacientů dokončilo 12 týdnů léčby berotralstatem, přičemž 27 pacientů dokončilo 48 týdnů léčby.
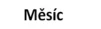
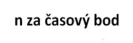
Snížení měsíční průměrné míry atak oproti výchozímu stavu bylo zachováno po dobu 48 týdnů (obrázek 2).
Obrázek 2: Upravená průměrná míra atak HAE za měsíca během 48 týdnů léčby berotralstatem při dávkování podle tělesné hmotnosti

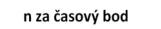

 a Upravená průměrná míra atak HAE za měsíc nebyla primárním cílovým parametrem studie
Bezpečnost a účinnost berotralstatu u pediatrických pacientů mladších 2 let nebyla stanovena.
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podávání berotralstatu v dávce 150 mg jednou denně činí Cmax 158 ng/ml (rozmezí: 110 až 234 ng/ml) a AUC v dávkovacím intervalu (AUCtau) činí 2 770 ng*h/ml (rozmezí: 1 880 až 3 790 ng*h/ml). Farmakokinetika berotralstatu u pacientů s hereditárním angioedémem je podobná jako u zdravých osob.
Expozice berotralstatu (Cmax a AUC) se zvyšuje více než úměrně s dávkou a ustáleného stavu je dosaženo mezi 6. až 12. dnem.
Potahované granule a tvrdé tobolky Orladeyo poskytují po 7 dnech dávkování srovnatelnou expozici.
Účinek jídla
Nebyly pozorovány žádné rozdíly v Cmax a AUC berotralstatu po podání s jídlem s vysokým obsahem tuků. Medián tmax se nicméně zpozdil o 3 hodiny, a sice ze 2 hodin (nalačno) na 5 hodin (s jídlem, rozmezí: 1 až 8 hodin). Berotralstat se má podávat s jídlem, aby se minimalizovaly nežádoucí gastrointestinální účinky.
Distribuce
Vazba na plazmatické proteiny je přibližně 99 %. Po podání jednorázové dávky 300 mg radioaktivně značeného berotralstatu byl poměr koncentrace v krvi ku koncentraci v plazmě přibližně 0,92. V ustáleném stavu činil u berotralstatu podaného v dávce 150 mg jednou denně geometrický průměr (variační koeficient v %) Vd/F 3 123 l (40 %).
Biotransformace
Berotralstat je metabolizován CYP2D6 a CYP3A4 s nízkým obratem in vitro. Po podání jednorázové perorální dávky 300 mg radioaktivně značeného berotralstatu představoval berotralstat 34 % celkové plazmatické radioaktivity, přičemž se jednalo o 8 metabolitů, z nichž každý představoval od 1,8 do 7,8 % celkové radioaktivity. Je známa struktura 5 z těchto 8 metabolitů. Není známo, zda jsou nějaké metabolity farmakologicky aktivní.
Berotralstat v dávce 150 mg jednou denně je středně silný inhibitor CYP2D6 a CYP3A4 a slabý inhibitor CYP2C9. Berotralstat není inhibitorem CYP2C19.
Berotralstat je při dvojnásobku doporučené dávky slabým inhibitorem P-gp a není inhibitorem BCRP.
Eliminace
Po jednorázové dávce 150 mg byl medián poločasu berotralstatu přibližně 93 hodin (rozmezí: 39 až 152 hodin).
Po jednorázové perorální dávce 300 mg radioaktivně značeného berotralstatu bylo přibližně 9 % vyloučeno močí (3,4 % v nezměněné podobě, rozmezí 1,8 až 4,7 %) a 79 % bylo vyloučeno stolicí. Z dalších analýz vyplynulo, že přibližně 50 % frakce získané ze stolice představoval berotralstat v nezměněné podobě.
Zvláštní populace
Z populačních farmakokinetických analýz vyplynulo, že věk, pohlaví a rasa nemají na farmakokinetiku berotralstatu významný vliv. Tělesná hmotnost byla identifikována jako kovariát popisující variabilitu clearance a distribučního objemu, což vede k vyšší expozici (AUC a Cmax) u pacientů s nižší tělesnou hmotností. Tento rozdíl se však u dospělých nepovažoval za klinicky významný a u žádné z uvedených demografických charakteristik se nedoporučují žádné úpravy dávky.
Pediatrická populace
Na základě populačních farmakokinetických analýz, které zahrnovaly pediatrické pacienty ve věku od 12 do 18 let o tělesné hmotnosti nejméně 40 kg, byla expozice v ustáleném stavu po perorálním podávání berotralstatu v dávce 150 mg jednou denně mírně vyšší (o 29 % vyšší) než expozice u dospělých, přičemž odhadovaný geometrický průměr (variační koeficient v %) AUCtau činil 2 515 (38,6) ng.h/ml. Tento rozdíl se však nepovažoval za klinicky významný a u pediatrických pacientů ve věku od 12 do 18 let s tělesnou hmotností 40 kg a větší se nedoporučují žádné úpravy dávky.
K dosažení expozice berotralstatu u pediatrických pacientů ve věku od 2 do < 12 let srovnatelné s expozicí pozorovanou u dospělých léčených berotralstatem v doporučené dávce 150 mg je nezbytný dávkovací režim založený na tělesné hmotnosti. Na základě populační farmakokinetické analýzy poskytují doporučené dávky na základě tělesné hmotnosti u pacientů ve věku 2 až < 12 let podobnou expozici účinné dávce u dospělých; Cmax v ustáleném stavu byl o něco vyšší (až o 24 % vyšší) než expozice u dospělých, avšak tento rozdíl se nepovažuje za klinicky významný.
Porucha funkce ledvin
U dospělých pacientů s těžkou poruchou funkce ledvin (eGFR méně než 30 ml/min) byla hodnocena farmakokinetika jednorázové perorální dávky 200 mg berotralstatu. V porovnání se souběžnou kohortou s normální funkcí ledvin (eGFR větší než 90 ml/min) byla Cmax zvýšena o 39 %, zatímco u AUC nebyl pozorován žádný rozdíl. U pacientů s lehkou až středně těžkou poruchou funkce ledvin není úprava dávky nutná. Pacienti s těžkou poruchou funkce ledvin mohou být vystaveni riziku prodloužení intervalu QT. Podávání berotralstatu těmto pacientům se nedoporučuje.
U pacientů se selháním ledvin vyžadujících hemodialýzu nebyla farmakokinetika berotralstatu hodnocena. Vzhledem k tomu, že se berotralstat ve vysoké míře váže na plazmatické proteiny, je nepravděpodobné, že by se odstranil hemodialýzou.
Porucha funkce jater
U dospělých pacientů s lehkou, středně těžkou a těžkou poruchou funkce jater (třída A, B nebo C dle Childa a Pugha) byla hodnocena farmakokinetika jednorázové perorální dávky 150 mg berotralstatu. V porovnání s pacienty s normální funkcí jater se farmakokinetika berotralstatu nezměnila u pacientů s lehkou poruchou funkce jater. U pacientů se středně těžkou poruchou funkce jater byla Cmax zvýšena
o 77 % a AUC0-inf o 78 %. U subjektů s těžkou poruchou funkce jater byla Cmax zvýšena o 27 %, zatímco AUC0-inf se snížila o 6 %. Odhadované zvýšení průměrné hodnoty QTcF u pacientů se středně těžkou až těžkou poruchou funkce jater činilo až 8,8 ms (2stranný 90 % CI, horní hranice 13,1 ms). Pacientům se středně těžkou až těžkou poruchou funkce jater (třída B nebo C dle Childa a Pugha) se berotralstat nemá podávat.
Starší pacienti
U pacientů starších 75 let nebyl berotralstat hodnocen, nepředpokládá se však, že věk má vliv na expozici berotralstatu.
5.3 Předklinické údaje vztahující se k bezpečnosti
V neklinických studiích chronické toxicity po opakovaném podávání byla pozorována (elektronovým mikroskopem) fosfolipidóza (přítomnost pěnových vakuolizovaných makrofágů) v játrech potkanů a při klinicky relevantních expozicích existuje podezření na její výskyt v játrech, tenkém střevě, plicích, slezině a lymfatické tkáni u potkanů a opic. Klinický význam těchto nálezů není znám.
Ve 2leté (celoživotní) studii na potkanech byla pozorována degenerace/nekróza svalových vláken kosterních svalů. Expozice při dávce, ve které nebyly pozorovány nepříznivé účinky (no observed adverse effect level, NOAEL), byla pro tyto nálezy u potkanů 4,5násobkem expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu.
Neklinické údaje získané na základě konvenčních studií genotoxicity neodhalily žádné zvláštní riziko pro člověka.
V 6měsíční studii u transgenních myší Th rasH2 nebylo pozorováno žádné zvýšení výskytu nádorů. Expozice v této studii kancerogenity u myší byla 10násobkem expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu.
Vzácné stromální sarkomy endometria a nediferencované sarkomy kůže byly zjištěny ve 2leté (celoživotní) studii na potkanech, kterým byl podáván berotralstat v expozici, která představovala 4,5násobek expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu. Tyto nálezy jsou neprůkazné, přičemž jejich incidence byla mírně vyšší než v kontrolních skupinách. Klinický význam těchto nálezů není znám.
Berotralstat procházel u potkanů a králíků placentární bariérou. Studie embryofetálního vývoje provedená na březích samicích potkanů, kterým byl podáván berotralstat v expozicích odpovídajících 9,7násobku expozice dosažené (na základě AUC) při klinické dávce 150 mg berotralstatu, neodhalila žádné poškození vyvíjejícího se plodu. Druhá studie embryofetálního vývoje u jiného relevantního druhu nehlodavců nebyla provedena.
Berotralstat byl detekován v plazmě mláďat potkanů 14. den laktace v koncentraci odpovídající přibližně 5 % koncentrace v plazmě matky.
Berotralstat neměl žádné účinky na páření či fertilitu u samců a samic potkanů při dávce odpovídající 2,9násobku klinické dávky 150 mg berotralstatu přepočtené na základě mg/m2.
V definitivní toxikologické studii na samcích a samicích mladých potkanů nebyly pozorovány žádné nové nálezy. Při dávkách až do 50 mg/kg/den, přičemž expozice vyjádřená hodnotou AUC0-24 dosahovala 5,8 až 6,5násobku doporučených pediatrických terapeutických expozic, nebyly pozorovány žádné nežádoucí účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Granule
krospovidon (typ A)
magnesium-stearát
koloidní bezvodý oxid křemičitý
předbobtnalý škrob
Potah granule
kopolymer bazického butylovaného metakrylátu (E 1205)
natrium-lauryl-sulfát
koloidní bezvodý oxid křemičitý
kyselina stearová
mastek (E 553b)
oxid titaničitý (E 171)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Fóliové laminátové sáčky z PET/AL/PE.
Velikost balení: 28 sáčků (jedna krabička obsahuje 4 pouzdra po 7 sáčcích).
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Neopharmed Gentili Ireland Limited
Block 4, Harcourt Centre, Harcourt Road, DUBLIN 2, D02HW77 Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/21/1544/003
EU/1/21/1544/004
EU/1/21/1544/005
EU/1/21/1544/006
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 30. dubna 2021
Datum posledního prodloužení: 12. února 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Orladeyo