

Souhrn údajů o přípravku (SPC) - BERINERT
1. NÁZEV PŘÍPRAVKU
Berinert 2000 IU prášek a rozpouštědlo pro injekční roztok
Berinert 3000 IU prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Léčivá látka:
lidský inhibitor C1-esterasy (s.c., z lidské plasmy)
Berinert 2000 IU obsahuje 2000 IU v jedné injekční lahvičce.
Berinert 3000 IU obsahuje 3000 IU v jedné injekční lahvičce.
Účinnost lidského inhibitoru C1-esterasy je vyjádřená v mezinárodních jednotkách (IU), které se vztahují k aktuálnímu WHO standardu pro přípravky s lidským inhibitorem C1-esterasy.
Berinert 2000 IU obsahuje 500 IU/ml lidského inhibitoru C1-esterasy po rekonstituci s 4 ml vody pro injekci.
Berinert 3000 IU obsahuje 500 IU/ml lidského inhibitoru C1-esterasy po rekonstituci s 5,6 ml vody pro injekci.
Celkový obsah bílkovin v roztoku po rekonstituci je 65 mg/ml.
Pomocné látky se známým účinkem:
100 ml roztoku obsahuje až 486 mg sodíku (přibližně 21 mmol).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Berinert 2000 IU:
Prášek a rozpouštědlo pro injekční roztok.
Berinert 3000 IU:
Prášek a rozpouštědlo pro injekční roztok.
Bílý prášek.
Čiré, bezbarvé rozpouštědlo.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Berinert pro subkutánní injekci je indikován pro prevenci recidivujícího hereditárního angioedému (HAE) u dospívajících a dospělých pacientů s deficitem inhibitoru C1-esterasy.
4.2 Dávkování a způsob podání
Přípravek Berinert je určen k autoaplikaci subkutánní injekcí. Pacient nebo poskytovatel péče musí být proškolen, jak podávat Berinert podle potřeby.
Dávkování
Doporučená dávka přípravku Berinert s.c. je 60 IU/kg tělesné hmotnosti dvakrát týdně (každé 3-4 dny).
Pediatrická populace
Dávkování u dospívajících je stejné jako u dospělých.
Způsob podání
Pouze subkutánní podání.
Pokyny k rekonstituci léčivého přípravku před podáním viz bod 6.6.
Doporučené místo pro podkožní injekci přípravku Berinert je oblast břicha. V klinických studiích byl přípravek Berinert injekčně podáván do jediného místa.
Rekonstituovaný přípravek by měl být podáván subkutánní injekcí rychlostí tolerovanou pacientem.
4.3 Kontraindikace
Jedinci, u nichž došlo k život ohrožujícím reakcím z přecitlivělosti na přípravky C1-INH, včetně anafylaxe, nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost Aby se zlepšila sledovatelnost biologických léčivých přípravků má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivní reakce Pokud se vyskytnou závažné alergické reakce, podávání přípravku Berinert se musí okamžitě zastavit (např. přerušením injekce) a musí být zahájena vhodná léčba.
V případě akutního HAE ataku musí být zahájena individualizovaná léčba.
Tromboembolické příhody (TEE)
Trombóza se objevila při pokusu s vysokými dávkami C1-INH i.v. pro profylaxi nebo léčbu syndromu zvýšené propustnosti kapilár před, během nebo po srdeční operaci v mimotělním oběhu (neschválená indikace a dávka). Při doporučené s.c. dávce nebyl stanoven kauzální vztah mezi TEE a použitím koncentrátu C1-INH.
Virová bezpečnost
Standardní opatření zabraňující přenosu infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují pečlivý výběr dárců, testování jednotlivých odběrů krve a plazmatických poolů na specifické ukazatele infekce a zařazení efektivních výrobních postupů k inaktivaci/eliminaci virů. Přes všechna tato opatření při podávání léčivých přípravků vyráběných z lidské krve nebo plazmy, nelze zcela vyloučit možnost přenosu infekčních agens. To se týká také neznámých nebo nově vznikajících virů a jiných patogenů.
Přijatá opatření jsou považována za účinná proti obaleným virům jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV), virus hepatitidy C (HCV) a proti neobaleným virům HAV a parvoviru B19.
Doporučuje se zvážit vhodné očkování (hepatitida A a B) u těch pacientů, kteří pravidelně/opakovaně dostávají přípravky vyrobené z lidské plazmy.
Přípravek Berinert 2000 IU obsahuje méně než 1 mmol sodíku (23 mg) v jedné injekční lavičce, to znamená, že je v podstatě „bez sodíku“.
Přípravek Berinert 3000 IU obsahuje až 29 mg sodíku v jedné injekční lavičce, což odpovídá 1,5 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Neprováděly se žádné studie interakcí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
K dispozici jsou omezené údaje, které neukazují zvýšené riziko plynoucí z použití přípravků obsahujících lidský inhibitor C1-esterasy u těhotných žen. Lidský inhibitor C1-esterasy je fyziologickou složkou lidské plazmy. Nebyly prováděny žádné studie reprodukční nebo vývojové toxicity na zvířatech. Nejsou očekávány žádné nežádoucí účinky na fertilitu, prenatální a postnatální vývoj u lidí.
Ve třech studiích, které zahrnovaly 344 pacientů, byly shromážděny údaje od 36 žen (50 těhotenství) a žádné nežádoucí příhody nebyly spojeny s léčbou C1-INH před, během, nebo po těhotenství a ženy porodily zdravé děti.
Kojení
Nejsou k dispozici žádné informace týkající se vylučovaní přípravku Berinert do mateřského mléka, účinku na kojené dítě, nebo na produkci mateřského mléka. Zdravotní přínos kojení a jeho vliv na vývoj dítětě by měly být zváženy společně s klinickými potřebami přípravku Berinert pro matku a případnými nežádoucími účinky na kojené dítě způsobených užíváním přípravku Berinert nebo způsobených stavem oněmocnění matky.
Fertilita
Lidský inhibitor C1-esterasy je fyziologickou složkou lidské plazmy. S přípravkem Berinert nebyly provedeny žádné studie reprodukce a vývojové toxicity na zvířatech.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Berinert nemá žádný nebo má zanedbatelný vliv na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Nežádoucí účinky byly shromážděny z hlavní studie 3001 fáze 3 u pacientů (n = 86) s HAE, kteří dostávali přípravek Berinert subkutánně. Vhodní pacienti se také mohli účastnit otevřené prodloužené studie (Studie 3002) po dobu až 140 týdnů (n = 126). Frekvence nežádoucích účinků je založena na příhodách souvisejících s přípravkem Berinert. Odhaduje se, na základě jednotlivých pacientů a kategorií:
Velmi časté (≥1/10)
Časté (≥1/100 až <1/10)
Méně časté (≥1/1000 až <1/100)
Vzácné (≥1/10000 až <1/1000)
Velmi vzácné (<1/10000)
| Standardní třída orgánových systémů dle MedDRA | Nežádoucí účinek | Frekvence |
|---|---|---|
| Infekce a infestace | Nazofaryngitida | Velmi časté |
| Poruchy imunitního systému | Hypersenzitivita (Hypersenzitivita, pruritus, vyrážka a kopřivka) | Časté |
| Poruchy nervového systému | Závrať | Časté |
| Celkové poruchy a reakce v místě aplikace | Reakce v místě vpichu a | Velmi časté |
| a Podlitina v místě vpichu, chlad v místě vpichu, sekrece v místě vpichu, erytém v místě vpichu, hematom v místě vpichu, krvácení v místě vpichu, indurace v místě vpichu, edém v místě vpichu, bolest v místě vpichu, pruritus v místě vpichu, vyrážka v místě vpichu, reakce v místě vpichu, jizva v místě vpichu, zduření v místě vpichu, kopřivka v místě vpichu, teplo v místě vpichu. | ||
Pediatrická populace
Bezpečnostní profil přípravku Berinert byl vyhodnocen v podskupině jedenácti pacientů, ve věku 8 až < 17 let, v obou studiích (Studie 3001, Studie 3002), a odpovídal celkovým výsledkům bezpečnosti.
Další zvláštní populace
Starší populace
Bezpečnostní profil přípravku Berinert byl vyhodnocen v podskupině deseti pacientů, ve věku 65 až 72 let, v obou studiích (Studie 3001, Studie 3002), a odpovídal celkovým výsledkům bezpečnosti.
Informace o bezpečnosti s ohledem na přenos infekčních agens viz bod 4.4
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Nebyl hlášen žádný případ předávkování. Dávky odpovídající až 117 IU/kg s.c. byly podávány dvakrát týdně v klinické studii s pevnou dávkou a byly dobře tolerovány.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiné hematologické látky, léčiva úžívaná u hereditárního angioedému,
C1 inhibitor, získaný z plazmy
ATC kód: B06AC01
Inhibitor C1-esterasy je plazmatický glykoprotein s molekulovou hmotností 105 kDa a s obsahem uhlohydrátové složky 40 %. Jeho koncentrace v lidské plazmě je přibližně 240 mg/l. Kromě lidské plazmy je inhibitor C1-esterasy obsažen také v placentě, jaterních buňkách, monocytech a trombocytech.
Inhibitor C1-esterasy patří do systému inhibitorů serinových proteáz (serpin) lidské plazmy spolu s jinými proteiny jako je antitrombin III, alfa-2-antiplazmin, a alfa-1-antitrypsin a další.
Mechanismus účinku
Za fyziologických podmínek inhibitor C1-esterasy blokuje klasickou cestu systému komplementu tím, že inaktivuje enzymatické aktivní složky C1s a C1r. Aktivní enzym vytváří komplex s inhibitorem ve stechiometrickém poměru 1:1.
Inhibitor C1-esterasy představuje také nejdůležitější inhibitor kontaktní aktivace koagulace tím, že inhibuje faktor XIIa a jeho fragmenty. Navíc slouží, kromě alfa-2-makroglobulinu, jako hlavní inhibitor plazmatického kalikreinu.
Léčebný efekt přípravku Berinert u dědičného angioedému spočívá v substituci chybějící aktivity inhibitoru C1-esterasy.
Klinická účinnost a bezpečnost
Účinnost a bezpečnost přípravku Berinert pro rutinní profylaxi k prevenci záchvatů HAE byla prokázána v multicentrické, randomizované, dvojitě zaslepené, placebem kontrolované, překřížené studii (Studie 3001). Studie posuzovala 90 dospělých a dospívajících subjektů se symptomatickým HAE typu I nebo typu II. Medián (rozmezí) věku subjektů byl 40 (12 až 72) let, 60 subjektů byly ženy a 30 subjektů byli muži. Subjekty byly randomizovány, aby dostaly buď 60 IU/kg nebo 40 IU/kg přípravku Berinert v jednom 16týdenním léčebném období a placebo v druhém 16týdenním léčebném období. Pacienti si sami podávali přípravek Berinert nebo placebo subkutánně 2krát týdně. Účinnost byla vyhodnocena pro posledních 14 týdnů každého léčebného období. Vhodní pacienti se také mohli účastnit otevřené prodloužené studie po dobu až 140 týdnů (Studie 3002). Přibližně polovina subjektů zařazených do prodloužené studie se účastnila Studie 3001 (64/126, 50,8 %), což přispělo k podobnosti mezi populacemi studií.
Studie 3001:
Dávky 60 IU/kg nebo 40 IU/kg přípravku Berinert subkutánně dvakrát týdně vedly k významnému rozdílu v časově normalizovanému počtu záchvatů HAE (četnosti záchvatů) ve srovnání s placebem (Tabulka 1). Časově normalizovaný počet záchvatů HAE u subjektů, kterým byla podávána dávka 60 IU/kg byl 0,52 záchvatů měsíčně ve srovnání s 4,03 záchvatů měsíčně při užívaní placeba (p < 0,001). Časově normalizovaný počet záchvatů HAE u subjektů, kterým byla podávána dávka 40 IU/kg byl 1,19 záchvatů měsíčně ve srovnání s 3,61 záchvatů měsíčně při užívání placeba (p < 0,001).
Tabulka 1. Časově normalizovaný počet záchvatů HAE (počet/měsíc)
| 60 IU/kg Sekvence léčby (N = 45) | 40 IU/kg Sekvence léčby (N = 45) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| PŘÍPRAVEK | Placebo | PŘÍPRAVEK | Placebo | |||||||||||||
| n | 43 | 42 | 43 | 44 | ||||||||||||
| Průměrná hodnota (SD) | 0,5 (0,8) | 4,0 (2,3) | 1,2 (2,3) | 3,6 (2,1) | ||||||||||||
| Min; Max | 0,0; 3,1 | 0,6; 11,3 | 0,0; 12,5 | 0,0; 8,9 | ||||||||||||
| Medián | 0,3 | 3,8 | 0,3 | 3,8 | ||||||||||||
| Průměrná hodnota LS (SE)* | 0,5 (0,3) | 4,0 (0,3) | 1,2 (0,3) | 3,6 (0,3) | ||||||||||||
| 95% CI pro průměrnou hodnotu LS* | (0,0; 1,0) | (3,5; 4,6) | (0,5; 1,9) | (3; 4,3) | ||||||||||||
| Rozdíl v léčbě (v rámci subjektů) | 60 IU/kg – Placebo | 40 IU/kg – Placebo | ||||||||||||||
| Průměrná hodnota LS* (95% CI) | -3,5 (-4,2; -2,8) | -2,4 (-3,4; -1,5) | ||||||||||||||
| p-hodnota* | < 0,001 | < 0,001 | ||||||||||||||
CI = konfidenční interval; HAE = hereditární angioedém; N = počet randomizovaných subjektů; n = počet subjektů s údaji; LS = nejmenší čtverce
* ze smíšeného modelu
Medián (25., 75. percentil) procentuálního snížení časově normalizovaného počtů záchvatů HAE ve srovnání s placebem byl 95 % (79, 100) pro 60 IU/kg a 89 % (70, 100) pro 40 IU/kg přípravku Berinert u subjektů s hodnotitelnými údaji z obou léčebných období.
Procento respondentů (95% CI) s ≥50% snížením časově normalizovaného počtu záchvatů HAE léčených přípravkem Berinert bylo ve srovnání s placebem 83 % (73 %, 90 %). Devadesát procent (90 %) subjektů reagovalo na léčbu 60 IU/kg a 76 % subjektů reagovalo na léčbu 40 IU/kg.
Sedmdesát jedna procent (71 %) subjektů, kteří dostávali 60 IU/kg a 53 % subjektů, kteří dostávali 40 IU/kg mělo ≥1 záchvat HAE za období 4 týdnů, kdy dostávali placebo a <1 záchvat HAE za období 4 týdnů, kdy byli léčeni přípravkem Berinert.
Celkem 40 % subjektů, kteří dostávali 60 IU/kg a 38 % subjektů, kteří dostávali 40 IU/kg bylo bez záchvatu, a medián četnosti záchvatů HAE měsíčně byl 0,3 u obou dávek.
Přípravek Berinert vedl ve výsledku k významnému rozdílu v časově normalizovaném počtu užití záchranné medikace (četnosti užívání záchranné medikace) ve srovnání s placebem. Dávka 60 IU/kg vedla k průměrné četnosti 0,3 užití záchranné medikace měsíčně, ve srovnání s 3,9 užití měsíčně s placebem. Dávka 40 IU/kg vedla k průměrné četnosti 1,1 užití záchranné medikace měsíčně, ve srovnání s 5,6 užití měsíčně s placebem.
Studie 3002:
Dlouhodobá bezpečnost a účinnost přípravku Berinert pro rutinní profylaxi k prevenci záchvatů HAE byla ukázána v otevřené, randomizované studii s paralelními rameny. Ve studii bylo hodnoceno 126 dospělých a pediatrických subjektů se symptomatickým HAE typu I nebo typu II, sestávajících z 64 navazujících pacientů ze studie 3001 a 62 nenavazujících pacientů. Medián (rozmezí) věku subjektů byl 41,0 (8 - 72) let. Pacienti s četností 4,3 záchvatů měsíčně v období 3 měsíců před vstupem do studie byli zařazeni a léčeni v průměru 1,5 roku, 44 pacientů (34,9 %) mělo expozici delší než 2 roky. Průměrný ustálený stav funkční činnosti C1 lidského inhibitoru se zvýšil na 52,0 % při podání 40 IU/kg a 66,6 % při podání 60 IU/kg. Výskyt nežádoucích příhod byl nízký a podobný u obou dávkových skupin (11,3 příhod na pacienta ročně pro 40 IU/kg a 8,5 příhod na pacienta ročně pro 60 IU/kg). Průměrný (SD) časově normalizovaný počet záchvatů HAE byl 0,45 (0,737) záchvatů měsíčně pro 40 IU a 0,45 (0,858) záchvatů měsíčně pro 60 IU.
Procento respondentů (95% CI) s ≥50% snížením časově normalizovaného počtu záchvatů HAE léčených přípravkem Berinert vztažené k časově normalizovaným počtům záchvatů HAE použitých pro kvalifikování se k účasti ve Studii 3002 bylo 93,5 % (84,6 %, 97,5 %) v léčebném rameni s 40 IU/kg a 91,7 % (81,9 %, 96,4 %) v léčebném rameni s 60 IU/kg.
Procento subjetků s frekvencí časově normalizovaných HAE záchvatů < 1 HAE za 4týdenní období byla 79,4 pro 40 IU/kg a 85.7 % pro 60 IU/kg.
Procento subjektů bez záchvatu HAE bylo 34,9 % pro 40 IU/kg a 44,4 % pro 60 IU/kg (po celou dobu trvání studie s maximální dobou expozice > 2,5 roku). Z 23 pacientů, kteří dostávali 60 IU/kg po dobu delší než 2 roky, 19 (83 %) bylo bez záchvatu v průběhu 25 až 30 měsíců léčby.
Průměrný časově normalizovaný počet užití záchranné medikace byl 0,26 (0,572) užití měsíčně pro 40 IU/kg a 0,31 (0,804) užití měsíčně pro 60 IU/kg.
Pediatrická populace
Bezpečnost a účinnost přípravku Berinert byla vyhodnocena v podskupině 11 pacientů ve věku 8 až <17 let v randomizované, dvojitě zaslepené, placebem kontrolované, překřížené studii rutinní profylaxe (Studie 3001) a randomizované, otevřené, aktivní léčbou kontrolované studii (Studie 3002). Výsledky analýzy věkových podskupin odpovídaly celkovým výsledkům studie.
5.2 Farmakokinetické vlastnosti
Farmakokinetické (PK) charakteristiky subkutánního přípravku Berinert byly primárně popsány pomocí populačních PK metod pomocí shromážděných dat ze 3 klinických studií u zdravých jedinců a pacientů s HAE.
Absorpce
Po podání dávky dvakrát týdně subkutánně se Berinert pomalu absorbuje s mediánem (95% CI) až na vrcholovou koncentraci (tmax) přibližně 59 hodin (23, 134 hodin). Na základě mediánu (95% CI) zdánlivého plazmatického poločasu 69 hodin (24, 250 hodin) se očekává ustálený stav pro C1-INH během 3 týdnů podávání. Průměrná (95% CI) ustálená minimální (trough) hladina funkčního C1-INH 48% (25,1%, 102%) se očekává po podání dávky 60 IU/kg přípravku Berinert dvakrát týdně s.c.
Průměrná (95% CI) relativní biologická dostupnost (F) přípravku Berinert po s.c. podání byla odhadována přibližně na 43% (35,2, 50,2%).
Distribuce a eliminace
Průměrná clearance populace (95% CI) a zdánlivý distribuční objem přípravku Berinert byly odhadovány na přibližně 83 ml/hod (72,7, 94,2 ml/hod) a 4,33 l (3,51, 5,15 l). Bylo zjištěno, že clearance C1-INH pozitivně koreluje s celkovou tělesnou hmotností. Bylo zjištěno, že PK charakteristiky přípravku Berinert s.c. v rovnovážném stavu jsou nezávislé na dávce 20-80 IU/kg u pacientů s HAE.
Nebyly provedeny studie hodnotící PK C1 INH u specifických populací pacientů rozdělených podle pohlaví, rasy, věku nebo přítomnosti poškození ledvin nebo jater. Bylo zjištěno, že populační analýza, která hodnotí věk (8 až 72 let), neovlivňuje PK C1-INH.
5.3 Předklinické údaje vztahující se k bezpečnosti
Předklinické údaje po intravenózním a/nebo subkutánním podání neodhalily žádné zvláštní riziko pro člověka na základě konvenčních studií farmakologické bezpečnosti, toxicity po jednorázové a opakované dávce, lokální snášenlivosti a trombogenity.
Žádné výzkumy týkající se karcinogenity a reprodukční toxikologie nebyly provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.l Seznam pomocných látek
Prášek:
Glycin
Chlorid sodný
Dihydrát natrium-citrátu
Rozpouštědlo:
Voda pro injekci
6.2 Inkompatibility
Vzhledem k absenci studií kompatibility se tento léčivý přípravek nesmí mísit s jinými léčivými přípravky a rozpouštědly.
6.3 Doba použitelnosti
36 měsíců
Fyzikálně-chemická stabilita po rekonstituci byla prokázána po dobu 48 hodin při pokojové teplotě (max. 30 °C). Z mikrobiologického hlediska, vzhledem k tomu, že Berinert neobsahuje žádné konzervační látky, se má přípravek po rekonstituci podat okamžitě. Pokud se přípravek nepodá okamžitě, jeho uchovávání nemá překročit 8 hodin při pokojové teplotě.
Rekonstituovaný přípravek musí být uchováván pouze v injekční lahvičce.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 30 °C.
Chraňte před mrazem.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Vnitřní obaly:
Berinert 2000 IU: Prášek (2000 IU) v injekční lahvičce (sklo třídy I) se zátkou (brombutylová pryž), modrým uzávěrem (hliník) a šedým odklápěcím víčkem (plast).
4 ml rozpouštědla v injekční lahvičce (sklo třídy I) se zátkou (chlorbutylová nebo brombutylová pryž), modrým uzávěrem (hliník) a šedým odklápěcím víčkem (plast).
Berinert 3000 IU: Prášek (3000 IU) v injekční lahvičce (sklo třídy II) se zátkou (brombutylová pryž), modrým uzávěrem (hliník) a světle žlutým odklápěcím víčkem (plast).
5,6 ml rozpouštědla v injekční lahvičce (sklo třídy I) se zátkou (chlorbutylová nebo brombutylová pryž), modrým uzávěrem (hliník) a světle zeleným odklápěcím víčkem (plast).
Velikosti balení:
Krabička obsahuje:
1 injekční lahvičku s práškem
1 injekční lahvičku s rozpouštědlem (Berinert 2000 IU: 4 ml, Berinert 3000 IU: 5,6 ml)
1 přepouštěcí adaptér s filtrem 20/20
Aplikační souprava (vnitřní krabička) obsahuje:
1 injekční stříkačku k jednorázovému použití (Berinert 2000 IU: 5 ml, Berinert 3000 IU: 10 ml)
1 hypodermickou injekční jehlu
1 podkožní injekční soupravu
2 tampony s alkoholem
1 nesterilní náplast
Vícečetné balení 5 x 2000 IU a 20 x 2000 IU.
Vícečetné balení 5 x 3000 IU a 20 x 3000 IU.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Způsob podání
Všeobecné pokyny:
- Rekonstituovaný roztok přípravku Berinert má být bezbarvý a čirý až slabě opalescentní
- Po filtraci/nasátí (viz níže) má být rekonstituovaný přípravek před podáním zkontrolován vizuálně, nesmí obsahovat částice a musí být bezbarvý.
- Nepoužívejte roztoky, které jsou zakalené nebo obsahují částice.
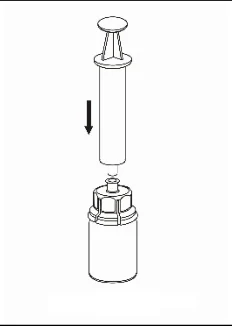
- Rekonstituce a nasátí musí být provedeno za aseptických podmínek. Použijte injekční stříkačku dodávanou s přípravkem.
Rekonstituce
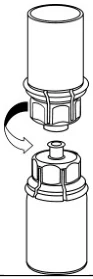
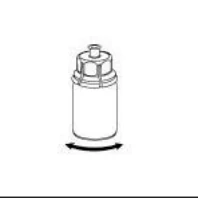
Zahřejte rozpouštědlo na pokojovou teplotu. Odstraňte víčka z lahviček s práškem i s rozpouštědlem, očistěte pryžové zátky antiseptickým roztokem a nechte je oschnout než otevřete balení Mix2Vial.
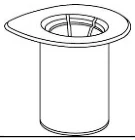 1 |
|
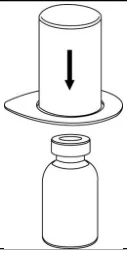 2 |
|
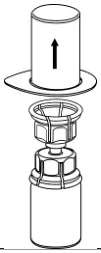 3 |
|
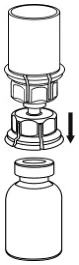 4 |
|
 5 |
|
 6 |
|
 7 |
|
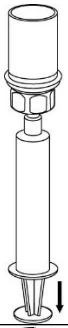
Natáhnutí a aplikace
 8 |
|
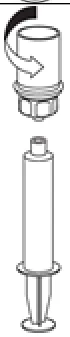 9 |
|
Aplikace
Přípravek může být podáván pomocí hypodermické injekční jehly nebo podkožní injekční soupravy.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg
Německo
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Berinert 2000 IU: 16/011/17-C
Berinert 3000 IU: 16/012/17-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Berinert 2000 IU:
Datum první registrace: 25. 4. 2018
Berinert 3000 IU:
Datum první registrace: 25. 4. 2018
10. DATUM REVIZE TEXTU
- 10. 7. 2025