


Souhrn údajů o přípravku (SPC) - Ekterly
1. NÁZEV PŘÍPRAVKU
Ekterly 300 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje 300 mg sebetralstatu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta.
Žluté, oválné (přibližně 15 mm × 9 mm), bikonvexní tablety s vyraženým logem společnosti KalVista „K“ na jedné straně a „300“ na druhé straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Ekterly je indikován k symptomatické léčbě akutních atak hereditárního angioedému (hereditary angioedema, HAE) u dospělých a dospívajících ve věku 12 let a starších.
4.2 Dávkování a způsob podání
Rozhodnutí o zahájení léčby perorálně podávaným sebetralstatem má učinit zdravotnický pracovník se zkušenostmi s léčbou pacientů s HAE.
Dávkování
Dospělí a dospívající ve věku 12 let a starší
Doporučená dávka je jedna 300mg tableta přípravku Ekterly podaná co nejdříve po rozpoznání ataky. V případě nedostatečné odpovědi nebo pokud dojde ke zhoršení nebo opětovnému objevení příznaků, může být užita druhá dávka, a to 3 hodiny po první dávce. Během 24 hodin nemají být podány více než dvě dávky.
Pacienti s HAE s normálním C1-INH (nC1-INH)
Pokud není u pacientů s HAE s normálním C1-INH (nC1-INH) pozorována klinická odpověď, má být zváženo ukončení léčby (viz body 4.4 a 5.1).
Starší pacienti
U pacientů ve věku nad 65 let není nutná žádná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin není nutná žádná úprava dávky (viz bod 5.2).
Porucha funkce jater
U pacientů s lehkou až středně těžkou poruchou funkce jater (skóre A nebo B dle Childa a Pugha) není nutná žádná úprava dávky.
| U pacientů s těžkou poruchou funkce jater (skóre C dle Childa a Pugha) se použití přípravku | |
| nedoporučuje | |
(viz bod 5.2).
| U pacientů se středně těžkou poruchou funkce jater, kteří užívají silný inhibitor CYP3A4, se k léčbě | |
| ataky HAE doporučuje použít jednorázovou 300mg dávku (viz bod 4.5). | |
Pacienti užívající induktory CYP3A4
Při užívání slabých induktorů CYP3A4 není nutná žádná úprava dávky.
U pacientů užívajících středně silné nebo silné induktory CYP3A4 se k léčbě ataky HAE doporučuje jednorázová 900mg dávka (3 × 300mg tableta) (viz bod 4.5).
Pediatrická populace
Bezpečnost a účinnost u dětí mladších 12 let nebyly stanoveny.
Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Ekterly je určen k perorálnímu podání.
Potahované tablety lze užívat spolu s jídlem nebo bez jídla (viz bod 5.2).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Ataky s edémem laryngu
Po léčbě atak s edémem laryngu mají pacienti ihned vyhledat lékařskou pomoc. Pokud po podání přípravku dojde ke zhoršení příznaků ataky s edémem laryngu, mají být pacienti ošetřeni v příslušném zdravotnickém zařízení.
Normální inhibitor C1 esterázy (nC1-INH)
O použití přípravku Ekterly u pacientů s HAE s nC1-INH nejsou k dispozici žádné údaje.
Některé podkategorie HAE s nC1-INH nemusí odpovídat na léčbu kvůli alternativním drahám, které nezahrnují aktivaci plazmatického kalikreinu. Pokud je dostupné, doporučuje se provést genetické testování podle aktuálních doporučených postupů pro HAE, a v případě, že není pozorována klinická odpověď, ukončit léčbu (viz body 4.2 a 5.1).
Prodloužení QT intervalu
V klinickém hodnocení zabývajícím se posouzením srdečních parametrů u zdravých subjektů byl zjištěn potenciál sebetralstatu prodlužovat QT interval, ale pouze ve vysokých koncentracích, u nichž se nepředpokládá, že by jich bylo dosaženo při doporučeném dávkování. Nejsou k dispozici žádné údaje pro použití sebetralstatu u pacientů s nezávislými rizikovými faktory pro prodloužení QT intervalu, jako je známé již existující prodloužení QT intervalu (získané nebo vrozené), poruchy elektrolytové rovnováhy, porucha funkce jater, souběžné používání léčiv interagujících s metabolismem sebetralstatu nebo souběžné používání jiných léčivých přípravků, o kterých je známo, že prodlužují QT interval. U těchto pacientů je třeba dbát zvýšené opatrnosti s ohledem na možnost prodloužení QT intervalu, a to zejména u těch, kteří mají více než jeden rizikový faktor (viz bod 5.1).
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Účinky jiných léčivých přípravků na sebetralstat
| Sebetralstat je substrátem CYP3A4 | |||
| Itrakonazol, silný inhibitor CYP3A4, zvýšil Cmax sebetralstatu o 135 % a AUC o 420 %. Středně siln | |||
ý
| inhibitor CYP3A4 verapamil zvýšil Cmax sebetralstatu o 76 % a AUC o 102 %. Souběžné podávání s |
e
| slabým inhibitorem CYP3A4 cimetidinem nezpůsobilo žádnou změnu expozice sebetralstatu. Při | ||
| užívání inhibitorů CYP3A4 není nutná žádná úprava dávky. | ||
Fenytoin, silný induktor CYP3A4, snížil Cmax sebetralstatu o 66 % a AUC o 83 %. Středně silný induktor CYP3A4 efavirenz snížil Cmax sebetralstatu o 63 % a AUC o 79 %. Souběžné podávání se
| slabým induktorem CYP3A4 modafinilem nezpůsobilo žádnou klinicky významnou změnu expozic |
e
| sebetralstatu. Při užívání slabých induktorů CYP3A4 není nutná žádná úprava dávky. |
U pacientů užívajících silné nebo středně silné induktory CYP3A4 (např. rifampicin, efavirenz, karbamazepin, fenytoin, fenobarbital) se k léčbě ataky HAE doporučuje 900mg dávka (3 × 300mg tableta).
| U pacientů se středně těžkou poruchou funkce jater, kteří užívají silný inhibitor CYP3A4 (např. | ||
| erythromycin, klarithromycin, itrakonazol, ketokonazol, ritonavir) se k léčbě ataky HAE doporučuje | ||
| jednorázová 300mg dávka. | ||
| Látky snižující kyselost žaludeční šťávy | ||
| Nebyla provedena žádná specializovaná studie lékových interakcí (drug-drug interaction, DDI) in vivo | ||
| s látkami snižujícími kyselost žaludeční šťávy. Účinek látek snižujících kyselost žaludeční šťávy na | ||
farmakokinetiku sebetralstatu tedy není znám. Při souběžném podávání přípravku Ekterly s látkami
| ovlivňujícími žaludeční pH, jako jsou antacida, inhibitory protonové pumpy a antagonisté | |
| histaminových receptorů H2, je třeba dbát zvýšené opatrnosti. | |
Účinky sebetralstatu na jiné léčivé přípravky
Nebyly provedeny žádné studie DDI hodnotící účinek sebetralstatu na jiné léčivé přípravky.
Údaje in vitro naznačují, že sebetralstat může inhibovat CYP2C9, UGT1A4 a UGT1A9 a transportéry OCT2, OATP1B3, MATE1 a MATE2-K. Klinický význam těchto zjištění není v současné době znám. Pokud není souběžné podávání sebetralstatu se substráty těchto enzymů a transportérů s úzkým terapeutickým indexem (např. warfarinem, kyselinou mykofenolovou, cyklosporinem, takrolimem) klinicky opodstatněné, je třeba se mu vyhnout vzhledem k riziku zvýšené farmakokinetické expozice těmto souběžně podávaným léčivům, a tím i toxicity. Pokud je souběžné podávání nevyhnutelné, doporučuje se pečlivé klinické sledování, pokud je to možné.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí během léčby přípravkem Ekterly a po dobu 24 hodin po podání poslední dávky používat účinnou antikoncepci.
Těhotenství
Údaje o podávání přípravku Ekterly těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Přípravek Ekterly má být během těhotenství podáván pouze tehdy, pokud očekávaný přínos převažuje nad potenciálním rizikem pro plod (např. k léčbě potenciálně život ohrožujících atak s edémem laryngu).
Kojení
Není známo, zda se sebetralstat nebo jeho metabolity vylučují do lidského mateřského mléka. Dostupné farmakodynamické/toxikologické údaje u zvířat prokázaly vylučování sebetralstatu a/nebo jeho metabolitů do mléka (viz bod 5.3).
Riziko pro kojené novorozence /děti nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda ukončit/přerušit podávání přípravku Ekterly, nebo přerušit kojení na dobu 24 hodin po podání přípravku Ekterly.
Fertilita
Nejsou k dispozici žádné údaje týkající se účinků přípravku Ekterly na lidskou fertilitu. Ve studiích na zvířatech nebyl pozorován žádný účinek na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Ekterly má malý vliv na schopnost řídit nebo obsluhovat stroje.
Po použití přípravku Ekterly byla hlášena závrať. Tento příznak se může objevit také v důsledku ataky HAE. Pacientům je třeba doporučit, aby neřídili a nepoužívali stroje, pokud pociťují závrať.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Přípravek Ekterly byl podán celkem 411 zdravým subjektům a 239 pacientům s hereditárním angioedémem. V klinických hodnoceních použitých k registraci bylo přípravkem Ekterly léčeno 1 945 atak HAE.
Nejčastějším nežádoucím účinkem u pacientů s HAE léčených přípravkem Ekterly je bolest hlavy (hlášena u 9,2 % pacientů). Hlášené nežádoucí účinky bolesti hlavy byly obecně lehké až středně těžké, nezávažné a odezněly bez další intervence.
Tabulkový přehled nežádoucích účinků
Frekvence všech nežádoucích účinků uvedených v tabulce níže je definována podle následující konvence:
velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné < 1/10 000).
Tabulka 1. Souhrn nežádoucích účinků podle tříd orgánových systémů a frekvence
| Třída orgánového systému | Nežádoucí účinek | Frekvence |
| Poruchy nervového systému | Bolest hlavy | Časté |
| Závrať | Časté | |
| Gastrointestinální poruchy | Zvracení | Časté |
| Nauzea | Časté | |
| Bolest břicha* | Časté | |
| Průjem | Časté | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest zad | Časté |
| Cévní poruchy | Nával horka | Časté |
* Zahrnuje nežádoucí účinky bolest břicha a bolest nadbřišku.
Pediatrická populace
U 32 dospívajících pacientů ve věku od 12 do méně než 18 let bylo sebetralstatem léčeno celkem 390 atak HAE. Bezpečnostní profil byl podobný jako u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických hodnoceních nebyl hlášen žádný případ předávkování. Nejsou k dispozici žádné informace, které by umožnily identifikovat případné známky a příznaky předávkování. Pokud se příznaky objeví, doporučuje se symptomatická léčba. Antidotum není k dispozici.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Jiné hematologické látky, léčiva používaná u hereditárního angioedému, ATC kód: B06AC08.
Mechanismus účinku
Sebetralstat je kompetitivní reverzibilní inhibitor plazmatického kalikreinu (PKa). Inhibicí PKa sebetralstat blokuje štěpení vysokomolekulárního kininogenu (high molecular weight kininogen, HK) a následnou tvorbu bradykininu (BK), čímž zastavuje progresi ataky HAE, která je spojena se zvýšenou cévní permeabilitou a tvorbou edému. Sebetralstat také potlačuje aktivaci mechanismu pozitivní zpětné vazby kalikrein-kininového systému (KKS), čímž snižuje tvorbu faktoru XIIa (FXIIa) a další produkci PKa.
Klinická účinnost a bezpečnost
Klinické hodnocení KONFIDENT
Účinnost přípravku Ekterly v léčbě atak HAE u dospělých a dospívajících pacientů ve věku 12 let a starších byla zkoumána v klinickém hodnocení KONFIDENT, randomizované, dvojitě zaslepené, placebem kontrolované studii s třícestným křížovým designem.
Celkem bylo léčeno 264 atak u 110 pacientů. Medián věku pacientů byl 39,5 let a pohyboval se v rozmezí od 13 do 74 let. Konkrétně se jednalo o 13 [11,8 %] dospívajících a pouze 4 [3,6 %] starší pacienty. Ve studii byli zastoupeni pacienti s HAE typu 1 (101 pacientů [91,8 %]) a typu 2 (9 pacientů [8,2 %]). Pacienti byli do studie zařazeni buď v průběhu konvenční léčby podle potřeby (86 [78,2 %]), nebo v rámci dlouhodobé profylaktické léčby (24 [21,8 %]). Výchozí charakteristiky léčených atak zahrnovaly všechny stupně závažnosti atak (113 [42,8 %] mírné, 102 [38,6 %] středně těžké, 38 [14,4 %] těžké a 7 [2,7 %] velmi těžké) a všechny anatomické lokalizace (142 [53,8 %] subkutánní, 120 [45,5 %] slizniční (z toho 8 [3 %] laryngeální)).
Medián doby do zahájení léčby (interkvartilní rozmezí, interquartile range, IQR) byl 41 (6 až 140) minut.
Z 264 léčených atak bylo 87 léčeno 300 mg sebetralstatu, 93 bylo léčeno 600 mg sebetralstatu a 84 bylo léčeno placebem. Po léčbě každé ataky bylo po uplynutí alespoň 3 hodin možno podat další dávku, pokud pacient na základě příznaků uvedl, že ji potřebuje.
Primárním cílovým parametrem účinnosti byla doba do nástupu úlevy od příznaků, definovaná jako alespoň „o trochu lepší“ (dva časové body v řadě) během 12 hodin po prvním podání sebetralstatu hodnocená v dotazníku celkového vnímání změny pacientem (Patient Reported Global Impression of Change, PGI-C). V rámci PGI-C bylo od pacientů vyžadováno, aby hodnotili své příznaky za pomoci sedmistupňové škály („mnohem horší“ až „mnohem lepší“). Pro dosažení primárního cílového parametru musel pacient v rámci PGI-C zaznamenat pozitivní a trvalou odpověď alespoň „o trochu lepší“ ve dvou časových bodech za sebou v průběhu 12 hodin.
Statisticky významně kratší doba do nástupu úlevy od příznaků byla zjištěna při podání 300 mg sebetralstatu (p < 0,0001 po Bonferroniho korekci) a 600 mg sebetralstatu (p < 0,0013 po Bonferroniho korekci) v porovnání s placebem (obrázek 1).
Obrázek 1. Klinické hodnocení KONFIDENT - Kaplanův-Meierův graf zobrazující dobu do nástupu úlevy od příznaků v průběhu 12 hodin od podání dávky
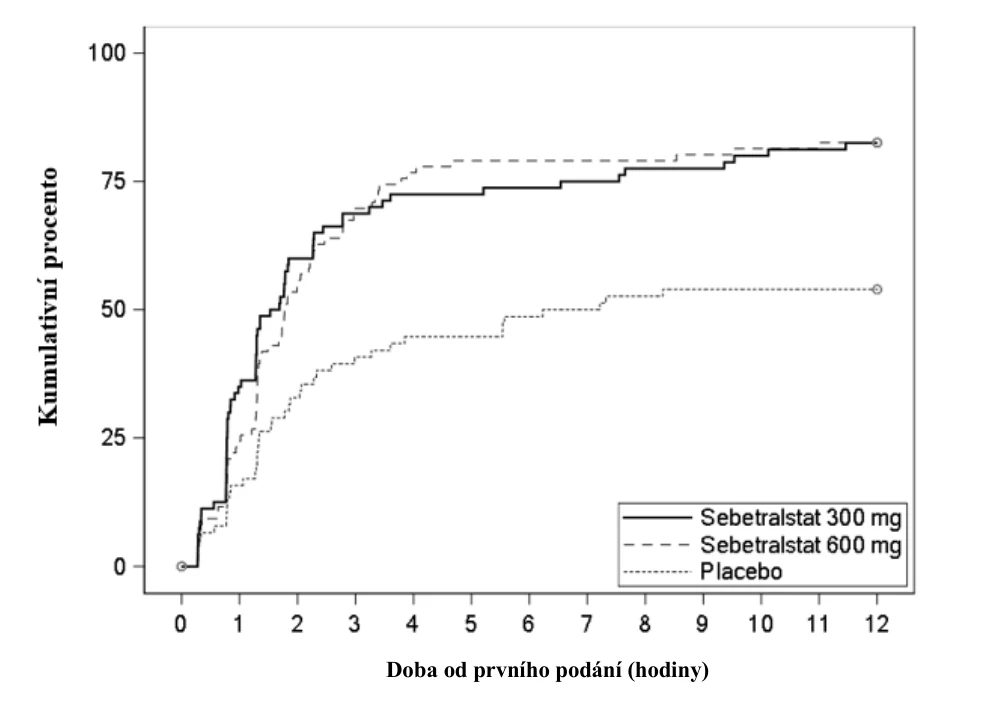
Podíly pacientů, kteří do 12 hodin užili druhou dávku, byly 29,9 %, resp. 37,6 % pro 300 mg sebetralstatu, resp. 600 mg sebetralstatu, což bylo méně než v případě placeba (48,8 %). Podíl pacientů, kteří dosáhli primárního cílového parametru bez podání druhé dávky nebo před podáním druhé dávky 300 mg sebetralstatu nebo 600 mg sebetralstatu, byl 93,9 %, 95,8 %.
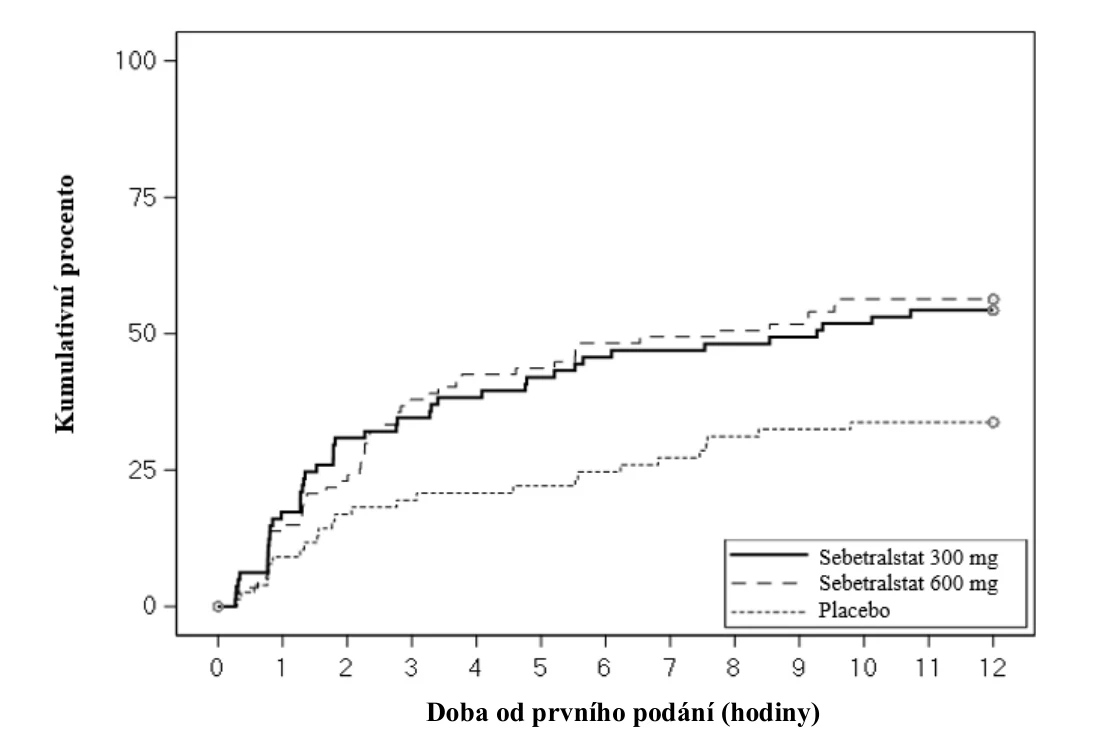
Prvním klíčovým sekundárním cílovým parametrem byla doba do první incidence poklesu závažnosti od výchozího stavu (dva časové body v řadě) během 12 hodin po prvním podání sebetralstatu na základě celkového vnímání závažnosti pacientem (Patient Global Impression of Severity, PGI-S). V rámci PGI-S bylo od pacientů vyžadováno, aby hodnotili své příznaky ataky za pomoci pětistupňové škály (“žádné“ až „velmi těžké“). K dosažení prvního klíčového sekundárního cílového parametru musel pacient v rámci PGI-S zaznamenat pozitivní a setrvalé snížení alespoň o jeden stupeň v průběhu 12 hodin.
Při podání 300 mg sebetralstatu (p < 0,0036 po Bonferroniho korekci) a 600 mg sebetralstatu (p < 0,0032 po Bonferroniho korekci) byla v porovnání s placebem (obrázek 2) zjištěna statisticky významně kratší doba do poklesu závažnosti.
Obrázek 2. Klinické hodnocení KONFIDENT - Kaplanův-Meierův graf zobrazující dobu do poklesu závažnosti v průběhu 12 hodin od podání dávky
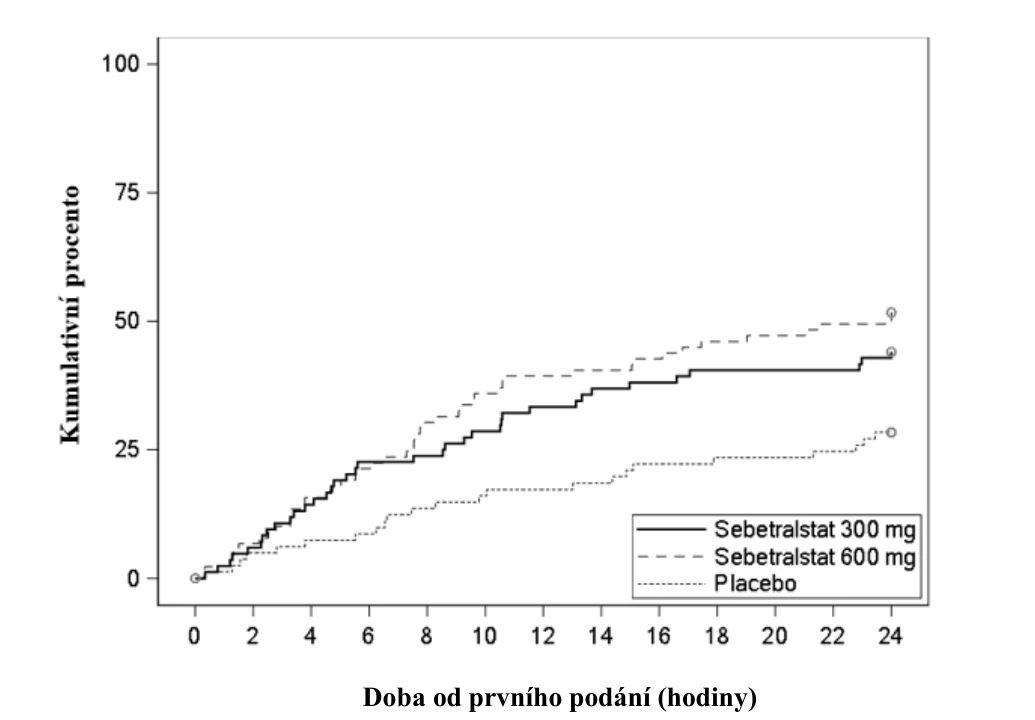
Druhým klíčovým sekundárním cílovým parametrem byla doba do úplného odeznění ataky definovaného pomocí PGI-S během 24 hodin od podání dávky. Pro dosažení druhého klíčového sekundárního cílového parametru musel pacient v rámci PGI-S zaznamenat „žádný“ v průběhu 24 hodin.
Statisticky významně kratší doba do úplného odeznění ataky byla v porovnání s placebem zjištěna při podání 300 mg sebetralstatu (p < 0,0022 po Bonferroniho korekci) a 600 mg sebetralstatu (p < 0,0001 po Bonferroniho korekci) (obrázek 3).
Obrázek 3. Klinické hodnocení KONFIDENT - Kaplanův-Meierův graf zobrazující dobu do úplného odeznění ataky v průběhu 24 hodin od podání dávky
Hodnocení výsledků primárních a klíčových sekundárních cílových parametrů účinnosti v klinickém hodnocení KONFIDENT ve všech předem definovaných podskupinách, včetně použití léčby pouze dle potřeby nebo dlouhodobé profylaktické léčby, bylo konzistentní s výsledky celkové populace. Klinické hodnocení KONFIDENT-S
V otevřeném klinickém hodnocení KONFIDENT-S byly u pacientů vícenásobné ataky léčeny 600 mg sebetralstatu (dvě 300mg tablety) po dobu až 2 let. Celkem bylo léčeno 1 706 atak u 134 pacientů (včetně 23 dospívajících). Medián počtu atak léčených pacienty byl 8 a pohyboval se v rozmezí 1 až 61 atak. Medián počtu léčených atak se pohyboval od 0 do 2 atak měsíčně. Medián doby od nástupu ataky do zahájení léčby byl 10 minut. Medián doby od nástupu ataky do zahájení léčby u dospívajících pacientů byl 4 minuty. Výsledky účinnosti byly konzistentní s výsledky klinického hodnocení KONFIDENT. Účinnost byla při opakované léčbě zachována.
Ataky HAE s edémem laryngu
V klinických hodnoceních bylo léčeno celkem 36 atak s edémem laryngu.
V rámci klinického hodnocení KONFIDENT byly léčeny 4 ataky HAE s edémem laryngu (2 sebetralstatem v dávce 300 mg, 2 sebetralstatem v dávce 600 mg). V otevřeném klinickém hodnocení KONFIDENT-S bylo léčeno 32 atak s edémem laryngu sebetralstatem v dávce 600 mg. Výsledky týkající se doby nástupu úlevy od příznaků byly podobné jako u pacientů s atakami s extralaryngeálním výskytem. Nebyly hlášeny žádné případy potíží s polykáním tablet přípravku Ekterly.
Populace s HAE s normálním C1-INH
O použití přípravku Ekterly u pacientů s HAE s nC1-INH nejsou k dispozici žádné údaje (viz body 4.2 a 4.4).
Elektrofyziologie srdce
V klinickém hodnocení zaměřeném na hodnocení elektrofyziologie srdce byl zjištěn potenciál sebetralstatu prodlužovat QT interval, ale pouze při vysokých koncentracích, u kterých se nepředpokládá, že by byly dosaženy při doporučeném dávkování. Největší průměrné prodloužení QTc intervalu po podání přípravku Ekterly (5násobku maximální doporučené dávky) zdravým subjektům bylo 10,4 ms (horní hranice intervalu spolehlivosti = 15,3 ms). Prodloužení QTc intervalu bylo závislé na koncentraci (viz bod 4.4).
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Ekterly u jedné nebo více podskupin pediatrické populace ve schválené indikaci hereditární angioedém (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po podání dávky 300 mg byl sebetralstat rychle absorbován a vrchol plazmatické koncentrace byl dosažen přibližně za 1 hodinu.
Vliv jídla
Při hodnocení vlivu jídla nebyl po podání dávky 600 mg s jídlem s vysokým obsahem tuku pozorován žádný rozdíl v AUC sebetralstatu. Bylo pozorováno přibližně 29% snížení Cmax a medián tmax byl opožděn o 2 hodiny. V klinickém hodnocení bezpečnosti a účinnosti byl přípravek Ekterly podáván bez ohledu na příjem stravy a lze jej užívat spolu s jídlem nebo bez jídla.
Distribuce
Vazba na proteiny lidské plazmy je přibližně 77%. Po podání dávky 600 mg radioaktivně značeného sebetralstatu byl poměr radioaktivity v krvi a plazmě přibližně 0,65. Geometrický průměr zdánlivého distribučního objemu (Vz/F) po podání dávky 300 mg byl 208 l.
Eliminace
Geometrický průměr eliminačního poločasu sebetralstatu po podání dávky 300 mg byl 3,7 hodiny. Geometrický průměr zdánlivé clearance (CL/F) byl 38,5 l/hod.
Metabolismus
Sebetralstat je in vitro primárně metabolizován CYP3A4. Sebetralstat je in vitro substrátem P-glykoproteinu a BCRP. Po podání dávky 600 mg radioaktivně značeného sebetralstatu představoval sebetralstat 64,1 % celkové plazmatické radioaktivity AUC0-24, s celkem 11 metabolity, kdy každý z nich tvořil mezi 0,39 % a 7,1 % celkové radioaktivity AUC0-24.Nejrozšířenější plazmatický metabolit není farmakologicky aktivní.
Sebetralstat je in vitro inhibitorem enzymů CYP 3A4 a 2C9 a transportérů OAT3, OCT2, MATE1, MATE2-K, OATP1B1 a OATP1B3.
Sebetralstat je in vitro induktorem CYP3A4. Vzhledem k jeho přerušovanému používání a jeho rychlé absorpci a eliminaci je riziko indukce CYP3A4 považováno za klinicky nevýznamné.
Vylučování
Po podání dávky 600 mg radioaktivně značeného sebetralstatu zdravým subjektům mužského pohlaví bylo přibližně 32 % radioaktivity vyloučeno močí a 63 % bylo vyloučeno stolicí. Přibližně 8,7 %, resp. 12,5 % dávky bylo zachyceno v moči, resp. stolici jako nezměněný sebetralstat. Sebetralstat je eliminován především jaterním metabolismem stolicí.
Linearita/nelinearita
V rozmezí dávek od 5 mg do 600 mg byla Cmax sebetralstatu úměrná dávce; AUC byla vyšší než dávce úměrná, pravděpodobně v důsledku delší terminální fáze eliminace při vyšších dávkách.
Zvláštní populace
Porucha funkce jater
Farmakokinetika sebetralstatu v dávce 600 mg byla zkoumána u pacientů s lehkou až středně těžkou poruchou funkce jater (třída A nebo B dle Childa a Pugha). U pacientů s lehkou poruchou funkce jater došlo ke zvýšení Cmax o 7 % a AUC o 16 % v porovnání s pacienty s normální funkcí jater. U pacientů se středně těžkou poruchou funkce jater došlo ke zvýšení Cmax o 63 % a AUC o 100 %. U pacientů se
| středně těžkou poruchou funkce jater, kteří užívají silný inhibitor CYP3A4, se k léčbě ataky HAE | |
| doporučuje použít jednorázovou 300mg dávku (viz body 4.2 a 4.5) | |
.
Porucha funkce ledvin
Sebetralstat není primárně eliminován ledvinami a nepodává se jako chronická léčba.
Farmakokinetika sebetralstatu nebyla u pacientů s poruchou funkce ledvin zkoumána (viz bod 4.2).
Starší pacienti
Studie KONFIDENT nezahrnovala dostatečný počet pacientů ve věku 65 let a starších, aby bylo možné určit, zda reagují jinak, než mladší dospělí pacienti (viz bod 4.2).
Farmakokinetické/farmakodynamické vztahy
Bylo prokázáno, že inhibice plazmatického kalikreinu závislá na koncentraci, měřená jako snížení specifické aktivity enzymu oproti výchozímu stavu, byla rychlá s téměř úplným (≥ 95%) potlačením plazmatického kalikreinu již 15 minut po podání dávky 300 mg přípravku Ekterly pacientům s HAE.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení kancerogenního potenciálu neodhalily žádné zvláštní riziko pro člověka.
Kancerogenita sebetralstatu byla hodnocena v 26týdenní studii na transgenních myších kmene rasH2-Tg a 104týdenní studii na potkanech. U žádného z druhů nebyl při jakékoli dávce zaznamenán nárůst maligních nádorů, ani žádný důkaz kancerogenity. Expozice při nejvyšších dávkách (na základě AUC nevázané látky v plazmě) byly 0,2- a 0,4násobky maximální doporučené dávky pro člověka (maximum recommended human dose, MRDH) u samců, resp.samic myší a 5,7násobek MRDH u potkanů.
Ve studii fertility provedené na potkanech nebyl při jakékoli dávce zjištěn žádný vliv na páření nebo fertilitu, zatímco při podání vysoké dávky 600 mg/kg/den (7,7násobek expozice člověka při MRHD na základě AUC nevázané látky v plazmě ) bylo pozorováno zvýšení preimplantačních ztrát. Studie embryofetálního vývoje byly provedeny na potkanech a králících. U potkanů se ukázalo, že sebetralstat a/nebo jeho metabolity přechází placentu; při dávce 600 mg/kg/den (12násobek expozice člověka při MRDH na základě AUC nevázané látky v plazmě) byly hlášeny malformace (rozštěp patra, defekt komorového septa)a embryofetální letalita; hladina, při které nebyl pozorován žádný nežádoucí účinek na embryofetální vývoj, byla 300 mg/kg/den (3,0násobek expozice člověka při MRHD na základě AUC nevázané látky v plazmě ). U králíků nebyly při dávkách až 300 mg/kg/den (6,8násobek expozice člověka při MRHD na základě AUC nevázané látky v plazmě) zjištěny žádné malformace ani embryofetální letalita; potenciální účinky na vývoj spojené s inhibicí PKa nemusely být u králíků plně zachyceny z důvodu mezidruhových rozdílů ve farmakologické aktivitě sebetralstatu. Ve studii prenatálního a postnatálního vývoje u potkanů nebyly při dávkách až 450 mg/kg/den zjištěny žádné nežádoucí účinky na vývoj.
Podání jednorázové dávky radioaktivně značeného sebetralstatu laktujícím samicím potkanů vedlo k podobným koncentracím celkové radioaktivity v mléce a plazmě, přičemž maximální koncentrace byla pozorována 1 hodinu po podání. Do 24 hodin po podání dávky se průměrné hladiny radioaktivity v mléce i v plazmě blížily k výchozímu stavu.
Studie hodnotící rizika pro životní prostředí ukázaly, že sebetralstat má potenciál kumulovat se a může přetrvávat v některých systémech vodních sedimentů.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza (E 460)
Sodná sůl kroskarmelózy (E 468)
Povidon K 30 (E 1201)
Magnesium-stearát (E 470b)
Potahová vrstva tablety
Roubovaný kopolymer makrogolu a polyvinylalkoholu (E 1209)
Mastek (E 553b)
Oxid titaničitý (E 171)
Glycerol-monooktanodekanoát typ 1 (E 471)
Polyvinylalkohol (E 1203)
Žlutý oxid železitý (E 172)
Černý oxid železitý (E 172)
Maltodextrin (E 1400)
Guar galaktomannan (E 412)
Hypromelóza (E 464)
Triacylglyceroly se středním řetězcem
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Blistry z oPA/Al/PVC s hliníkovou krycí folií (1 potahovaná tableta v blistru).
Potahované tablety jsou baleny v blistru uloženém v papírovém pouzdře uzavřené dětským bezpečnostním uzávěrem. Pouzdra jsou uložena v krabičce.
Velikosti balení: 4 nebo 6 potahovaných tablet.
Na trhu nemusí být všechny velikosti balení.
6.6. Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
KalVista Pharmaceuticals (Ireland) Ltd.
Magennis Place,
Block C,
Dublin 2,
D02 FK76,
Irsko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/25/1975/001
EU/1/25/1975/002
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 17. září 2025.
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Ekterly