


Souhrn údajů o přípravku (SPC) - OBIZUR
1. NÁZEV PŘÍPRAVKU
OBIZUR 500 U prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička s práškem obsahuje nominálně 500 jednotek antihemofilního faktoru VIII (rDNA) bez domény B, prasečí sekvence, susoktokogu alfa.
Po rekonstituci obsahuje přípravek OBIZUR přibližně 500 U/ml susoktokogu alfa.
Síla (U) je stanovena pomocí vyšetření koagulace jednofázovou metodou (one-stage coagulation assay, OSCA). Specifická aktivita přípravku OBIZUR je přibližně 10 000 U/mg proteinu.
Susoktokog alfa (antihemofilní faktor VIII (rDNA), prasečí sekvence) je purifikovaný protein, který má 1 448 aminokyselin a přibližnou molekulovou hmotnost 175 kDa.
Je vyráběn technologií rekombinantní DNA v ledvinových buňkách mláďat křečka (baby hamster kidney, BHK). BHK buňky se kultivují v médiu, které obsahuje fetální bovinní sérum. Výrobní postup nepoužívá lidské sérum ani přípravky z lidských proteinů a neobsahuje žádné další materiály zvířecího původu.
Pomocná látka / Pomocné látky se známým účinkem
Jedna injekční lahvička obsahuje 4,6 mg (198 mmol) sodíku na každý ml rekonstituovaného roztoku. Jedna injekční lahvička obsahuje 0,05 mg polysorbátu 80 na každý ml rekonstituovaného roztoku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok.
Prášek je bílý.
Rozpouštědlo je čiré a bezbarvé.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Léčba krvácivých epizod u pacientů se získanou hemofilií způsobenou protilátkami proti faktoru VIII.
Přípravek OBIZUR je indikován k léčbě dospělých.
4.2 Dávkování a způsob podání
Léčba přípravkem OBIZUR má probíhat pod dohledem lékaře se zkušenostmi s léčbou hemofilie (viz bod 4.4).
Sledování léčby
Přípravek je určen pouze k podání v nemocnici. Vyžaduje klinický dohled nad stavem krvácení pacienta.
V průběhu léčby se doporučuje příslušné stanovení hladin faktoru VIII k určení dávky a frekvence opakovaně podávaných infuzí (viz bod 4.4). Odpověď jednotlivých pacientů na faktor VIII se může lišit, což prokazují odlišné poločasy a doby zotavení („recovery“). Dávka založená na tělesné hmotnosti může vyžadovat úpravu u pacientů s podváhou nebo nadváhou.
Zejména v případě velkých chirurgických zákroků je nezbytné důkladné sledování substituční léčby za využití koagulační analýzy (plazmatické aktivity faktoru VIII).
Při použití jednostupňového testu srážlivosti in vitro založeném na tromboplastinovém času (aPTT) pro stanovení aktivity faktoru VIII mohou být výsledky plazmatické aktivity faktoru VIII v krevních vzorcích pacientů významně ovlivněny jak typem reagencie pro stanovení aPTT, tak i referenčním standardem použitým v testu. Rovněž se mohou vyskytovat významné rozdíly u výsledků testů získaných pomocí jednostupňového testu srážlivosti založeného na aPTT a pomocí chromogenního testu dle Evropského lékopisu. To je důležité zejména při změně laboratoře a/nebo reagencií použitých v testu.
Dávkování
Dávka, frekvence a délka terapie přípravkem OBIZUR závisejí na místě, rozsahu a závažnosti krvácivé epizody, cílové aktivitě faktoru VIII a na klinickém stavu pacienta.
Počet podávaných jednotek faktoru VIII se vyjadřuje v jednotkách (U), které jsou odvozeny z interní normy a byly kalibrovány podle stávající normy Světové zdravotnické organizace (WHO) pro přípravky s faktorem VIII. Jedna jednotka (U) aktivity faktoru VIII odpovídá množství faktoru VIII v jednom ml normální lidské plazmy.
Doporučená počáteční dávka je 200 U na kilogram tělesné hmotnosti podávaná intravenózní injekcí (viz bod 6.6).
Požadovaná počáteční dávka přípravku OBIZUR pro pacienta se vypočítá pomocí tohoto vzorce:
Počáteční dávka (U/kg): Síla léčivého přípravku (U/injekční lahvička) × Tělesná hmotnost (kg) =
Počet injekčních lahviček
Např. pro 70 kg vážícího pacienta se počet injekčních lahviček pro počáteční dávku vypočítá takto:
200 U/kg: 500 U/injekční lahvička × 70 kg = 28 injekčních lahviček
Monitorujte aktivitu faktoru VIII a klinický stav 30 minut po první injekci a 3 hodiny po podání přípravku OBIZUR.
Monitorujte aktivitu faktoru VIII těsně před následujícími dávkami a 30 minut po nich. V tabulce níže naleznete doporučené cílové minimální hladiny faktoru VIII.
Doporučuje se jednofázový test srážlivosti faktoru VIII, protože byl použit při stanovení síly přípravku OBIZUR a průměrné míry „recovery“ (viz body 4.4 a 5.2).
Dávka a frekvence podání má vycházet z výsledků aktivity faktoru VIII (aby se udržela v doporučených mezích) a na dosažené klinické odpovědi.
Pokud je testování protilátek anti-rpFVIII na začátku negativní, může být jako počáteční léčebná dávka použita dávka nižší než doporučených 200 U/kg. Klinická odpověď má být pečlivě sledována, protože dávkování pod 200 U/kg bylo spojeno s nedostatečnou účinností (viz bod 4.4).
Údaje o účinnosti a bezpečnosti u pacientů se získanou hemofilií jsou omezené (viz bod 5.1).
Počáteční fáze
| Typ krvácení | Cílová minimální aktivita faktoru VIII (jednotky na dl nebo % normální hodnoty) | Počáteční dávka (jednotek na kg) | Následující dávka | Frekvence a délka trvání následného dávkování |
Mírné až středně silné, povrchový sval / bez neurovaskulárního postižení a krvácení do kloubu | > 50 % | 200 | Titrujte následující dávky na základě klinické odpovědi a k udržení cílové minimální aktivity faktoru VIII | Dávka každé 4 hodiny až 12 hodin, frekvenci lze upravit podle klinické odpovědi a naměřené aktivity faktoru VIII |
Větší středně silné až silné intramuskulární, retroperitoneální, gastrointestinální, intrakraniální krvácení | > 80 % |
Léčebná fáze
Jakmile krvácení zareaguje na léčbu, obvykle během prvních 24 hodin, pokračujte v podávání přípravku OBIZUR v dávce, která udržuje minimální aktivitu faktoru VIII na 30–40 %, dokud nebude krvácení pod kontrolou. Maximální aktivita faktoru VIII v krvi nesmí přesáhnout 200 %.
Délka léčby závisí na klinickém úsudku.
Pediatrická populace
Bezpečnost a účinnost přípravku OBIZUR u dětí a dospívajících ve věku do 18 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Intravenózní podání.
Celkový objem rekonstituovaného přípravku OBIZUR se má podávat rychlostí 1 až 2 ml za minutu.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku, křeččí protein nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Vrozená hemofílie A s inhibitory (CHAWI) (viz bod 5.1)
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Dávkování
Počáteční dávkování nižší než doporučených 200 U/kg bylo spojeno s nedostatečnou účinností (viz bod 4.2).
Hypersenzitivita
Při léčbě přípravkem OBIZUR může dojít k hypersenzitivním alergickým reakcím. Léčivý přípravek obsahuje stopová množství křeččích proteinů.
Objeví-li se příznaky hypersenzitivity, pacientům je třeba doporučit, aby ihned přerušili používání tohoto léčivého přípravku a obrátili se na svého lékaře. Pacienti mají být informováni o časných známkách hypersenzitivních reakcí, včetně kopřivky, generalizované kopřivky, tísně na hrudi, sípotu, hypotenze a anafylaxe.
V případě šoku má být zahájena standardní léčba šoku.
Inhibitory
Před zahájením léčby přípravkem OBIZUR je doporučeno provést test na přítomnost protilátek anti-rpFVIII. Léčbu je podle rozhodnutí lékaře možné zahájit již před obdržením výsledku tohoto testu. Léčebnou strategii je možné podložit i dalším sledováním hladin faktoru VIII. Před expozicí a po expozici přípravku OBIZUR byly detekovány inhibiční protilátky proti prasečímu faktoru VIII (měřeno pomocí modifikace Nijmegen metody Bethesda testem). Inhibiční protilátky proti přípravku OBIZUR mohou být důvodem nedostatečné účinnosti. Při výchozím stavu (před léčbou) byly zaznamenány titry inhibitorů až do výše 29 jednotek Bethesda, a přesto pacienti reagovali na přípravek OBIZUR příznivě. Doporučuje se, aby byla léčba založena na klinickém posouzení a nikoli na detekci inhibičních protilátek stanovených Bethesda testy.
U pacientů léčených přípravkem OBIZUR byly také hlášeny anamnestické reakce s nárůstem inhibitorů lidského faktoru VIII a/nebo prasečího faktoru VIII. Tyto anamnestické nárůsty mohou vyvolat nedostatečnou účinnost. Pokud máte podezření na přítomnost takovýchto inhibičních protilátek proti přípravku OBIZUR a účinnost není dostatečná, zvažte jiné léčebné možnosti.
Klinické informace o tvorbě inhibičních protilátek vůči přípravku OBIZUR po opakovaném podání jsou nedostatečné. Proto se přípravek OBIZUR smí podávat, pouze pokud se to považuje za klinicky nezbytné. Rozsáhlá kožní purpura nevyžaduje nezbytně léčbu.
Přípravek OBIZUR je vyráběn technologií rekombinantní DNA v ledvinových buňkách mláďat křečka. Protilátky proti proteinu ledvinových buněk mláďat křečka nebyly u pacientů detekovány po expozici přípravku OBIZUR.
Kardiovaskulární příhody
U pacientů s přítomnými kardiovaskulárními rizikovými faktory může substituční léčba faktorem VIII zvýšit kardiovaskulární riziko.
Tromboembolické příhody
Vysoká a udržovaná aktivita faktoru VIII v krvi může pacienta predisponovat k tromboembolickým příhodám. Zvláštnímu riziku jsou vystaveni zejména jedinci s preexistujícím kardiovaskulárním onemocněním a starší osoby.
Sledování léčby
Aktivita faktoru VIII určená pomocí chromogenního stanovení je obecně nižší než aktivita faktoru VIII určená pomocí jednofázového testu srážlivosti. Měření aktivity faktoru VIII se musí vždy provádět s použitím stejné metodiky stanovení u všech pacientů. Jednofázový test se doporučuje proto, že byl použit při stanovení síly a průměrné míry „recovery“ přípravku OBIZUR (viz body 4.2 a 5.2).
Pomocné látky
Obsah sodíku
Tento léčivý přípravek obsahuje 4,6 mg sodíku v 1 ml rekonstituovaného roztoku v jedné injekční lahvičce, což odpovídá 0,23 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku. V jedné dávce je třeba použít více injekčních lahviček.
Například u pacienta o tělesné hmotnosti 70 kg, kterému je podávána doporučená dávka 200 U/kg by bylo třeba použít 28 injekčních lahviček, což má za následek příjem 128,8 mg sodíku na jednu léčbu. To odpovídá 6,44 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Obsah polysorbátů
Tento léčivý přípravek obsahuje 0,05 mg polysorbátu 80 v jedné injekční lahvičce, což odpovídá 0,05 mg/ml rekonstituovaného roztoku. Polysorbáty mohou způsobit alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly hlášeny žádné interakce přípravku OBIZUR s jinými léčivými přípravky.
4.6 Fertilita, těhotenství a kojení
Nebyly provedeny reprodukční studie na zvířatech s přípravkem OBIZUR. Zkušenosti s podáváním přípravku OBIZUR během těhotenství a v období kojení nejsou k dispozici. Proto se má přípravek OBIZUR používat během těhotenství a v období kojení pouze, pokud je to jasně indikováno.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek OBIZUR nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Jsou možné hypersenzitivní reakce nebo alergické reakce (které mohou zahrnovat angioedém, pálení a bodání v místě injekce, zimnici, zrudnutí, generalizovanou kopřivku, bolest hlavy, kopřivku, hypotenzi, letargii, nauzeu, neklid, tachykardii, tíseň na hrudi, brnění, zvracení, sípot) a mohou se rozvinout do závažné anafylaxe (včetně šoku) (viz bod 4.4).
Pacienti se získanou hemofilií mohou vytvářet inhibiční protilátky proti prasečímu faktoru VIII. Inhibiční protilátky včetně anamnestických odpovědí mohou vyvolat nedostatečnou účinnost. Tabulkový seznam nežádoucích účinků
Níže uvedená tabulka byla sestavena podle klasifikace orgánových systémů MedDRA (třída orgánového systému a preferovaný termín). V klinické studii podávání přípravku OBIZUR při získané hemofilii byla u 29 dospělých pacientů hodnocena bezpečnost. Devatenáct subjektů nemělo na počátku detekovatelný titr inhibičních protilátek proti prasečímu faktoru VIII (< 0,6 BU/ml). Z těchto 19 subjektů dvanáct nemělo po léčbě detekovatelný titr protilátek proti prasečímu faktoru VIII, u pěti se titr zvýšil (≥ 0,6 BU/ml) a u dvou subjektů nebyly vzorky po léčbě analyzovány. U sedmi subjektů se rozvinula anamnestická reakce se vzestupem ≥ 10 BU hladin inhibičních protilátek proti lidskému faktoru VIII a/nebo rekombinantnímu faktoru VIII, prasečí sekvence.
Frekvence byly stanoveny podle následujícího pravidla: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit).
| Třída orgánového systému | Nežádoucí účinek | Frekvence |
| Poruchy imunitního systému | Anamnestická reakce | Velmi časté |
| Vyšetření | Pozitivní test na inhibiční protilátky proti prasečímu faktoru VIII (viz bod 4.4) | Časté |
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Účinky dávek vyšších, než jsou doporučené dávky přípravku OBIZUR, nebyly charakterizovány.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: hemostatika, krevní koagulační faktory, ATC kód: B02BD14
Mechanismus účinku
Přípravek OBIZUR je rekombinantní faktor VIII bez domény B, prasečí sekvence (susoktogog alfa). Jedná se o glykoprotein.
Ihned po uvolnění do oběhu pacienta se faktor VIII váže na von Willebrandův faktor (vWF). Komplex faktor VIII/von Willebrandův faktor se skládá ze dvou molekul (faktor VIII a von Willebrandův faktor) s rozdílnými fyziologickými funkcemi. Aktivovaný faktor VIII působí jako kofaktor pro aktivovaný faktor IX, a urychluje tak přeměnu faktoru X na aktivovaný faktor X, který nakonec přeměňuje protrombin na trombin. Trombin následně mění fibrinogen na fibrin a může dojít ke vzniku sraženiny.
Získaná hemofilie je vzácná porucha krvácení, při níž pacienti s normálními geny pro faktor VIII vytvářejí inhibiční protilátky namířené proti faktoru VIII. Tyto protilátky neutralizují cirkulující lidský faktor VIII a vedou tak ke vzniku nedostatku dostupného faktoru VIII. Cirkulující protilátky (inhibitory) zaměřené proti lidskému faktoru VIII mají minimální nebo žádnou zkříženou reaktivitu vůči přípravku OBIZUR.
Přípravek OBIZUR dočasně nahrazuje inhibovaný endogenní faktor VIII, který je nutný k účinné hemostáze.
Klinická účinnost a bezpečnost
Bezpečnost a účinnost přípravku OBIZUR při léčbě závažných krvácivých epizod u pacientů se získanou hemofilií s autoimunitními inhibičními protilátkami vůči lidskému faktoru VIII byly zkoumány v prospektivní, nerandomizované, otevřené studii u 28 pacientů (18 bělochů, 6 černochů a 4 Asijci). Do této studie byli zahrnuti pacienti se život a/nebo končetinu ohrožujícím krvácením vyžadujícím hospitalizaci.
Všechny počáteční krvácivé epizody vykazovaly pozitivní odpověď na léčbu 24 hodin po podání počátečních dávek dle posouzení hlavního zkoušejícího. Za pozitivní odpověď se považovala situace, kdy krvácení ustalo nebo se zmírnilo se současným klinickým zlepšením nebo s aktivitou faktoru VIII přesahující předem danou cílovou hodnotu.
Pozitivní odpověď byla pozorována u 95 % (19/20) pacientů hodnocených po 8 hodinách a 100 % (18/18) po 16 hodinách. Kromě odpovědi na léčbu byla celková úspěšnost léčby stanovena zkoušejícím na základě jeho/její schopnosti ukončit podávání nebo snížit dávku a/nebo četnost dávkování přípravku OBIZUR. Celkem 24/28 (86 %) pacientů dosáhlo úspěšné kontroly (odeznění) krvácivé epizody. U pacientů léčených přípravkem OBIZUR jako léčby první volby, definované jako žádné nedávné předchozí použití antihemoragických přípravků před první léčbou přípravkem OBIZUR, bylo u 16/17 (94 %) hlášen konečný úspěch léčby. U jedenácti pacientů bylo hlášeno, že jim byly před první léčbou přípravkem OBIZUR podány antihemoragické přípravky (např. rFVIIa, koncentrát aktivovaného protrombinového komplexu, kyselina tranexamová). Z těchto 11 pacientů byla léčba nakonec úspěšná u osmi (73 %).
Medián dávky na jednu injekci nutné k úspěšné léčbě primárního krvácení byl 133 U/kg a medián celkové dávky činil 1 523 U/kg za medián doby 6 dní. Medián počtu infuzí za den na jednoho pacienta činil 1,76 (rozmezí: 0,2 až 5,6). Během období prvních 24 hodin činil medián celkové dávky použité v klinické studii 493 U/kg a medián počtu infuzí 3. Pokud byla po 24 hodinách nutná další léčba, činil medián celkové použité dávky ke zvládnutí krvácivé epizody 1 050 U/kg a medián počtu infuzí 10,5 (medián dávky 100 U/kg).
V klinické studii přípravku OBIZUR pro získanou hemofilií byla bezpečnost hodnocena u 29 dospělých pacientů. Devatenáct subjektů nemělo na počátku detekovatelný titr inhibičních protilátek proti prasečímu faktoru VIII (< 0,6 BU/ml). Z těchto 19 subjektů dvanáct nemělo po léčbě detekovatelný titr protilátek proti prasečímu faktoru VIII, u pěti se titr zvýšil (≥ 0,6 BU/ml) a u dvou subjektů nebyly vzorky po léčbě analyzovány. U sedmi subjektů se rozvinula anamnestická reakce se vzestupem ≥ 10 BU hladin inhibičních protilátek proti lidskému faktoru VIII a/nebo rekombinantnímu faktoru VIII, prasečí sekvence.
V klinické studii přípravku OBIZUR u pacientů s vrozenou hemofilií A s inhibitory FVIII (CHAWI) podstupujících chirurgický výkon zaznamenalo anamnestickou reakci celkem 5 subjektů z 8 dospělých pacientů hodnocených pro analýzu bezpečnosti.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem OBIZUR u všech podskupin pediatrické populace při léčbě získané hemofilie (informace
o použití u pediatrické populace viz bod 4.2).
Tento léčivý přípravek byl registrován za „výjimečných okolností“. Znamená to, že vzhledem ke vzácné povaze onemocnění, pro které je indikován, nebylo možné získat úplné informace o přínosech a rizicích tohoto léčivého přípravku.
Evropská agentura pro léčivé přípravky každoročně vyhodnotí jakékoli nově dostupné informace a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
Farmakokinetické údaje naměřené u 5 pacientů se získanou hemofilií během stavu bez krvácení jsou uvedeny v tabulce 1.
| Tabulka 1: Individuální farmakokinetické údaje o aktivitě faktoru VIII po podání poslední dávky přípravku OBIZUR 5 pacientům se získanou hemofilií. Pacienti se nacházeli ve stavu bez krvácení. Aktivita faktoru VIII byla měřena jednofázovým testem srážlivosti. | ||||||||
| Pacient | Dávka (U) | Dávka (U/kg) | Výchozí aktivita hFVIII (%) | t½ (h) | Tmax (h) | Amax (%) | AUC0-t (%·t) | AUC0-∞ (%·t) |
| 1 | 5 000 | 76,7 | 89 | 17 | 0,42 | 213 | 3 124 | 4 988 |
| 2 | 2 934 | 30,0 | 18 | 4,6 | 0,42 | 100 | 694 | 712 |
| 3 | 7 540 | 144,2 | 3 | 5,3 | 0,45 | 74 | 473 | 492 |
| 4 | 9 720 | 206,8 | 0 | 1,8 | 0,50 | 53 | 122 | 135 |
| 5 | 10 000 | 133,3 | N/A | 4,2 | 0,75 | 178 | 1 583 | 1 686 |
Amax = maximální pozorovaná % aktivita; AUC0-t = plocha pod křivkou koncentrace vs. čas od doby 0 do poslední měřitelné koncentrace; AUC0-∞ = plocha pod křivkou koncentrace vs. čas od doby 0 extrapolovaná do nekonečna; t½ =terminální poločas; Tmax = doba maximální pozorované % aktivity, N/A = není k dispozici.
Průměrná míra „recovery“ po počáteční dávce 200 U/kg činila 1,06 ± 0,75 U/ml na U/kg (rozmezí 0,10–2,61), měřeno pomocí vyšetření koagulace jednofázovou metodou.
Přestože je aktivita faktoru VIII určená pomocí chromogenního stanovení obecně nižší než aktivita faktoru VIII určená pomocí jednofázového testu srážlivosti, měly aktivity faktoru VIII po infuzi u pacientů se získanou hemofilií v klinické studii OBI-1-301 tendenci být vyšší, pokud se stanovovaly pomocí chromogenního stanovení, než když byly stanoveny jednofázovým testem srážlivosti (viz bod 4.4).
Inhibiční protilátky proti přípravku OBIZUR se měřily pomocí modifikace Nijmegen metody testem Bethesda. U tří pacientů zařazených do farmakokinetické analýzy byl ve výchozím stavu detekovatelný titr inhibitorů proti prasečímu faktoru VIII (≥ 0,6 jednotek Bethesda (BU)/ml). U tří z pěti pacientů nebyl po léčbě detekovatelný titr inhibitorů proti prasečímu faktoru VIII (< 0,6 BU/ml na základě posledního hlášeného výsledku); u dvou pacientů byl detekovatelný titr inhibitorů proti prasečímu faktoru VIII (≥ 0,6 BU/ml).
Průměrný poločas přípravku OBIZUR u devíti vyhodnotitelných pacientů ve stavu s krvácením činil (přibližně) 10 hodin (rozmezí 2,6 až 28,6 hodin).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti nebo toxicity po opakovaném podávání neodhalily žádné zvláštní riziko pro člověka. Ve studiích toxicity po opakovaném podávání však měla incidence a závažnost glomerulopatie pozorované u opic, kterým byl intravenózně podán přípravek OBIZUR v dávkách 75, 225 a 750 U/kg/den, tendenci v průběhu času vzrůstat.
Reprodukční studie na zvířatech nebyly s přípravkem OBIZUR provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Polysorbát 80 (E 433)
Chlorid sodný
Dihydrát chloridu vápenatého (E 509)
Sacharóza
Trometamol
Trometamol-hydrochlorid
Dihydrát natrium-citrátu (E 331)
Rozpouštědlo
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky.
Rekonstituovaný roztok má být použit ihned, nejdéle však do 3 hodin po rekonstituci.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Jedno balení přípravku OBIZUR obsahuje 1, 5 nebo 10 kusů každé z následujících položek: • injekční lahvičky (sklo třídy I) se zátkou (butylová pryž potažená fluoropolymerovou vrstvou)
a odtrhovacím uzávěrem;
- předplněné (sklo třídy I) injekční stříkačky se zátkou (brombutylová pryž potažená fluoropolymerovou vrstvou na kontaktní straně) a brombutylovým pryžovým uzávěrem hrotu a adaptérem Luer lock;
- zařízení pro přenos tekutiny se zabudovaným plastovým hrotem.
Na trhu nemusí být všechny velikosti balení
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Po rekonstituci je roztok čirý, bezbarvý, bez částic a má pH 6,8 až 7,2. Osmolalita pufru přípravku se pohybuje v rozmezí od 59 do 65 10% mosm/kg H2O.
Před podáním je třeba rekonstituovaný léčivý přípravek vizuálně zkontrolovat, zda neobsahuje částice nebo není zabarven. Roztoky s částicemi nebo zabarvením se nesmí podávat.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Příprava
Před zahájením rekonstituce budete potřebovat následující pomůcky:
- vypočítaný počet injekčních lahviček s práškem;
- stejný počet 1ml injekčních stříkaček s rozpouštědlem a sterilních adaptérů injekční lahvičky; • tampóny napuštěné alkoholem;
- velkou sterilní injekční stříkačku na konečný objem rekonstituovaného přípravku.
Níže uvedené postupy slouží jako obecné pokyny pro přípravu a rekonstituci přípravku OBIZUR, Následujícími pokyny pro rekonstituci se řiďte u každé injekční lahvičky s práškem určené k rekonstituci.
Rekonstituce
Během postupu rekonstituce používejte aseptickou techniku.
- 1. Vytemperujte injekční lahvičku s práškem přípravku OBIZUR a předplněnou injekční stříkačku s rozpouštědlem na pokojovou teplotu.
- 2. Sejměte plastový uzávěr z injekční lahvičky s práškem přípravku OBIZUR (obrázek A).
- 3. Otřete pryžovou zátku tampónem napuštěným alkoholem (není součástí balení) a nechte před použitím oschnout.
- 4. Odtrhněte kryt balení adaptéru injekční lahvičky (obrázek B). Nedotýkejte se hrotu Luer lock ve středu adaptéru injekční lahvičky. Nevyndávejte adaptér injekční lahvičky z balení.
- 5. Umístěte balení s adaptérem injekční lahvičky na čistý povrch tak, aby hrot Luer lock mířil vzhůru.
- 6. Sejměte bezpečnostní uzávěr z předplněné injekční stříkačky s rozpouštědlem (obrázek C).
- 7. Pevně držte balení s adaptérem injekční lahvičky a připojte předplněnou injekční stříkačku s rozpouštědlem k adaptéru zatlačením hrotu injekční stříkačky směrem dolů na Luer lock ve středu adaptéru, a poté stříkačkou otáčejte ve směru hodinových ručiček, dokud se nezajistí. Neutahujte příliš (obrázek D).
- 8. Sundejte plastový obal (obrázek E).
- 9.
Umístěte injekční lahvičku s práškem přípravku OBIZUR na čistý, rovný, tvrdý povrch.
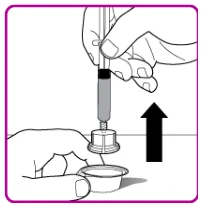
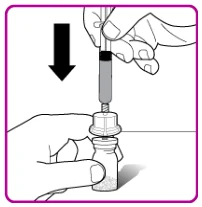
Umístěte adaptér injekční lahvičky nad injekční lahvičku s práškem přípravku OBIZUR a silně protlačte filtrovací hrot adaptéru skrz střed pryžového kroužku injekční lahvičky s práškem přípravku OBIZUR, až průhledný plastový uzávěr dosedne na injekční lahvičku (obrázek F).
- 10. Stlačte píst dolů, abyste injikovali veškeré rozpouštědlo ze stříkačky do injekční lahvičky s práškem přípravku OBIZUR.
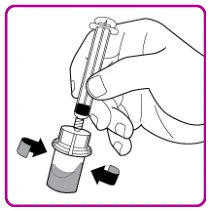
- 11. Opatrně kružte injekční lahvičkou s práškem přípravku OBIZUR, aniž byste vyjímali injekční stříkačku, dokud se všechen prášek zcela nerozpustí/nerekonstituuje (obrázek G). Rekonstituovaný roztok se má před podáním vizuálně zkontrolovat, zda neobsahuje částice. Nepoužívejte, pokud pozorujete částice nebo zabarvení.
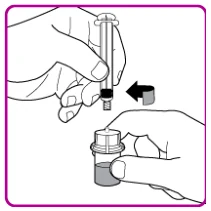
- 12. Jednou rukou držte injekční lahvičku a adaptér injekční lahvičky a druhou rukou pevně uchopte tělo předplněné injekční stříkačky s rozpouštědlem a pohybem proti směru hodinových ručiček odšroubujte stříkačku z adaptéru injekční lahvičky (obrázek H).
- 13.
Pokud se přípravek OBIZUR uchovává při pokojové teplotě, použijte ho ihned a nejpozději do tří hodin od rekonstituce.
Obrázek A Obrázek B Obrázek C Obrázek D
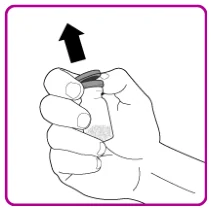
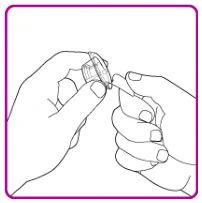
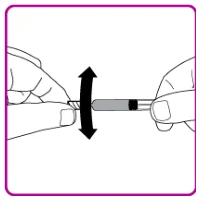
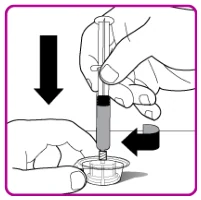
Obrázek E Obrázek F Obrázek G Obrázek H
Podání
Pouze k intravenózní injekci.
- Před podáním zkontrolujte rekonstituovaný roztok přípravku OBIZUR, zda neobsahuje částice nebo není zabarven. Roztok má být čirý a bezbarvý. Nepodávejte, pokud pozorujete částice nebo zabarvení.
- Nepodávejte přípravek OBIZUR stejným aplikačním setem nebo ze stejné nádoby spolu s jinými injekčními léčivými přípravky.
Za použití aseptické techniky podejte přípravek následovně:
- 1. Po rekonstituci všech injekčních lahviček připojte velkou injekční stříkačku k adaptéru injekční lahvičky lehkým zatlačením hrotu stříkačky dolů na Luer lock ve středu adaptéru, a poté stříkačkou otáčejte ve směru hodinových ručiček, dokud se nezajistí.
- 2. Obraťte injekční lahvičku dnem vzhůru, vtlačte vzduch z injekční stříkačky do lahvičky a natáhněte rekonstituovaný přípravek OBIZUR do stříkačky (obrázek I).
- 3. Odšroubujte velkou stříkačku proti směru hodinových ručiček od adaptéru injekční lahvičky a zopakujte tento postup se všemi injekčními lahvičkami rekonstituovaného přípravku OBIZUR, dokud nezískáte celkový objem určený k podání.
- 4. Podejte celkový objem rekonstituovaného přípravku OBIZUR intravenózně rychlostí 1 až 2 ml za minutu.
Obrázek I 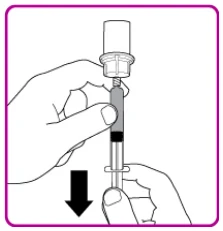
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Baxalta Innovations GmbH
Industriestrasse 67
1221 Vídeň
Rakousko
medinfoEMEA@takeda.com
8. REGISTRAČNÍ ČÍSLA
EU/1/15/1035/001
EU/1/15/1035/002
EU/1/15/1035/003
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 11. listopadu 2015
Datum posledního prodloužení registrace: 16. listopadu 2020
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.