


Souhrn údajů o přípravku (SPC) - WILATE 1000
1. NÁZEV PŘÍPRAVKU
Wilate 500 IU VWF/500 IU FVIII prášek a rozpouštědlo pro injekční roztok
Wilate 1000 IU VWF/1000 IU FVIII prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Přípravek Wilate dodáván jako prášek a rozpouštědlo pro injekční roztok. Jedna injekční lahvička obsahuje nominálně 500 IU/1000 IU Factor von Willebrand humanus (VWF) a Factor VIII coagulationis humanus (FVIII).
Po rozpuštění v 5 ml/10 ml vody na injekci s 0,1% polysorbátu 80 přípravek obsahuje přibližně 100 IU/ml lidského von Willebrandova faktoru.
Specifická aktivita Wilate je ≥ 67 IU VWF:RCo/mg proteinu.
Síla VWF (IU) je měřena podle aktivity ristocetin kofaktoru (VWF:RCo) porovnáním s Mezinárodním standardem pro koncentráty von Willebrandova faktoru (WHO).
Po rozpuštění v 5 ml/10 ml vody na injekci s 0,1% polysorbátu 80 přípravek obsahuje přibližně 100 IU/ml lidského koagulačního faktoru VIII.
Síla (IU) je určena použitím chromogenního testu dle Evropského lékopisu. Specifická aktivita Wilate je ≥ 67 IU FVIII:C/mg proteinu.
Vyrobeno z plazmy lidských dárců.
Pomocná látka se známým účinkem:
Wilate 500: 11,7 mg sodíku na ml rekonstituovaného roztoku (58,7 mg sodíku na injekční lahvičku).Wilate 1000: 11,7 mg sodíku na ml rekonstituovaného roztoku (117,3 mg sodíku na injekční lahvičku).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok.
Lyofilizovaný bílý nebo světle žlutý prášek, nebo drobivá hmota.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Von Willebrandova choroba (VWD)
Prevence a léčba krvácivých stavů nebo krvácení při operacích u von Willebrandovy choroby, jestliže léčba samotným desmopresinem (DDAVP) je neúčinná nebo kontraindikována.
Hemofilie A
Léčba a profylaxe krvácení u pacientů s hemofilií A (vrozený nedostatek faktoru VIII).
4.2 Dávkování a způsob podání
Léčba by měla být pod dozorem lékaře, který má zkušenosti s léčbou koagulačních poruch. Přípravek je určen k jednorázovému použití a měl by být podán celý obsah lahvičky. Pokud jakékoliv množství zbyde, mělo by být zlikvidováno v souladu s místními předpisy.
Von Willebrandova choroba (VWD)
Poměr mezi VWF:RCo a FVIII:C je 1:1. Obecně, podání 1 IU/kg tělesné hmotnosti VWF:RCo a FVIII:C zvýší plazmatickou hladinu o 1,5 - 2 % normální aktivity u každého z těchto proteinů.
Mělo by být dosaženo hladiny VWF:RCo > 0,6 IU/ml (60 %) a FVIII:C > 0,4 IU/ml (40 %).
Většinou je k dosažení adekvátní hemostázy nutné podání 20 - 50 IU Wilate/kg tělesné hmotnosti.
Může být zapotřebí počáteční dávka Wilate 50 - 80 IU/kg, obzvláště u pacientů s typem 3 VWD, kde je k udržení adekvátních plazmatických hladin zapotřebí vyšší dávky, než u jiných typů VWD.
K prevenci krvácení v případě chirurgického zákroku by Wilate měl být podán 1-2 hodiny před chirurgickým zákrokem. Mělo by být dosaženo hladiny ≥ 60 IU/dl (≥ 60%) VWF:RCo a ≥ 40 IU/dl (≥ 40%) FVIII:C.
Odpovídající dávka by měla být znovu podávána každých 12 - 24 hodin léčby. Dávka a délka trvání léčby závisí na klinickém stavu pacienta, na typu a závažnosti krvácení a na hladinách obou faktorů VWF:RCo a FVIII:C.
U pacientů léčených přípravky VWF s obsahem FVIII by měla být monitorována hladina FVIII:C, protože její trvalé nadměrné zvýšení může zvyšovat riziko trombotické příhody, zejména u pacientů se známými klinickými nebo laboratorními rizikovými faktory. V případě, že jsou zjištěny nadměrné hladiny FVIII:C, je třeba zvážit snížení dávek a/nebo prodloužení intervalů mezi jednotlivými dávkami nebo použití VWF přípravku s nižším obsahem FVIII.
Profylaxe:
Pro dlouhodobou profylaxi krvácení u pacientů s VWD by mělo být podáváno 20 - 40 IU/kg 2 nebo 3 krát týdně. V některých případech, zejména u pacientů s gastrointestinálním krvácením, mohou být nutné vyšší dávky.
Pediatrická populace
Wilate lze používat u dětí všech věkových kategorií. Dávkování vychází ze stejných doporučení jako u dospělých a mělo by být upraveno podle klinického stavu pacienta a podle jejich plazmatických hladin VWF:RCo a FVIII:C. U mladších pacientů mohou být kvůli nižší recovery a kratšímu poločasu ve srovnání s dospělými nutné kratší intervaly mezi dávkami nebo vyšší dávky (viz bod 5.2). Pro léčbu krvácení u dětí mladších 6 let se doporučují počáteční dávky 50 až 80 IU/kg a udržovací dávky 30 až 50 IU/kg. Pro zahájení dlouhodobé profylaxe krvácení u dětí mladších 6 let je vhodné zvážit dávky 30 až 50 IU/kg podávané 2–3krát týdně.
Hemofilie A
Monitorování léčby
V průběhu léčby se doporučuje vhodné stanovení hladin faktoru VIII k určení podávané dávky a frekvence opakovaných infuzí. Jednotliví pacienti se mohou lišit ve své odpovědi na faktor VIII, což se projevuje různými poločasy a recovery Dávka vycházející z tělesné hmotnosti si může vyžádat úpravu u pacientů s podváhou nebo nadváhou. V případě větších chirurgických zákroků je nezbytné přesné monitorování průběhu substituční terapie pomocí koagulační analýzy (aktivita plazmatického faktoru
VIII).
Dávkování
Dávka a délka trvání substituční léčby závisí na závažnosti nedostatku faktoru VIII, na místě a rozsahu krvácení a na klinickém stavu pacienta.
Množství podaných jednotek faktoru VIII je vyjádřeno v mezinárodních jednotkách (IU), které jsou vztaženy k současnému koncentrátovému standardu WHO pro přípravky s faktorem VIII. Aktivita faktoru VIII v plazmě se vyjadřuje buď v procentech (vzhledem k normální lidské plazmě) nebo v optimálně v mezinárodních jednotkách (vzhledem k Mezinárodnímu standardu pro faktor VIII v plazmě).
Jedna mezinárodní jednotka (IU) aktivity faktoru VIII se rovná množství faktoru VIII v 1 ml normální lidské plazmy.
Léčba dle potřeby:
Výpočet požadované dávky faktoru VIII je založen na empirickém zjištění, že 1 mezinárodní jednotka (IU) faktoru VIII na kg tělesné hmotnosti zvyšuje aktivitu plazmatického faktoru VIII o1,5 až 2 % normální aktivity. Potřebná dávka se určuje podle následujícího vzorce:
Požadovaný počet jednotek = tělesná hmotnost (kg) x žádaný vzestup faktoru VIII (%) (IU/dl) x 0,5 IU/kg
Dávka a četnost podávání by měly být vždy vztaženy ke klinické účinnosti v individuálním případě. V případě následujících krvácivých příhod by v daném období neměla poklesnout aktivita faktoru VIII:C pod danou hodnotu plazmatické aktivity (v % normálu nebo IU/dl)
Následující tabulka může být použita jako návod pro stanovení dávky v případech krvácení a chirurgických výkonech:
Stupeň krvácení/ Typ chirurgického výkonu | Požadovaná hladina faktoru VIII (% nebo IU/dl) | Frekvence dávkování (hodiny)/ délka trvání léčby (dny) |
|---|---|---|
| Krvácení | ||
| Časná hemartróza, krvácení do svalů nebo krvácení do dutiny ústní | 20 - 40 | Opakovat každých 12 - 24 hodin. Nejméně 1 den, dokud nedojde k zástavě krvácení, které se projeví ukončením bolestí, nebo ke zhojení. |
| Rozsáhlejší hemartróza, krvácení do svalů nebo hematom | 30 - 60 | Opakovat infuzi každých 12 – 24 hodin po dobu 3 – 4 dnů nebo déle, dokud nedojde k zastavení bolesti a akutní nemohoucnosti. |
| Život ohrožující krvácení | 60 – 100 | Opakovat infuze každých 8 – 24 hodin dokud nepomine ohrožení života. |
| Chirurgické zákroky | ||
| Menší chirurgický zákrok včetně vytržení zubu | 30 - 60 | Každých 24 hodin, nejméně 1 den, dokud nedojde ke zhojení. |
| Velké chirurgické výkony | 80 – 100 (před a po operaci) | Opakovat infuzi každých 8 – 24 hodin až do adekvátního zhojení rány, pak pokračovat v léčbě nejméně dalších 7 dní k udržení aktivity faktoru VIII na 30 – 60 % (IU/dl) |
Profylaxe:
Na dlouhodobou profylaxi krvácení u pacientů s těžkou hemofilií A se obvykle podává dávka 20 – 40 IU faktoru VIII na kg tělesné hmotnosti v intervalech 2 – 3 dnů. V některých případech, zvláště u mladších pacientů, může být nutné podávat přípravek v kratších intervalech nebo ve vyšších dávkách.
Kontinuální infuze:
Před chirurgickým zákrokem by měla být provedena farmakokinetická analýza, aby mohlo být odhadnuto clearance. Počátečná rychlost infuze je možné vypočítat následovně:
Rychlost infuze (IU/kg/h) = clearance (ml/kg/h) x požadovaná ustálená hladina (IU/ml)
Po počátečních 24 hodinách kontinuální infuze by mělo být clearance počítáno každý den znovu za použití rovnice s naměřenou ustálenou hladinou a známou rychlostí infuze.
Pediatrická populace
Neexistují dostatečné údaje pro doporučení užití Wilate u dětí s hemofilií A mladších 6 let.
Způsob podání
Intravenózní podání
Rychlost injekce nebo infuze by neměla překročit 2 - 3 ml za minutu. U dětí s tělesnou hmotností od 6 kg do méně než 10 kg by rychlost infuze neměla překročit 2 ml za minutu. U dětí s tělesnou hmotností nižší než 6 kg by rychlost infuze neměla překročit 1 ml za minutu.
Návod k rekonstituci tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků má se přehledně zřetelně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivita
Hypersenzitivní reakce alergického typu jsou u přípravku Wilate možné. Tento přípravek obsahuje stopová množství lidských proteinů jiných než faktor VIII. Pacienti musí být informováni, aby okamžitě přestali přípravek používat a kontaktovali svého lékaře, pokud se objeví příznaky hypersenzitivní reakce.
Pacienti musí být informováni o všech časných příznacích reakcí z přecitlivělosti, včetně vyrážky, generalizované kopřivky, pocitu tíhy na prsou, sípotu, hypotenze a anafylaxe.
V případě šoku má být poskytnuta standardní léčba šoku.
Přenosná agens
Standardní opatření zabraňující přenosu infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují výběr dárců, testování jednotlivých odběrů krve a plazmatických poolů na specifické infekční markery a zařazení účinných výrobních kroků, při nichž jsou viry inaktivovány nebo odstraněny. Přesto nemůže být při podávání léků vyráběných z lidské krve nebo plazmy zcela vyloučena možnost přenosu infekce. To platí i pro jakékoli neznámé nebo vznikající viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, jako například virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy C (HCV), a u neobaleného viru hepatitidy A. Omezený účinek mají tato opatření u neobalených virů, jako je parvovirus B19.
Infekce parvovirem B19 může být velmi závažná u těhotných žen (fetální infekce) a u imunodeficientních jedinců nebo jedinců se zvýšenou erytropoézou (například hemolytická anemie).
U pacientů, kteří dostávají pravidelně nebo opakovaně přípravky s VWF / faktorem VIII vyráběné z lidské plazmy, je třeba zvážit vhodné očkování (hepatitida A a B).
Při každé aplikaci přípravku Wilate se důrazně doporučuje zaznamenat název a číslo šarže přípravku, aby bylo možné zpětně přiřadit k pacientovi číslo použité šarže.
Von Willebrandova choroba (VWD)
Tromboembolické příhody
Při použití VWF přípravku obsahujícího FVIII by si ošetřující lékař měl být vědom toho, že kontinuální léčba může mít za následek silný vzestup FVIII:C. U pacientů, kteří dostávají VWF přípravky obsahující FVIII by měly být sledovány hladiny FVIII:C v plazmě, aby se zamezilo nadměrným hladinám FVIII:C, které mohou zvýšit riziko trombotických příhod.
Existuje riziko výskytu trombotických příhod při podávání VWF přípravků obsahující FVIII, zvláště u pacientů se známými klinickými nebo laboratorními rizikovými faktory. Z tohoto důvodu musí být rizikoví pacienti monitorováni na výskyt časných příznaků trombózy. Měla by být zahájena profylaxe proti žilní tromboembolii dle aktuálně platných doporuční.
Inhibitory
U pacientů s VWD, zvláště 3. typu, se mohou vyvinout neutralizující protilátky (inhibitory) proti VWF. Pokud nedojde k očekávanému vzestupu aktivity VWF:RCo v plazmě, nebo pokud není krvácení zvládnuto odpovídající dávkou, je třeba provést vyšetření na přítomnost inhibitorů VWF. U pacientů s vysokými hladinami inhibitoru může být léčba neúčinná a je třeba zvážit jiné léčebné možnosti. Léčba takovýchto pacientů by měla být vedena lékaři, kteří mají zkušenost s péčí o pacienty s hemostatickými poruchami.
Hemofilie A
Inhibitory
Tvorba neutralizujících protilátek (inhibitorů) faktoru VIII je známou komplikací léčby jedinců s hemofilií A. Tyto inhibitory jsou obvykle imunoglobuliny IgG zaměřené proti prokoagulační aktivitě faktoru VIII, které jsou kvantifikovány v Bethesda jednotkách (Bethesda Units, BU) na ml plazmy s použitím modifikovaného testu. Riziko vzniku inhibitorů souvisí se závažností onemocnění i s expozicí faktoru VIII, přičemž toto riziko je nejvyšší během prvních 50 dnů expozice, ale pokračuje v průběhu života, ačkoli toto riziko je méně časté.
Klinický význam vzniku inhibitorů bude záviset na titru inhibitoru, přičemž inhibitory nízkého titru představují menší riziko nedostatečné klinické odpovědi než inhibitory vysokého titru.
Obecně platí, že všichni pacienti léčení přípravky s koagulačním faktorem VIII musí být pečlivě sledováni s ohledem na vznik inhibitorů pomocí příslušných klinických pozorování a laboratorních testů. Pokud není dosaženo očekávaných hladin aktivity faktoru VIII v plazmě nebo pokud není krvácení patřičnou dávkou zvládnuto, je třeba provést test na přítomnost inhibitoru faktoru VIII.
U pacientů s vysokými hladinami inhibitoru nemusí být terapie faktorem VIII účinná a je třeba zvážit jiné možnosti léčby. Péče o takové pacienty má být vedena lékaři se zkušenostmi v péči o hemofilii a inhibitory faktoru VIII.
Kardiovaskulární příhody
U pacientů s existujícími kardiovaskulárními rizikovými faktory může substituční léčba faktorem VIII zvýšit kardiovaskulární riziko.
Komplikace související s katétrem
Pokud je nutné zavést centrální žilní katétr (CŽK), je nutno vzít v úvahu riziko vzniku komplikací souvisejících s CŽK, včetně lokálních infekcí, bakteriemie a trombózy v místě zavedení katetru.
Tento léčivý přípravek obsahuje až 58,7 mg sodíku v jedné injekční lahvičce 500 IU VWF a FVIII a až117,3 mg sodíku v jedné injekční lahvičce 1000 IU VWF a FVIII, což odpovídá 2,94 % respektive 5,87 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Pediatrická populace
Uvedená upozornění a opatření platí pro dospělé i pro děti.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly hlášeny žádné interakce lidského koagulačního faktoru VIII s jinými léčivými přípravky.
4.6 Fertilita, těhotenství a kojení
S VWF/faktorem VIII nebyly provedeny reprodukční studie na zvířatech.
Von Willebrandova choroba (VWD)
Zkušenosti s léčbou žen během těhotenství nebo kojení nejsou k dispozici.
Wilate by se měl u žen s deficitem VWF během těhotenství nebo kojení používat pouze tehdy, je-li to nezbytně nutné a mělo by se vzít v úvahu, že porod u těchto pacientek zvyšuje riziko krvácivých příhod.
Hemofilie A
Vzhledem ke vzácnému výskytu hemofilie A u žen nejsou k dispozici zkušenosti s léčbou během těhotenství nebo kojení. Proto by se Wilate měl během těhotenství nebo kojení používat pouze tehdy, je-li to nezbytně nutné.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Wilate nemá žádný vliv na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Hypersenzitivita nebo alergická reakce (která může zahrnovat angioedém, pálení a píchání v místě aplikace infúze, zimnici, zarudnutí kůže, generalizovanou kopřivku, erytém, pruritus, vyrážku, bolesti hlavy, kopřivka, hypotenzi, apatii, nevolnost, neklid, tachykardii, pocit tíhy na prsou, mravenčení, zvracení, sípot) byly pozorovány vzácně a v některých případech mohou vyústit k vážné anafylaxi (včetně šoku).
Von Willebrandova choroba (VWD)
U pacientů s VWD, zvláště typu 3, se mohou velmi vzácně vyvinout neutralizující protilátky (inhibitory) proti VWF. Jestliže se tyto inhibitory objeví, tento stav se projeví jako neadekvátní klinická odpověď organismu. Tyto protilátky se objevují spolu s anafylaktickými reakcemi. Z tohoto důvodu by u pacientů se sklonem k anafylaktické reakci měla být vyšetřena přítomnost inhibitoru.
Ve všech těchto případech se doporučuje kontaktovat specializované hemofilické centrum.
Existuje riziko výskytu trombotických příhod, zvláště u pacientů se známými klinickými nebo laboratorními rizikovými faktory. Měla by být zahájena profylaxe proti žilní tromboembolii dle aktuálně platných doporuční.
U pacientů, kteří dostávají VWF přípravky obsahující FVIII, se při trvale zvýšené hladině FVIII:C v plazmě může zvýšit riziko trombotických příhod.
Hemofilie A
K rozvoji neutralizujících protilátek (inhibitorů) může dojít u pacientů s hemofilií A, kteří jsou léčeni faktorem VIII, včetně přípravku Wilate, viz bod 5.1. Pokud se takové inhibitory objeví, projeví se tento stav jako nedostatečná klinická odpověď. V těchto případech se doporučuje kontaktovat specializované hemofilické centrum. Informace o bezpečnosti z hlediska přenosných agens viz bod 4.4.
Tabulkový seznam nežádoucích účinků
Níže uvedená tabulka přehledně uvádí nežádoucí účinky hlášené v klinických studiích, poregistračních studiích bezpečnosti a jiných poregistračních zdrojích, klasifikované podle tříd orgánových systémů a preferovaných pojmů databáze MedDRA a frekvence.
Frekvence výskytu se hodnotí podle následujícího pravidla: velmi časté (≥1/10); časté (≥1/100 až <1/10); méně časté (≥1/1 000 až <1/100); vzácné (≥1/10 000 až <1/1 000); velmi vzácné (<1/10 000), není známo (z dostupných údajů nelze určit).
U spontánních poregistračních hlášení nežádoucích účinků je frekvence výskytu uvedena jako „není známo“.
| Klasifikace orgánových systémů podle MedDRA (SOC) | Nežádoucí účinek | Frekvence |
|---|---|---|
| Poruchy imunitního systému | Hypersenzitivita Anafylaktický šok | Časté Velmi vzácné |
| Celkové poruchy a reakce v místě aplikace | Horečka Bolest na hrudi | Časté Není známo |
| Poruchy krve a lymfatického systému | Inhibice faktoru VIII Inhibice von Willebrandova faktoru | Méně časté (PTP)* Velmi časté (PUP)* Velmi vzácné |
| Respirační, hrudní a mediastinální poruchy | Kašel | Není známo |
| Poruchy nervového systému | Závratě | Méně časté |
| Gastrointestinální poruchy | Bolest břicha | Není známo |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest zad | Není známo |
*Četnost vychází ze studií se všemi přípravky s faktorem VIII, které zahrnovaly pacienty se závažnou hemofilií A. PTP = dříve léčení pacienti, PUP = dříve neléčení pacienti
Popis vybraných nežádoucích účinků
Popis vybraných nežádoucích účinků naleznete v bodě 4.4
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku.
Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Nebyly hlášeny žádné příznaky předávkování lidským VWF nebo faktorem VIII.
Tromboembolické příhody se mohou vyskytnout v případě většího předávkování.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antihemorhagika: krevní koagulační faktory, kombinace Von Willebrandova faktoru a koagulačního faktoru VIII
ATC kód: B02BD06
Von Willebrandova choroba (VWD)
VWF (z koncentrátu) je běžnou složkou lidské plazmy a chová se stejně jako endogenní VWF.
Podání VWF umožňuje korekci hemostatických abnormalit projevující se u pacientů, kteří trpí deficitem VWF (VWD) ve dvou úrovních:
- VWF obnovuje adhezi destiček k cévnímu subendotelu v místě cévního poškození (tím, že se váže k cévnímu subendotelu a k membráně krevních destiček), čímž zajišťuje primární hemostázu projevující se zkrácením doby krvácení. Tento účinek se projeví okamžitě a je ve velké míře závislý na úrovni polymerace proteinu.
- VWF způsobuje zpožděnou korekci asociovaného deficitu faktoru VIII. Při intravenózním podání se VWF váže na endogenní faktor VIII (který je produkován normálně pacientem) a stabilizací tohoto faktoru zamezuje jeho rychlé degradaci.
Z tohoto důvodu, podání čistého VWF (přípravek obsahující VWF s nízkou hladinou faktoru VIII) obnovuje hladinu FVIII:C na normál, a to jako sekundární účinek po první infuzi.
Podáním přípravku VWF obsahujícího faktor VIII se obnovuje hladina FVIII:C k normálu bezprostředně po první infuzi.
Kromě role ochranného proteinu faktoru VIII, zprostředkovává von Willebrandův faktor adhezi destiček na místě cévního poranění a hraje hlavní roli v agregaci destiček.
Hemofilie A
Komplex faktoru VIII/von Willebrandova faktoru se skládá ze dvou molekul (faktor VIII a von Willebrandův faktor) s různými fyziologickými funkcemi. Po podání pacientovi s hemofilií se faktor VIII naváže na von Willebrandův faktor v krevním oběhu pacienta.
Aktivovaný faktor VIII se chová jako kofaktor pro aktivovaný faktor IX urychlující konverzi faktoru X na aktivovaný faktor X. Aktivovaný faktor X přeměňuje protrombin na trombin. Trombin pak přeměňuje fibrinogen na fibrin a vytvoří se koagulum.
Hemofilie A je na pohlaví závislá dědičná porucha krevní srážlivosti, jejíž příčinou je snížená hladina FVIII:C a jejímž výsledkem je zvýšené krvácení do kloubů, svalů nebo vnitřních orgánů, buď spontánní nebo jako výsledek poranění nebo chirurgického traumatu. Při substituční léčbě se plasmatická hladina faktoru VIII zvýší, tím dojde k přechodné úpravě deficitu faktoru a tím také k úpravě sklonu ke krvácení.
Je třeba poznamenat, že roční výskyt krvácení (ABR) není porovnatelný mezi různými koncentráty faktorů ani mezi různými klinickými studiemi.
Von Willebrandův faktor jednak funguje jako protein, který chrání faktor VIII, jednak zprostředkuje adhezi trombocytů k místu poranění cévy, a rovněž se podílí na agregaci trombocytů.
5.2 Farmakokinetické vlastnosti
Von Willebrandova choroba (VWD)
VWF (z koncentrátu) je běžnou složkou lidské plazmy a působí stejně jako endogenní VWF.
Na základě metaanalýzy tří farmakokinetických studií zahrnujících 24 hodnotitelných pacientů (20 dospělých, 2 dospívající ve věku od 12 do < 18 let a 2 děti ve věku od 6 do < 12 let) se všemi typy VWD byly zjištěny následující údaje.
| Všechny typy VWD | VWD typ 1 | VWD typ 2 | VWD typ 3 | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Parametr | N | Střed ní hodn ota | Standa rdní odchyl ka | Min . | Ma x. | N | Středn í hodnot a | Standa rdní odchyl ka | Min . | Ma x. | N | Střed ní hodn ota | Standa rdní odchyl ka | Min . | Ma x. | N | Stře dní hod nota | Standa rdní odchyl ka | Min . | Max. | |||
Recover y (%/IU/k g) | 24 | 1,56 | 0,48 | 0,90 | 2,93 | 2 | 1,19 | 0,07 | 1,14 | 1,24 | 5 | 1,83 | 0,86 | 0,98 | 2,93 | 17 | 1,52 | 0,32 | 0,90 | 2,24 | |||
AUC (0-∞) (h*%) | 23 | 1981 | 960 | 593 | 483 1 | 2 | 2062 | 510 | 170 1 | 242 3 | 5 | 2971 | 1383 | 151 1 | 483 1 | 16 | 166 2 | 622 | 593 | 2606 | |||
| T ½ (h) | 24 | 23,3 | 12,6 | 7,4 | 58,4 | 2 | 39,7 | 18,3 | 26,7 | 52,7 | 5 | 34,9 | 16 | 17,5 | 58,4 | 17 | 18 | 6,2 | 7,4 | 30,5 | |||
| MRT (h) | 24 | 33,1 | 19 | 10,1 | 89,7 | 2 | 53,6 | 25,9 | 35,3 | 71,9 | 5 | 53,5 | 24,6 | 27,8 | 89,7 | 17 | 24,7 | 8,5 | 10,1 | 37,7 | |||
| Clearanc e ml/h/kg | 24 | 3,29 | 1,67 | 0,91 | 7,41 | 2 | 2,66 | 0,85 | 2,06 | 3,27 | 5 | 1,95 | 1,02 | 0,91 | 3,31 | 17 | 3,76 | 1,69 | 1,83 | 7,41 | |||
Vysvětlivky: AUC = plocha pod křivkou, MRT = střední doba zdržení
Na základě farmakokinetických hodnocení u 10 dětí mladších 6 let byly pro VWF:RCo pozorovány následující výsledky.
| Všechny typy VWD | VWD typ 2 | VWD typ 3 | |||||||||||||||||||||||
| Parametr | N | Střední hodnota | Standardní odchylka | Min. | Max. | N | Střední hodnota | Standardní odchylka | Min. | Max. | N | Střední hodnota | Standardní odchylka | Min. | Max. | ||||||||||
| Recovery (%/IU/kg) | 10 | 1,3 | 1,2 | 0,8 | 1,6 | 4 | 1,2 | 1,3 | 1 | 1,4 | 6 | 1,4 | 1,1 | 1,1 | 1,6 | ||||||||||
| AUC (0-inf) (h*%) | 10 | 1001 | 1,6 | 531 | 2259 | 4 | 1056 | 2,1 | 531 | 2259 | 6 | 966 | 1,2 | 729 | 1166 | ||||||||||
| T 1/2 (h) | 10 | 9,6 | 1,8 | 4,5 | 36,8 | 4 | 13 | 2,3 | 6,2 | 36,8 | 6 | 7,8 | 1,5 | 4,5 | 12,1 | ||||||||||
| MRT (h) | 10 | 13,7 | 1,7 | 7,3 | 38,9 | 4 | 16,3 | 2 | 8,9 | 38,9 | 6 | 12,2 | 1,4 | 7,3 | 19,3 | ||||||||||
| Clearance (ml/h/kg) | 10 | 0,1 | 1,5 | 0 | 0,2 | 4 | 0 | 2,1 | 0 | 0,2 | 6 | 0,1 | 1,2 | 0,1 | 0,1 | ||||||||||
Vysvětlivky: AUC = plocha pod křivkou; MRT = střední doba zdržení
Hemofilie A
FaktorVIII (z koncentrátu) je běžnou složkou lidské plazmy a působí jako endogenní faktor VIII. Po podání přípravku průměrně dvě třetiny až tři čtvrtiny faktoru VIII zůstávají v krevním řečišti. Hladina aktivity faktoru VIII v plazmě by měla dosáhnout 80 – 120 % její předpokládané aktivity faktoru VIII.
Aktivita faktoru VIII v plazmě se snižuje dvoufázovým exponenciálním rozpadem. V počáteční fázi distribuce mezi intravaskulárními prostory a ostatními částmi (tělní tekutiny) probíhá s poločasem rozpadu v plazmě od 3 do 6 hodin. V následující pomalejší fázi se poločas pohybuje v rozmezí 8 - 18 hodin s průměrem 15 hodin. Toto odpovídá skutečnému biologickému poločasu.
V klinické studii s 12 pacienty (chromogenní assay, dvojité měření) byly zjištěny následující hodnoty:
| Parametr | Základní měření | Měření po 6 měsících | ||||||
|---|---|---|---|---|---|---|---|---|
| Střední hodnota | SD | Střední hodnota | SD | |||||
Recovery %/IU/kg | FVIII:C 2,27 | 1,20 | FVIII:C 2,26 | 1,19 | ||||
AUCnorm. % * h/IU/kg | FVIII:C 31,3 | 7,31 | FVIII:C 33,8 | 10,9 | ||||
| Poločas (h) | FVIII:C 11,2 | 2,85 | FVIII:C 11,8 | 3,37 | ||||
| MRT (h) | FVIII:C 15,3 | 3,5 | FVIII:C 16,3 | 4,6 | ||||
| Clearance ml/h/kg | FVIII:C 3,37 | 0,86 | FVIII:C 3,24 | 1,04 | ||||
Vysvětlivky: AUC = plocha pod křivkou, MRT = střední doba zdržení, SD = standardní odchylka
5.3 Předklinické údaje vztahující se k bezpečnosti
VWF a FVIII obsažené ve Wilate jsou běžnou složkou lidské plazmy a působí jako endogenní VWF/FVIII.
Konvenční testování bezpečnosti těchto látek na laboratorních zvířatech nepřidávají k existujícím klinickým zkušenostem využitelné informace a z tohoto důvodu nejsou požadována.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek: Chlorid sodný, glycin, sacharóza, citronan sodný a chlorid vápenatý
Rozpouštědlo: Voda pro injekci s 0,1% polysorbátu 80
6.2 Inkompatibility
Vzhledem k tomu, že nejsou k dispozici studie kompatibility, nesmí se tento léčivý přípravek mísit s jinými léčivými přípravky nebo podávat souběžně s jiným intravenózním přípravkem v jednom infuzním setu.
Měla by být použita pouze přiložená injekční/infuzní souprava, protože v důsledku adsorpce faktoru VIII / von Willebrandova faktoru na vnitřní povrchy některých injekčních/infuzních zařízení může dojít k selhání léčby.
6.3 Doba použitelnosti
3 roky
Stabilita po rekonstituci před použitím byla prokázána na dobu 4 hodin při pokojové teplotě (max. + 25 °C). Nicméně, aby se zabránilo mikrobiální kontaminaci, roztok má být použit okamžitě.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte prášek a rozpouštědlo v chladničce (2 – 8 °C). Uchovávejte v krabičce, aby byl přípravek chráněn před světlem. Chraňte před mrazem.
Přípravek může být uchováván po dobu 2 měsíců při pokojové teplotě (max. +25°C). V takovém případě je doba použitelnosti 2 měsíce od chvíle, kdy byl přípravek poprvé vyjmut z chladničky. Novou dobu použitelnosti musí pacient vyznačit na krabičce. Rekonstituovaný roztok by měl být použit během jednoho podání. Jakékoli zbylé množství roztoku musí být zlikvidováno.
Informace o podmínkách pro uchovávání léčivého přípravku po rekonstituci jsou uvedeny v bodě 6.3
6.5 Druh obalu a obsah balení
Velikosti balení:
Wilate 500, 500 IU VWF a 500 IU FVIII
1 balení obsahuje:
1 lahvičku s práškem, sklo typu I, uzavřenou zátkou (brombutylová pryž) a opatřenou víčkem.
1 lahvičku s rozpouštědlem (5 ml vody na injekci s 0,1% polysorbátu 80), sklo typu I, uzavřenou zátkou (halobutylová pryž) a opatřenou víčkem.
1 balení vybavení pro intravenózní injekci (1 přepouštěcí set, 1 infuzní set, 1 jednorázová injekční stříkačka)
2 alkoholové tampony
Wilate 1000, 1000 IU VWF a 1000 IU FVIII
1 balení obsahuje:
1 lahvičku s práškem, sklo typu I, uzavřenou zátkou (brombutylová pryž) a opatřenou víčkem.
1 lahvičku s rozpouštědlem (10 ml vody na injekci s 0,1% polysorbátu 80), sklo typu I, uzavřenou zátkou (halobutylová pryž) a opatřenou víčkem.
1 balení vybavení pro intravenózní injekci (1 přepouštěcí set, 1 infuzní set, 1 jednorázová injekční stříkačka)
2 alkoholové tampony
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
- Přečtěte si prosím pozorně všechny pokyny a postupujte pečlivě podle nich!
- Nepoužívejte Wilate po uplynutí doby použitelnosti vyznačené na obalu.
- Během níže uvedeného postupu musí být zachována sterilita!
- Rekonstituovaný přípravek je nutné před podáním vizuálně zkontrolovat, zda neobsahuje pevné částice nebo nedošlo ke změně zabarvení.
- Roztok musí být čirý nebo lehce opaleskující. Nepoužívejte zakalené roztoky nebo roztoky s usazeninami.
- Použijte připravený roztok okamžitě, aby se předešlo mikrobiální kontaminaci.
- Používejte pouze přiložený infuzní set. Použití jiného injekčního/infuzního zařízení může způsobit další rizika a selhání léčby.
Návod na přípravu roztoku:
- 1. Nepoužívejte přípravek ihned po vyjmutí z chladničky. Nechte rozpouštědlo i prášek v uzavřených lahvičkách dosáhnout pokojové teploty.
- 2. Odstraňte víčko z obou lahviček a očistěte pryžové zátky jedním z přiložených alkoholových tamponů.
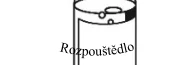
- 3. Přepouštěcí set je znázorněn na obr. 1. Položte lahvičku s rozpouštědlem na rovný povrch a pevně ji uchopte. Vezměte přepouštěcí set a otočte jej horní stranou dolů. Nasaďte přepouštěcí set jeho modrým koncem na horní část lahvičky s rozpouštědlem a silně jej zatlačte dolů, dokud nezaklapne (obr. 2 + 3). Při připojování lahvičkou neotáčejte.
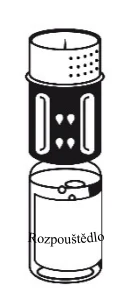
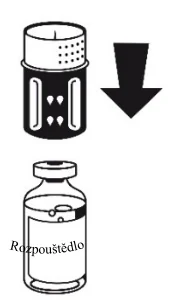
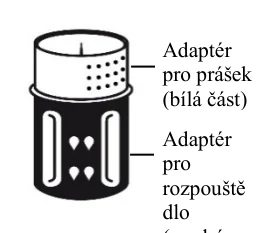
Adaptér pro prášek (bílá část)
Adaptér pro rozpouště dlo (modrá část)
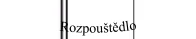
Obr. 1
Obr. 2
Obr. 3
Rozpouštědlo
Rozpouštědlo
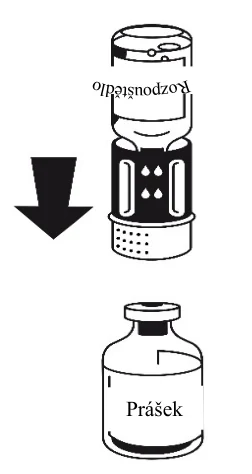
- 4. Položte lahvičku s práškem na pevný povrch a pevně ji uchopte. Vezměte lahvičku s rozpouštědlem s připojeným přepouštěcím setem a otočte ji dnem vzhůru. Nasaďte ji bílým koncem na horní část lahvičky s práškem a silně zatlačte dolů, dokud nezaklapne (obr. 4). Při připojování lahvičkou neotáčejte. Rozpouštědlo přeteče samo do lahvičky spráškem
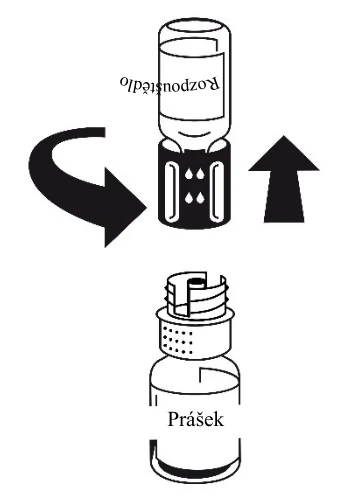
- 5. Zlehka otáčejte se spojenými lahvičkami, dokud se přípravek nerozpustí.Rozpouštění je dokončeno při pokojové teplotě během méně než 10 minut. Během přípravy se může objevit jemné napěnění. Rozšroubujte přepouštěcí set na dvě části (obr. 5). Napěnění zmizí. Odstraňte prázdnou lahvičku od rozpouštědla spolu s modrou částí přepouštěcího setu.
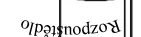
Obr. 5
Návod na injekci:
Z preventivních důvodů by vám měl být měřen puls před a během injekce. Pokud se vyskytne výrazné zvýšení vašeho pulsu, zpomalte rychlost injekce nebo podávání na krátký čas přerušte.
- 1.
Nasaďte injekční stříkačku na bílou část přepouštěcího setu. Otočte lahvičku dnem vzhůru a nasajte roztok do stříkačky (obr. 6). Roztok ve stříkačce by měl být čirý nebo slabě opaleskující. Jakmile je roztok natažen do stříkačky, uchopte pevně píst stříkačky (držte ji směrem dolů) a oddělte ji od přepouštěcího setu (obr. 7).
Odstraňte prázdnou injekční lahvičku společně s bílou částí přepouštěcího setu.
Powder
Obr. 4
Prášek
Prášek
Rozpouštědlo
Rozpouštědlo
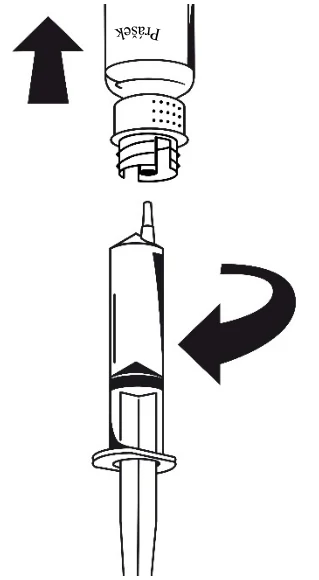
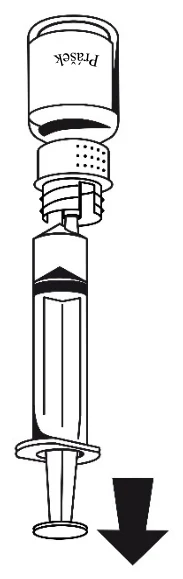


- 2. Vydesinfikujte vybrané místo aplikace injekce přiloženým alkoholovým tamponem.
- 3. Nasaďte přiložený infuzní set na stříkačku.
- 4. Zaveďte injekční jehlu do zvolené žíly. Pokud jste použil(a) škrtidlo pro snadnější viditelnost žíly, mělo by být uvolněno před zahájením injekce Wilate. Do stříkačky se nesmí dostat žádná krev, aby nedošlo k riziku tvorby fibrinových sraženin.
- 5. Vstřikujte roztok pomalu do žíly, u pacientů s tělesnou hmotností 10 kg nebo více ne rychleji než 2–3 ml za minutu. U pacientů s tělesnou hmotností od 6 kg do méně než 10 kg by rychlost infuze neměla překročit 2 ml za minutu. U pacientů s tělesnou hmotností nižší než 6 kg by rychlost infuze neměla překročit 1 ml za minutu.
Pokud užíváte více než jednu lahvičku Wilate pro jednu léčbu, můžete použít znovu stejnou injekční jehlu a stříkačku. Přepouštěcí set je však vždy pouze pro jedno použití.
Veškerý nepoužitý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Octapharma (IP) SPRL
Route de Lennik 451
1070 Anderlecht
Belgie
8. REGISTRAČNÍ ČÍSLO(A)
Wilate 500: 75/001/12-C
Wilate 1000: 75/002/12-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 11. 01. 2012
Datum posledního prodloužení registrace: 15. 10. 2014
Obr. 6
Obr. 7
Prášek
Prášek
10. DATUM REVIZE TEXTU
- 7. 5. 2026