


Souhrn údajů o přípravku (SPC) - Nuceiva
1. NÁZEV PŘÍPRAVKU
NUCEIVA 50 jednotek prášek pro injekční roztok
NUCEIVA 100 jednotek prášek pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje toxinum botulinicum typus A 50 jednotek produkovaného bakterií Clostridium botulinum.
Jedna injekční lahvička obsahuje toxinum botulinicum typus A 100 jednotek produkovaného bakterií Clostridium botulinum.
0,1 ml rekonstituovaného roztoku obsahuje 4 jednotky.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro injekční roztok.
Bílý prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek NUCEIVA je indikován k dočasnému zlepšení vzhledu středně závažných až závažných svislých vrásek mezi obočím viditelných při maximálním zamračení (glabelární vrásky) u dospělých do 65 let, pokud závažnost těchto vrásek má na pacienta významný psychologický dopad.
4.2 Dávkování a způsob podání
Přípravek NUCEIVA mohou podávat pouze lékaři, kteří mají odpovídající kvalifikaci a zkušenosti s léčbou glabelárních vrásek a s používáním požadovaného vybavení.
Dávkování
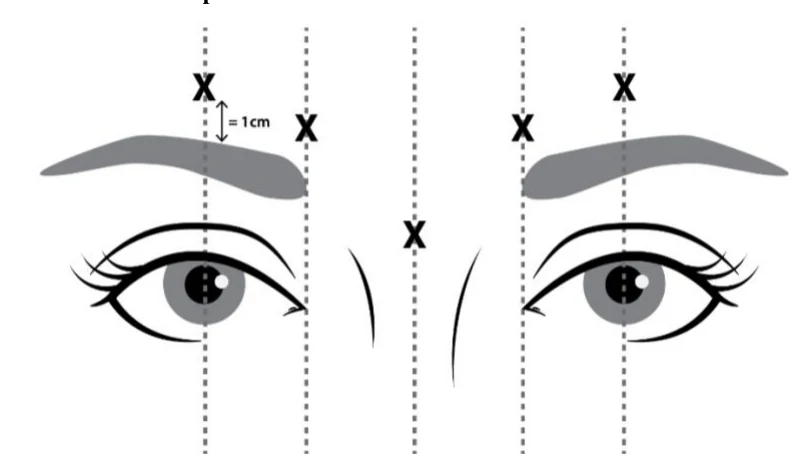
Doporučenou dávkou na jedno místo vpichu jsou 4 jednotky/0,1 ml. Pět míst vpichu (viz obrázek 1): 2 injekce do každého musculus corrugator (zdola a shora do střední části) a 1 injekce do musculus procerus, čímž je dosaženo celkové dávky 20 jednotek.
Jednotky botulotoxinu nejsou mezi jednotlivými léčivými přípravky zaměnitelné. Doporučené dávky se liší od jiných přípravků obsahujících botulotoxin.
Pokud se po počáteční léčbě nevyskytnou nežádoucí účinky, může být proveden další cyklus léčby, a to s odstupem minimálně 3 měsíců mezi počáteční a opakovanou léčbou.
V případě selhání léčby (při maximálním zamračení není patrné žádné zlepšení vzhledu glabelárních vrásek) lze po 1 měsíci od prvního cyklu léčby zvážit toto:
- analýza příčin selhání, například nevhodná injekční technika, podání do nesprávných svalů nebo tvorba protilátek neutralizujících botulotoxin,
- opětovné vyhodnocení vhodnosti léčby botulotoxinem typu A.
Účinnost a bezpečnost opakovaných injekcí nebyla hodnocena pro dobu delší než 12 měsíců.
Starší osoby
U pacientů starších 65 let jsou o tomto přípravku k dispozici pouze omezené klinické údaje (viz bod 5.1). Tento přípravek se u pacientů starších 65 let nedoporučuje používat.
Pediatrická populace
Použití tohoto přípravku u pediatrické populace není relevantní.
Způsob podání
Intramuskulární podání.
Po rekonstituci je třeba přípravek NUCEIVA použít k léčbě pouze jednoho pacienta během jednoho sezení.
Opatření, která je třeba přijmout před manipulací s léčivým přípravkem nebo jeho podáním Návod k použití, opatření před manipulací s tímto léčivým přípravkem nebo jeho podáním a pokyny ohledně zacházení s injekčními lahvičkami tohoto léčivého přípravku a jejich likvidace viz bod 6.6.
Je třeba zajistit, aby při podání tohoto přípravku do svislých vrásek mezi obočím viditelných při maximálním zamračení (rovněž známých jako glabelární vrásky) nedošlo k jeho injekčnímu podání do krevní cévy (viz bod 4.4).
Bezprostředně po podání je třeba se vyhnout fyzické manipulaci v místě vpichu (například mnutí).
Pokyny pro podání v případě glabelárních vrásek viditelných při maximálním zamračení Rekonstituovaný přípravek NUCEIVA (50 jednotek/1,25 ml, 100 jednotek/2,5 ml) se aplikuje pomocí sterilní jehly o velikosti 30 G.
Aby se snížilo riziko komplikace v podobě ptózy očních víček, je třeba postupovat takto:
- 2 injekce se aplikují do každého musculus corrugator (zdola a shora do střední části) a 1 injekce do musculus procerus, čímž je dosaženo celkové dávky 20 jednotek.
- Je třeba se vyvarovat podání přípravku v blízkosti musculus levator palpebrae superioris, zejména u pacientů s výraznějšími depresory obočí.
- Injekce do laterálního musculus corrugator se aplikují alespoň 1 cm nad hranu orbity.
Obrázek 1: Místa vpichu
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Celkové poruchy svalové činnosti (například myasthenia gravis nebo Eatonův-Lambertův syndrom).
Infekce nebo zánět v navrhovaných místech vpichu.
4.4 Zvláštní upozornění a opatření pro použití
Obecně
Před podáním tohoto přípravku je třeba rozumět anatomii a anatomickým znakům musculus corrugator supercilii a okolním cévním a nervovým strukturám v oblasti glabely. Je třeba se vyvarovat injekčního podání do zranitelných anatomických struktur, jako jsou nervy a krevní cévy.
S injekčním podáním jsou spojovány lokalizovaná bolest, zánět, parestezie, hypestezie, citlivost, otok/edém, erytém, lokalizovaná infekce, krvácení a/nebo hematom. Bolest a/nebo úzkost jako reakce na injekční stříkačku s jehlou vedou k vazovagálním reakcím, včetně přechodné symptomatické hypotenze a synkopy.
Pokud je cílový sval výrazně oslabený či atrofovaný, je zapotřebí postupovat opatrně.
Je nutné zajistit, aby při podání tohoto přípravku do glabelárních vrásek viditelných při maximálním zamračení nedošlo k jeho injekčnímu podání do krevní cévy (viz bod 4.2).
Po ošetření existuje riziko ptózy očních víček (viz bod 4.2).
Pokud předchozí injekce botulotoxinu vedly ke komplikacím, je zapotřebí obezřetnosti.
Krvácivé poruchy
Při použití tohoto přípravku u pacientů s krvácivými poruchami je zapotřebí obezřetnosti, neboť podání injekce může vést ke vzniku hematomu.
Lokální a vzdálené šíření účinků toxinu
Nežádoucí reakce, které pravděpodobně souvisejí s šířením toxinu do míst vzdálených od místa podání, jsou u botulotoxinu hlášeny velmi vzácně (viz bod 4.8). Potíže s polykáním a dýcháním jsou závažné a mohou být příčinou úmrtí. Injekční podání tohoto přípravku se nedoporučuje u pacientů s anamnézou dysfagie a aspirace.
Pokud se vyskytnou poruchy polykání, řeči nebo dýchání, je třeba, aby pacienti či pečovatelé okamžitě vyhledali lékařskou pomoc.
Již přítomné neuromuskulární poruchy
U pacientů s nerozpoznanými neuromuskulárními poruchami může v důsledku podání obvyklých dávek botulotoxinu typu A existovat zvýšené riziko klinicky významných systémových účinků, včetně závažné dysfagie a nedostatečnosti dýchacích cest. V některých z těchto případů trvala dysfagie několik měsíců a vyžadovala zavedení žaludeční vyživovací sondy (viz bod 4.3).
Obezřetnosti je rovněž zapotřebí při použití botulotoxinu typu A k léčbě pacientů s amyotrofickou laterální sklerózou nebo periferními neuromuskulárními poruchami.
Hypersenzitivní reakce
Po injekčním podání botulotoxinu se může velmi vzácně vyskytnout anafylaktická reakce. Je proto nutné, aby byl k dispozici epinefrin (adrenalin) nebo jiné opatření proti anafylaxi.
Tvorba protilátek
Během léčby botulotoxinem může dojít k tvorbě protilátek proti botulotoxinu typu A. Některé z těchto protilátek mají neutralizující účinek, a mohou tudíž vést k selhání léčby botulotoxinem typu A.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Účinek botulotoxinu může být teoreticky potencován aminoglykosidovými antibiotiky, spektinomycinem nebo jinými léčivými přípravky, které interferují s neuromuskulárním přenosem (například léčivými přípravky blokujícími neuromuskulární přenos).
Účinek podání více botulotoxinů různých sérotypů současně nebo v rozmezí několika měsíců není znám. Nadměrná neuromuskulární slabost může být zhoršena podáním jiného botulotoxinu před odezněním účinků dříve podaného botulotoxinu.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Adekvátní údaje o podávání botulotoxinu typu A těhotným ženám nejsou k dispozici. Studie reprodukční toxicity na zvířatech jsou nedostatečné (viz bod 5.3). Podávání tohoto přípravku se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Není známo, zda je botulotoxin typu A vylučován do lidského mateřského mléka. Tento přípravek se v období kojení nemá podávat.
Fertilita
Účinek tohoto přípravku na fertilitu u člověka není znám. Byly však prokázány účinky jiného botulotoxinu typu A na fertilitu samců a samic zvířat.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Tento přípravek má malý nebo mírný vliv na schopnost řídit a obsluhovat stroje. Existuje potenciální riziko astenie, svalové slabosti, závratě nebo poruch zraku, což může mít vliv na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Po léčbě tímto přípravkem se mohou vyskytnout závažné nežádoucí účinky včetně ptózy očních víček, imunitní reakce, šíření toxinu do míst vzdálených od místa podání, rozvoje či zhoršení neuromuskulárních poruch a hypersenzitivních reakcí. Nejčastěji hlášenými nežádoucími účinky v průběhu léčby jsou bolest hlavy, která se vyskytuje u 9 % pacientů, a ptóza očních víček, která se vyskytuje u 1 % pacientů.
Tabulkový přehled nežádoucích účinků
Tabulka 1 Nežádoucí účinky spojené s přípravkem NUCEIVA jsou roztříděny podle tříd orgánových systémů a frekvence takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000).
| Třída orgánových systémů | Preferovaný termín | Frekvence |
| Infekce a infestace | Infekce horních cest dýchacích | Vzácné |
| Psychiatrické poruchy | Deprese | Vzácné |
| Poruchy nervového systému | Bolest hlavy | Časté |
| Závrať, migréna, poruchy svalového tonu, porucha řeči | Méně časté | |
| Dysestezie, mírná bolest hlavy, hypestezie, parestezie, poruchy čití | Vzácné | |
| Poruchy oka | Ptóza očních víček | Časté |
| Astenopie, blefarospasmus, ptóza obočí, edém očního víčka, otok oka, rozmazané vidění | Méně časté | |
| Diplopie, suché oko, senzorická porucha očního víčka | Vzácné | |
| Poruchy ucha a labyrintu | Vertigo | Vzácné |
| Cévní poruchy | Zrudnutí | Vzácné |
| Respirační, hrudní a mediastinální poruchy | Epistaxe | Vzácné |
| Gastrointestinální poruchy | Průjem | Vzácné |
| Poruchy kůže a podkožní tkáně | Pruritus | Méně časté |
| Kožní cysta, erytém, fotosenzitivní reakce, kožní rezistence, napjatost kůže | Vzácné | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Svalové fascikulace, muskuloskeletální bolest, myalgie, bolest šíje | Vzácné |
| Celkové poruchy a reakce v místě aplikace | Vznik hematomu v místě aplikace, onemocnění podobné chřipce, hematom v místě vpichu, bolest v místě vpichu, otok v místě vpichu | Časté |
| V místě vpichu: erytém, parestezie, pruritus, bolest, citlivost | Vzácné | |
| Vyšetření | Vyšetření nitroočního tlaku | Vzácné |
| Poranění, otravy a procedurální komplikace | Kontuze | Méně časté |
| Otok po zákroku, bolest hlavy spojená se zákrokem | Vzácné |
Poznámka: Z 1 659 osob ošetřených přípravkem NUCEIVA se vzácné nežádoucí účinky vyskytly pouze u 1 osoby. Méně časté nežádoucí účinky se vyskytly u 2 až 7 osob.
Popis vybraných nežádoucích účinků
Nežádoucí účinky v souvislosti s aplikací
Nežádoucí účinky v souvislosti s aplikací, které byly hlášeny po podání tohoto přípravku, jsou z hlediska jednotlivých typů účinků méně časté, souhrnně vzato pak časté. Zahrnují vznik hematomu v místě aplikace a v místě vpichu, bolest v místě vpichu a otok v místě vpichu. Mezi vzácně hlášené nežádoucí účinky v místě vpichu patří erytém, parestezie, pruritus, bolest a citlivost.
Nežádoucí účinky třídy látek botulotoxiny typu A
Svalová atrofie
Svalovou atrofii lze očekávat při opakované léčbě botulinem po flacidní paralýze ošetřovaných svalů.
Šíření toxinu
Nežádoucí účinky, které pravděpodobně souvisejí s šířením toxinu do míst vzdálených od místa podání (například svalová slabost, potíže s dýcháním, dysfagie či zácpa), byly u botulotoxinu hlášeny velmi vzácně (viz bod 4.4).
Hypersenzitivní reakce
Po injekčním podání botulotoxinu se může velmi vzácně vyskytnout anafylaktická reakce. Je proto nutné, aby byl k dispozici epinefrin (adrenalin) nebo jiné opatření proti anafylaxi.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Příznaky předávkování
Známky předávkování nemusí být patrné bezprostředně po podání injekce. V případě náhodného injekčního podání nebo požití je třeba, aby pacienta několik dní sledoval lékař z hlediska známek a příznaků celkové slabosti nebo svalové paralýzy. U pacientů vykazujících příznaky otravy botulotoxinem typu A (celková slabost, ptóza, diplopie, poruchy polykání a řeči nebo paréza dýchacích svalů) je třeba zvážit hospitalizaci.
Příliš časté nebo nadměrné dávkování může zvýšit riziko tvorby protilátek, což může vést k selhání léčby.
Předávkování tímto přípravkem závisí na dávce, místě vpichu a vlastnostech základní tkáně. V důsledku náhodného injekčního podání botulotoxinu typu A nebyly pozorovány žádné případy systémové toxicity. Nadměrné dávky mohou způsobit celkovou a výraznou neuromuskulární paralýzu v místě podání nebo v místech vzdálených od místa podání. Nebyly hlášeny žádné případy požití botulotoxinu typu A.
Léčba předávkování
V případě předávkování je třeba, aby pacienta sledoval lékař z hlediska příznaků nadměrné svalové slabosti nebo svalové paralýzy. V případě potřeby je nutné zahájit symptomatickou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Myorelaxancia, jiná periferně působící myorelaxancia, ATC kód: M03AX01.
Mechanismus účinku
Botulotoxin typu A blokuje periferní uvolňování acetylcholinu na presynaptických zakončeních cholinergních nervů tak, že štěpí protein SNAP-25, který je nezbytný pro úspěšné vázání acetylcholinu a jeho uvolňování z váčků nacházejících se na nervových zakončeních, což vede k denervaci svalu a flacidní paralýze.
Po podání injekce dochází díky vysoké afinitě k počátečnímu rychlému navázání toxinu na určité receptory na povrchu buněk. Poté následuje přenos toxinu plazmatickou membránou formou receptory zprostředkované endocytózy. Nakonec je toxin uvolněn do vnitrobuněčné tekutiny a dochází k postupné inhibici uvolňování acetylcholinu. Klinické známky se projeví do 2 až 3 dnů, přičemž vrcholový účinek je viditelný do 4 týdnů od podání injekce.
K zotavení po intramuskulární injekci, tj. k obnovení nervových zakončení a opětovnému propojení synapsí, obvykle dochází do 12 týdnů od aplikace.
Klinická účinnost a bezpečnost
Glabelární vrásky
Do evropské/kanadské klinické studie bylo zahrnuto 540 pacientů se středně závažnými až závažnými glabelárními vráskami viditelnými při maximálním zamračení, kteří pociťovali významný psychologický dopad těchto vrásek (na náladu, příznaky úzkosti nebo deprese).
Injekční podání přípravku NUCEIVA významně zlepšilo závažnost glabelárních vrásek při maximálním zamračení o 1 bod nebo více po dobu až 139 dnů (podle hodnocení závažnosti glabelárních vrásek při maximálním zamračení zkoušejícím).
Tabulka 2 – Primární cílový parametr účinnosti – stupeň závažnosti glabelárních vrásek: skóre 0 (žádné) či 1 (mírné) 30. den podle hodnocení zkoušejícím při maximálním zamračení, populace dle protokolu
| Pacienti | Placebo | BOTOX | NUCEIVA | Absolutní rozdíl | |||||||
| s odpovědí – | |||||||||||
| primární cílový | BOTOX | NUCEIVA vs. placebo | NUCEIVA vs. BOTOX | ||||||||
| parametr | vs. | ||||||||||
| účinnosti | placebo | ||||||||||
| Počet | 2/48 | 202/244 | 205/235 | ||||||||
| Procentní podíl | 4,2 % | 82,8 % | 87,2 % | 78,6 % | 83,1 % | ||||||
4,4 %
| (% CI) | (0,0; 9,8) | (78,1; 87,5) | (83,0; 91,5) | (66,5; | (70,3; 89,4) | |||||
| 85,5) | ||||||||||
(–1,9; 10,8)
| Hodnota p | < 0,001 | < 0,001 | |||||||||
Stupnice GLS (Glabellar Line Scale, stupnice závažnosti glabelárních vrásek): 0 = žádné vrásky, 1 = mírné, 2 = středně závažné, 3 = závažné.
Dva dny po podání injekce bylo 12,2 % (6 ze 49) pacientů léčených placebem, 57 % (139 z 244) pacientů léčených přípravkem BOTOX a 54,2 % (130 z 240) pacientů léčených přípravkem NUCEIVA považováno zkoušejícím za pacienty s odpovědí na léčbu (tj. vykazujícími žádné nebo jen mírné glabelární vrásky při maximálním zamračení).
Tabulka 3 – Průzkumný cílový parametr účinnosti – stupeň závažnosti glabelárních vrásek: skóre 0 (žádné) či 1 (mírné) 30. den podle hodnocení zkoušejícím při maximálním zamračení u pacientů léčených přípravkem NUCEIVA v porovnání se skóre závažnosti glabelárních vrásek při maximálním zamračení na začátku studie, populace se záměrem léčit (ITT; intent-to-treat)
| NUCEIVA (n = 245) | |||||||
| Skóre závažnosti glabelárních vrásek při | GLS = 0 30. den při maximálním zamračení | GLS = 1 30. den při maximálním zamračení | |||||
| maximálním zamračení na začátku studie | |||||||
| 2 (středně závažné) | |||||||
| Počet | 35/62 | 25/62 | |||||
| Procentní podíl | 56,5 % | 40,3 % | |||||
| 3 (závažné) | |||||||
| Počet | 41/179 | 108/179 | |||||
| Procentní podíl | 22,9 % | 60,3 % | |||||
Stupnice GLS (Glabellar Line Scale, stupnice závažnosti glabelárních vrásek): 0 = žádné vrásky, 1 = mírné, 2 = středně závažné, 3 = závažné. Jmenovatelé vycházejí z počtu pacientů s konkrétní závažností při maximálním zamračení na začátku studie, u nichž je známo jak skóre GLS při maximálním zamračení na začátku studie, tak jeho hodnota 30. den podle hodnocení zkoušejícím.
Tabulka 4 – Průzkumný cílový parametr účinnosti – stupeň závažnosti glabelárních vrásek: skóre 0 (žádné) či 1 (mírné) 30. den podle hodnocení zkoušejícím při maximálním zamračení u pacientů léčených přípravkem NUCEIVA v porovnání s kategoriemi závažnosti glabelárních vrásek při uvolněném obličeji na začátku studie, populace se záměrem léčit (ITT; intent-to-treat)
| NUCEIVA (n = 245) | |||||||
| GLS = 0 30. den při maximálním zamračení | GLS = 1 30. den při maximálním zamračení | ||||||
| Kategorie závažnosti glabelárních | |||||||
| vrásek při uvolněném obličeji na | |||||||
| začátku studie | |||||||
| ≤ 1 (tj. žádné nebo mírné) | |||||||
| Počet | 61/103 | 40/103 | |||||
| Procentní podíl | 59,2 % | 38,8 % | |||||
| > 1 (tj. středně závažné nebo závažné) | |||||||
| Počet | 15/138 | 93/138 | |||||
| Procentní podíl | 10,9 % | 67,4 % | |||||
Stupnice GLS (Glabellar Line Scale, stupnice závažnosti glabelárních vrásek): 0 = žádné vrásky, 1 = mírné, 2 = středně závažné, 3 = závažné. Jmenovatelé vycházejí z počtu pacientů s konkrétní závažností při uvolněném obličeji na začátku studie, u nichž je známo jak skóre GLS při maximálním zamračení na začátku studie, tak jeho hodnota 30. den podle hodnocení zkoušejícím.
Injekční podání přípravku NUCEIVA rovněž zmírnilo závažnost glabelárních vrásek při uvolněném obličeji (průzkumný cílový parametr).
Tabulka 5 – Průzkumný cílový parametr účinnosti – zlepšení stupně závažnosti glabelárních vrásek o >/= 2 body 30. den podle hodnocení zkoušejícím při uvolněném obličeji, populace dle protokolu
| Pacienti | Placebo | BOTOX | NUCEIVA | Absolutní rozdíl | ||||||||
| s odpovědí – | ||||||||||||
| průzkumný | BOTOX vs. placebo | NUCEIVA vs. placebo | NUCEIVA vs. BOTOX | |||||||||
| cílový parametr | ||||||||||||
| účinnosti | ||||||||||||
| Počet | 0/27 | 36/149 | 32/133 | |||||||||
| Procentní podíl | 0 % | 24,2 % | 24,1 % | 24,2 % | 24,1 % | |||||||
–0,1 %
| (% CI) | (0,0; 12,8) | (17,5; 31,8) | (17,1; 32,2) | (11,4; | (11,3; | |||||
| 32,3) | 32,4) | |||||||||
(-10,1; 9,9)
| Hodnota p | 0,003 | 0,003 | 0,984 | |||||||||
U pacientů starších 65 let jsou k dispozici pouze omezené klinické údaje fáze 3 o přípravku NUCEIVA.
Doba trvání odpovědi ve studii fáze 3, hodnocená na základě zlepšení stupně závažnosti glabelárních vrásek o 1 bod, byla 139 dnů.
Dvou otevřených nekontrolovaných studií trvajících 1 rok se zúčastnilo celkem 922 pacientů. V průběhu těchto studií pacienti podstoupili v průměru 3 ošetření.
Psychologický dopad glabelárních vrásek byl potvrzen při zahájení účasti ve studii a ačkoli nebylo možné prokázat žádné přínosné účinky na psychický stav, v porovnání s placebem byly prokázány významné účinky na výsledky hlášené pacienty. Účinky přípravku NUCEIVA na psychický stav a výsledky hlášené pacienty byly navíc srovnatelné s přípravkem BOTOX, který byl použit v pivotní studii jako aktivní kontrola.
5.2 Farmakokinetické vlastnosti
Tento přípravek nebyl po intramuskulárním podání doporučené dávky zjištěn v periferní krvi.
Vzhledem k povaze přípravku nebyly provedeny studie absorpce, distribuce, biotransformace a eliminace.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních studií akutní toxicity a toxicity po opakovaném podání neodhalily žádné zvláštní riziko pro člověka.
Reprodukční toxicita
Možný dopad tohoto přípravku na fertilitu nebyl u zvířat zjišťován. U březích potkanů nevedly každodenní intramuskulární injekce dávek 0,5, 1 nebo 4 jednotky/kg v období organogeneze (od 6. do
- 16. dne březosti) k významným toxikologickým účinkům zkoumaného přípravku na samice ani na embryonální a fetální vývoj. Účinky na perinatální či postnatální vývoj nebyly hodnoceny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Lidský albumin
Chlorid sodný
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
50 jednotek
30 měsíců
100 jednotek
30 měsíců
Rekonstituovaný roztok
Chemická a fyzikální stabilita po naředění před použitím byla prokázána na dobu 72 hodin při teplotě 2 °C až 8 °C.
Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně by doba uchovávání neměla být delší než 24 hodin při teplotě 2 °C až 8 °C, pokud rekonstituce/naředění neproběhly za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička (ze skla třídy I) se zátkou (z chlorbutylové pryže) a odtrhovacím víčkem (z hliníku).
Nuceiva 100 U:
Velikost balení: 1 injekční lahvička.
Nuceiva 50 U:
Velikost balení: 1 injekční lahvička.
Vícečetné balení obsahující 4 (4 x 1) injekční lahvičky.
Vícečetné balení obsahující 10 (10 x 1) injekčních lahviček.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Rekonstituci je třeba provádět v souladu se zásadami aseptické techniky. Tento přípravek je rekonstituován injekčním roztokem chloridu sodného o koncentraci 9 mg/ml (0,9%). Pro získání rekonstituovaného roztoku o koncentraci 4 jednotky/0,1 ml, je třeba natáhnout do injekční stříkačky požadované množství injekčního roztoku chloridu sodného o koncentraci 9 mg/ml (0,9%) podle tabulky pro naředění uvedené níže.
| Injekční lahvička obsahující 50 jednotek | Injekční lahvička obsahující 100 jednotek | |
| Přidávané množství rozpouštědla (injekční roztok chloridu sodného 9 mg/ml (0,9%)) | 1,25 ml | 2,5 ml |
| Výsledná dávka (počet jednotek na 0,1 ml) | 4 jednotky | 4 jednotky |
Střední část pryžové zátky je třeba očistit alkoholem.
Roztok se připraví tak, že se rozpouštědlo pomalu vstříkne skrz pryžovou zátku do injekční lahvičky pomocí jehly, přičemž je třeba injekční lahvičkou jemně otáčet, aby se předešlo tvorbě bublinek. Pokud vakuum nezpůsobí vtažení rozpouštědla do injekční lahvičky, injekční lahvičku je nutné zlikvidovat. Po rekonstituci je třeba roztok před použitím vizuálně zkontrolovat. Lze použít pouze čirý, bezbarvý roztok bez částic.
Postup pro bezpečnou likvidaci použitých injekčních lahviček, injekčních stříkaček a materiálů:
Okamžitě po použití a před likvidací je nutné nepoužitý rekonstituovaný roztok přípravku NUCEIVA v injekční lahvičce a/nebo injekční stříkačce inaktivovat 2 ml zředěného roztoku chlornanu sodného o koncentraci 0,5 % nebo 1 % (SAVO). Poté se zlikviduje v souladu s místními požadavky.
Použité injekční lahvičky, injekční stříkačky a materiály se nemají vyprazdňovat a musí být vyhozeny do příslušného kontejneru a zlikvidovány jako nebezpečný zdravotnický biologický odpad v souladu s místními požadavky.
Doporučení pro případ jakékoli nehody během manipulace s botulotoxinem:
V případě jakékoli nehody při manipulaci s přípravkem, ať už ve formě vakuově vysušeného prášku, nebo v rekonstituované formě, je nutné okamžitě učinit náležitá opatření popsaná níže.
- Toxin je vysoce citlivý na teplo a určité chemické látky.
- Jakýkoli vysypaný/vylitý přípravek je třeba utřít: v případě vakuově vysušeného přípravku se použije absorpční materiál impregnovaný roztokem chlornanu sodného (SAVO) a v případě rekonstituovaného přípravku suchý absorpční materiál.
- Kontaminovaný povrch je třeba očistit pomocí absorpčního materiálu impregnovaného roztokem chlornanu sodného (SAVO) a poté vysušit.
- Pokud se injekční lahvička rozbije, opatrně posbírejte kousky rozbitého skla, aby nedošlo k poranění kůže, a setřete přípravek podle výše uvedených pokynů.
- Pokud dojde ke kontaktu přípravku s kůží, omyjte postiženou oblast naředěným roztokem chlornanu sodného a poté ji důkladně opláchněte vodou.
- Pokud se přípravek dostane do očí, důkladně je vypláchněte vodou nebo roztokem k výplachu očí.
Jestliže dojde k poranění (říznutí, píchnutí) osoby podávající injekci, je třeba postupovat podle výše uvedených pokynů a učinit vhodná lékařská opatření.
Tyto pokyny pro použití, zacházení s přípravkem a likvidaci je třeba přísně dodržovat.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Evolus Pharma B.V.
Apollolaan 151
1077 AR Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/19/1364/001
EU/1/19/1364/002
EU/1/19/1364/003
EU/1/19/1364/004
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 27. září 2019
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.