

Souhrn údajů o přípravku (SPC) - LAGEVRIO 200 MG
1. NÁZEV PŘÍPRAVKU
Lagevrio 200 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tvrdá tobolka obsahuje 200 mg molnupiraviru.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka.
Tvrdá, neprůhledná tobolka v barvě švédské oranže velikosti 0 (přibližně 21,7 mm x 7,6 mm) s MSD firemním logem na víčku a s „82“ na těle vytištěnými bílým inkoustem.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Lagevrio je indikován k léčbě mírného až středně těžkého koronavirového onemocnění 2019 (COVID-19) u dospělých s pozitivním diagnostickým testem SARS-CoV-2 a kteří mají alespoň jeden rizikový faktor pro rozvoj závažného onemocnění (pro informace o dávkování a limitech populace z klinických studií viz body 4.2 a 5.1).
4.2 Dávkování a způsob podání
Dávkování
Dospělí
Doporučená dávka přípravku Lagevrio je 800 mg (čtyři 200mg tobolky) užívaných perorálně každých 12 hodin po dobu 5 dní.
Bezpečnost a účinnost molnupiraviru při podávání po dobu delší než 5 dní nebyla stanovena (viz bod 5.1).
Přípravek Lagevrio se musí začít podávat co nejdříve po stanovení diagnózy COVID-19 a během 5 dní po nástupu příznaků (viz bod 5.1).
Vynechaná dávka
Pokud pacient neužije dávku přípravku Lagevrio během 10 hodin od doby, kdy se obvykle užívá, musí ji užít co nejdříve a dál pokračovat podle normálního dávkovacího schématu. Pokud pacient neužije dávku během více než 10 hodin, nesmí opomenutou dávku užít a místo toho musí užít další dávku v obvyklou plánovanou dobu. Pacient nesmí dávku zdvojnásobovat, aby nahradil vynechanou dávku.
Zvláštní populace
Starší osoby
Na základě věku není úprava dávky přípravku Lagevrio potřebná (viz bod 5.2).
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin není úprava dávky potřebná (viz bod 5.2).
Porucha funkce jater
U pacientů s poruchou funkce jater není úprava dávky potřebná (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost přípravku Lagevrio u pacientů mladších 18 let nebyla stanovena. K dispozici nejsou žádné údaje (viz bod 5.1).
Způsob podání
K perorálnímu podání.
Přípravek Lagevrio 200 mg tobolky lze užívat s jídlem nebo bez jídla.
Tobolky se polykají celé a zapíjejí dostatečným množstvím tekutiny (např. sklenicí vody). Tobolky se nemají otevírat, drtit ani žvýkat.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Hypersenzitivita
U přípravku Lagevrio byly hlášeny hypersenzitivní reakce (viz bod 4.8). Pokud se objeví známky nebo příznaky klinicky významné hypersenzitivní reakce, okamžitě přerušte léčbu přípravkem Lagevrio a zahajte vhodnou léčbu a/nebo podpůrnou péči.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce skládající se ze čtyř tobolek, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Na základě omezených dostupných údajů nebyly zjištěny žádné lékové interakce. S molnupiravirem nebyly provedeny žádné klinické studie interakcí. Molnupiravir je před dosažením systémové cirkulace hydrolyzován na N4-hydroxycytidin (NHC). Vstřebávání NHC a metabolizace na NHC-TP jsou zprostředkovávány stejnými procesy, které se účastní endogenního metabolismu pyrimidinu. NHC není substrátem hlavních enzymů metabolizujících léčiva nebo transportérů. Na základě in vitro studií, ani molnupiravir, ani NHC nejsou inhibitory ani induktory hlavních enzymů metabolizujících léčiva nebo transportérů. Proto se má za to, že potenciál molnupiraviru nebo NHC k interakcím se současně podávaným léčivy není pravděpodobný.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Ohledně používání přípravku Lagevrio u těhotných žen nejsou k dispozici žádné údaje. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Přípravek Lagevrio se během těhotenství nedoporučuje. Ženy v plodném věku musí po dobu léčby a 4 dny po poslední dávce přípravku Lagevrio (molnupiravir) používat účinnou antikoncepci.
Kojení
Není známo, zda jsou molnupiravir nebo jakékoli metabolity molnupiraviru přítomny v mateřském mléce, zda mají vliv na tvorbu mléka nebo zda mají vliv na kojené dítě. NHC byl detekován v plazmě kojených mláďat laktujících potkanů, kterým byl podáván molnupiravir (viz bod 5.3).
Na základě potenciálu k nežádoucím účinkům přípravku Lagevrio na kojence se během léčby a 4 dny po poslední dávce přípravku Lagevrio kojení nedoporučuje.
Fertilita
U potkanů nebyly při expozicích NHC u samic přibližně dvojnásobně a u samců přibližně šestinásobně přesahujících doporučenou dávku u lidí pozorovány žádné účinky na plodnost (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Studie hodnotící účinky na schopnost řídit a obsluhovat stroje nebyly provedeny.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Data z hodnocení fáze 3 u subjektů s mírným nebo středně těžkým onemocněním COVID-19 léčených molnupiravirem (n=710) ukázala, že nejčastějšími nežádoucími účinky (≥1 % subjektů) hlášenými během léčby a 14 dní po poslední dávce byly průjem (2 %), nauzea (1 %) a závrať (1 %), přičemž všechny byly stupně 1 (mírné) nebo stupně 2 (středně závažné).
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky v hodnocení fáze 3 a po uvedení na trh jsou níže uvedeny podle třídy orgánových systémů a frekvence. Frekvence jsou definovány následovně: velmi časté (≥1/10); časté (≥1/100 až <1/10); méně časté (≥1/1 000 až <1/100); vzácné (≥1/10 000 až <1/1 000).
Tabulka 1: tabulkový seznam nežádoucích účinků
| Frekvence | Nežádoucí účinek |
|---|---|
| Poruchy imunitního systému | |
| Méně časté | hypersenzitivita |
| Poruchy nervového systému | |
| Časté | závrať |
| Méně časté | bolest hlavy |
| Gastrointestinální poruchy | |
| Časté | průjem, nauzea |
| Méně časté | zvracení |
| Poruchy kůže a podkožní tkáně | |
| Méně časté | angioedém, erytém, vyrážka, urtikaria, pruritus |
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky, prosím, nahlaste společnosti MSD na telefonní číslo +420 277 050 000 nebo zašlete na adresu dpoc_czechslovak@msd.com. Prosím uveďte identifikační číslo léčebného programu 4482-PLPA-003. Máte-li nějaké dotazy nebo požadujete-li další informace, kontaktujte nás, prosím, na uvedených kontaktech.
Hlášení podezření na nežádoucí účinky můžete hlásit přímo na SUKL prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky, případně na adresu: Státní ústav pro kontrolu léčiv, Šrobárova 49/48, 100 00 Praha 10, e-mail: farmakovigilance@sukl.gov.cz.
4.9 Předávkování
S předávkováním přípravku Lagevrio u lidí nejsou žádné zkušenosti. Péče po předávkování přípravkem Lagevrio musí sestávat z obecných podpůrných opatření zahrnujících sledování klinického stavu pacienta. Nepředpokládá se, že by hemodialýza vedla k účinné eliminaci NHC.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antivirotika pro systémovou aplikaci, přímo působící antivirotika, ATC kód: J05AB18.
Mechanismus účinku
Molnupiravir je proléčivo, které se metabolizuje na nukleosidový analog cytidinu, ribonukleosidový analog N4-hydroxycytidin (NHC), který se distribuuje do buněk, kde je fosforylován za vzniku farmakologicky aktivního ribonukleosidtrifosfátu (NHC-TP). NHC-TP působí mechanismem známým jako zahlcení replikačního procesu. Inkorporace NHC-TP do virové RNA virovou RNA polymerázou vede k akumulaci chyb ve virovém genomu, což vede k inhibici replikace.
Antivirová aktivita
NHC byl aktivní ve stanoveních na buněčných kulturách proti SARS-CoV-2 (izolát USA-WA1/2020) s 50% účinnými koncentracemi (EC50) v rozmezí mezi 0,67 a 2,66 µM v buňkách A-549 a mezi 0,32 a 2,03 µM v buňkách Vero E6. NHC má podobnou antivirovou aktivitu proti variantám SARS-CoV-2, včetně Alfa (B.1.1.7), Beta (B.1351), Gama (P.1), Delta (B.1.617.2), Lambda (C.37), Mu (B.1.621) a Omikron (BA.1.1.529/BA.1, BA.1.1, BA.2, BA.4, BA 4.6, BA.5, BQ.1.1, HK.3, JN.1, XBB.1, XBB.1.5 a XBB.1.16) se středními hodnotami EC50 0,25 – 2,95 µM. Pokud se NHC testoval proti SARS-CoV-2 v kombinaci s abakavirem, emtricitabinem, hydroxychlorochinem, lamivudinem, nelfinavirem, remdesivirem, ribavirinem, sofosbuvirem nebo tenofovirem, nebyl na in vitro antivirovou aktivitu NHC pozorován žádný vliv.
Farmakodynamické účinky
Vztah mezi NHC a intracelulárním NHC-TP s antivirovou účinností nebyl klinicky hodnocen.
Rezistence
V klinických hodnoceních fáze 2 hodnotících molnupiravir při léčbě COVID-19 nebyly u SARS-CoV-2 zjištěny žádné substituce aminokyselin spojené s rezistencí na NHC. Ve studiích na buněčných kulturách se citlivost SARS-CoV-2 k inhibici NHC výrazně nezměnila, protože hodnoty IC50 pro NHC vykazovaly po 30 pasážích změnu <2násobek.
Klinická účinnost a bezpečnost
Klinické údaje jsou založeny na datech od 1 433 randomizovaných subjektů hodnocení fáze 3 nazvané MOVe-OUT. Hodnocení MOVe-OUT bylo randomizované, placebem kontrolované dvojitě zaslepené klinické hodnocení hodnotící molnupiravir při léčbě nehospitalizovaných pacientů s mírným nebo středně těžkým onemocněním COVID-19, kteří byli ohroženi progresí do závažného onemocnění COVID-19 a/nebo hospitalizací. Zařazovány byly subjekty ve věku 18 let a starší s jedním nebo více předem definovanými rizikovými faktory progrese onemocnění: 60 let věku nebo starší, diabetes, obezita (BMI >30), chronické onemocnění ledvin, závažná onemocnění srdce, chronická obstrukční plicní nemoc nebo aktivní rakovina. Studie zahrnovala symptomatické subjekty neočkované proti SARS-CoV-2, které měly laboratorně potvrzenou infekci SARS-CoV-2 a nástup příznaků do 5 dnů po zařazení. Subjekty byly randomizovány v poměru 1:1 do skupiny léčené 800 mg přípravku Lagevrio nebo placebem perorálně dvakrát denně po dobu 5 dní.
Na začátku byl u všech randomizovaných subjektů medián věku 43 let (rozmezí: 18 až 90 let); 17 % subjektů bylo ve věku 60 let nebo starších a 3 % bylo starší 75 let; 49 % subjektů byli muži; 57 % byli běloši, 5 % černoši nebo Afroameričané, 3 % Asijci; 50 % byli Hispánci nebo latinoamerického původu. Většina subjektů byla zapsána z míst v Latinské Americe (46 %) a Evropě (33 %); 12 % bylo zapsáno v Africe, 6 % bylo zapsáno v Severní Americe a 3 % bylo zapsáno v Asii.
Čtyřicet osm procent subjektů dostalo přípravek Lagevrio nebo placebo do 3 dnů od nástupu příznaků COVID-19. Nejčastějšími rizikovými faktory byla obezita (74 %), 60 let věku nebo více (17 %) a diabetes (16 %). Mezi 792 subjekty (55 % celkové randomizované populace) s dostupnými výchozími výsledky identifikace varianty/kladu SARS-CoV-2 bylo 58 % infikováno variantou Delta (liniemi B.1.617.2 a AY), 20 % bylo infikováno variantou Mu (B.1.621), 11 % bylo infikováno variantou Gama (P.1) a zbývající byli infikováni jinými variantami/klady. Celkově byly výchozí demografické charakteristiky a charakteristiky nemoci mezi léčebnými skupinami dobře vyváženy.
Tabulka 2 uvádí výsledky primárního cílového parametru (procento subjektů, které z jakékoli příčiny byly hospitalizovány nebo zemřely do 29. dne).
Tabulka 2: výsledky účinnosti u nehospitalizovaných dospělých s COVID-19
| Průběžné výsledky | ||||||
|---|---|---|---|---|---|---|
Lagevrio (N=385) n (%) | Placebo (N=377) n (%) | Rozdíl v riziku* (95% interval spolehlivosti) | Hodnota p† | |||
| Hospitalizace nebo úmrtí ze všech příčin do 29. dne† | 28 (7,3 %) | 53 (14,1 %) | -6,8 % (-11,3 %; -2,4 %) | 0,0012 | ||
| Hospitalizace | 28 (7,3 %) | 52 (13,8 %) | ||||
| Úmrtí | 0 (0 %) | 8 (2,1 %) | ||||
| Není známo‡ | 0 (0 %) | 1 (0,3 %) | ||||
| Analýza všech randomizovaných subjektů | ||||||
Lagevrio (N=709) n (%) | Placebo (N=699) n (%) | Rozdíl v riziku* (95% interval spolehlivosti) | ||||
| Hospitalizace nebo úmrtí ze všech příčin do 29. dne | 48 (6,8 %) | 68 (9,7 %) | -3,0 % (-5,9 %, -0,1 %) | |||
| Hospitalizace‡ | 48 (6,8 %) | 67 (9,6 %) | ||||
| Úmrtí | 1 (0,1 %) | 9 (1,3 %) | ||||
| Není známo§ | 0 (0 %) | 1 (0,1 %) | ||||
* Rozdíl v riziku mezi molnupiravirem a placebem založený na Miettinenově a Nurminenově metodě stratifikované podle doby nástupu příznaků onemocnění COVID-19 (≤3 dny vs. >3 [4-5] dny). † Jednostranná hodnota p ‡ Definováno jako ≥24 hodin intenzivní péče v nemocnici nebo na jednotce intenzivní péče (např. pokoj bezodkladné péče). § Subjekty s neznámým stavem k 29. dni se v analýze účinnosti počítají jako hospitalizace nebo úmrtí z jakékoli příčiny. Poznámka: všechny subjekty, které zemřely do 29. dne, byly před smrtí hospitalizovány. Pro subjekty v průběžné analýze: Relativní snížení rizika u molnupiraviru ve srovnání s placebem je 48 % (95% CI: 20 %, 67 %) na základě Cochranovy-Mantelovy-Haenszelovy metody stratifikované podle doby nástupu příznaků COVID-19 (≤3 dny vs. >3 [4-5] dnů). | ||||||
| Pro všechny randomizované subjekty: Relativní snížení rizika u molnupiraviru ve srovnání s placebem je 30 % (95% CI: 1 %, 51 %) na základě Cochranovy-Mantelovy-Haenszelovy metody stratifikované podle doby nástupu příznaků COVID-19 (≤3 dny vs. >3 [4-5] dnů). | ||||||
Výsledky účinnosti byly konzistentní u většiny podskupin (obrázek 1).
Obrázek 1. Výsledky účinnosti dle podskupin u nehospitalizovaných dospělých s COVID-19 – všechny randomizované subjekty
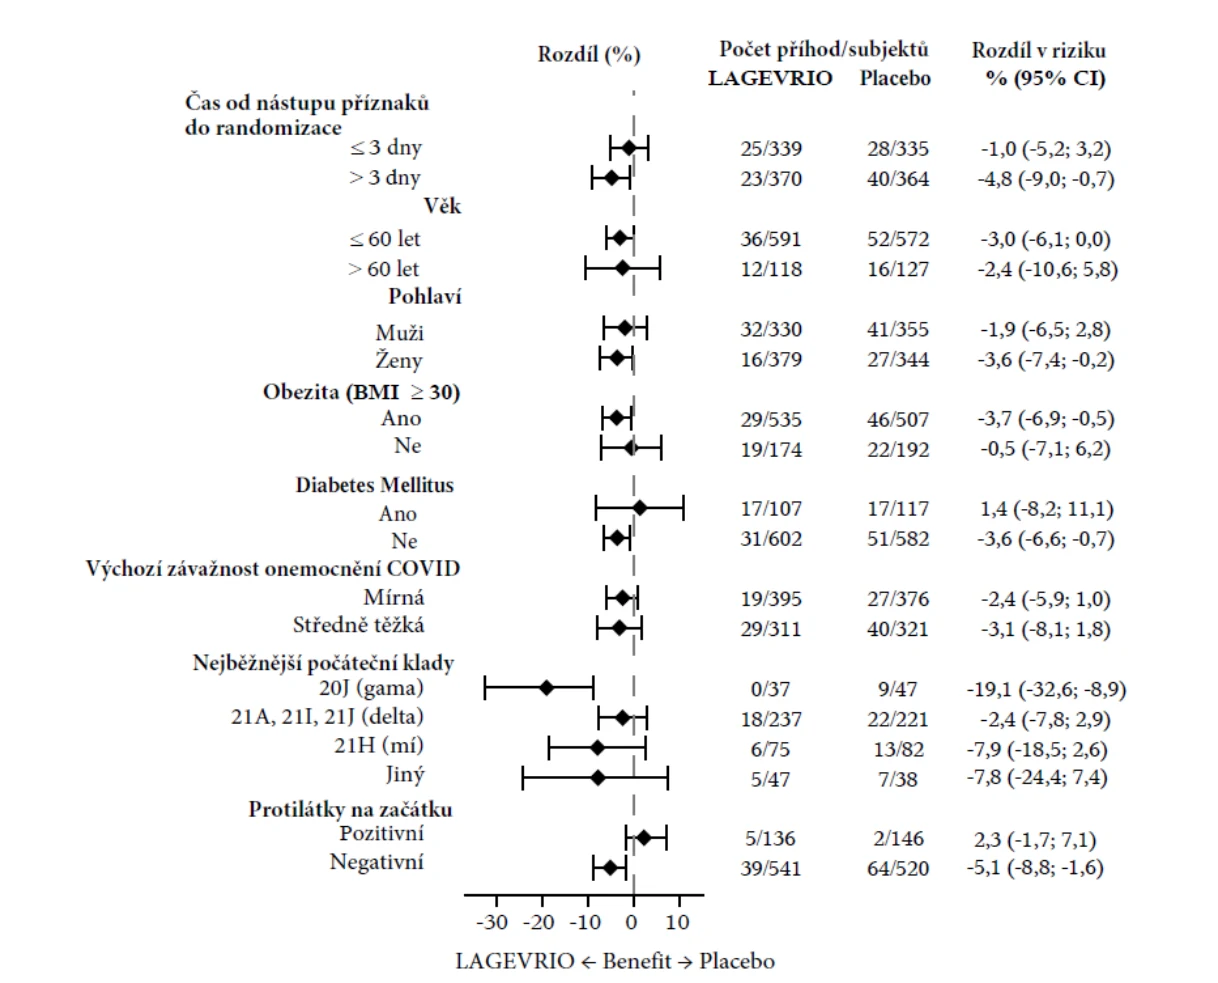
Odpovídající interval spolehlivosti je založen na Miettinenově a Nurminenově metodě.
Modifikovaná populace všech zařazených pacientů (intent-to-treat population) je populace z analýzy účinnosti.
Základní vzorky séra byly hodnoceny testem Roche Elecsys anti-N, testem přítomnosti protilátek (IgM, IgG a IgA) proti nukleokapsidovému proteinu SARS-CoV-2.
Výsledky těchto analýz podskupin jsou považovány za informativní.
Pediatrická populace
Úřad pro léčivé přípravky udělil odklad povinnosti předložit výsledky studií s přípravkem Lagevrio u jedné nebo více podskupin pediatrické populace (viz bod 4.2 pro informace o použití u dětí).
Opětovné zvýšení hladin virové RNA (viral RNA rebound)
V hodnocení fáze 3 MOVe-OUT u podskupiny užívající přípravek Lagevrio a u příjemců placeba bylo po léčbě pozorováno zvýšení hladiny vylučování RNA SARS-CoV-2 (viral RNA rebound) v nazofaryngeálních vzorcích v 10. dni, 15. dni a/nebo 29. dni. Přibližně 1 % příjemců přípravku
Lagevrio i placeba mělo známky rekurentních příznaků COVID-19 ve stejné době, kdy se zvýšila hladina virové RNA v nazofaryngeálních vzorcích.
Opětovné zvýšení hladin virové RNA po léčbě nebylo spojeno s primárním klinickým výsledkem hospitalizace nebo úmrtí do 29. dne po jedné 5denní kúře léčby přípravkem Lagevrio. Opětovné zvýšení hladin virové RNA po léčbě také nebylo spojeno s detekcí buněčné kultury infekčního viru ve vzorcích nazofaryngeálních výtěrů.
Výjimečné okolnosti
Tento léčivý přípravek byl registrován za „výjimečných okolností“. Znamená to, že nebylo možné získat úplné informace o tomto léčivém přípravku.
Britská agentura pro léčivé přípravky (MHRA; Medicines and Healthcare product Regulatory Agency) každoročně vyhodnotí jakékoli nově dostupné informace a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
Molnupiravir je 5´-isobutyrátové proléčivo, které se před dosažením systémové cirkulace hydrolyzuje na NHC. Farmakokinetika NHC je u zdravých subjektů a pacientů s COVID-19 podobná.
Farmakokinetika NHC u pacientů s onemocněním COVID-19 v rovnovážném stavu po podávání 800 mg molnupiraviru každých 12 hodin je uvedena níže v tabulce 3.
Tabulka 3: farmakokinetika NHC po podávání 800 mg přípravku Lagevrio každých 12 hodin* u pacientů s onemocněním COVID-19
| Geometrická střední hodnota NHC (%CV) | ||
|---|---|---|
| AUC0-12hod (ng*×h/ml) | Cmax (ng/ml)† | C12hod (ng/ml) |
| 8 810 (41,2) | 2 600 (31,7) | 30,9 (115) |
%CV: geometrický variační koeficient *Hodnoty byly získány z populační farmakokinetické analýzy. †Hodnoty Cmax odhadnuté ze studie fáze 1 u zdravých subjektů byly 2 970 ng/ml (16,8 %) | ||
Absorpce
Po perorálním podávání 800 mg molnupiraviru dvakrát denně byl medián času do dosažení maximálních plasmatických koncentrací NHC (tmax) 1,5 hodiny.
Vliv jídla na perorální absorpci
U zdravých subjektů vedlo podání jedné 200mg dávky molnupiraviru s vysoce tučným jídlem ke 35% snížení maximální koncentrace NHC (Cmax), ale AUC nebyla významně ovlivněna.
Molnupiravir lze užívat s jídlem nebo bez jídla.
Distribuce
NHC se neváže na plasmatické proteiny.
Metabolismus
Molnupiravir je před dosažením systémové cirkulace hydrolyzován na NHC.
Příjem a metabolismus NHC jsou zprostředkovány stejnými cestami zapojenými do metabolismu endogenního pyrimidinu. NHC není substrátem hlavních enzymů nebo transportérů metabolizujících léky. Molnupiravir ani NHC nejsou inhibitory ani induktory hlavních enzymů nebo transportérů metabolizujících léky.
Eliminace
Efektivní poločas NHC je přibližně 3,3 hodiny. Frakce dávky vylučovaná jako NHC do moči byla u zdravých účastníků ≤3 %.
Další zvláštní populace
Pohlaví, rasa, věk
Populační analýza farmakokinetiky ukázala, že věk, pohlaví, rasa ani etnicita farmakokinetiku NHC významně neovlivňují.
Pediatričtí pacienti
Přípravek Lagevrio nebyl u pediatrických pacientů hodnocen.
Porucha funkce ledvin
Renální clearance nepředstavuje významnou cestu eliminace NHC. U pacientů s jakýmkoli stupněm poruchy funkce ledvin není úprava dávkování potřebná. V klinické studii nebyl pozorován významný rozdíl ve farmakokinetice NHC u subjektů s těžkou poruchou funkce ledvin (eGFR méně než 30 ml/min/1,73 m2) ve srovnání se zdravými subjekty. V populační analýze farmakokinetiky neměla mírná ani středně těžká porucha funkce ledvin na farmakokinetiku NHC významný vliv. Farmakokinetika molnupiraviru a NHC u pacientů na dialýze nebyla hodnocena (viz bod 4.2).
Porucha funkce jater
Předklinické údaje ukazují, že se eliminace v játrech jako hlavní cesta eliminace NHC nepředpokládá. V klinické studii nebyl pozorován významný rozdíl ve farmakokinetice NHC u subjektů se středně těžkou poruchou funkce jater (třída B dle Childa-Pugha) ve srovnání se zdravými subjekty. U pacientů s poruchou funkce jater není úprava dávkování potřebná (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Obecná toxicita
U psů byla při dávce ≥17 mg/kg/den (což je méně, než je expozice NHC při doporučované dávce pro člověka) pozorována reverzibilní, na dávce závislá toxicita zasahující kostní dřeň postihující všechny linie krvetvorných buněk. Mírné poklesy počtů krevních buněk a destiček v periferní krvi byly pozorovány po 7 dnech léčby molnupiravirem progredující do závažnějších hematologických změn po 14 dnech léčby. V jednoměsíční studii toxicity u myší v dávkách až 2 000 mg/kg/den (expozice 21násobku dávky NHC nad doporučovanou dávku pro člověka) a ve 3měsíční studii toxicity u potkanů v dávkách až 1 000 mg/kg/den (expozice 10násobku dávky NHC nad doporučovanou dávku pro člověka u samic a 17násobku u samců potkanů) nebyla pozorována ani toxicita na kostní dřeň ani hematologická toxicita.
Ve 3měsíční studii toxicity při dávkách ≥ 500 mg/kg/den (což odpovídá expozici 6násobku dávky NHC nad doporučovanou dávku pro člověka) byla ve femuru a tibii u rychle rostoucích potkanů pozorována toxicita vůči kostem a chrupavkám, sestávající ze zesílení fyzárních a epifyzárních růstových chrupavek se zeslabením trabekulární kosti. V jednoměsíční studii toxicity u rychle rostoucích potkanů v dávkách až 500 mg/kg/den (expozice 5násobku dávky NHC nad doporučovanou dávku pro člověka u samic a 9násobku u samců potkanů), u psů, kterým se 14 dní podávalo až 50 mg/kg/den (expozice 2násobku dávky NHC nad doporučovanou dávku u člověka), nebo v jednoměsíční studii toxicity u myší s dávkami až 2 000 mg/kg/den (expozice 21násobku dávky NHC nad doporučovanou dávku pro člověka) nebyla pozorována žádná toxicita na kost ani chrupavku. Ve studiích na mladých potkanech byly nežádoucí nálezy omezeny na sníženou tvorbu kostí v čéšce, pozorovanou, když byli mladí potkani vystaveni expozicím NHC (AUC) 7násobně (50. postnatální den) až 27násobně (10. postnatální den) vyšším než byla klinická expozice NHC. Tato zjištění týkající se kostí a chrupavek nejsou u dospělých lidí s plně vyvinutou kostrou relevantní. Klinický význam těchto zjištění pro pediatrické pacienty není znám.
Karcinogeneze
V 6měsíční perorální studii karcinogenity u RasH2 transgenních (Tg.RasH2) myší nebyl molnupiravir karcinogenní v žádné testované dávce (30, 100 nebo 300 mg/kg/den).
Mutageneze
Molnupiravir a NHC byly pozitivní v in vitro bakteriálním testu reverzní mutace (Amesův test) s metabolickou aktivací i bez ní. Ve dvou různých in vivo modelech mutagenity na hlodavcích (stanovení mutagenity Pig-a a stanovení na transgenních hlodavcích Big Blue® (cII Locus) v somatických a zárodečných buňkách) molnupiravir neindukoval zvýšenou rychlost mutací v porovnání s neléčenými historickými kontrolními zvířaty, a proto není in vivo mutagenní. Molnupiravir byl negativní při indukci chromosomálního poškození v in vitro mikronukleárním testu (s metabolickou aktivací a bez ní) a v in vivo mikronukleárním testu na potkanech. Na základě celkových údajů o genotoxicitě je riziko molnupiraviru ohledně genotoxicity nebo mutagenity v klinickém použití nízké.
Zhoršená plodnost
Pokud byl molnupiravir podáván samicím nebo samcům potkanů při expozicích NHC přibližně dvakrát, respektive sedmkrát vyšších, než jsou expozice NHC při doporučené dávce u člověka, nebyly pozorovány žádné účinky na plodnost, pářicí výkonnost ani časný embryonální vývoj.
Vývoj
Ve studii embryofetálního vývoje u potkanů byl molnupiravir podáván perorálně březím potkanům v dávkách 0, 100, 250 nebo 500 mg/kg/den od 6. do 17. dne březosti. Molnupiravir byl rovněž podáván perorálně březím potkanům v dávkách až 1000 mg/kg/den od 6. do 17. dne březosti v předběžné studii embryofetálního vývoje. Vývojové toxicity zahrnovaly post-implantační ztráty, malformace oka, ledvin a osové kostry a změny žeber při dávkách 1000 mg/kg/den (expozice 8násobku dávky NHC nad doporučovanou dávku pro člověka) a snížené hmotnosti plodů a opožděnou osifikaci při dávce ≥500 mg/kg/den (expozice ≥3násobku dávky NHC nad doporučovanou dávku pro člověka). Při dávce ≤250 mg/kg/den (méně než je expozice NHC při doporučované dávce pro člověka) se žádné vývojové toxicity neobjevily. Mateřské toxicity zahrnovaly snížený příjem potravy a úbytek tělesné hmotnosti, což vedlo k časnému úhynu jednotlivých zvířat při dávce 1000 mg/kg/den a ke sníženému přibývání na váze při dávce ≥500 mg/kg/den.
Ve studii embryofetálního vývoje u králíků byl molnupiravir podáván perorálně březím samicím v dávkách 0, 125, 400 nebo 750 mg/kg/den od 7. do 19. dne březosti. Vývojová toxicita byla omezena na snížené hmotnosti plodů při dávkách 750 mg/kg/den (expozice 20násobku dávky NHC nad doporučovanou dávku pro člověka). Při dávkách ≤400 mg/kg/den (expozice 7násobku dávky NHC nad doporučovanou dávku pro člověka) nebyla žádná vývojová toxicita pozorována. Mateřské toxicity zahrnovaly snížený příjem potravy a nárůst tělesné hmotnosti a abnormální výdej stolice při dávce ≥400 mg/kg/den.
V prenatální a postnatální vývojové studii byl molnupiravir podáván perorálně samicím potkanů v dávkách až 500 mg/kg/den (2násobek dávky NHC nad doporučovanou dávku pro člověka) od 6. dne gestace (GD) do 20. dne laktace. U potomků nebyly pozorovány žádné účinky. Když byl molnupiravir podáván laktujícím potkanům v dávce ≥ 250 mg/kg/den, NHC byl detekován v plazmě kojených mláďat.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky:
Sodná sůl kroskarmelózy (E468)
Hydroxypropylcelulóza (E463)
Magnesium-stearát (E470b)
Mikrokrystalická celulóza (E460)
Obal tobolky:
Hypromelóza (E464)
Oxid titaničitý (E171)
Červený oxid železitý (E172)
Potiskový inkoust:
Butylalkohol
Dehydratovaný alkohol
Isopropylalkohol
Hydroxid draselný
Propylenglykol (E1520)
Čištěná voda
Šelak
Silný roztok amoniaku
Oxid titaničitý (E171)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
48 měsíců
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání. Uchovávejte v původním obalu.
6.5 Druh obalu a obsah balení
Lahvičky z vysokohustotního polyethylenu (HDPE) s polypropylenovým uzávěrem obsahující 40 tobolek.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Merck Sharp & Dohme (UK) Limited
120 Moorgate
Londýn
EC2M 6UR
Velká Británie
8. REGISTRAČNÍ ČÍSLO
PLGB 53095/0099
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 24. září 2025
10. DATUM REVIZE TEXTU
- 24. září 2025