


Souhrn údajů o přípravku (SPC) - Zepzelca
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
ZEPZELCA 2 mg prášek pro koncentrát pro infuzní roztok
ZEPZELCA 4 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
ZEPZELCA 2 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička prášku obsahuje 2 mg lurbinektedinu.
ZEPZELCA 4 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička prášku obsahuje 4 mg lurbinektedinu.
Jeden ml rekonstituovaného roztoku obsahuje 0,5 mg lurbinektedinu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok (prášek pro koncentrát)
Bílý až téměř bílý prášek
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek ZEPZELCA je v kombinaci s atezolizumabem indikován k udržovací léčbě dospělých pacientů s malobuněčným karcinomem plic (ES-SCLC) v extenzivním stadiu, u nichž nedošlo k progresi onemocnění po první linii indukční léčby atezolizumabem, karboplatinou a etoposidem.
4.2 Dávkování a způsob podání
Léčbu přípravkem ZEPZELCA má zahájit a sledovat lékař se zkušenostmi s používáním protinádorových přípravků.
Dávkování
Doporučená dávka lurbinektedinu je 3,2 mg/m2 každých 21 dnů až do progrese onemocnění nebo nepřijatelné toxicity při podávání v kombinaci s atezolizumabem.
Při podávání lurbinektedinu ve stejný den se atezolizumab má podat jako první (viz bod 5.1).
Doporučenou intravenózní nebo subkutánní dávku atezolizumabu a současně doporučení týkající se úpravy dávky z důvodu toxicity naleznete v informacích o přípravku pro atezolizumab.
Léčba přípravkem ZEPZELCA má být zahájena pouze tehdy, pokud je absolutní počet neutrofilů (ANC) nejméně 1,5 x 10⁹/l a počet trombocytů nejméně 100 x 109/l.
Pokračování a odložení léčby
Pokud pacient splňuje všechna výše uvedená kritéria k pokračování léčby (kritéria k úpravě dávky přípravku ZEPZELCA při nežádoucích účincích jsou uvedena v tabulce 2), další léčebné cykly (tj. druhý nebo následující cyklus) budou podávány každých 21 dnů.
Pokud pacient po prvním cyklu nesplní požadavky k pokračování v léčbě první den kteréhokoli dalšího cyklu, léčba bude pozastavena až do náležitého zotavení, a to na dobu nejvýše 21 dnů po datu plánované léčby. Pokud k zotavení nedojde ani po 21denním odložení léčby, je třeba ji ukončit.
V případě vysazení atezolizumabu z důvodu závažného imunitně podmíněného nežádoucího účinku může léčba lurbinektedinem v monoterapii pokračovat při současné dávce. Pokud se imunitní toxicita i přes vysazení atezolizumabu objeví znovu, je třeba ukončit i léčbu lurbinektedinem.
Léčivé přípravky podávané před infuzí
Za účelem antiemetické profylaxe je před infuzí nutné podávat následující léčivé přípravky:
- kortikosteroidy (dexamethason 8 mg intravenózně nebo ekvivalent),
- antagonisté serotoninu (ondansetron 8 mg intravenózně nebo ekvivalent).
Léčivé přípravky podávané po infuzi
Ke snížení rizika závažné/febrilní neutropenie se doporučuje primární profylaxe faktorem stimulujícím kolonie granulocytů (G-CSF).
V případě potřeby může následná medikace zahrnovat podávání prodloužené antiemetické léčby po dobu dvou dnů:
- kortikosteroidy ( dexamethason 4 mg perorálně nebo ekvivalent) nebo
- antagonisté serotoninu (ondansetron perorálně 8 mg nebo ekvivalent) nebo
- metoklopramid (intravenózně nebo perorálně 10 mg nebo ekvivalent každých osm hodin).
Úprava dávky z důvodu nežádoucích účinků
Doporučené snížení dávky z důvodu nežádoucích účinků je uvedeno v tabulce 1.
Tabulka 1: Snížení dávky přípravku ZEPZELCA z důvodu nežádoucích účinků
| Doporučená počáteční dávka |
|
|
|
| 3,2 mg/m2 | 2,6 mg/m2 | 2,0 mg/m2 | Vysazení |
| 1,6 mg/m2* | 1,3 mg/m2 | 1,0 mg/m2 | Vysazení |
* Harmonogram snížení dávky se vztahuje na dávku sníženou o 50 % (tj. 1,6 mg/m2) používanou v případech středně těžké poruchy funkce jater nebo při souběžném podávání se silnými nebo středně silnými inhibitory CYP3A.
Doporučené úpravy dávky z důvodu nežádoucích účinků je uvedena v tabulce 2.
Tabulka 2: Kritéria pro úpravu dávky přípravku ZEPZELCA z důvodu nežádoucích účinků
| Nežádoucí účinek | Závažnosta | Úprava dávky |
| Neutropenieb (viz bod 4.4) | Stupeň 4 NEBO febrilní neutropenie kteréhokoli stupně NEBO souvislost s infekcí/sepsí kteréhokoli stupně |
|
| Trombocytopenie (viz bod 4.4) | Stupeň 3 s krvácením NEBO stupeň 4 |
|
Hepatotoxicita (viz bod 4.4) a další nežádoucí účinky | Stupeň 2 |
|
| Stupeň ≥ 3 |
| |
| Rhabdomyolýza | Stupeň 2 |
|
| Stupeň ≥ 3 |
| |
| Nehematologická toxicita | Stupeň 2 |
|
| Stupeň ≥ 3 |
| |
| Syndrom nádorového rozpadu | Stupeň 2 |
|
| ||
| Stupeň ≥ 3 |
| |
Kterýkoli nežádoucí účinek, který vyžaduje časté nebo delší (> 2 týdny) odložení dávky. | - |
|
a Společná terminologická kritéria pro nežádoucí příhody podle Národního onkologického institutu (NCI CTCAE) verze 5.0 b Pacienti s ojedinělou neutropenií stupně 4 (počet neutrofilů nižší než 500 buněk/mm3) a pacienti, kteří neužívali G-CSF jako primární profylaxi, mohou namísto snížení dávky lurbinektedinu užívat profylaxi G-CSF.
Úprava dávky při souběžném podávání se silnými nebo středně silnými inhibitory CYP3A Souběžnému podávání lurbinektedinu a silných nebo středně silných inhibitorů CYP3A je třeba se vyhnout. Pokud se souběžnému podávání nelze vyhnout, dávka lurbinektedinu se musí snížit o 50 % schválené dávky (viz bod 4.5). V případě nežádoucích účinků při snížené počáteční dávce jsou dovolena až dvě následná snížení dávky o 20 % (viz tabulka 1 v bodě 4.2).
Zvláštní populace
Starší pacienti
U pacientů ve věku ≥ 65 let není nutné provádět žádné úpravy dávky.
Porucha funkce ledvin
U pacientů s lehkou (CrCL 60–89 ml/min.) nebo středně těžkou (CrCL 30–59 ml/min) poruchou funkce ledvin se žádná úprava dávky nedoporučuje.
Lurbinektedin nebyl hodnocen u dostatečného počtu pacientů s těžkou poruchou funkce ledvin (CrCL < 30 ml/min.) nebo v terminálním stádiu onemocnění ledvin, aby bylo možné odhadnout riziko, a proto se těmto pacientům nemá podávat (viz bod 5.2).
Porucha funkce jater
Léčba lurbinektedinem se nedoporučuje u pacientů se zvýšenou hladinou AST nebo ALT (AST nebo ALT > 3 × HHN) vzhledem k omezeným klinickým zkušenostem.
U pacientů s lehkou poruchou funkce jater (hladina celkového bilirubinu ≤ HHN a AST > HHN nebo hladina celkového bilirubinu 1 až ≤ 1,5 × HHN a jakákoli hladina AST) se úprava dávky nedoporučuje.
U pacientů se středně těžkou poruchou funkce jater (hladina celkového bilirubinu > 1,5 až ≤ 3 × HHN a jakákoli hladina AST) je doporučená dávka přípravku ZEPZELCA 1,6 mg/m2 intravenózní infuzí po dobu 60 minut každých 21 dnů až do progrese onemocnění nebo nepřijatelné toxicity (viz bod 5.2). Pacienti se středně těžkou poruchou funkce jater mají být sledováni z důvodu zvýšeného výskytu nežádoucích účinků. V případě nežádoucích účinků při snížené počáteční dávce jsou dovolena až dvě následná snížení dávky o 20 % (viz tabulka 1 v bodě 4.2).
Je třeba se vyhnout podávání přípravku ZEPZELCA pacientům s těžkou poruchou funkce jater (hladina celkového bilirubinu > 3 × HHN). Pokud se podávání přípravku ZEPZELCA nelze vyhnout, je doporučená dávka 1,6 mg/m2 intravenózní infuzí po dobu 60 minut každých 21 dnů až do progrese onemocnění nebo nepřijatelné toxicity (viz bod 5.2). Pacienti s těžkou poruchou funkce jater mají být sledováni z důvodu zvýšeného výskytu nežádoucích účinků. V případě nežádoucích účinků při snížené počáteční dávce jsou dovolena až dvě následná snížení dávky o 20 % (viz tabulka 1 v bodě 4.2).
Pediatrická populace
Použití přípravku ZEPZELCA k léčbě SCLC u pediatrické populace není relevantní.
Způsob podání
Přípravek ZEPZELCA je určen pouze k intravenóznímu podání. Musí se podávat intravenózní infuzí po dobu jedné hodiny.
Opatření, která je nutno přijmout před manipulací s léčivým přípravkem nebo před jeho podáním
Přípravek ZEPZELCA se před podáním rekonstituuje a poté dále naředí.
Za účelem snížení rizika extravazace (viz bod 4.4) a tromboflebitidy je třeba zvážit použití centrálního žilního katetru, zejména u pacientů s omezeným žilním přístupem.
Návod k rekonstituci a naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Kojení (viz bod 4.6).
4.4 Zvláštní upozornění a opatření pro použití
Myelosuprese
Přípravek ZEPZELCA může způsobit závažnou a život ohrožující myelosupresi, včetně febrilní neutropenie a sepse.
Přípravek ZEPZELCA se nemá podávat pacientům s výchozím počtem neutrofilů nižším než 1,5 × 10⁹/l a počtem trombocytů nižším než 100 × 109/l.
Kompletní krevní obraz včetně diferenciálního počtu leukocytů a trombocytů je třeba monitorovat na začátku léčby a před každým cyklem. Může být nutné upravit dávku (viz tabulka 2 v bodě 4.2).
V případě počtu neutrofilů nižšího než 500/mm3 nebo jakékoli hodnoty nižší než dolní hranice normálu ve spojení s infekcí/sepsí se doporučuje použití G-CSF.
Hepatotoxicita
U přípravku ZEPZELCA byly hlášeny zvýšené hladiny ALT a AST (viz bod 4.8).
Před zahájením léčby přípravkem ZEPZELCA a pravidelně během léčby podle klinické indikace je třeba provést jaterní testy, včetně vyšetření hladin ALT, AST a bilirubinu. Může být nutné upravit dávku (viz tabulka 1 v bodě 4.2).
Extravazace vedoucí k nekróze tkáně
Může dojít k extravazaci přípravku ZEPZELCA s následným poškozením kůže a měkkých tkání, včetně nekróz vyžadujících debridement (viz bod 4.8).
Ke snížení rizika extravazace je třeba zvážit použití centrálního žilního katetru, zejména u pacientů s omezeným žilním přístupem. Během infuze přípravku ZEPZELCA je třeba pacienty sledovat s ohledem na známky a příznaky extravazace.
Dojde-li k extravazaci, je nutné okamžitě ukončit infuzi, odstranit infuzní katetr a sledovat pacienta s ohledem na známky a příznaky nekrózy tkáně. Doba do vzniku nekrózy po extravazaci se může lišit. Ke zvládnutí známek a příznaků extravazace je nutné poskytnout podpůrnou péči a podle potřeby konzultovat příslušného odborného lékaře. Následné infuze je třeba podávat v místě, které extravazací nebylo postiženo.
Rhabdomyolýza
U pacientů léčených přípravkem ZEPZELCA byla hlášena rhabdomyolýza (viz bod 4.8).
Před zahájením léčby přípravkem ZEPZELCA a pravidelně během léčby podle klinické indikace je třeba monitorovat hodnoty kreatinfosfokinázy (CPK).
Pokud dojde k rhabdomyolýze, je nutné neprodleně zavést podpůrná opatření dle indikace, jako jsou parenterální hydratace, alkalizace moči a dialýza. Na základě závažnosti je třeba léčbu přípravkem ZEPZELCA přerušit nebo snížit dávku přípravku [viz tabulka 2 v bodě 4.2].
Při souběžném podávání lurbinektedinu a léčivých přípravků se známou souvislostí s rhabdomyolýzou (např. statiny) je třeba postupovat opatrně, protože riziko rhabdomyolýzy se může zvýšit.
Syndrom nádorového rozpadu (TLS)
Při léčbě přípravkem ZEPZELCA byl hlášen syndrom nádorového rozpadu (TLS), který může být fatální. Zdravotnickým pracovníkům se doporučuje, aby pečlivě sledovali pacienty z hlediska TLS, zejména ty, kteří mají vysokou nádorovou zátěž. Mezi klíčová bezpečnostní opatření patří prevence dehydratace a zvládání elektrolytové dysbalance. Pokud se rozvine TLS, je třeba jej neprodleně léčit a je třeba zvážit potřebu přerušení nebo ukončení léčby (viz bod 4.2).
Souběžné podávání se silnými induktory CYP3A
Souběžnému podávání se silnými induktory CYP3A je třeba se vyhnout (viz bod 4.5).
Embryofetální toxicita
Při podávání těhotné ženě může lurbinektedin způsobit poškození plodu. U žen ve fertilním věku se před zahájením léčby doporučuje provedení těhotenského testu.
Pacientky ve fertilním věku musí během léčby a po dobu sedmi měsíců po poslední dávce používat vysoce účinnou antikoncepci.
Pacienti s partnerkami ve fertilním věku mají během léčby a po dobu čtyř měsíců po poslední dávce používat kondom. Partnerky ve fertilním věku mají během stejného období používat vysoce účinnou antikoncepci (viz body 4.6 a 5.3).
Bezpečnostní opatření pro dané onemocnění – SCLC
Pacienti s výkonnostním stavem podle ECOG ≥ 2, metastázami v centrálním nervovém systému (CNS) či autoimunitním onemocněním v anamnéze a pacienti, kteří během jednoho týdne před zařazením užívali systémové imunosupresivní léčivé přípravky, byli vyloučeni z hlavní studie SCLC (viz bod 5.1). Při absenci údajů se lurbinektedin v kombinaci s atezolizumabem má u těchto populací používat opatrně a po pečlivém zvážení potenciálního přínosu/rizika u každého jednotlivého pacienta.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné injekční lahvičce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Účinek silných nebo středně silných inhibitorů CYP3A na lurbinektedin
Ve studii věnované lékovým interakcím (n = 8) s itrakonazolem, silným inhibitorem CYP3A4, se při souběžném podávání lurbinektedinu a itrakonazolu (celková denní dávka 200 mg po dobu 12 dnů, 4 dny před podáním lurbinektedinu až 8 dnů po něm) systémová expozice celkového lurbinektedinu zvýšila přibližně 2,7krát (AUC0–∞) a celková plazmatická clearance se snížila o 63 %.
Souběžnému podávání přípravku ZEPZELCA a silných nebo středně silných inhibitorů CYP3A je třeba se vyhnout. Pokud se souběžnému podávání se silnými inhibitory CYP3A (např. ketokonazolem, itrakonazolem, posakonazolem, vorikonazolem, klarithromycinem, telithromycinem, lopinavirem, ritonavirem, sachinavirem, nelfinavirem, atazanavirem, indinavirem, boceprevirem, telaprevirem) nebo středně silnými inhibitory CYP3A (např. aprepitantem, ciprofloxacinem, erythromycinem, cyklosporinem, flukonazolem, diltiazemem, verapamilem) vyhnout nelze, dávka má se dávka přípravku ZEPZELCA snížit o 50 % schválené dávky (viz bod 4.2). V případě nežádoucích účinků při snížené počáteční dávce jsou dovolena až dvě následná snížení dávky, každé o 20 % (viz tabulka 1 v bodě 4.2).
Účinek silných induktorů CYP3A na lurbinektedin
Ve studii věnované lékovým interakcím (n = 8) s bosentanem, středně silným induktorem CYP3A4, se při souběžném podávání lurbinektedinu a bosentanu (125 mg dvakrát denně po dobu pěti dnů) systémová expozice celkového lurbinektedinu snížila přibližně o 20 % (AUC0–∞) a celková plazmatická clearance se zvýšila o 25 %. Rozsah těchto změn tedy vylučuje klinicky významný účinek souběžného podávání středně silných induktorů CYP3A4 (např. bosentanu, cenobamatu, dabrafenibu, efavirenzu, etravirinu, lorlatinibu, pexidartinibu, fenobarbitalu, primidonu, sotorasibu) na expozici lurbinektedinu a není nutné provádět žádné úpravy dávky.
Souběžnému podávání silných induktorů CYP3A (např. karbamazepinu, fenobarbitalu, fenytoinu, rifampicinu, rifabutinu, rifapentinu, třezalky tečkované (Hypericum perforatum)) a přípravku ZEPZELCA je třeba se vyhnout. Je třeba zvážit alternativní látky s menší indukcí CYP3A (viz bod 4.4).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a žen
U žen ve fertilním věku se před zahájením léčby lurbinektedinem doporučuje provedení těhotenského testu.
Pacientky ve fertilním věku musí během léčby a po dobu sedmi měsíců po poslední dávce používat vysoce účinnou antikoncepci.
Pacienti s partnerkami ve fertilním věku mají během léčby a po dobu čtyř měsíců po poslední dávce používat kondom. Partnerky ve fertilním věku musí používat vysoce účinnou antikoncepci po stejné období (viz body 4.4 a 5.3).
Těhotenství
Údaje o podávání lurbinektedinu těhotným ženám jsou omezené nebo nejsou k dispozici.
Studie na zvířatech prokázaly závažnou embryofetální vývojovou toxicitu (viz bod 5.3).
Lurbinektedin se nemá v těhotenství podávat, pokud to klinický stav ženy nevyžaduje.
Těhotné nebo netěhotné ženy ve fertilním věku je nutné poučit o možném riziku pro plod. Pokud se přípravek ZEPZELCA podává během těhotenství nebo pokud pacientka během jeho podávání otěhotní, je třeba ji informovat o možném riziku pro plod.
Kojení
Není známo, zda se lurbinektedin/metabolity vylučují do lidského mateřského mléka.
Riziko pro kojené dítě nelze vyloučit.
Lurbinektedin je v období kojení kontraindikován.
Fertilita
Ačkoli nebyly provedeny žádné specifické studie fertility s lurbinektedinem a ve studiích toxicity nebyly pozorovány žádné jasné signály toxicity pro reprodukční orgány, je vzhledem k povaze sloučeniny (cytotoxické a mutagenní) pravděpodobné, že ovlivní reprodukční kapacitu.
Před léčbou lurbinektedinem je z důvodu možnosti ireverzibilní infertility v jejím důsledku nutné zvážit radu ohledně konzervace vajíček nebo spermatu. Pacientům, kteří po léčbě chtějí mít děti, se také doporučuje genetické poradenství.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek ZEPZELCA má mírný vliv na schopnost řídit nebo obsluhovat stroje. Pacienty, kteří pociťují únavu, závratě, vertigo a nauzeu, je třeba poučit, aby neřídili a neobsluhovali stroje, dokud příznaky nevymizí (viz bod 4.8).
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastějšími nežádoucími účinky byly nauzea (37,6 %), únava* (34,3 %), anémie (33,9 %), trombocytopenie (27,7 %) a neutropenie (25,2 %).
Nejčastějšími nežádoucími účinky stupně 3/4 byly neutropenie (12,4 %), trombocytopenie (11,2 %), anémie (9,5 %) a únava* (5,0 %).
Závažné nežádoucí účinky se vyskytly u 34,3 % pacientů léčených přípravkem ZEPZELCA s atezolizumabem. Nejčastějšími závažnými nežádoucími účinky byly trombocytopenie (2,9 %), pneumonie (3,7 %), infekce dýchacích cest (2,5 %) a dyspnoe (2,1 %). Fatální nežádoucí účinky se vyskytly u 5 % pacientů léčených přípravkem ZEPZELCA s atezolizumabem, ve většině případů v důsledku pneumonie a jiných plicních infekcí.
U 5,8 % pacientů, kterým byl podáván přípravek ZEPZELCA v kombinaci s atezolizumabem, byla léčba přípravkem ZEPZELCA z důvodu nežádoucích účinků trvale vysazena. Nejčastějším nežádoucím účinkem vyžadujícím trvalé vysazení přípravku ZEPZELCA byla neutropenie (1,7 %).
U 28,9 % pacientů, kterým byl podáván přípravek ZEPZELCA s atezolizumabem se vyskytly nežádoucí účinky, které vedly k přerušení podávání přípravku ZEPZELCA; nejčastějšími nežádoucími účinky vedoucími k přerušení jeho podávání byly neutropenie (5,4 %), anémie (5,0 %), únava* (4,6 %) a trombocytopenie (3,3 %).
U 16,1 % pacientů, kterým byl podáván přípravek ZEPZELCA s atezolizumabem, došlo ke snížení dávky přípravku ZEPZELCA v důsledku nežádoucího účinku. Nejčastější nežádoucí účinky vyžadující snížení dávky u pacientů, kterým byl podáván přípravek ZEPZELCA s atezolizumabem, zahrnovaly trombocytopenii (4,1 %), únavu* (3,3 %), nauzeu (2,1 %) a zvracení (2,1 %). * Preferované sloučené termíny viz poznámka pod čarou v tabulce 3.
Tabulkový seznam nežádoucích účinků
V tabulce 3 jsou uvedeny nežádoucí účinky hlášené v klinické studii IMforte podle třídy orgánových systémů MedDRA a podle frekvence výskytu.
Frekvence výskytu nežádoucích účinků je založena na frekvenci výskytu nežádoucích příhod ze všech příčin identifikovaných u 242 pacientů, kteří byli v klinické studii IMforte vystaveni působení lurbinektedinu v kombinaci s atezolizumabem, přičemž medián doby trvání léčby byl 4,4 měsíce (informace o hlavních charakteristikách účastníků této klinické studie viz bod 5.1). Po uvedení přípravku na trh byly hlášeny další nežádoucí účinky.
Frekvence výskytu jsou definovány jako: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů ji nelze určit). V každé skupině frekvencí výskytu jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 3. Nežádoucí účinky u pacientů léčených přípravkem ZEPZELCA v kombinaci s atezolizumabem
Kategorie frekvence výskytu (jakýkoli stupeň) | Nežádoucí účinek podle třídy orgánových systémů | Jakýkoli stupeň (%) | Stupeň ≥ 3 (%) |
| Infekce a infestace | |||
| Časté | Pneumonie | 5,4 | 3,3 |
| Infekce močových cesta | 5,4 | 0,4 | |
| Infekce | 3,3 | 1,2 | |
| Infekce kůžeb | 2,1 | 0,4 | |
| Méně časté | Sepse | 0,4 | 0,4 |
| Poruchy krve a lymfatického systému | |||
| Velmi časté | Anémie | 33,9 | 9,5 |
| Trombocytopenie | 27,7 | 11,2 | |
| Neutropenie | 25,2 | 12,4 | |
| Leukopenie | 12,4 | 2,9 | |
| Časté | Lymfopenie | 5,4 | 2,1 |
| Febrilní neutropenie | 1,7 | 1,7 | |
| Méně časté | Pancytopenie | 0,4 | 0,4 |
| Endokrinní poruchy | |||
| Časté | Hypotyreóza | 7,9 | 0 |
| Poruchy metabolismu a výživy | |||
| Velmi časté | Snížená chuť k jídlu | 18,2 | 0,8 |
| Časté | Hypomagnesemie | 5,4 | 0,4 |
| Hypokalcemie | 4,5 | 0,8 | |
| Velmi vzácné | Syndrom nádorového rozpaduc | frekvence není známo | - |
| Poruchy nervového systému | |||
| Časté | Periferní neuropatied | 8,3 | 0,8 |
| Bolest hlavy | 6,6 | 0 | |
| Dysgeuzie | 2,9 | 0 | |
| Cévní poruchy | |||
| Časté | Flebitida | 7,0 | 0 |
| Tromboflebitida | 4,5 | 0,4 | |
| Respirační, hrudní a mediastinální poruchy | |||
| Velmi časté | Dyspnoe | 10,7 | 2,5 |
| Časté | Kašel | 9,9 | 0 |
| Pneumonitida | 4,5 | 0,8 | |
| Produktivní kašel | 4,1 | 0 | |
| Gastrointestinální poruchy | |||
Kategorie frekvence výskytu (jakýkoli stupeň) | Nežádoucí účinek podle třídy orgánových systémů | Jakýkoli stupeň (%) | Stupeň ≥ 3 (%) |
| Velmi časté | Nauzea | 37,6 | 2,9 |
| Průjem | 15,7 | 0,4 | |
| Zvracení | 14,9 | 0,8 | |
| Zácpa | 12,8 | 0 | |
| Časté | Bolest břichae | 9,9 | 0,4 |
| Dyspepsie | 4,5 | 0 | |
| Stomatitida | 2,5 | 0 | |
| Poruchy kůže a podkožní tkáně | |||
| Časté | Pruritus | 7,9 | 0,4 |
| Vyrážka | 5,8 | 0 | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | |||
| Velmi časté | Muskuloskeletální bolestf | 15,7 | 0,8 |
| Časté | Artralgie | 8,3 | 1,2 |
| Vzácné | Rhabdomyolýzac | frekvence není známo | - |
| Celkové poruchy a reakce v místě aplikace | |||
| Velmi časté | Únavag | 34,3 | 5,0 |
| Časté | Edémh | 6,2 | 0,4 |
| Pyrexie | 5,4 | 0 | |
| Periferní otok | 4,5 | 0,4 | |
| Extravazacei | 3,3 | 0 | |
| Mukozitida | 2,5 | 0 | |
| Vyšetření | |||
| Časté | Zvýšení hladin aminotransferázj | 9,1 | 2,9 |
| Zvýšení hladiny kreatininu v krvi | 5,4 | 0 | |
| Zvýšení hladiny gama-glutamyltransferázy | 3,3 | 0,8 | |
| Zvýšení hladiny kreatinfosfokinázy v krvi | 2,1 | 0,4 | |
| Snížení tělesné hmotnosti | 3,3 | 0 | |
a včetně infekce močových cest, cystitidy b včetně kožní infekce, flegmóny c frekvence není známo (z dostupných údajů nelze určit), hlášeno v po uvedení přípravku na trh (informace týkající se stupně nejsou k dispozici) d včetně hypestezie, periferní neuropatie, parestezie, periferní senzorické neuropatie e včetně diskomfortu v oblasti břicha, abdominální distenze, bolesti břicha, bolesti horní části břicha f včetně bolesti zad, muskuloskeletální bolesti na hrudi, muskuloskeletální bolesti, myalgie, bolesti krku, bolesti končetin g včetně astenie, únavy h včetně edému, periferního edému i v několika případech byla hlášena nekróza tkáně j včetně zvýšení hladiny alaninaminotransferázy, zvýšení hladiny aspartátaminotransferázy, zvýšení hladin aminotransferáz | |||
Popis vybraných nežádoucích účinků
Neutropenie
Ve studii IMforte se neutropenie (všech stupňů) vyskytla u 25,2 % pacientů, neutropenie stupně 3/4 u 12,4 % pacientů, febrilní neutropenie u 1,7 % pacientů a sepse u 0,4 % pacientů. Medián doby do prvního výskytu neutropenie* (všech stupňů) byl 10 dnů (v rozmezí 7–29 dnů). Medián doby jejího trvání byl 11 dnů (v rozmezí 1–196 dnů). Neutropenie* vedla ke snížení dávky nebo přerušení podávání přípravku u 1,7 % pacientů, resp. 5,4 % pacientů. Léčba byla trvale vysazena u 1,7 % pacientů.
Hepatotoxicita
Ve studii IMforte bylo zvýšení hladiny ALT hlášeno u 6,6 % pacientů (2,5 % ≥ stupně 3), zatímco zvýšení hladiny AST bylo hlášeno u 7,0 % pacientů (1,2 % ≥ stupně 3). Medián doby do prvního zvýšení hladiny ALT (všech stupňů) byl 7 dnů (v rozmezí 3–22 dnů). Medián doby trvání byl 17 dnů (v rozmezí 7–21 dnů). Zvýšení hladiny ALT vedlo ke snížení dávky nebo přerušení podávání přípravku u 0,4 % pacientů. Medián doby do prvního zvýšení hladiny AST (všech stupňů) byl 4 dnů (v rozmezí 3–8 dnů). Medián doby trvání byl 9 dnů (v rozmezí 6–21 dnů). Zvýšení hladiny AST vedlo ke snížení dávky u 0,8 % pacientů.
Rhabdomyolýza
Při podávání přípravku ZEPZELCA po uvedení na trh byly hlášeny případy rhabdomyolýzy. Nebyly hlášeny žádné fatální případy.
Extravazace
Při podávání přípravku ZEPZELCA po uvedení na trh byly hlášeny méně časté případy extravazace s lokálním podrážděním. V několika případech byla hlášena nekróza tkáně vyžadující debridement.
Syndrom nádorového rozpadu
Při podávání přípravku ZEPZELCA po uvedení na trh byly hlášeny případy syndromu nádorového rozpadu.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Při podezření na předávkování je třeba pacienta pečlivě sledovat s ohledem na myelosupresi a hladiny jaterních enzymů a podle potřeby zahájit podpůrnou léčbu.
Při předávkování lurbinektedinem neexistuje žádné známé antidotum.
Neočekává se, že by hemodialýza zvýšila eliminaci lurbinektedinu, protože lurbinektedin se silně váže na plazmatické proteiny (99 %) a jeho renální exkrece je zanedbatelná.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, jiná cytostatika, ATC kód: L01XX69
Mechanismus účinku
Lurbinektedin inhibuje onkogenní transkripční proces (i) prostřednictvím své vazby na sekvence DNA bohaté na CG, které se nacházejí v promotorech genů kódujících protein, (ii) evikcí onkogenních transkripčních faktorů z jejich vazebných míst a (iii) blokováním prodlužování RNA polymerázy II a její specifickou degradací ubikvitin-proteazomovým systémem, přičemž všechny tyto procesy vedou k následnému zastavení buněčného cyklu a apoptóze nádorových buněk.
Lurbinektedin potlačuje expresi genů souvisejících se zánětem a motilitou při netoxických nanomolárních koncentracích in vitro a zároveň inhibuje migraci a adhezi buněk. Při vyšších koncentracích indukuje apoptózu v monocytech a makrofázích aktivací kaspázy-8. In vivo (myší modely), protinádorové dávkování (0,18–0,20 mg/kg) omezuje růst nádoru, snižuje specifické populace imunitních buněk a snižuje vaskularitu nádoru.
Farmakodynamické účinky
Elektrofyziologie srdce
Potenciál prodloužení intervalu QTc lurbinektedinem byl hodnocen u 39 pacientů s pokročilým karcinomem. Při podávání lurbinektedinu v dávce 3,2 mg/m² každých 21 dnů nebyly zjištěny významné účinky (> 10 ms) na interval QTc.
Klinická účinnost a bezpečnost
Malobuněčný karcinom plic v extenzivním stádiu
Účinnost udržovací léčby přípravkem ZEPZELCA v kombinaci s atezolizumabem byla zkoumána u 483 pacientů s ES-SCLC v první linii v rámci randomizované multicentrické otevřené studie IMforte. Pacienti byli způsobilí k randomizaci, pokud dosáhli CR, PR nebo SD podle kritérií RECIST v1.1, a to na základě radiografického vyšetření provedeného během 28 dnů před randomizací po dokončení čtyř cyklů indukční léčby atezolizumabem, karboplatinou a etoposidem a pokud měli výkonnostní stav podle ECOG 0 nebo 1. Způsobilí pacienti byli v poměru 1:1 randomizováni do ramen s udržovací léčbou lurbinektedinem s atezolizumabem, nebo samotným atezolizumabem. Pokud nebyla kontraindikována, byla pacientům zařazeným do ramene s lurbinektedinem a atezolizumabem podána primární profylaxe G-CSF. Ze studie byli vyloučeni pacienti s metastázami v CNS či autoimunitním onemocněním v anamnéze a pacienti, kterým během jednoho týdne před zařazením byly podávány systémová imunosupresiva. Randomizace byla stratifikována na základě výkonnostního stavu podle ECOG (0 vs. 1), laktátdehydrogenázy (LDH) (≤ HHN vs. > HHN), přítomnosti jaterních metastáz při zařazení do studie (ano vs. ne) a absolvování předchozího profylaktického ozařování v oblasti hlavy (ano vs. ne).
Pacienti byli randomizováni do jednoho ze dvou následujících léčebných ramen:
rameno s přípravkem ZEPZELCA v dávce 3,2 mg/m2 intravenózně a atezolizumabem v dávce
1 200 mg intravenózně jednou za tři týdny až do progrese onemocnění nebo nepřijatelné toxicity nebo
- rameno s atezolizumabem v dávce 1 200 mg intravenózně jednou za tři týdny až do progrese onemocnění nebo nepřijatelné toxicity
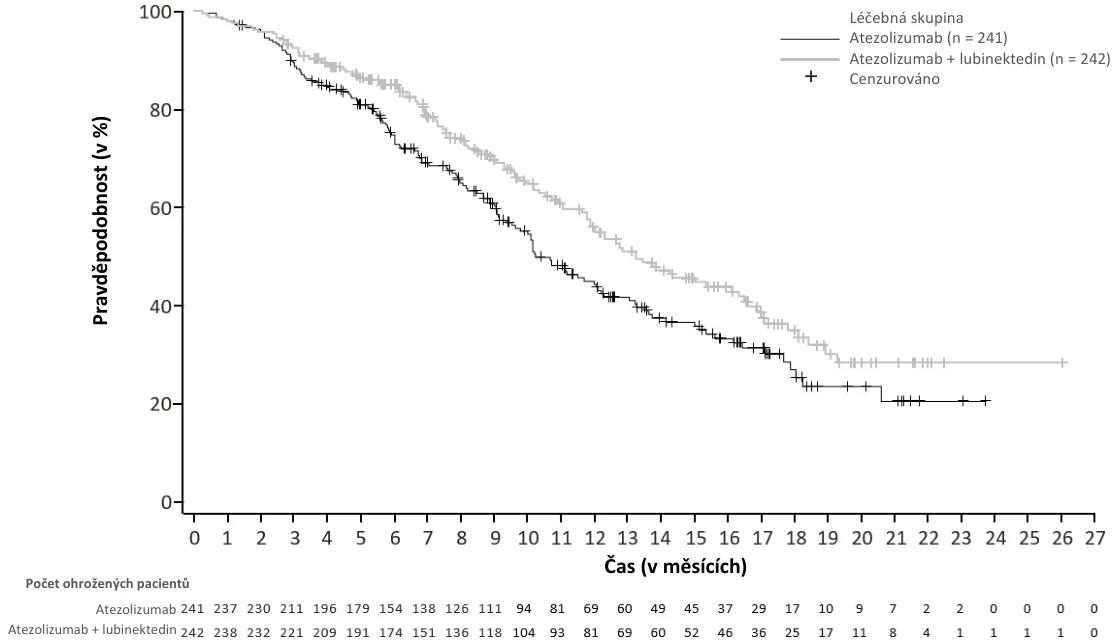
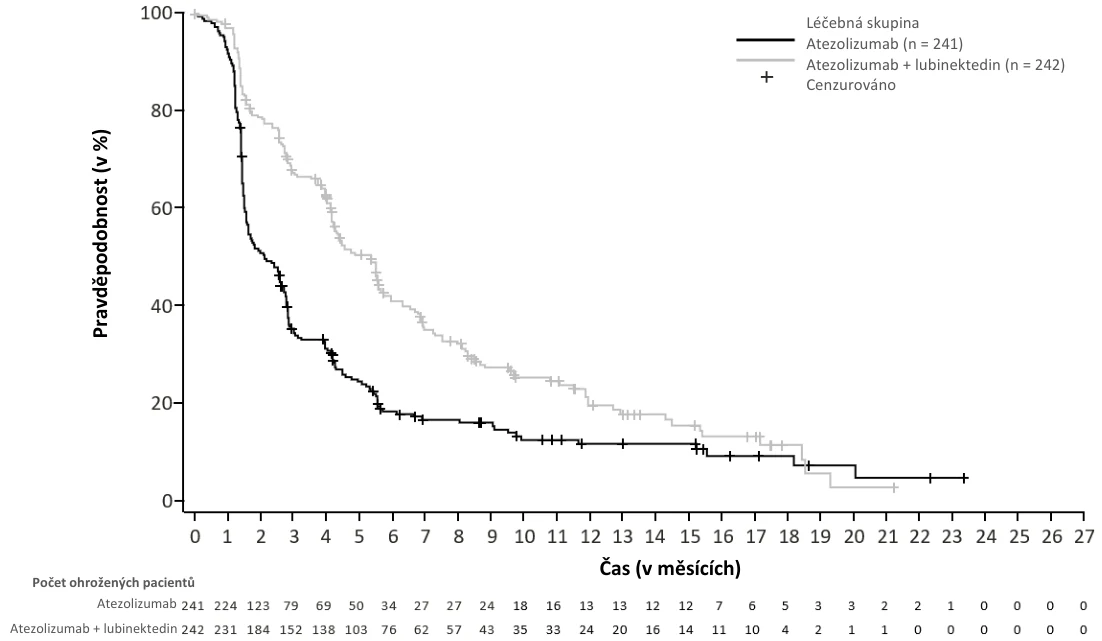
Primárními cílovými parametry účinnosti byly celkové přežití (OS) a přežití bez progrese (PFS) hodnocené nezávislým hodnotícím pracovištěm (IRF) podle kritérií hodnocení odpovědi u solidních nádorů (RECIST) v1.1 v randomizované populaci (viz tabulka 5).
Celkem bylo randomizováno 483 pacientů: 242 do ramene s přípravkem ZEPZELCA a atezolizumabem a 241 do ramene s atezolizumabem. Medián věku byl 66 let (v rozmezí 35 až 85 let, 13 % ≥ 75 let). Většina pacientů byli běloši (81,6 %);12,8 % Asijci; 6,6 % Hispánci a < 1 % černoši nebo Afroameričané. Většina pacientů byli muži (62,5 %) a 97,5 % byli stávající nebo bývalí kuřáci. Výchozí výkonnostní stav podle ECOG byl 0 (42,9 %) nebo 1 (57,1 %).
Výsledky účinnosti jsou uvedeny v tabulce 5 a na obrázcích 1 a 2.
Tabulka 4: Výsledky účinnosti z klinického hodnocení IMforte
lurbinektedin s atezolizumabem n = 242 atezolizumab n = 241 | |
| Celkové přežití1 | |
| Úmrtí (%) | 113 (46,7 %) 136 (56,4 %) |
Medián, v měsících (95% IS) Poměr rizik2 (95% IS) p-hodnota3, 6 | 13,2 10,6 (11,9; 16,4) (9,5; 12,2) 0,73 (0,57; 0,95) 0,0174 |
Přežití bez progrese1, 4, 5 Počet příhod (%) Medián, v měsících (95% IS) Poměr rizik2 (95% IS) p-hodnota3, 7 | 174 (71,9 %) 202 (83,8 %) 5,4 2,1 (4,2; 5,8) (1,6; 2,7) 0,54 (0,43; 0,67) < 0,0001 |
Datum uzávěrky: 29. července 2024 1 Měřeno od okamžiku randomizace 2 Stratifikováno na základě výkonnostního stavu podle ECOG, hladiny LDH, přítomnosti jaterních metastáz a absolvování předchozího profylaktického ozařování v oblasti hlavy 3 Na základě stratifikovaného log-rank testu 4 Stanoveno IRF 5 Podle kritérií RECIST v1.1 6 Ve srovnání s alokovanou hodnotou alfa 0,0313 (oboustranná) pro tuto předběžnou analýzu OS 7 Ve srovnání s alokovanou hodnotou alfa 0,001 (oboustranná) pro tuto závěrečnou analýzu PFS IS = interval spolehlivosti | |
Obrázek 1: Kaplanův-Meierův graf celkového přežití v klinickém hodnocení IMforte
| Atezolizumab + lubinektedin (n = 242) | ||
Obrázek 2: Kaplanův-Meierův graf přežití bez progrese podle hodnocení IRF v klinickém hodnocení IMforte
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem ZEPZELCA u všech podskupin pediatrické populace v indikaci léčba SCLC (informace
o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Po dávce lurbinektedinu 3,2 mg/m2 podané intravenózní infuzí trvající jednu hodinu byly geometrické průměry celkové plazmatické Cmax a AUC∞ 107 μg/l, resp. 551 μg*h/l. Při opakovaném podávání každých 21 dnů není pozorována žádná kumulace lurbinektedinu v plazmě.
Distribuce
Typický distribuční objem lurbinektedinu v ustáleném stavu je 504 l. Vazba na plazmatické proteiny je přibližně 99%, a to jak na albumin, tak na alfa-1-kyselý glykoprotein, s vypočteným poměrem rozdělení krve a plazmy 0,68.
Biotransformace
Studie in vitro
Studie in vitro s lidskými jaterními mikrozomy a superzomy naznačují, že CYP3A4 je hlavní enzym CYP zodpovědný za jaterní metabolismus lurbinektedinu.
Enzymy cytochromu P450 (CYP): Lurbinektedin není inhibitorem CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ani CYP3A4. Lurbinektedin není induktorem CYP1A2 ani CYP3A4. Potenciál lurbinektedinu k indukci CYP2B6 není znám.
Transportní systémy: Lurbinektedin je substrátem MDR1 (P-gp), nikoli však substrátem OATB1P1, OATP1B3, OCT1 ani MATE1. In vitro prokázal lurbinektedin inhibiční potenciál vůči MDR1, OATP1B1, OATP1B3 a OCT1, nicméně tato zjištění nejsou považována za klinicky relevantní. Lurbinektedin není inhibitorem BCRP, BSEP, MATE1, OAT1, OAT3 ani OCT2.
Eliminace
Terminální poločas lurbinektedinu je 51 hodin. Celková plazmatická clearance lurbinektedinu je 11 l/h.
Hlavní cestou vylučování radioaktivity související s lurbinektedinem byla stolice (89 % dávky), přičemž ve stolici byla zjištěna pouze stopová množství nezměněného lurbinektedinu (< 0,2 % dávky). Vylučování močí představovalo vedlejší cestu vylučování (6 % dávky), a to především ve formě nezměněné sloučeniny (1 % dávky) a jednoho metabolitu (až 1 % dávky).
Linearita/nelinearita
Farmakokinetika lurbinektedinu je v rozmezí dávek 0,02–6,9 mg/m2 lineární.
Zvláštní populace
Populační farmakokinetické analýzy ukázaly, že tělesná hmotnost (v rozmezí 39–154 kg), věk (v rozmezí 18–85 let) a pohlaví nemají klinicky významný vliv na systémovou expozici lurbinektedinu.
Porucha funkce jater
Byla provedena studie věnovaná hodnocení vlivu různých stupňů poruchy funkce jater na lurbinektedin u pacientů s pokročilými solidními nádory. Pacienti byli podle kritérií pracovní skupiny pro prevenci orgánové dysfunkce Národního onkologického ústavu (NCI-ODWG) klasifikováni jako pacienti s normální funkcí nebo lehkou poruchou funkce jater (celkový bilirubin ≤ HHN a AST > HHN nebo celkový bilirubin > 1 až ≤ 1,5 × HHN a AST = jakákoli hladina), se středně těžkou poruchou funkce jater (celkový bilirubin > 1,5 až ≤ 3 × HHN a AST = jakákoli hladina) nebo těžkou poruchou funkce jater (celkový bilirubin > 3 × HHN). Pacienti s normální funkcí jater a lehkou poruchou funkce dostávali lurbinektedin v dávce 3,2 mg/m2 a pacienti se středně těžkou a těžkou poruchou funkce jater dostávali lurbinektedin v dávce 1,6 mg/m2. Mezi jednotlivými kohortami nebyly pozorovány žádné statisticky významné rozdíly ve farmakokinetice celkového lurbinektedinu. Ve srovnání s pacienty s lehkou poruchou funkce jater byl u pacientů s těžkou poruchou funkce jater (poměr: 5,95, 90% IS: 2,54–13,98) a středně těžkou poruchou funkce jater (poměr: 8,65, 90% IS: 3,94–19,01) pozorován statisticky významně vyšší poměr MI AUC metabolitu k AUC mateřské látky (MPR) normalizovaný podle dávky. Mezi jednotlivými stupni poruchy funkce jater nebyly pozorovány žádné statisticky významné rozdíly v M4 MPR.
Na základě populační farmakokinetické analýzy nebyl u 125 pacientů s lehkou poruchou funkce jater, kteří dostávali lurbinektedin v dávce 3,2 mg/m² každých 21 dní, pozorován žádný zjevný rozdíl ve farmakokinetice ve srovnání se 625 pacienty s normální jaterní funkcí.
Porucha funkce ledvin
Nebyly provedeny žádné studie lurbinektedinu u pacientů s poruchou funkce ledvin. Na základě populačních farmakokinetických analýz nebyl pozorován žádný zjevný farmakokinetický rozdíl u 165 pacientů s lehkou poruchou funkce ledvin (CrCl 60–89 ml/min.), 73 pacientů se středně těžkou poruchou funkce ledvin (CrCl 30–59 ml/min.) a jednoho pacienta s těžkou poruchou funkce ledvin (CrCl 26 ml/min.), kteří užívali lurbinektedin 3,2 mg/m² každých 21 dnů, ve srovnání se 166 pacienty s normální funkcí ledvin. Farmakokinetické charakteristiky lurbinektedinu u pacientů s CrCl < 30 ml/min. ani u pacientů na dialýze nejsou známy.
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxikologie
Primární cíl toxicity identifikovaný u neklinických druhů (potkani, psi a nehunánní primáti) byl charakterizován závažnou, reverzibilní a nekumulativní atrofií kostní dřeně, která byla spojena s leukopenií závislou na dávce, stejně jako s trombocytopenií a anemií. U zvířat léčených lurbinektedinem se navíc vyskytly abnormality jater (mnohočetné tmavé oblasti nebo zvětšení jater, zvýšené markery jaterních funkcí, poškození žlučovodů s nekrózou a/nebo edémem a hepatocelulární degenerace/apoptóza a periportální hepatocytární hypertrofie). Další nálezy byly lokalizovány v gastrointestinálním traktu (slizniční atrofie), ledvinách (degenerace kortikálních tubulů a vakuolizace), srdci (fokální, lehká až středně závažná degenerace a/nebo nekróza myokardu) a v místě vpichu (perivaskulární/vaskulární zánětlivé reakce). U většiny těchto změn bylo po ukončení podávání přípravku zaznamenáno úplné zotavení.
Genotoxicita
Pozitivní výsledky genotoxicity byly získány in vitro u savčích buněčných linií vykazujících toxicitu závislou na dávce ve všech testovaných koncentracích (v rozmezí od 48 do 0,188 ng/ml). U lurbinektedinu jako antineoplastického činidla interagujícího s DNA se očekávají pozitivní nálezy genotoxicity (viz bod 4.6).
Kancerogenní potenciál
Nebyly provedeny žádné testy kancerogenity s lurbinektedinem.
Reprodukce a vývoj
Lurbinektedinem indukovaná maternální toxicita při jednorázové dávce MTD 0,6 mg/m2 podané
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Sacharóza
Kyselina mléčná
Hydroxid sodný (pro úpravu pH)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Neotevřená injekční lahvička
ZEPZELCA 2 mg prášek pro koncentrát pro infuzní roztok
18 měsíců
ZEPZELCA 4 mg prášek pro koncentrát pro infuzní roztok
5 let
Rekonstituovaný a naředěný roztok
Chemická a fyzikální stabilita po otevření před použitím byla prokázána po dobu 24 hodin při teplotě 2 °C – 8 °C nebo 25 °C.
Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou odpovědností uživatele a za běžných okolností nemá být doba uchovávání při teplotě 2 °C – 8 °C delší než 24 hodin, pokud rekonstituce/ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek. Pokud rekonstituce/ředění proběhly za kontrolovaných a validovaných aseptických podmínek, lze přípravek určený k podání uchovávat při teplotě 2 °C – 8 °C nebo 25 °C až 24 hodin.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci a naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
ZEPZELCA 2 mg prášek pro koncentrát pro infuzní roztok
20ml injekční lahvička (z čirého skla třídy 1) se zátkou (z butylové pryže) a bílým uzávěrem (z hliníku), obsahující 2 mg lurbinektedinu
Velikost balení: 1 injekční lahvička
ZEPZELCA 4 mg prášek pro koncentrát pro infuzní roztok
30ml injekční lahvička (z čirého skla třídy 1) se zátkou (z butylové pryže) a modrým uzávěrem (z hliníku), obsahující 4 mg lurbinektedinu
Velikost balení: jedna injekční lahvička
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Je nutné dodržovat příslušné postupy pro správnou manipulaci s cytotoxickými léčivými přípravky a jejich likvidaci. Je třeba absolvovat školení týkající se správných technik rekonstituce a ředění přípravku ZEPZELCA a během rekonstituce a ředění je třeba nosit ochranný oděv, včetně masky, brýlí a rukavic. Při náhodném kontaktu s kůží, očima nebo sliznicemi je třeba postižené místo ihned opláchnout velkým množstvím vody. S tímto přípravkem nesmí pracovat těhotné ženy. Infuzní roztok má být připraven za aseptických podmínek, a to následujícím způsobem:
Do injekční lahvičky vstříkněte 8 ml (k dosažení dávky 4 mg) nebo 4 ml (k dosažení dávky
2 mg) vody pro injekci, čímž vznikne roztok lurbinektedinu o koncentraci 0,5 mg/ml. Lahvičku protřepávejte, dokud se přípravek zcela nerozpustí. Rekonstituovaný roztok je čirý, bezbarvý nebo mírně nažloutlý, v podstatě bez viditelných částic. Vizuálně zkontrolujte, zda roztok neobsahuje částice a nedošlo ke změně barvy.
Požadovaný objem rekonstituovaného roztoku se vypočítá následujícím způsobem:
objem (ml) = plocha povrchu těla (m2) × individuální dávka (mg/m2) 0,5 mg/ml
- K podávání centrálním žilním katetrem se odebere odpovídající množství rekonstituovaného roztoku z injekční lahvičky a přidá se do infuzní nádoby obsahující nejméně 100 ml ředicího roztoku – infuzního roztoku chloridu sodného v koncentraci 9 mg/ml (0,9%) nebo infuzního roztoku glukózy v koncentraci 50 mg/ml (5%).
- K podávání periferním žilním katetrem se natáhne odpovídající množství rekonstituovaného roztoku z injekční lahvičky a přidejte jej do infuzní nádoby obsahující nejméně 250 ml ředicího roztoku – infuzního roztoku chloridu sodného v koncentraci 9 mg/ml (0,9%) nebo infuzního roztoku glukózy v koncentraci 50 mg/ml (5%).
S naředěným roztokem přípravku ZEPZELCA jsou kompatibilní následující materiály:
- polyolefinové nádoby (polyethylen, polypropylen a směsi)
- infuzní soupravy z PVC (bez DEHP), polyuretanu a polyolefinu (polyethylen, polypropylen a polybutadien)
- polyethersulfonové in-line filtry s velikostí pórů 0,22 mikronu
- implantovatelné systémy žilního přístupu s porty z titanu a syntetické pryskyřice a s polyuretanovými nebo silikonovými intravenózními katetry
Přípravek ZEPZELCA lze podávat s in-line filtrem nebo bez něj.
Pokud je rekonstituovaný roztok přípravku ZEPZELCA naředěn infuzním roztokem chloridu sodného v koncentraci 9 mg/ml (0,9%), nelze používat infuzní hadičky obsahující nylonové membránové filtry.
Lurbinektedin je cytotoxický léčivý přípravek. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pharma Mar, S.A.
Avda. de los Reyes 1
Polígono Industrial La Mina
28770 Colmenar Viejo (Madrid)
Španělsko
Tel.: +34 91 846 60 00
Fax: +34 91 846 60 01
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/26/2032/001
EU/1/26/2032/002
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu
Další informace o léčivu Zepzelca