


Souhrn údajů o přípravku (SPC) - Xolremdi
1. NÁZEV PŘÍPRAVKU
Xolremdi 100 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tvrdá tobolka obsahuje 100 mg mavorixaforu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka (tobolka).
Neprůhledné tvrdé želatinové tobolky velikosti 1 (délka přibližně 19,4 mm) s bílým tělem a světle modrým víčkem. Na bílém těle tobolky je černým inkoustem vytištěno „100 mg“ a na světle modrém víčku tobolky je černým inkoustem vytištěno „MX4“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Xolremdi je indikován u pacientů ve věku 12 let a starších k léčbě WHIM syndromu (bradavice, hypogamaglobulinemie, infekce a myelokathexie) ke zvýšení počtu cirkulujících zralých neutrofilů a lymfocytů.
4.2 Dávkování a způsob podání
Léčbu mají zahájit pouze lékaři specialisté se zkušenostmi s diagnostikou nebo léčbou imunodeficience.
Dávkování
Doporučená dávka je:
- U osob s tělesnou hmotností vyšší než 50 kg: 400 mg (čtyři 100mg tobolky) perorálně jednou denně nalačno po celonočním lačnění a nejméně 30 minut před jídlem. - U osob s tělesnou hmotností nižší nebo rovnou 50 kg: 300 mg (tři 100mg tobolky) perorálně jednou denně nalačno po celonočním lačnění a nejméně 30 minut před jídlem.
Vynechaná dávka
Pokud dojde k vynechání dávky, další dávku pacient užije, jak je předepsáno. Pacient nemá užít dvojnásobnou dávku, aby nahradil vynechanou dávku léku.
Úpravy dávek
Současné užívání přípravku Xolremdi se silnými nebo středně silnými inhibitory CYP3A4 Při současném užívání se silným inhibitorem CYP3A4 se má denní dávka snížit na 200 mg. Při současném užívání se středně silným inhibitorem CYP3A4 je třeba častěji sledovat nežádoucí účinky přípravku Xolremdi, které mohou být spojeny se zvýšením expozice mavorixaforu (viz bod 4.5), a denní dávku přípravku Xolremdi je třeba podle klinické potřeby snižovat po 100 mg, avšak ne na dávku nižší než 200 mg.
Současné užívání přípravku Xolremdi s inhibitory P-gp
Při současném užívání s inhibitorem P-gp je třeba častěji sledovat nežádoucí účinky přípravku Xolremdi, které mohou být spojeny se zvýšením expozice mavorixaforu (viz bod 4.5), a denní dávku přípravku Xolremdi je třeba podle klinické potřeby snižovat po 100 mg, avšak ne na dávku nižší než 200 mg.
Zvláštní populace
Riziko prodloužení intervalu QTc
U pacientů s rizikovými faktory pro prodloužení intervalu QTc a/nebo při současném užívání s léčivým přípravkem se známým potenciálem k prodloužení intervalu QTc je nutné posouzení a sledování intervalu QTc (viz bod 4.4). Pokud je nutné snížit dávku, má se denní dávka snižovat po 100 mg, ale ne na dávku nižší než 200 mg. Může být nutné přerušení užívání přípravku Xolremdi (viz bod 4.4).
Starší pacienti
Údaje o pacientech ve věku 65 let a starších jsou omezené.
Porucha funkce ledvin
Bezpečnost a účinnost přípravku Xolremdi u pacientů s těžkou poruchou funkce ledvin (clearance kreatininu 15 až méně než 30 ml/min) nebo s terminálním stadiem onemocnění ledvin (clearance kreatininu méně než 15 ml/min) nebyly stanoveny. Užívání přípravku Xolremdi pacienty s těžkou poruchou funkce ledvin nebo s terminálním stadiem onemocnění ledvin se nedoporučuje. U pacientů s clearance kreatininu ≥ 30 ml/min, včetně pacientů s lehkou až středně těžkou poruchou funkce ledvin, se nedoporučuje žádná úprava dávky.
Porucha funkce jater
Bezpečnost a účinnost přípravku Xolremdi u pacientů se středně těžkou až těžkou poruchou funkce jater (klasifikace dle Childa-Pugha ≥ 7) nebyly stanoveny. Používání přípravku Xolremdi u pacientů se středně těžkou až těžkou poruchou funkce jater se nedoporučuje. Úprava dávky u pacientů s lehkou poruchou funkce jater se nedoporučuje.
Pediatrická populace
Bezpečnost a účinnost přípravku Xolremdi u dětí ve věku od 2 do 11 let nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Přípravek Xolremdi se nemá používat u dětí ve věku < 2 roky, protože expozice mavorixaforu může způsobit vývojové vady (viz bod 5.3).
Způsob podání
Přípravek Xolremdi je určen k perorálnímu podání.
Tobolka se má užívat nalačno po celonočním lačnění a nejméně 30 minut před jídlem. Viz bod 5.2.
Tobolky se mají polykat celé a nemají se otevírat, lámat ani žvýkat, aby byly zajištěny účinnost a stabilita přípravku.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1. Použití s léčivými přípravky, jejichž clearance je vysoce závislá na CYP2D6 (např. dextromethorfan, kodein, tramadol) (viz bod 4.5).
Během těhotenství (viz body 4.4, 4.6 a 5.3).
4.4 Zvláštní upozornění a opatření pro použití
Reprodukční toxicita
Na základě mechanismu účinku může mavorixafor při podání u těhotné ženy způsobit poškození plodu (viz body 4.3, 4.6 a 5.3).
Před zahájením léčby přípravkem Xolremdi by se mělo u pacientek, které jsou ve fertilním věku nebo vykonávají činnosti s potenciálem vlivu na reprodukci ověřit, zda nejsou těhotné. Pacientky ženského pohlaví ve fertilním věku musí během léčby přípravkem Xolremdi a po dobu tří týdnů po poslední dávce zabránit otěhotnění používáním účinné metody antikoncepce (např. dvojité bariérové antikoncepce) (viz body 4.6 a 5.3).
Pacienti mužského pohlaví s partnerkami ve fertilním věku mají při pohlavním styku během užívání přípravku Xolremdi a nejméně tři týdny po ukončení léčby používat kondom.
Pokud došlo k expozici mavorixaforu během těhotenství, má pacientka neprodleně kontaktovat svého lékaře a léčbu mavorixaforem přerušit.
S cílem pomoci zdravotnickým pracovníkům (HCP) a pacientům minimalizovat potenciální riziko embryofetální toxicity bude těm zdravotnickým pracovníkům, kteří již mají zkušenosti s léčbou WHIM syndromu, distribuována příručka pro zdravotnické pracovníky a v balení přípravku bude přiložena karta pro pacienta.
Prodloužení QTc intervalu
Mavorixafor způsobuje prodloužení QTc intervaluv závislosti na koncentraci (viz bod 5.1). Současné užívání přípravku Xolremdi s jinými přípravky, které prodlužují QTc interval, může vést k většímu prodloužení QTc intervalu a nežádoucím účinkům spojeným s prodloužením QTc intervalu, včetně torsade de pointes, jiných závažných arytmií a náhlé smrti.
U pacientů s rizikovými faktory pro prodloužení QTc (např. kongestivní srdeční selhání, syndrom dlouhého QT, hypokalemie) nebo u pacientů, kteří současně užívají léčivé přípravky zvyšující expozici mavorixaforu a/nebo účinné látky se známým potenciálem k prodloužení QTc intervalu, by měly být korigovány všechny modifikovatelné rizikové faktory pro prodloužení QTc intervalu, a QTc interval má být hodnocen na začátku léčby a sledován během léčby podle klinických indikací. Může být nutné snížení dávky (viz bod 4.2) nebo přerušení užívání přípravku Xolremdi.
Pacienti bez potvrzených variant genu CXCR4
Účinnost a bezpečnost přípravku Xolremdi u pacientů s WHIM syndromem, kteří nejsou nositeli patogenních variant CXCR4, nebyly stanoveny.
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) v jedné tvrdé tobolce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Informace o lékových interakcích přípravku Xolremdi s případnými souběžně užívanými léčivými přípravky jsou shrnuty v tabulce 1, tabulce 2 a tabulce 3.
Studie interakcí byly provedeny pouze u dospělých.
Tabulka 1: Vliv přípravku Xolremdi na jiné léčivé přípravky (příklady zahrnují, ale nejsou omezeny na)
| Léčivé přípravky | Účinky na hladiny léků. | Doporučení týkající se současného užívání s přípravkem Xolremdi | |||||
| podle | Průměrný poměr (90 % | ||||||
| terapeutických | interval spolehlivosti) pro | ||||||
| oblastí | AUC, Cmax, Cmina | ||||||
| Substráty CYP2D6 | |||||||
např. dextromethorfan, kodein, tramadol | Dextromethorfan b ↑ Cmax 6,5násobek (5,1 až 8,3) ↑ AUC 9násobek (6,5 až 12,3). | Mavorixafor je inhibitor CYP2D6. | |||||
| Současné užívání přípravku Xolremdi | |||||||
| s léčivými přípravky, jejichž clearance je | |||||||
| vysoce závislá na CYP2D6, je | |||||||
| kontraindikováno (viz bod 4.3). | |||||||
| Po ukončení léčby mavorixaforem může | |||||||
| inhibiční účinek na CYP2D6 přetrvávat; | |||||||
| před zahájením léčby léčivými přípravky, | |||||||
| jejichž clearance je vysoce závislá na | |||||||
| CYP2D6, je třeba zvážit období | |||||||
| „vyplavování“ v délce přibližně 30 dnů (což | |||||||
| odpovídá 9 poločasům). | |||||||
| Substráty CYP3A4 | |||||||
| např. midazolam, | Midazolam b ↑ Cmax 1,1násobek (1,0 až 1,3) ↑ AUC 1,7násobek (1,4 až 2,1). | Mavorixafor je inhibitor CYP3A4. | |||||
| alprazolam, | Při současném užívání se substráty | ||||||
| everolimus, | CYP3A4, kdy minimální změny koncentrace | ||||||
| telithromycin, | substrátu mohou vést k závažným | ||||||
| telaprevir, ceritinib, | nežádoucím účinkům, je třeba sledovat | ||||||
| ribociklib, | nežádoucí účinky související se substráty | ||||||
| atazanavir. | CYP3A4 častěji. | ||||||
| Substráty P-gp | |||||||
| digoxin | Digoxin c ↑ Cmax 1,5násobek (1,3 až 1,8) ↑ AUC 1,6násobek (1,4 až 1,9) | Při současném užívání přípravku Xolremdi | |||||
| s digoxinem je třeba před zahájením | |||||||
| současného užívání přípravku Xolremdi | |||||||
| změřit sérové koncentrace digoxinu | |||||||
| a pokračovat ve sledování sérových | |||||||
| koncentrací digoxinu podle doporučení | |||||||
| v souhrnu údajů o přípravku (SmPC) | |||||||
| digoxinu. | |||||||
| Jiné substráty P-gp např. dabigatran etexilát, edoxaban, fexofenadin. | Interakce nebyly zkoumány. | Při současném užívání přípravku Xolremdi | |||||
| s jinými substráty P-gp, kdy minimální | |||||||
| změny koncentrace substrátu mohou vést | |||||||
| k závažným nežádoucím účinkům, je třeba | |||||||
| sledovat nežádoucí účinky související se | |||||||
| substráty P-gp častěji. | |||||||
| Léčivé přípravky | Účinky na hladiny léků. | Doporučení týkající se současného užívání s přípravkem Xolremdi | |||||
| podle | Průměrný poměr (90 % | ||||||
| terapeutických | interval spolehlivosti) pro | ||||||
| oblastí | AUC, Cmax, Cmina | ||||||
| Substráty OCT2/MATE1 | |||||||
| metformin | Metformin d ↓ Cmax o 35 % (17 až 49 %) ↓ AUC o 35 % (20 až 47 %) | Monitorujte kontrolu glykémie a podle | |||||
| potřeby upravte dávku metforminu. | |||||||
| Mavorixafor může snížit průměrnou Cmax | |||||||
| a AUC metforminu, což může snížit | |||||||
| účinnost metforminu. Mechanismus této | |||||||
| interakce není znám. | |||||||
a Všechny studie interakcí provedené na zdravých subjektech.
b Současné užívání s přípravkem Xolremdi 400 mg
c Současné užívání jedné perorální dávky transportního koktejlu obsahujícího 0,25 mg digoxinu s přípravkem Xolremdi dávkovaným do ustáleného stavu (400 mg/den).
d Současné užívání jedné perorální dávky transportního koktejlu obsahujícího 10 mg metforminu s přípravkem Xolremdi dávkovaným do ustáleného stavu (400 mg/den)
Tabulka 2: Vliv jiných léčivých přípravků na přípravek Xolremdi (příklady zahrnují, ale nejsou omezeny na)
| Léčivé přípravky podle terapeutických oblastí | Účinky na hladiny léků. | Doporučení týkající se současného používání s přípravkem Xolremdi | |||||
| Průměrný poměr (90 % | |||||||
| interval spolehlivosti) | |||||||
| pro AUC, Cmax, Cmina | |||||||
| Induktory CYP3A4 | |||||||
| např. apalutamid, | Interakce nebyly | Mavorixafor je substrátem CYP3A4. | |||||
| karbamazepin, | zkoumány. | Lze očekávat, že současné užívání se silným | |||||
| enzalutamid, mitotan, | induktorem CYP3A4 sníží koncentraci | ||||||
| fenytoin, rifampicin, | Lze očekávat: | mavorixaforu, což může snížit terapeutický | |||||
| fenobarbital, třezalka | ↓ Cmax mavorixaforu | účinek přípravku Xolremdi. Současné | |||||
| tečkovaná | ↓ AUC mavorixaforu | používání se nedoporučuje. | |||||
| Silné nebo středně silné inhibitory CYP3A4 | |||||||
např. itrakonazol, amiodaron, diltiazem, flukonazol, ketokonazol, klarithromycin, erythromycin, nefazodon. | Itrakonazol b ↑ Expozice mavorixaforu přibližně 2násobně Lze očekávat: ↑ Cmax mavorixaforu ↑ AUC mavorixaforu | Mavorixafor je substrátem CYP3A4. | |||||
| Očekává se, že současné používání se | |||||||
| silnými nebo středně silnými inhibitory | |||||||
| CYP3A4 zvýší expozici mavorixaforu | |||||||
| a může zvýšit riziko nežádoucích účinků. | |||||||
| Při užívání se silným inhibitorem CYP3A4 | |||||||
| se má denní dávka snížit na 200 mg (viz | |||||||
| bod 4.2). | |||||||
| Při používání se středně silným inhibitorem | |||||||
| CYP3A4 je třeba častěji sledovat nežádoucí | |||||||
| účinky a denní dávku je třeba podle klinické | |||||||
| potřeby snižovat po 100 mg, avšak ne na | |||||||
| dávku nižší než 200 mg (viz bod 4.2). | |||||||
| Léčivé přípravky podle terapeutických oblastí | Účinky na hladiny léků. | Doporučení týkající se současného používání s přípravkem Xolremdi | |||
| Průměrný poměr (90 % | |||||
| interval spolehlivosti) | |||||
| pro AUC, Cmax, Cmina | |||||
| Inhibitory P-gp | |||||
| itrakonazol (200 mg), verapamil | Itrakonazol b | Mavorixafor je substrátem P-gp. | |||
| ↑ Expozice mavorixaforu | Při současném používání přípravku Xolremd | ||||
| přibližně 2násobně | |||||
| Lze očekávat: | |||||
| ↑ Cmax mavorixaforu | |||||
| ↑ AUC mavorixaforu | |||||
i
| s inhibitory P-gp je třeba častěji sledovat | |
| nežádoucí účinky přípravku Xolremdi, které | |
| mohou být spojeny se zvýšením expozice | |
| mavorixaforu, a denní dávku přípravku | |
| Xolremdi je třeba podle klinické potřeby | |
| snižovat po 100 mg, avšak ne na dávku nižší | |
| než 200 mg (viz bod 4.2). |
a Všechny studie interakcí provedené na zdravých subjektech.
b Současné užívání přípravku Xolremdi 200 mg s 200 mg itrakonazolu.
Tabulka 3: Interakce antiarytmik a jiných léčivých přípravků, které mohou prodloužit QT interval
| Léčivé přípravky podle terapeutických oblastí | Účinky na hladiny léků. Průměrný poměr (90 % interval spolehlivosti) pro AUC, Cmax, Cmin | Doporučení týkající se současného používání s přípravkem Xolremdi | |||
Antiarytmické léčivé přípravky (mimo jiné amiodaron, disopyramid, prokainamid, chinidin a sotalol) Jiné léčivé přípravky, o nichž je známo, že prodlužují interval QT (mimo jiné chlorochin, halofantrin, klarithromycin, ciprofloxacin, levofloxacin, azithromycin, haloperidol, methadon, moxifloxacin, bepridil, pimozid a intravenózní ondansetron) | Interakce nebyly zkoumány. Lze očekávat prodloužení QTc intervalu | Xolremdi způsobuje prodloužení QTc | |||
| intervalu v závislosti na koncentraci. | |||||
| Současné užívání přípravku Xolremdi | |||||
| s jinými přípravky, které jsou spojeny | |||||
| s prodloužením QTc intervalu, může vést | |||||
| k prodloužení QTc intervalu (viz body 4.4 | |||||
| a 5.1). | |||||
| Při současném užívání s léčivým | |||||
| přípravkem se známým potenciálem | |||||
| k prodloužení intervalu QTc je nutné | |||||
| posouzení a sledování intervalu QTc (viz | |||||
| body 4.2 a 4.4). Pokud je nutné snížit | |||||
| dávku, má se denní dávka snižovat po | |||||
| 100 mg, ale ne na dávku nižší než 200 mg. | |||||
| Může být nutné přerušení užívání přípravku | |||||
| Xolremdi (viz body 4.2 a 4.4). | |||||
Potraviny
Pacientům je třeba doporučit, aby se vyhýbali konzumaci výrobků nebo nápojů z (grapefruitu), protože grapefruit je silným inhibitorem CYP3A4 a může zvýšit riziko nežádoucích účinků přípravku Xolremdi.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a žen
Před zahájením léčby přípravkem Xolremdi je třeba ověřit, zda pacientky ve fertilním věku, které se snaží o početí, nejsou těhotné. Pacientky ženského pohlaví ve fertilním věku musí během léčby přípravkem Xolremdi a po dobu tří týdnů po poslední dávce zabránit otěhotnění používáním účinné metody antikoncepce (např. dvojité bariérové antikoncepce) (viz bod 4.4).
Pacienti mužského pohlaví s partnerkami ve fertilním věku mají při pohlavním styku během užívání přípravku Xolremdi a nejméně tři týdny po ukončení léčby používat kondom.
Těhotenství
Údaje o užívání mavorixaforu těhotnými ženami jsou omezené nebo nejsou k dispozici.
Na základě mechanismu účinku může mavorixafor při podání u těhotné ženy způsobit poškození plodu (viz bod 5.3).
Xolremdi je v těhotenství kontraindikován (viz bod 4.3).
Pokud došlo k expozici mavorixaforu během těhotenství, má pacientka neprodleně kontaktovat svého lékaře a léčbu mavorixaforem přerušit.
Kojení
Mavorixafor nebyl u kojících žen studován. Není známo, zda se mavorixafor/metabolity vylučují do lidského mateřského a zvířecího mléka.
Riziko pro kojené dítě nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby přípravkem Xolremdi pro matku je nutno rozhodnout, zda přerušit kojení během léčby a po dobu tří týdnů po poslední dávce nebo ukončit/přerušit užívání přípravku Xolremdi.
Fertilita
Účinek mavorixaforu na fertilitu u lidí není znám. Vliv mavorixaforu na mužskou nebo ženskou fertilitu nebyl v určených reprodukčních toxikologických studiích studován. Ve studiích chronické toxicity po opakovaných dávkách byly v jedné studii, v níž byla léčba zahájena u mladých prepubertálních psů, pozorovány změny na varlatech. Význam těchto zjištění pro pacienty mužského pohlaví není znám (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Xolremdi může mít vliv na schopnost řídit nebo obsluhovat stroje. Pacientům je třeba doporučit, aby neřídili a nepoužívali stroje, pokud se u nich vyskytnou nežádoucí účinky na nervový systém.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Níže popsané údaje o bezpečnosti odrážejí expozici u 38 pacientů s WHIM syndromem léčených mavorixaforem, přičemž délka léčby se pohybovala od méně než 6 měsíců (u 7 pacientů) do 4 let (u 7 pacientů), s mediánem délky expozice 2 roky. Nejčastěji pozorovanými nežádoucími účinky jakéhokoli stupně byly gastrointestinální účinky [nauzea (21,1 %), průjem (18,4 %), zvracení (13,2 %), dyspepsie (10,5 %), bolest břicha (10,5 %)], vyrážka (13,2 %) a bolest hlavy (10,5 %).
Po zahájení léčby přípravkem Xolremdi se mohou objevit gastrointestinální účinky; tyto reakce obvykle odezní během prvních 3 měsíců, i když se v léčbě přípravkem Xolremdi pokračuje. Tabulkový seznam nežádoucích účinků
Nežádoucí účinky hlášené v klinických studiích s mavorixaforem jsou uvedeny níže v tabulce 4. Jednalo se o dvě klinické studie, v nichž bylo 38 pacientů s WHIM syndromem léčeno mavorixaforem.
Nežádoucí účinky jsou uvedeny v tabulce 4 podle orgánových tříd systému MedDRA a frekvence. Frekvence jsou definovány takto: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit).
Tabulka 4: Nežádoucí účinky
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Poruchy nervového systému | Bolest hlavy | Velmi časté |
| Závrať | Časté | |
| Synkopa | Časté | |
| Respirační, hrudní a mediastinální poruchy | Epistaxe | Časté |
| Gastrointestinální poruchy | Nauzea | Velmi časté |
| Průjem | Velmi časté | |
| Dyspepsie | Velmi časté | |
| Bolest břicha | Velmi časté | |
| Zvracení | Velmi časté | |
| Poruchy kůže a podkožní tkáně | Vyrážka* | Velmi časté |
| Suchá kůže | Časté | |
| Psoriáziformní dermatitida | Časté |
* následující seskupení obsahují následující preferované termíny MedDRA:
Vyrážka: makulózní vyrážka, svědící vyrážka, papulózní vyrážka
Pediatrická populace
V pivotní studii fáze 3 X4P-001-103 bylo 7 ze 14 pacientů léčených mavorixaforem ve věku 12 až < 18 let. Žádný pacient ve fázi 2 studie X4P-001-MKKA nebyl mladší než 18 let.
Bezpečnostní profil u pacientů ve věku 12 až < 18 let byl podobný jako u celkové populace, včetně dospělých a dospívajících pacientů.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Není známo žádné specifické antidotum nebo terapeutická intervence, která by zvýšila eliminaci mavorixaforu. V případě předávkování se doporučuje léčbu přerušit a zahájit symptomatickou podpůrnou léčbu podle klinických indikací.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: imunostimulancia, jiná imunostimulancia, ATC kód: L03AX24
Mechanismus účinku
Mavorixafor je antagonista CXC chemokinového receptoru 4 (CXCR4), který blokuje vazbu ligandu CXCR4, stromálního faktoru-1α (SDF-1α) / CXC chemokinového ligandu 12 (CXCL12). SDF-1/CXCR4 hraje roli v transportu a navádění leukocytů do a z kompartmentu kostní dřeně. Mutace vedoucí ke zvýšení funkčnosti v genu pro receptor CXCR4, které se vyskytují u pacientů s WHIM syndromem, vedou ke zvýšené reaktivitě na CXCL12 a zadržování leukocytů v kostní dřeni. Mavorixafor inhibuje odpověď na CXCL12 u divokého typu i mutovaných variant CXCR4 spojených s WHIM syndromem. Léčba mavorixaforem vede ke zvýšené mobilizaci neutrofilů, lymfocytů a monocytů z kostní dřeně do periferního oběhu.
Farmakodynamické účinky
Absolutní počet neutrofilů (ANC) a absolutní počet lymfocytů (ALC) dosáhly nejvyšší hodnoty za 4 hodiny po podání přípravku Xolremdi a vrátily se na výchozí hodnotu během 24 hodin po podání. Při dávkách mavorixaforu 50 mg (0,125násobek maximální doporučené dávky) až 400 mg jednou denně byla vyšší expozice mavorixaforu v ustáleném stavu spojena s delší průměrnou dobou (v hodinách) nad prahovou hodnotou ANC (TATANC) 500 buněk/μl a delší průměrnou dobou (v hodinách) nad prahovou hodnotou ALC (TATALC) 1 000 buněk/μl během 24 hodin. Elektrofyziologické vyšetření srdce
Po podání přípravku Xolremdi v dávce 800 mg (2násobek maximální doporučené dávky) zdravým dobrovolníkům bylo v QT studii maximální průměrné prodloužení intervalu QTc 15,6 ms (horní hranice 90% intervalu spolehlivosti = 19,8 ms). Viz bod 4.4.
Klinická účinnost a bezpečnost
Přípravek Xolremdi byl hodnocen ve dvou klinických studiích. Studie X4P-001-103 (dále jen „studie 1“) byla pivotní randomizovaná, dvojitě zaslepená, placebem kontrolovaná, multicentrická klinické studie fáze 3 u dospělých a dospívajících (od 12 let) pacientů s WHIM syndromem. Studie X4P-001-MKKA (dále jen „studie 2“) byla podpůrná otevřená studie fáze 2 u dospělých pacientů s WHIM syndromem.
Studie fáze 3 (pivotní)
Účinnost přípravku Xolremdi u dospělých a dospívajících pacientů ve věku 12 až < 18 let s WHIM syndromem byla hodnocena v 52týdenní, randomizované, dvojitě zaslepené, placebem kontrolované fázi studie 1. Všichni zařazení pacienti měli potvrzenou variantu genotypu CXCR4 odpovídající WHIM syndromu a potvrzený ANC ≤ 400 buněk/µl. Mavorixafor v dávce 400 mg byl podáván perorálně jednou denně dospělým a dospívajícím s tělesnou hmotností > 50 kg a 200 mg jednou denně dospívajícím s tělesnou hmotností ≤ 50 kg. Pacienti mohli pokračovat v léčbě imunoglobulinem ve stejné dávce (nikoliv však ji zahájit). Použití jiných antagonistů CXCR4 nebo faktoru stimulujícího kolonie granulocytů (G-CSF) nebylo povoleno.
Bylo randomizováno třicet jedna pacientů v poměru 1:1 k podávání placeba (n = 17), nebo mavorixaforu (n = 14) jednou denně po dobu 52 týdnů. Výchozí demografické údaje pacientů a charakteristiky onemocnění jsou uvedeny v tabulce 5.
Tabulka 5: Výchozí demografické a výchozí charakteristiky u pacientů s WHIM syndromem
(studie 1)
| Demografické údaje a charakteristiky onemocnění | Xolremdi (n = 14) | Placebo (n = 17) |
| Demografické údaje | ||
| Věk (roky) průměr (SD) | 22,1 (12,20) | 30,9 (21,25) |
| Věková skupina, n (%) | – | – |
| 12 až < 18 let | 7 (50,0) | 8 (47,1) |
| ≥ 18 let | 7 (50,0) | 9 (52,9) |
| Pohlaví, n (%) | – | – |
| Muži | 5 (35,7) | 8 (47,1) |
| Ženy | 9 (64,3) | 9 (52,9) |
| Rasa, n (%) | – | – |
| Bílá | 13 (93) | 16 (94) |
| Asijská | 0 | 1 (6) |
| Ostatní | 1 (7) | 0 |
| Charakteristiky onemocnění | ||
| Výchozí hodnota použití Ig, n (%) | – | – |
| Ano | 6 (42,9) | 8 (47,1) |
| Výchozí průměrný absolutní počet neutrofilů (ANC) (buněk/µl) průměr (SD) | 155 (93,8) | 281 (232,7) |
| Výchozí průměrný absolutní počet lymfocytů (ALC) (buněk/µl) průměr (SD) | 501 (204,8) | 563 (199,1) |
Zkratky: SD = směrodatná odchylka; Ig = imunoglobulin.
Poznámka: Procentuální podíly jsou vypočítány na základě počtu pacientů v rámci každé charakteristiky jako jmenovatel.
Primárním cílovým parametrem účinnosti bylo zvýšení ANC měřené jako průměrná doba (v hodinách) nad prahovou hodnotou ANC (TATANC) 500 buněk/μl, která byla hodnocena během 24hodinového období 4krát v průběhu studie (každé 3 měsíce po dobu 12 měsíců). Během období 52 týdnů byla TATANC statisticky významně vyšší u pacientů léčených mavorixaforem ve srovnání s placebem. Viz tabulka 6 a obrázek 1.
Tabulka 6: Průměrná doba (v hodinách) nad prahovou hodnotou ANC (TATANC) ve studii 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATANC (hodiny) | |||
| Výchozí hodnota | Průměr (SD) | 0,0 (0,0) | 3,6 (5,7) |
| Celkové výsledky MMRM | Průměr LS (SE) | 15,0 (1,89) | 2,8 (1,52) |
| Průměr LS 95% CI | (11,2; 18,9) | (0,0; 5,9) | |
| Rozdíl oproti placebu: | |||
| Průměrný rozdíl LS (SE) | 12,30 (2,5) | – | |
| Průměrný rozdíl LS 95% CI | (7,2; 17,4) | – | |
| p-hodnota 1 | < 0,0001 | – | |
Zkratky: ANC = absolutní počet neutrofilů; CI = interval spolehlivosti; LS = metoda nejmenších čtverců; MMRM = smíšený model opakovaných měření; SD = směrodatná odchylka; SE = směrodatná chyba; TAT = doba nad prahovou hodnotou 500 buněk/μl.
[1] Výsledky jsou založeny na analýze MMRM s dobou nad prahovou hodnotou jako závislou proměnnou; léčba, návštěva (13., 26., 39. a 52. týden), léčba × návštěva, použití Ig (randomizační vrstvy) a výchozí hodnota doby nad prahovou hodnotou jako kovariáty; a pacient jako opakovaný náhodný efekt. Obrázek 1: TATANC v průběhu času (hodiny) (průměr LS ± 95% CI) podle léčené skupiny
(studie 1) 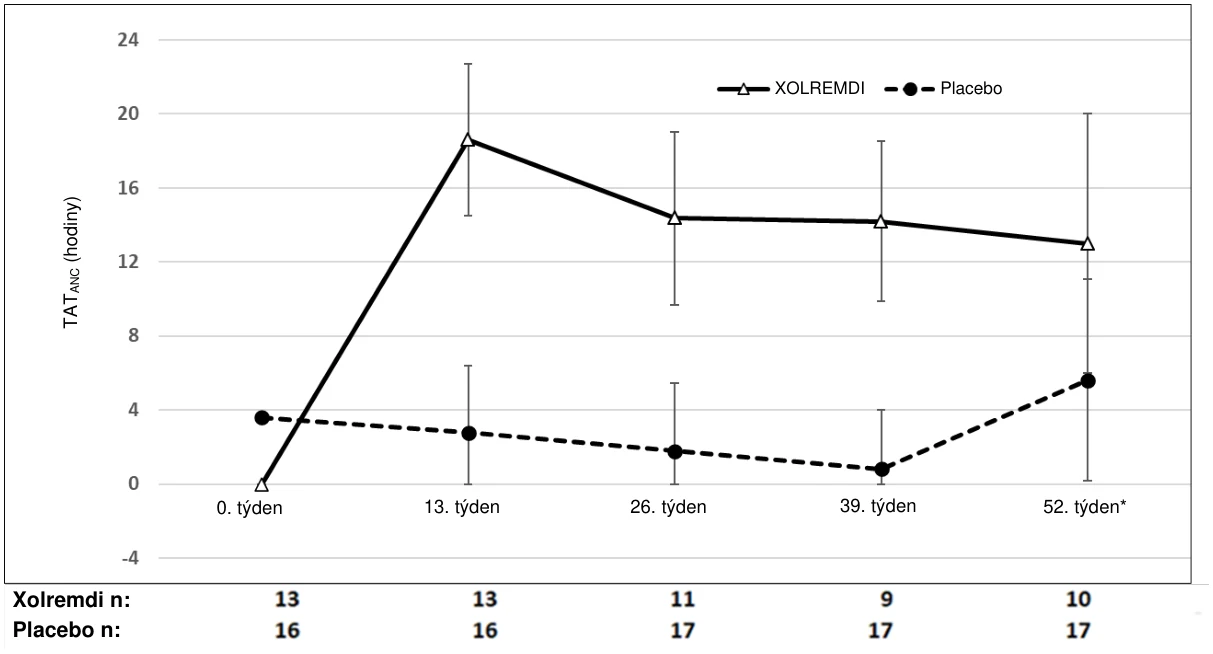
Zkratky: ANC = absolutní počet neutrofilů; CI = interval spolehlivosti; LS = metoda nejmenších čtverců; TAT = doba nad prahovou hodnotou 500 buněk/μl během 24 hodin.
*V 52. týdnu užili 3 ze 17 pacientů užívajících placebo mavorixafor před měřením TAT, protože vstoupili do otevřené fáze studie; jeden pacient užívající mavorixafor neužil mavorixafor. Všechny údaje byly zahrnuty do ITT analýzy.
Klíčovým sekundárním cílovým parametrem účinnosti bylo zvýšení ALC měřené jako průměrná doba (v hodinách) nad prahovou hodnotou ALC (TATALC) 1 000 buněk/μl během 24hodinového období. Během období 52 týdnů byla TATALC statisticky významně vyšší u pacientů léčených mavorixaforem ve srovnání s placebem. Viz tabulka 7.
Tabulka 7: Průměrná doba (v hodinách) nad prahovou hodnotou ALC (TATALC) ve studii 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATALC(hodiny) | |||
| Výchozí hodnota | Průměr (SD) | 2,2 (5,07) | 2,8 (5,86) |
| Celkové výsledky MMRM | Průměr LS (SE) | 15,8 (1,39) | 4,6 (1,15) |
| Průměr LS 95% CI | (13,0; 18,7) | (2,2; 6,9) | |
| Rozdíl oproti placebu: | |||
| Průměrný rozdíl LS (SE) | 11,3 (1,80) | – | |
| Průměrný rozdíl LS 95% CI | (7,5; 15,0) | – | |
| p-hodnota1 | < 0,0001 | – | |
Zkratky: ALC = absolutní počet lymfocytů; CI = interval spolehlivosti; LS = metoda nejmenších čtverců; MMRM = smíšený model opakovaných měření; SD = směrodatná odchylka; SE = směrodatná chyba; TAT = doba nad prahovou hodnotou 1 000 buněk/μl.
[1] Výsledky jsou založeny na analýze MMRM s dobou nad prahovou hodnotou jako závislou proměnnou; léčba, návštěva (13., 26., 39. a 52. týden), léčba × návštěva, použití Ig (randomizační vrstvy) a výchozí hodnota doby nad prahovou hodnotou jako kovariáty; a pacient jako opakovaný náhodný efekt.
Účinnost mavorixaforu byla dále hodnocena na základě celkového skóre infekce a celkového skóre změny bradavic. Během 52týdenního období léčby bylo celkové skóre infekce vážené dle závažnosti numericky nižší u pacientů léčených mavorixaforem [průměr LS (SE) 7,41 (2,805)] ve srovnání s pacienty léčenými placebem [průměr LS (SE) 12,27 (2,443)] s průměrným rozdílem −4,85 [95% CI (−12,57; 2,86)]. Podobně byla anualizovaná míra infekce numericky nižší u pacientů léčených mavorixaforem [průměr LS (SE) 1,7 (0,5)] ve srovnání s pacienty dostávajícími placebo [průměr LS (SE) 4,2 (0,7)] s poměrem četnosti 0,417 [95% CI (0,220; 0,789)]. Během období 52 týdnů nebyl zjištěn rozdíl celkového skóre změn bradavic mezi ramenem léčby mavorixaforem a ramenem s placebem.
Fáze 2 studie (podpůrná)
V otevřené fázi 2 (studie 2) byla u 8 dospělých pacientů s WHIM syndromem hodnocena farmakodynamika mavorixaforu v dávkovém rozmezí 50 až 400 mg podávaného perorálně jednou denně. Dávky 300 až 400 mg dosáhly trvalého zvýšení ANC ≥ 600 buněk/μl a ALC ≥ 1 000 buněk/μl.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem Xolremdi u jedné nebo více podskupin pediatrické populace pro léčbu WHIM syndromu (bradavice, hypogamaglobulinemie, infekce a myelokathexie) (informace o použití u pediatrické populace viz bod 4.2).
Další informace
Tento léčivý přípravek byl registrován za „výjimečných okolností“. Znamená to, že vzhledem ke vzácné povaze onemocnění, pro které je indikován, nebylo možné získat úplné informace o přínosech a rizicích tohoto léčivého přípravku. Evropská agentura pro léčivé přípravky každoročně vyhodnotí jakékoli nově dostupné informace a tento souhrn údajů o přípravku bude podle potřeby aktualizován.
5.2 Farmakokinetické vlastnosti
Farmakokinetické parametry mavorixaforu jsou uvedeny jako geometrický průměr (CV %) u dospělých s WHIM syndromem, pokud není uvedeno jinak. Koncentrace mavorixaforu v ustáleném stavu Cmax je 3 304 (58,6 %) ng/ml a hodnota AUC od 0 do 24 hodin (AUC0-24h) je 13 970 (58,4 %) ng.h/ml následující po 400 mg dávce jednou denně.
Absorpce
Medián (rozmezí) doby do dosažení Cmax (tmax) pro mavorixafor je 2,8 hodiny (1,9 až 4 hodiny) při nejvyšší schválené doporučené dávce.
Vliv potravy
Jídla s vysokým obsahem tuku: Po podání jednorázové dávky 400 mg přípravku Xolremdi spolu s jídlem s vysokým obsahem tuku (1 000 kalorií, 50 % tuku) zdravým subjektům došlo ke snížení Cmax mavorixaforu o 66 % a AUC o 55 %.
Jídla s nízkým obsahem tuku: Po podání jednorázové dávky 400 mg přípravku Xolremdi spolu s jídlem s nízkým obsahem tuku (500 kalorií, 25 % tuku) zdravým subjektům došlo ke snížení Cmax mavorixaforu o 55 % a AUC o 51 %. Kromě toho byla po podání jednorázové dávky 400 mg přípravku Xolremdi společně s jídlem s nízkým obsahem tuku zdravým subjektům po nočním hladovění pozorována o 14 % vyšší Cmax mavorixaforu a o 18 % nižší AUC ve srovnání s podáním nalačno po dobu dalších 4 hodin po podání dávky přípravku Xolremdi (viz bod 4.2).
Distribuce
Distribuční objem mavorixaforu je 120 l/kg. Mavorixafor se váže in vitro na lidské plazmatické bílkoviny z více než 93 %.
Biotransformace
Za metabolismus mavorixaforu je primárně zodpovědný CYP3A4 a v menší míře CYP2D6. Eliminace
Po podání jednorázové dávky 400 mg přípravku Xolremdi zdravým subjektům byl terminální poločas mavorixaforu 82 hodin se zdánlivou clearance 62 l/h. Mavorixafor vykazuje alespoň částečně nelineární zdánlivou clearance; při schválené doporučené dávce to však není klinicky významné.
Po jednorázové perorální dávce radioaktivně značeného mavorixaforu bylo u zdravých subjektů během 240hodinového sledovaného období vyloučeno 74,2 % podané dávky, z čehož 61,0 % podané radioaktivity bylo vyloučeno stolicí a 13,2 % (3 % v nezměněné formě) močí.
Linearita/nelinearita
Mavorixafor vykazuje nelineární farmakokinetiku s nárůstem Cmax a AUC0-24h větším než úměrným dávce v rozmezí dávek od 50 mg (0,125násobek doporučené dávky) do 400 mg. U zdravých subjektů se při nejvyšší schválené doporučené dávce dosáhne rovnovážného stavu mavorixaforu přibližně po 9 až 12 dnech.
Farmakokinetické/farmakodynamické vztahy
Ve studii 2 zůstaly průměrné počty ANC při dávkách 50 až 200 mg během 24hodinového dávkovacího intervalu obecně pod prahovou hodnotou klinického přínosu 500 buněk/μl. U dávek 300 mg a 400 mg vzrostly průměrné počty ANC nad prahovou hodnotu přibližně 1 hodinu po podání dávky a zůstaly nad ní nebo na ní po celou dobu dávkovacího intervalu. K dosažení AUCANC ≥ 600/μl a AUCALC ≥ 1 000/μl byla zapotřebí dávka mavorixaforu 300/400 mg jednou denně.
Studie lékových interakcí
Informace o interakcích s jinými léčivými přípravky naleznete v bodě 4.5.
Jiné léčivé přípravky: Po souběžném užívání s mavorixaforem nebyly pozorovány žádné klinicky významné rozdíly ve farmakokinetice kofeinu (substrát CYP1A2), losartanu (substrát CYP2C9), omeprazolu (substrát CYP2C19), furosemidu (substrát OAT1 a OAT3) a perorální antikoncepce.
Zvláštní populace
Porucha funkce jater
Mavorixafor se metabolizuje v játrech. Účinek středně těžké až těžké poruchy funkce jater na farmakokinetiku mavorixaforu nebyl studován (viz bod 4.2).
Porucha funkce ledvin
Renální clearance je pro mavorixafor vedlejší vylučovací cestou.
U pacientů s lehkou až středně těžkou poruchou funkce ledvin (ClCr 30 až méně než 90 ml/min) nebyly pozorovány žádné klinicky významné rozdíly ve farmakokinetice mavorixaforu. Farmakokinetika mavorixaforu u pacientů s těžkou poruchou funkce ledvin nebo s terminálním stadiem onemocnění ledvin nebyla studována (viz bod 4.2).
Starší pacienti
V klinických studiích přípravku Xolremdi u pacientů s WHIM syndromem byli 2 pacienti (5 %) ve věku 65 let a starší a žádný pacient nebyl ve věku 75 let a starší. Klinické studie nezahrnovaly dostatečný počet pacientů ve věku 65 let a starších, aby bylo možné určit, zda reagují odlišně od mladších pacientů.
Rasový/etnický původ
Vliv rasového/etnického původu na systémovou expozici mavorixaforu není znám.
Pohlaví
Vliv pohlaví na systémovou expozici mavorixaforu není znám.
5.3 Předklinické údaje vztahující se k bezpečnosti
Nežádoucí účinky, které nebyly pozorovány v klinických studiích, avšak vyskytly se ve studiích na zvířatech při systémové expozici srovnatelné s expozicí při klinickém podávání, a které mohou být důležité pro klinické použití: testikulární toxicita, hepatotoxicita, retinální degenerace a atrofie.
Genotoxicita
Mavorixafor nebyl genotoxický v in vitro testu reverzní mutace bakterií (Amesův test), v in vitro testu chromozomálních aberací v kultivaci lidských lymfocytů ani v in vivo testu mikrojadérek v kostní dřeni potkanů.
Reprodukční toxicita
Studie reprodukce u zvířat prováděné za účelem hodnocení účinků mavorixaforu na reprodukci a embryofetálním vývoj provedeny. Signalizace CXCR4/SDF-1 hraje důležitou roli v embryofetálním a placentárním vývoji u savců. U myší je CXCR4-/- knockout letální pro embrya a způsobuje mnohočetnou vývojovou toxicitu, zejména v hematopoetickém, kardiovaskulárním a nervovém systému. Hladiny CXCR4/SDF-1 také hrají klíčovou roli při stimulaci proliferace a diferenciace trofoblastů, které jsou nezbytné pro správný růst a funkci placenty u lidí. Na základě mechanismu účinku může přípravek Xolremdi při podání u těhotné ženy způsobit poškození plodu.
Vliv mavorixaforu na mužskou nebo ženskou fertilitu nebyl v určených reprodukčních toxikologických studiích studován.
V 39týdenní studii se zahájením léčby u mladých prepubertálních psů byly pozorovány změny varlat spočívající v degeneraci/atrofii semenotvorných kanálků včetně vyčerpání spermatogoniálních kmenových buněk při expozičních úrovních odpovídajících expozici u lidí při MRHD; podobné změny však nebyly pozorovány ve 13týdenní studii u pohlavně dospělých psů a ve 26týdenní studii u mladých psů v období puberty. Mechanismus, kterým mavorixafor tento účinek vyvolává, není znám, nelze však vyloučit souvislost s farmakologickým účinkem mavorixaforu. Neexistují žádné údaje o zotavení z tohoto účinku.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
Koloidní bezvodý oxid křemičitý (E 551)
Sodná sůl kroskarmelosy (E 468)
Dihydrát hydrogenfosforečnanu vápenatého (E 3431(ii))
Mikrokrystalická celulosa (E 460(i))
Natrium-lauryl-sulfát
Natrium -stearyl-fumarát
Tobolka
Indigokarmín (E 132)
Želatina (E 441)
Oxid titaničitý (E 171)
Potiskový inkoust
Koncentrovaný roztok amoniaku (E 527)
Černý oxid železitý (E 172)
Isopropylalkohol
Butanol
Propylenglykol (E 1520)
Esterifikovaný šelak (E 904)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky.
Po prvním otevření lahvičky: 45 dnů.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Uchovávejte v dobře uzavřené lahvičce, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Kulatá bílá lahvička z polyethylenu s vysokou hustotou s 38 mm dětským bezpečnostním šroubovacím uzávěrem a štítkem. Každá lahvička obsahuje vysoušedlo umístěné mezi vatou a uzávěrem.
Jsou k dispozici balení 60, 90 nebo 120 tvrdých tobolek.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Norgine B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/26/2017/001
EU/1/26/2017/002
EU/1/26/2017/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 27. dubna 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Xolremdi