


Souhrn údajů o přípravku (SPC) - Vydura
1. NÁZEV PŘÍPRAVKU
VYDURA 75 mg perorální lyofilizát
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden perorální lyofilizát obsahuje rimegepant-sulfát, ekvivalentní 75 mg rimegepantu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Perorální lyofilizát
Perorální lyofilizát je bílý až téměř bílý, kruhového tvaru, o průměru 14 mm, s vyraženým symbolem .
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek VYDURA je indikován k
- akutní léčbě migrény s aurou nebo bez aury u dospělých;
- preventivní léčbě epizodické migrény u dospělých, kteří mají nejméně 4 migrénové ataky za měsíc.
4.2 Dávkování a způsob podání
Dávkování
Akutní léčba migrény
Doporučená dávka je 75 mg rimegepantu dle potřeby, jednou denně.
Profylaxe migrény
Doporučená dávka je 75 mg rimegepantu každý druhý den nebo každý den. Volba režimu dávkování má být u každého pacienta individualizována na základě účinnosti a snášenlivosti.
Maximální dávka za den je 75 mg rimegepantu.
Přípravek VYDURA lze užívat s jídlem nebo bez jídla.
Souběžně podávané léčivé přípravky
Při souběžném podání se středně silnými inhibitory CYP3A4 nebo se silnými inhibitory P-gp se nemá v průběhu 48 hodin podávat další dávka rimegepantu (viz bod 4.5).
Zvláštní populace
Starší osoby (ve věku 65 let a více)
Zkušenosti s použitím rimegepantu u pacientů ve věku 65 let a více jsou omezené. Jelikož farmakokinetika rimegepantu není ovlivněna věkem, nevyžaduje se úprava dávky (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou, středně těžkou nebo těžkou poruchou funkce ledvin není úprava dávky potřebná. Těžká porucha funkce ledvin vedla k > 2násobnému zvýšení nevázané AUC, ale méně než 50% zvýšení celkové AUC (viz bod 5.2). Při častém používání u pacientů s těžkou poruchou funkce ledvin je nutná obezřetnost. Rimegepant nebyl zkoumán u pacientů v konečném stádiu onemocnění ledvin a u pacientů na dialýze. Je třeba se vyhnout použití rimegepantu u pacientů v konečném stádiu onemocnění ledvin (CLcr < 15 ml/min).
Porucha funkce jater
U pacientů s lehkou (třída A podle Childa-Pugha) nebo středně těžkou (třída B podle Childa-Pugha), poruchou funkce jater není úprava dávky potřebná. U subjektů s těžkou (třída C podle Childa-Pugha) poruchou funkce jater byly významně vyšší plazmatické koncentrace (nevázané AUC) rimegepantu (viz bod 5.2). Je třeba se vyhnout použití rimegepantu u pacientů s těžkou poruchou funkce jater.
Pediatrická populace
Bezpečnost a účinnost přípravku VYDURA u pediatrických pacientů (ve věku < 18 let) nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek VYDURA je určen k perorálnímu podání.
Perorální lyofilizát se umísťuje na jazyk nebo pod jazyk. V ústech se rozpustí, může se užívat bez zapíjení tekutinou.
Pacienty je třeba upozornit, aby při otevírání blistru měli suché ruce, a podrobné instrukce naleznou v příbalové informaci.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
U méně než 1 % pacientů léčených rimegepantem v klinických studiích se vyskytly hypersenzitivní reakce zahrnující dyspnoe a vyrážku (viz bod 4.8). V klinických studiích a po uvedení přípravku na trh byly hlášeny hypersenzitivní reakce, včetně závažné hypersenzitivity, například anafylaktická reakce (viz bod 4.8). Některé hypersenzitivní reakce se mohou vyskytnout několik dní po podání přípravku. Pokud dojde k hypersenzitivní reakci, má se léčba rimegepantem ukončit a má být zahájena vhodná terapie.
Použití přípravku VYDURA se nedoporučuje:
- u pacientů s těžkou poruchou funkce jater (viz bod 4.2);
- u pacientů v konečném stádiu onemocnění ledvin (CLcr < 15 ml/min) (viz bod 4.2);
- souběžně se silnými inhibitory CYP3A4 (viz bod 4.5);
- souběžné se silnými nebo středně silnými induktory CYP3A4 (viz bod 4.5).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Rimegepant je substrátem CYP3A4 a efluxních transportérů P-glykoproteinu (P-gp) a proteinu rezistence karcinomu prsu (BCRP) (viz bod 5.2).
Inhibitory CYP3A4
Inhibitory CYP3A4 zvyšují plazmatické koncentrace rimegepantu. Souběžné podání rimegepantu se silnými inhibitory CYP3A4 (např. klarithromycinem, itrakonazolem, ritonavirem) se nedoporučuje (viz bod 4.4). Souběžné podání rimegepantu s itrakonazolem mělo za následek významné zvýšení expozice rimegepantu (AUC 4násobně a Cmax 1,5násobně).
Souběžné podání rimegepantu s léčivými přípravky, které středně silně inhibují CYP3A4 (např. diltiazemem, erythromycinem, flukonazolem) může zvýšit expozici rimegepantu. Souběžné podání rimegepantu a flukonazolu mělo za následek zvýšenou expozici rimegepantu (AUC 1,8násobně) bez relevantního účinku na Cmax. Při souběžném podání se středně silnými inhibitory CYP3A4 (např. flukonazolem) se nemá podávat další dávka rimegepantu v průběhu 48 hodin (viz bod 4.2).
Induktory CYP3A4
Induktory CYP3A4 snižují plazmatické koncentrace rimegepantu. Souběžné podání přípravku VYDURA se silnými induktory CYP3A4 (např. fenobarbitalem, rifampicinem, třezalkou tečkovanou (Hypericum perforatum)) nebo středně silnými induktory CYP3A4 (např. bosentanem, efavirenzem, modafinilem) se nedoporučuje (viz bod 4.4). Účinek indukce CYP3A4 může trvat až 2 týdny po ukončení podávání silného nebo středně silného induktoru CYP3A4. Souběžné podání rimegepantu s rifampicinem vedlo k významnému snížení expozice rimegepantu (snížení AUC o 80 % a Cmax
o 64 %), což může vést ke ztrátě účinnosti.
Selektivní inhibitory P-gp a BCRP
Inhibitory efluxních transportérů P-gp a BCRP mohou zvyšovat plazmatické koncentrace rimegepantu. Při souběžném podávání se silnými inhibitory P-gp (např. cyklosporinem, verapamilem, chinidinem) se nemá podávat další dávka přípravku VYDURA v průběhu 48 hodin (viz bod 4.2). Souběžné podání rimegepantu s cyklosporinem (silným inhibitorem P-gp a BCRP) nebo s chinidinem (selektivním inhibitorem P-gp) vedlo k významnému zvýšení expozice rimegepantu v podobném rozsahu (AUC a Cmax o > 50 %, ale méně než dvakrát).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání rimegepantu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na zvířatech prokázaly, že rimegepant není embryocidní a při klinicky relevantních expozicích nebyl zaznamenán teratogenní potenciál. Po podání rimegepantu během těhotenství byly pozorovány nežádoucí účinky na embryofetální vývoj (snížená hmotnost plodu a zvýšený výskyt skeletálních změn u potkanů) pouze při hladinách expozice spojených s toxicitou pro matku (přibližně 200násobně vyšší než klinické expozice) (viz bod 5.3). Jako preventivní opatření je vhodnější se během těhotenství užívání přípravku VYDURA vyhnout.
Kojení
Ve studii provedené v jednom centru u 12 kojících žen léčených jednou dávkou rimegepantu 75 mg byly v mateřském mléce pozorovány minimální koncentrace rimegepantu. Relativní procento dávky podané matce, které se podle odhadů dostane k dítěti, je menší než 1 %. Nejsou k dispozici údaje
o vlivu na tvorbu mléka. Je třeba zvážit přínos kojení pro vývoj a zdraví dítěte, spolu s klinickou potřebou matky užívat přípravek VYDURA a případné nežádoucí účinky rimegepantu nebo základního onemocnění matky na kojené dítě.
Fertilita
Studie na zvířatech neprokázaly žádný klinicky relevantní vliv na plodnost samic a samců (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek VYDURA nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastějším nežádoucím účinkem při akutní léčbě migrény byla nauzea (1,2 %). Většina účinků byla mírná nebo středně závažná. U méně než 1 % léčených pacientů se vyskytla hypersenzitivita zahrnující dyspnoe a závažnou vyrážku.
Při profylaktické léčbě migrény byly nejčastějšími nežádoucími účinky nauzea (3,3 % při režimu dávkování každý druhý den; 3,5 % při režimu dávkování každý den) a zácpa (1,0 % při režimu dávkování každý druhý den; 3,5 % při režimu dávkování každý den). Většina účinků byla mírná nebo středně závažná.
Přehled nežádoucích účinků v tabulce
Frekvence nežádoucích účinků při profylaktické léčbě migrény vycházejí ze souhrnných údajů od 831 účastníků, z nichž 229 účastníků dostávalo rimegepant každý den po dobu 12 týdnů a 602 účastníků dostávalo rimegepant každý druhý den po dobu 12 týdnů.
Nežádoucí účinky jsou v tabulce 1 uvedeny podle tříd orgánových systémů MedDRA. Odpovídající kategorie frekvence pro každý nežádoucí účinek léku je založena na následující konvenci (CIOMS III): velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000).
Tabulka 1: Přehled nežádoucích účinků
| Třída orgánových systémů | Nežádoucí účinek | Frekvence | ||
| Akutní léčba | ||||
| Poruchy imunitního systému | Anafylaktická reakcea Hypersenzitivita zahrnující dyspnoe a závažnou vyrážku | Méně časté Méně časté | ||
| Gastrointestinální poruchy | Nauzea | Časté | ||
| Profylaxe | ||||
| Poruchy imunitního systému | Anafylaktická reakcea Hypersenzitivitaa | Není známo Není známo | ||
| Gastrointestinální poruchy | Nauzea, zácpa | Časté | ||
a Nežádoucí účinky léčivého přípravku zjištěné po uvedení na trh.
Dlouhodobá bezpečnost
Dlouhodobá bezpečnost rimegepantu byla hodnocena ve dvou jednoročních, otevřených prodloužení studie; za účelem akutní či profylaktické léčby byl 1 622 pacientům podáván rimegepant po dobu alespoň 6 měsíců a 740 pacientům po dobu 12 měsíců (dávkování každý druhý den plus dle potřeby).
Další otevřená studie bezpečnosti profylaktické léčby při dávkování každý den byla provedena u 250 pacientů, kteří dostávali rimegepant po dobu až 24 týdnů.
Popis vybraných nežádoucích účinků
Hypersenzitivní reakce
Hypersenzitivita zahrnující dyspnoe a závažnou vyrážku se vyskytla u méně než 1 % pacientů léčených v klinických studiích. Hypersenzitivní reakce se mohou vyskytnout několik dní po podání přípravku, vyskytl se i závažný případ opožděné hypersenzitivity.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
S předávkováním rimegepantem jsou pouze omezené klinické zkušenosti. Nebyly hlášeny žádné příznaky související s předávkováním. Léčba předávkování rimegepantem má spočívat v obecných podpůrných opatřeních zahrnujících monitorování životních funkcí a sledování klinického stavu pacienta. Specifické antidotum pro léčbu předávkování rimegepantem není k dispozici. Vzhledem k vysokému stupni vazby na sérové bílkoviny není pravděpodobná významná eliminace rimegepantu dialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: analgetika, antagonisté CGRP (calcitonin gene-related peptide), ATC kód: N02CD06
Mechanismus účinku
Rimegepant se s vysokou afinitou selektivně váže na receptor lidského peptidu souvisejícího s genem kalcitoninu (calcitonin gene-related peptide, CGRP) a antagonizuje funkci receptoru CGRP.
Vztah mezi farmakodynamickou aktivitou a mechanismem (mechanismy), kterým(i) rimegepant uplatňuje své klinické účinky, není znám.
Klinická účinnost: akutní léčba
Účinnost přípravku VYDURA u dospělých pacientů v akutní léčbě migrény s aurou nebo bez aury byla zkoumána ve třech randomizovaných, dvojitě zaslepených, placebem kontrolovaných hodnoceních (studie 1-3). Pacienti byli poučeni, aby léčili migrénu projevující se bolestí hlavy se střední až silnou intenzitou. Záchranná medikace (tj. nesteroidní antiflogistika, paracetamol a/nebo antiemetikum) byla povolena 2 hodiny po úvodní léčbě. Jiné formy záchranné medikace, jako jsou triptany, nebyly povoleny po dobu 48 hodin od úvodní léčby. Přibližně 14 % pacientů užívalo na počátku studie preventivní léčivé přípravky k léčbě migrény. Žádný z pacientů ve studii 1 neužíval souběžně preventivní léčivé přípravky, které působí na dráhu peptidů souvisejících s kalcitoninovým genem.
U pacientů, kteří se léčili s migrénou se středně silnou až silnou bolestí, byly provedeny primární analýzy účinnosti. Ústup bolesti byl definován jako snížení středně silné nebo silné bolesti hlavy na žádnou bolest hlavy a ústup nejvíce obtěžujícího příznaku (most bothersome symptom, MBS) byl definován jako nepřítomnost MBS identifikovaného pacientem (tj. fotofobie, fonofobie nebo nauzea). Mezi pacienty, kteří označili určitý MBS, byla nejčastěji vybraným příznakem fotofobie (54 %), následovaná nauzeou (28 %) a fonofobií (15 %).
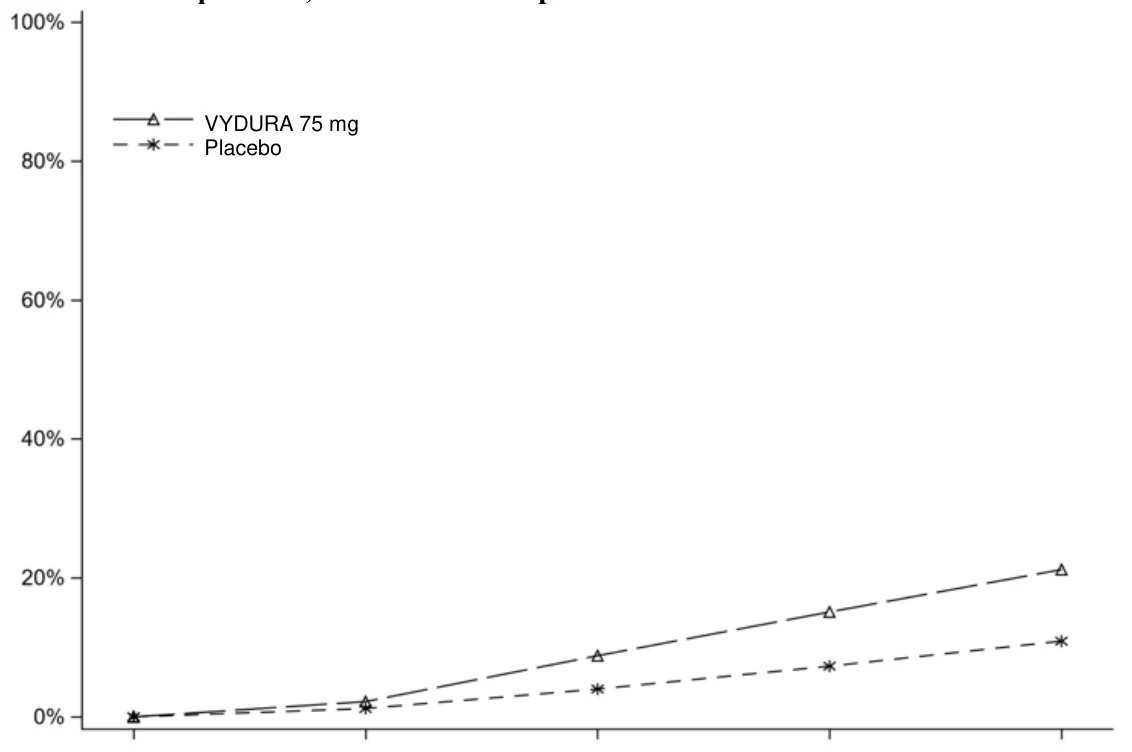
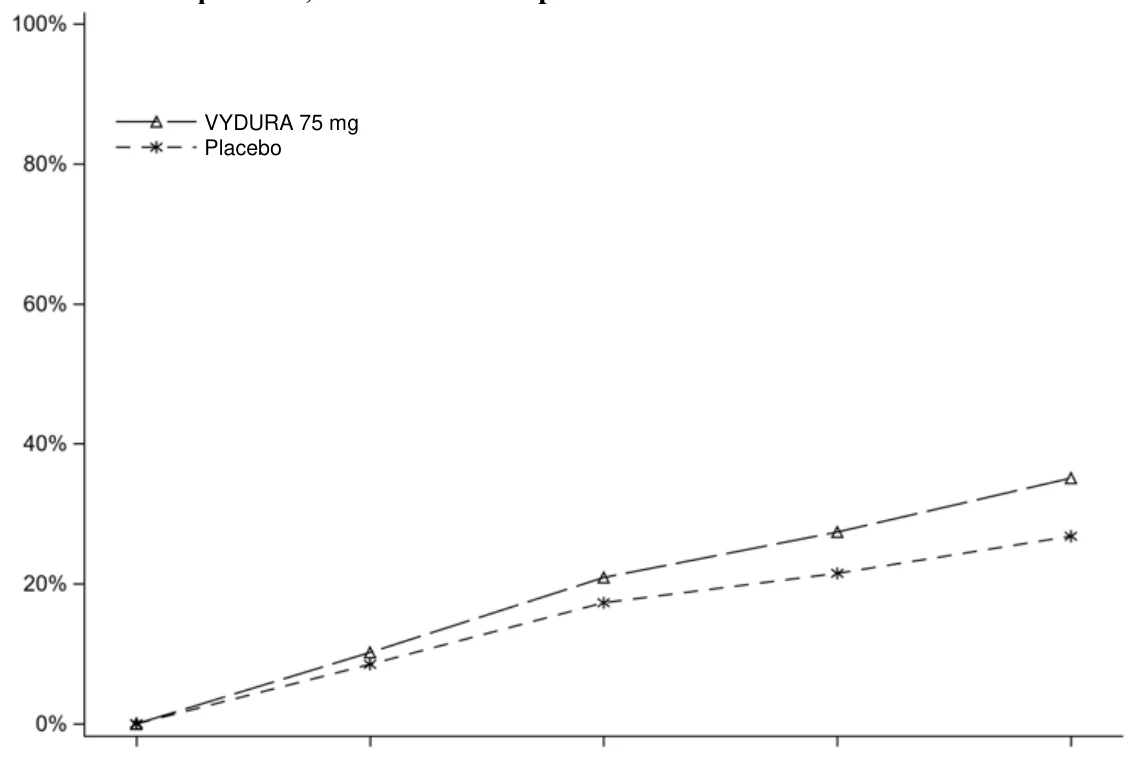
Ve studii 1 bylo procento pacientů, kteří dosáhli ústupu bolesti hlavy a ústupu MBS 2 hodiny po podání jedné dávky, statisticky významně vyšší u pacientů, kterým byl podáván přípravek VYDURA, v porovnání s pacienty, kterým bylo podáváno placebo (tabulka 2). Kromě toho byly statisticky významné účinky přípravku VYDURA ve srovnání s placebem prokázány u dalších cílových parametrů účinnosti, kterými jsou úleva od bolesti po 2 hodinách, trvalý ústup bolesti po dobu 2 až 48 hodin, použití záchranné medikace během 24 hodin a schopnost normálního fungování po 2 hodinách od podání dávky. Úleva od bolesti byla definována jako snížení migrenózní bolesti ze středně silné nebo silné na mírnou nebo žádnou. U pacientů s migrénou, kterým byla podána jedna bioekvivalentní léková forma rimegepantu 75°mg, byly provedeny pivotní, dvojitě zaslepené, placebem kontrolované studie 2 a 3, zaměřené na jednu ataku.
Tabulka 2: Cílové parametry účinnosti léčby migrény pro studie zaměřené na akutní léčbu
| Studie 1 | Studie 2 | Studie 3 | ||||
| VYDURA 75 mg | Placebo | Rimegepant 75 mg | Placebo | Rimegepant 75 mg | Placebo | |
| Bez bolesti po 2 hodinách | ||||||
| n/N* | 142/669 | 74/682 | 105/537 | 64/535 | 104/543 | 77/541 |
| % respondérů | 21,2 | 10,9 | 19,6 | 12,0 | 19,2 | 14,2 |
Rozdíl v porovnání s placebem (%) | 10,3 | 7,6 | 4,9 | |||
| p-hodnota | <0,0001a | 0,0006a | 0,0298a | |||
| Bez MBS po 2 hodinách | ||||||
| n/N* | 235/669 | 183/682 | 202/537 | 135/535 | 199/543 | 150/541 |
| % respondérů | 35,1 | 26,8 | 37,6 | 25,2 | 36,6 | 27,7 |
Rozdíl v porovnání s placebem (%) | 8,3 | 12,4 | 8,9 | |||
| p-hodnota | 0,009a | <0,0001a | 0,0016a | |||
| Úleva od bolesti po 2 hodinách | ||||||
| n/N* | 397/669 | 295/682 | 312/537 | 229/535 | 304/543 | 247/541 |
| % respondérů | 59,3 | 43,3 | 58,1 | 42,8 | 56,0 | 45,7 |
Rozdíl v porovnání s placebem (%) | 16,1 | 15,3 | 10,3 | |||
| p-hodnota | <0,0001a | <0,0001a | 0,0006a | |||
Trvalý ústup bolesti po dobu 2 hodin až 48 hodin | ||||||
| n/N* | 90/669 | 37/682 | 53/537 | 32/535 | 63/543 | 39/541 |
| % respondérů | 13,5 | 5,4 | 9,9 | 6,0 | 11,6 | 7,2 |
Rozdíl v porovnání s placebem (%) | 8,0 | 3,9 | 4,4 | |||
| p-hodnota | <0,0001a | 0,0181b | 0,0130b | |||
*n=počet respondérů/N=počet pacientů v léčebné skupině
a Významná p-hodnota v hierarchickém testování
b Nominální p-hodnota v hierarchickém testování
MBS: nevíce obtěžující příznak
Obrázek 1 znázorňuje procento pacientů, kteří dosáhli ústupu migrenózní bolesti během 2 hodin po léčbě ve studii 1.
Obrázek 1: Procento pacientů, kteří dosáhli ústupu bolesti během 2 hodin ve studii 1
P
roc
ent
o
dos
ahují
cí
ús
t
upu
bolest
i
0 hodin 0,5 hodiny 1,0 hodina 1,5 hodiny 2,0 hodiny
Čas vyjádřený v hodinách po podání dávky
Obrázek 2 znázorňuje procento pacientů, kteří dosáhli ústupu MBS během 2 hodin ve studii 1.
Obrázek 2: Procento pacientů, kteří dosáhli ústupu MBS během 2 hodin ve studii 1
P
roc
ent
o
dos
ahují
cí
ús
t
upu MBS
0 hodin 0,5 hodiny 1,0 hodina 1,5 hodiny 2,0 hodiny
Čas vyjádřený v hodinách po podání dávky
Incidence fotofobie a fonofobie 2 hodiny po podání přípravku VYDURA 75 mg v porovnání s placebem byla snížena ve všech 3 studiích.
Klinická účinnost: profylaxe
Studie 4
Účinnost rimegepantu byla hodnocena v profylaktické léčbě migrény v randomizované, dvojitě zaslepené, placebem kontrolované studii (studii 4).
Studie 4 zahrnovala dospělé muže a ženy s nejméně jednoroční anamnézou migrény (s aurou nebo bez aury). Pacienti měli v anamnéze 4 až 18 záchvatů migrény se středně silnou až silnou intenzitou bolesti v období 4 týdnů během 12 týdnů před screeningovou návštěvou. Pacienti před randomizací do studie zaznamenali během 28denního sledovacího období v průměru 10,9 dne s bolestí hlavy, což zahrnovalo v průměru 10,2 dne s migrénou. Studie randomizovala pacienty k užívání rimegepantu 75 mg (n=373) nebo placeba (n=374) po dobu až 12 týdnů. Pacienti byli poučeni, aby randomizovanou léčbu užívali jednou za dva dny po dobu 12 týdnů léčby. Pacienti mohli dle potřeby užívat další přípravky na akutní léčbu migrény (např. triptany, NSAID, paracetamol, antiemetika). Přibližně 22 % pacientů užívalo na začátku studie preventivní léčivé přípravky na léčbu migrény. Pacienti mohli pokračovat v otevřené prodloužené studii po dobu dalších 12 měsíců.
Primárním cílovým parametrem účinnosti ve studii 4 byla změna průměrného počtu dnů s migrénou za měsíc (monthly migraine days, MMD) v 9. až 12. týdnu dvojitě zaslepené fáze léčby oproti výchozímu stavu. Sekundární cílové parametry zahrnovaly dosažení ≥ 50% snížení počtu dnů se středně těžkou nebo těžkou migrénou oproti výchozímu stavu.
Podávání rimegepantu 75 mg jednou za dva dny prokázalo statisticky významné zlepšení klíčových cílových parametrů účinnosti ve srovnání s placebem, jak je shrnuto v tabulce 3 a graficky znázorněno na obrázku 3.
Tabulka 3: Klíčové cílové parametry účinnosti studie 4
Rimegepant 75 mg jednou za dva dny | Placebo jednou za dva dny | |
Počet dnů s migrénou za měsíc (MMD) v 9. až
| n=348 | n=347 |
| Změna oproti výchozímu stavu | -4,3 | -3,5 |
| Změna v porovnání s placebem | -0,8 | |
| p-hodnota | 0,010a | |
| ≥ 50% snížení MMD se středně silnou až silnou bolestí v 9. až 12. týdnu | n=348 | n=347 |
| % respondérů | 49,1 | 41,5 |
| Rozdíl v porovnání s placebem | 7,6 | |
| p-hodnota | 0,044a |
a Významná p-hodnota v hierarchickém testování
Obrázek 3: Změna počtu dnů s migrénou za měsíc oproti výchozímu stavu ve studii 4
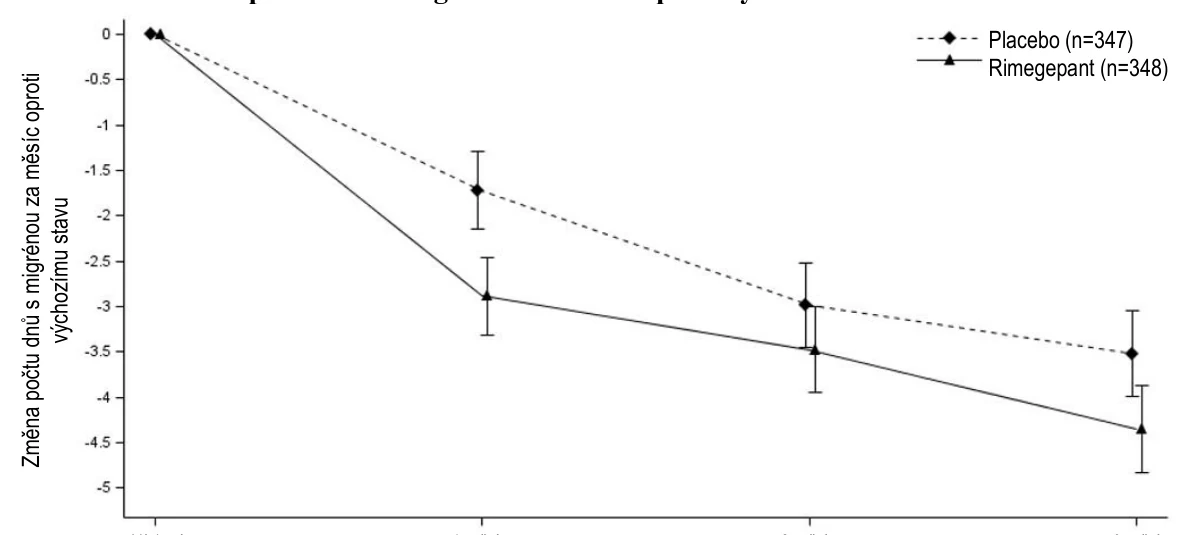
Výchozí stav 1. měsíc 2. měsíc 3. měsíc n s údaji Placebo 347 346 329 313 Rimegepant 75 mg 348 348 332 314
Dlouhodobá účinnost
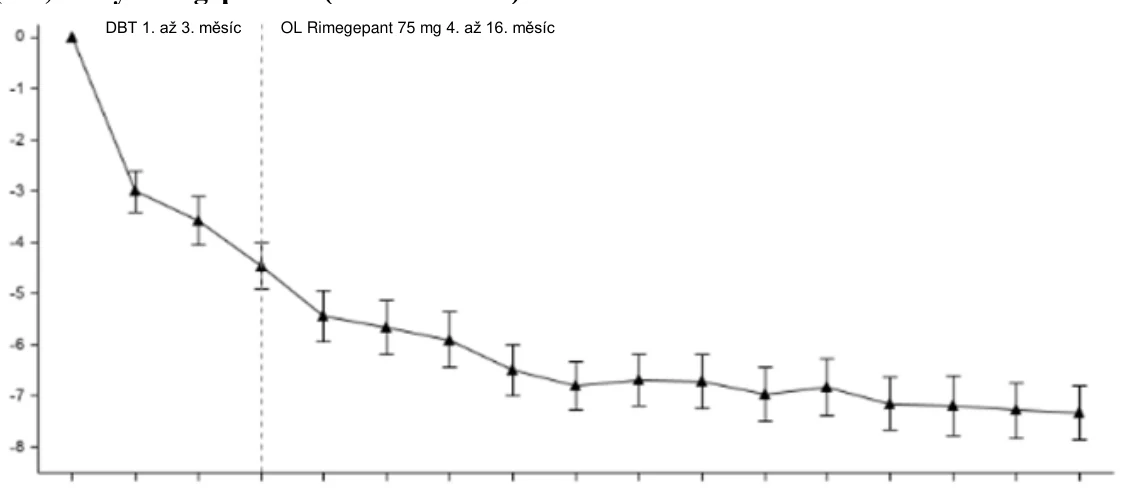
Pacienti, kteří se účastnili studie 4, mohli pokračovat v otevřené prodloužené studii po dobu dalších 12měsíců. Účinnost byla zachována po dobu až 1 roku v otevřeném prodloužení studie, ve které byl pacientům podáván rimegepant 75 mg každý druhý den a podle potřeby i ve dnech bez plánované dávky (obrázek 4). Skupinu tvořilo 203 pacientů, kterým byl podáván rimegepant a absolvovali celkem 16měsíční léčebné období. U těchto pacientů byl celkový průměrný pokles počtu MMD od výchozí hodnoty během 16měsíčního období 6,2 dnů.
Obrázek 4: Longitudinální graf změny průměrného počtu dnů s migrénou za měsíc (MMD) v čase ze sledovaného období dvojitě zaslepené léčby (DBT) (1. až 3. měsíc) a během otevřené fáze (OL) léčby rimegepantem (4. až 16. měsíc).
Zm
ěn
a
poč
tu
d
nů
s
m
i
gr
én
ou
z
a m
ěs
íc
o
proti
v
ý
c
hoz
ím
u s
t
av
u
Výchozí stav 1 2 3 4 5 6 7 8 9 10 11 12 13 14 15 16 Měsíc
n s údaji Rimegepant 75 mg 348 348 332 314 276 276 265 252 253 248 239 236 225 218 213 209 203
Studie 5
Účinnost režimů dávkování přípravku VYDURA jednou za dva dny a každý den byla hodnocena v profylaktické léčbě epizodické migrény v randomizované, multicentrické, dvojitě zaslepené, placebem kontrolované studii (studii 5).
Studie 5 zahrnovala dospělé pacienty s nejméně jednoroční anamnézou epizodické migrény (s aurou nebo bez aury). Pacienti před randomizací do studie zaznamenali během 28denního sledovacího období (OP) v průměru 9,0 dne s bolestí hlavy, což zahrnovalo v průměru 7,9 dne s migrénou. Pacienti byli randomizováni v poměru 1 : 1 : 1 k podávání přípravku VYDURA 75 mg každý den (n=232), přípravku VYDURA 75 mg jednou za dva dny střídavě s odpovídajícím placebem (n=234) nebo placeba podávaného každý den (n=233). Souběžné použití léčivých přípravků k profylaktické léčbě migrény bylo během účasti pacientů ve studii zakázáno. Přibližně 62,6 % pacientů mělo v anamnéze užívání jednoho nebo více preventivních léčivých přípravků k léčbě migrény kdykoli v minulosti.
Podávání přípravku VYDURA 75 mg jednou za dva dny i každý den prokázalo statisticky významné zlepšení primárního cílového parametru účinnosti ve srovnání s placebem. Podávání přípravku VYDURA 75 mg každý den prokázalo statisticky významné zlepšení všech klíčových sekundárních cílových parametrů účinnosti ve srovnání s placebem. Základní shrnutí výsledků viz tabulka 4.
Tabulka 4: Primární a klíčové sekundární cílové parametry účinnosti preventivní léčby epizodické migrény ve studii 5
VYDURA 75 mg jednou za dva dny | VYDURA 75 mg každý den | Placebo denně | |
| Primární cílový parametr | |||
| MMD během 12týdenní fáze DBT | n=221 | n=220 | n=224 |
| Změna oproti výchozímu stavu | -2,9 | -4,0 | -2,2 |
| Rozdíl v porovnání s placebem | -0,6 | -1,8 | |
| p-hodnota | 0,0220 | <0,0001 | |
| Klíčové sekundární cílové parametry | |||
| ≥ 50% snížení MMD se středně silnou až silnou bolestí během 12týdenní fáze DBT | n=221 | n=220 | n=224 |
| % respondérů | 42,5 | 60,5 | 34,4 |
| Rozdíl v porovnání s placebem | 8,4 | 26,1 | |
| p-hodnota | 0,0659 | <0,0001 | |
| Změna MMD oproti výchozímu stavu v 9. až 12. týdnu | n=221 | n=220 | n=224 |
| Změna oproti výchozímu stavu | -3,0 | -4,2 | -2,8 |
| Rozdíl v porovnání s placebem | -0,2 | -1,4 | |
| p-hodnota | 0,5314a | <0,0001 | |
Zkratky: DBT=dvojitě zaslepená léčba; MMD=počet dnů s migrénou za měsíc. a Nominální p-hodnota
Obrázek 5: Změna počtu dnů s migrénou za měsíc oproti výchozímu stavu ve studii 5a a Jsou uvedeny průměry stanovené metodou nejmenších čtverců a 97,5% intervaly spolehlivosti.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem VYDURA u všech podskupin pediatrické populace při profylaktické léčbě migrenózních bolestí hlavy (informace o použití u pediatrické populace viz bod 4.2).
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem VYDURA u jedné nebo více podskupin pediatrické populace při akutní léčbě migrény (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podání se rimegepant absorbuje při maximální koncentraci za 1,5 hodiny. Po podání supraterapeutické dávky 300 mg byla absolutní perorální biologická dostupnost rimegepantu přibližně 64 %.
Vliv jídla
Po podání rimegepantu ve stavu nasycení jídlem s vysokým obsahem tuku nebo nízkým obsahem tuku bylo Tmax zpožděné o 1 až 1,5 hodiny. Pokrm s vysokým obsahem tuku snížil Cmax o 41 až 53 % a AUC o 32 až 38 %. Pokrm s nízkým obsahem tuku snížil Cmax o 36 % a AUC o 28 %. Rimegepant byl v klinických studiích bezpečnosti a účinnosti podáván bez ohledu na jídlo.
Distribuce
Distribuční objem rimegepantu v ustáleném stavu je 120 l. Vazba rimegepantu na plazmatické proteiny je přibližně 96 %.
Biotransformace
Rimegepant se metabolizuje primárně prostřednictvím CYP3A4 a v menší míře CYP2C9. Rimegepant je primární forma (~77 %), přičemž v plazmě nebyly nalezeny žádné významnější metabolity (t.j. > 10 %).
Na základě studií in vitro není při klinicky relevantních koncentracích rimegepant inhibitorem CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 ani UGT1A1. Nicméně rimegepant je slabým inhibitorem CYP3A4 s mírou inhibice závislou na čase. Rimegepant není při klinicky relevantních koncentracích induktorem CYP1A2, CYP2B6 ani CYP3A4.
Eliminace
Poločas eliminace rimegepantu je u zdravých subjektů přibližně 11 hodin. Po perorálním podání [14C]-rimegepantu zdravým subjektům mužského pohlaví bylo 78 % celkové radioaktivity detekováno ve stolici a 24 % v moči. Nezměněný rimegepant je hlavní samostatnou složkou vyloučené stolice (42 %) a moči (51 %).
Transportéry
In vitro je rimegepant substrátem efluxních transportérů P-gp a BCRP. Inhibitory efluxních transportérů P-gp a BCRP mohou zvýšit plazmatické koncentrace rimegepantu (viz bod 4.5).
Rimegepant není substrátem OATP1B1 ani OATP1B3. Vzhledem k nízké renální clearance nebyl rimegepant hodnocen jako substrát OAT1, OAT3, OCT2, MATE1 ani MATE2-K.
Rimegepant není při klinicky relevantních koncentracích inhibitorem P-gp, BCRP, OAT1 ani MATE2-K. Je slabým inhibitorem OATP1B1 a OAT3.
Rimegepant je inhibitorem OATP1B3, OCT2 a MATE1. Souběžné podání rimegepantu s metforminem, substrátem transportéru MATE1, nemělo klinicky významný vliv na farmakokinetiku metforminu ani na využití glukózy. Při podání klinicky relevantních koncentrací rimegepantu se neočekávají klinické lékové interakce s OATP1B3 nebo OCT2.
Linearita/nelinearita
Po jednorázovém perorálním podání vykazuje rimegepant více než dávkově proporcionální zvýšení expozice, což pravděpodobně souvisí se zvýšenou biologickou dostupností závislou na dávce.
Věk, pohlaví, tělesná hmotnost, rasa, etnicita
Na základě věku, pohlaví, rasy/etnicity, tělesné hmotnosti, stavu migrény nebo genotypu CYP2C9 nebyly zaznamenány žádné klinicky významné rozdíly.
Porucha funkce ledvin
Ve specializované klinické studii porovnávající farmakokinetiku rimegepantu u subjektů s mírnou (odhadovaná clearance kreatininu [CLcr] 60-89 ml/min), středně těžkou (CLcr 30-59 ml/min) a těžkou (CLcr 15-29 ml/min) poruchou funkce ledvin se subjekty s normálními hodnotami (zdravá sdružená kontrola) bylo po podání jedné dávky 75 mg pozorováno menší než 50% zvýšení celkové expozice rimegepantu. Nevázaná AUC rimegepantu byla 2,57násobně vyšší u subjektů s těžkou poruchou funkce ledvin. Přípravek VYDURA nebyl zkoumán u pacientů v konečném stadiu onemocnění ledvin (CLcr < 15 ml/min).
Porucha funkce jater
Ve specializované klinické studii porovnávající farmakokinetiku rimegepantu u subjektů s mírnou, středně těžkou a těžkou poruchou funkce jater se subjekty s normálními hodnotami (zdravá párově vyvážená kontrola), byla expozice rimegepantu (nevázaná AUC) po podání jedné dávky 75 mg 3,89násobně vyšší u subjektů s těžkou poruchou funkce jater (třída C podle Childa-Pugha). U subjektů s mírnou (třída A podle Childa-Pugha) a středně těžkou (třída B podle Childa-Pugha) poruchou funkce jater nebyly v porovnání se subjekty s normální funkcí jater zaznamenány žádné klinicky významné rozdíly.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, fototoxicity, reprodukční a vývojové toxicity a hodnocení kancerogenního potenciálu neodhalily žádné zvláštní riziko pro člověka, které by bylo spojené s rimegepantem.
Ve studiích s opakovaným podáváním vyšších dávek zahrnovaly účinky spojené s rimegepantem lipidózu jater u myší a potkanů, intravaskulární hemolýzu u potkanů a opic a emezi u opic. Tyto nálezy byly pozorovány pouze při expozicích podstatně vyšších než maximální expozice u člověka, což naznačuje malou relevanci ve vztahu ke klinickému využití (≥ 12násobek [myši] a ≥ 49násobek [potkani] v případě lipidózy jater, ≥ 95násobek [potkani] a ≥ 9násobek [opice] v případě intravaskulární hemolýzy a ≥ 37násobek v případě emeze [opice]).
Ve studii fertility na potkanech byly zaznamenány účinky spojené s rimegepantem až při vysoké dávce 150 mg/kg/den (pokles fertility a zvýšené předimplantační ztráty), která vyvolala toxické účinky u matky a vedla k systémové expozici ≥ 95krát vyšší, než je maximální expozice u člověka. Perorální podání rimegepantu během organogeneze mělo vliv na plody potkanů, nikoliv však králíků. Snížení tělesné hmotnosti plodu a zvýšená incidence odchylek u plodu byly zaznamenány u potkanů pouze při nejvyšší dávce 300 mg/kg/den, která vyvolala toxické účinky u matky při expozici odpovídající přibližně 200násobku maximální expozice u člověka. Kromě toho neměl rimegepant žádný vliv na prenatální a postnatální vývoj u potkanů při dávkách až 60 mg/kg/den (≥ 24násobek maximální expozice u člověka) ani na růst, vývoj či reprodukční schopnosti juvenilních potkanů při dávkách až 45 mg/kg/den (≥ 14násobek maximální expozice u člověka).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
želatina
mannitol (E421)
mátové aroma v prášku
sukralosa
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 30 °C.
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Perforované jednodávkové blistry z polyvinylchloridu (PVC), orientovaného polyamidu (OPA) a hliníkové fólie zapečetěné odtrhávací hliníkovou fólií.
Velikosti balení:
Jednotlivá dávka 2 x 1 perorální lyofilizát
Jednotlivá dávka 8 x 1 perorální lyofilizát
Jednotlivá dávka 16 x 1 perorální lyofilizát
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Žádné zvláštní požadavky na likvidaci.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/22/1645/001
EU/1/22/1645/002
EU/1/22/1645/003
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 25. dubna 2022
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Vydura