


Souhrn údajů o přípravku (SPC) - Emgality
Emgality 120 mg injekční roztok v předplněném peru
1. NÁZEV PŘÍPRAVKU
Emgality 120 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedno předplněné pero obsahuje 120 mg galkanezumabu v 1 ml.
Galkanezumab je rekombinantní humanizovaná monoklonální protilátka produkovaná v buňkách ovarií křečíka čínského (Chinese Hamster Ovary cells).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Roztok je čirý a bezbarvý až slabě nažloutlý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Emgality je indikován k profylaxi migrény u dospělých, kteří trpí migrénou nejméně 4 dny v měsíci.
4.2 Dávkování a způsob podání
Léčba má být zahájena lékařem, který má s diagnózou a léčbou migrény zkušenosti.
Dávkování
Doporučená dávka je 120 mg galkanezumabu podaná subkutánně jednou za měsíc, s první úvodní dávkou 240 mg.
Pacienti mají být instruováni, aby si podali vynechanou dávku co nejdříve a aby poté pokračovali v měsíčním podávání.
Přínos léčby má být zhodnocen po 3 měsících od zahájení léčby. Jakékoli rozhodnutí o pokračování léčby se má provádět individuálně. Poté se doporučuje pravidelně zhodnocovat, zda je potřeba v léčbě pokračovat.
Starší pacienti (≥ 65 let)
Existují pouze omezené informace vztahující se k pacientům ve věku ≥ 65 let. Není třeba upravovat dávku, neboť farmakokinetika galkanezumabu není ovlivněna věkem.
Porucha funkce ledvin / porucha funkce jater
U pacientů s mírnou až středně závažnou poruchou funkce ledvin či poruchou jater není třeba úprava dávky (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost galkanezumabu u dětí ve věku od 6 do 18 let nebyla dosud stanovena. Nejsou dostupné žádné údaje.
U dětí mladších 6 let není žádné relevantní použití galkanezumabu k prevenci migrény.
Způsob podání
Subkutánní podání.
Pacient si může galkanezumab podávat injekčně sám dle návodu k použití. Galkanezumab se podává subkutánně do oblasti břicha, stehen, zadní strany paže nebo do gluteální oblasti. Pokud to lékař uzná za vhodné, pacienti si po nácviku mohou injekce galkanezumabu podávat sami. Podrobné pokyny k podávání jsou uvedeny v příbalové informaci.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby byla zlepšena sledovatelnost biologických léčivých přípravků, má být o názvu a šarži podávaného přípravku veden jednoznačný záznam.
Kardiovaskulární riziko
Do klinických studií nebyli zařazeni pacienti s některými významnými kardiovaskulárními onemocněními (viz bod 5.1). Pro tyto pacienty nejsou k dispozici údaje vztahující se k bezpečnosti.
Závažná hypersenzitivita
Byly hlášeny závažné hypersenzitivní reakce zahrnující případy anafylaxe, angioedému a kopřivky (viz bod 4.8). Mohou se vyskytnout závažné hypersenzitivní reakce do 1 dne po podání galkanezumabu, byly však hlášeny případy se zpožděným nástupem (v rozmezí od více než 1 dne do 4 týdnů po podání). V některých případech měly hypersenzitivní reakce prodlouženou délku trvání. Objeví-li se závažná hypersenzitivní reakce, podávání galkanezumabu musí být neprodleně ukončeno a je třeba zahájit odpovídající léčbu (viz bod 4.3). Pacienti mají být o možnosti opožděného nástupu hypersenzitivní reakce informováni a mají být poučeni, aby kontaktovali svého lékaře.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku ve 120mg dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Lékové interakce nebyly ve studiích hodnoceny. Na základě charakteristik galkanezumabu se nepředpokládají žádné farmakokinetické lékové interakce.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání galkanezumabu těhotným ženám jsou omezené. Ve studiích na zvířatech nebyly ve vztahu k reprodukční toxicitě zjištěny přímé či nepřímé škodlivé účinky (viz bod 5.3). O lidském imunoglobulinu (IgG) je známo, že prochází placentární bariérou. Z preventivních důvodů je vhodné se podávání galkanezumabu v těhotenství vyhnout.
Kojení
Není známo, zda se galkanezumab vylučuje do lidského mateřského mléka. Je známo, že se lidský IgG vylučuje do mateřského mléka v průběhu prvních dní po porodu, brzy poté jeho koncentrace klesají. Nelze tedy v průběhu tohoto krátkého období vyloučit riziko pro kojené děti. Poté je možné podávání galkanezumabu v průběhu kojení zvážit pouze v případě, že je to klinicky nutné.
Fertilita
Vliv galkanezumabu na plodnost lidí nebyl hodnocen. Studie fertility na zvířatech nenaznačují škodlivé účinky na fertilitu samců a samic (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Galkanezumab může mít mírný vliv na schopnost řídit nebo obsluhovat stroje. Po podání galkanezumabu se mohou vyskytnout závratě (viz bod 4.8).
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
V klinických studiích profylaxe migrény, podporujících počáteční registraci galkanezumabu, bylo galkanezumabu vystaveno více než 2 500 pacientů. V průběhu dvojitě zaslepeného období placebem kontrolovaných studií fáze 3 bylo galkanezumabu vystaveno více než 1 400 pacientů. Celkem 279 pacientů bylo vystaveno po dobu 12 měsíců.
Hlášenými nežádoucími účinky pro dávku 120 mg a 240 mg v klinických studiich migrény, byla bolest v místě vpichu injekce (10,1 %/11,6 %), reakce v místě vpichu injekce (9,9 %/14,5 %), závrať (0,7 %/1,2 %), zácpa (1,0 %/1,5 %), pruritus (0,7 %/1,2 %) a kopřivka (0,3 %/0,1 %). Většina reakcí byla mírné nebo střední závažnosti. Užívání léku z důvodu nežádoucích účinků ukončilo méně než 2,5 % pacientů v těchto studiích.
Tabulkový přehled nežádoucích účinků
Tabulka 1. Přehled nežádoucích účinků v klinických studiích a po uvedení přípravku na trh Odhad četnosti: Velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 00 až < 1/1 000).
Třídy orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné |
| Poruchy imunitního systému | Anafylaxe Angioedém | |||
| Poruchy ucha a labyrintu | Závrať | |||
| Gastrointestinální poruchy | Zácpa | |||
| Poruchy kůže a podkožní tkáně | Pruritus Vyrážka | Kopřivka | ||
| Celkové poruchy a reakce v místě aplikace | Bolest v místě vpichu Reakce v místě vpichua |
a Nejčastěji hlášenými termíny (≥ 1 %) byly: Reakce v místě vpichu injekce, erytém v místě vpichu injekce, pruritus v místě vpichu injekce, podlitina v místě vpichu injekce, otok v místě vpichu injekce.
Popis vybraných nežádoucích účinků
Bolest nebo reakce v místě vpichu injekce
Většina reakcí spojených s místem vpichu injekce byla mírné až středně závažné povahy. Méně než 0,5 % pacientů vystavených galkanezumabu ukončilo léčbu z důvodu reakce v místě vpichu injekce v průběhu studií fáze 3. Většina reakcí v místě vpichu injekce byla hlášena během 1 dne a v průměru odezněla během 5 dní. U 86 % pacientů, kteří hlásili bolest v místě vpichu injekce, došlo k reakci během 1 hodiny po podání injekce a reakce odezněla v průměru během 1 dne. U jednoho procenta pacientů, kteří byli v průběhu studií fáze 3 galkanezumabu vystaveni, se objevila silná bolest v místě vpichu injekce.
Kopřivka
Ačkoli je výskyt kopřivky méně častý, byly v klinických studiích galkanezumabu hlášeny její závažné případy.
Imunogenita
V klinických studiích byla incidence rozvoje protilátek proti léčivé látce v dvojitě zaslepeném léčebném období u pacientů užívajících galkanezumab jednou měsíčně 4,8 % (všechny s výjimkou jedné vykazovaly in vitro neutralizační aktivitu). Po 12 měsících léčby se protilátky proti léčivé látce objevily až u 12,5 % pacientů léčených galkanezumabem. Ve většině případů byly jejich titry nízké a vykazovaly neutralizační aktivitu in vitro. Přítomnost protilátek proti léčivé látce však farmakokinetiku, účinnost nebo bezpečnost galkanezumabu neovlivňovala.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Lidským subjektům byly subkutánně podávány dávky až do 600 mg, aniž by byla pozorována toxicita omezující dávku. V případě předávkování se doporučuje u pacientů sledovat známky či příznaky nežádoucích účinků a neprodleně zahájit odpovídající symptomatickou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: analgetika, antagonisté CGRP (calcitonin gene-related peptide), ATC kód: N02CD02
Mechanismus účinku
Galkanezumab je humanizovaná monoklonální protilátka typu IgG4 která se váže na calcitonin gene-related peptide (CGRP), a tím zabraňuje jeho biologické aktivitě. Zvýšené hladiny CGRP v krvi byly spojeny s ataky migrény. Galkanezumab se váže na CGRP s vysokou afinitou (KD = 31 pM) a vysokou specificitou (> 10 000krát vyšší než podobné peptidy adrenomedullin, amylin, kalcitonin a intermedin).
Klinická účinnost a bezpečnost
Účinnost a bezpečnost galkanezumabu byla u dospělých pacientů (n = 2 886) hodnocena ve 3 randomizovaných, dvojitě zaslepených a placebem kontrolovaných studiích fáze 3. Do 2 studií epizodické migrény (EVOLVE-1 a EVOLVE-2) byli zařazeni pacienti, kteří splnili kritéria Mezinárodní klasifikace bolestí hlavy (International Classification of Headache Disorders, ICHD) pro diagnózu migrény s aurou nebo bez aury a u nichž se migréna objevila 4–14 dní v měsíci. Do studie chronické migrény (REGAIN) byli zařazeni pacienti, kteří splnili ICHD kritéria chronické migrény, s ≥ 15 dny bolestí hlavy za měsíc, z nichž v alespoň 8 dnech měly tyto bolesti znaky migrény. Z klinických hodnocení galkanezumabu byli vyloučeni pacienti s nedávnými akutními kardiovaskulárními příhodami (jako je infarkt myokardu, nestabilní angina pectoris, bypass koronárních tepen, cévní mozková příhoda, hluboká žilní trombóza) a/nebo ti, kteří měli závažné kardiovaskulární riziko. Dále byli vyloučeni pacienti starší 65 let.
Pacienti dostávali placebo, galkanezumab 120 mg/měsíc (s úvodní dávkou 240 mg v prvním měsíci) nebo galkanezumab 240 mg/měsíc a bylo jim povoleno užívat akutní úlevovou medikaci k léčbě migrény. Ve všech 3 studiích byla většina pacientů ženského pohlaví (> 83 %) s průměrným věkem 41 let a s průměrnou délkou anamnézy migrén 20 až 21 let. U přibližně jedné třetiny pacientů napříč studiemi došlo k předchozímu selhání alespoň 1 profylaktické léčby migrény z důvodu neúčinnosti a u přibližně 16 % pacientů napříč studiemi došlo k předchozímu selhání alespoň 2 profylaktických terapií migrény z důvodu neúčinnosti.
Ve všech 3 studiích byla primární mírou účinnosti celková průměrná změna v počtu dní s migrenózní bolestí hlavy za měsíc (migraine headache days, MHD) od výchozí hodnoty. Míra odpovědi je průměrné procento pacientů, kteří dosáhli definovaný práh snížení počtu MHD za měsíc (≥ 50 %, ≥ 75 % a 100 %) v průběhu dvojitě zaslepeného léčebného období. Dopad migrény na fungování byl hodnocen pomocí položky Role Function-Restrictive dotazníku hodnotícího dopad migrény na kvalitu života (Migraine-Specific Quality of Life Questionnaire –MSQ) ve verzi 2.1 a pomocí dotazníku míry postižení migrénou (Migraine Disability Assessment, MIDAS). Dotazník MSQ hodnotí dopad migrény na pracovní a každodenní činnosti, vztahy s rodinou a přáteli, volný čas, produktivitu, koncentraci, energii a únavu. Skóre se pohybuje v rozmezí od 0 do 100; vyšší skóre znamená menší postižení - pacient se tedy cítí méně omezován ve vykonávání svých každodenních aktivit. Vyšší skóre dotazníku MIDAS znamená vyšší postižení. Výchozí skóre MIDAS odrážela závažnou míru postižení migrénou u pacientů ve studiích EVOLVE-1 a EVOLVE-2 (průměr 33,1) a velmi závažnou míru postižení populace (průměr 67,2) ve studii REGAIN.
Epizodická migréna
Studie EVOLVE-1 a EVOLVE-2 zahrnovaly 6ti měsíční dvojitě zaslepené placebem kontrolované léčebné období. Míra dokončení dvojitě zaslepeného léčebného období byla pacientů užívajících galkanezumab mezi 82,8% až 87,7 %.
Ve skupinách pacientů užívajících galkanezumab 120 mg i 240 mg byla prokázána statisticky i klinicky významná zlepšení v hodnotě průměrné změny MHD od počátku studie v porovnání s placebem (viz tabulka 2). Pacienti léčení galkanezumabem měli vyšší míru odpovědi a vyšší snížení počtu měsíčních MHD s využitím akutní úlevové medikace v porovnání s pacienty užívajícími placebo. U pacientů léčených galkanezumabem došlo k výraznějšímu zlepšení fungování (měřenému pomocí Role Function-Restrictive položky dotazníku MSQ) v porovnání s pacienty užívajícími placebo, a to již v měsíci 1. Více pacientů léčených galkanezumabem dosáhlo klinicky významných zlepšení fungování (míra odpovědi založena na Role Function-Restrictive položce dotazníku MSQ) v porovnání s pacienty užívajícími placebo. Galkanezumab byl spojen se statisticky významným snížením postižení v porovnání s placebem.
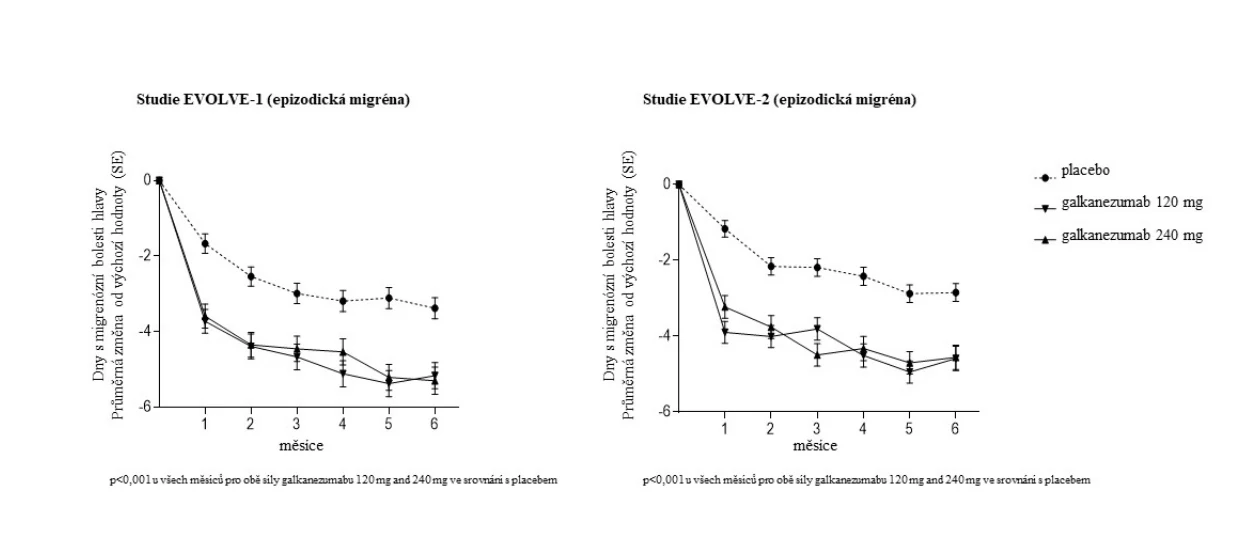
V porovnání s pacienty užívajícími placebo, měli pacienti léčení galkanezumabem 120 mg nebo 240 mg signifikantně větší průměrné poklesy oproti výchozí hodnotě v počtu MHD za měsíc v měsíci 1 i ve všech následujících měsících až do měsíce 6 (viz obrázek 1). Dále bylo v měsíci 1 u pacientů léčených galkanezumabem (úvodní dávka 240 mg) zaznamenáno významně méně MHD za týden v porovnání s pacienty užívajícími placebo, v týdnu 1 i ve všech následujících týdnech.
Obrázek 1 Snížení počtu dní s migrenózní bolestí hlavy za měsíc v průběhu času ve studiích
EVOLVE-1 a EVOLVE-2
Tabulka 2. Účinnost a výsledky hlášené pacienty
EVOLVE-1
Epizodická migréna
EVOLVE-2 Epizodická migréna
Emgality Placebo Emgality Placebo 120 mg 240 mg 120 mg 240 mg n=210 n=208 n=425 n=226 n=220 n=450 Výsledky účinnostia
MHD
Výchozí hodnota 9,21 9,14 9,08 9,07 9,06 9,19 Průměrná změna -4,73 -4,57 -2,81 -4,29 -4,18 -2,28 Rozdíl mezi léčbami -1,92 -1,76 -2,02 -1,90 CI95% (-2,48; -1,37) (-2,31; -1,20) (-2,55; -1,48) (-2,44; -1,36) Hodnota p <0,001d <0,001d <0,001d <0,001d ≥50% MHD respondéři
Procenta, % 62,3 60,9 38,6 59,3 56,5 36,0 Hodnota p <0,001d <0,001d <0,001d <0,001d ≥75% MHD respondéři Procenta, % 38,8 38,5 19,3 33,5 34,3 17,8 Hodnota p <0,001d <0,001d <0,001d <0,001d 100% MHD respondéři Procenta, % 15,6 14,6 6,2 11,5 13,8 5,7 Hodnota p <0,001d <0,001d <0,001d <0,001d MHD s užitím akutní
úlevové medikace Výchozí hodnota 7,42 7,34 7,38 7,47 7,47 7,62 Průměrná změna -3,96 -3,76 -2,15 -3,67 -3,63 -1,85 Rozdíl mezi léčbami -1,81 -1,61 -1,82 -1,78 CI95% (-2,28; -1,33) (-2,09; -1,14) (-2,29; -1,36) (-2,25; -1,31) Hodnota p <0,001d <0,001d <0,001d <0,001d Výsledky hlášené pacienty
Položka Role Function-
Restrictive MSQb n 189 184 377 213 210 396 Výchozí hodnota 51,39 48,76 52,92 52,47 51,71 51,35 Průměrná změna 32,43 32,09 24,69 28,47 27,04 19,65 Rozdíl mezi léčbami 7,74 7,40 8,82 7,39 CI95% (5,20; 10,28) (4,83; 9,97) (6,33; 11,31) (4,88; 9,90) Hodnota p <0,001d <0,001d <0,001d <0,001d Respondéři v položce Role
Function Restrictive MSQc n 189 184 377 213 210 396 Procenta, % 63,5 69,6 47,2 58,2 60,0 43,4 Hodnota p <0,001d <0,001d <0,001d <0,001d MIDAS celkové skóree n 177 170 345 202 194 374 Výchozí hodnota 32,93 36,09 31,84 30,87 32,75 34,25 Průměrná změna -21,16 -20,06 -14,87 -21,17 -20,24 -12,02 Rozdíl mezi léčbami -6,29 -5,19 -9,15 -8,22 CI95% (-9,45; -3,13) (-8,39; -1,98) (-12,61; -5,69) (-11,71; -4,72) Hodnota p <0,001d 0,002f <0,001d <0,001d n = počet pacientů; CI95% = 95% interval spolehlivosti
a Cíle účinnosti hodnocené v průběhu měsíců 1-6.
b Hodnoceno v průběhu měsíců 4-6.
c Definováno jako ti se zlepšením ≥ 25 bodů u epizodické migrény při průměru za měsíce 4-6. d Statisticky významné po úpravě pro mnohonásobná porovnávání.
e Hodnoceno v měsíci 6.
f Neupraveno pro mnohonásobná porovnávání.
Ve sloučených datech ze studií EVOLVE-1 a EVOLVE-2 u pacientů, u nichž selhala účinnost jedné či více možností profylaktické léčby z důvodu neúčinnosti, byl pozorovaný rozdíl ve snížení průměrného počtu MHD za měsíc mezi skupinami s galkanezumabem 120 mg a s placebem -2,69 dní (p < 0,001) a mezi skupinami s galkanezumabem 240 mg a s placebem -2,78 dní (p < 0,001). U pacientů, u nichž selhaly dvě a více možností profylaktické léčby, byl tento rozdíl -2,64 dní (p < 0,001) mezi skupinami 120 mg a placebo a -3,04 dní (p < 0,001) mezi skupinami 240 mg a placebo.
Chronická migréna
Studie REGAIN měla 3měsíční dvojitě zaslepené placebem kontrolované léčebné období, po kterém následovalo 9měsíční nezaslepené prodloužení studie. Přibližně 15 % pacientů pokračovalo v souběžné léčbě topiramátem nebo propanololem, povolené protokolem pro profylaktickou léčbu migrény. Míra dokončení dvojitě zaslepené léčebné fáze byla u pacientů, kteří dostávali galkanezumab, 95,3 %.
Léčbné skupiny s galkanezumabem 120 mg i 240 mg prokázaly statisticky významné a klinicky smysluplné zlepšení v průměrné změně počtu MHD od výchozí hodnoty v porovnání s placebem (viz tabulka 3). Pacienti léčení galkanezumabem měli vyšší míru odpovědi a vyšší snížení měsíčního počtu MHD s využitím akutní úlevové medikace v porovnání s pacienty užívajícími placebo. Pacienti léčení galkanezumabem měli výraznější zlepšení fungování (měřenému pomocí Role Function-Restrictive položky dotazníku MSQ) v porovnání s pacienty užívajícími placebo, počínaje již v měsíci 1. Více pacientů léčených galkanezumabem dosáhlo klinicky významných zlepšení fungování (míra odpovědi založena na Role Function-Restrictive položce dotazníku MSQ) v porovnání s pacienty užívajícími placebo. Dávka 120 mg byla spojena se statisticky významným snížením postižení v porovnání s placebem.
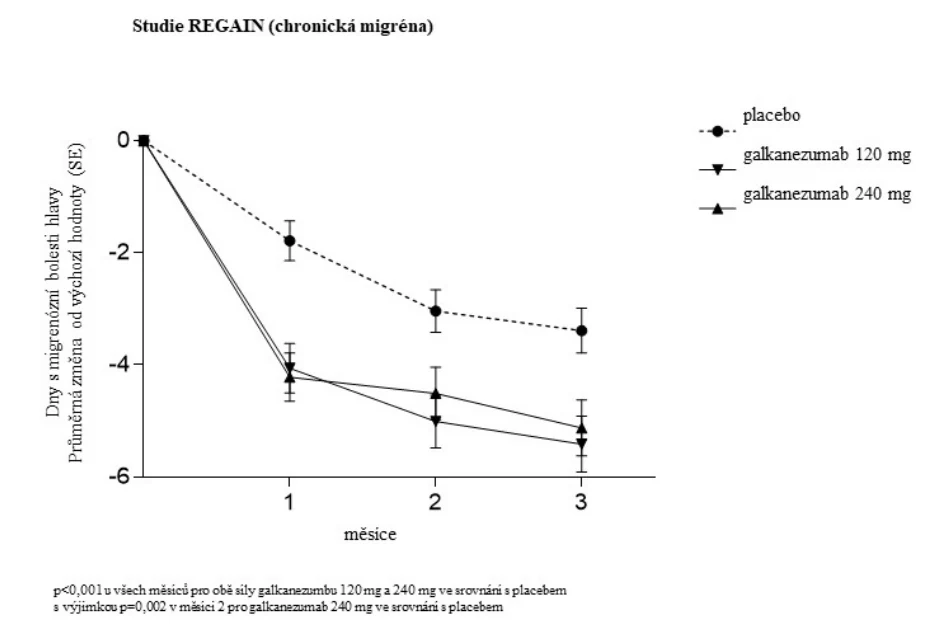
V porovnání s pacienty užívajícími placebo měli pacienti léčení galkanezumabem 120 mg nebo 240 mg v prvním měsíci i ve všech následujících měsících až do měsíce 3 významně vyšší průměrné snížení v počtu MHD za měsíc oproti výchozí hodnotě (viz Obrázek 2). Dále bylo v měsíci 1 u pacientů léčených galkanezumabem (úvodní dávka 240 mg) zaznamenáno významně méně MHD za týden v porovnání s pacienty užívajícími placebo, v týdnu 1 i ve všech následujících týdnech.
Obrázek 2 Snížení počtu dní s migrenózní bolestí hlavy za měsíc v průběhu času ve studii
REGAIN
Tabulka 3. Účinnost a výsledky hlášené pacienty
REGAIN – Chronická migréna
Emgality Placebo 120mg 240mg n=273 n=274 n=538 Výsledky účinnostia MHD Výchozí hodnota 19,36 19,17 19,55 Průměrná změna -4,83 -4,62 -2,74 Rozdíl mezi léčbami -2,09 -1,88 CI95% (-2,92; -1,26) (-2,71; -1,05) Hodnota p <0,001c <0,001c ≥50% MHD respondéři Procenta, % 27,6 27,5 15,4 Hodnota p <0,001c <0,001c ≥75% MHD respondéři Procenta, % 7,0 8,8 4,5 Hodnota p 0,031d <0,001c 100% MHD respondéři Procenta, % 0,7 1,3 0,5 Hodnota p >0,05d >0,05d MHD s užitím akutní úlevové
medikace Výchozí hodnota 15,12 14,49 15,51 Průměrná změna -4,74 -4,25 -2,23 Rozdíl mezi léčbami -2,51 -2,01 CI95% (-3,27; -1,76) (-2,77; -1,26) Hodnota p <0,001d <0,001 c Výsledky hlášené pacientyb Položka Role Function-Restrictive
MSQ n 252 253 494 Výchozí hodnota 39,29 38,93 38,37 Průměrná změna 21,81 23,05 16,76 Rozdíl mezi léčbami 5,06 6,29 CI95% (2,12; 7,99) (3,03; 9,55) Hodnota p <0,001d <0,001c Respondéři v položce Role Function
Restrictive MSQ n 252 253 494 Procenta, % 64,3 64,8 54,1 Hodnota p 0,003e 0,002e MIDAS celkové skóre n 254 258 504 Výchozí hodnota 62,46 69,17 68,66 Průměrná změna -20,27 -17,02 -11,53 Rozdíl mezi léčbami -8,74 -5,49 CI95% (-16,39; -1,08) (-13,10; 2,12) Hodnota p 0,025e >0,05e n = počet pacientů; CI95% = 95% interval spolehlivosti.
a Cíle účinnosti hodnocené v průběhu měsíců 1-3.
b Výsledky hlášené pacienty byly hodnoceny v měsíci 3. Respondéři v role function restrictive domain MSQ byli definováni jako ti se zlepšením ≥ 17,14 bodů u chronické migrény v měsíci 3.
c Statisticky významné po úpravě pro mnohonásobná porovnávání.
d Statisticky nevýznamné po úpravě pro mnohonásobná porovnávání.
e Neupraveno pro mnohonásobná porovnávání.
U pacientů u nichž selhala účinnost jedné či více profylaktických terapií, byl pozorovaný rozdíl ve snížení průměrného počtu MHD za měsíc mezi skupinami s galkanezumabem 120 mg a s placebem -3,54 dní (p < 0,001) a mezi skupinami s galkanezumabem 240 mg a s placebem -1,37 dní (p < 0,05). U pacientů, u nichž selhaly dvě a více profylaktické léčby, byl tento rozdíl -4,48 dní (p < 0,001) mezi skupinami 120 mg a placebo a -1,86 dní (p < 0,01) mezi skupinami 240 mg a placebo.
Při vstupu do studie nadužívalo šedesát čtyři procent pacientů akutní úlevovou léčbu bolesti hlavy. U těchto pacientů byl rozdíl ve snížení počtu MHD mezi skupinami galkanezumab 120 mg a placebo a mezi skupinami 240 mg a placebo -2,53 dní (p < 0,001), respektive -2,26 dní (p < 0,001).
Dlouhodobá účinnost
Účinnost po dobu až 1 roku byla udržena v otevřené studii s pacienty s epizodickou nebo chronickou migrénou (s průměrnou výchozí hodnotou 10,6 MHD za měsíc), kteří dostávali galkanezumab 120 mg/měsíc (s úvodní dávkou 240 mg v prvním měsíci) nebo galkanezumab 240 mg/měsíc. Léčebné období dokončilo 77,8 % pacientů. Celkové průměrné snížení počtu MHD za měsíc oproti výchozí hodnotě, zprůměrované za léčebné období, bylo 5,6 dní pro dávku 120 mg a 6,5 dní pro dávku 240 mg. Více než 72 % pacientů, kteří dokončili studii, udávalo ve 12. měsíci 50% snížení počtu MHD. Ve sloučených datech ze studií EVOLVE-1 a EVOLVE-2 si více než 19 % pacientů léčených galkanezumabem udrželo od měsíce 1 do měsíce 6 ≥ 50% odpověď v porovnání s 8 % pacientů užívajících placebo (p < 0,001).
Studie fáze 3 u populace, u které došlo k selhání 2 až 4 kategorií předchozí medikace k profylaxi migrény
Studie CONQUER u pacientů s epizodickou nebo chronickou migrénou, u kterých v posledních 10ti letech selhala léčba 2 až 4 kategorií profylaktické medikace, podpořila hlavní zjištění předchozích studií účinnosti u migrény, tj. že léčba galkanezumabem vedla k průměrnému snížení počtu dní s migrenózní bolestí hlavy za měsíc (4,1 dne ve srovnání s 1,0 dne ve skupině s placebem; p<0,0001). Průměrné snížení počtu dní s migrenózní bolestí hlavy za měsíc bylo pozorováno také u subpopulace s epizodickou migrénou (2,9 dne u galkanezumabu ve srovnání s 0,3 dne u placeba; p<0,0001) a s chronickou migrénou (5,9 dne u galkanezumabu ve srovnání s 2,2 dne u placeba; p<0,0001).
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s galkanezumabem u jedné či více podskupin pediatrické populace v rámci profylaxe migrenózní bolesti hlavy (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Na základě populační farmakokinetické (FK) analýzy byla po úvodní dávce 240 mg maximální sérová koncentrace (Cmax) galkanezumabu přibližně 30 μg/ml (27% variační koeficient (CV)) a čas do dosažení Cmax byl 5 dní po podání dávky.
Podáváním měsíčních dávek 120 mg nebo 240 mg bylo dosaženo ustálené (steady-state) koncentrace Cmax (Cmax, ss) přibližně 28 μg/ml (35% CV), respektive 54 μg/ml (31% CV). Koncentrace galkanezumabu Cmax, ss je při měsíčních dávkách 120 mg dosaženo po úvodní dávce 240mg.
Místo vpichu injekce (břicho, stehno, pozadí a paže) neovlivňovalo významně absorpci galkanezumabu.
Distribuce
Na základě populační FK analýzy byl zdánlivý distribuční objem galkanezumabu 7,3 l.
Biotransformace
Vzhledem k tomu, že je galkanezumab humanizovaná monoklonální protilátka IgG4, předpokládá se, že je v katabolických drahách degradován na malé peptidy a aminokyseliny, stejně jako endogenní IgG.
Eliminace
Na základě populační FK analýzy byla zdánlivá clearance galkanezumabu přibližně 0,008 l/hodinu a poločas galkanezumabu byl 27 dní.
Linearita/nelinearita
Expozice galkanezumabu stoupá úměrně s dávkou.
Na základě populační FK analýzy, která zahrnula dávky v rozmezí od 5 mg do 300 mg, byly míra absorpce, zdánlivá clearance a zdánlivý distribuční objem nezávislé na dávce.
Věk, pohlaví, váha, rasa, etnická příslušnost
Není třeba úprava dávky z důvodu věku (18 až 65 let), pohlaví, hmotnosti, rasy nebo etnické příslušnosti, protože u těchto faktorů nebyl pozorován klinicky významný vliv na zdánlivou clearance nebo zdánlivý distribuční objem galkanezumabu.
Porucha funkce ledvin nebo jater
Nebyly provedeny specifické klinické farmakologické studie hodnotící vliv poruchy funkce ledvin nebo jater na FK galkanezumabu. Eliminace monoklonálních protilátek IgG ledvinami je nízká. Monoklonální protilátky IgG jsou převážně eliminovány v rámci intracelulárního katabolismu a nepředpokládá se, že by porucha funkce jater měla na clearance galkanezumabu vliv. Na základě populační FK analýzy neovlivňovala koncentrace bilirubinu nebo clearance kreatininu podle Cockrofta a Gaulta (rozmezí: 24 až 308 ml/min) významně zdánlivou clearance galkanezumabu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po opakovaném podání u potkanů a makaků jávských a na základě farmakologických studií bezpečnosti u makaků jávských neodhalily žádné konkrétní riziko pro člověka při expozicích přibližně 10-až 80krát vyšších, než je klinická expozice u pacientů užívajících dávku 240 mg.
Neklinické studie hodnocení kancerogenního nebo mutagenního potenciálu galkanezumabu nebyly provedeny. Na základě údajů získaných z farmakologických a chronických toxikologických studií galkanezumabu a rešerše pramenů týkajících se CGRP není žádný důkaz naznačující, že by chronická léčba galkanezumabem zvyšovala riziko kancerogeneze.
U myší, kterým byl podáván galkanezumab (expozice přibližně 4- až 20krát vyšší než expozice u člověka při dávce 240 mg), nebyl pozorován žádný vliv na parametry fertility, mezi které patří estrální cyklus, analýza spermatu, páření a reprodukční výkon. Ve studii fertility u samců, byla vyznamě snížena hmotnost pravého varlete při expozicích do 4 násobku expozice u člověka při dávce 240 mg.
Ve studii embryofetální toxicity u vývoje potkanů byl v gestačním dni 20 při expozici přibližně 20krát vyšší než je expozice u člověka při dávce 240 mg, pozorován nárůst počtu plodů a vrhů s krátkými žebry a snížení průměrného počtu osifikovaných kaudálních obratlů. Tato zjištění byla pozorována při absenci toxicity u matky a byla považována za související s galkanezumabem avšak nikoliv za nepříznivé.
Ve studii toxicity na embryofetální vývoj králíků byla v gestačním dni 29 zjištěna anomálie lebky u jednoho samčího plodu od matky které byl podáván galkanezumab při expozici přibližně 33krát vyšší, než je expozice u člověka při dávce 240 mg.
V juvenilní toxikologické studii, ve které byl potkanům podáván galkanezumab dvakrát týdně od
- 21. dne po narození do 90. dne po narození, zahrnovaly systémové účinky pouze reverzibilní, minimální a ne nepříznivé snížení celkového obsahu minerálů v kostech a snížení kostní minerální denzity při expozici přibližně 50krát vyšší než expozice u člověka při dávce 240 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Histidin
Monohydrát histidin-hydrochloridu
Polysorbát 80
Chlorid sodný
Voda pro injekci
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC).
Chraňte před mrazem.
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Přípravek Emgality je možné uchovávat mimo chladničku až po dobu 7 dní při teplotách do 30 °C. Pokud jsou tyto podmínky překročeny, předplněné pero se musí zlikvidovat.
6.5 Druh obalu a obsah balení
Skleněná injekční stříkačka z bezbarvého skla třídy I. Injekční stříkačka je uzavřena v jednorázovém peru obsahujícím jednu dávku. Balení obsahuje 1, 2 nebo 3 předplněná pera. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití
Je nutné postupovat podle návodu k použití pera, který je součástí příbalové informace. Předplněné pero je určeno pouze k použití celého obsahu najednou.
Předplněné pero je před podáním nutné prohlédnout. Je-li roztok zkalený, zabarvený nebo obsahuje částice, nebo jeví-li se jakákoli součást zařízení poškozená, přípravek Emgality nesmí být použit.
Neprotřepávejte.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/18/1330/001
EU/1/18/1330/002
EU/1/18/1330/005
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 14. listopadu 2018
Datum posledního prodloužení registrace: 1. září 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Emgality 120 mg injekční roztok v předplněné injekční stříkačce
1. NÁZEV PŘÍPRAVKU
Emgality 120 mg injekční roztok v předplněné injekční stříkačce
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna předplněná injekční stříkačka obsahuje 120 mg galkanezumabu v 1 ml.
Galkanezumab je rekombinantní humanizovaná monoklonální protilátka produkovaná v buňkách ovarií křečíka čínského (Chinese Hamster Ovary cells).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Roztok je čirý a bezbarvý až slabě nažloutlý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Emgality je indikován k profylaxi migrény u dospělých, kteří trpí migrénou nejméně 4 dny v měsíci.
4.2 Dávkování a způsob podání
Léčba má být zahájena lékařem, který má s diagnózou a léčbou migrény zkušenosti.
Dávkování
Doporučená dávka je 120 mg galkanezumabu podaná subkutánně jednou za měsíc, s první úvodní dávkou 240 mg.
Pacienti mají být instruováni, aby si podali vynechanou dávku co nejdříve a aby poté pokračovali v měsíčním podávání.
Přínos léčby má být zhodnocen po 3 měsících od zahájení léčby. Jakékoli rozhodnutí o pokračování léčby se má provádět individuálně. Poté se doporučuje pravidelně zhodnocovat, zda je potřeba v léčbě pokračovat.
Starší pacienti (≥ 65 let)
Existují pouze omezené informace vztahující se k pacientům ve věku ≥ 65 let. Není třeba upravovat dávku, neboť farmakokinetika galkanezumabu není ovlivněna věkem.
Porucha funkce ledvin / porucha funkce jater
U pacientů s mírnou až středně závažnou poruchou funkce ledvin či poruchou jater není třeba úprava dávky (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost galkanezumabu u dětí ve věku od 6 do 18 let nebyla dosud stanovena. Nejsou dostupné žádné údaje.
U dětí mladších 6 let není žádné relevantní použití galkanezumabu k prevenci migrény.
Způsob podání
Subkutánní podání.
Pacient si může galkanezumab podávat injekčně sám dle návodu k použití. Galkanezumab se podává subkutánně do oblasti břicha, stehen, zadní strany paže nebo do gluteální oblasti. Pokud to lékař uzná za vhodné, pacienti si po nácviku mohou injekce galkanezumabu podávat sami. Podrobné pokyny k podávání jsou uvedeny v příbalové informaci.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby byla zlepšena sledovatelnost biologických léčivých přípravků, má být o názvu a šarži podávaného přípravku veden jednoznačný záznam.
Kardiovaskulární riziko
Do klinických studií nebyli zařazeni pacienti s některými významnými kardiovaskulárními onemocněními (viz bod 5.1). Pro tyto pacienty nejsou k dispozici údaje vztahující se k bezpečnosti.
Závažná hypersenzitivita
Byly hlášeny závažné hypersenzitivní reakce zahrnující případy anafylaxe, angioedému a kopřivky (viz bod 4.8). Mohou se vyskytnout závažné hypersenzitivní reakce do 1 dne po podání galkanezumabu, byly však hlášeny případy se zpožděným nástupem (v rozmezí od více než 1 dne do 4 týdnů po podání). V některých případech měly hypersenzitivní reakce prodlouženou délku trvání. Objeví-li se závažná hypersenzitivní reakce, podávání galkanezumabu musí být neprodleně ukončeno a je třeba zahájit odpovídající léčbu (viz bod 4.3). Pacienti mají být o možnosti opožděného nástupu hypersenzitivní reakce informováni a mají být poučeni, aby kontaktovali svého lékaře.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku ve 120mg dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Lékové interakce nebyly ve studiích hodnoceny. Na základě charakteristik galkanezumabu se nepředpokládají žádné farmakokinetické lékové interakce.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání galkanezumabu těhotným ženám jsou omezené. Ve studiích na zvířatech nebyly ve vztahu k reprodukční toxicitě zjištěny přímé či nepřímé škodlivé účinky (viz bod 5.3). O lidském imunoglobulinu (IgG) je známo, že prochází placentární bariérou. Z preventivních důvodů je vhodné se podávání galkanezumabu v těhotenství vyhnout.
Kojení
Není známo, zda se galkanezumab vylučuje do lidského mateřského mléka. Je známo, že se lidský IgG vylučuje do mateřského mléka v průběhu prvních dní po porodu, brzy poté jeho koncentrace klesají. Nelze tedy v průběhu tohoto krátkého období vyloučit riziko pro kojené děti. Poté je možné podávání galkanezumabu v průběhu kojení zvážit pouze v případě, že je to klinicky nutné.
Fertilita
Vliv galkanezumabu na plodnost lidí nebyl hodnocen. Studie fertility na zvířatech nenaznačují škodlivé účinky na fertilitu samců a samic (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Galkanezumab může mít mírný vliv na schopnost řídit nebo obsluhovat stroje. Po podání galkanezumabu se mohou vyskytnout závratě (viz bod 4.8).
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
V klinických studiích profylaxe migrény, podporujících počáteční registraci galkanezumabu, bylo galkanezumabu vystaveno více než 2 500 pacientů. V průběhu dvojitě zaslepeného období placebem kontrolovaných studií fáze 3 bylo galkanezumabu vystaveno více než 1 400 pacientů. Celkem 279 pacientů bylo vystaveno po dobu 12 měsíců.
Hlášenými nežádoucími účinky pro dávku 120 mg a 240 mg v klinických studiich migrény, byla bolest v místě vpichu injekce (10,1 %/11,6 %), reakce v místě vpichu injekce (9,9 %/14,5 %), závrať (0,7 %/1,2 %), zácpa (1,0 %/1,5 %), pruritus (0,7 %/1,2 %) a kopřivka (0,3 %/0,1 %). Většina reakcí byla mírné nebo střední závažnosti. Užívání léku z důvodu nežádoucích účinků ukončilo méně než 2,5 % pacientů v těchto studiích.
Tabulkový přehled nežádoucích účinků
Tabulka 1. Přehled nežádoucích účinků v klinických studiích a postmarketingových hlášeních Odhad četnosti: Velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000).
Třída orgánových systémů | Velmi časté | Časté | Méně časté | Vzácné |
| Poruchy imunitního systému | Anafylaxe Angioedém | |||
| Poruchy ucha a labyrintu | Závrať | |||
| Gastrointestinální poruchy | Zácpa | |||
| Poruchy kůže a podkožní tkáně | Pruritus Vyrážka | Kopřivka | ||
| Celkové poruchy a reakce v místě aplikace | Bolest v místě vpichu Reakce v místě vpichua |
a Nejčastěji hlášenými termíny (≥ 1 %) byly: Reakce v místě vpichu injekce, erytém v místě vpichu injekce, pruritus v místě vpichu injekce, podlitina v místě vpichu injekce, otok v místě vpichu injekce.
Popis vybraných nežádoucích účinků
Bolest nebo reakce v místě vpichu injekce
Většina reakcí spojených s místem vpichu injekce byla mírné až středně závažné povahy. Méně než 0,5 % pacientů vystavených galkanezumabu ukončilo léčbu z důvodu reakce v místě vpichu injekce v průběhu studií fáze 3. Většina reakcí v místě vpichu injekce byla hlášena během 1 dne a v průměru odezněla během 5 dní. U 86 % pacientů, kteří hlásili bolest v místě vpichu injekce, došlo k reakci během 1 hodiny po podání injekce a reakce odezněla v průměru během 1 dne. U jednoho procenta pacientů, kteří byli v průběhu studií fáze 3 galkanezumabu vystaveni, se objevila silná bolest v místě vpichu injekce.
Kopřivka
Ačkoli je výskyt kopřivky méně častý, byly v klinických studiích galkanezumabu hlášeny její závažné případy.
Imunogenita
V klinických studiích byla incidence rozvoje protilátek proti léčivé látce v dvojitě zaslepeném léčebném období u pacientů užívajících galkanezumab jednou měsíčně 4,8 % (všechny s výjimkou jedné vykazovaly in vitro neutralizační aktivitu). Po 12 měsících léčby se protilátky proti léčivé látce objevily až u 12,5 % pacientů léčených galkanezumabem. Ve většině případů byly jejich titry nízké a vykazovaly neutralizační aktivitu in vitro. Přítomnost protilátek proti léčivé látce však farmakokinetiku, účinnost nebo bezpečnost galkanezumabu neovlivňovala.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Lidským subjektům byly subkutánně podávány dávky až do 600 mg, aniž by byla pozorována toxicita omezující dávku. V případě předávkování se doporučuje u pacientů sledovat známky či příznaky nežádoucích účinků a neprodleně zahájit odpovídající symptomatickou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: analgetika, antagonisté CGRP (calcitonin gene-related peptide), ATC kód: N02CD02
Mechanismus účinku
Galkanezumab je humanizovaná monoklonální protilátka typu IgG4 která se váže na calcitonin gene-related peptide (CGRP), a tím zabraňuje jeho biologické aktivitě. Zvýšené hladiny CGRP v krvi byly spojeny s ataky migrény. Galkanezumab se váže na CGRP s vysokou afinitou (KD = 31 pM) a vysokou specificitou (> 10 000krát vyšší než podobné peptidy adrenomedullin, amylin, kalcitonin a intermedin).
Klinická účinnost a bezpečnost
Účinnost a bezpečnost galkanezumabu byla u dospělých pacientů (n = 2 886) hodnocena ve 3 randomizovaných, dvojitě zaslepených a placebem kontrolovaných studiích fáze 3. Do 2 studií epizodické migrény (EVOLVE-1 a EVOLVE-2) byli zařazeni pacienti, kteří splnili kritéria Mezinárodní klasifikace bolestí hlavy (International Classification of Headache Disorders, ICHD) pro diagnózu migrény s aurou nebo bez aury a u nichž se migréna objevila 4–14 dní v měsíci. Do studie chronické migrény (REGAIN) byli zařazeni pacienti, kteří splnili ICHD kritéria chronické migrény, s ≥ 15 dny bolestí hlavy za měsíc, z nichž v alespoň 8 dnech měly tyto bolesti znaky migrény. Z klinických hodnocení galkanezumabu byli vyloučeni pacienti s nedávnými akutními kardiovaskulárními příhodami (jako je infarkt myokardu, nestabilní angina pectoris, bypass koronárních tepen, cévní mozková příhoda, hluboká žilní trombóza) a/nebo ti, kteří měli závažné kardiovaskulární riziko. Dále byli vyloučeni pacienti starší 65 let.
Pacienti dostávali placebo, galkanezumab 120 mg/měsíc (s úvodní dávkou 240 mg v prvním měsíci) nebo galkanezumab 240 mg/měsíc a bylo jim povoleno užívat akutní úlevovou medikaci k léčbě migrény. Ve všech 3 studiích byla většina pacientů ženského pohlaví (> 83 %) s průměrným věkem 41 let a s průměrnou délkou anamnézy migrén 20 až 21 let. U přibližně jedné třetiny pacientů napříč studiemi došlo k předchozímu selhání alespoň 1 profylaktické léčby migrény z důvodu neúčinnosti a u přibližně 16 % pacientů napříč studiemi došlo k předchozímu selhání alespoň 2 profylaktických terapií migrény z důvodu neúčinnosti.
Ve všech 3 studiích byla primární mírou účinnosti celková průměrná změna v počtu dní s migrenózní bolestí hlavy za měsíc (migraine headache days, MHD) od výchozí hodnoty. Míra odpovědi je průměrné procento pacientů, kteří dosáhli definovaný práh snížení počtu MHD za měsíc (≥ 50 %, ≥ 75 % a 100 %) v průběhu dvojitě zaslepeného léčebného období. Dopad migrény na fungování byl hodnocen pomocí položky Role Function-Restrictive dotazníku hodnotícího dopad migrény na kvalitu života (Migraine-Specific Quality of Life Questionnaire –MSQ) ve verzi 2.1 a pomocí dotazníku míry postižení migrénou (Migraine Disability Assessment, MIDAS). Dotazník MSQ hodnotí dopad migrény na pracovní a každodenní činnosti, vztahy s rodinou a přáteli, volný čas, produktivitu, koncentraci, energii a únavu. Skóre se pohybuje v rozmezí od 0 do 100; vyšší skóre znamená menší postižení - pacient se tedy cítí méně omezován ve vykonávání svých každodenních aktivit. Vyšší skóre dotazníku MIDAS znamená vyšší postižení. Výchozí skóre MIDAS odrážela závažnou míru postižení migrénou u pacientů ve studiích EVOLVE-1 a EVOLVE-2 (průměr 33,1) a velmi závažnou míru postižení populace (průměr 67,2) ve studii REGAIN.
Epizodická migréna
Studie EVOLVE-1 a EVOLVE-2 zahrnovaly 6ti měsíční dvojitě zaslepené placebem kontrolované léčebné období. Míra dokončení dvojitě zaslepeného léčebného období byla pacientů užívajících galkanezumab mezi 82,8% až 87,7 %.
Ve skupinách pacientů užívajících galkanezumab 120 mg i 240 mg byla prokázána statisticky i klinicky významná zlepšení v hodnotě průměrné změny MHD od počátku studie v porovnání s placebem (viz tabulka 2). Pacienti léčení galkanezumabem měli vyšší míru odpovědi a vyšší snížení počtu měsíčních MHD s využitím akutní úlevové medikace v porovnání s pacienty užívajícími placebo. U pacientů léčených galkanezumabem došlo k výraznějšímu zlepšení fungování (měřenému pomocí Role Function-Restrictive položky dotazníku MSQ) v porovnání s pacienty užívajícími placebo, a to již v měsíci 1. Více pacientů léčených galkanezumabem dosáhlo klinicky významných zlepšení fungování (míra odpovědi založena na Role Function-Restrictive položce dotazníku MSQ) v porovnání s pacienty užívajícími placebo. Galkanezumab byl spojen se statisticky významným snížením postižení v porovnání s placebem.
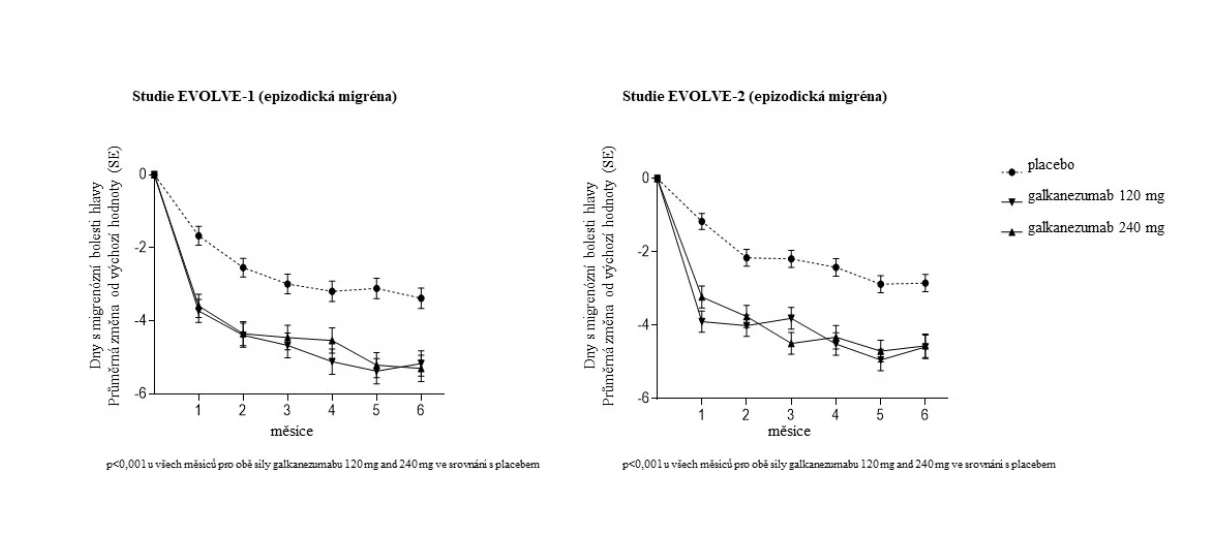
V porovnání s pacienty užívajícími placebo, měli pacienti léčení galkanezumabem 120 mg nebo 240 mg signifikantně větší průměrné poklesy oproti výchozí hodnotě v počtu MHD za měsíc v měsíci 1 i ve všech následujících měsících až do měsíce 6 (viz obrázek 1). Dále bylo v měsíci 1 u pacientů léčených galkanezumabem (úvodní dávka 240 mg) zaznamenáno významně méně MHD za týden v porovnání s pacienty užívajícími placebo, v týdnu 1 i ve všech následujících týdnech.
Obrázek 1 Snížení počtu dní s migrenózní bolestí hlavy za měsíc v průběhu času ve studiích
EVOLVE-1 a EVOLVE-2
Tabulka 2. Účinnost a výsledky hlášené pacienty
EVOLVE-1
Epizodická migréna
EVOLVE-2 Epizodická migréna
Emgality Placebo Emgality Placebo 120 mg 240 mg 120 mg 240 mg n=210 n=208 n=425 n=226 n=220 n=450 Výsledky účinnostia
MHD
Výchozí hodnota 9,21 9,14 9,08 9,07 9,06 9,19 Průměrná změna -4,73 -4,57 -2,81 -4,29 -4,18 -2,28 Rozdíl mezi léčbami -1,92 -1,76 -2,02 -1,90 CI95% (-2,48; -1,37) (-2,31; -1,20) (-2,55; -1,48) (-2,44; -1,36) Hodnota p <0,001d <0,001d <0,001d <0,001d ≥50% MHD respondéři
Procenta, % 62,3 60,9 38,6 59,3 56,5 36,0 Hodnota p <0,001d <0,001d <0,001d <0,001d ≥75% MHD respondéři Procenta, % 38,8 38,5 19,3 33,5 34,3 17,8 Hodnota p <0,001d <0,001d <0,001d <0,001d 100% MHD respondéři Procenta, % 15,6 14,6 6,2 11,5 13,8 5,7 Hodnota p <0,001d <0,001d <0,001d <0,001d MHD s užitím akutní
úlevové medikace Výchozí hodnota 7,42 7,34 7,38 7,47 7,47 7,62 Průměrná změna -3,96 -3,76 -2,15 -3,67 -3,63 -1,85 Rozdíl mezi léčbami -1,81 -1,61 -1,82 -1,78 CI95% (-2,28; -1,33) (-2,09; -1,14) (-2,29; -1,36) (-2,25; -1,31) Hodnota p <0,001d <0,001d <0,001d <0,001d Výsledky hlášené pacienty
Položka Role Function-
Restrictive MSQb n 189 184 377 213 210 396 Výchozí hodnota 51,39 48,76 52,92 52,47 51,71 51,35 Průměrná změna 32,43 32,09 24,69 28,47 27,04 19,65 Rozdíl mezi léčbami 7,74 7,40 8,82 7,39 CI95% (5,20; 10,28) (4,83; 9,97) (6,33; 11,31) (4,88; 9,90) Hodnota p <0,001d <0,001d <0,001d <0,001d Respondéři v položce Role
Function Restrictive MSQc n 189 184 377 213 210 396 Procenta, % 63,5 69,6 47,2 58,2 60,0 43,4 Hodnota p <0,001d <0,001d <0,001d <0,001d MIDAS celkové skóree n 177 170 345 202 194 374 Výchozí hodnota 32,93 36,09 31,84 30,87 32,75 34,25 Průměrná změna -21,16 -20,06 -14,87 -21,17 -20,24 -12,02 Rozdíl mezi léčbami -6,29 -5,19 -9,15 -8,22 CI95% (-9,45; -3,13) (-8,39; -1,98) (-12,61; -5,69) (-11,71; -4,72) Hodnota p <0,001d 0,002f <0,001d <0,001d n = počet pacientů; CI95% = 95% interval spolehlivosti
a Cíle účinnosti hodnocené v průběhu měsíců 1-6.
b Hodnoceno v průběhu měsíců 4-6.
c Definováno jako ti se zlepšením ≥ 25 bodů u epizodické migrény při průměru za měsíce 4-6. d Statisticky významné po úpravě pro mnohonásobná porovnávání.
e Hodnoceno v měsíci 6.
f Neupraveno pro mnohonásobná porovnávání.
Ve sloučených datech ze studií EVOLVE-1 a EVOLVE-2 u pacientů, u nichž selhala účinnost jedné či více možností profylaktické léčby z důvodu neúčinnosti, byl pozorovaný rozdíl ve snížení průměrného počtu MHD za měsíc mezi skupinami s galkanezumabem 120 mg a s placebem -2,69 dní (p < 0,001) a mezi skupinami s galkanezumabem 240 mg a s placebem -2,78 dní (p < 0,001). U pacientů, u nichž selhaly dvě a více možností profylaktické léčby, byl tento rozdíl -2,64 dní (p < 0,001) mezi skupinami 120 mg a placebo a -3,04 dní (p < 0,001) mezi skupinami 240 mg a placebo.
Chronická migréna
Studie REGAIN měla 3měsíční dvojitě zaslepené placebem kontrolované léčebné období, po kterém následovalo 9měsíční nezaslepené prodloužení studie. Přibližně 15 % pacientů pokračovalo v souběžné léčbě topiramátem nebo propanololem, povolené protokolem pro profylaktickou léčbu migrény. Míra dokončení dvojitě zaslepené léčebné fáze byla u pacientů, kteří dostávali galkanezumab, 95,3 %.
Léčbné skupiny s galkanezumabem 120 mg i 240 mg prokázaly statisticky významné a klinicky smysluplné zlepšení v průměrné změně počtu MHD od výchozí hodnoty v porovnání s placebem (viz tabulka 3). Pacienti léčení galkanezumabem měli vyšší míru odpovědi a vyšší snížení měsíčního počtu MHD s využitím akutní úlevové medikace v porovnání s pacienty užívajícími placebo. Pacienti léčení galkanezumabem měli výraznější zlepšení fungování (měřenému pomocí Role Function-Restrictive položky dotazníku MSQ) v porovnání s pacienty užívajícími placebo, počínaje již v měsíci 1. Více pacientů léčených galkanezumabem dosáhlo klinicky významných zlepšení fungování (míra odpovědi založena na Role Function-Restrictive položce dotazníku MSQ) v porovnání s pacienty užívajícími placebo. Dávka 120 mg byla spojena se statisticky významným snížením postižení v porovnání s placebem.
V porovnání s pacienty užívajícími placebo měli pacienti léčení galkanezumabem 120 mg nebo 240 mg v prvním měsíci i ve všech následujících měsících až do měsíce 3 významně vyšší průměrné snížení v počtu MHD za měsíc oproti výchozí hodnotě (viz Obrázek 2). Dále bylo v měsíci 1 u pacientů léčených galkanezumabem (úvodní dávka 240 mg) zaznamenáno významně méně MHD za týden v porovnání s pacienty užívajícími placebo, v týdnu 1 i ve všech následujících týdnech.
Obrázek 2 Snížení počtu dní s migrenózní bolestí hlavy za měsíc v průběhu času ve studii
REGAIN
Tabulka 3. Účinnost a výsledky hlášené pacienty
REGAIN – Chronická migréna
Emgality Placebo 120mg 240mg n=273 n=274 n=538 Výsledky účinnostia MHD Výchozí hodnota 19,36 19,17 19,55 Průměrná změna -4,83 -4,62 -2,74 Rozdíl mezi léčbami -2,09 -1,88 CI95% (-2,92; -1,26) (-2,71; -1,05) Hodnota p <0,001c <0,001c ≥50% MHD respondéři Procenta, % 27,6 27,5 15,4 Hodnota p <0,001c <0,001c ≥75% MHD respondéři Procenta, % 7,0 8,8 4,5 Hodnota p 0,031d <0,001c 100% MHD respondéři Procenta, % 0,7 1,3 0,5 Hodnota p >0,05d >0,05d MHD s užitím akutní úlevové
medikace Výchozí hodnota 15,12 14,49 15,51 Průměrná změna -4,74 -4,25 -2,23 Rozdíl mezi léčbami -2,51 -2,01 CI95% (-3,27; -1,76) (-2,77; -1,26) Hodnota p <0,001d <0,001 c Výsledky hlášené pacientyb Položka Role Function-Restrictive
MSQ n 252 253 494 Výchozí hodnota 39,29 38,93 38,37 Průměrná změna 21,81 23,05 16,76 Rozdíl mezi léčbami 5,06 6,29 CI95% (2,12; 7,99) (3,03; 9,55) Hodnota p <0,001d <0,001c Respondéři v položce Role Function
Restrictive MSQ n 252 253 494 Procenta, % 64,3 64,8 54,1 Hodnota p 0,003e 0,002e MIDAS celkové skóre n 254 258 504 Výchozí hodnota 62,46 69,17 68,66 Průměrná změna -20,27 -17,02 -11,53 Rozdíl mezi léčbami -8,74 -5,49 CI95% (-16,39; -1,08) (-13,10; 2,12) Hodnota p 0,025e >0,05e n = počet pacientů; CI95% = 95% interval spolehlivosti.
a Cíle účinnosti hodnocené v průběhu měsíců 1-3.
b Výsledky hlášené pacienty byly hodnoceny v měsíci 3. Respondéři v role function restrictive domain MSQ byli definováni jako ti se zlepšením ≥ 17,14 bodů u chronické migrény v měsíci 3.
c Statisticky významné po úpravě pro mnohonásobná porovnávání.
d Statisticky nevýznamné po úpravě pro mnohonásobná porovnávání.
e Neupraveno pro mnohonásobná porovnávání.
U pacientů u nichž selhala účinnost jedné či více profylaktických terapií, byl pozorovaný rozdíl ve snížení průměrného počtu MHD za měsíc mezi skupinami s galkanezumabem 120 mg a s placebem -3,54 dní (p < 0,001) a mezi skupinami s galkanezumabem 240 mg a s placebem -1,37 dní (p < 0,05). U pacientů, u nichž selhaly dvě a více profylaktické léčby, byl tento rozdíl -4,48 dní (p < 0,001) mezi skupinami 120 mg a placebo a -1,86 dní (p < 0,01) mezi skupinami 240 mg a placebo.
Při vstupu do studie nadužívalo šedesát čtyři procent pacientů akutní úlevovou léčbu bolesti hlavy. U těchto pacientů byl rozdíl ve snížení počtu MHD mezi skupinami galkanezumab 120 mg a placebo a mezi skupinami 240 mg a placebo -2,53 dní (p < 0,001), respektive -2,26 dní (p < 0,001).
Dlouhodobá účinnost
Účinnost po dobu až 1 roku byla udržena v otevřené studii s pacienty s epizodickou nebo chronickou migrénou (s průměrnou výchozí hodnotou 10,6 MHD za měsíc), kteří dostávali galkanezumab 120 mg/měsíc (s úvodní dávkou 240 mg v prvním měsíci) nebo galkanezumab 240 mg/měsíc. Léčebné období dokončilo 77,8 % pacientů. Celkové průměrné snížení počtu MHD za měsíc oproti výchozí hodnotě, zprůměrované za léčebné období, bylo 5,6 dní pro dávku 120 mg a 6,5 dní pro dávku 240 mg. Více než 72 % pacientů, kteří dokončili studii, udávalo ve 12. měsíci 50% snížení počtu MHD. Ve sloučených datech ze studií EVOLVE-1 a EVOLVE-2 si více než 19 % pacientů léčených galkanezumabem udrželo od měsíce 1 do měsíce 6 ≥ 50% odpověď v porovnání s 8 % pacientů užívajících placebo (p < 0,001).
Studie fáze 3 u populace, u které došlo k selhání 2 až 4 kategorií předchozí medikace k profylaxi migrény
Studie CONQUER u pacientů s epizodickou nebo chronickou migrénou, u kterých v posledních 10ti letech selhala léčba 2 až 4 kategorií profylaktické medikace, podpořila hlavní zjištění předchozích studií účinnosti u migrény, tj. že léčba galkanezumabem vedla k průměrnému snížení počtu dní s migrenózní bolestí hlavy za měsíc (4,1 dne ve srovnání s 1,0 dne ve skupině s placebem; p<0,0001). Průměrné snížení počtu dní s migrenózní bolestí hlavy za měsíc bylo pozorováno také u subpopulace s epizodickou migrénou (2,9 dne u galkanezumabu ve srovnání s 0,3 dne u placeba; p<0,0001) a s chronickou migrénou (5,9 dne u galkanezumabu ve srovnání s 2,2 dne u placeba; p<0,0001).
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s galkanezumabem u jedné či více podskupin pediatrické populace v rámci profylaxe migrenózní bolesti hlavy (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Na základě populační farmakokinetické (FK) analýzy byla po úvodní dávce 240 mg maximální sérová koncentrace (Cmax) galkanezumabu přibližně 30 μg/ml (27% variační koeficient (CV)) a čas do dosažení Cmax byl 5 dní po podání dávky.
Podáváním měsíčních dávek 120 mg nebo 240 mg bylo dosaženo ustálené (steady-state) koncentrace Cmax (Cmax, ss) přibližně 28 μg/ml (35% CV), respektive 54 μg/ml (31% CV). Koncentrace galkanezumabu Cmax, ss je při měsíčních dávkách 120 mg dosaženo po úvodní dávce 240mg.
Místo vpichu injekce (břicho, stehno, pozadí a paže) neovlivňovalo významně absorpci galkanezumabu.
Distribuce
Na základě populační FK analýzy byl zdánlivý distribuční objem galkanezumabu 7,3 l.
Biotransformace
Vzhledem k tomu, že je galkanezumab humanizovaná monoklonální protilátka IgG4, předpokládá se, že je v katabolických drahách degradován na malé peptidy a aminokyseliny, stejně jako endogenní IgG.
Eliminace
Na základě populační FK analýzy byla zdánlivá clearance galkanezumabu přibližně 0,008 l/hodinu a poločas galkanezumabu byl 27 dní.
Linearita/nelinearita
Expozice galkanezumabu stoupá úměrně s dávkou.
Na základě populační FK analýzy, která zahrnula dávky v rozmezí od 5 mg do 300 mg, byly míra absorpce, zdánlivá clearance a zdánlivý distribuční objem nezávislé na dávce.
Věk, pohlaví, váha, rasa, etnická příslušnost
Není třeba úprava dávky z důvodu věku (18 až 65 let), pohlaví, hmotnosti, rasy nebo etnické příslušnosti, protože u těchto faktorů nebyl pozorován klinicky významný vliv na zdánlivou clearance nebo zdánlivý distribuční objem galkanezumabu.
Porucha funkce ledvin nebo jater
Nebyly provedeny specifické klinické farmakologické studie hodnotící vliv poruchy funkce ledvin nebo jater na FK galkanezumabu. Eliminace monoklonálních protilátek IgG ledvinami je nízká. Monoklonální protilátky IgG jsou převážně eliminovány v rámci intracelulárního katabolismu a nepředpokládá se, že by porucha funkce jater měla na clearance galkanezumabu vliv. Na základě populační FK analýzy neovlivňovala koncentrace bilirubinu nebo clearance kreatininu podle Cockrofta a Gaulta (rozmezí: 24 až 308 ml/min) významně zdánlivou clearance galkanezumabu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po opakovaném podání u potkanů a makaků jávských a na základě farmakologických studií bezpečnosti u makaků jávských neodhalily žádné konkrétní riziko pro člověka při expozicích přibližně 10-až 80krát vyšších, než je klinická expozice u pacientů užívajících dávku 240 mg.
Neklinické studie hodnocení kancerogenního nebo mutagenního potenciálu galkanezumabu nebyly provedeny. Na základě údajů získaných z farmakologických a chronických toxikologických studií galkanezumabu a rešerše pramenů týkajících se CGRP není žádný důkaz naznačující, že by chronická léčba galkanezumabem zvyšovala riziko kancerogeneze.
U myší, kterým byl podáván galkanezumab (expozice přibližně 4- až 20krát vyšší než expozice u člověka při dávce 240 mg), nebyl pozorován žádný vliv na parametry fertility, mezi které patří estrální cyklus, analýza spermatu, páření a reprodukční výkon. Ve studii fertility u samců, byla vyznamě snížena hmotnost pravého varlete při expozicích do 4 násobku expozice u člověka při dávce 240 mg.
Ve studii embryofetální toxicity u vývoje potkanů byl v gestačním dni 20 při expozici přibližně 20krát vyšší než je expozice u člověka při dávce 240 mg, pozorován nárůst počtu plodů a vrhů s krátkými žebry a snížení průměrného počtu osifikovaných kaudálních obratlů. Tato zjištění byla pozorována při absenci toxicity u matky a byla považována za související s galkanezumabem avšak nikoliv za nepříznivé.
Ve studii toxicity na embryofetální vývoj králíků byla v gestačním dni 29 zjištěna anomálie lebky u jednoho samčího plodu od matky které byl podáván galkanezumab při expozici přibližně 33krát vyšší, než je expozice u člověka při dávce 240 mg.
V juvenilní toxikologické studii, ve které byl potkanům podáván galkanezumab dvakrát týdně od
- 21. dne po narození do 90. dne po narození, zahrnovaly systémové účinky pouze reverzibilní, minimální a ne nepříznivé snížení celkového obsahu minerálů v kostech a snížení kostní minerální denzity při expozici přibližně 50krát vyšší než expozice u člověka při dávce 240 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Histidin
Monohydrát histidin-hydrochloridu
Polysorbát 80
Chlorid sodný
Voda pro injekci
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC).
Chraňte před mrazem.
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Přípravek Emgality je možné uchovávat mimo chladničku až po dobu 7 dní při teplotách do 30 °C. Pokud jsou tyto podmínky překročeny, předplněná injekční stříkačka se musí zlikvidovat.
6.5 Druh obalu a obsah balení
Skleněná injekční stříkačka z bezbarvého skla třídy I obsahující jednu dávku. Velikost balení 1, 2 nebo 3 předplněné injekční stříkačky. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití
Je nutné postupovat podle návodu k použití injekční stříkačky, který je součástí příbalové informace. Předplněná injekční stříkačka je určena pouze k použití celého obsahu najednou.
Přeplněnou injekční stříkačku je před podáním nutné prohlédnout. Je-li roztok zkalený, zabarvený nebo obsahuje částice, nebo jeví-li se jakákoli součást zařízení poškozená, přípravek Emgality nesmí být použit.
Neprotřepávejte.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Eli Lilly Nederland B.V., Orteliuslaan 1000, 3528 BD Utrecht, Nizozemsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/18/1330/003
EU/1/18/1330/004
EU/1/18/1330/006
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 14. listopadu 2018
Datum posledního prodloužení registrace: 1. září 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.