


Souhrn údajů o přípravku (SPC) - Aquipta
1. NÁZEV PŘÍPRAVKU
AQUIPTA 10 mg tablety
AQUIPTA 60 mg tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
AQUIPTA 10 mg tablety
Jedna tableta obsahuje 10 mg atogepantu.
AQUIPTA 60 mg tablety
Jedna tableta obsahuje 60 mg atogepantu.
Pomocná látka se známým účinkem
Jedna 60mg tableta obsahuje 31,5 mg sodíku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tableta
AQUIPTA 10 mg tablety
Bílá až téměř bílá, kulatá, bikonvexní tableta o průměru 6 mm s vyraženým „A“ a „10“ na jedné straně.
AQUIPTA 60 mg tablety
Bílá až téměř bílá, oválná, bikonvexní tableta o rozměrech 16 mm × 9 mm s vyraženým „A60“ na jedné straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek AQUIPTA je indikován k:
- akutní léčbě migrény s aurou nebo bez aury u dospělých
- profylaxi migrény u dospělých, kteří mívají nejméně 4 dny s migrénou za měsíc.
4.2 Dávkování a způsob podání
Dávkování
Maximální denní dávka je 60 mg atogepantu.
K akutní léčbě migrény podle potřeby je doporučená dávka 60 mg atogepantu.
K profylaxi migrény je doporučená dávka 60 mg atogepantu jednou denně.
Tablety mohou být užívány s jídlem nebo bez jídla.
Vynechaná dávka
K profylaxi migrény má vynechanou dávku pacient užít hned, jak si vzpomene. Pokud na ni zapomene po celý den, má se tato dávka vynechat a další dávka se má užít v plánovanou dobu.
Úpravy dávky
Úpravy dávkování při souběžném používání určitých léčivých přípravků jsou uvedeny v tabulce 1 (viz bod 4.5).
Tabulka 1: Úpravy dávky při interakcích
| Úpravy dávky | Doporučená dávka jedenkrát denně |
| Silné inhibitory CYP3A4 | 10 mg |
| Silné inhibitory OATP | 10 mg |
Zvláštní populace
Starší pacienti
Populační farmakokinetické modelování nenaznačuje klinicky významné farmakokinetické rozdíly mezi staršími a mladšími subjekty. U starších pacientů není úprava dávky potřeba.
Porucha funkce ledvin
U pacientů s lehkou nebo středně těžkou poruchou funkce ledvin není doporučena žádná úprava dávky (viz bod 5.2). U pacientů s těžkou poruchou funkce ledvin (clearance kreatininu [Clcr] 15–29 ml/min) a v konečném stádiu onemocnění ledvin (end-stage renal disease, ESRD) (Clcr < 15 ml/min) je doporučená dávka 10 mg jedenkrát denně. U pacientů s ESRD podstupujících intermitentní dialýzu se má přípravek AQUIPTA přednostně užívat po dialýze.
Porucha funkce jater
U pacientů s lehkou nebo středně těžkou poruchou funkce jater není doporučena žádná úprava dávky (viz bod 5.2). Je třeba se vyhnout podávání atogepantu u pacientů s těžkou poruchou funkce jater.
Pediatrická populace
Bezpečnost a účinnost atogepantu u dětí (ve věku < 18 let) nebyly dosud stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek AQUIPTA je určen k perorálnímu podání. Tablety se mají polykat vcelku, nemají se dělit, drtit ani žvýkat.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 (viz bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Závažné hypersenzitivní reakce
V souvislosti s užíváním přípravku AQUIPTA byly hlášeny závažné hypersenzitivní reakce, včetně anafylaxe, dyspnoe, vyrážky, pruritu, kopřivky a edému obličeje (viz bod 4.8). Většina závažných reakcí se objevila během 24 hodin po prvním užití, nicméně některé hypersenzitivní reakce se mohou objevit i několik dnů po podání. Pacienti musí být upozorněni na příznaky spojené s přecitlivělostí. Pokud se hypersenzitivní reakce objeví, přerušte užívání přípravku AQUIPTA a zahajte vhodnou léčbu.
Porucha funkce jater
Použití atogepantu se u pacientů s těžkou poruchou funkce jater nedoporučuje (viz bod 4.2).
Pomocné látky se známým účinkem
Přípravek AQUIPTA 10 mg tablety obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
Přípravek AQUIPTA 60 mg tablety obsahuje 31,5 mg sodíku v jedné tabletě, což odpovídá 1,6 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Inhibitory CYP3A4
Silné inhibitory CYP3A4 (např. ketokonazol, itrakonazol, klarithromycin, ritonavir) mohou významně zvýšit systémovou expozici atogepantu. Souběžné podávání atogepantu s itrakonazolem vedlo u zdravých subjektů ke zvýšení expozice atogepantu (Cmax 2,15krát a AUC 5,5krát) (viz bod 4.2). Neočekává se, že by změny v expozici atogepantu byly při souběžném podávání se slabými nebo středně silnými inhibitory CYP3A4 klinicky významné.
Inhibitory transportérů
Inhibitory polypeptidu transportujícího organické anionty (organic anion transporting polypeptide, OATP) (např. rifampicin, cyklosporin, ritonavir) mohou významně zvýšit systémovou expozici atogepantu. Souběžné podávání atogepantu s jednorázovou dávkou rifampicinu vedlo u zdravých subjektů ke zvýšení expozice atogepantu (Cmax 2,23krát a AUC 2,85krát) (viz bod 4.2).
Léčivé přípravky často používané souběžně
Souběžné podávání atogepantu se složkami perorální antikoncepce ethinylestradiolem a levonorgestrelem, paracetamolem, naproxenem, sumatriptanem nebo ubrogepantem nevedlo k významným farmakokinetickým interakcím ani u atogepantu, ani u souběžně podávaných léčivých přípravků. Souběžné podávání s famotidinem nebo esomeprazolem nevedlo ke klinicky relevantním změnám expozice atogepantu.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání atogepantu těhotným ženám jsou omezené. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Podávání atogepantu se v těhotenství a u žen ve fertilním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Farmakokinetické údaje po podání jednorázové dávky prokázaly minimální přenos atogepantu do mateřského mléka (viz bod 5.2).
Údaje o účincích atogepantu na kojené dítě ani o účincích atogepantu na tvorbu mléka nejsou k dispozici.
Prospěšnost kojení pro vývoj a zdraví dítěte je třeba zvážit spolu s klinickou potřebou matky užívat atogepant a jakýmikoli potenciálními nežádoucími účinky atogepantu nebo základního onemocnění matky na kojené dítě.
Fertilita
Údaje o vlivu atogepantu na fertilitu u člověka nejsou dostupné. Studie na zvířatech neprokázaly vliv léčby atogepantem na fertilitu samic a samců (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Atogepant nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje. U některých pacientů však může způsobit somnolenci. Pacienti mají dbát zvýšené opatrnosti před řízením dopravních prostředků nebo obsluhováním strojů, dokud si nebudou dostatečně jisti, že atogepant nemá nepříznivý vliv na jejich výkon.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnost byla hodnocena u 3 852 pacientů s migrénou, kterým byla v klinických studiích podána alespoň jedna dávka atogepantu. Z těchto pacientů jich bylo 1 225 exponováno atogepantu při profylaxi denně po dobu nejméně 6 měsíců a 826 po dobu 12 měsíců. 895 pacientů bylo exponováno atogepantu při podávání podle potřeby k léčbě akutních záchvatů migrény po dobu 24 týdnů.
V placebem kontrolovaných klinických studiích profylaxe trvajících 12 týdnů dostalo 678 pacientů alespoň jednu dávku atogepantu 60 mg jednou denně a 663 pacientů dostalo placebo. V placebem kontrolované klinické studii akutní léčby migrény dostalo 1 195 pacientů alespoň jednu dávku atogepantu 60 mg a 1 177 pacientů dostalo placebo; pacienti dostávali jak atogepant, tak placebo k léčbě migrén splňujících kritéria.
V placebem kontrolovaných studiích profylaxe byly nejčastěji hlášenými nežádoucími účinky nauzea (9 %), zácpa (8 %) a únava/somnolence (5 %). Většina nežádoucích účinků se vyskytla v mírné nebo středně těžké formě. Nežádoucím účinkem, který nejčastěji vedl k přerušení léčby při profylaxi, byla nauzea (0,4 %). Nauzea (1,3 %) byla nejčastěji hlášeným nežádoucím účinkem při akutní léčbě.
Přehled nežádoucích účinků v tabulce
Nežádoucí účinky hlášené v klinických hodnoceních a po uvedení přípravku na trh jsou uvedeny níže podle tříd orgánových systémů a frekvence, přičemž nejčastěji pozorované účinky jsou na prvním místě. Frekvence jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně
časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky uvedeny v pořadí podle klesající závažnosti.
Tabulka 2. Nežádoucí účinky hlášené při podávání atogepantu
| Třídy orgánových systémů | Frekvence | Nežádoucí účinek | ||
| Akutní léčba migrény | ||||
| Gastrointestinální poruchy | Časté | Nauzea | ||
| Vyšetření | Méně časté | Zvýšení hladiny ALT/AST** | ||
| Profylaxe migrény | ||||
| Poruchy imunitního systému | Není známo | Hypersenzitivita (např. anafylaxe, dyspnoe, vyrážka, pruritus, kopřivka, edém obličeje) | ||
| Poruchy metabolismu a výživy | Časté | Snížená chuť k jídlu | ||
| Gastrointestinální poruchy | Časté | Nauzea Zácpa | ||
| Celkové poruchy a reakce v místě aplikace | Časté | Únava/somnolence | ||
| Vyšetření | Časté | Snížení tělesné hmotnosti* | ||
| Méně časté | Zvýšení hladiny ALT/AST** | |||
* V klinických hodnoceních je definováno jako pokles tělesné hmotnosti o nejméně 7 % v kterémkoli bodě.
** V klinických hodnoceních byly pozorovány případy zvýšení hladin ALT/AST (definované jako ≥ 3 × horní hranice normálu) časově související s podáním atogepantu, včetně případů s potenciálně pozitivní dechallenge v anamnéze, které odezněly do 8 týdnů po ukončení léčby. Celkově však byla frekvence zvýšení hladiny jaterních enzymůve skupině s atogepantem i ve skupině s placebem podobná.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Atogepant byl v klinických studiích podáván v jednorázových dávkách až do 300 mg a ve více dávkách až do 170 mg jednou denně. Nežádoucí účinky byly srovnatelné s těmi, které byly pozorovány při nižších dávkách, a nebyla zjištěna žádná zvláštní toxicita. Antidotum pro atogepant není známo. Léčba předávkování spočívá v obecných podpůrných opatřeních včetně monitorování životních funkcí a sledování klinického stavu pacienta.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Analgetika, antagonisté CGRP (calcitonin gene-related peptide), ATC kód: N02CD07
Mechanismus účinku
Neklinické studie vazby na receptory a funkční studie in vitro ukazují, že do farmakologických účinků atogepantu je zapojen více než jeden typ receptorů. Atogepant vykazuje afinitu k několika receptorům ze skupiny receptorů pro kalcitonin/kalcitoninu příbuzný peptid (CGRP). Vzhledem ke klinicky relevantním volným plazmatickým koncentracím atogepantu (Cmax > 20 nmol při dávce 60 mg) a skutečnosti, že receptory pro CGRP a amylin-1 se považují za součást patofyziologie migrény,
mohly by inhibiční účinky atogepantu na tyto receptory (hodnota Ki 26 pmol, resp. 2,4 nmol) mít klinický význam. Dosud však nebyl stanoven přesný mechanismus účinku atogepantu v rámci profylaxe nebo léčby migrény.
Klinická účinnost a bezpečnost
Akutní léčba migrény
Účinnost přípravku AQUIPTA při akutní léčbě migrény s aurou nebo bez aury u dospělých byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii (ECLIPSE). V 16týdenním zaslepeném léčebném období bylo 1 328 subjektů randomizováno do jedné ze čtyř sekvenčních skupin k léčbě čtyř záchvatů migrény splňujících kritéria se středně silnou nebo silnou intenzitou bolesti hlavy buď atogepantem v dávce 60 mg (3 záchvaty), nebo placebem (1 záchvat) v předem stanoveném pořadí. Subjekty, které dokončily zaslepené období studie, léčily následné záchvaty otevřeně podávaným atogepantem v dávce 60 mg až do konce 24. týdne. Přibližně 22 % subjektů užívalo souběžně léky k profylaxi migrény (např. topiramát, amitriptylin, propranolol). Záchranná medikace byla povolena nejdříve 2 hodiny po užití hodnoceného léčivého přípravku. Současné užívání léčivého přípravku působícího na dráhu CGRP nebylo povoleno pro akutní ani preventivní léčbu migrény.
Během dvojitě zaslepeného období studie léčilo 1 037 subjektů 4 záchvaty migrény splňující kritéria. Průměrná frekvence migrény byla přibližně 4 záchvaty migrény se středně silnou až silnou intenzitou za měsíc během 3 měsíců před zařazením do studie.
Primárním cílovým parametrem účinnosti byla absence bolesti (definovaná jako snížení intenzity bolesti hlavy ze středně silné/silné na žádnou bolest) po 2 hodinách během 1. záchvatu (tabulka 3). Sekundární cílové parametry zahrnovaly absenci příznaku, který pacient označil za nejvíce obtěžující, po 2 hodinách, úlevu od bolesti (definovanou jako snížení intenzity bolesti hlavy ze středně silné/silné na mírnou/žádnou bolest) po 2 hodinách a přetrvávající absenci bolesti v rozmezí od 2 do 48 hodin. Přípravek AQUIPTA prokázal statisticky významné a klinicky relevantní zlepšení těchto cílových parametrů ve srovnání s placebem. Kromě toho byly prokázány statisticky významné účinky u sekundárních cílových parametrů, jimiž jsou použití záchranné medikace během 24 hodin a schopnost normálně fungovat po 2 hodinách.
Tabulka 3: Cílové parametry účinnosti během 1. záchvatu ve studii ECLIPSE
AQUIPTA 60 mg n=602 | Placebo n=612 | |
| Absence bolesti po 2 hodinách | ||
| % respondérů | 24,3 | 13,1 |
| Poměr šancí (95% CI) | 2,36 (1,76; 3,15) | |
| p-hodnota | < 0,0001a | |
| Absence nejvíce obtěžujícího příznakub po 2 hodinách | ||
| % respondérů | 43,7 | 32,7 |
| Poměr šancí (95% CI) | 1,77 (1,41; 2,24) | |
| p-hodnota | < 0,0001a | |
| Úleva od bolesti po 2 hodinách | ||
| % respondérů | 72,1 | 54,4 |
| Poměr šancí (95% CI) | 2,35 (1,85; 2,98) | |
| p-hodnota | <0,0001a | |
| Přetrvávající absence bolesti v rozmezí od 2 do 48 hodin | ||
| % respondérů | 16,6 | 5,7 |
| Poměr šancí (95% CI) | 3,62 (2,43; 5,39) | |
| p-hodnota | < 0,0001a | |
a p hodnoty s korekcí pro vícenásobné srovnání b pacientem identifikovaný jako nauzea (31 %), fotofobie (44 %) nebo fonofobie (25 %) | ||
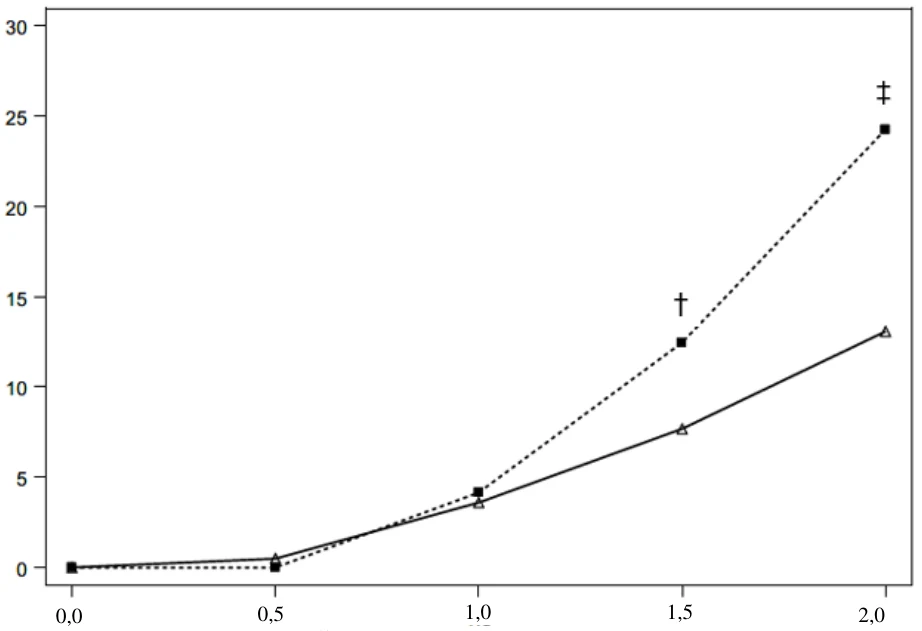
Vyšší procento pacientů léčených přípravkem AQUIPTA 60 mg dosáhlo absence bolesti již po 1,5 hodině během 1. záchvatu ve srovnání s pacienty, kteří dostávali placebo (obrázek 1). Atogepant rovněž prokázal klinicky významný a konzistentní účinek, přičemž 26,3 % pacientů dosáhlo absence bolesti po 2 hodinách alespoň u 2 ze 3 záchvatů migrény.
Obrázek 1: Procento pacientů, u nichž došlo k absenci bolesti do 2 hodin během 1. záchvatu ve studii ECLIPSE
Pro
ce
n
to
p
ac
ien
tů
,
u
n
ich
ž
do
šlo
k
ab
sen
ci
bo
lesti
Čas od podání dávky (hodiny)
Placebo AQUIPTA 60 mg † p<0,001 (bez korekce pro vícenásobné srovnání)
‡ p<0,0001 (s korekcí pro vícenásobné srovnání)
Profylaxe migrény
Atogepant byl hodnocen v rámci profylaxe migrény ve dvou pivotních studiích napříč migrénovým spektrem u chronické a epizodické migrény. Do studie zabývající se epizodickou migrénou (ADVANCE) byli zařazeni pacienti, kteří splňovali kritéria Mezinárodní klasifikace bolestí hlavy (International Classification of Headache Disorders, ICHD) pro diagnózu migrény s aurou nebo bez aury. Do studie zabývající se chronickou migrénou (PROGRESS) byli zařazeni pacienti, kteří zároveň splňovali kritéria ICHD pro chronickou migrénu. Z obou studií byli vyloučeni pacienti s infarktem myokardu, cévní mozkovou příhodou nebo tranzitorní ischemickou atakou prodělanými během šesti měsíců před screeningem.
Epizodická migréna
Atogepant byl hodnocen v rámci profylaxe epizodické migrény (4 až 14 dnů s migrénou za měsíc) v randomizované, multicentrické, dvojitě zaslepené, placebem kontrolované studii (ADVANCE). Pacienti byli randomizováni do skupiny s přípravkem AQUIPTA 60 mg (n=235) nebo s placebem (n=223) jednou denně po dobu 12 týdnů. Pacientům bylo dovoleno podle potřeby používat léky k léčbě akutní bolesti hlavy (tj. triptany, ergotaminové deriváty, NSAID, paracetamol a opioidy). Souběžné použití léčivého přípravku, který působí na dráhu CGRP, nebylo povoleno ani k akutní, ani k preventivní léčbě migrény.
Celkem 88 % pacientů dokončilo dvojitě zaslepenou studii trvající 12 týdnů. Průměrný věk pacientů byl 42 let (rozmezí: 18 let až 73 let), 4 % pacientů byla ve věku 65 let nebo starších, 89 % tvořily ženy a 83 % bělošská populace. Průměrná frekvence migrény na počátku léčby byla přibližně 8 dnů s migrénou za měsíc a byla ve všech léčebných skupinách podobná.
Primárním cílovým parametrem účinnosti byla změna průměrného počtu dnů s migrénou za měsíc (monthly migraine days, MMD) oproti výchozímu stavu během období 12 týdnů léčby. Sekundární cílové parametry korigované na multiplicitu zahrnovaly změnu oproti výchozí hodnotě v průměrném počtu dnů s bolestí hlavy za měsíc, změnu oproti výchozí hodnotě v průměrném počtu dnů za měsíc, kdy byla použita akutní medikace, podíl pacientů, kteří dosáhli alespoň 50% snížení průměrného počtu MMD oproti výchozí hodnotě (průměr za 3 měsíce) a několik výsledných ukazatelů hlášených pacientem hodnotících fungování. Jak je uvedeno v tabulce 4, ve studii ADVANCE byly při léčbě přípravkem AQUIPTA prokázány statisticky významné nálezy u primárních a sekundárních cílových parametrů účinnosti ve srovnání s placebem.
Tabulka 4: Cílové parametry účinnosti ve studii ADVANCE
| AQUIPTA 60 mg | Placebo | |||||
| n=226 | n=216 | |||||
| Počet dnů s migrénou za měsíc (MMD) během období 12 týdnů | ||||||
| Výchozí hodnota | 7,8 | 7,5 | ||||
| Průměrná změna oproti výchozí hodnotě | -4,1 | -2,5 | ||||
| Rozdíl oproti placebu | -1,7 | |||||
| p-hodnota | < 0,001 | |||||
| Počet dnů s bolestí hlavy za měsíc během období 12 týdnů | ||||||
| Výchozí hodnota | 9,0 | 8,5 | ||||
| Průměrná změna oproti výchozí hodnotě | -4,2 | -2,5 | ||||
| Rozdíl oproti placebu | -1,7 | |||||
| p-hodnota | < 0,001 | |||||
| Počet dnů za měsíc během období 12 týdnů, kdy byla použita akutní medikace | ||||||
| Výchozí hodnota | 6,9 | 6,5 | ||||
| Průměrná změna oproti výchozí hodnotě | -3,8 | -2,3 | ||||
| Rozdíl oproti placebu | -1,4 | |||||
| p-hodnota | < 0,001 | |||||
| ≥ 50 % respondérů s MMD během období 12 týdnů | ||||||
| % respondérů | 59 | 29 | ||||
| Poměr šancí (95% CI) | 3,55 (2,39; 5,28) | |||||
| p-hodnota | < 0,001 | |||||
Obrázek 2 zobrazuje průměrnou změnu počtu MMD oproti výchozí hodnotě ve studii ADVANCE. U pacientů léčených přípravkem AQUIPTA 60 mg jednou denně došlo během období 12 týdnů léčby k většímu průměrnému poklesu MMD oproti výchozí hodnotě ve srovnání s pacienty, kterým bylo podáváno placebo. Podávání přípravku AQUIPTA 60 mg jednou denně mělo za následek významné snížení průměrného počtu dnů s migrénou za měsíc oproti výchozí hodnotě během období prvních 4 týdnů ve srovnání s pacienty, kterým bylo podáváno placebo.
Obrázek 2: Změna počtu dnů s migrénou za měsíc oproti výchozí hodnotě ve studii ADVANCE
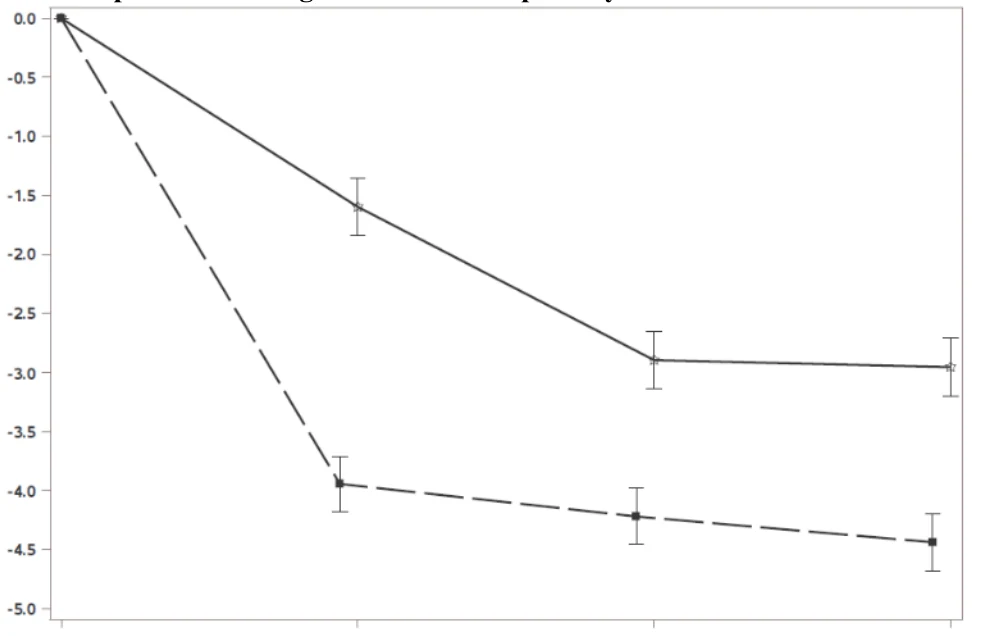

Výchozí hodnota 1.–4. týden 5.–8. týden 9.–12. týden
Placebo
AQUIPTA 60 mg jednou denně
Dlouhodobá účinnost
V otevřené studii, ve které bylo 546 pacientů s epizodickou migrénou randomizováno do skupiny užívající přípravek AQUIPTA 60 mg jednou denně, přetrvávala účinnost až po dobu jednoho roku. Léčebné období dokončilo 68 % (373/546) pacientů. Snížení průměrného počtu dnů s migrénou zjištěné metodou nejmenších čtverců v prvním měsíci (1.–4. týden) činilo -3,8 dne a v posledním měsíci (49.–52. týden) se průměrné snížení zjištěné metodou nejmenších čtverců zlepšilo na -5,2 dne. V 49.–52. týdnu hlásilo přibližně 84 %, 70 % a 48 % pacientů ≥ 50%, ≥ 75%, resp. 100% snížení počtu dnů s migrénou.
Pacienti s předchozím selháním 2 až 4 tříd perorální profylaktické léčby
Ve studii ELEVATE bylo 315 dospělých pacientů s epizodickou migrénou, u kterých dříve selhaly 2 až 4 třídy perorální profylaktické léčby (např. topiramát, tricyklická antidepresiva, betablokátory) na základě účinnosti a/nebo snášenlivosti, randomizováno v poměru 1:1 k léčbě atogepantem v dávce 60 mg (n=157) nebo placebem (n=158) po dobu 12 týdnů. Výsledky v této studii byly v souladu s hlavními zjištěními v předchozích studiích účinnosti u epizodické migrény a statisticky významné pro primární a sekundární cílové parametry účinnosti, včetně několika pacientem hlášených výsledků funkčních ukazatelů. Léčba atogepantem vedla ke snížení průměrného počtu MMD o 4,2 dne ve srovnání s 1,9 dne ve skupině s placebem (p<0,001). Ve skupině s atogepantem dosáhlo 50,6 % (78/154) pacientů alespoň 50% snížení MMD oproti výchozí hodnotě ve srovnání s 18,1 % (28/155) ve skupině s placebem (poměr šancí [95% CI]: 4,82 [2,85; 8,14], p<0,001).
Chronická migréna
Atogepant byl hodnocen v rámci profylaxe chronické migrény (15 nebo více dnů s bolestí hlavy za měsíc s nejméně 8 dnů s migrénou) v randomizované, multicentrické, dvojitě zaslepené, placebem kontrolované studii (PROGRESS). Pacienti byli randomizováni do skupiny s přípravkem AQUIPTA 60 mg (n=262) nebo s placebem (n=259) jednou denně po dobu 12 týdnů. Podskupina pacientů (11 %) mohla souběžně používat jeden léčivý přípravek k profylaxi migrény (např. amitriptylin, propranolol, topiramát). Pacientům bylo dovoleno podle potřeby používat přípravky k léčbě akutní bolesti hlavy (tj. triptany, ergotaminové deriváty, NSAID, paracetamol a opioidy). Do studie byli zařazeni také pacienti nadužívající akutní medikaci a pacienti s bolestí hlavy způsobenou nadužíváním léků. Souběžné Z
měna
p
o
čtu
d
n
ů
s
mi
gr
éno
u
za
měsíc
o
p
r
o
ti
v
ýc
ho
zí
ho
d
no
tě
(
p
r
ů
měr
met
o
d
o
u
nej
me
nšíc
h
čtver
ců
±
sta
nd
ar
d
ní c
h
yb
a)
použití léčivého přípravku, který působí na dráhu CGRP, nebylo povoleno ani k akutní, ani k preventivní léčbě migrény.
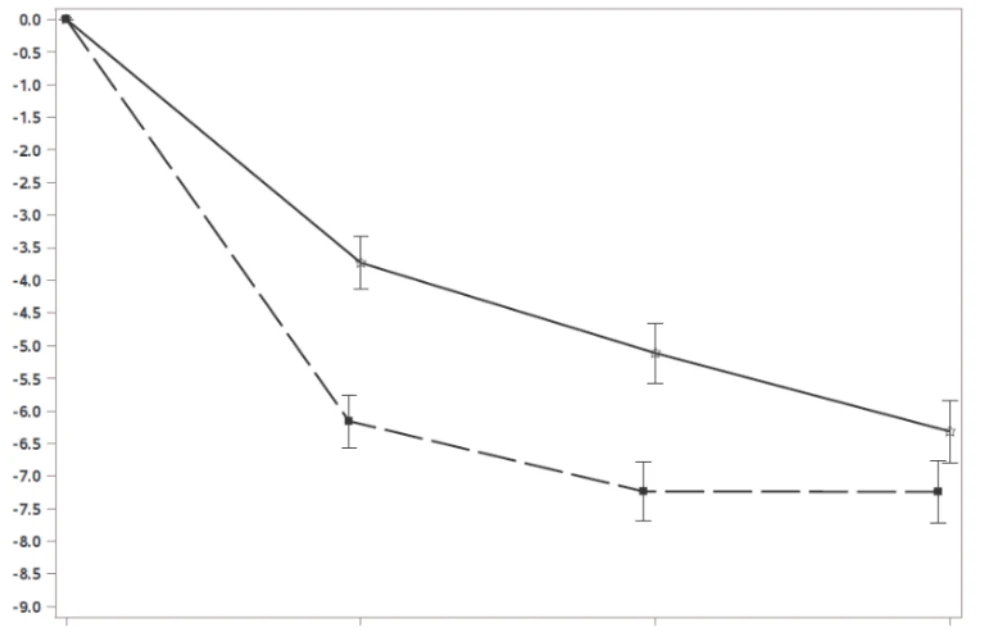
Celkem 463 (89 %) pacientů dokončilo dvojitě zaslepenou studii trvající 12 týdnů. Průměrný věk pacientů byl 42 let (rozmezí: 18 let až 74 let), 3 % pacientů byla ve věku 65 let nebo starších, 87 % tvořily ženy a 59 % bělošská populace. Průměrná frekvence migrény na počátku léčby byla přibližně 19 dnů s migrénou za měsíc a byla ve všech léčebných skupinách podobná.
Primárním cílovým parametrem účinnosti byla změna průměrného počtu MMD oproti výchozímu stavu během období 12 týdnů léčby. Sekundární cílové parametry korigované na multiplicitu zahrnovaly změnu oproti výchozí hodnotě v průměrném počtu dnů s bolestí hlavy za měsíc, změnu oproti výchozí hodnotě v průměrném počtu dnů za měsíc, kdy byla použita akutní medikace, podíl pacientů, kteří dosáhli alespoň 50% snížení průměrného počtu MMD oproti výchozí hodnotě (průměr za 3 měsíce) a několik výsledných ukazatelů hlášených pacientem hodnotících fungování. Jak je uvedeno v tabulce 5, ve studii PROGRESS byly při léčbě přípravkem AQUIPTA prokázány statisticky významné nálezy u primárních a sekundárních cílových parametrů účinnosti ve srovnání s placebem.
Tabulka 5: Cílové parametry účinnosti ve studii PROGRESS
AQUIPTA 60 mg n=257 | Placebo n=249 | |
| Počet dnů s migrénou za měsíc (MMD) během období 12 týdnů | ||
| Výchozí hodnota | 19,2 | 19,0 |
| Průměrná změna oproti výchozí hodnotě | -6,8 | -5,1 |
| Rozdíl oproti placebu | -1,7 | |
| p-hodnota | 0,002 | |
| Počet dnů s bolestí hlavy za měsíc během období 12 týdnů | ||
| Výchozí hodnota | 21,5 | 21,4 |
| Průměrná změna oproti výchozí hodnotě | -6,9 | -5,2 |
| Rozdíl oproti placebu | -1,7 | |
| p-hodnota | 0,002 | |
| Počet dnů za měsíc během období 12 týdnů, kdy byla použita akutní medikace | ||
| Výchozí hodnota | 15,5 | 15,3 |
| Průměrná změna oproti výchozí hodnotě | -6,2 | -4,1 |
| Rozdíl oproti placebu | -2,1 | |
| p-hodnota | 0,002 | |
| ≥ 50 % respondérů s MMD během období 12 týdnů | ||
| % respondérů | 40 | 27 |
| Poměr šancí (95% CI) | 1,90 (1,29; 2,79) | |
| p-hodnota | 0,002 | |
Obrázek 3 zobrazuje průměrnou změnu počtu MMD oproti výchozí hodnotě ve studii PROGRESS. U pacientů léčených přípravkem AQUIPTA 60 mg jednou denně došlo během období 12 týdnů léčby k většímu průměrnému poklesu počtu MMD oproti výchozí hodnotě ve srovnání s pacienty, kterým bylo podáváno placebo.
Obrázek 3: Změna počtu dnů s migrénou za měsíc oproti výchozí hodnotě ve studii PROGRESS
Změ
na počt
u dn
ů s
m
i
gr
énou za
m
ěsí
c opr
ot
i
výchozí
hodnotě (
pr
ům
ěr met
odou nejm
enší
ch
čt
ver
ců
±
st
andardní
chyba)
Výchozí hodnota 1.–4. týden 5.–8. týden 9.–12. týden
Placebo
AQUIPTA 60 mg jednou denně
Snášenlivost a účinnost ve srovnání s topiramátem
Ve studii TEMPLE bylo randomizováno 540 dospělých pacientů s epizodickou nebo chronickou migrénou, kteří dostávali buď atogepant v dávce 60 mg jednou denně (n=273), nebo topiramát v dávce 50 mg až 100 mg denně (n=267) po dobu 24 týdnů během dvojitě zaslepené fáze, aby byla posouzena snášenlivost, bezpečnost a účinnost. Atogepant prokázal lepší snášenlivost oproti topiramátu na základě míry přerušení léčby v důsledku nežádoucích účinků (atogepant: 12,1 %, topiramát: 29,6 %; p<0,0001; primární cílový parametr). Ve skupině s atogepantem dosáhlo 64,1 % pacientů minimálně 50% snížení MMD během 4. až 6. měsíce studie ve srovnání s 39,3 % ve skupině s topiramátem (p<0,0001).
Dlouhodobá studie
Účinnost byla udržena po dobu až 3 let v otevřené nekontrolované studii přípravku AQUIPTA 60 mg jednou denně. Studie zahrnovala 270 pacientů s epizodickou migrénou, kteří dokončili studii ELEVATE, a 325 pacientů s chronickou migrénou, kteří dokončili studii PROGRESS. Celkově dokončilo 3 roky otevřené léčby 63 % pacientů a nebyly identifikovány žádné nové bezpečnostní signály. Snížení průměrného počtu MMD oproti vstupním hodnotám z úvodní studie bylo zachováno během 156týdenního otevřeného léčebného období u epizodické i chronické migrény. U subjektů, které dokončily tříletou studii, činily podíly pacientů, kteří dosáhli snížení MMD o ≥ 50 %, ≥ 75 % a 100 % během týdnů 153–156, 79,6 %, 61,7 %, resp. 35,8 % u pacientů s epizodickou migrénou a 75,4 %, 52,5 %, resp. 20,3 % u pacientů s chronickou migrénou.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s přípravkem AQUIPTA u jedné nebo více podskupin pediatrické populace v indikaci akutní léčby a profylaxe migrenózních bolestí hlavy (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Atogepant se po perorálním podání absorbuje s vrcholem plazmatických koncentrací přibližně za 1 až 2 hodiny. Při podávání jednou denně vykazuje atogepant farmakokinetiku úměrnou dávce až do dávky 170 mg (přibližně trojnásobek nejvyšší doporučené dávky) bez kumulace.
Vliv jídla
Při podávání atogepantu s jídlem s vysokým obsahem tuku se AUC a Cmax snížily přibližně o 18 %, resp. 22 %, přičemž toto nemělo vliv na medián času do dosažení maximální plazmatické koncentrace atogepantu. Ve studiích klinické účinnosti byl atogepant podáván bez ohledu na jídlo.
Distribuce
Vazba atogepantu na plazmatické bílkoviny nebyla v rozmezí 0,1 až 10 µmol závislá na koncentraci; volná frakce atogepantu v lidské plazmě byla přibližně 4,7 %. Po perorálním podání je průměrný zdánlivý distribuční objem atogepantu (Vz/F) přibližně 292 l.
Biotransformace
Atogepant je eliminován především metabolickými pochody, primárně prostřednictvím CYP3A4. Převažujícími cirkulujícími složkami v lidské plazmě byly mateřská sloučenina (atogepant) a konjugovaný glukuronidový metabolit (M23).
Induktory CYP3A4
Souběžné podávání atogepantu s rifampicinem, silným induktorem CYP3A4, v ustáleném stavu vedlo u zdravých subjektů k významnému snížení expozice atogepantu (Cmax o 30 % a AUC o 60 %).
Souběžné podávání atogepantu s topiramátem, slabým induktorem CYP3A4, v ustáleném stavu vedlo ke snížení expozice atogepantu (Cmax o 24 % a AUC o 25 %).
In vitro není atogepant v klinicky relevantních koncentracích inhibitorem CYP3A4, 1A2, 2B6, 2C8, 2C9, 2C19, 2D6, MAO-A ani UGT1A1. Atogepant v klinicky relevantních koncentracích také není induktorem CYP1A2, CYP2B6 ani CYP3A4.
Eliminace
Eliminační poločas atogepantu je přibližně 11 hodin. Průměrná zdánlivá perorální clearance atogepantu (Cl/F) je přibližně 19 l/h. Po jednorázovém perorálním podání 14C-atogepantu v dávce 50 mg zdravým mužům bylo 42 % dávky zachyceno ve formě nezměněného atogepantu ve stolici a 5 % v moči.
Transportéry
Atogepant je substrátem P-gp, BCRP, OATP1B1, OATP1B3 a OAT1. Při souběžném používání silných inhibitorů OATP se na základě klinické interakční studie se silným inhibitorem OATP doporučuje úprava dávky. Atogepant není substrátem OAT3, OCT2 ani MATE1.
V klinicky relevantních koncentracích není atogepant inhibitorem P-gp, BCRP, OAT1, OAT3, NTCP, BSEP, MRP3 ani MRP4. Atogepant je slabým inhibitorem OATP1B1, OATP1B3, OCT1 a MATE1, ale klinicky významné interakce se neočekávají.
Zvláštní populace
Porucha funkce ledvin
Renální cesta eliminace hraje v clearance atogepantu malou roli. Na základě populační farmakokinetické analýzy nebyl zjištěn významný rozdíl ve farmakokinetice atogepantu u pacientů s lehkou nebo středně těžkou poruchou funkce ledvin (Clcr 30–89 ml/min) ve srovnání s pacienty s normální funkcí ledvin (Clcr ≥ 90 ml/min). Jelikož použití u pacientů s těžkou poruchou funkce ledvin nebo v konečném stádiu onemocnění ledvin (ESRD; Clcr < 30 ml/min) nebylo dosud hodnoceno, je u těchto pacientů doporučováno použití 10 mg atogepantu.
Porucha funkce jater
U pacientů s již existující lehkou (třída A podle Childa-Pugha), středně těžkou (třída B podle Childa-Pugha) nebo těžkou (třída C podle Childa-Pugha) poruchou funkce jater se celková expozice atogepantu zvýšila o 24 %, 15 %, resp. 38 %. U pacientů s těžkou poruchou funkce jater však byla expozice nevázanému atogepantu přibližně 3krát vyšší. Vyhněte se podávání přípravku AQUIPTA u pacientů s těžkou poruchou funkce jater.
Přenos do mateřského mléka
Ve studii s 12 zdravými kojícími ženami, kterým byla podána jednorázová perorální dávka atogepantu 60 mg mezi 1. a 6. měsícem po porodu, bylo vrcholových hladin atogepantu v mateřském mléce dosaženo 1 až 3 hodiny po podání. Cmax a AUC atogepantu v mateřském mléce byly významně nižší, přibližně o 93 %, ve srovnání s plazmatickou hladinou žen. Průměrná relativní dávka pro kojence byla přibližně 0,19 % (rozmezí 0,06 až 0,33 %) dávky upravené podle hmotnosti matky s průměrným poměrem mléka k plazmě 0,08 (0,02 až 0,10). Kumulativní množství atogepantu vyloučeného do mateřského mléka během 24 hodin bylo minimální, méně než 0,01 mg.
Další specifické skupiny pacientů
Pohlaví, rasa a tělesná hmotnost neměly na základě populační farmakokinetické analýzy významný vliv na farmakokinetiku atogepantu (Cmax a AUC). Proto nejsou úpravy dávek na základě těchto faktorů opodstatněné.
5.3 Předklinické údaje vztahující se k bezpečnosti
Bez ohledu na výrazné mezidruhové rozdíly v afinitě atogepantu k receptoru CGRP, neodhalily neklinické údaje žádné zvláštní riziko atogepantu u člověka na základě konvenčních studií farmakologické bezpečnosti, toxicity po opakovaném podávání, genotoxicity, fototoxicity nebo kancerogenního potenciálu.
Porucha fertility
Perorální podávání atogepantu samcům a samicím potkanů před pářením a v jeho průběhu a pokračující podávání u samic až do 7. dne březosti nemělo žádné nepříznivé účinky na fertilitu nebo reprodukční výkonnost. Plazmatické expozice (AUC) jsou přibližně až 15krát vyšší než u člověka při podání maximální doporučené dávky pro člověka (maximum recommended human dose, MRHD).
Reprodukční a vývojová toxikologie
Perorální podávání atogepantu březím potkanům a králíkům v období organogeneze mělo za následek snížení tělesné hmotnosti plodu u potkanů a zvýšený výskyt viscerálních a skeletálních variací plodu u dávek spojených i s minimální toxicitou pro matku. Při dávce bez nežádoucího účinku na embryofetální vývoj byla plazmatická expozice (AUC) u potkanů přibližně čtyřikrát vyšší a u králíků třikrát vyšší než u člověka při MRHD 60 mg/den.
Perorální podávání atogepantu potkanům v období březosti a laktace nemělo za následek nežádoucí významné snížení tělesné hmotnosti mláďat přetrvávající až do dospělosti.. Plazmatická expozice (AUC) při dávce bez účinku pro prenatální a postnatální vývoj byla přibližně 5krát vyšší než u člověka při MRHD. U laktujících potkanů vedlo perorální podávání atogepantu k přibližně 2krát vyšším hladinám atogepantu v mléce než v mateřské plazmě.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Kopovidon
Tokofersolan
Mannitol
Mikrokrystalická celulóza
Chlorid sodný
Sodná sůl kroskarmelózy
Koloidní bezvodý oxid křemičitý
Natrium-stearyl-fumarát
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
AQUIPTA 10 mg tablety
Hliníková fólie a PVC/PE/PCTFE blistry, jeden blistr obsahuje 7 tablet. Balení obsahuje 7, 28 nebo 98 tablet.
AQUIPTA 60 mg tablety
Hliníková fólie a PVC/PE/PCTFE blistry obsahující 2 tablety. Balení obsahuje 2 tablety.
Hliníková fólie a PVC/PE/PCTFE blistry, jeden blistr obsahuje 7 tablet. Balení obsahuje 7, 28 nebo 98 tablet.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Německo
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/23/1750/001
EU/1/23/1750/002
EU/1/23/1750/003
EU/1/23/1750/004
EU/1/23/1750/005
EU/1/23/1750/006
EU/1/23/1750/007
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 11. srpna 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Aquipta