


Souhrn údajů o přípravku (SPC) - Vevzuo
1. NÁZEV PŘÍPRAVKU
Vevzuo 120 mg injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje 120 mg denosumabu v 1,7 ml roztoku (70 mg/ml).
Denosumab je humánní monoklonální protilátka IgG2, produkovaná savčí buněčnou linií (ovariálníbuňky křečíka čínského) pomocí technologie rekombinantní DNA.
Pomocná látka se známým účinkem
1,7 ml roztoku obsahuje 79,9 mg sorbitolu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý až mírně opalizující, bezbarvý až slabě nažloutlý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Prevence kostních příhod (patologické fraktury, míšní komprese, stavy vyžadující radiační léčbu kostí či kostní operaci) u dospělých s pokročilými malignitami postihujícími kosti (viz bod 5.1).
Léčba dospělých a dospívajících s ukončeným vývojem skeletu (skeletally mature) s velkobuněčným kostním nádorem (giant cell tumour of bone), který jeneresekabilní nebo kde chirurgická resekce povede pravděpodobně k závažné morbiditě.
4.2 Dávkování a způsob podání
Za podání přípravku Vevzuo zodpovídá zdravotnický pracovník.
Dávkování
Všichni pacienti, kteří nemají hyperkalcemii, mají užívat alespoň 500 mg kalcia a 400 IU vitaminu Ddenně (viz bod 4.4).
Pacienti léčení přípravkem Vevzuo mají dostat příbalovou informaci a informační kartu pacienta.
Prevence kostních příhod u dospělých s pokročilými malignitami postihujícími kosti Doporučená dávka je 120 mg podávaná formou jednorázové subkutánní injekce jednou za 4 týdny do stehna, břicha nebo horní části paže.
Velkobuněčný kostní nádor
Doporučená dávka přípravku Vevzuo je 120 mg podávaná formou jednorázové subkutánní injekce jednou za 4 týdny do stehna, břicha nebo horní části paže s další dávkou 120 mg 8. a 15. den léčby v prvním měsíci terapie.
Pacienti ve studii fáze II, kteří podstoupili úplnou resekci velkobuněčného kostního nádoru, byli podle protokolu studie léčeni ještě dalších 6 měsíců po chirurgickém zákroku.
Pacienty s velkobuněčným kostním nádorem je třeba pravidelně vyšetřovat, zda je pro ně léčba i dále přínosná. U pacientů, kde je onemocnění kontrolováno denosumabem, nebyl hodnocen vliv přerušení nebo ukončení léčby, omezené údaje u těchto pacientů však nenaznačují, že by po ukončení léčby docházelo k rebound efektu.
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin není třeba dávku přípravku upravovat (viz bod 4.4 pro doporučení ohledně sledování hladin vápníku, body 4.8 a 5.2).
Porucha funkce jater
U pacientů s poruchou funkce jater nebyla bezpečnost a účinnost hodnocena studována (viz bod 5.2).
Starší pacienti (≥ 65 let)
U starších pacientů není třeba dávku přípravku upravovat (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost denosumabu u pediatrických pacientů (do 18 let) nebyla dosud stanovena s výjimkou dospívajících pacientů (ve věku 12–17 let) s ukončeným vývojem skeletu s velkobuněčným kostním nádorem.
Přípravek Vevzuo se nedoporučuje podávat pediatrickým pacientům (do 18 let) s výjimkou dospívajících pacientů (ve věku 12–17 let) s ukončeným vývojem skeletu s velkobuněčným kostním nádorem (viz bod 4.4).
Léčba dospívajících s ukončeným vývojem skeletu s velkobuněčným kostním nádorem, který je neresekabilní, nebo kde chirurgická resekce pravděpodobně povede k závažné morbiditě: dávkování je stejné jako u dospělých.
Inhibice RANK/RANK ligandu (RANKL) ve studiích na zvířatech je spojována s inhibicí růstu kostí a nedostatečným prořezáváním zubů. Tyto změny byly po ukončení inhibice RANKL částečně reverzibilní (viz bod 5.3).
Způsob podání
Subkutánní podání.
Vevzuo 120 mg/1,7 ml roztok v injekční lahvičce k jednorázovému použití:
Injekční lahvičku o koncentraci 120 mg/1,7 ml má aplikovat pouze zdravotnický pracovník. Pro návod k použití léčivého přípravku, zacházení s ním a jeho likvidaci je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1. Těžká, neléčená hypokalcemie (viz bod 4.4).
Nezhojené léze po stomatochirurgickém nebo chirurgickém zákroku v dutině ústní.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Suplementace vápníku a vitaminu D
Všichni pacienti, kteří nemají hyperkalcemii, mají užívat kalcium a vitamin D (viz bod 4.2).
Hypokalcemie
Před zahájením léčby přípravkem Vevzuo je nezbytné upravit preexistující hypokalcemii. Hypokalcemie se může objevit kdykoliv během léčby přípravkem Vevzuo. Hladina vápníku se má monitorovat (i) před úvodní dávkou přípravku Vevzuo, (ii) během dvou týdnů po úvodní dávce, (iii) při výskytu suspektních příznaků hypokalcemie (příznaky viz bod 4.8). Další sledování hladiny vápníku má být zváženo v průběhu léčby u pacientů s rizikovými faktory pro hypokalcemii nebo pokud je indikováno na základě klinického stavu pacienta.
Pacientům je třeba doporučit, aby hlásili příznaky hypokalcemie. Pokud dojde při léčbě přípravkem Vevzuo k hypokalcemii, může být nezbytná další suplementace vápníkem a další monitorování.
Po uvedení přípravku na trh byla hlášena těžká symptomatická hypokalcemie (včetně fatálních případů) (viz bod 4.8), většina případů se vyskytla během prvních týdnů po zahájení léčby, může se však vyskytnout i později.
Porucha funkce ledvin
Pacienti s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) nebo dialyzovaní pacienti jsou vystaveni vyššímu riziku vzniku hypokalcemie. Riziko vzniku hypokalcemie a průvodního vzestupu hladin paratyroidního hormonu se zvyšuje se zvyšujícím se stupněm poruchy funkce ledvin. U těchto pacientů je obzvlášť důležité pravidelné sledování hladiny vápníku.
Osteonekróza čelisti (osteonecrosis of the jaw, ONJ)
ONJ byla hlášena často u pacientů léčených denosumabem (viz bod 4.8).
Zahájení léčby/nové léčebné kúry musí být odloženo u pacientů s nezhojenými lézemi měkkých tkání v ústech. Před léčbou denosumabem se pacientům doporučuje podstoupit preventivní zubní prohlídku s individuálním posouzením přínosu a rizika léčby.
Při posouzení rizika vzniku ONJ u pacienta je třeba zvážit následující rizikové faktory:
- účinnost léčivého přípravku, s jakou inhibuje kostní resopci (vyšší riziko u vysoce účinných látek), cesta podání (vyšší riziko u parenterálního podávání) a kumulativní dávka léčby kostníresorpce.
- nádorové onemocnění, přidružená onemocnění (např. anemie, koagulopatie, infekce), kouření.
- souběžná léčba: kortikoidy, chemoterapie, inhibitory angiogeneze, radioterapie hlavy akrku.
- špatná hygiena dutiny ústní, parodontální onemocnění, špatně padnoucí zubní protéza, dentální onemocnění v anamnéze, invazivní zákroky v dutině ústní (např. extrakce zubů).
Všem pacientům je třeba doporučit, aby dbali na správnou hygienu dutiny ústní, pravidelně chodili na zubní prohlídky a během léčby denosumabem ihned hlásili výskyt jakýchkoli orálních příznaků, jako je kývání zubů, bolest nebo otoky nebo nehojící se vředy či sekrece. Invazivní zákroky v dutině ústní mají být během léčby prováděny pouze po pečlivém posouzení a nemají se provádět v době blízké podání přípravku Vevzuo.
Má se vytvořit plán léčby pacientů, u kterých se vyvine ONJ, za úzké spolupráce ošetřujícího lékaře a stomatologa nebo stomatochirurga se zkušenostmi s ONJ. Pokud je to možné, je třeba zvážit dočasné přerušení léčby přípravkem Vevzuo až do ústupu onemocnění a zmírnění přispívajících rizikových faktorů.
Osteonekróza zevního zvukovodu
V souvislosti s léčbou denosumabem byla hlášena osteonekróza zevního zvukovodu. Mezi možné rizikové faktory osteonekrózy zevního zvukovodu patří používání steroidů a chemoterapie a/nebo lokální rizikové faktory, jako například infekce nebo trauma. Možnost vzniku osteonekrózy zevního zvukovodu je třeba zvážit u pacientů léčených denosumabem, kteří mají ušní symptomy včetně chronických infekcí ucha.
Atypické zlomeniny femuru
U pacientů léčených denosumabem byly zaznamenány atypické zlomeniny femuru (viz bod 4.8). Atypické zlomeniny femuru spojené s malým traumatem nebo bez traumatu se mohou vyskytnout v subtrochanterické a diafyzální oblasti femuru a jsou charakteristické specifickými radiografickými nálezy. Atypické zlomeniny femuru byly zaznamenány také u pacientů s některými komorbiditami (např. nedostatek vitaminu D, revmatoidní artritida, hypofosfatázie) a spojeny s užíváním některých léků (např. bisfosfonáty, glukokortikoidy, inhibitory protonové pumpy). K těmto příhodám došlo i bez antiresorpční léčby. Podobné zlomeniny zaznamenané v souvislosti s léčbou bisfosfonáty jsou často bilaterální; proto je třeba u pacientů se zlomeninou diafýzy femuru léčených denosumabem vyšetřit kontralaterální femur. Vysazení léčby přípravkem Vevzuo má být u pacientů s podezřením na atypickou zlomeninu femuru zváženo při současném posouzení stavu pacienta na základě individuálního hodnocení přínosu a rizika léčby. Během léčby denosumabem se pacientům doporučuje, aby hlásili nové nebo neobvyklé bolesti v oblasti stehna, kyčle nebo třísel. Pacienti s těmito příznaky mají být vyšetřeni s ohledem na možnost neúplné zlomeniny femuru.
Hyperkalcemie po přerušení léčby u pacientů s velkobuněčným kostním nádorem a u pacientůs rostoucím skeletem
Klinicky významná hyperkalcemie vyžadující hospitalizaci a komplikovaná akutním poškozením ledvin byla hlášena u pacientů s velkobuněčným kostním nádorem léčených denosumabem za několik týdnů až měsíců po přerušení léčby.
Po přerušení léčby je třeba u pacientů sledovat známky a příznaky hyperkalcemie, zvážit pravidelné stanovení vápníku v séru a přehodnotit požadavky pacienta na suplementaci vápníku a vitaminu D (vizbod 4.8).
Přípravek Vevzuo není doporučen pro pacienty s rostoucím skeletem (viz bod 4.2). V této skupině pacientů byla také hlášena klinicky významná hyperkalcemie týdny až měsíce po ukončení léčby.
Jiné
Pacienti léčení přípravkem Vevzuo nemají být současně léčeni jinými léčivými přípravky obsahujícími denosumab (k léčbě osteoporózy).
Pacienti léčení přípravkem Vevzuo nemají být současně léčeni bisfosfonáty.
Malignita v případě velkobuněčného kostního nádoru nebo progrese do metastatického onemocnění jsou vzácné a jsou známým rizikem u pacientů s velkobuněčným kostním nádorem. U pacientů mají být sledovány radiologické známky malignity, nová radiolucence nebo osteolýza.
Dostupné klinickéúdaje nenaznačují zvýšené riziko malignity u pacientů s velkobuněčným kostním nádorem léčených denosumabem.
Upozornění na pomocné látky
Tento léčivý přípravek obsahuje sorbitol. Je nutno vzít v úvahu aditivní účinek současně podávaných přípravků s obsahem sorbitolu (nebo fruktózy) a příjem sorbitolu (nebo fruktózy) potravou.
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce (120 mg), to znamená, že je v podstatě „bez sodíku“.
Tento léčivý přípravek obsahuje 0,17 mg polysorbátu 20 v jedné injekční lahvičce o koncentraci 120 mg/1,7 ml, což odpovídá 0,1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
Pacient/pečovatel musí být poučen, aby informoval lékaře, pokud má on nebo jeho dítě nějaké známé alergie.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
V klinických studiích byl denosumab podáván v kombinaci se standardní onkologickou léčbou a pacientům léčeným dříve bisfosfonáty. Při souběžně podávané chemoterapii a/nebo hormonální léčbě nebo po předchozím intravenózním podávání bisfosfonátů nebyly zjištěny žádné klinicky signifikantní změny sérové koncentrace nebo farmakodynamiky denosumabu (močový N-telopeptid vztažený k hladině kreatininu uNTx/Cr).
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání denosumabu těhotným ženám jsou omezené, nebo nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Přípravek Vevzuo se nedoporučuje podávat těhotným ženám a ženám ve fertilním věku, které nepoužívají antikoncepci. Ženám je třeba doporučit, aby během léčby a nejméně 5 měsíců po léčbě přípravkem Vevzuo neotěhotněly. Všechny účinky přípravku Vevzuo jsou pravděpodobně silnější v průběhu druhého a třetího trimestru těhotenství, protože monoklonální protilátky procházejí přes placentu lineárně s vývojem těhotenství, přičemž největší množství prochází během třetího trimestru.
Kojení
Není známo, zda se denosumab vylučuje do lidského mateřského mléka. Riziko pro novorozence/kojené děti nelze vyloučit. Studie provedené u knockoutovaných myší naznačují, že absence RANKL v průběhu těhotenství může zasahovat do procesu zrání mléčné žlázy a vést k poruše laktace po porodu (viz bod 5.3). Je třeba se rozhodnout, zda ustoupit od kojení, nebo zda nepodávat přípravek Vevzuo, přičemž je nutno brát v úvahu přínos kojení pro novorozence/kojené dítě a přínos léčby pro pacientku.
Fertilita
Nejsou k dispozici žádné údaje o vlivu denosumabu na fertilitu u člověka. Studie na zvířatech nenaznačují přímé ani nepřímé škodlivé účinky na fertilitu (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Vevzuo nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Celkový bezpečnostní profil je shodný ve všech schválených indikacích pro přípravek Vevzuo.
Po podání denosumabu byla velmi často hlášena hypokalcemie, většinou během prvních 2 týdnů. Hypokalcemie může být závažná a symptomatická (viz bod 4.8 - popis vybraných nežádoucích účinků). Poklesy sérového kalcia byly obvykle náležitě zvládnuty podáváním vápníku a vitaminu D. Nejčastějšími nežádoucími účinky u denosumabu je muskuloskeletální bolest. U pacientů léčených denosumabem byly často pozorovány případy osteonekrózy čelisti (viz body 4.4 a 4.8 – popis vybraných nežádoucích účinků).
Tabulkový přehled nežádoucích účinků
Pro klasifikaci nežádoucích účinků, vycházejících z incidence výskytu ve čtyřech klinických studiíchfáze III, dvou klinických studiích fáze II a po uvedení přípravku na trh (viz tab. 1), byla použita následující ustálená kritéria: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupnýchúdajů nelze určit). V každé třídě orgánových systémů a skupině definované frekvencí výskytu jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1. Nežádoucí účinky hlášené u pacientů s pokročilým maligním nádorovým onemocněním postihujícím kosti, s mnohočetným myelomem nebo s velkobuněčným kostním nádorem
Třídy orgánových systémůpodle databáze MedDRA | Frekvence | Nežádoucí účinek |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Časté | Nová primární malignita1 |
| Poruchy imunitního systému | Vzácné | Hypersenzitivita na léčivou látku1 |
| Vzácné | Anafylaktická reakce1 | |
| Poruchy metabolismu a výživy | Velmi časté | Hypokalcemie1, 2 |
| Časté | Hypofosfatemie | |
| Méně časté | Hyperkalcemie po přerušení léčby u pacientů s velkobuněčným kostním nádorem3 | |
| Respirační, hrudní a mediastinální poruchy | Velmi časté | Dyspnoe |
| Gastrointestinální poruchy | Velmi časté | Průjem |
| Časté | Extrakce zubu | |
| Poruchy kůže a podkožní tkáně | Časté | Hyperhidróza |
| Méně časté | Lichenoidní erupce způsobené léky1 | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | Muskuloskeletální bolest1 |
| Časté | Osteonekróza čelisti1 | |
| Méně časté | Atypická zlomenina femuru1 | |
| Není známo | Osteonekróza zevního zvukovodu3,4 | |
| Celkové poruchy a reakce v místě aplikace | Méně časté | Různé typy reakcí v místě vpichu5 |
1 Viz bod Popis vybraných nežádoucích účinků
2 Viz bod Jiné zvláštní skupiny pacientů
3 Viz bod 4.4
4 Skupinový účinek (class effect)
5 Včetně bolesti v místě vpichu
Popis vybraných nežádoucích účinků
Hypokalcemie
V klinických studiích zaměřených na prevenci SRE byl pozorován vyšší výskyt hypokalcemie u pacientů léčených denosumabem ve srovnání s kyselinou zoledronovou.
Nejvyšší výskyt hypokalcemie byl pozorován ve studii fáze III u pacientů s mnohočetným myelomem. Hypokalcemie byla hlášena u 16,9 % pacientů léčených denosumabem a u 12,4 % pacientů léčených kyselinou zoledronovou. U 1,4 % pacientů léčených denosumabem a u 0,6 % pacientů léčených kyselinou zoledronovou došlo k poklesu hladiny sérového kalcia třetího stupně. U 0,4 % pacientů léčených denosumabem a u 0,1 % pacientů léčených kyselinou zoledronovou došlo k poklesu hladiny sérového kalcia čtvrtého stupně.
Ve třech kontrolovaných klinických studiích fáze III s aktivním komparátorem u pacientů s pokročilým maligním nádorovým onemocněním postihujícím kosti byla hypokalcemie zaznamenána u 9,6 % pacientů léčených denosumabem a u 5,0 % pacientů léčených kyselinou zoledronovou. Snížení hladiny kalcia v séru třetího stupně bylo zjištěno u 2,5 % pacientů léčených denosumabem a u 1,2 % pacientů léčených kyselinou zoledronovou. Pokles hladiny sérového kalcia čtvrtého stupně byl zjištěn u 0,6 % pacientů léčených denosumabem a u 0,2 % pacientů léčených kyselinou zoledronovou (viz bod 4.4).
Ve dvou jednoramenných klinických studiích fáze II u pacientů s velkobuněčným kostním nádorem byla hypokalcemie hlášena u 5,7 % pacientů. Žádné nežádoucí účinky nebyly považovány za závažné.
Po uvedení přípravku na trh byla hlášena těžká symptomatická hypokalcemie (včetně fatálních případů), z toho se většina případů vyskytla během prvních týdnů léčby. Příklady klinických projevů těžké symptomatické hypokalcemie zahrnovaly prodloužení QT intervalu, tetanii, epileptické záchvaty a poruchy duševního stavu (včetně kómatu) (viz bod 4.4). Příznaky hypokalcemie v klinických studiích zahrnovaly parestézie nebo svalovou ztuhlost, záškuby, spazmy a svalové křeče.
Osteonekróza čelisti (ONJ)
Incidence ONJ se v klinických studiích zvyšovala s prodlužující se dobou expozice léku. ONJ byla rovněž diagnostikována po ukončení léčby denosumabem, z toho se většina případů vyskytla do 5 měsíců po poslední dávce. Pacienti s předchozí anamnézou ONJ nebo osteomyelitidy čelisti, s aktivním onemocněním zubů nebo čelisti vyžadujícím chirurgický zákrok v ústech, s nezhojenými ranami po stomatologickém nebo chirurgickém zákroku v ústech nebo s jakýmkoliv plánovaným invazivním stomatologickým zákrokem byli vyřazeni z klinických studií.
Vyšší výskyt ONJ u pacientů léčených denosumabem v porovnání s kyselinou zoledronovou byl pozorován v klinických studiích zaměřených na prevenci SRE. Nejvyšší výskyt ONJ byl pozorován ve studii fáze III u pacientů s mnohočetným myelomem. Ve dvojitě zaslepené léčebné fázi této studie byla ONJ potvrzena u 5,9 % pacientů léčených denosumabem (medián expozice 19,4 měsíce; rozmezí 1–
- 52) a u 3,2 % pacientů léčených kyselinou zoledronovou. Po ukončení dvojitě zaslepené léčebné fáze této studie byla incidence potvrzené ONJ, upravená na pacientoroky, ve skupině s denosumabem (medián expozice 19,4 měsíce; rozmezí 1–52) 2,0 na 100 pacientoroků během prvního roku léčby, v druhém roce 5,0 a dále 4,5. Medián doby do výskytu ONJ byl 18,7 měsíce (rozmezí: 1 - 44).
V primárních fázích léčby ve třech kontrolovaných klinických studiích fáze III s aktivním komparátorem u pacientů s pokročilým maligním nádorovým onemocněním postihujícím kosti byla osteonekróza čelisti potvrzena u 1,8 % pacientů léčených denosumabem (medián expozice 12,0 měsíců; rozmezí: 0,1 – 40,5) a u 1,3 % pacientů léčených kyselinou zoledronovou. Klinické příznaky těchto případů byly v obou léčených skupinách podobné. Mezi pacienty s potvrzenou ONJ měla většina (81 % v obou léčených skupinách) pacientů v anamnéze extrakci zubu, špatnou hygienu dutiny ústní, a/nebo používání zubních náhrad. Většina pacientů byla aktuálně nebo dříve léčena chemoterapií.
Klinické studie u pacientů s karcinomem prsu nebo prostaty zahrnovaly rozšíření léčebné fáze denosumabu (medián celkové expozice 14,9 měsíců; rozmezí: 0,1 – 67,2). ONJ byla potvrzena u 6,9 % pacientů s karcinomem prsu a s karcinomem prostaty během fáze prodloužení léčby.
Celkový výskyt potvrzené ONJ upravený na pacientorok byl po dobu prvního roku léčby 1,1 na 100 pacientoroků, v druhém roce 3,7 a poté 4,6. Medián doby do výskytu ONJ byl 20,6 měsíců (rozmezí: 4
- 53).
Nerandomizovaná retrospektivní observační studie u 2877 pacientů s nádorovým onemocněním léčených denosumabem nebo kyselinou zoledronovou ve Švédsku, Dánsku a Norsku ukázala, že 5letá incidence lékařsky potvrzené ONJ byla 5,7 % (95% CI: 4,4, 7,3; medián doby následného sledování 20 měsíců [rozmezí 0,2–60]) v kohortě pacientů, kterým byl podáván denosumab, a 1,4 % (95% CI: 0,8, 2,3; medián doby následného sledování 13 měsíců [rozmezí 0,1–60]) v samostatné kohortě pacientů, kterým byla podávána kyselina zoledronová. Pětiletá incidence ONJ u pacientů převáděných z kyseliny zoledronové na p denosumab byla 6,6 % (95% CI: 4,2, 10,0; medián doby následného sledování 13 měsíců [rozmezí 0,2–60]).
V klinické studii fáze III u pacientů s nemetastazujícím karcinomem prostaty (populace pacientů, u kterých není léčba denosumabem indikována), s delší expozicí léku až po dobu 7 let, byla incidence potvrzené ONJ upravená na pacientoroky 1,1 na 100 pacientoroků během prvního roku léčby, 3,0 ve druhém roce a poté 7,1.
V dlouhodobé otevřené klinické studii fáze II u pacientů s velkobuněčným kostním nádorem (studie 6, viz bod 5.1) byla ONJ potvrzena u 6,8 % pacientů, včetně jednoho dospívajícího (medián dávek 34; rozmezí 4 až 116). Po dokončení studie byl medián doby trvání studie včetně fáze následného sledování bezpečnosti 60,9 měsíců (rozmezí: 0 až 112,6). Celkový výskyt potvrzené ONJ upravený na pacientoroky byl celkově 1,5 na 100 pacientoroků (po dobu prvního roku léčby 0,2 na 100 pacientoroků, v druhém roce 1,5, ve třetím roce 1,8, ve čtvrtém roce 2,1, v pátém roce 1,4 a poté 2,2). Medián doby do ONJ byl 41 měsíců (rozmezí: 11 až 96).
Studie 7 byla provedena s cílem pokračovat ve sledování pacientů s GCTB, kteří byli léčeni ve studii 6, po dobu dalších 5 nebo více let. ONJ byla hlášena u 6 pacientů (11,8 %) z 51 exponovaných pacientů s mediánem celkem 42 dávek denosumabu. Tři z těchto případů ONJ byly lékařsky potvrzeny.
Hypersenzitivní reakce související s přípravkem
Po uvedení přípravku na trh byly u pacientů léčených denosumabem hlášeny případy hypersenzitivity včetně vzácných případů anafylaktických reakcí.
Atypické zlomeniny femuru
Celkově v programu klinických studií byly méně často hlášeny atypické zlomeniny femuru u pacientů léčených denosumabem a riziko se zvýšilo s delším trváním léčby. Nežádoucí účinky se objevily během léčby a až 9 měsíců po jejím ukončení (viz bod 4.4),
V programu klinických studií zkoumajících GCTB byly u pacientů léčených přípravkem Vevzuo často hlášeny atypické zlomeniny femuru. Ve studii 6 byl výskyt potvrzené AFF (atypické zlomeniny femuru) u pacientů s velkobuněčným kostním nádorem 0,95 % (5/526) V následné studii 7 byl výskyt potvrzené AFF u 3,9 % (2/51) pacientů exponovaných denosumabu.
Muskuloskeletální bolest
Po uvedení přípravku na trh byla u pacientů léčených denosumabem zaznamenána muskuloskeletální bolest včetně závažných případů. V klinických studiích byla muskuloskeletální bolest velmi častá v obou skupinách jak s denosumabem, tak s kyselinou zoledronovou. Muskuloskeletální bolest vedoucí k přerušení léčby ve studii byla méně častá.
Nová primární malignita
V primárních dvojitě zaslepených fázích léčby ve čtyřech kontrolovaných klinických studiích fáze IIIs aktivním komparátorem u pacientů s pokročilým maligním nádorovým onemocněním postihujícím kosti byla nová primární malignita hlášena u 54/3691 (1,5 %) pacientů léčených denosumabem (medián expozice 13,8 měsíců; rozmezí: 1,0–51,7) a u 33/3688 (0,9 %) pacientů léčených kyselinou zoledronovou (medián expozice 12,9 měsíců, rozmezí: 1,0–50,8).
Kumulativní incidence v jednom roce činila 1,1 % pro denosumab a 0,6 % pro kyselinu zoledronovou.
U jednotlivých maligních nádorů nebo skupin maligních nádorů nebyl zaznamenán žádný vzorec souvislosti s léčbou.
U pacientů s velkobuněčným kostním nádorem byl ve studii 6 výskyt nových malignit, včetně malignit zasahujících kost a malignit mimo kost, 3,8 % (20/526). V následné studii 7 byl výskyt u 11,8 % (6/51) pacientů exponovaných denosumabu.
Lichenoidní erupce způsobené léky
Lichenoidní erupce způsobené léky (např. reakce podobné projevům lichen planus) byly hlášeny u pacientů po uvedení přípravku na trh.
Pediatrická populace
Denosumab byl hodnocen v otevřené studii, do které bylo zařazeno 28 dospívajících s ukončeným vývojem skeletu s velkobuněčným kostním nádorem. Na základě těchto omezených údajů se zdá, že profil nežádoucích účinků je podobný jako u dospělých.
Po uvedení přípravku na trh byla u pediatrických pacientů po vysazení léčby zaznamenána klinickyvýznamná hyperkalcemie (viz bod 4.4).
Jiné zvláštní skupiny pacientů
Porucha funkce ledvin
V klinické studii u pacientů bez pokročilého karcinomu s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) nebo u dialyzovaných pacientů existuje vyšší riziko vzniku hypokalcemie při chybějící suplementaci vápníkem. Riziko vzniku hypokalcemie během léčby denosumabem je vyšší se zvyšujícím se stupněm poruchy funkce ledvin. V klinické studiiu pacientů bez pokročilého karcinomu se u 19 % pacientů s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) a u 63 % pacientů podstupujících dialýzu vyvinula hypokalcemie i přes suplementaci vápníkem. Celková incidence klinicky významné hypokalcemie byla 9 %.
U pacientů léčených denosumabem s těžkou poruchou funkce ledvin nebo na dialýze bylo rovněž pozorováno průvodní zvýšení hladin paratyroidního hormonu. U pacientů s poruchou funkce ledvin je obzvlášť důležité monitorování hladin vápníku a adekvátní přísun vápníku a vitaminu D (vizbod 4.4).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Neexistují zkušenosti s předávkováním v klinických studiích. Denosumab byl podáván v rámci klinických studií v dávkách až 180 mg každé 4 týdny a 120 mg týdně po dobu 3 týdnů.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva k terapii nemocí kostí – jiná léčiva ovlivňující stavbua mineralizaci kosti, ATC kód: M05BX04
Přípravek Vevzuo je tzv. podobným biologickým léčivým přípravkem („biosimilar“). Podrobné informace jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky; https://www.ema.europa.eu
Mechanismus účinku
RANKL existuje ve formě transmembránového nebo solubilního proteinu. RANKL je esenciální pro tvorbu, funkci a přežívání osteoklastů, jediného typu buněk zodpovědného za resorpci kostní tkáně. Zvýšená aktivita osteoklastů, kterou stimuluje RANKL, je klíčovým prostředkem destrukce kosti při jejím metastatickém postižení a u mnohočetného myelomu. Denosumab je humánní monoklonální protilátka (IgG2), která se s vysokou afinitou i specificitou zaměřuje a váže na RANKL.Zabránění interakce RANKL/RANK vede ke snížení počtu osteoklastů a jejich funkce, čímž snižuje resorpci kosti a brání destrukci kosti způsobené nádorovým bujením.
Velkobuněčné kostní nádory jsou charakteristické neoplastickými stromálními buňkami, které exprimují RANK ligand a obrovskými osteoklastům podobnými buňkami, které exprimují RANK. U pacientů s velkobuněčným kostním nádorem se denosumab váže na RANK ligand, což výrazně snižuje nebo eliminuje obrovské osteoklastům podobné buňky. Důsledkem toho je snížená osteolýza astroma proliferačního nádoru je nahrazeno neproliferační diferencovanou novou kostí s vysokou hustotou.
Farmakodynamické účinky
V klinických studiích fáze II u pacientů s pokročilým maligním onemocněním postihujícím kosti vedlo subkutánní podávání denosumabu každé 4 týdny (Q4W) nebo každých 12 týdnů k rychlému poklesu hladiny markerů kostní resorpce (uNTx/Cr, sérový CTx), s mediánem poklesu markeru uNTx/Cr přibližně o 80 %, ke kterému došlo během 1 týdne bez závislosti na předchozí léčbě bisfosfonáty nebo na výchozí hladině uNTx/Cr. V klinických studiích fáze III u pacientů s pokročilými malignitami postihujícími kosti přetrvával medián poklesu uNTx/Cr přibližně o 80 % po dobu 49 týdnů léčby denosumabem (při dávkování 120 mg Q4W).
Imunogenita
Během léčby denosumabem může dojít k tvorbě protilátek proti denosumabu. Nebyla pozorována žádná zjevná souvislost mezi tvorbou protilátek a farmakokinetikou, klinickou odpovědí nebo nežádoucími účinky.
Klinická účinnost a bezpečnost přípravku u pacientů s kostními metastázami solidních nádorů
Účinnost a bezpečnost denosumabu, podávaného subkutánně v dávce 120 mg každé 4 týdny, nebo kyseliny zoledronové v dávce 4 mg (dávka upravena pro sníženou funkci ledvin), podávané intravenózně každé 4 týdny, byly porovnávány ve třech randomizovaných dvojitě zaslepených kontrolovaných klinických studiích s aktivním komparátorem u pacientů dosud neléčených intravenózně podávanými bisfosfonáty, s pokročilým maligním nádorovým onemocněním postihujícím kosti: dospělí pacienti s karcinomem prsu (studie 1), pacienti s jinými solidními maligními nádory nebo mnohočetným myelomem (studie 2) a pacienti s kastračně rezistentním karcinomem prostaty (studie 3). V těchto aktivně kontrolovaných klinických studiích byla bezpečnost hodnocena u 5931 pacientů. Pacienti s ONJ nebo osteomyelitidou čelisti v anamnéze, pacienti s aktivním onemocněním chrupu nebo čelisti vyžadujícím chirurgický zákrok, pacienti s nezhojenými ranami po stomatologickém nebo chirurgickém zákroku v dutině ústní nebo pacienti, u nichž byl plánován jakýkoliv invazivní stomatologický zákrok, nebyli způsobilí pro zařazení do těchto studií. Primární a sekundární cílové parametry hodnotily výskyt jedné nebo více kostních příhod (SRE). Ve studiích prokazujících superioritu denosumabu vůči kyselině zoledronové byl pacientům poskytnut nezaslepený denosumab v předem specifikovaném dvouletém prodloužení léčebné fáze. SRE byla definována jako některá z následujících příhod: patologická fraktura (vertebrální nebo nevertebrální), radiační léčba kosti (včetně použití radioizotopů), kostní operace nebo míšní komprese.
Denosumab snižoval riziko vzniku SRE a vícečetných SRE (první i následných) u pacientůs metastázami solidních nádorů do kostí (viz tab. 2).
Tabulka 2. Výsledky účinnosti u pacientů s pokročilým maligním onemocněním postihující kosti
| Studie 1 Karcinom prsu | Studie 2 Jiné solidní nádory** nebomnohočetný myelom | Studie 3 Karcinom prostaty | Kombinovanáanalýza studií s pokročilýmmaligním nádorovým onemocněním | |||||
| Denosumab | Kyselinazoledro- nová | Denosumab | Kyselina zoledro-nová | Denosumab | Kyselina zoledro-nová | Denosumab | Kyselina zoledro-nová | |
| n | 1 026 | 1 020 | 886 | 890 | 950 | 951 | 2 862 | 2 861 |
| První SRE | ||||||||
| Medián (měsíce) | NR | 26,4 | 20,6 | 16,3 | 20,7 | 17,1 | 27,6 | 19,4 |
| Rozdíl mediánů(měsíce) | NA | 4,2 | 3,5 | 8,2 | ||||
| HR (95% CI) /RRR (%) | 0,82 (0,71; 0,95) / 18 | 0,84 (0,71; 0,98) / 16 | 0,82 (0,71; 0,95) / 18 | 0,83 (0,76; 0,90) / 17 | ||||
| Non-inferiorita /Superiorita p-hodnota | < 0,0001† / 0,0101† | 0,0007† / 0,0619† | 0,0002† / 0,0085† | < 0,0001 / < 0,0001 | ||||
| Zastoupení pacientů (%) | 30,7 | 36,5 | 31,4 | 36,3 | 35,9 | 40,6 | 32,6 | 37,8 |
| První a následné SRE* | ||||||||
| Průměrnýpočet na pacienta. | 0,46 | 0,60 | 0,44 | 0,49 | 0,52 | 0,61 | 0,48 | 0,57 |
| Rate ratio (95%CI) / RRR (%) | 0,77 (0,66; 0,89) / 23 | 0,90 (0,77; 1,04) / 10 | 0,82 (0,71; 0,94) / 18 | 0,82 (0,75; 0,89) / 18 | ||||
| Superioritap-hodnota | 0,0012† | 0,1447† | 0,0085† | < 0,0001 | ||||
| SMR za rok | 0,45 | 0,58 | 0,86 | 1,04 | 0,79 | 0,83 | 0,69 | 0,81 |
| První SRE nebo HCM | ||||||||
| Medián (měsíce) | NR | 25,2 | 19,0 | 14,4 | 20,3 | 17,1 | 26,6 | 19,4 |
| HR (95% CI) /RRR (%) | 0,82 (0,70; 0,95) / 18 | 0,83 (0,71; 0,97) / 17 | 0,83 (0,72; 0,96) / 17 | 0,83 (0,76; 0,90) / 17 | ||||
| Superioritap-hodnota | 0,0074 | 0,0215 | 0,0134 | < 0,0001 | ||||
| První radioterapie kosti | ||||||||
| Medián (měsíce) | NR | NR | NR | NR | NR | 28,6 | NR | 33,2 |
| HR (95% CI) /RRR (%) | 0,74 (0,59; 0,94) / 26 | 0,78 (0,63; 0,97) / 22 | 0,78 (0,66; 0,94) / 22 | 0,77 (0,69; 0,87) / 23 | ||||
| Superiorita p-hodnota | 0,0121 | 0,0256 | 0,0071 | < 0,0001 | ||||
NR (not reached) = nedosaženo; NA (not available) = není k dispozici; HCM (hypercalcaemia of malignancy) = hyperkalcemie při maligním onemocnění; SMR (skeletal morbidity rate) = výskyt skeletálníchkomplikací; HR (hazard ratio) = poměr rizik; RRR (relative risk reduction) = snížení relativního rizika; † Adjustované p-hodnoty jsou uvedeny pro studie 1, 2 a 3 (první SRE a první a následné SRE jako cílové parametry);
*Evidence všech kostních příhod v čase; započítávají se pouze příhody vyskytující se ≥ 21 dní popředchozí příhodě.
** Včetně nemalobuněčného karcinomu plic (NSCLC), karcinomu ledvin, kolorektálního karcinomu, malobuněčnéhokarcinomu plic, karcinomu močového měchýře, karcinomu oblasti hlavy a krku, karcinomu GI/urogenitálníoblasti a jiných, kromě karcinomu prsu a prostaty. Obrázek 1. Kaplanovy-Meierovy křivky doby do výskytu první SRE během studie (first on-studySRE)
Progrese onemocnění a celková doba přežití s metastázami solidních nádorů do kostí
Progrese onemocnění při léčbě denosumabem a kyselinou zoledronovou byla obdobná ve všech třech studiích a v prespecifikované kombinované analýze všech tří studií.
Ve studiích 1, 2 a 3 bylo celkové přežití vyrovnané mezi denosumabem a kyselinou zoledronovou u pacientů s pokročilým maligním nádorovým onemocněním postihujícím kosti: pacienti s karcinomem prsu (poměr rizik [HR] při 95% CI byl 0,95 [0,81; 1,11]), pacienti s karcinomem prostaty (poměr rizik [HR] při 95% CI byl 1,03 [0,91; 1,17]), a pacienti s jinými solidními nádory nebo mnohočetným myelomem (poměr rizik [HR] při 95% CI byl 0,95 [0,83; 1,08]). Post-hoc analýza ve studii 2 (pacienti s jinými solidními nádory nebo mnohočetným myelomem) zkoumala celkovou dobu přežití u 3 typů nádorů, použitých ke stratifikaci (nemalobuněčný plicní karcinom, mnohočetný myelom a ostatní). Celková doba přežití byla při léčbě denosumabem delší u nemalobuněčného karcinomu plic (poměr rizik [HR] při 95% CI byl 0,79 [0,65; 0,95]; n = 702), při léčbě kyselinou zoledronovou delší u mnohočetného myelomu (poměr rizik [HR] při 95% CI byl 2,26 [1,13; 4,50]; n = 180) a obdobná pro denosumab i kyselinu zoledronovou u ostatních typů nádorů (poměr rizik [HR] při 95% CI byl 1,08 (0,90; 1,30); n = 894). Tato studie nesledovala prognostické faktory ani onkologickou léčbu. V kombinované prespecifikované analýze studií 1, 2 a 3 byla celková doba přežití u denosumabu a kyseliny zoledronové obdobná (poměr rizik [HR] při 95% CI byl 0,99 [0,91; 1,07]).
Účinek na bolest
Doba do ústupu bolesti (tj. pokles o ≥ 2 body z výchozí úrovně na škále bolesti BPI-SF) byla při léčbě denosumabem i kyselinou zoledronovou v každé studii a integrovaných analýzách obdobná. V post-hoc analýze kombinovaných souborů dat byl medián doby do zhoršení bolesti (> 4 body na škále bolesti) u pacientů s výchozí mírnou bolestí nebo bez bolesti delší u denosumabu než u kyseliny zoledronové (198 versus 143 dní) (p = 0,0002).
Klinická účinnost u pacientů s mnohočetným myelomem
Denosumab byl hodnocen v mezinárodní randomizované (1:1) dvojitě zaslepené aktivně kontrolované studii srovnávající denosumab s kyselinou zoledronovou u pacientů s nově diagnostikovaným mnohočetným myelomem, studie 4.
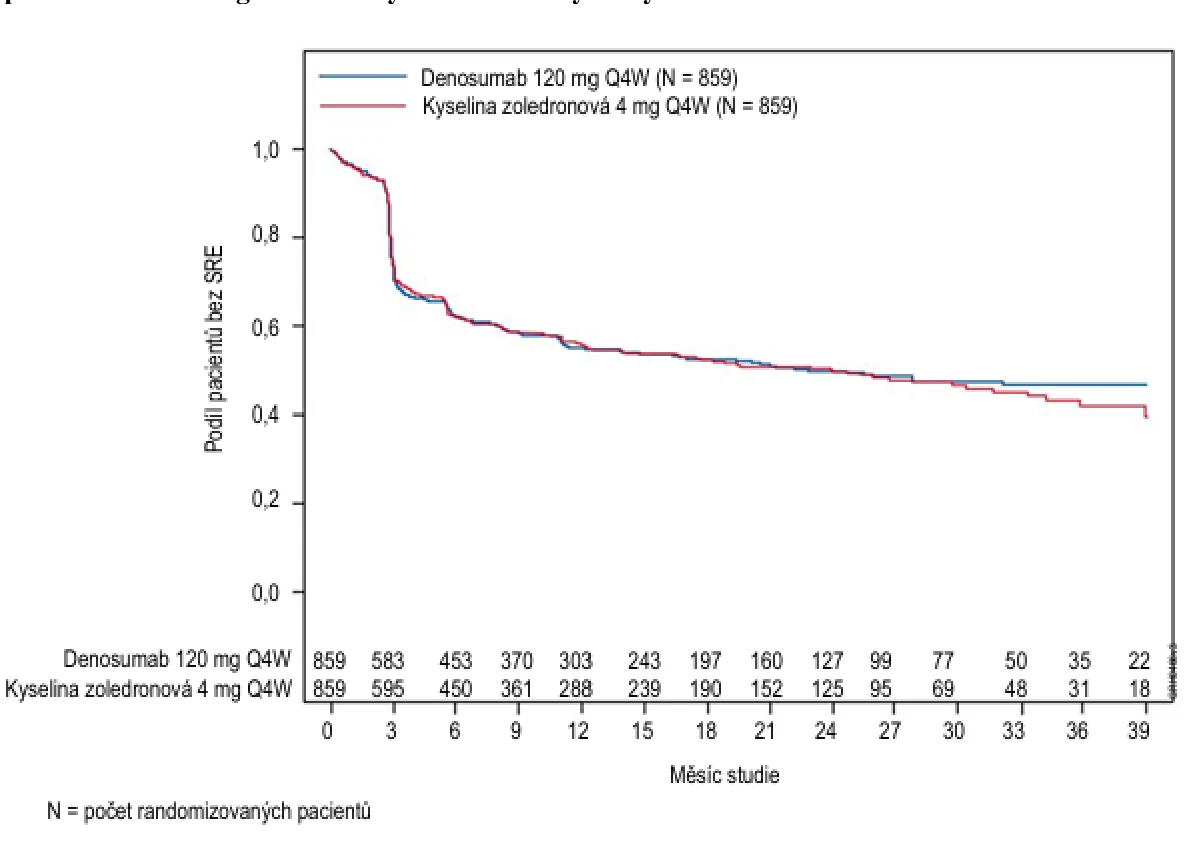
V této studii bylo randomizováno 1718 pacientů s mnohočetným myelomem s alespoň jednou kostní 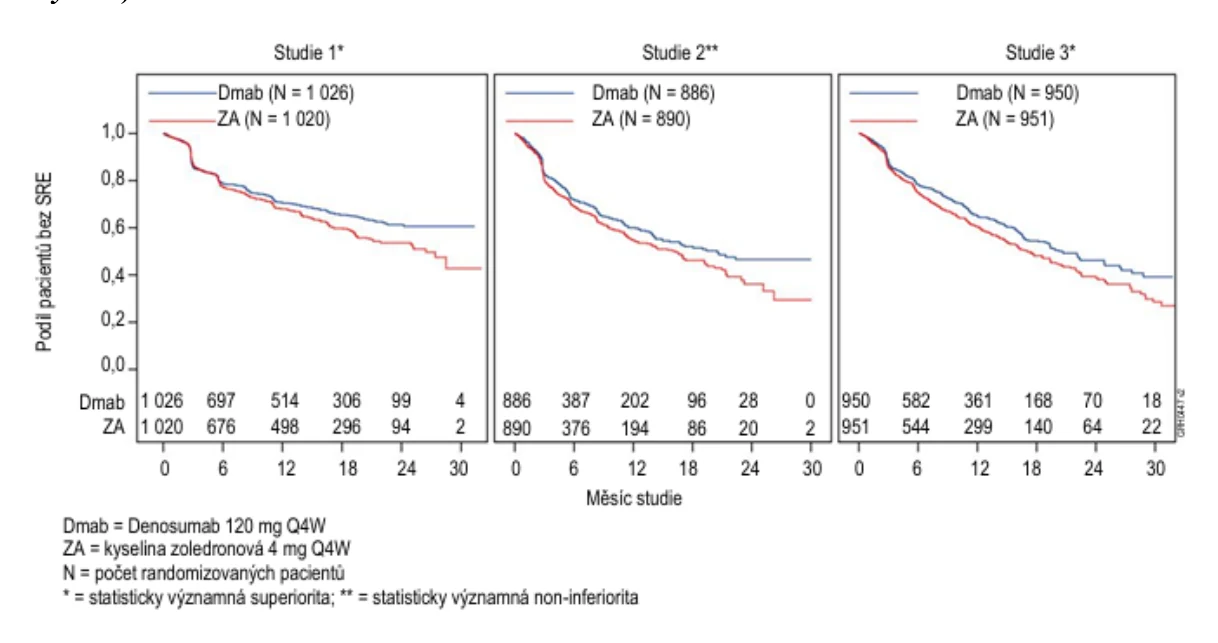 lézí, kterým byla podávána dávka 120 mg denosumabu subkutánně každé 4 týdny (Q4W) nebo 4 mg kyselinyzoledronové intravenózně (i.v.) každé 4 týdny (dávka byla upravena pro funkci ledvin). Primárním výsledným ukazatelem bylo prokázání non-inferiority doby do první kostní příhody (SRE) během studie v porovnání s kyselinou zoledronovou. Sekundární výsledné ukazatele zahrnovaly superioritu doby do výskytu první SRE, superioritu doby do výskytu první a následující SRE a celkové přežití. SRE byla definována jako některá z následujících příhod: patologická fraktura (vertebrální nebo nevertebrální), radiační léčba kostí (včetně použití radioizotopů), kostní operace nebo míšní komprese.
V obou studijních ramenech 54,5 % pacientů plánovalo podstoupit autologní transplantaci kmenových buněk z periferní krve (peripheral blood stem transplant, PBSC), 95,8 % pacientů použilo/plánovalo použít novou antimyelomovou látku (nové terapie zahrnují bortezomib, lenalidomid nebo thalidomid) v první linii léčby a 60,7 % pacientů mělo předchozí SRE.Počet pacientů v obou studijních ramenech se stadiem I, II a III podle ISS v době stanovení diagnózybyl 32,4 %; 38,2 % a 29,3 % v příslušném pořadí.
Medián počtu podaných dávek byl 16 pro denosumab a 15 pro kyselinu zoledronovou.Výsledky účinnosti ze studie 4 jsou uvedeny na obrázku 2 a v tabulce 3.
Obrázek 2. Kaplanova-Meierova křivka pro dobu do výskytu první SRE během studie u pacientůs nově diagnostikovaným mnohočetným myelomem
Tabulka 3. Výsledky účinnosti pro denosumab v porovnání s kyselinou zoledronovou u pacientů s nově diagnostikovaným mnohočetným myelomem
| Denosumab (N = 859) | Kyselina zoledronová (N = 859) | |
| První SRE | ||
| Počet pacientů, kteří měli SRE (%) | 376 (43,8) | 383 (44,6) |
| Medián doby do výskytu SRE (měsíce) | 22,8 (14,7; NE) | 23,98 (16,56; 33,31) |
| Poměr rizik (95% CI) | 0,98 (0,85; 1,14) | |
| První a následující SRE | ||
| Průměrný počet příhod na pacienta | 0,66 | 0,66 |
| Poměr rizik (95% CI) | 1,01 (0,89; 1,15) | |
| Míra skeletální morbidity za rok | 0,61 | 0,62 |
| První SRE nebo HCM | ||
| Medián doby (měsíce) | 22,14 (14,26; NE) | 21,32 (13,86; 29,7) |
| Poměr rizik (95% CI) | 0,98 (0,85; 1,12) | |
| První radioterapie kosti | ||
| Poměr rizik (95% CI) | 0,78 (0,53; 1,14) | |
| Celkové přežití | ||
| Poměr rizik (95% CI) | 0,90 (0,70; 1,16) | |
NE = nelze odhadnout; HCM = hyperkalcemie při maligním onemocnění
Klinická účinnost a bezpečnost u dospělých a dospívajících s ukončeným vývojem skeletu s velkobuněčným kostním nádorem
Bezpečnost a účinnost denosumabu byla hodnocena ve dvou otevřených jednoramenných klinických studiích fáze II (studie 5 a 6), které zahrnovaly 554 pacientů s velkobuněčným kostním nádorem, který byl buď neresekabilní, nebo u kterého by byla chirurgická resekce spojena se závažnou morbiditou, a v prospektivní, multicentrické, otevřené studii fáze IV (studie 7), která poskytla dlouhodobé bezpečnostní následné sledování pacientů, kteří dokončili studii 6. Pacienti dostávali 120 mg denosumabu subkutánně každé 4 týdny s nasycovací dávkou 120 mg 8. a 15. den. Pacienti, kteří ukončili léčbu denosumabem, poté vstoupili do fáze následného sledování bezpečnosti na dobu minimálně 60 měsíců. U pacientů, kteří zpočátku vykazovali odpověď na denosumab (např. v případě recidivujícího onemocnění), byla povolena opakovaná léčba denosumabem během následného sledování bezpečnosti.
Do studie 5 bylo zařazeno 37 dospělých pacientů s histologicky potvrzeným neresekabilním nebo rekurentním velkobuněčným kostním nádorem. Hlavním výsledným ukazatelem hodnocení byla míra odpovědi, která byla definována buď jako alespoň 90% eliminace obrovských buněk vzhledem k výchozímu stavu (nebo úplná eliminace obrovských buněk v případech, kdy obrovské buňky představovaly <5 % nádorových buněk), nebo žádná progrese cílové léze na základě radiografickýchměření v případech, kdy histopatologie nebyla k dispozici. Z 35 pacientů zahrnutých do analýzy účinnosti zaznamenalo 85,7 % (95% CI: 69,7; 95,2) odpověď na léčbu denosumabem. Všech 20 pacientů (100 %) s histologickým vyšetřením splnilo kritéria pro odpověď. Ze zbývajících 15 pacientů nebyla u 10 (67 %) radiografickými měřeními zjištěna progrese cílové léze.
Do studie 6 bylo zařazeno 535 dospělých nebo dospívajících s ukončeným vývojem skeletu s velkobuněčným kostním nádorem. Z těchto pacientů bylo 28 ve věku 12–17 let. Pacienti byli zařazeni do jedné ze tří kohort: do kohorty 1 byli zařazeni pacienti s chirurgicky neléčitelným onemocněním (např. sakrální, spinální nebo mnohočetné léze, včetně plicních metastáz); v kohortě 2 byli pacienti s chirurgicky léčitelným onemocněním, jejichž plánovaný chirurgický zákrok byl spojen s těžkou morbiditou (např. resekce kloubů, amputace končetin nebo hemipelvektomie); v kohortě 3 byli pacienti, kteří se dříve účastnili studie 5 a poté přešli do této studie. Primárním cílem bylo vyhodnotit bezpečnostní profil denosumabu u pacientů s velkobuněčným kostním nádorem. Sekundární výsledný ukazatel studie zahrnoval dobu do progrese onemocnění (na základě hodnocení zkoušejícího) v kohortě 1 a podíl pacientů bez chirurgického zákroku v 6. měsíci v kohortě 2. V kohortě 1 při konečné analýze mělo progresi onemocnění 28 z 260 léčených pacientů (10,8 %). V kohortě 2 nepodstoupilo 219 z 238 (92,0 %; 95 % CI: 87,8 %, 95,1 %) hodnotitelných pacientů léčených denosumabem chirurgický zákrok do 6. měsíce. Z 239 pacientů v kohortě 2 s cílovou lézí, která se ve výchozím hodnocení nebo během studie nenacházela v plicích nebo měkkých tkáních, nemusel být u celkem 82 pacientů (34,3 %) proveden chirurgický zákrok během studie. Celkově byly výsledky účinnosti u dospívajících s ukončeným vývojem skeletu podobné těm, které byly pozorovány u dospělých.
Do studie 7 bylo zařazeno 85 dospělých pacientů, kteří byli dříve zařazeni do studie 6 a dokončili ji. U pacientů bylo povoleno podávání denosumabu k léčbě GCTB a všichni pacienti byli sledováni po dobu 5 let. Primárním cílem bylo vyhodnotit dlouhodobý bezpečnostní profil denosumabu u pacientů s velkobuněčným kostním nádorem.
Účinek na bolest
V závěrečné společné analýze kohorty 1 a 2 byl zaznamenán klinicky významný pokles nejhorší bolesti (tj. pokles o ≥ 2 body oproti výchozímu stavu) u 30,8 % rizikových pacientů (tj. u těch, kteří měli na začátku skóre nejhorší bolesti ≥ 2) v průběhu 1. týdne léčby a ≥ 50 % v 5. týdnu. Tato zlepšení bolesti se udržela ve všech následných hodnoceních.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s denosumabem u všech podskupin pediatrické populace v prevenci kostních příhod u pacientů s kostními metastázami a u podskupin pediatrické populace ve věku do 12 let v léčbě velkobuněčného kostního nádoru (informace o použití u pediatrické populace viz bod 4.2).
Ve studii 6 byl denosumab hodnocen v podskupině 28 dospívajících pacientů (ve věku 13– 17 let) s velkobuněčným kostním nádorem, kteří měli ukončený vývoj skeletu definovaný jako minimálně jedna dlouhá kost s ukončeným růstem (např. uzavřená epifyzální růstová ploténka humeru), a tělesnou hmotnost ≥ 45 kg. U jednoho dospívajícího pacienta s chirurgicky neléčitelným onemocněním (n =
- 14) došlo k recidivě onemocnění během úvodní léčby. Třináct ze 14 pacientů s chirurgicky léčitelným onemocněním, jejichž plánovaný chirurgický zákrok byl spojen s těžkou morbiditou, nepodstoupilo chirurgický zákrok do 6. měsíce.
5.2 Farmakokinetické vlastnosti
Absorpce
Po subkutánním podání činila biologická dostupnost přípravku 62 %.
Biotransformace
Denosumab se skládá, stejně jako přirozené imunoglobuliny, pouze z aminokyselin a sacharidů a není proto pravděpodobné, že by byl eliminován metabolickými mechanismy v játrech. Předpokládá se, že jeho metabolismus a eliminace probíhají stejným způsobem a drahami jako clearance imunoglobulinů a výslednými produkty jsou nakonec malé peptidy a jednotlivé aminokyseliny.
Eliminace
U pacientů s pokročilým nádorovým onemocněním, kterým byla opakovaně podávána dávka 120 mg každé 4 týdny, byla pozorována přibližně dvojnásobná kumulace denosumabu v séru a ustáleného stavu (steady-state) bylo dosaženo za 6 měsíců, v souladu s farmakokinetikou nezávislou na čase. U pacientů s mnohočetným myelomem, kterým byla podávána dávka 120 mg každé 4 týdny, se medián nejnižších hladinv období mezi měsíci 6 a 12 lišil o méně než 8 %. U pacientů s velkobuněčným kostním nádorem, kterým byla podávána dávka 120 mg každé 4 týdny, s nasycovací dávkou 8. a 15. den, bylo dosaženo rovnovážných hladin v průběhu prvního měsíce léčby. Mezi 9. a 49. týdnem se medián nejnižších hladin lišil o méněnež 9 %. U pacientů, kterým byl přípravek podávaný každé 4 týdny v dávce 120 mg vysazen, činil průměrný poločas 28 dní (rozmezí od 14 do 55 dní).
Populační farmakokinetická analýza neodhalila žádné klinicky významné změny systémové expozice denosumabu v ustáleném stavu (steady-state) pokud jde o věk (18 až 87 let), rasu/etnický původ (černoši, Hispánci, Asijci i běloši), pohlaví nebo typ solidního nádoru nebo pacienty s mnohočetným myelomem. Zvyšující se tělesná hmotnost byla spojena se snížením systémové expozice a naopak.
Tyto změny nebyly považovány za klinicky relevantní, neboť farmakodynamické účinky posuzované na základě markerů kostního obratu (bone turnover) byly konzistentní napříč širokou škálou tělesné hmotnosti.
Linearita/nelinearita
Denosumab vykazoval při dávkování v širokém rozmezí dávek nelineární farmakokinetiku, avšak sevzestupy úměrnými dávce při podávání dávek 60 mg (nebo 1 mg/kg) a vyšších. Tato nelinearita bylazřejmě způsobena saturovatelnou „target-mediated“ cestou eliminace, uplatňující se při nízkých koncentracích.
Porucha funkce ledvin
Ve studiích s denosumabem (60 mg, n = 55 a 120 mg, n = 32), u pacientů bez pokročilého nádorovéhoonemocnění, ale s různými stupni funkce ledvin, včetně dialyzovaných pacientů, neměl stupeň poruchy funkce ledvin žádný vliv na farmakokinetiku denosumabu; proto kvůli poruše funkce ledvin není potřeba upravovat dávku. Léčba přípravkem Vevzuo nevyžaduje monitorování renálních funkcí.
Porucha funkce jater
U pacientů s poruchou funkce jater nebyly provedeny žádné specifické studie. Monoklonální protilátky nejsou obecně vylučovány prostřednictvím jaterního metabolismu. Nepředpokládá se, že by porucha funkce jater ovlivnila farmakokinetiku denosumabu.
Starší pacienti
V bezpečnosti a účinnosti přípravku nebyly pozorovány žádné celkové rozdíly mezi staršímia mladšími pacienty. Kontrolované klinické studie denosumabu u pacientů nad 65 let s pokročilým maligním nádorovým onemocněním postihujícím kosti prokázaly obdobnou účinnost a bezpečnost u starších i mladších pacientů. U starších pacientů není třeba dávku přípravku upravovat.
Pediatrická populace
U dospívajících (ve věku 12–17 let) s ukončeným vývojem skeletu a s velkobuněčným kostním nádorem, kterým byla podávána dávka 120 mg každé 4 týdny, s nasycovací dávkou 8. a 15. den, byla farmakokinetika denosumabu podobná jako u dospělých pacientů s GCTB.
5.3 Předklinické údaje vztahující se k bezpečnosti
Vzhledem k tomu, že biologická aktivita denosumabu u zvířat je charakteristická pro nehumánní primáty, byly k hodnocení farmakodynamických vlastností denosumabu na zvířecím modelu (hlodavci) používány geneticky modifikované (knockoutované) myši nebo jiné biologické inhibitory dráhy RANK/RANKL, jako jsou OPG-Fc a RANK-Fc.
Na myších modelech kostních metastáz lidského estrogen-receptor pozitivního a negativního karcinomu prsu, karcinomu prostaty a nemalobuněčného karcinomu plic redukoval OPG-Fc osteolytické, osteoblastické a smíšené léze, zpomaloval tvorbu de novo vznikajících kostních metastáza brzdil růst kostních nádorů. Při kombinaci OPG-Fc s hormonální léčbou (tamoxifen) nebo chemoterapií (docetaxel) docházelo u těchto modelů k aditivní inhibici růstu kostních metastáz karcinomu prsu, prostaty nebo plic. Na myším modelu indukce nádoru mléčné žlázy snižoval RANK-Fc hormonálně indukovanou proliferaci epitelu mléčné žlázy a zpomaloval tvorbu nádorů.
Standardní vyšetření genotoxického potenciálu denosumabu nebyla provedena, neboť tato vyšetření nejsou pro tuto molekulu relevantní. Vzhledem k charakteru denosumabu je však nepravděpodobné, žeby měl jakýkoliv potenciál genotoxicity.
Kancerogenní potenciál denosumabu nebyl v dlouhodobých studiích na zvířatech hodnocen.
Ve studiích toxicity jednorázových a opakovaných dávek u makaků jávských neměly dávky denosumabu, které vedly k systémové expozici 2,7 až 15krát vyšší, než jaké je dosahováno po podánídoporučených dávek u člověka, žádný vliv na fyziologii kardiovaskulární soustavy, fertilitu samců ani samic a nevyvolaly ani žádnou specifickou toxickou reakci u cílových orgánů.
Ve studii u makaků jávských nevykazoval denosumab v období odpovídajícím prvnímu trimestru těhotenství při systémové expozici 9krát vyšší, než jaké je dosahováno po podání doporučených dáveku člověka, žádné toxické účinky na samici či poškození plodu v období odpovídajícím prvnímu trimestru, ačkoliv u plodu nebyly vyšetřeny lymfatické uzliny.
V další studii byl zjištěn u makaků jávských, kterým byl podáván denosumab po dobu březosti při systémové expozici 12krát vyšší, než je dávka u člověka, zvýšený výskyt narozených mrtvých plodůa postnatální mortality; abnormální růst kostí vedoucí k jejich nižší pevnosti, snížená hematopoeza a chybné postavení zubů; chybějící periferní lymfatické uzliny; a pomalejší neonatální růst. Nebyla stanovena hladina, při níž ještě nebyly zjištěny reprodukční nežádoucí účinky. Po 6 měsících po narození se kostní změny upravily a nebyl zjištěn žádný vliv na prořezávání zubů. Účinky na lymfatické uzliny a chybné postavení zubů však přetrvávaly a u jednoho zvířete byla pozorována minimální až střední mineralizace v různých tkáních (souvislost s léčbou není jasná). Nebylo prokázáno poškození matek před porodem; nežádoucí účinky se při porodu vyskytly u matek vzácně.Vývoj mléčné žlázy u matek byl normální.
V preklinických studiích, zabývajících se kvalitou kostí u opic dlouhodobě léčených denosumabem, bylo snížení kostního obratu spojeno se zlepšením pevnosti kosti a normálním histologickým obrazemkosti.
U samců myší geneticky modifikovaných k expresi humánního RANKL (tzv. „knock-in myši”), kteříbyli vystaveni transkortikální fraktuře, denosumab zpomalil (oproti kontrole) odbourání chrupavky a remodelaci kostního svalku, biomechanická pevnost však nebyla nepříznivě ovlivněna.
V preklinických studiích na knockoutovaných myších postrádajících RANK nebo RANKL byla pozorována absence laktace v důsledku inhibice zrání mléčné žlázy (lobuloalveolární vývoj žlázyv průběhu březosti) a poškození tvorby lymfatických uzlin. Novorozené knokautované myši postrádající RANK nebo RANKL měly nižší tělesnou hmotnost, snížený růst kosti, abnormality růstových plotének a nedostatečné prořezávání zubů. Snížený růst kosti, abnormality růstových plotének a nedostatečné prořezávání zubů byly pozorovány také ve studiích novorozených potkanů, kterým byly podávány inhibitory RANKL. Tyto změny byly po vysazení inhibitoru RANKL částečněreverzibilní. Dospívající primáti, kterým byl podáván denosumab v dávkách odpovídajících 2,7 a 15násobku klinické expozice (dávka 10 a 50 mg/kg), měli abnormality růstových plotének. Léčba denosumabem může tedy narušit růst kostí u dětí s otevřenými růstovými ploténkami a může i bránit prořezávání zubů.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Ledová kyselina octová, ledová
Trihydrát natrium-acetátu
Hydroxid sodný
Sorbitol
Polysorbát 20
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky.
Jakmile je přípravek Vevzuo vyjmut z chladničky, může být uchováván při pokojové teplotě (do 25 °C) po dobu až 30 dní v původním obalu. Musí být použit běhemtěchto 30 dní.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
1,7 ml roztoku v injekční lahvičce k jednorázovému použití vyrobené ze skla třídy I, s chlorbutylovou pryžovou zátkou potaženou fluorpolymerem a hliníkovým uzávěrem s odtrhovacím víčkem. Balení obsahuje jednu, tři nebo čtyři lahvičky. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Roztok přípravku Vevzuo před podáním pečlivě vizuálně zkontrolujte. Roztok nepodávejte,
Roztok přípravku Vevzuo před podáním vizuálně zkontrolujte. Roztok nepodávejte, pokud je zakalený nebo má odlišnou barvu.
- Přípravkem netřepejte.
- Aby se předešlo nepříjemným pocitům v místě vpichu, nechte injekční lahvičku před podánímpřípravku dosáhnout pokojové teploty (do 25 °C) a roztok aplikujte pomalu.
- Aplikujte celý obsah injekční lahvičky.
- K podání denosumabu se doporučuje použít injekční jehlu 27 gauge.
- Injekční lahvička nemá být opakovaně propichována.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Biosimilar Collaborations Ireland Limited
Unit 35/36, Grange Parade,
Baldoyle Industrial Estate,
Dublin 13, Dublin,
Irsko, D13 R20R
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/25/1945/001
EU/1/25/1945/002
EU/1/25/1945/003
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 25. června 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese http://www.ema.europa.eu.
Další informace o léčivu Vevzuo