Souhrn údajů o přípravku (SPC) - Vazkepa
1. NÁZEV PŘÍPRAVKU
Vazkepa 998 mg měkké tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna tobolka obsahuje 998 mg ethyl-ikosapentu.
Pomocné látky se známým účinkem
Jedna tobolka obsahuje 30 mg maltitolu (E 965 ii), 83 mg sorbitolu (E 420 ii) a sójový lecithin.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Měkká tobolka (tobolka).
Oválná měkká tobolka, 25 × 10 mm, s bíle vytištěnými písmeny „IPE“, světle žluté až jantarově žluté barvy obsahující bezbarvou až světle žlutou kapalinu.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Vazkepa je indikován ke snížení rizika kardiovaskulárních příhod při léčbě statiny u dospělých pacientů s vysokým kardiovaskulárním rizikem se zvýšenými hladinami triacylglycerolů (≥ 150 mg/dl [≥ 1,7 mmol/l]) a:
- stávajícím kardiovaskulárnímu onemocněním nebo
- diabetem a nejméně jedním dalším kardiovaskulárním rizikovým faktorem.
Podrobnosti o klinickém hodnocení včetně kardiovaskulárních rizikových faktorů a výsledků ohledně účinků na kardiovaskulární příhody viz bod 5.1.
4.2 Dávkování a způsob podání
Dávkování
Doporučená denní perorální dávka jsou 4 tobolky užívané po dvou 998mg tobolkách dvakrát denně.
Pokud dojde ke zmeškání dávky, je nutné ji užít co nejdříve, jakmile si pacient vzpomene. Pokud je však vynechána jedna denní dávka, následující dávka nemá být zdvojnásobena.
Starší pacienti
U starších pacientů (věk ≥ 65 let) není potřeba žádná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
Snížení dávky se nedoporučuje (viz bod 5.2).
Porucha funkce jater
Snížení dávky se nedoporučuje (viz body 4.4 a 5.2).
Pediatrická populace
Neexistuje žádné relevantní použití ethyl-ikosapentu u dětí ve věku < 18 let ke snížení rizika kardiovaskulárních příhod při léčbě statiny u pacientů s vysokým kardiovaskulárním rizikem se zvýšenými triacylglyceroly a dalšími rizikovými faktory pro kardiovaskulární onemocnění.
Způsob podání
Perorální podání.
Přípravek Vazkepa se má užívat s jídlem či po něm.
Má-li se zajistit podání celé zamýšlené dávky, je nutné pacientům doporučit, aby polykali tobolky vcelku a nerozlamovali je, nedrtili, nerozpouštěli ani nežvýkali.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku, sóju nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Alergie na ryby a/nebo korýše
Ethyl-ikosapent se získává z rybího oleje. Není známo, zda pacienti s alergiemi na ryby a/nebo korýše mají zvýšené riziko alergické reakce na ethyl-ikosapent. Ethyl-ikosapent má být používán s opatrností u pacientů se známou hypersenzitivitou na ryby a/nebo korýše.
Porucha funkce jater
U pacientů s poruchou funkce jater mají být sledovány koncentrace alaninaminotransferázy (ALT) a aspartátaminotransferázy (AST) podle klinické potřeby před zahájením léčby a ve vhodných intervalech během léčby (viz body 4.2 a 5.2).
Fibrilace síní nebo flutter síní
Ethyl-ikosapent byl spojován se zvýšeným rizikem fibrilace síní nebo flutteru síní vyžadujícím hospitalizaci v dvojitě zaslepeném, placebem kontrolovaném klinickém hodnocení. Výskyt fibrilace síní byl vyšší u pacientů s fibrilací nebo flutterem síní v anamnéze (viz bod 4.8). U pacientů, zvláště u těch, kteří mají odpovídající anamnézu, mají být pravidelně sledovány klinické projevy fibrilace nebo flutteru síní (např. dušnost, palpitace, mdloba/závrať, nepříjemné pocity na hrudi, změna krevního tlaku nebo nepravidelný puls). Pokud je klinicky potřebné, má být provedeno elektrokardiografické vyšetření.
Krvácení
Léčba ethyl-ikosapentem byla spojována se zvýšenou incidencí krvácení.
Podává-li se ethyl-ikosapent současně s antitrombotickými přípravky, je možné zvážit provedení vhodných laboratorních vyšetření, kdykoli se během léčby vyskytnou klinické známky poukazující na krvácení, jako je kontuze, epistaxe, hematurie nebo gastrointestinální krvácení. Pacienty je třeba poučit, aby jakékoli známky nebo symptomy krvácení okamžitě hlásili lékaři (viz bod 4.8).
Pomocné látky se známým účinkem
Maltitol (E 965 ii)
Tento léčivý přípravek obsahuje 30 mg maltitolu v jedné tobolce.
Pacienti se vzácnými dědičnými problémy s intolerancí fruktózy by tento přípravek neměli užívat.
Sorbitol (E 420 ii)
Tento léčivý přípravek obsahuje 83 mg sorbitolu v jedné tobolce. Je nutno vzít v úvahu aditivní účinek současně podávaných přípravků s obsahem sorbitolu (nebo fruktózy) a příjem sorbitolu (nebo fruktózy) potravou.
Obsah sorbitolu v léčivých přípravcích pro perorální podání může ovlivnit biologickou dostupnost jiných současně podávaných léčivých přípravků užívaných perorálně.
Pacienti s hereditární intolerancí fruktózy (HIF) nemají užívat tento léčivý přípravek.
Sójový lecithin
Tento léčivý přípravek obsahuje sójový lecithin. Pacienti, kteří jsou alergičtí na sóju nebo arašídy, nesmí tento léčivý přípravek užívat.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Ethyl-ikosapent byl studován v dávce na úrovni čtyř 998mg tobolek/den s následujícími léčivými přípravky, které jsou typickými substráty enzymů cytochromu P450: omeprazol, rosiglitazon, warfarin a atorvastatin. Nebyly pozorovány žádné interakce.
Pacienti užívající ethyl-ikosapent současně s antitrombotickými přípravky, tj. protidestičkovými přípravky včetně kyseliny acetylsalicylové, a/nebo antikoagulancii mohou být ve zvýšené míře ohroženi krvácením a mají být periodicky sledováni.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání ethyl-ikosapentu těhotným ženám jsou omezené. Studie na zvířatech nenaznačují žádné přímé ani nepřímé škodlivé účinky v souvislosti s reprodukční toxicitou (viz bod 5.3). Jako bezpečnostní opatření se doporučuje vyhnout se použití přípravku Vazkepa během těhotenství, pokud očekávaný přínos použití nepřevažuje nad potenciálním rizikem pro plod.
Kojení
Není známo, zda se ethyl-ikosapent vylučuje do lidského mateřského mléka. Studie z literatury prokázaly, že se aktivní metabolit kyselina eikosapentaenová (EPA) vylučuje do lidského mateřského mléka v koncentracích, které korelují se stravou matky. Dostupné toxikologické údaje u potkanů prokázaly vylučování ethyl-ikosapentu do mléka (viz bod 5.3).
Riziko pro novorozence/děti nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání přípravku Vazkepa.
Fertilita
Údaje o fertilitě u lidí v souvislosti s používáním ethyl-ikosapentu nejsou k dispozici. Studie na zvířatech nenaznačují žádné přímé ani nepřímé škodlivé účinky v souvislosti s reprodukční toxicitou (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Vazkepa nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášené nežádoucí reakce spojené s ethyl-ikosapentem jsou krvácení (11,8 %), periferní edém (7,8 %), fibrilace síní (5,8 %), zácpa (5,4 %), muskuloskeletální bolest (4,3 %), dna (4,3 %) a vyrážka (3,0 %).
Tabulkový seznam nežádoucích účinků
Nežádoucí účinky jsou uvedeny níže a byly klasifikovány podle frekvence a třídy orgánových systémů podle MedDRA na základě všech dostupných intervenčních a neintervenčních klinických hodnocení a spontánních hlášení. Kategorie frekvencí výskytu jsou definovány na základě následujících konvencí: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/ 100), vzácné (≥ 1/10 000 až < 1/ 1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 1 Nežádoucí účinky
| Třída orgánových systémů MedDRA | Nežádoucí účinek | Frekvence |
| Poruchy imunitního systému | Hypersenzitivita | Méně časté |
| Otok faryngu | Není známo | |
| Poruchy metabolismu a výživy | Dna | Časté |
| Poruchy nervového systému | Dysgeuzie1 | Méně časté |
| Srdeční poruchy | Fibrilace síní nebo flutter síní2 | Časté |
| Cévní poruchy | Krvácení2 | Velmi časté |
| Gastrointestinální poruchy | Zácpa2 | Časté |
| Říhání | Časté | |
| Poruchy kůže a podkožní tkáně | Vyrážka | Časté |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Muskuloskeletální bolest | Časté |
| Celkové poruchy a reakce v místě aplikace | Periferní edém | Časté |
1 Dysgeuzie popisuje „doslovný“ termín: Rybí pachuť
2 Viz „Popis vybraných nežádoucích účinků“
Popis vybraných nežádoucích účinků
Krvácení
V placebem kontrolovaném klinickém hodnocení kardiovaskulárních výsledků se krvácení objevilo u 11,8 % subjektů dostávajících ethyl-ikosapent v porovnání s 9,9 % u subjektů dostávajících placebo. Příhody závažného krvácení byly častěji hlášeny u subjektů dostávajících ethyl-ikosapent než u subjektů dostávajících placebo, pokud byly podávány v kombinaci se souběžnou antitrombotickou medikací (3,4 % vs. 2,6 %), ale ve stejné míře (0,2 %) se objevily u subjektů, kterým nebyly souběžně podávány antikoagulační/protidestičkové přípravky (viz bod 4.4).
Nejčastěji pozorované příhody krvácení při užívání ethyl-ikosapentu byly krvácení do gastrointestinálního traktu (3,1 %), kontuze (2,5 %), hematurie (1,9 %) a epistaxe (1,5 %).
Fibrilace síní/flutter síní
V placebem kontrolovaném klinickém hodnocení kardiovaskulárních výsledků se fibrilace síní nebo flutter síní vyskytly u 5,8 % subjektů dostávajících ethyl-ikosapent v porovnání s 4,5 % subjektů dostávajících placebo. Fibrilace síní nebo flutter síní vyžadující hospitalizaci po 24 hodin nebo více nastaly u 3 % subjektů léčených ethyl-ikosapentem v porovnání s 2 % pacientů dostávajících placebo. Fibrilace síní a flutter síní byly častěji hlášeny u subjektů s výskytem fibrilace nebo flutteru síní v anamnéze, kterým byl podáván ethyl-ikosapent, než u subjektů dostávajících placebo (12,5 % vs. 6,3 %) (viz bod 4.4).
Zácpa
V placebem kontrolovaném klinickém hodnocení kardiovaskulárních výsledků se zácpa vyskytla u 5,4 % subjektů dostávajících ethyl-ikosapent v porovnání se 3,6 % subjektů dostávajících placebo. Závažné případy zácpy byly méně časté u ethyl-ikosapentu (0,1 %) a u placeba (0,2 %). Relativní incidence zácpy v klinickém hodnocení mohla být ovlivněna zbytkovým projímavým účinkem placeba, které obsahovalo subterapeutickou dávku lehkého minerálního oleje (4 ml).
Na základě celosvětového používání po uvedení ethyl-ikosapentu na trh byly rozpoznány následující nežádoucí účinky. Tyto účinky jsou hlášeny dobrovolně u populace neurčité velikosti, proto není všeobecně možné spolehlivě odhadnout jejich frekvenci výskytu nebo určit kauzální vztah k expozici léku: zvýšená hladina triacylglycerolů v krvi, artralgie, průjem, břišní diskomfort a bolest v končetinách.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměrů přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Při předávkování ethyl-ikosapentem není žádná specifická léčba. V případě předávkování je zapotřebí pacienty léčit symptomaticky a podle potřeby zajistit podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Látky upravující hladinu lipidů, jiné látky upravující hladinu lipidů: C10AX06
Mechanismus účinku
Ethyl-ikosapent je stabilní ethylester omega-3 mastné kyseliny, kyseliny eikosapentaenové (EPA). Mechanismu účinku přispívající ke snížení kardiovaskulárních příhod díky ethyl-ikosapentu není zcela zřejmý. Pravděpodobně jde o multifaktoriální mechanismy včetně zlepšeného lipoproteinového profilu se snížením lipoproteinů bohatých na triacylglyceroly, protizánětlivých a antioxidačních účinků, snížení akumulace makrofágů, zlepšené endoteliální funkce, zvýšené tloušťky/stability fibrózní čepičky a protidestičkových účinků. Každý z těchto mechanismů může příznivě ovlivnit vznik, progresi a stabilizaci aterosklerotického plátu a také náznaky ruptury plátu s tím, že u EPA preklinické a klinické studie takové příznivé účinky podporují. Systémové a lokalizované protizánětlivé účinky EPA mohou být výsledkem vytlačení prozánětlivé kyseliny arachidonové (AA), což odvrátí katabolismus od eikosanoidů ( prostaglandiny a tromboxany řady 2 a leukotrieny řady 4) směrem k nezánětlivým či protizánětlivým mediátorům. Přímý klinický význam individuálních zjištění však není objasněn.
Farmakodynamické účinky
Ethyl-ikosapent zlepšuje lipoproteinový profil potlačením enzymů syntetizujících cholesterol, mastné kyseliny a triacylglyceroly (TAG), zvýšením β-oxidace mastných kyselin a snížením proteinu mikrozomálního triacylglacerolového přenosu (MTP), což má za následek snížení jaterních TAG a snížení syntézy a uvolňování lipoproteinů o velmi nízké hustotě (VLDL). Ethyl-ikosapent rovněž zvyšuje expresi lipoproteinové lipázy, což vede k zvýšenému odstraňování TAG z cirkulujících VLDL a chylomikronových částic. U pacientů se zvýšenými hladinami TAG ethyl-ikosapent snižuje TAG, VLDL, cholesterol remnantních lipoproteinů a hladiny zánětlivých markerů, jako je C-reaktivní protein. Nicméně se zdá, že snížení TAG představuje pouze malý příspěvek ke snížení rizika kardiovaskulárních příhod u ethyl-ikosapentu.
Klinická účinnost a bezpečnost
REDUCE-IT bylo mezinárodní, dvojitě zaslepené, randomizované, placebem kontrolované, příhodami řízené klinické hodnocení s 8 179 dospělými pacienty léčenými statiny (4 089 s ethyl-ikosapentem, 4 090 s placebem), kteří byli zařazeni s hladinami cholesterolu v lipoproteinech o nízké hustotě (LDL-C) > 1,03 mmol/l (40 mg/dl) a ≤ 2,59 mmol/l (100 mg/dl) a středně zvýšenými hladinami triacylglycerolů (TAG) (≥ 1,53 mmol/l a < 5,64 mmol/l [≥ 135 mg/dl a < 500 mg/dl], naměřenými při screeningu pacientů, tj. návštěvě posuzující způsobilost před zařazením), a buď zjištěným kardiovaskulárním onemocněním (70,7 %), nebo diabetem a jinými rizikovými faktory kardiovaskulárního onemocnění (29,3 %). Pacienti se zjištěným kardiovaskulárním onemocněním byli definováni jako věk nejméně 45 let a dokumentovaná anamnéza onemocnění koronárních tepen, cerebrovaskulárního onemocnění či onemocnění karotid, případně onemocnění periferních tepen. Pacienti v další rizikové skupině byli definování jako věk nejméně 50 let s diabetem vyžadujícím lékařské ošetření a nejméně jedním dalším rizikovým faktorem, tj. hypertenze nebo probíhající léčba antihypertenzním léčivým přípravkem, věk nejméně 55 let (muži) nebo nejméně 65 let (ženy), nízké hladiny vysokohustotního lipoproteinového cholesterolu, kouření, zvýšené hladiny vysoce senzitivního C-reaktivního proteinu, porucha funkce ledvin, mikro nebo makroalbuminurie, retinopatie nebo snížený index kotníkových tlaků. Pacienti byli náhodně přiřazeni v poměru 1 : 1 k užívání buď ethyl-ikosapentu, nebo placeba (ve 4 tobolkách denně). Střední doba následného sledování byla 4,9 let. Celkem byl u 99,8 % pacientů sledován stav základních životních funkcí až do konce klinického hodnocení či úmrtí.
Výchozí charakteristiky byly vyvážené mezi skupinami, medián věku ve výchozím stavu byl 64 let (rozsah: 44 až 92 let), kdy 46 % bylo ve věku nejméně 65 let; 28,8 % byly ženy. Populaci klinického hodnocení tvořilo 90,2 % bělochů, 5,5 % Asiatů, 4,2 % bylo Hispánců a 1,9 % bylo černochů. Pokud jde o dřívější diagnózy kardiovaskulárního onemocnění, 46,7 % mělo předchozí infarkt myokardu, 9,2 % mělo symptomatické onemocnění periferních tepen a 6,1 % předchozí neznámou cévní mozkovou příhodu nebo tranzitorní ischemickou ataku (TIA). Vybrané další výchozí rizikové faktory zahrnovaly hypertenzi (86,6 %), diabetes mellitus (0,7 % 1. typ a 57,8 % 2. typ), eGFR < 60 ml/min na 1,73 m2 (22,2 %), městnavé srdeční selhání (17,7 %) a aktuální denní kouření cigaret (15,2 %). Většina pacientů užívala ve výchozím stavu středně intenzivní (63 %) nebo vysoce intenzivní (31 %) statinovou terapii. Většina pacientů ve výchozím stavu užívala nejméně jeden další kardiovaskulární léčivý přípravek včetně protidestičkových a/nebo antitrombotických přípravků (85,5 %), beta blokátorů (70,7 %), antihypertenziv (95,2 %), inhibitorů angiotenzin konvertujícího enzymu (ACE) (51,9 %) nebo blokátorů angiotenzinového receptoru (ARB, 26,9 %); 77,5 % užívalo inhibitor ACE nebo ARB. Podle protokolu byli vyloučeni pacienti užívající inhibitory PCSK9. Při stabilní výchozí terapii pro snižování lipidů, medián [Q1, Q3] LDL-C ve výchozím stavu byl 1,9 [1,6; 2,3] mmol/l (75 [62; 89] mg/dl); průměr (SD) byl 2 (0,5) mmol/l (76,2 [20,3] mg/dl). Při stabilní výchozí terapii pro snižování lipidů, medián [Q1, Q3] TAG při lačnění byl 2,4 [2; 3,1] mmol/l (216 [176; 272,5] mg/dl); průměr (SD) byl 2,6 (0,9) mmol/l (233,2 [80,1] mg/dl).
Ethyl-ikosapent významně snižoval riziko pro primární složený cílový parametr (doba do prvního výskytu kardiovaskulárního úmrtí, infarktu myokardu, cévní mozkové příhody, koronární revaskularizace nebo hospitalizace kvůli nestabilní angině pectoris, p < 0,0001) a klíčový sekundární složený cílový parametr (doba do prvního výskytu kardiovaskulárního úmrtí, infarktu myokardu nebo cévní mozkové příhody; p < 0,0001). Výsledky primárních a sekundárních cílových parametrů účinnosti jsou uvedeny v tabulce 2. Kaplanovy-Meierovy odhady kumulativní incidence klíčového sekundárního složeného cílového parametru v průběhu času jsou uvedeny na obrázku 1.
Tabulka 2 Účinek ethyl-ikosapentu na dobu do prvního výskytu kardiovaskulárních příhod u pacientů se zvýšenými hladinami triacylglycerolů a kardiovaskulárním onemocněním nebo diabetem a jinými rizikovými faktory v REDUCE-IT
| Ethyl-ikosapent | Placebo | Ethyl-ikosapent vůči placebu | |
| N = 4 089 n (%) | N = 4 090 n (%) | Poměr rizika (95% CI) | |
| Primární složený cílový parametr | |||
Kardiovaskulární úmrtí, infarkt myokardu, cévní mozková příhoda, koronární revaskularizace, hospitalizace kvůli nestabilní angině pectoris (5bodový MACE) | 705 (17,2) | 901 (22) | 0,75 (0,68; 0,83) |
| Klíčový sekundární složený cílový parametr | |||
Kardiovaskulární úmrtí, infarkt myokardu, cévní mozková příhoda (3bodový MACE) | 459 (11,2) | 606 (14,8) | 0,74 (0,65; 0,83) |
| Jiné sekundární cílové parametry | |||
| Kardiovaskulární úmrtí[1] | 174 (4,3) | 213 (5,2) | 0,80 (0,66; 0,98) |
| Úmrtí z jakéhokoliv důvodu[2] | 274 (6,7) | 310 (7,6) | 0,87 (0,74; 1,02) |
| Fatální či nefatální infarkt myokardu | 250 (6,1) | 355 (8,7) | 0,69 (0,58; 0,81) |
| Fatální či nefatální cévní mozková příhoda | 98 (2,4) | 134 (3,3) | 0,72 (0,55; 0,93) |
| Emergentní nebo urgentní koronární revaskularizace | 216 (5,3) | 321 (7,8) | 0,65 (0,55; 0,78) |
Koronární revaskularizace[3] | 376 (9,2) | 544 (13,3) | 0,66 (0,58; 0,76) |
| Hospitalizace kvůli nestabilní angině pectoris[4] | 108 (2,6) | 157 (3,8) | 0,68 (0,53; 0,87) |
[1] Kardiovaskulární úmrtí zahrnuje přisouzená kardiovaskulární úmrtí a úmrtí s neurčenou kauzalitou. [2] Úmrtí z jakékoliv příčiny nebo celková úmrtnost není komponentou buď primárního složeného cílového parametru, nebo klíčového sekundárního složeného cílového parametru. [3] Předem definovaný složený sekundární cílový parametr zahrnoval emergentní nebo urgentní revaskularizaci (p < 0,0001); koronární revaskularizace jsou složeny ze všech revaskularizací a byly předem definovány jako terciární cílový parametr. [4] Příčina byla stanovena jako myokardiální ischemie na základě invazivního/neinvazivního testování a vyžaduje emergentní hospitalizaci. | |||
Obrázek 1 Kaplanova-Meierova odhadovaná incidence klíčového sekundárního složeného cílového parametru v REDUCE-IT
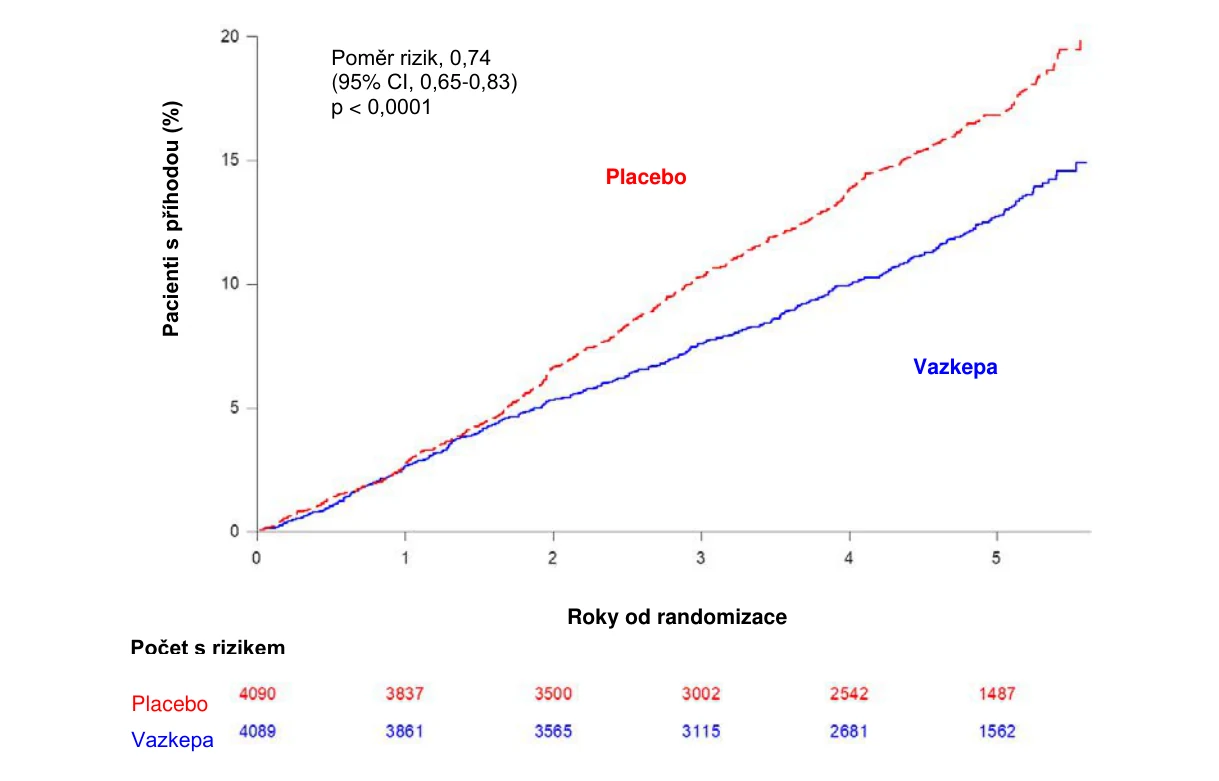
Klíčový sekundární složený cílový parametr zahrnoval kardiovaskulární úmrtí, infarkt myokardu nebo cévní mozkovou příhodu (3bodový MACE)
Zkratka: CI interval spolehlivosti
Mediány výchozích hodnot TAG a LDL-C byly podobné mezi skupinou s ethyl-ikosapentem a skupinou placeba. Medián změny TAG vůči výchozímu stavu k 1. roku byl -0,4 mmol/l (-39 mg/dl, -18 %) ve skupině s ethyl-ikosapentem a 0,1 mmol/l (5 mg/dl, 2 %) ve skupině s placebem. Medián změny LDL-C vůči výchozímu stavu k 1. roku byl 0,1 mmol/l (2 mg/dl, 3 %) ve skupině s ethyl-ikosapentem a 0,2 mmol/l (7 mg/dl, 10 %) ve skupině s placebem. Předem specifikované analýzy účinku ethyl-ikosapentu na kardiovaskulární výsledky v klinickém hodnocení REDUCE-IT vykázaly malou až nulovou korelaci mezi buď TAG, nebo LDL-C odpovědí a kardiovaskulárním účinkem na základě výchozího stavu nebo během studie dosažených hladin TAG nebo LDL-C. Více informací viz bod 5.1 Mechanismus účinku.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s ethyl-ikosapentem u všech podskupin pediatrické populace při léčbě hypertriacylglycerolemie a ke snížení rizika kardiovaskulárních příhod (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podání je ethyl-ikosapent deesterifikován během procesu absorpce a aktivní metabolit EPA je absorbován v tenkém střevě a vstupuje do systémového oběhu hlavně prostřednictvím systému hrudního mízovodu. Vrcholové plazmatické koncentrace EPA byly dosaženy přibližně za 5 hodin po perorálních dávkách ethyl-ikosapentu.
Ethyl-ikosapent byl podáván s jídlem či po něm ve všech klinických studiích; nebyly prováděny žádné studie účinků stravy (viz bod 4.2).
Distribuce
Průměrný distribuční objem EPA v ustáleném stavu je přibližně 88 litrů. Většina EPA cirkulující v plazmě je zabudována do fosfolipidů, triacylgycerolů a cholesterylesterů a < 1 % je přítomno ve formě neesterifikované mastné kyseliny. Neesterifikovaná EPA je vázána na plazmatické proteiny z více než 99 %.
Biotransformace a eliminace
EPA se metabolizuje hlavně v játrech prostřednictvím beta-oxidace podobně jako u mastných kyselin ze stravy. Beta-oxidace štěpí dlouhý uhlíkový řetězec EPA na acetyl koenzym A, který se prostřednictvím Krebsova cyklu přeměňuje na energii. Metabolismus zprostředkovaný cytochromem P450 je menší dráhou eliminace EPA. Celková clearance EPA v plazmě v ustáleném stavu je 684 ml/h. Poločas plazmatické eliminace EPA (t1/2) je přibližně 89 hodin. Ethyl-ikosapent se nevylučuje ledvinami.
Farmakokinetické/farmakodynamické vztahy
Hladina triacylglycerolů / snížení při hypertriacylglycerolemii
Ve dvou studiích fáze 3 byl pozorován lineární vztah mezi hladinami EPA v plazmě nebo v červených krvinkách (RBC) a snížením TAG.
Snížení kardiovaskulárního rizika
Analýzy primárních (5bodových) a klíčových sekundárních (3bodových) MACE cílových parametrů naznačují, že změny lipoproteinů během léčby měly omezený vliv na snížení kardiovaskulárního rizika, zatímco sérové hladiny EPA v ustáleném stavu při léčbě představovaly hlavní podíl na snížení relativního rizika pozorovaného v REDUCE-IT. Výchozí sérová hladina EPA byla 26 µg/ml; v porovnání s pacienty se sérovou hladinou EPA v ustáleném stavu během léčby nižší než 100 µg/ml, pacienti s hladinami EPA při léčbě ≥ 175 μg/ml měli snížené riziko kardiovaskulární příhody o > 50 %.
Porucha funkce jater a ledvin
Farmakokinetika ethyl-ikosapentu nebyla u pacientů s poruchou funkce jater nebo ledvin zkoumána. Pacienti nevyžadovali rutinní úpravu dávky kvůli poškození funkce jater nebo ledvin v dobře kontrolovaném klinickém hodnocení kardiovaskulárních výsledků s ethyl-ikosapentem.
Jiné zvláštní populace
Starší pacienti
Farmakokinetika ethyl-ikosapentu nebyla zkoumána u starších pacientů (ve věku ≥ 65 let). Starší pacienti nevyžadovali rutinní úpravu dávky v dobře kontrolovaných klinických studiích s ethyl-ikosapentem.
Pediatrická populace
Farmakokinetika ethyl-ikosapentu nebyla zkoumána u pediatrických pacientů.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, kancerogenního potenciálu a reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
Při nejvyšších úrovních dávky v reprodukčních a vývojových studiích nebyly pozorovány žádné nežádoucí účinky u potkanů či králíků při dávce ekvivalentní přibližně 6- až 8násobku dávky pro člověka na základě porovnání plochy povrchu těla. V klinickém hodnocení s embryi a plody u potkanů nebyly pozorovány žádné nežádoucí účinky při expozicích 6,9násobně vyšších než klinická expozice (podle AUC).
Studie na zvířatech ukazují, že ethyl-ikosapent prochází placentou a objevuje se v plodové plazmě.
Studie na zvířatech ukazují, že se ethyl-ikosapent vylučuje do mateřského mléka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
Tokoferol-alfa
Tobolka
Želatina
Glycerol
Roztok maltitolu (E 965 ii)
Tekutý nekrystalizující sorbitol 70 % (E 420 ii)
Čištěná voda
Sójový lecithin
Potisk
Oxid titaničitý
Propylenglykol
Hypromelóza
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
5 let
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 30 °C.
Lahvička
Uchovávejte lahvičku pevně uzavřenou, aby byl přípravek chráněn před vlhkostí.
Blistr
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Lahvička
Lahvičky z vysokohustotního polyetylenu (HDPE) s polypropylenovým dětským bezpečnostním uzávěrem zapečetěným tepelnou indukcí obsahující 120 měkkých tobolek. Velikost balení jedna lahvička nebo tři lahvičky na papírovou krabičku.
Blistr
Perforované PVC/PCTFE/Al jednodávkové blistry obsahující 4 × 2 měkké tobolky.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
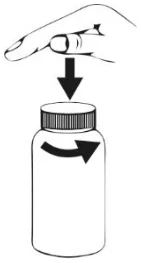
Jak otevřít lahvičku
Stlačte šroubovací uzávěr dolů a otočte jím proti směru hodinových ručiček.
Likvidace
Žádné zvláštní požadavky na likvidaci.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Recordati Industria Chimica e Farmaceutica S.p.A.
Via Matteo Civitali 1
20148 Milán
Itálie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/20/1524/001
EU/1/20/1524/002
EU/1/20/1524/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 26. březen 2021
Datum posledního prodloužení registrace: 15. ledna 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.