


Souhrn údajů o přípravku (SPC) - Redemplo
1. NÁZEV PŘÍPRAVKU
Redemplo 25 mg injekční roztok v předplněné injekční stříkačce
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna jednodávková předplněná injekční stříkačka obsahuje sodnou sůl plozasiranu odpovídající 25 mg plozasiranu v 0,5 ml roztoku.
Jeden ml roztoku obsahuje 50 mg plozasiranu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce)
Čirý, bezbarvý až žlutý roztok s pH přibližně 4,7–5,6 a osmolalitou 320–380 mosm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Redemplo je indikován jako doplněk k dietě ke snížení hladin triacylglycerolů u dospělých pacientů se syndromem familiární chylomikronémie (FCS) (kritéria pro výběr pacientů viz bod 4.2).
4.2 Dávkování a způsob podání
Léčba má být zahájena a sledována lékařem se zkušenostmi s léčbou pacientů se FCS.
Výběr pacientů
Při zvažování použití přípravku Redemplo je důležité, aby diagnóza FCS u pacienta byla stanovena buď genetickým vyšetřením, nebo na základě přítomnosti následujících klinických kritérií: hladiny triacylglycerolů (TAG) nalačno ≥ 10 mmol/l (≥ 880 mg/dl), které jsou refrakterní na standardní hypolipidemickou léčbu, a alespoň jednoho z následujících kritérií: anamnéza akutní pankreatitidy nezpůsobené alkoholem nebo cholelitiázou, anamnéza opakovaných hospitalizací pro silnou bolest břicha bez jiné vysvětlitelné příčiny, anamnéza pankreatitidy v dětství nebo rodinná anamnéza pankreatitidy vyvolané hypertriacylglycerolémií.
Dávkování
Doporučená dávka plozasiranu je 25 mg podávaná jako jedna subkutánní injekce každé 3 měsíce.
Vynechaná dávka
Pokud dojde k vynechání dávky, plozasiran má být podán co nejdříve. Poté má být dávkování obnoveno každé 3 měsíce od poslední podané dávky.
Starší pacienti
U starších pacientů ve věku ≥ 65 let není nutná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
U pacientů s lehkou (odhadovaná rychlost glomerulární filtrace (eGFR) ≥ 60 až < 90 ml/min) nebo středně těžkou (eGFR ≥ 30 až < 60 ml/min) poruchou funkce ledvin není nutná úprava dávky. Plozasiran nebyl hodnocen u pacientů s těžkou poruchou funkce ledvin ani terminálním stadiem onemocnění ledvin (eGFR < 30 ml/min) a u těchto pacientů má být použit pouze tehdy, pokud očekávaný klinický přínos převáží potenciální riziko (viz bod 5.2).
Porucha funkce jater
U pacientů se zvýšenými hodnotami aspartátaminotransferázy (AST) > horní hranice normálních hodnot (ULN) a celkovým bilirubinem ≤ ULN nebo s celkovým bilirubinem > 1,0 až 1,5× ULN a jakoukoli hodnotou AST není nutná úprava dávky. Plozasiran nebyl hodnocen u pacientů se středně těžkou nebo těžkou poruchou funkce jater a u těchto pacientů má být použit pouze tehdy, pokud očekávaný klinický přínos převáží potenciální riziko (viz bod 5.2).
Pediatrická populace
Bezpečnost a účinnost tohoto léčivého přípravku u dětí a dospívajících ve věku < 18 let dosud nebyla stanovena. Nejsou k dispozici žádné údaje.
Způsob podání
Tento léčivý přípravek je určen pouze k subkutánnímu podání. Nesmí být podáván intramuskulárně ani intravenózně.
Předplněná injekční stříkačka je určena pouze k jednorázovému použití.
První injekce podaná pacientem nebo pečovatelem má být provedena pod dohledem příslušně kvalifikovaného zdravotnického pracovníka.
Místa vpichu zahrnují horní část paže (při podání pečovatelem), stehno a břicho (s výjimkou oblasti
o vzdálenosti do 5 cm od pupku). Tento léčivý přípravek se nemá podávat do oblasti, kde je kůže citlivá, pohmožděná, zarudlá, zatvrdlá nebo porušená, ani do míst s jizvami nebo striemi. Tento léčivý přípravek se nemá podávat do stejného místa, kam jsou podávány jiné léčivé přípravky.
Pokyny pro zacházení s léčivým přípravkem před podáním viz bod 6.6.
Podrobné pokyny k použití jsou uvedeny na konci příbalové informace.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Hyperglykémie
Údaje naznačují, že plozasiran může u některých pacientů zvyšovat hladinu glukózy v krvi. V placebem kontrolovaných studiích se hyperglykémie vyskytla u většího počtu pacientů léčených plozasiranem ve srovnání s pacienty užívajícími placebo (viz bod 4.8). U některých pacientů s diabetem nebo se zvýšeným rizikem vzniku diabetu se může rozvinout hyperglykémie vyžadující léčbu podle standardních postupů pro diabetes. Tito pacienti mají být sledováni klinicky i biochemicky v souladu s národními doporučeními.
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání plozasiranu těhotným ženám nejsou k dispozici. Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3).
Podávání plozasiranu v těhotenství se z preventivních důvodů nedoporučuje.
Kojení
Není známo, zda se plozasiran/metabolity vylučují do lidského mateřského mléka. Nejsou k dispozici žádné informace o vylučování plozasiranu/metabolitů do mléka u zvířat. Riziko pro kojené novorozence/děti nelze vyloučit.
Na základě prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda přerušit kojení nebo ukončit/přerušit podávání plozasiranu.
Fertilita
Nejsou k dispozici žádné klinické údaje o vlivu tohoto léčivého přípravku na fertilitu u člověka. Plozasiran neměl vliv na fertilitu u potkanů. Souhrnná data ze studií u opic a potkanů naznačují, že klinický význam nižší hmotnosti reprodukčních orgánů pozorované u části samců opic je nepravděpodobný a riziko ovlivnění mužské plodnosti a vývoje reprodukčních orgánů u člověka je nízké (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Plozasiran nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastějšími nežádoucími účinky jsou hyperglykémie (12,8 %), bolest hlavy (6,8 %), nauzea (4,7 %) a reakce v místě aplikace (4,7 %).
Nežádoucí účinky vedoucí k ukončení léčby byly hyperglykémie (0,7 %) a kopřivka (0,7 %).
Tabulkový souhrn nežádoucích účinků
Tabulka 1 uvádí nežádoucí účinky hlášené u pacientů léčených plozasiranem v dávce 25 mg ve třech placebem kontrolovaných klinických studiích (dvě studie fáze 2 u pacientů se závažnou a středně závažnou hypertriacylglycerolémií a jedna studie fáze 3 u pacientů se FCS).
Nežádoucí účinky jsou uvedeny podle tříd orgánových systémů dle MedDRA a podle frekvence. Kategorie frekvence jsou definovány následovně: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit). V rámci každé kategorie frekvence jsou nežádoucí účinky uvedeny v pořadí podle klesající závažnosti.
Tabulka 1. Nežádoucí účinky
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Poruchy metabolismu a výživy | Hyperglykémiea | Velmi časté |
| Poruchy nervového systému | Bolest hlavy | Časté |
| Gastrointestinální poruchy | Nauzea | Časté |
| Poruchy jater a žlučových cest | Porucha jater (ALT zvýšená, AST zvýšená) | Méně časté |
| Celkové poruchy a reakce v místě aplikace | Reakce v místě aplikacea | Časté |
ALT = alaninaminotransferáza; AST = aspartátaminotransferáza.
a Viz bod „Popis vybraných nežádoucích účinků“.
Popis vybraných nežádoucích účinků
Hyperglykémie
Hyperglykémie se v placebem kontrolovaných studiích vyskytla u 12,8 % pacientů léčených plozasiranem a u 9,8 % pacientů užívajících placebo. Podíl pacientů v jednotlivých skupinách, kteří ukončili léčbu z důvodu hyperglykémie, byl 1,4 % u pacientů léčených plozasiranem a 0 % u pacientů užívajících placebo. Příhody hyperglykémie u pacientů léčených plozasiranem zahrnovaly zvýšení hladiny glukózy v krvi (1,4 %), diabetes mellitus (1,4 %), zvýšení glykovaného hemoglobinu (4,1 %), hyperglykémii (1,4 %) a diabetes mellitus 2. typu (5,4 %) (viz bod 4.4).
Reakce v místě aplikace
Reakce v místě aplikace se v placebem kontrolovaných studiích vyskytly u 4,7 % pacientů léčených plozasiranem a u 1,2 % pacientů užívajících placebo. Všechny tyto nežádoucí účinky byly mírné závažnosti. Žádný pacient neukončil léčbu ani nevyžadoval úpravu nebo odložení dávkování z důvodu reakcí v místě aplikace. Příhody reakcí v místě aplikace u pacientů léčených plozasiranem zahrnovaly erytém v místě aplikace (0,7 %), bolest v místě aplikace (2,7 %) a reakci v místě aplikace (1,4 %). Výskyt reakcí v místě aplikace byl nejvyšší po první dávce a s dalšími dávkami se snižoval.
Laboratorní nálezy
Zvýšení jaterních aminotransferáz
V klinických studiích fáze 2 a 3 byly u pacientů léčených plozasiranem častěji pozorovány zvýšené hodnoty jaterních aminotransferáz v séru > ULN ve srovnání s placebem. Asymptomatické přechodné zvýšení ALT a AST > 3× ULN se vyskytlo u 1,5 %, resp. 0,7 % účastníků léčených plozasiranem. Tato zvýšení neprogredovala nad hranici > 5× ULN a nevyžadovala úpravu dávky ani ukončení léčby.
Hladiny LDL-C
Léčba plozasiranem může zvyšovat hladiny cholesterolu lipoproteinů o nízké hustotě (LDL-C). V klinických studiích se medián LDL-C zvýšil z přibližně 0,55 mmol/l ve výchozím stavu na 1,0-1,1 mmol/l do 10. měsíce, přičemž poté se hodnoty obecně ustálily.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.*
4.9 Předávkování
Ve studiích fáze 1 byly podány dávky plozasiranu až do výše 100 mg (4násobek doporučené dávky) a nevedly k žádným bezpečnostním obavám. Pro předávkování plozasiranem neexistuje žádná specifická léčba. V případě předávkování má být pacient léčen symptomaticky a podle potřeby mají být zavedena podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Látky ovlivňující hladinu lipidů; Jiné látky ovlivňující hladinu lipidů; ATC kód: dosud nepřidělen.
Mechanismus účinku
Plozasiran je malá interferující RNA (siRNA, dvouvláknový oligonukleotid) konjugovaná s N-acetylgalaktosaminem za účelem usnadnění dodání do hepatocytů a vychytávání hepatocyty. V hepatocytech plozasiran selektivně degraduje mRNA pro apolipoprotein C3 (APOC3) prostřednictvím mechanismu RNA interference, což vede ke snížení hladin proteinu APOC3 v játrech i v séru. To následně zvyšuje aktivitu lipoproteinové lipázy a vychytávání zbytků lipoproteinů bohatých na TAG hepatocyty, což vede ke snížení hladin TAG v séru.
Farmakodynamické účinky
Ve studii PALISADE vedlo podávání plozasiranu v dávce 25 mg každé 3 měsíce u pacientů se FCS ke snížení hladin APOC3, TAG, cholesterolu lipoproteinů jiné než vysoké hustoty (non-HDL-C) a cholesterolu lipoproteinů velmi nízké hustoty (VLDL-C) (viz také níže „Klinická účinnost“) a ke zvýšení HDL-C a LDL-C. Hladiny LDL-C zůstaly u většiny pacientů v rozmezí normálních hodnot. Medián snížení hladin proteinu APOC3 a TAG v séru nalačno v 1. měsíci činil 95 %, resp. 85 %, což naznačuje, že farmakodynamického ustáleného stavu je dosaženo již po první dávce.
Srdeční elektrofyziologie
Dávky plozasiranu ve výši 100 mg (4násobek doporučené dávky) neprodloužily interval QT v klinicky významné míře.
Klinická účinnost
Studie PALISADE u pacientů se FCS
Studie PALISADE je randomizovaná, dvojitě zaslepená, placebem kontrolovaná klinická studie u 75 dospělých pacientů se FCS, kteří dodržovali dietu s nízkým obsahem tuků. Pacienti ve věku ≥ 18 let dostali 4 jednotlivé subkutánní injekce buď 25 mg plozasiranu (n=23), 50 mg plozasiranu (n=22) nebo placeba (n=19), podávané každé 3 měsíce. Do studie byli zařazeni pacienti s diagnózou FCS a hladinami TAG nalačno ≥ 10 mmol/l (≥ 880 mg/dl), které byly refrakterní na standardní hypolipidemickou léčbu.
Diagnóza FCS byla definována jako pacienti s anamnézou hladin TAG nalačno > 11,3 mmol/l (> 1 000 mg/dl) a současně splňující jedno z následujících:
Podpůrný genetický test (n=41 [54,7 %]) nebo průkaz nízké aktivity lipoproteinové lipázy
(LPL); nebo
- Klinicky diagnostikovaný FCS (n=34 [45,3 %]) buď s anamnézou akutní pankreatitidy nezpůsobené alkoholem nebo cholelitiázou, anamnézou opakovaných hospitalizací pro silnou bolest břicha bez jiné vysvětlitelné příčiny, anamnézou pankreatitidy v dětství nebo rodinnou anamnézou pankreatitidy vyvolané hypertriacylglycerolémií.
Průměrný věk byl 46 let, přičemž ve skupině s plozasiranem v dávce 50 mg bylo více pacientů ve věku < 50 let (83,3 %) než ve skupinách s plozasiranem v dávce 25 mg nebo placebem (57,7 %, resp. 56,0 %). Počet pacientů ve věku ≥ 65 let byl 9 (12 %) a ve věku ≥ 75 let byl 2 (3 %). Přibližně polovina pacientů v každé léčebné skupině byla mužského pohlaví. Většina pacientů byla bílé rasy (73,3 %) nebo asijského původu (21,3 %). Průměrný index tělesné hmotnosti (BMI) byl 25,5 kg/m²; 53,3 % subjektů mělo nadváhu (BMI ≥ 25 kg/m²). Počet pacientů s geneticky potvrzeným FCS byl 41, zatímco 34 pacientů nemělo genetické potvrzení FCS. U pacientů, kteří dostávali plozasiran, bylo zastoupeno pět variant: APOA5 – 2,3 %, APOC2 - 2,3 %, GPIHBP1 – 9,1 %, LMF1 – 6,8 %, LPL – 81,8 %. Celkem 89,3 % pacientů prodělalo v minulosti epizodu pankreatitidy. Podíly pacientů užívajících hypolipidemickou léčbu zaměřenou na snížení TAG ve výchozím stavu byly následující: 66,7 % užívalo fibráty, 29,3 % užívalo ethyl-ikosapent, omega-3 mastné kyseliny nebo rybí olej a 45,3 % užívalo statiny.
Většina pacientů dostala všechny 4 plánované dávky; 24 (92,3 %) pacientů ve skupině s plozasiranem v dávce 25 mg, 22 (91,7 %) pacientů ve skupině s plozasiranem v dávce 50 mg a 19 (76,0 %) pacientů ve skupině s placebem.
Primárním cílovým parametrem účinnosti byl medián procentuální změny oproti výchozí hodnotě v 10. měsíci u TAG nalačno. V 10. měsíci plozasiran při doporučené dávce 25 mg statisticky významně snížil medián hladin TAG nalačno (viz tabulka 2). Účinky plozasiranu v dávce 50 mg na snížení TAG nepřinesly terapeutický přínos oproti doporučené dávce 25 mg.
Ve studii PALISADE vedlo podávání plozasiranu v dávce 25 mg každé 3 měsíce u pacientů se FCS ke statisticky významnému snížení mediánu hladin proteinu APOC3 v séru nalačno o 93 % (p < 0,0001).
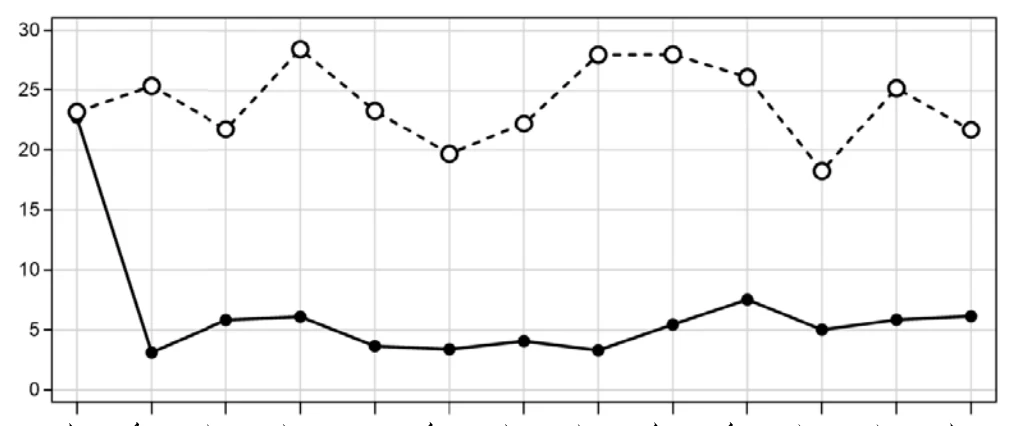
Snížení hladin TAG pozorované u pacientů léčených plozasiranem bylo patrné již v 1. měsíci (první měření po výchozím stavu) a zůstalo konzistentní po celou dobu 12 měsíců trvání studie PALISADE, s relativně malými výkyvy mezi maximem a minimem (viz obrázek 1). Medián hladin TAG dosažený v několika časových bodech během léčby byl pod uznávanou hranicí 5,7 mmol/l (500 mg/dl) pro zvýšené riziko akutní pankreatitidy (viz obrázek 1).
Tabulka 2: Medián rozdílu v procentuální změně oproti výchozí hodnotě u TAG a APOC3 nalačno u pacientů se FCS v 10. měsíci ve studii PALISADE
| Léčebná skupina | Placebo | Plozasiran 25 mg |
| Výchozí hladina TAG (mmol/l) | ||
| n | 25 | 26 |
| Medián | 23,2 | 22,7 |
| TAG v měsíci 10 (mmol/l) | ||
| n | 19 | 24 |
| Medián | 18,2 | 5,0 |
| Medián procentuální změny hladiny TAG nalačno v měsíci 10 oproti výchozí hodnotě | -17 | -80 |
| Rozdíl oproti placebu | -58,7 | |
| 95% interval spolehlivosti (CI) | -89,6; -27,9 | |
| p-hodnota | p < 0,0001 | |
| Medián procentuální změny hladiny APOC3 nalačno v měsíci 10 oproti výchozí hodnotě | -1,3 | -93,0 |
| Rozdíl oproti placebu | -90,5 | |
| 95% CI | -108,3; -72,7 | |
| p-hodnota | p < 0,0001 | |
APOC3 = apolipoprotein C3; CI = interval spolehlivosti; FCS = syndrom familiární chylomikronémie; TAG = triacylglyceroly
Obrázek 1: Medián absolutních hladin triacylglycerolů nalačno u pacientů se FCS během studie PALISADE
Předem specifikovaná analýza podskupin pacientů s geneticky potvrzeným oproti klinicky diagnostikovanému FCS ukázala, že pacienti měli obdobnou odpověď TAG na plozasiran bez ohledu na potvrzené genetické charakteristiky.
U pacientů s měřením TAG nalačno v 10. měsíci došlo ve skupině s plozasiranem v dávce 25 mg u všech pacientů ke snížení oproti výchozí hodnotě a přibližně 80 % pacientů dosáhlo alespoň > 50 % snížení oproti výchozí hodnotě. Navíc ve srovnání s placebem vedly kombinované dávky plozasiranu 25 mg a 50 mg ke statisticky významnému snížení výskytu akutní pankreatitidy (poměr šancí 0,169; p = 0,0292). Pravděpodobnost výskytu akutní pankreatitidy byla ve sloučených skupinách s plozasiranem o 83 % nižší ve srovnání se skupinou s placebem; ve skupině s placebem došlo k 7 příhodám pankreatitidy u 5 (20 %) pacientů a v souhrnných skupinách s plozasiranem ke 2 příhodám pankreatitidy u 2 (4 %) pacientů.
Otevřené prodloužení studie PALISADE (OLE) u pacientů se FCS
Z 64 pacientů, kteří dokončili 12 měsíců randomizované léčby ve studii, vstoupilo 62 (97 %) do období OLE. Z těchto pacientů 18 (29 %) dostávalo placebo (skupina placebo/plozasiran) a 44 (71 %) dostávalo plozasiran (skupina plozasiran/plozasiran) během randomizovaného období.
Jak se očekávalo, medián absolutních hodnot TAG nalačno při vstupu do OLE (12. měsíc) byl vyšší u pacientů, kteří v randomizovaném období dostávali placebo (skupina placebo/plozasiran; 23,76 mmol/l [2 103 mg/dl]), ve srovnání se skupinou plozasiran/plozasiran (6,31 mmol/l [558 mg/dl]). Je třeba poznamenat, že u pacientů ve skupině placebo/plozasiran klesl medián TAG již po prvním měsíci léčby plozasiranem (13. měsíc) na hodnoty srovnatelné se skupinou plozasiran/plozasiran (3,67 mmol/l [325 mg/dl; −87,96 %] a 6,0 mmol/l [531 mg/dl; −75,23 %] ve skupinách placebo/plozasiran, resp. plozasiran/plozasiran); s ohledem na očekávanou variabilitu TAG nalačno a měření prováděná při minimálních koncentracích tyto poklesy přetrvávaly do 18. měsíce období OLE.
Placebo (sloučená data) Plozasiran 25 mg
Počet subjektů při návštěvě
Placebo (sloučená data)
Plozasiran 25 mg
* Představuje dávkovací schéma v hodnocení PALISADE. 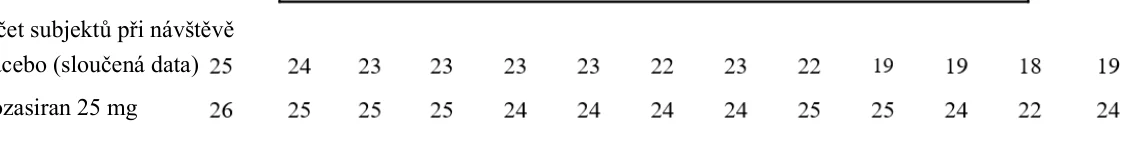
 Imunogenita
Ve studii PALISADE se u žádného z 50 pacientů se FCS léčených plozasiranem po dobu 12 měsíců nevytvořily protilátky proti léčivému přípravku (ADA) indukované léčbou ani zesílené léčbou. Nebyly zjištěny žádné důkazy naznačující, že by se farmakodynamika nebo účinnost plozasiranu v průběhu času po opakovaném podávání měnily. U pacientů léčených plozasiranem nebyly zjištěny žádné nežádoucí účinky související se systémovou imunitní reakcí.
Pediatrická populace
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s plozasiranem u jedné nebo více podskupin pediatrické populace v léčbě syndromu familiární chylomikronémie (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Po jednorázovém subkutánním podání plozasiranu v dávce 25 mg byla maximální plazmatická koncentrace (Cmax) 68,5 ng/ml. Medián času do dosažení Cmax (Tmax) byl 6 hodin.
Plozasiran nebyl v žádných klinických studiích podáván intravenózně, proto nejsou k dispozici údaje
o absolutní biologické dostupnosti u člověka. Po subkutánním podání u makaků jávských byla absolutní biologická dostupnost plozasiranu odhadnuta na 40 %.
Distribuce
Po opakovaném subkutánním podání plozasiranu v dávce 25 mg se látka distribuuje v plazmě a extracelulární tekutině se zdánlivým distribučním objemem (Vz/F) 146 l v terminální fázi eliminace. Po vstupu do systémového oběhu se plozasiran primárně distribuuje do jater. V plazmě má plozasiran volnou frakci 22 %.
In vitro studie naznačují, že plozasiran není substrátem, inhibitorem ani induktorem transportních proteinů. Proto se neočekává, že by plozasiran způsobil interakce prostřednictvím transportních proteinů, ani že by byl jimi ovlivněn.
Biotransformace
Plozasiran je primárně metabolizován nukleázami v játrech na kratší oligonukleotidy různé délky. In vitro studie naznačují, že plozasiran není substrátem enzymů cytochromu P450 (CYP450).
In vitro studie naznačují, že plozasiran není substrátem, inhibitorem ani induktorem enzymů cytochromu P450 (CYP450). Proto se neočekává, že by plozasiran způsobil interakce prostřednictvím enzymů CYP450, ani že by byl jimi ovlivněn.
Eliminace
Terminální eliminační poločas plozasiranu v plazmě je přibližně 3–4 hodiny. Průměrná zdánlivá systémová clearance činí 33,8 l/h. Přibližně 16–19 % dávky plozasiranu se vylučuje močí.
Linearita/nelinearita
Plozasiran vykazoval farmakokinetiku nezávislou na čase po opakovaných subkutánních injekcích. Po opakovaném podávání dávek se plazmatické hladiny plozasiranu (Cmax, AUC0-t a AUC0–∞) zvyšovaly proporcionálně s dávkou v rozmezí 10–50 mg.
Farmakokinetické/farmakodynamické vztahy
Plozasiran je aktivní uvnitř hepatocytů s prodlouženou farmakodynamickou aktivitou, která není spojena s jeho farmakokinetickým profilem v plazmatickém prostoru. Dlouhá doba účinku přesahuje dobu plazmatického poločasu eliminace 3–4 hodiny. Farmakodynamická odpověď je pravděpodobně saturována při doporučené dávce 25 mg plozasiranu každé 3 měsíce.
Imunogenita
Ve studii PALISADE se u žádného z 50 pacientů se FCS léčených plozasiranem po dobu 12 měsíců nevytvořily protilátky proti léčivému přípravku (ADA) indukované léčbou ani zesílené léčbou. Nebyly zjištěny žádné důkazy naznačující, že by se farmakokinetika plozasiranu v průběhu času po opakovaném podávání měnila.
Zvláštní populace
Starší pacienti
V populační farmakokinetické analýze provedené na datech od zdravých dospělých osob a pacientů (n=146) nebyly zjištěny žádné klinicky významné rozdíly ve farmakokinetice plozasiranu v závislosti na věku; věková skupina 65–74 let (n=16); věková skupina 75–85 let (n=4) (viz bod 4.2).
Porucha funkce ledvin
V populační farmakokinetické analýze, která zahrnovala data od 23 pacientů s lehkou a 4 pacienty se středně těžkou poruchou funkce ledvin, nebyly zjištěny žádné klinicky významné rozdíly ve farmakokinetice plozasiranu v závislosti na lehké (eGFR ≥ 60 až < 90 ml/min) nebo středně těžké (eGFR ≥ 30 až < 60 ml/min) poruše funkce ledvin. Plozasiran nebyl hodnocen u pacientů s těžkou poruchou funkce ledvin ani terminálním stadiem onemocnění ledvin (eGFR < 30 ml/min) (viz bod 4.2).
Porucha funkce jater
V populační farmakokinetické analýze u 4 pacientů se zvýšenou hodnotou AST > ULN a celkovým bilirubinem ≤ ULN, nebo s celkovým bilirubinem > 1,0 až 1,5× ULN a libovolnou hodnotou AST, nebyly zjištěny žádné klinicky významné rozdíly ve farmakokinetice plozasiranu. Plozasiran nebyl hodnocen u pacientů se středně těžkou nebo těžkou poruchou funkce jater (viz bod 4.2).
Tělesná hmotnost, BMI
Plazmatické expozice plozasiranu (Cmax a AUC) jsou obvykle nižší u pacientů s vyšší tělesnou hmotností nebo BMI, aniž by to snižovalo účinnost léčby, a proto se u pacientů s vyšší tělesnou hmotností nedoporučuje úprava dávky.
Pohlaví, rasa, etnický původ
V populační farmakokinetické analýze, která zahrnovala data od 65 (44,5 %) žen a 81 (55,5 %) mužů s různým rasovým a etnickým složením (67,1 % běloši, 11,0 % černoši, 9,6 % Asijci, 2,1 % původní obyvatelé Havaje nebo tichomořských ostrovů a 10,3 % víceetničtí nebo neznámé etnikum), nebyly zjištěny žádné klinicky významné rozdíly ve farmakokinetice plozasiranu podle pohlaví, rasy nebo etnického původu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení kancerogenního potenciálu, reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
Ve studii vývoje před a po narození došlo při vysoké dávce ke zvýšení počtu mrtvě narozených mláďat a následnému snížení indexu živě narozených, přičemž bezpečnostní rozpětí upravené podle povrchu těla (BSA) činilo 3,1násobně při NOAEL před odstavením a 31násobně při NOAEL u matky / po narození.
Nejsou k dispozici žádné informace o vylučování plozasiranu nebo jeho metabolitů do mléka u zvířat.
Ve dvouleté studii karcinogenity u potkanů byly při vysoké dávce pozorovány benigní hepatocelulární adenomy a nízký výskyt karcinomů. Bezpečnostní rozpětí při NOAEL činí podle povrchu těla (BSA) 10násobně u samců a 16násobně u samic a podle AUC 60násobně u samců a 53násobně u samic. Ačkoliv význam pro člověka není znám, riziko je pravděpodobně nízké vzhledem k vysokému bezpečnostnímu rozpětí.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Chlorid sodný
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Přípravek může být uchováván při pokojové teplotě (15 °C – 25 °C) po jediné období až 30 dní.
Datum likvidace má být napsáno na krabičku (tj. do 30 dnů od data vyjmutí z chladničky).
Přípravek musí být zlikvidován, pokud není použit do 30 dnů uchovávání při pokojové teplotě nebo do data použitelnosti uvedeného na krabičce, podle toho, co nastane dříve.
6.5 Druh obalu a obsah balení
Jednodávková předplněná injekční stříkačka ze skla třídy I s brombutylovým uzávěrem a jehlou s krytem. Předplněná injekční stříkačka obsahuje 0,5 ml injekčního roztoku.
Balení obsahuje jednu předplněnou injekční stříkačku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Tento léčivý přípravek má být před podáním vizuálně zkontrolován. Roztok má být čirý a bezbarvý až žlutý. Pokud je roztok zakalený nebo obsahuje viditelné částice, obsah nesmí být aplikován a léčivý přípravek musí být vrácen do lékárny.
Před injekcí má být předplněná injekční stříkačka ponechána, aby dosáhla pokojové teploty (15 °C – 25 °C). Má být vyjmuta z chladničky (2 °C–– 8 °C) alespoň 30 minut před použitím. Nesmí se používat jiné způsoby ohřívání (např. horkou vodou nebo v mikrovlnné troubě).
Každá předplněná injekční stříkačka má být použita pouze jednou a poté umístěna do sběrné nádoby na ostré předměty a zlikvidována v souladu s platnými místními předpisy.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Arrowhead Pharmaceuticals Ireland Limited
One Spencer Dock
North Wall Quay
Dublin 1
D01 X9R7
Irsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/26/2041/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky: https://www.ema.europa.eu.
Další informace o léčivu Redemplo