


Souhrn údajů o přípravku (SPC) - Tafamidis Accord
1. NÁZEV PŘÍPRAVKU
Tafamidis Accord 61 mg měkké tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna měkká tobolka obsahuje 61 mg tafamidisu v mikronizované formě.
Pomocná látka se známým účinkem
Jedna měkká tobolka obsahuje maximálně 25 mg sorbitolu (E 420).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Měkká tobolka.
Červenohnědé, neprůhledné měkké želatinové tobolky podlouhlého tvaru o délce přibližně 19,5 mm, s vyraženým označením „61“ na jedné straně, obsahující bílou až růžovou suspenzi.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Tafamidis Accord je indikovaný k léčbě hereditární amyloidózy z depozice transthyretinu u dospělých pacientů s kardiomyopatií (ATTRh-CM).
4.2 Dávkování a způsob podání
Léčba může být zahájena pouze pod dohledem lékaře se zkušenostmi s léčbou pacientů s amyloidózou nebo kardiomyopatií.
Pokud existuje podezření u pacientů se specifickou anamnézou nebo se známkami srdečního selhání či kardiomyopatie, lékař se zkušenostmi s léčbou amyloidózy nebo kardiomyopatie musí stanovit etiologickou diagnózu a potvrdit ATTRh-CM a vyloučit amyloidózu AL před zahájením podávání tafamidisu, a to za použití vhodných vyšetřovacích metod, jako je: kostní scintigrafie a vyšetření krve/moči a/nebo histologické vyšetření pomocí biopsie a genotypizace transthyretinu (TTR) k určení, zda jde o hereditární formu.
Dávkování
Doporučená dávka je jedna tobolka přípravku Tafamidis Accord 61 mg (tafamidis) perorálně 1x denně (viz bod 5.1).
Tafamidis Accord 61 mg (tafamidis) odpovídá 80 mg tafamidis-megluminu. Tafamidis a tafamidis-meglumin nejsou vzájemně zaměnitelné dle dávky v mg (viz bod 5.2).
Přípravek Tafamidis Accord se má začít podávat co nejdříve v průběhu onemocnění, kdy může být klinický přínos na progresi onemocnění znatelnější. Stejně tak pokud je srdeční poškození způsobené amyloidy již v pokročilejším stádiu, jako je například třída III dle klasifikace NYHA, rozhodnutí
o zahájení nebo pokračování v léčbě je na zodpovědnosti lékaře se zkušenostmi s léčbou pacientů s amyloidózou nebo kardiomyopatií (viz bod 5.1). Pro pacienty s třídou IV dle klasifikace NYHA jsou k dispozici omezené klinické údaje.
Pokud dojde krátce po podání přípravku Tafamidis Accord ke zvracení a je nalezena celá tobolka přípravku Tafamidis Accord, je nutné podat další dávku léku, je-li to možné. Není-li tobolka nalezena, není nutné podávat další dávku a následující den se podá normální dávka léku jako obvykle.
Zvláštní populace
Starší pacienti
U starších pacientů (≥ 65 let) není nutné upravovat dávku (viz bod 5.2).
Porucha funkce jater a ledvin
U pacientů s poruchou funkce ledvin ani s lehkou až středně těžkou poruchou funkce jater není nutné upravovat dávku. U pacientů s těžkou poruchou funkce ledvin (clearance kreatininu menší nebo rovna 30 ml/min) jsou k dispozici omezené údaje. Tafamidis nebyl hodnocen u pacientů s těžkou poruchou funkce jater a u těchto pacientů se doporučuje postupovat s opatrností (viz bod 5.2).
Pediatrická populace
Použití tafamidisu u pediatrické populace není relevantní.
Způsob podání
Perorální podání.
Měkké tobolky je nutné polykat vcelku a nesmí se kousat ani dělit (protože obsahují suspenzi, viz bod 3). Přípravek Tafamidis Accord lze užít s jídlem či bez jídla.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Ženy ve fertilním věku musí používat během léčby tafamidisem účinnou kontracepci a pokračovat v jejím používání po dobu 1 měsíce po ukončení léčby tafamidisem (viz bod 4.6).
Tafamidis je nutné přidat ke standardní léčbě pacientů s amyloidózou z depozice transthyretinu. Lékař musí pacienta sledovat a dále vyhodnocovat potřebu další léčby, včetně nutnosti orgánové transplantace, jako součást standardní péče. Protože nejsou k dispozici žádné údaje týkající se použití tafamidisu po transplantaci orgánů, je nutné u pacientů, kteří podstoupili transplantaci orgánů, tafamidis vysadit.
Mohou se vyskytnout zvýšené hodnoty funkčních jaterních testů a snížené hodnoty tyroxinu (viz body 4.5 a 4.8).
Společné podávání tafamidisu se substráty BCRP (breast cancer resistant protein) může zvýšit expozici substrátu BCRP. V případě společného podávání je třeba pacienty sledovat, zda se u nich nevyskytují nežádoucí účinky související se substráty BCRP, a lze zvážit snížení dávky substrátu BCRP (viz bod 4.5).
Tento léčivý přípravek obsahuje v jedné tobolce maximálně 25 mg sorbitolu. Sorbitol je zdrojem fruktózy.
Je nutno vzít v úvahu aditivní účinek současně podávaných přípravků s obsahem sorbitolu (nebo fruktózy) a příjem sorbitolu (nebo fruktózy) potravou.
Obsah sorbitolu v léčivých přípravcích k perorálnímu podání může ovlivnit biologickou dostupnost jiných souběžně podávaných léčivých přípravků užívaných perorálně.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
V klinické studii se zdravými dobrovolníky 20 mg tafamidis-megluminu neindukovalo ani neinhibovalo enzym cytochromu P450 CYP3A4.
Tafamidis in vitro inhibuje efluxní transportér BCRP při dávce tafamidisu 61 mg/den s IC50 = 1,16 μM a při klinicky relevantních koncentracích může vést k lékovým interakcím se substráty tohoto transportéru (např. methotrexátem, rosuvastatinem, atorvastatinem, apixabanem, rivaroxabanem, imatinibem). V klinické studii se zdravými účastníky se expozice substrátu BCRP, rosuvastatinu, zvýšila přibližně 2násobně po vícečetných denních dávkách 61 mg tafamidisu. Proto je třeba pacienty při souběžném podávání tafamidisu sledovat, zda se u nich nevyskytují nežádoucí účinky související se substráty BCRP. Lze zvážit snížení dávky substrátu BCRP (viz bod 4.4).
Stejně tak tafamidis inhibuje transportéry pro vychytávání látek OAT1 a OAT3 (transportéry organických aniontů) s IC50 = 2,9 μM, resp. IC50 = 2,36 μM, a při klinicky relevantních koncentracích může vést k lékovým interakcím se substráty těchto transportérů (např. nesteroidními protizánětlivými léky, bumetanidem, furosemidem, lamivudinem, methotrexátem, oseltamivirem, tenofovirem, ganciklovirem, adefovirem, cidofovirem, zidovudinem, zalcitabinem). Na základě údajů in vitro jsou maximální očekávané změny v AUC substrátů OAT1 a OAT3 méně než 1,25 pro 61mg dávku tafamidisu, a tudíž se nepředpokládá, že by inhibice transportérů OAT1 a OAT3 tafamidisem měla za následek klinicky významné interakce.
Nebyly provedeny žádné studie interakcí, které by hodnotily účinek jiných léčivých přípravků na tafamidis.
Abnormální výsledky laboratorních testů
Tafamidis může způsobit snižování sérových koncentrací celkového tyroxinu bez doprovodné změny hladin volného tyroxinu (T4) nebo tyreostimulačního hormonu (TSH). Tato pozorovaná změna v hodnotách celkového tyroxinu může pravděpodobně vzniknout v důsledku snížené vazby tyroxinu na TTR nebo uvolňování z něj kvůli vysoké vazebné afinitě tafamidisu k tyroxinovému receptoru TTR. Nebyly pozorovány žádné klinické nálezy odpovídající dysfunkci štítné žlázy.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí během léčby tafamidisem a po dobu jednoho měsíce po jejím ukončení používat účinnou antikoncepci vzhledem k dlouhému biologickému poločasu tafimidisu.
Těhotenství
Údaje o podávání tafamidisu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly vývojovou toxicitu (viz bod 5.3). Tafamidis se nedoporučuje v průběhu těhotenství ani ženám ve fertilním věku, které nepoužívají antikoncepci.
Kojení
Dostupné údaje ze studií na zvířatech ukazují, že tafamidis se vylučuje do mateřského mléka. Není možné vyloučit riziko pro novorozence/kojené děti. Tafamidis se nesmí podávat v období kojení.
Fertilita
V neklinických studiích nebyly pozorovány poruchy fertility (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Na základě farmakodynamického a farmakokinetického profilu se předpokládá, že tafamidis nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Údaje týkající se bezpečnosti vycházejí z expozice 176 pacientů s ATTR-CM, kteří dostávali tafamidis-megluminu v dávce 80 mg (podávaný jako 4x 20 mg) jednou denně v placebem kontrolované studii trvající 30 měsíců u pacientů s diagnostikovanou ATTR-CM (viz bod 5.1).
Frekvence nežádoucích účinků u pacientů léčených 80 mg tafamidis-megluminu byla obecně podobná a srovnatelná s placebem.
Následující nežádoucí účinky byly hlášeny častěji u pacientů léčených 80 mg tafamidis-megluminu v porovnání s placebem: flatulence [8 pacientů (4,5 %) vs. 3 pacienti (1,7 %)] a zvýšené hodnoty funkčních jaterních testů [6 pacientů (3,4 %) vs. 2 pacienti (1,1 %)]. Příčinná souvislost nebyla zjištěna.
Z otevřeného dlouhodobého rozšíření studie jsou dostupné údaje o bezpečnosti u tafamidisu v dávce 61 mg.
Tabulka nežádoucích účinků
Nežádoucí účinky jsou uvedeny níže podle tříd orgánových systémů MedDRA a kategorií frekvencí s použitím standardní konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a méně časté (≥ 1/1 000 až < 1/100). Ve skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti. Nežádoucí účinky uvedené v tabulce níže vycházejí ze souhrnných údajů z klinických studií u pacientů s ATTR-CM.
| Třída orgánových systémů | Časté |
| Gastrointestinální poruchy | Průjem |
| Poruchy kůže a podkožní tkáně | Vyrážka Pruritus |
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Příznaky
Existuje jen minimum klinických zkušeností s předávkováním. Během klinických hodnocení došlo u dvou pacientů s diagnózou ATTR-CM k požití jednorázové dávky 160 mg tafamidis-megluminu, aniž by se vyskytly jakékoli související nežádoucí příhody. Nejvyšší dávka tafamidis-megluminu podávaná zdravým dobrovolníkům v klinické studii byla 480 mg v jednorázové dávce. Při této dávce byl hlášen jeden nežádoucí účinek související s léčbou, a to mírné hordeolum.
Léčba
V případě předávkování je třeba učinit standardní podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: jiná léčiva nervového systému, ATC kód: N07XX08
Mechanismus účinku
Tafamidis je selektivním stabilizátorem TTR. Tafamidis se váže na TTR ve vazebných místech pro tyroxin, čímž stabilizuje tetramer a zpomaluje disociaci do monomerů, což je fáze určující rychlost patogeneze amyloidogenního procesu.
Farmakodynamické účinky
Amyloidóza z depozice transthyretinu je velice omezující onemocnění vznikající v důsledku hromadění různých nerozpustných fibrilárních proteinů neboli amyloidu v tkáních v takovém množství, které narušuje normální fungování. Fází, která určuje rychlost patogeneze amyloidózy z depozice transthyretinu, je rozklad transthyretinového tetrameru na monomery. Složené monomery podstupují částečnou denaturaci za vzniku jinak složených monomerních amyloidogenních meziproduktů. Tyto meziprodukty jsou poté chybně spojovány za vzniku rozpustných oligomerů, profilament, filament a amyloidních fibril. Tafamidis se s negativní kooperativou váže na obě vazebná místa pro tyroxin v nativním tetrameru transthyretinu, čímž zabraňuje jeho disociaci na monomery. Inhibice rozkladu tetrameru TTR je podstatou použití tafamidisu u pacientů s ATTRh-CM.
Analýza stability TTR se použila jako farmakodynamický marker a vyhodnocovala stabilitu tetrameru TTR.
Tafamidis stabilizoval tetramery 14 TTR variant testované klinicky po jednodenní dávce tafamidisu. Tafamidis také stabilizoval tetramer TTR pro 25 variant testovaných ex vivo, což dokládá stabilizaci TTR u 40 amyloidogenních genotypů TTR.
V multicentrické, mezinárodní, dvojitě zaslepené a placebem kontrolované randomizované studii (viz bod Klinická účinnost a bezpečnost) byla stabilizace TTR pozorována po 1. měsíci a byla udržena až do 30. měsíce.
Biomarkery související se srdečním selháním (NT-proBNP a troponin I) hovořily ve prospěch tafamidisu oproti placebu.
Klinická účinnost a bezpečnost
Účinnost byla prokázána v multicentrické, mezinárodní, dvojitě zaslepené a placebem kontrolované randomizované studii se 3 rameny zahrnující 441 pacientů, z nichž 106 mělo ATTRh-CM.
Pacienti byli randomizováni do skupiny dostávající 20 mg tafamidis-megluminu (n = 88) nebo 80 mg [podáváno jako čtyři 20mg tobolky tafamidis-megluminu] (n = 176), nebo odpovídající placebo (n = 177) jednou denně jako doplněk ke standardní léčbě (např. diuretikům) po dobu 30 měsíců. Přiřazení léčby bylo stratifikováno podle přítomnosti nebo nepřítomnosti variantního genotypu TTR a také podle výchozího stupně závažnosti onemocnění (třída NYHA). Tabulka 1 uvádí demografické a výchozí charakteristiky pacientů.
Tabulka 1: Demografické a výchozí charakteristiky pacientů
| Charakteristika | Poolovaný tafamidis n = 264 | Placebo n = 177 |
| Věk – roky | ||
| Průměr (směrodatná odchylka) | 74,5 (7,2) | 74,1 (6,7) |
| Medián (minimum, maximum) | 75 (46, 88) | 74 (51, 89) |
| Pohlaví – počet (%) | ||
| Muži | 241 (91,3) | 157 (88,7) |
| Ženy | 23 (8,7) | 20 (11,3) |
| TTR genotyp – počet (%) | ||
| ATTRm | 63 (23,9) | 43 (24,3) |
| Jiný | 201 (76,1) | 134 (75,7) |
| Třída dle klasifikace NYHA – počet (%) | ||
| Třída I dle klasifikace NYHA | 24 (9,1) | 13 (7,3) |
| Třída II dle klasifikace NYHA | 162 (61,4) | 101 (57,1) |
| Třída III dle klasifikace NYHA | 78 (29,5) | 63 (35,6) |
Zkratky: ATTRm = variantní transthyretinová amyloidóza, NYHA = New York Heart Association.
Při primární analýze se aplikovala hierarchická kombinace metodou Finkelsteina-Schoenfelda (F-S) na mortalitu z jakýchkoli příčin a četnost hospitalizací z kardiovaskulárních důvodů, která je definována jako počet, kolikrát byl subjekt hospitalizován (tj. byl přijat do nemocnice) kvůli kardiovaskulární morbiditě. Metoda párově a hierarchickým způsobem porovnávala jednotlivé pacienty s ostatními v dané vrstvě z hlediska mortality z jakýchkoli příčin následované četností hospitalizací z kardiovaskulárních příčin, pokud pacienty nešlo diferencovat na základě mortality.
Při této analýze se prokázalo významné snížení (p = 0,0006) v mortalitě z jakýchkoli příčin a četnosti hospitalizací z kardiovaskulárních příčin ve skupině s poolovaným tafamidisem v dávce 20 mg a 80 mg oproti placebu (tabulka 2).
Tabulka 2: Primární analýza aplikující metodu Finkelsteina-Schoenfelda (F-S) na mortalitu z jakýchkoli příčin a četnost hospitalizací z kardiovaskulárních příčin
| Primární analýza | Poolovaný tafamidis n = 264 | Placebo n = 177 |
| Počet (%) živých subjektů* ve 30. měsíci | 186 (70,5) | 101 (57,1) |
| Průměr hospitalizací z kardiovaskulárních příčin během 30 měsíců (na pacienta ročně) mezi pacienty, kteří byli ve 30. měsíci naživu† | 0,297 | 0,455 |
| p-hodnota získaná z F-S metody | 0,0006 | |
* Transplantace srdce a implantace mechanické srdeční podpory jsou považovány za indikátory blížící se konečné fáze. Proto jsou takové subjekty v analýze hodnoceny jako ekvivalent úmrtí a nejsou zahrnuty do počtu „subjektů naživu v 30. měsíc“, ani pokud jsou tyto subjekty naživu i podle kontrolního vyšetření životních funkcí v 30. měsíci.
† Deskriptivní průměr mezi subjekty, které přežily 30 měsíců.
Analýza jednotlivých složek primární analýzy (mortalita z jakýchkoli příčin a četnost hospitalizací z kardiovaskulárních příčin) také prokázala významná snížení pro tafamidis oproti placebu.
Poměr rizik získaný z Coxova modelu proporcionálních rizik pro mortalitu z jakýchkoli příčin ve skupině s poolovaným tafamidisem byl 0,698 (95% CI 0,508; 0,958), což svědčí o 30,2% snížení rizika úmrtí v porovnání se skupinou s placebem (p = 0,0259). Kaplanův-Meierův graf doby do mortality z jakýchkoli příčin je uveden na obrázku 1.
Obrázek 1: Mortalita z jakýchkoli příčin*
*Transplantace srdce a mechanická srdeční podpora jsou považovány za rovné úmrtí. Poměr rizik z Coxova modelu proporcionálních rizik s léčbou, TTR genotypem (variantní a jiný) a výchozí klasifikací dle asociace New York Heart Association (NYHA) (třídy I a II dle klasifikace NYHA v kombinaci a třída III dle klasifikace NYHA) jako faktory.
U tafamidisu bylo v porovnání s placebem významně méně hospitalizací z kardiovaskulárních příčin, přičemž riziko bylo sníženo o 32,4 % (tabulka 3).
Tabulka 3: Četnost hospitalizací z kardiovaskulárních příčin
| Poolovaný tafamidis n = 264 | Placebo n = 177 | |
| Celkový počet (%) subjektů s hospitalizací z kardiovaskulárních příčin | 138 (52,3) | 107 (60,5) |
| Hospitalizace z kardiovaskulárních příčin ročně* | 0,4750 | 0,7025 |
| Rozdíl mezi poolovaným tafamidisem a placebem (relativní poměr rizik)* | 0,6761 | |
| p-hodnota* | < 0,0001 | |
Zkratky: NYHA = New York Heart Association.
* Tato analýza byla založena na Poissonově regresním modelu s léčbou, TTR genotypem (variantní a jiný), výchozí klasifikací dle asociace New York Heart Association (NYHA) třídy I a II dle klasifikace NYHA v kombinaci a třída III dle klasifikace NYHA), interakcí léčby podle TTR genotypu a interakcí léčby podle výchozí klasifikace NYHA jako faktory.
Účinek léčby tafamidisem na funkční kapacitu a zdravotní stav byl hodnocen pomocí 6minutového testu chůzí (6MWT) a skóre z dotazníku o kardiomyopatii Kansas City Cardiomyopathy Questionnaire-Overall Summary (KCCQ-OS) (zahrnující domény celkových příznaků, fyzického omezení, kvality života a sociálního omezení). Významný účinek léčby ve prospěch tafamidisu byl 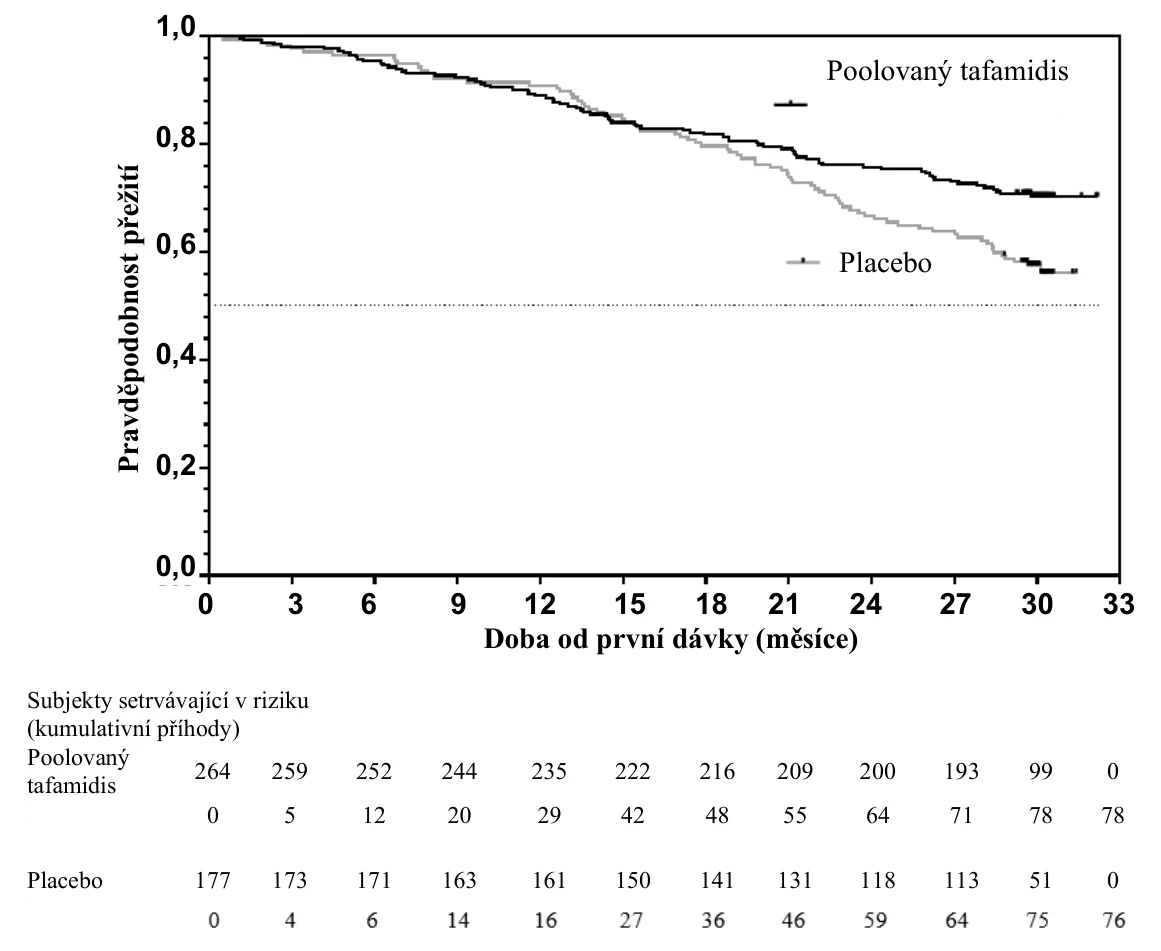 poprvé pozorován v 6. měsíci a setrvával až do 30. měsíce, co se týče vzdálenosti z testu 6MWT a skóre KCCQ-OS (tabulka 4).
Tabulka 4: 6MWT a KCCQ-OS a skóre z jednotlivých složek
Cílové parametry | Výchozí průměr (SD) | Změna oproti vých. stavu ve 30. měsíci, LS průměr (SE) | Rozdíl oproti placebu LS průměr (95% CI) | p-hodnota | ||
| Poolovaný tafamidis n = 264 | Placebo n = 177 | Poolovaný tafamidis | Placebo | |||
| 6MWT* (metry) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56; 93,80) | p < 0,000 1 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48; 17,83) | p < 0,000 1 |
*Vyšší hodnoty indikují lepší zdravotní stav.
Zkraty: 6MWT = 6minutový test chůzí; KCCQ-OS = dotazník o kardiomyopatii Kansas City Cardiomyopathy Questionnaire-Overall Summary; LS = nejmenší čtverce; CI = interval spolehlivosti.
Výsledky z F-S metody představované vítězným poměrem pro kombinovaný cílový parametr a jeho složky (mortalita z jakýchkoli příčin a četnost hospitalizací z kardiovaskulárních příčin) konzistentně svědčily ve prospěch tafamidisu oproti placebu na základě dávky a napříč všemi podskupinami (variantní, jiný a třída I a II, a třída III klasifikace NYHA) s výjimkou četnosti hospitalizací z kardiovaskulárních příčin ve třídě III dle klasifikace NYHA (obrázek 2), která je ve skupině léčené tafamidisem vyšší ve srovnání s placebem (viz bod 4.2). Analýzy parametrů 6MWT a KCCQ-OS v jednotlivých podskupinách také upřednostňují tafamidis při srovnání s placebem.
Obrázek 2: Výsledky z metody F-S a jednotlivé složky podle podskupiny a dávky
Zkratky: ATTRm = variantní transthyretinový amyloid, F-S = Finkelstein-Schoenfeld, CI = interval spolehlivosti. * Uváděné výsledky F-S používají vítězný poměr (na základě mortality z jakýchkoli příčin a četnosti hospitalizací z kardiovaskulárních příčin). Vítězný poměr je počet párových „vítězství“ u léčených pacientů dělený počtem párových „vítězství“ u pacientů s placebem. Transplantace srdce a mechanická srdeční podpora považovány za rovné úmrtí.
Po použití F-S metody na každou skupinu podle dávky snížil tafamidis kombinaci mortality z jakýchkoli příčin a četnost hospitalizací z kardiovaskulárních příčin u skupiny s dávkou 80 mg i 20 mg v porovnání s placebem (p = 0,0030 resp. p = 0,0048). Výsledky primární analýzy, 6MWT ve
- 30. měsíci a KCCQ-QS ve 30. měsíci byly statisticky významné u dávky 80 mg i 20 mg v porovnání s placebem, s podobnými výsledky u obou dávek.
Údaje o účinnosti tafamidisu v dávce 61 mg nejsou dostupné, protože tato síla nebyla hodnocena ve dvojitě zaslepené randomizované studii fáze 3 kontrolované placebem. Relativní biologická dostupnost 61 mg tafamidisu je podobná 80 mg tafamidis-megluminu v ustáleném stavu (viz bod 5.2).
Supraterapeutická, jednorázová, 400mg perorální dávka roztoku tafamidis-megluminu nevykazovala u zdravých dobrovolníků žádný účinek na prodloužení intervalu QTc. 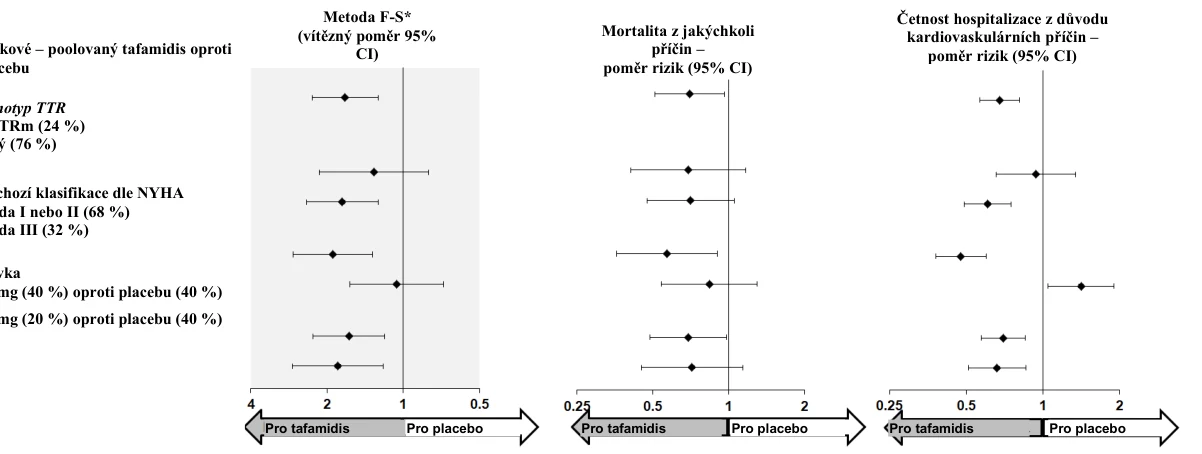
Celkové – poolovaný tafamidis oproti
placebu
Genotyp TTR
ATTRm (24 %)
Jiný (76 %)
Výchozí klasifikace dle NYHA
Třída I nebo II (68 %)
Třída III (32 %)
Dávka
80 mg (40 %) oproti placebu (40 %)
20 mg (20 %) oproti placebu (40 %)
Evropská agentura pro léčivé přípravky udělila odklad povinnosti předložit výsledky studií s tafamidisem u všech podskupin pediatrické populace s transthyretinovou amyloidózou. (viz bod 4.2 Použití u pediatrické populace).
5.2 Farmakokinetické vlastnosti
Absorpce
Po perorálním podání měkké tobolky jednou denně je vrcholové koncentrace (Cmax) dosaženo během střední hodnoty času (tmax) 4 hod. u tafamidisu v dávce 61 mg a 2 hod. u 80 mg tafamidis-megluminu (4x 20 mg) po podání nalačno. Při současné konzumaci potravy s vysokým obsahem tuku a kalorií se absorpce změnila, neklesá však její rozsah. Tyto výsledky podporují podávání tafamidisu s jídlem či bez jídla.
Distribuce
Tafamidis se silně váže na bílkoviny v plazmě (> 99 %). Zdánlivý distribuční objem v rovnovážném stavu činí 18,5 litrů.
Rozsah, v jakém se tafamidis váže na bílkoviny v plazmě, byl hodnocen pomocí zvířecí a lidské plazmy. Afinita tafamidisu k TTR je větší než k albuminu. Proto je pravděpodobnější, že se tafamidis v plazmě bude preferenčně vázat na TTR navzdory významně vyšším koncentracím albuminu (600 μM) v porovnání s TTR (3,6 μM).
Biotransformace a eliminace
U lidí nejsou k dispozici žádné zřejmé důkazy o vylučování tafamidisu do žluči. Na základě předklinických údajů se zdá, že tafamidis je metabolizován glukuronizací a je vylučován žlučí. Tento způsob biotransformace se pravděpodobně uplatňuje i u lidí, jelikož přibližně 59 % celkové podané látky je nalezeno ve stolici a přibližně 22 % v moči. Na základě výsledků z populační farmakokinetiky je zjevná perorální clearance tafamidisu 0,263 l/hod a průměrná hodnota populačního poločasu eliminace je přibližně 49 hodin.
Dávka a linearita v čase
Expozice jednodenní dávce tafamidis-megluminu se zvyšovala se zvyšující se dávkou až do jednorázové dávky 480 mg a vícečetných dávek až 80 mg/den. Obecně platilo, že nárůsty byly úměrné nebo téměř úměrné k dávce a clearance tafamidisu byla v průběhu času ustálená.
Relativní biologická dostupnost 61 mg tafamidisu je podobná jako u 80 mg tafamidis-megluminu v ustáleném stavu. Tafamidis a tafamidis-meglumin nejsou vzájemně zaměnitelné podle dávky v mg.
Farmakokinetické parametry byly podobné po jednotlivém i opakovaném podání dávky 20 mg tafamidis-megluminu, což naznačuje, že při metabolizaci tafamidisu nedochází k indukci ani inhibici.
Výsledky 14denního podávání perorálního roztoku tafamidis-megluminu v dávce 15 mg až 60 mg 1x denně ukázaly, že rovnovážný stav byl dosažen do 14. dne.
Zvláštní populace
Porucha funkce jater
Farmakokinetické údaje ukazují, že u pacientů se středně těžkou poruchou funkce jater (skóre dle Childa-Pugha 7-9, včetně) klesá systémová expozice (přibližně o 40 %) a narůstá celková clearance (0,52 l/hod oproti 0,31 l/hod) tafamidis-megluminu v porovnání se zdravými subjekty vlivem vyššího podílu volné frakce tafamidisu. Jelikož je u pacientů se středně těžkou poruchou funkce jater hladina TTR nižší než u zdravých subjektů, není potřebné upravovat dávku, jelikož stoichiometrie tafamidisu s cílovou bílkovinou TTR by měla být pro stabilizaci tetrameru TTR dostatečná. Expozice tafamidisu u pacientů s těžkou poruchou funkce jater není známa.
Porucha funkce ledvin
Tafamidis nebyl specificky hodnocen v samostatné studii u pacientů s poruchou funkce ledvin. Vliv clearance kreatininu na farmakokinetiku tafamidisu byl hodnocen v populační farmakokinetické analýze pacientů s clearance kreatininu vyšší než 18 ml/min. Z farmakokinetických odhadů nevyplývá žádný rozdíl mezi zjevnou perorální clearance tafamidisu u pacientů s clearance kreatininu nižší než 80 ml/min v porovnání s pacienty s clearance kreatininu vyšší nebo rovnou 80 ml/min. Úprava dávky u pacientů s poruchou funkce ledvin se nepovažuje za nutnou.
Starší pacienti
Na základě výsledků populační farmakokinetiky byl u subjektů ve věku ≥ 65 let zjištěn v průměru
o 15 % nižší odhad zjevné perorální clearance v ustáleném stavu oproti osobám mladším 65 let. Nicméně rozdíl v clearance vede k < 20% nárůstům průměrné hodnoty Cmax a AUC v porovnání s mladšími subjekty a není klinicky významný.
Farmakokinetické/farmakodynamické vztahy
Údaje in vitro také naznačují, že tafamidis významně neinhibuje enzymy cytochromu P450 CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 a CYP2D6. Neočekává se, že by tafamidis způsoboval klinicky relevantní lékové interakce kvůli indukci enzymů CYP1A2, CYP2B6 nebo CYP3A4.
Studie in vitro naznačují, že tafamidis při klinicky významných koncentracích pravděpodobně nebude způsobovat systémové lékové interakce se substráty UDP glukuronosyltransferázy (UGT). Tafamidis může inhibovat aktivitu enzymu UGT1A1 ve střevech.
Tafamidis vykazoval nízký potenciál systémové a gastrointestinální inhibice proteinu MDR1 (Multi-Drug Resistant Protein) (také známého jako P-glykoprotein; P-gp), transportéru organických kationtů 2 (OCT2), transportéru MATE1 (Multidrug And Toxin Extrusion) a MATE2K, polypeptidu transportujícího organické anionty 1B1 (OATP1B1) a OATP1B3 při klinicky významných koncentracích.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, fertility a časného embryonálního vývoje, genotoxicity a kancerogenního potenciálu neodhalily žádné zvláštní riziko pro člověka. Ve studiích toxicity po opakovaném podávání a ve studiích kancerogenity byla u různých zkoumaných zvířecích druhů cílovým orgánem toxicity játra. Účinky na játra byly pozorovány při expozici přibližně odpovídající AUC u člověka v ustáleném stavu při klinické dávce 61 mg tafamidisu.
V rámci studie vývojové toxicity u králíků bylo zaznamenáno mírné zvýšení výskytu skeletálních malformací a odchylek, ztráta plodu u několika samic, snížení přežívání embryí/plodů a snížení hmotnosti plodu při expozicích přibližně ≥ 2,1násobně vyšších, než je hodnota AUC v ustáleném stavu u člověka po klinické dávce 61 mg tafamidisu.
Při studii prenatálního a postnatálního vývoje laboratorních potkanů s tafamidisem byly zaznamenány nižší hodnoty přežití a hmotnosti mláďat po podání dávky matkám během jejich březosti a laktace dávkami 15 a 30 mg/kg/den. Snížení hmotnosti mláďat u samců bylo spojeno s opožděním pohlavního vyzrávání (oddělení předkožky) při dávce 15 mg/kg/den. Při dávce 15 mg/kg/den bylo pozorováno snížení výkonnosti při hodnocení učení a paměti v navigačních testech. Hodnota NOAEL pro životaschopnost a růst potomků generace F1 po podání dávky matkám během březosti a laktace tafamidisem činila 5 mg/kg/den (ekvivalentní dávka tafamidisu u člověka = 0,8 mg/kg/den), což je dávka přibližně odpovídající klinické dávce 61 mg tafamidisu.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obal tobolky
Želatina (E 441)
Glycerol (E 422)
Tekutý částečně dehydratovaný sorbitol (E 420) Žlutý oxid železitý (E 172)
Čištěná voda
Obsah tobolky
Makrogol 400 (E 1521)
Polysorbát 20 (E 432)
Povidon
Butylhydroxytoluen (E 321)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
24 měsíců
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 30 °C.
6.5 Druh obalu a obsah balení
PVC/OPA/Al/PVC-papír/PET/Al perforované blistry pro jednotlivou dávku. Jeden blistr obsahuje 10x 1 měkkou tobolku.
Velikosti balení:
Balení obsahující 30x 1 měkkou tobolku Vícečetné balení obsahující 90x 1 (3 balení po 30x 1) měkkou tobolku
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n
Edifici Est, 6a Planta
08039 Barcelona
Španělsko
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/26/2065/001
EU/1/26/2065/002
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18 září 2026
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese https://www.ema.europa.eu.
Další informace o léčivu Tafamidis Accord