


Souhrn údajů o přípravku (SPC) - Susvimo
1. NÁZEV PŘÍPRAVKU
Susvimo 100 mg/ml injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden ml roztoku obsahuje 100 mg ranibizumabu*.
Jedna injekční lahvička obsahuje 39,5 mg ranibizumabu v 0,395 ml roztoku. To poskytuje použitelný plnicí objem 0,1 ml, který je zapotřebí k podání jedné dávky 0,02 ml roztoku obsahujícího 2 mg ranibizumabu do očního implantátu Contivue.
*Ranibizumab je fragment humanizované monoklonální protilátky produkovaný pomocí expresního vektoru E. coli standardní technologií rekombinantní DNA.
Pomocná látka se známým účinkem
0,02 ml roztoku obsahuje 0,002 mg polysorbátu 20.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý až mírně opalizující, bezbarvý až mírně nahnědlý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Susvimo je indikován u dospělých pacientů k léčbě neovaskulární (vlhké) věkem podmíněné makulární degenerace (VPMD), u nichž bylo dosaženo stabilizace onemocnění po předchozí odpovědi na intravitreální léčbu léčivým přípravkem s inhibitorem vaskulárního endoteliálního růstového faktoru (VEGF) (viz bod 4.2).
4.2 Dávkování a způsob podání
Přípravek Susvimo je určen pouze ke kontinuálnímu uvolňování do sklivce prostřednictvím implantátu Contivue. Iniciální naplnění a zavedení implantátu i vyjmutí implantátu musí být prováděny na operačním sále oftalmologem se zkušenostmi s vitreoretinální chirurgií, který je vyškolen v implantačních postupech. Výměna a doplnění náplně implantátu má být prováděno v ambulantním prostředí za přísných aseptických podmínek oftalmologem, který je vyškolen v postupu výměny a doplnění náplně implantátu.
Výběr pacienta
Léčba přípravkem Susvimo se zahajuje, jakmile ošetřující lékař na základě anatomických a/nebo zrakových parametrů stanoví, že po léčbě anti-VEGF léčivým přípravkem podávaným intravitreálně bylo dosaženo stabilizace onemocnění.
Dávkování
Doporučená dávka přípravku Susvimo je 2 mg (0,02 ml) podávaná prostřednictvím implantátu Contivue, přičemž výměna a doplnění náplně se provádí každých 24 týdnů (přibližně 6 měsíců).
Přípravek Susvimo nesmí být nahrazen jinými přípravky s obsahem ranibizumabu.
Doplňkové podání intravitreální injekce ranibizumabu
Doplňková léčba intravitreální injekcí ranibizumabu v dávce 0,5 mg (10 mg/ml) může být aplikována do postiženého oka se zavedeným implantátem Contivue, je-li to klinicky nezbytné, na základě významného poklesu nebo snížení zrakové ostrosti a/nebo rozsáhlého zhoršení anatomických parametrů za účelem snížení rizika ztráty zraku (viz bod 5.1).
Viz úplné informace o přípravku pro intravitreální injekci ranibizumabu v dávce 0,5 mg (10 mg/ml).
Délka léčby
Délka léčby přípravkem Susvimo má být stanovena lékařem a má být založena na aktivitě onemocnění hodnocené podle zrakové ostrosti a/nebo anatomických parametrů. Pokud podle úsudku lékaře zrakové a anatomické parametry naznačují, že pokračující léčba již není pro pacienta přínosná, může být výměna s doplněním náplně přípravkem Susvimo ukončena. Implantát Contivue může být z oka vyjmut, pokud to lékař považuje za klinicky nezbytné.
Vyjmutí implantátu a reimplantace
Vyjmutí implantátu může být provedeno podle uvážení lékaře, pokud se má za to, že přínos vyjmutí implantátu převáží rizika tohoto výkonu. Rozhodnutí má následovat po důkladné diskusi lékaře s pacientem o očních rizicích spojených s podstoupením vyjmutí implantátu. Přínosy a rizika ponechání, vyjmutí nebo vyjmutí a výměny implantátu nejsou dostatečně popsány. Viz návod k použití pro vyjmutí implantátu od výrobce zdravotnického prostředku.
Přerušení podávání dávky (výměna a doplnění náplně)
Přerušení podávání dávky (výměna a doplnění náplně) související s nežádoucími účinky viz tabulka 1. Po přerušení výměny a doplnění náplně má být postup výměny a doplnění náplně proveden až po odeznění nežádoucího účinku.
Tabulka 1 Přerušení podávání (výměna a doplnění náplně) v případě nežádoucích účinků
| Nežádoucí účinky | Přerušení podávání |
| Nitrooční zánět ≥ 2+ buňky nebo vzplanutí | Pozastavte dávku (výměnu a doplnění náplně), dokud se nežádoucí účinek nevyřeší |
| Nežádoucí účinky ohrožující zrak* | |
| Lokální infekce kteréhokoli oka | |
| Infekční endoftalmitida | |
| Závažná systémová infekce | |
| Zjištěné poškození implantátu | Pozastavte podávání dávky (výměnu a doplnění náplně) a zvažte vyjmutí implantátu, pokud je zjištěno viditelné poškození implantátu, které může ohrozit jeho funkčnost nebo vystavit oko riziku komplikací (například uvolnění septa do těla implantátu (viz bod 4.4)). Viz pokyny uvedené v bodu 6.6 a návod k použití týkající se postupu při vyjmutí implantátu od výrobce zdravotnického prostředku. |
* Nežádoucí účinky jsou považovány za ohrožující zrak, pokud jsou závažné a jsou buď spojeny s nevysvětlitelnou ztrátou zraku ≥ 30 písmen v nejlépe korigované zrakové ostrosti (BCVA) trvající déle než jednu hodinu, vyžadují chirurgický výkon, aby se zabránilo trvalé ztrátě zraku, a/nebo jsou spojeny se závažným nitroočním zánětem.
Opožděné nebo vynechané dávky (výměna a doplnění náplně)
Pokud se plánovaná dávka (výměna a doplnění náplně) přípravku Susvimo vynechá, má být podána co nejdříve a následná výměna a doplnění náplně má být provedena 24 týdnů (přibližně 6 měsíců) poté.
Zvláštní populace
Starší pacienti
U pacientů ve věku ≥ 65 let se nevyžaduje žádná úprava dávkování (viz body 5.1 a 5.2).
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin není nutná úprava dávkování (viz bod 5.2).
Porucha funkce jater
U pacientů s poruchou funkce jater není nutná úprava dávkování (viz bod 5.2).
Pediatrická populace
Neexistuje žádné relevantní použití přípravku Susvimo v pediatrické populaci k léčbě neovaskulární (vlhké) věkem podmíněné makulární degenerace (VPMD).
Způsob podání
Přípravek Susvimo je jednodávková injekční lahvička k intravitreálnímu podání prostřednictvím implantátu Contivue.
Aby se zabránilo chybám v medikaci, je důležité zkontrolovat štítky na injekční lahvičce, aby se zajistilo, že připravovaný a podávaný léčivý přípravek je Susvimo.
Před podáním je třeba přípravek Susvimo vizuálně zkontrolovat, zda neobsahuje částice a zda nedošlo ke změně barvy (viz bod 6.6).
Nepodávejte přípravek Susvimo jinou cestou než prostřednictvím implantátu Contivue (např. ne jako bolusovou intravitreální injekci).
Iniciální naplnění a zavedení implantátu a výměna a doplnění náplně mají být v souladu se standardní péčí prováděny v adekvátní anestezii za aseptických podmínek, aby se minimalizovalo riziko nitrooční infekce.
Iniciální naplnění a zavedení implantátu
Během iniciálního naplnění a zavedení implantátu se k natažení celého objemu léčivého přípravku z injekční lahvičky přenosovou jehlou (není součástí balení) používá 1ml injekční stříkačka s koncovkou Luer-Lock. Poté se z injekční stříkačky vytlačí vzduch a přenosová jehla se sejme. Jehla k iniciálnímu naplnění (modrý uzávěr) se poté připevní k injekční stříkačce a použije se k naplnění implantátu 0,02 ml injekčního roztoku Susvimo (ranibizumab) bezprostředně před zavedením implantátu. Jakmile je implantát naplněn, zavede se do oka skrz pars plana.
Výměna a doplnění náplně implantátu
Implantát Contivue se doplňuje novou dávkou 0,02 ml injekčního roztoku Susvimo (ranibizumab) podáním přes septum implantátu, které je překryto spojivkou a Tenonovým pouzdrem. K současnému natažení celého objemu léčivého přípravku z injekční lahvičky přenosovou jehlou (není součástí balení) se používá 1ml injekční stříkačka s koncovkou Luer-Lock. Poté se z injekční stříkačky vytlačí vzduch a přenosová jehla se sejme. Doplňovací jehla (průhledný uzávěr) se připevní k injekční stříkačce a píst se stlačuje, až se z injekční stříkačky vytlačí všechen vzduch a dávka je nastavena na 0,1 ml. Doplňovací jehla se poté zavede do implantátu, aby se jeho obsah vyměnil za novou dávku přípravku Susvimo (ranibizumabu).
Před prvním naplněním, zavedením implantátu, doplněním nebo vyjmutím implantátu Contivue si přečtěte návod k použití od výrobce zdravotnického prostředku k postupům iniciální naplnění a zavedení implantátu, výměna a doplnění náplně a vyjmutí implantátu, a řiďte se jimi. Pokyny k přípravě před podáním a k likvidaci viz bod 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo kteroukoli pomocnou látku uvedenou v bodě 6.1.
Aktivní nebo suspektní oční nebo periokulární infekce.
Aktivní nitrooční zánět.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Edukační materiály
Všichni lékaři, u kterých se předpokládá předepisování přípravku Susvimo, se musí ujistit, že obdrželi příručku pro lékaře a že se s ní seznámili. Lékaři musí pacientovi vysvětlit a prodiskutovat s ním přínosy a rizika léčby přípravkem Susvimo a poskytnout mu edukační materiály pro pacienta.
Bilaterální léčba
V klinických studiích byla většina pacientů s neovaskulární (vlhkou) věkem podmíněnou makulární degenerací (VPMD) ve druhém oku léčena intravitreální injekcí anti-VEGF a omezený počet pacientů dostával přípravek Susvimo do druhého oka. Vzhledem k malému počtu pacientů s dosavadní bilaterální léčbou přípravkem Susvimo nebyly bezpečnost a účinnost přípravku Susvimo podávaného do obou očí stanoveny.
Nežádoucí účinky související s implantátem a implantací
Implantát a/nebo výkony související se zavedením implantátu byly spojeny s krvácením do sklivce, spojivkovým puchýřkem / prosakováním ze spojivkového puchýřku , erozí spojivky, retrakcí spojivky, endoftalmitidou, trhlinou sítnice a odchlípením sítnice, traumatickou kataraktou, dislokací zdravotnického prostředku (implantátu), dislokací septa a pooperačním nitroočním zánětem. Všechny tyto nežádoucí účinky byly hlášeny v průběhu klinických hodnocení (viz bod 4.8). Pacienti mají být poučeni, že mají neprodleně hlásit případné známky nebo příznaky, které by mohly být s těmito příhodami spojeny. V některých případech tyto příhody mohou být asymptomatické. Implantát a tkáň překrývající lem implantátu mají být po iniciálním naplnění a zavedení implantátu a po výměně a doplnění náplně pečlivě vyšetřeny, aby bylo možné v případě potřeby včas provést lékařskou nebo chirurgickou intervenci.
K minimalizaci rizik spojených s výkony je vyžadováno přísné dodržování návodu k použití od výrobce zdravotnického prostředku týkajícího se iniciálního naplnění a zavedení implantátu, výměny a doplnění náplně a vyjmutí implantátu.
Pacienti mají být poučeni, aby po dobu 30 dnů po zavedení implantátu a po dobu 7 dnů po doplnění netlačili na oko, nemnuli si ho ani se nedotýkali oblasti oka, kde je implantát umístěn.
Po zavedení implantátu nebo vyjmutí implantátu musí pacienti nosit ochranný oční kryt a mají být poučeni, aby oční kryt nesundávali, dokud jim to nedoporučí lékař (viz bod 4.7). Pacienti mají nosit oční kryt při spaní nejméně 7 nocí po chirurgickém výkonu.
Krvácení do sklivce
Krvácení do sklivce může mít za následek dočasnou ztrátu zraku. V případě nevstřebávajícího se krvácení do sklivce může být nutná vitrektomie (viz bod 4.2).
U pacientů užívajících antitrombotika (např. perorální antikoagulancia, kyselinu acetylsalicylovou, nesteroidní antiflogistika) může existovat zvýšené riziko krvácení do sklivce. Před zavedením implantátu se doporučuje dočasně přerušit podávání antitrombotik.
K minimalizaci rizika krvácení do sklivce je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správně provedená pars plana laserová ablace, sklerální kauterizace).
Spojivkový puchýřek / prosakování spojivkového puchýřku Spojivkový puchýřek / prosakování spojivkového puchýřku je ohraničené vyvýšení spojivky nad lemem implantátu, které může vzniknout v důsledku subkonjuktiválního ztluštění nebo nahromadění tekutiny. Spojivkové puchýřky / prosakování spojivkového puchýřku mohou vyžadovat další chirurgickou a/nebo medikamentózní léčbu k předejití dalších komplikací, zejména pokud již v důsledku spojivkového puchýřku / prosakování spojivkového puchýřku není možné identifikovat septum implantátu.
K minimalizaci rizika vzniku spojivkového puchýřku, je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správná délka sklerální incize, správné zahrnutí spojivky a Tenonova pouzdra při uzávěru peritomie, správné usazení doplňovací jehly během výměny náplně).
Eroze spojivky
Eroze spojivky představuje degradaci spojivky v celé její tloušťce v oblasti lemu implantátu. Eroze spojivky může být spojena se zvýšeným rizikem endoftalmitidy, zejména pokud dojde k obnažení implantátu. V případě eroze spojivky s nebo bez obnažení lemu implantátu se má provést chirurgická intervence (např. reparace spojivky / Tenonova pouzdra).
K minimalizaci rizika eroze spojivky je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správné zahrnutí spojivky a Tenonova pouzdra při uzávěru peritomie, správné umístění sutur spojivky, aby se zabránilo kontaktu s okrajem implantátu).
Retrakce spojivky
Retrakce spojivky je ústup nebo rozestup limbální a/nebo radiální peritomie. Retrakce spojivky může být spojena se zvýšeným rizikem endoftalmitidy, zejména pokud je implantát obnažen. V případě retrakce spojivky s nebo bez obnažení lemu implantátu se má provést chirurgická intervence (např. reparace spojivky / Tenonova pouzdra).
K minimalizaci rizika retrakce spojivky je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. včetně správného provedení sutury spojivky a Tenonova pouzdra k limbu).
Endoftalmitida
Endoftalmitida je závažnou komplikací očních výkonů a vyžaduje okamžitou léčbu v souladu se standardní péčí, aby se snížilo riziko ztráty zraku a maximalizovalo se zotavení. Incidence endoftalmitidy po výkonech s implantátem Contivue byla 1,6 % ve srovnání s 0,6 % u intravitreálních injekcí ranibizumabu ve studii ARCHWAY (viz bod 4.8). Podání dávky přípravku Susvimo (výměna a doplnění náplně) má být pozastaveno až do vymizení endoftalmitidy (viz bod 4.2).
Před jakýmkoliv výkonem s implantátem nemají mít pacienti aktivní nebo suspektní oční nebo periokulární infekci nebo závažnou systémovou infekci. Při podávání přípravku Susvimo má být vždy použita správná aseptická technika.
K minimalizaci rizika endoftalmitidy je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správné zajištění sterility během zavádění implantátu nebo výměny a doplnění náplně) (viz bod 4.8).
Trhlina sítnice a odchlípení sítnice
Trhlina a odchlípení sítnice mohou vést ke ztrátě zraku, pokud nejsou neprodleně chirurgicky řešeny (např. pneumatická retinopexie, vitrektomie nebo laserová fotokoagulace). Odložte podání dávky přípravku Susvimo (výměnu a doplnění náplně), dokud nebudou trhlina sítnice nebo odchlípení sítnice ošetřeny (viz bod 4.2).
Před zavedením implantátu do oka je třeba pečlivě vyšetřit periferii sítnice pomocí sklerální indentace a ošetřit všechny suspektní oblasti abnormální vitreoretinální adheze nebo trhliny sítnice. Po zavedení implantátu má být periferie sítnice vyšetřena v souladu se standardem péče.
K minimalizaci rizika vzniku trhliny sítnice nebo odchlípení sítnice je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správné řešení prolapsu sklivce po incizi pars plana).
Dislokace zdravotnického prostředku (implantátu)
Zdravotnický prostředek (implantát) se může dislokovat nebo subluxovat do sklivcové dutiny nebo se může vysunout ze sklivcové dutiny do subkonjunktiválního prostoru nebo mimo něj. Dislokace implantátu vyžaduje urgentní chirurgický výkon, aby se zabránilo ztrátě zraku, pokud je spojena s pozitivním Seidelovým testem, odchlípením sítnice, apozičním odchlípením cévnatky, rozestupem spojivky s únikem sklivce a vypuzením implantátu (otevřené poranění bulvy) nebo pokud dislokovaný implantát spočívá na makule nebo v její blízkosti. Pacienti mají být poučeni, aby se vyhnuli činnostem s vysokým rizikem poškození oka, včetně tlačení, mnutí nebo dotýkání se oka v oblasti, kde je implantát umístěn. Implantát má být monitorován v souladu se standardem péče.
K minimalizaci rizika dislokace implantátu je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správná délka řezu bělma, správné zacílení pars plana během laserové ablace).
Dislokace septa
V klinických hodnoceních byl hlášen typ poškození implantátu, při kterém došlo k dislokaci septa do těla implantátu. Před a po výměně a doplnění náplně má být přes zornici provedeno vyšetření rozšířené zornice štěrbinovou lampou a/nebo nepřímou oftalmoskopií rozšířené zornice ke kontrole implantátu ve sklivcové dutině, aby se zjistilo, zda nedošlo k dislokaci septa. Po dislokaci septa ukončete léčbu přípravkem Susvimo a zvažte vyjmutí implantátu, pokud přínos vyjmutí převáží nad rizikem (viz bod 4.2). Přínosy a rizika ponechání, vyjmutí, nebo vyjmutí a nahrazení implantátu s uvolněným septem nejsou dostatečně popsány.
Aby se minimalizovalo riziko dislokace septa, je nutné přísné dodržování návodu k použití od výrobce zdravotnického prostředku (např. správná manipulace a zavedení doplňovací jehly do septa (vyhněte se kroucení a/nebo otáčení)).
Nitrooční zánět
Po výkonech s implantátem Contivue (např. zavedení implantátu, výměna a doplnění náplně) existuje riziko nitroočního zánětu, což odpovídá rizikům spojeným s nitroočními výkony. Většina příhod zaznamenaných v průběhu klinických hodnocení se vyskytla během prvního týdne po výkonech s implantátem Contivue a vyřešila se do jednoho měsíce. Používejte perioperačně antiflogistika v souladu se standardní péčí a podle uvážení lékaře. Pacienti mají být poučeni, aby hlásili jakékoli známky nebo příznaky nitroočního zánětu svému lékaři.
Hypersenzitivita
Pacienti mají být poučeni, aby hlásili jakékoli známky nebo příznaky potenciální oční hypersenzitivity svému lékaři.
Systémové účinky
Systémové nežádoucí příhody včetně extraokulárního krvácení a arteriálních tromboembolických příhod (ATE) byly hlášeny po intravitreální injekci inhibitorů VEGF nebo v souvislosti s léčbou přípravkem Susvimo (viz bod 4.8). Do 96. týdne klinického hodnocení ARCHWAY došlo u 12 pacientů (4,8 %) ve skupině s přípravkem Susvimo a u 4 pacientů (2,4 %) ve skupině s intravitreální injekcí k příhodě APTC, typicky za přítomnosti již existujících komorbidit.
Jiné
Vyšetření magnetickou rezonancí (MRI) má být prováděno za specifických podmínek, protože implantát obsahuje titan. Proto je důležité, aby byli pacienti informováni a dostali kartu s informacemi
o implantátu, kterou mají mít neustále u sebe a ukázat ji zdravotnickým pracovníkům, pokud je nutné vyšetření MRI. Podmínky pro bezpečné provedení vyšetření MRI u pacienta s tímto implantovaným zdravotnickým prostředkem jsou uvedeny v návodu k použití od výrobce zdravotnického prostředku pro iniciální naplnění a zavedení implantátu.
Informace o pomocných látkách
Tento léčivý přípravek obsahuje 0,002 mg polysorbátu 20 v jedné dávce o objemu 0,02 ml. Polysorbáty mohou způsobit alergické reakce. Pacienti musí být poučeni, aby informovali svého lékaře, pokud mají jakékoli známé alergie.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
Podpůrné použití fotodynamické léčby s verteporfinem (PDT) a přípravkem Susvimo nebylo studováno.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku a antikoncepce
Ženy ve fertilním věku musí během léčby a 12 měsíců po poslední dávce (výměně a doplnění náplně) přípravku Susvimo používat účinnou antikoncepci.
Těhotenství
Údaje o podávání ranibizumabu těhotným ženám nejsou k dispozici.
Studie u zvířat prokázaly reprodukční toxicitu. Studie na březích samicích makaků jávských, kterým byl podáván ranibizumab intravitreálně, vedla k abnormalitám skeletu u plodů (viz bod 5.3).
Systémová expozice ranibizumabu je po podání implantátem Contivue nízká, ale vzhledem k mechanismu účinku musí být přípravek Susvimo považován za potenciálně teratogenní a embryo-fetotoxický. Proto přípravek Susvimo nemá být podáván během těhotenství, pokud očekávaný přínos nepřeváží potenciální riziko pro plod. U žen, které chtějí otěhotnět a byly léčeny přípravkem Susvimo, se doporučuje propláchnout implantát roztokem chloridu sodného bez konzervačních látek a po propláchnutí implantátu počkat alespoň 3 měsíce, než se pokusí o početí dítěte.
Kojení
Na základě velmi omezených údajů se ranibizumab může v nízkých hladinách vylučovat do mateřského mléka. Účinek ranibizumabu na kojené novorozence/děti není znám. Kojení se během používání přípravku Susvimo nedoporučuje.
Fertilita
O fertilitě nejsou k dispozici žádné údaje. Na základě anti-VEGF mechanismu účinku na ranibizumab může léčba přípravkem Susvimo představovat riziko pro reprodukční schopnost (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Susvimo, implantát Contivue, výkony související s implantátem a související vyšetření mají mírný vliv na schopnost řídit a obsluhovat stroje. Po zavedení implantátu, výměně a doplnění náplně a vyjmutí implantátu a souvisejících očních vyšetřeních se u pacientů může dočasně zhoršit vidění (viz bod 4.8). Pacienti nemají řídit ani obsluhovat stroje, dokud nebude možné odstranit oční kryt, který se používá po zavedení implantátu nebo vyjmutí implantátu, a dokud se neobnoví zraková funkce (viz bod 4.4).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Bezpečnostní profil přípravku Susvimo
Tento bezpečnostní profil zahrnuje nežádoucí účinky související s přípravkem Susvimo, implantátem Contivue, iniciálním naplněním a zavedením implantátu, výměnou a doplněním náplně a vyjmutím implantátu.
Celkově nejčastějšími nežádoucími účinky byly krvácení do spojivky (72,1 %), hyperemie spojivky (25,6 %), iritida (25 %), bolest oka (20,6 %), katarakta (19,1 %), spojivkový puchýřek / prosakování spojivkového puchýřku (14,9 %), sklivcové plovoucí zákalky (13,5 %) a bolest hlavy (11,6 %).
Nejčastějšími nežádoucími účinky během pooperačního období (do 37 dnů od iniciálního zavedení implantátu) byly krvácení do spojivky (65,9 %), hyperemie spojivky (21,5 %), iritida (20,8 %) a bolest oka (12 %).
Celkově nejčastějšími závažnými nežádoucími účinky byly dislokace septa (10,1 %), eroze spojivky (5,2 %), endoftalmitida (2,6 %), dislokace implantátu (1,9 %), retrakce spojivky (1,9 %), spojivkový puchýřek / prosakování spojivkového puchýřku (1,7 %), katarakta (1,4 %) a odchlípení sítnice (1,2 %).
Nežádoucí účinky, které vedly k vyjmutí implantátu, byly dislokace septa (5 %), eroze spojivky (1,6 %), retrakce spojivky (1,2 %), endoftalmitida (1 %) a dislokace implantátu (0,9 %).
Bezpečnostní profil intravitreálních injekcí ranibizumabu
V ramenu s intravitreálními injekcemi klinického hodnocení ARCHWAY (viz bod 5.1) byly oční nežádoucí účinky v hodnoceném oku s nejvyšší incidencí krvácení do spojivky (13,8 %), odchlípení sklivce (8,4 %), bolest oka (7,8 %), suché oko (5,4 %), rozmazané vidění (5,4 %) a iritace oka (5,4 %).
Extraokulární nežádoucí účinky s nejvyšší incidencí v ramenu s intravitreálními injekcemi klinického hodnocení ARCHWAY byly nazofaryngitida (15 %), pád (9 %), infekce močových cest (8,4 %), artralgie (6,6 %) a bronchitida (6 %); mezi jiné extraokulární nežádoucí účinky patřily alergické reakce* (vyrážka (1,8 %), svědění (0,6 %)) (2,4 %), anémie (1,8 %), hypersenzitivita (1,8 %), kašel (1,8 %) a úzkost (1,2 %).
* V údajích analyzovaných z hlediska alergických reakcí nebyly zjištěny žádné případy kopřivky ani erytému.
Tabulkový seznam nežádoucích účinků
Bezpečnostní profil přípravku Susvimo byl hodnocen v klinických studiích u 577 pacientů s VPMD. Medián doby léčby činil 244 týdnů (rozmezí: 1–385 týdnů). Medián počtu výkonů, včetně iniciálních plnění a výměn náplně, činil 10 (rozmezí: 1–21).
Nežádoucí účinky z klinických hodnocení (tabulka 2) jsou uvedeny podle tříd orgánových systémů databáze MedDRA. Odpovídající kategorie frekvence jednotlivých nežádoucích účinků léku jsou uvedeny dle následující konvence: velmi časté (≥ 1/10 ), časté (≥ 1/100 až < 1/10 ), méně časté (≥ 1/1 000 až < 1/100 ), vzácné (≥ 1/10 000 až < 1/1 000 ), velmi vzácné (< 1/10 000 ). V každé kategorii frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Tabulka 2 Nežádoucí účinky vyskytující se u pacientů léčených přípravkem Susvimo v klinických hodnoceních
Třída orgánových systémů
MedDRA
Nežádoucí účinek
Poruchy oka
Velmi časté
Iritida1
Spojivkový puchýřek / prosakování spojivkového puchýřku2 Katarakta3
Sklivcové plovoucí zákalky Krvácení spojivky Hyperemie spojivky Bolest oka
Časté Endoftalmitida
Odchlípení sítnice4 Odchlípení choroidey Eroze spojivky
Ztenčování spojivky Retrakce spojivky Onemocnění spojivky Krvácení do sklivce Ztenčení skléry
Hypotonie oka
Odchlípení sklivce Konjunktivitida
Adheze duhovky
Vitritida
Iridocyklitida
Blefaritida
Iritace oka
Otok spojivky
Retinální krvácení Otok rohovky
Rozmazané vidění Abraze rohovky5
Onemocnění rohovky6 Ptóza očního víčka Snížená zraková ostrost Svědění oka
Bolest spojená s výkonem Zvýšená tvorba slz Ekchymóza
Edém očního víčka Oční diskomfort
Snížený nitrooční tlak Fotofobie
Sekrece z oka
Hyphéma
Pocit cizího tělesa v očích
| Třída orgánových systémů MedDRA | Nežádoucí účinek |
| Méně časté | Trhlina sítnice Hyperemie skléry Diskomfort v místě podání7 Cizí těleso v oku Komplikace sutury Diskomfort po výkonu Zakalení materiálu implantátu8 Fibróza místa implantace Ztluštění Tenonova pouzdra Otok po výkonu |
| Poranění, otrava a komplikace výkonu | |
| Velmi časté | Bolest hlavy |
| Časté | Zvracení Nauzea |
| Problémy produktu | |
| Velmi časté | Dislokace septa9 |
| Časté | Dislokace implantátu |
1 Iritida: zahrnuje iritidu, zánět přední komory a buňky v přední komoře.
2 Spojivkový puchýřek / prosakování spojivkového puchýřku: zahrnuje spojivkový puchýřek / prosakování spojivkového puchýřku, spojivkovou cystu a cystu v místě implantátu.
3 Katarakta: zahrnuje kataraktu, nukleární kataraktu, kortikální kataraktu, subkapsulární kataraktu a traumatickou kataraktu. 4 Odchlípení sítnice: zahrnuje odchlípení sítnice, rhegmatogenní odchlípnutí sítnice a trakční odchlípení sítnice. 5 Abraze rohovky: zahrnuje abrazi rohovky a přítomnost zbarvení rohovky vitálním barvivem. 6 Onemocnění rohovky: zahrnuje onemocnění rohovky a poruchu endotelu rohovky.
7 Diskomfort v místě podání: hlášeno jako podráždění v místě podání dávky (výměny náplně) – diskomfort. 8 Problém zakalení zdravotnického prostředku: hlášeno jako zakalení neznámé etiologie v implantátu. 9 Dislokace septa: typ poškození implantátu, kdy se septum uvolní do těla implantátu. Incidence dislokace septa byla vypočtena na základě pacientů s implantátem v klinických hodnoceních přípravku Susvimo.
Popis vybraných nežádoucích účinků
Krvácení do sklivce
Příhody krvácení do sklivce v hodnoceném oku se vyskytly u celkově 7,5 % (43/577) pacientů ve skupině s přípravkem Susvimo. U většiny postižených pacientů (31/43) se vyskytly příhody stupně 1 (ztráta BCVA o ≤ 15 písmen oproti předchozí návštěvě) nebo stupně 2 (ztráta BCVA o 16 až 30 písmen oproti předchozí návštěvě). U 10 pacientů se vyskytla příhoda stupně 3 (ztráta BCVA
o > 30 písmen oproti předchozí návštěvě) a u 2 pacientů příhoda stupně 4 (vnímání světla nebo horší). Ze 43 postižených pacientů se u 40 pacientů vyskytla příhoda, která se vyřešila, u 1 pacienta se vyskytla příhoda, která se vyřešila s následky, u 1 pacienta se vyskytla příhoda, která se právě řešila, a u 2 pacientů se vyskytla příhoda, která zůstala nevyřešena. U 34/43 pacientů se vyskytly příhody, které se spontánně vyřešily bez lékařské nebo chirurgické intervence, u 4 pacientů byla nutná vitrektomie.
Během pooperačního období se u 4,5 % (26/577) pacientů vyskytlo krvácení do sklivce. U všech 26 pacientů byly tyto příhody přisuzovány výkonu zavedení implantátu, přičemž u 7 pacientů se vyskytly i další přispívající faktory. Z 26 postižených pacientů se u 14 vyskytla příhoda stupně 1, u 5 příhoda stupně 2, u 6 příhoda stupně 3 a u 1 příhoda stupně 4. Všechny tyto příhody se vyřešily.
Žádný pacient nepřerušil léčbu přípravkem Susvimo ani mu nebyl implantát vyjmut z důvodu krvácení do sklivce.
Spojivkový puchýřek / prosakování spojivkového puchýřku Celkově u 14,9 % (86/577) pacientů ve skupině s přípravkem Susvimo se vyskytl spojivkový puchýřek / prosakování spojivkového puchýřku v hodnoceném oku, přičemž u 5 % (29/577) pacientů se tyto příhody vyskytly během pooperačního období. U většiny postižených pacientů se vyskytly mírné (72/86) nebo středně závažné (10/86) příhody a u 4 pacientů se vyskytly závažné příhody. Z 86 postižených pacientů se u 78 pacientů vyskytla příhoda, která se vyřešila, u 1 pacienta se vyskytla příhoda, která se vyřešila s následky, a u 13 pacientů se vyskytly příhody, které zůstaly nevyřešeny. Celkově u 8/86 pacientů došlo k příhodě, která vyžadovala chirurgickou intervenci.
Eroze spojivky
Celkově u 8,7 % (50/577) pacientů ve skupině s přípravkem Susvimo se vyskytla eroze spojivky v hodnoceném oku, přičemž u 0,3 % (2/577) pacientů se tyto příhody vyskytly během pooperačního období. U většiny postižených pacientů se vyskytly mírné (16/50) nebo středně závažné (23/50) příhody a u 11 pacientů se vyskytly závažné příhody. U 47 pacientů byla nutná chirurgická intervence z důvodu eroze spojivky. Z 50 postižených pacientů se u 49 pacientů vyskytla příhoda, která se vyřešila, zatímco u 2 pacientů se vyskytly příhody, které se nevyřešily. U 7/50 pacientů byla přerušena léčba přípravkem Susvimo z důvodu eroze spojivky. U 8/50 pacientů bylo nutné vyjmutí implantátu z důvodu eroze spojivky, přičemž u 2 pacientů se vyskytly další přispívající faktory. Retrakce spojivky
Celkově u 3,5 % (20/577) pacientů v ramenu s přípravkem Susvimo se vyskytla retrakce spojivky v hodnoceném oku, přičemž u 0,7 % (4/577) pacientů se tyto příhody vyskytly během pooperačního období. U většiny postižených pacientů došlo k mírným (9/20) nebo středně závažným (9/20) příhodám a u 2 pacientů k závažným příhodám. U 14 pacientů byla nutná chirurgická intervence z důvodu retrakce spojivky. U všech 20 postižených pacientů se vyskytly příhody, které se vyřešily. U 6/20 pacientů byla léčba přípravkem Susvimo přerušena z důvodu retrakce spojivky. U 6/20 pacientů bylo nutné vyjmutí implantátu z důvodu retrakce spojivky, přičemž u 1 pacienta se vyskytly další přispívající faktory.
Endoftalmitida
Celkem u 2,8 % (16/577) pacientů ve skupině s přípravkem Susvimo se vyskytla endoftalmitida v hodnoceném oku. Z postižených pacientů zaznamenali 4 pacienti středně závažné nežádoucí příhody a 12 pacientů závažnou příhodu. U těchto pacientů se u 8/16 vyskytly příhody předchozí nebo současné retrakce spojivky nebo eroze spojivky. U 12 pacientů byla nutná chirurgická intervence z důvodu endoftalmitidy. Z 16 postižených pacientů se u 14 vyskytla příhoda, která se vyřešila, u 2 pacientů se vyskytla příhoda, která se vyřešila s následky, a u 1 pacienta se vyskytla příhoda, která se nevyřešila. U 8/16 pacientů byla léčba přípravkem Susvimo z důvodu endoftalmitidy ukončena. U 8/16 pacientů bylo nutné vyjmutí implantátu z důvodu endoftalmitidy, přičemž u 1 pacienta se vyskytly další přispívající faktory.
Během srovnávacího období klinické studie ARCHWAY byla incidence endoftalmitidy 1,6 % (4/248) v ramenu s přípravkem Susvimo ve srovnání s 0,6 % (1/167) v ramenu s ranibizumabem podávaným intravitreálně. V klinických studiích zahrnovala léčba endoftalmitidy kromě standardní péče také propláchnutí obsahu implantátu 100 µl vankomycinu (1,0 mg/0,1 ml), s předchozím propláchnutím roztokem chloridu sodného s konzervačními látkami nebo bez nich.
Trhlina sítnice a odchlípení sítnice
Celkově u 0,7 % (4/577) pacientů v ramenu s přípravkem Susvimo se vyskytla trhlina sítnice v hodnoceném oku, přičemž u 0,2 % (1/577) pacientů se tato příhoda (mírná) vyskytla během pooperačního období. U 4 postižených pacientů byly příhody mírné (2 pacienti) a středně závažné (2 pacienti) a u 2 pacientů se vyskytly příhody, které se vyřešily, zatímco u 2 pacientů se vyskytly příhody, které se nevyřešily.
Celkově se u 1,6 % (9/577) pacientů ve skupině s přípravkem Susvimo vyskytlo odchlípení sítnice v hodnoceném oku, přičemž u 0,3 % (2/577) pacientů se tyto příhody vyskytly během pooperačního období. U všech 9 pacientů s odchlípením sítnice se vyskytly závažné příhody, které byly vyřešeny chirurgickou intervencí. Z 9 postižených pacientů se u 7 pacientů vyskytla příhoda, která se vyřešila, u 1 pacienta se vyskytla příhoda, která se vyřešila s následky, u 1 pacienta se vyskytla příhoda, která se nevyřešila, a u 1 pacienta se vyskytla příhoda, která se právě řešila. U 1 z 9 pacientů bylo nutné vyjmutí implantátu z důvodu odchlípení sítnice a tento pacient léčbu přípravkem Susvimo ukončil.
Dislokace zdravotnického prostředku (implantátu)
Celkově u 2,4 % (14/577) pacientů ve skupině s přípravkem Susvimo se v hodnoceném oku vyskytly příhody dislokace zdravotnického prostředku. U většiny postižených pacientů se vyskytly mírné (3/14) nebo středně závažné (6/14) příhody a u 5 pacientů se vyskytly závažné příhody. U 13 pacientů, včetně všech závažných případů, byla nutná chirurgická intervence z důvodu nežádoucí změny polohy implantátu. Ze 14 postižených pacientů se u 13 vyskytla příhoda, která se vyřešila, a u 1 pacienta se vyskytla příhoda, která se nevyřešila. U 8/14 pacientů byla léčba přípravkem Susvimo ukončena a u 9 ze 14 pacientů bylo nutné vyjmutí implantátu z důvodu dislokace zdravotnického prostředku.
Arteriální tromboembolické příhody
Arteriální tromboembolické příhody jsou nežádoucí příhody potenciálně související se systémovou inhibicí VEGF. Do týdne 96 klinické studie ARCHWAY se u 12 pacientů (4,8 %) v ramenu s přípravkem Susvimo a 4 pacientů (2,4 %) v ramenu s intravitreální aplikací ranibizumabu vyskytla příhoda APTC, typicky v přítomnosti předem existujících komorbidit.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Intravitreální injekcí byly podány dávky až 2 mg ranibizumabu. Nežádoucí účinky léku pozorované při intravitreální dávce 2 mg byly shodné s nežádoucími účinky hlášenými při intravitreální dávce 0,5 mg ranibizumabu v klinických hodnoceních.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Oftalmologika, antineovaskularizační látky, ATC kód: S01LA04
Mechanismus účinku
Ranibizumab je fragment humanizované rekombinantní monoklonální protilátky zaměřený proti lidskému vaskulárnímu endoteliálnímu růstovému faktoru A (VEGF-A). S vysokou afinitou se váže na všechny biologicky aktivní isoformy VEGF-A (např. VEGF110, VEGF121 a VEGF165), čímž zabraňuje vazbě VEGF-A na jeho receptory VEGFR-1 a VEGFR-2.
Vazba VEGF-A na jeho receptory vede k proliferaci endoteliálních buněk a neovaskularizaci, jakož i k propustnosti cév, což přispívá k progresi neovaskulární formy věkem podmíněné makulární degenerace.
Imunogenita
Stejně jako u všech terapeutických proteinů existuje riziko imunitní reakce na přípravek Susvimo. Před léčbou přípravkem Susvimo bylo 2,1 % (5/243) pacientů s VPMD pozitivně testováno na protilátky proti ranibizumabu. Po léčbě přípravkem Susvimo bylo 13,4 % (33/247) pacientů pozitivně testováno na protilátky proti ranibizumabu.
Nebyly pozorovány žádné klinicky významné rozdíly ve farmakokinetice, účinnosti nebo bezpečnosti u pacientů, kteří byli v klinických studiích pozitivně testováni na protilátky proti ranibizumabu.
Klinická účinnost a bezpečnost
Klinická účinnost a bezpečnost přípravku Susvimo byly hodnoceny v randomizované, otevřené studii s aktivní kontrolou (ARCHWAY), maskované pro zkoušejícího hodnotícího zrakové funkce, u pacientů s VPMD. Do této studie bylo zařazeno a léčeno celkem 415 pacientů (248 v ramenu s přípravkem Susvimo a 167 v ramenu s ranibizumabem aplikovaným intravitreálně).
Pacientům byla během 9 měsíců před screeningem diagnostikována jakákoli forma makulární choroidální neovaskularizace (CNV) související s VPMD a dostali ≥ 3 dávky anti-VEGF terapie podávané intravitreálně do hodnoceného oka během posledních 6 měsíců před screeningem. Na screeningové návštěvě dostali pacienti další intravitreální injekci 0,5 mg ranibizumabu, pokud dostali pouze 3 dávky anti-VEGF látek aplikovaných intravitreálně během posledních 6 měsíců a/nebo pokud poslední léčba před screeningem nebyla 0,5 mg ranibizumabu. U každého pacienta byla prokázána odpověď na anti-VEGF látky aplikované intravitreálně definovaná jako: celkový pokles aktivity onemocnění VPMD zjištěný na optické koherentní tomografii se spektrální doménou (SD-OCT) a stabilní nebo zlepšené vidění.
Pacienti byli randomizováni v poměru 3:2 ke kontiuálnímu podávání přípravku Susvimo implantátem každých 24 týdnů nebo k podávání 0,5 mg ranibizumabu intravitreálními injekcemi každé 4 týdny. U pacientů randomizovaných do ramene s přípravkem Susvimo byla v 16., 20., 40., 44., 64., 68., 88. a
- 92. týdnu k dispozici doplňková léčba intravitreálními injekcemi ranibizumabu v dávce 0,5 mg, pokud bylo splněno jedno z následujících kritérií z důvodu aktivity onemocnění VPMD: zhoršení zrakové ostrosti o 15 písmen podle studie Early Treatment Diabetic Retinopathy Study (ETDRS) oproti nejlepší zaznamenané hodnotě BCVA ve studii, zvýšení tloušťky sítnice v centrálním subpoli (CST) ve studii o 150 mikrometrů oproti nejnižší hodnotě nebo ztráta 10 písmen oproti nejvyšší hodnotě BCVA spojená se zvýšením o 100 mikrometrů oproti nejnižší hodnotě CST.
Výchozí demografické údaje byly obecně vyvážené ve všech léčebných skupinách; 43/415 (10,4 %) pacientů bylo mladších 65 let a průměrný [SD] věk byl 75 [7,91] let. Většina pacientů byly ženy (59 %). Průměrné [SD] skóre BCVA na začátku bylo 74,8 [10,4] písmen.
Před hodnocenou léčbou byl do hodnoceného oka pacientů v ramenech s přípravkem Susvimo a intravitreálním podáním ranibizumabu podán medián 4 dávek intravitreálních anti-VEGF látek. Průměrná [SD] změna zrakové ostrosti v hodnoceném oku od diagnózy VPMD oproti výchozí hodnotě byla 11,3 [13,8] písmen. Z pacientů, kteří byli v ramenu s přípravkem Susvimo posuzováni pro doplňkovou léčbu, nedostávalo 98,4 %; 94,6 %; 94,8 % a 94,7 % pacientů doplňkovou léčbu v prvním, druhém, třetím a čtvrtém léčebném intervalu. Ve všech čtyřech léčebných intervalech dostalo 31/246 pacientů (12,6 %) doplňkovou léčbu a 215/246 pacientů (87,4 %) nedostalo doplňkovou léčbu. Z 31 pacientů dostalo 18 pacientů (58,1 %) pouze jednu doplňkovou léčbu.
Primární cílový parametr účinnosti, změna skóre BCVA oproti výchozímu stavu, v průměru za 36. a
- 40. týden, prokázal, že přípravek Susvimo je ekvivalentní intravitreálním injekcím ranibizumabu podávaným každé 4 týdny. Podrobné výsledky účinnosti jsou uvedeny v tabulce 3 a na obrázku 1.
Tabulka 3 Výsledky zrakové ostrosti ve studii ARCHWAY
| Sledovaný parametr* | Susvimo 100 mg/ml n = 248 | Ranibizumab 0,5 mg intravitreálně n = 167 | Rozdíl (95% CI) |
Upravená průměrná změna skóre BCVA oproti výchozí hodnotě v průměru za 36. a
| 0,2 | 0,5 | -0,3 (-1,7; 1,1) |
Upravená průměrná změna skóre BCVA oproti výchozí hodnotě v průměru za 44. a
| 0,0 | 0,2 | -0,2 (-1,8; 1,3) |
Upravená průměrná změna skóre BCVA oproti výchozí hodnotě v průměru za 88. a
| -1,1 | -0,5 | -0,6 (-2,5; 1,3) |
Upravený podíl pacientů se skóre BCVA 69 písmen (20/40 přibližný ekvivalent Snellenova testu) nebo lepším v průměru za 36. a
| 80,7 % | 82,1 % | -1,4 % (-7,3 %; 4,5 %) |
Upravený podíl pacientů, kteří ztratí < 10 písmen ve skóre BCVA oproti výchozí hodnotě, v průměru za 36. a
| 95,1 % | 95,1 % | 0,0 % (-4,2 %; 4,3 %) |
BCVA = nejlepší korigovaná zraková ostrost
* BCVA měřená pomocí skóre písmen ETDRS.
Obrázek 1 Upravená průměrná změna BCVA v hodnoceném oku od výchozí hodnoty do
- 96. týdne ve studii ARCHWAY*
Q24W = každých 24 týdnů; Q4W = každé 4 týdny.
*Pokles BCVA ve 4. týdnu během pooperačního zotavování.
Konzistentní výsledky byly pozorovány u všech analýz podskupin pacientů u průměrné změny skóre BCVA oproti výchozí hodnotě v průměru za 36. a 40. týden (věk, pohlaví, počet předchozích intravitreálních injekcí anti-VEGF a výchozí skóre BCVA) a u tloušťky sítnice v centrálním bodě (CPT) v 36. týdnu (věk a pohlaví).
Únik krve a tekutiny z CNV může způsobit ztluštění sítnice nebo edém a/nebo intraretinální/subretinální krvácení, což vede ke ztrátě zraku. Byl hodnocen anatomický parametr CPT [měřený od vnitřní limitující membrány (ILM) k retinálnímu pigmentovému epitelu]. V 36. týdnu byla pozorována podobná upravená průměrná změna CPT u pacientů ve skupině s přípravkem Susvimo a pacientů ve skupině s intravitreálním ranibizumabem (5,4 mikronu vs. 2,6 mikronu). To odpovídalo rozdílu v upravených průměrech 2,8 mikronů (95% CI: -6,2; 11,8) mezi rameny.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem Susvimo u všech podskupin pediatrické populace v indikaci VPMD (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Přípravek Susvimo podávaný prostřednictvím implantátu Contivue zajišťuje nepřetržité uvolňování ranibizumabu do sklivce, přičemž uvolňování ranibizumabu se časem snižuje, protože koncentrace v implantátu klesá. Pozorované sérové koncentrace a pozorované koncentrace ranibizumabu v komorové vodě při použití přípravku Susvimo jsou udržovány pod maximálními a nad minimálními koncentracemi dosaženými při měsíčním intravitreálním podání ranibizumabu v dávce 0,5 mg.
V klinické studii ARCHWAY byla průměrná (± SD) maximální sérová koncentrace ranibizumabu (Cmax) 0,48 (± 0,17) ng/ml a medián (rozmezí) doby do dosažení maximální sérové koncentrace (tmax) činil 26 (1–89) dnů po zavedení implantátu. Po iniciálním naplnění a následných výměnách náplně přípravku Susvimo u pacientů s VPMD byly maximální sérové koncentrace ranibizumabu nižší než koncentrace ranibizumabu potřebná k inhibici biologické aktivity VEGF o 50 %. 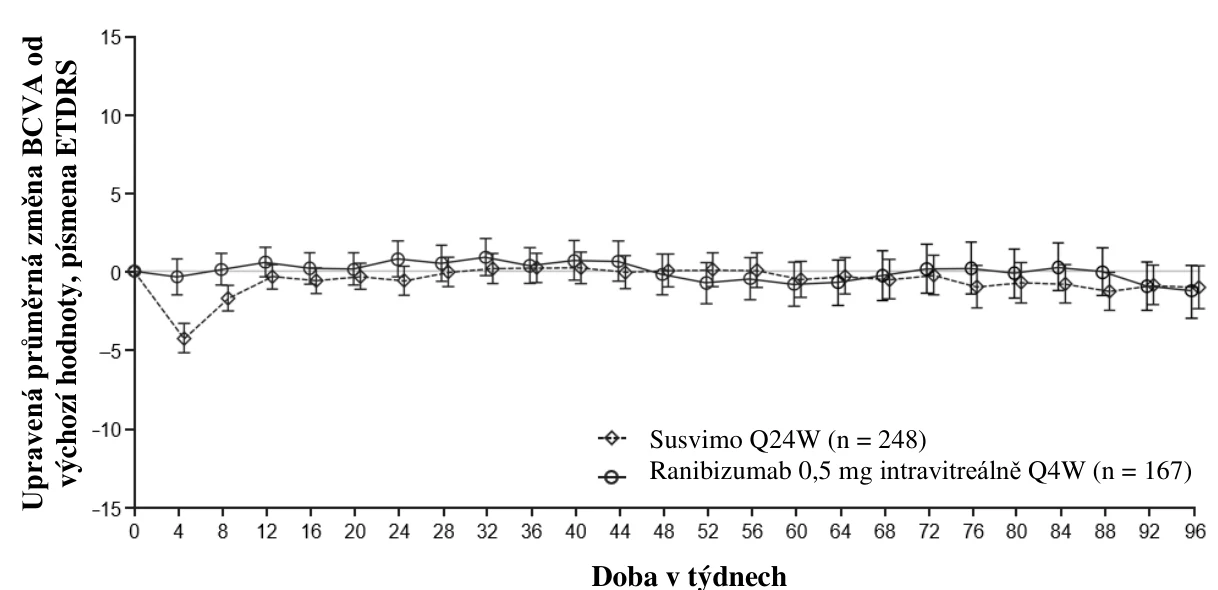
Distribuce
Ranibizumab je distribuován ze sklivce do komorové vody a séra. Na základě populační farmakokinetické analýzy koncentrace ranibizumabu v komorové vodě klesají s poločasem přibližně 15 týdnů a koncentrace ranibizumabu v séru klesají s poločasem přibližně 29 týdnů. Ranibizumab se v séru nekumuloval, když byl podáván procedurou doplnění a výměny každých 24 týdnů.
Biotransformace a eliminace
Metabolismus přípravku Susvimo nebyl přímo hodnocen. Přípravek Susvimo je fragment monoklonální protilátky. Protilátky se vylučují hlavně katabolismem.
Zvláštní populace
Starší pacienti
V populační farmakokinetické analýze pacientů s VPMD léčených přípravkem Susvimo se věk pacientů pohyboval od 50 do 92 let. Věk neměl významný vliv na farmakokinetiku přípravku Susvimo.
Porucha funkce ledvin
Nebyly provedeny žádné formální studie zkoumající farmakokinetiku přípravku Susvimo u pacientů s poruchou funkce ledvin. V populační farmakokinetické analýze pacientů s VPMD léčených přípravkem Susvimo mělo 73 % (266 z 364) pacientů poruchu funkce ledvin (44 % lehkou [CrCl 60 až < 90 ml/min], 27 % středně těžkou [CrCl 30 až < 60 ml/min] a 2 % těžkou [CrCl < 30 ml/min]). Tato analýza ukázala, že systémová clearance ranibizumabu byla mírně nižší u pacientů s poruchou funkce ledvin, ale nebyla klinicky významná.
Porucha funkce jater
Nebyly provedeny žádné formální studie zkoumající farmakokinetiku přípravku Susvimo u pacientů s poruchou funkce jater. Systémová expozice přípravku Susvimo je však nízká a jeho koncentrace zůstávají pod hodnotou koncentrace ranibizumabu nezbytnou k inhibici biologické aktivity VEGF
o 50 % (11–27 ng/ml). Proto se u této populace nepovažuje za nezbytnou žádná úprava dávkování (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Na základě neklinických údajů získaných při intravitreálních injekcích u makaků jávských nebo při kontinuální aplikaci prostřednictvím očního implantátu u miniprasat neodhalily žádné zvláštní riziko pro člověka. Pozorované účinky na oči (zánět, katarakta, fibróza, odchlípení sítnice, trakce zrakového nervu, otok a pokles fotoreceptorových jader) byly připisovány druhově specifickým imunitním reakcím na heterologní protein (prokázané přítomností systémových protilátek proti ranibizumabu) a nejsou považovány za relevantní pro klinické použití.
Kancerogenita a genotoxicita
Nebyly provedeny žádné studie ke stanovení kancerogenního nebo mutagenního potenciálu přípravku Susvimo.
Porucha fertility
Nebyly provedeny žádné studie fertility u zvířat, které by hodnotily účinek ranibizumabu.
Ačkoli ve studiích na opicích s opakovaným podáváním ranibizumabu intravitreálně nebyly zjištěny žádné účinky na reprodukční tkáně, inhibice VEGF v lidských ženských reprodukčních tkáních by mohla potenciálně narušit fertilitu.
Reprodukční toxicita
Nebyly provedeny žádné studie reprodukční a vývojové toxicity s přípravkem Susvimo (ranibizumab dodávaný implantátem Contivue).
U březích opic, kterým byl po celou dobu organogeneze podáván ranibizumab intravitreálně, byly u plodů zvířat léčených dávkami vedoucími k minimálním hladinám sérového ranibizumabu až 18krát vyšším, než jsou hladiny Cmax pozorované u lidí po ošetření jednoho oka přípravkem Susvimo, s nízkou incidencí pozorovány abnormality skeletu včetně neúplné a/nebo nepravidelné osifikace kostí lebky, páteře a zadních končetin a zkrácených nadpočetných žeber. Avšak vzhledem k mechanismu účinku musí být přípravek Susvimo považován za potenciálně teratogenní a embryofetotoxický (viz bod 4.6).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Histidin-hydrochlorid
Polysorbát 20 (E 432)
Sacharóza
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte injekční lahvičku v krabičce, aby byl přípravek chráněn před světlem. Před použitím může být neotevřená injekční lahvička uchovávána při teplotě 9 °C až 30 °C po dobu až 24 hodin.
6.5 Druh obalu a obsah balení
Injekční lahvička o objemu 2 ml z borosilikátového skla třídy I s pryžovou zátkou potaženou fluororesinem a hliníkovým uzávěrem s plastovým odtrhovacím víčkem.
Krabička obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před iniciálním naplněním a zavedením implantátu, výměnou a doplněním náplně nebo vyjmutím implantátu Contivue si přečtěte návod k použití výrobce zdravotnického prostředku pro iniciální naplnění a zavedení implantátu, výměnu a doplnění náplně a vyjmutí implantátu, a řiďte se jimi.
Před podáním je třeba roztok vizuálně zkontrolovat, zda neobsahuje částice a zda nedošlo ke změně barvy. Přípravek Susvimo je čirý až mírně opalizující, bezbarvý až mírně nahnědlý roztok. Nepoužívejte léčivý přípravek, pokud obsahuje částice, je zakalený nebo změnil barvu. Roztokem netřepejte.
Postup při iniciálním naplnění a zavedení implantátu
Zdravotnické prostředky nutné pro aplikaci:
Přenosová jehla (19 G, 1½ palce) (není součástí balení)
Injekční stříkačka s koncovkou Luer-Lock (1 ml, koncovka Luer-Lock) (není součástí balení)
Jehla k iniciálnímu naplnění implantátu Contivue
Implantát Contivue se sadou nástrojů k zavedení
Za použití aseptické techniky se implantát naplní 0,02 ml injekčního roztoku přípravku Susvimo (ranibizumabu) bezprostředně před zavedením do oka pacienta. Při přípravě injekční stříkačky je třeba dodržet následující pokyny:
- 1. Přeneste dávku z injekční lahvičky do injekční stříkačky
Nasaďte přenosovou jehlu na injekční stříkačku s koncovkou Luer-Lock, sejměte kryt jehly a použijte ji k natažení celého obsahu injekční lahvičky s přípravkem Susvimo do injekční stříkačky.
- 2. Vytlačte vzduch z injekční stříkačky
Držte injekční stříkačku v poloze jehlou nahoru, zlehka prstem poklepejte na injekční stříkačku, aby všechny bubliny vystoupaly nahoru. Zvolna stlačujte píst, dokud z injekční stříkačky a jehly nevytlačíte všechen vzduch. Postupujte opatrně, abyste zachovali co nejvíce roztoku Susvimo, který je potřeba k úplnému naplnění implantátu. Odpojte a náležitě zlikvidujte přenosovou jehlu.
- 3. Nasaďte jehlu k iniciálnímu naplnění (modrý uzávěr)
Nasaďte jehlu k iniciálnímu naplnění na injekční stříkačku s koncovkou Luer-Lock a sejměte uzávěr jehly. Vytlačte vzduch z injekční stříkačky postupem popsaným výše v kroku 2 a stlačte píst, aby byla na špičce jehly vidět kapka roztoku Susvimo.
- 4. Zkontrolujte, zda injekční stříkačka neobsahuje vzduchové bubliny
Zkontrolujte, zda injekční stříkačka a koncovka jehly neobsahují vzduchové bubliny. Pokud obsahují vzduchové bubliny, znovu z injekční stříkačky vytlačte vzduch postupem popsaným výše a zopakujte kontrolu.
Nyní je injekční stříkačka připravena k použití se sadou nástrojů k zavedení a naplnění implantátu roztokem Susvimo. Použijte injekční stříkačku do 15 minut od vytlačení vzduchu, aby roztok Susvimo nezaschnul v jehle a nebránil průtoku.
Jakmile je implantát naplněn, nenasazujte na jehlu k iniciálnímu naplnění znovu kryt ani ji neoddělujte od injekční stříkačky. Použitou injekční stříkačku spolu s jehlou k iniciálnímu plnění zlikvidujte v nádobě na ostré předměty nebo v souladu s místními požadavky.
Postup výměny a doplnění náplně
Zdravotnické prostředky nutné pro aplikaci:
Přenosová jehla (19 G, 1½ palce) (není součástí balení)
Injekční stříkačka s koncovkou Luer-Lock (1 ml, koncovka Luer-Lock) (není součástí balení)
Doplňovací jehla Contivue
Obsah implantátu bude odsáván současně s tím, jak bude implantát znovu naplněn novou dávkou 0,02 ml injekčního roztoku Susvimo (ranibizumabu) za použití aseptické techniky. Při přípravě injekční stříkačky je třeba dodržet následující pokyny:
- 1. Přeneste dávku z injekční lahvičky do injekční stříkačky
Nasaďte přenosovou jehlu na injekční stříkačku s koncovkou Luer-Lock, sejměte kryt jehly a použijte ji k natažení celého obsahu injekční lahvičky s přípravkem Susvimo do injekční stříkačky.
- 2. Vytlačte vzduch z injekční stříkačky
Držte injekční stříkačku v poloze jehlou nahoru, zlehka prstem poklepejte na injekční stříkačku, aby všechny bubliny vystoupaly nahoru. Zvolna stlačujte píst, dokud z injekční stříkačky a jehly nevytlačíte všechen vzduch. Postupujte opatrně, abyste zachovali co nejvíce roztoku Susvimo, který je potřeba k úplnému naplnění implantátu. Odpojte a náležitě zlikvidujte přenosovou jehlu.
- 3. Nasaďte doplňovací jehlu (průhledný uzávěr)
Nasaďte doplňovací jehlu na injekční stříkačku s koncovkou Luer-Lock a sejměte kryt jehly.
- 4. Vytlačte vzduch z injekční stříkačky a upravte dávku
Vytlačte vzduch z injekční stříkačky postupem popsaným výše v kroku 2. Zvolna stlačte píst, aby se z injekční stříkačky a jehly vytlačil všechen vzduch a aby se dávka roztoku Susvimo v injekční stříkačce upravila na 0,1 ml.
- 5. Zkontrolujte, zda injekční stříkačka neobsahuje vzduchové bubliny
Zkontrolujte, zda injekční stříkačka a spojovací část jehly neobsahují vzduchové bubliny.
Nyní je injekční stříkačka připravena k výměně a doplnění náplně. Použijte injekční stříkačku do 15 minut od vytlačení vzduchu, aby roztok Susvimo nezaschnul v jehle a nebránil průtoku.
Jakmile je obsah implantátu vyměněn, nenasazujte znovu kryt na doplňovací jehlu ani ji neoddělujte od injekční stříkačky. Použitou injekční stříkačku spolu s doplňovací jehlou zlikvidujte v nádobě na ostré předměty nebo v souladu s místními požadavky.
Obsah injekční lahvičky, jehly k iniciálnímu plnění a doplňovací jehly se dodávají sterilní a pouze k jednorázovému použití. Nepoužívejte opakovaně, neresterilizujte ani opakovaně nepoužívejte žádné součásti. Nepoužívejte žádnou součást, pokud je poškozená, rozbitá nebo pokud byla narušena sterilita.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Roche Registration GmbH
Emil-Barell-Strasse 1
79639 Grenzach-Wyhlen
Německo
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/26/2058/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese https://www.ema.europa.eu.
Další informace o léčivu Susvimo