

Souhrn údajů o přípravku (SPC) - NERILA
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Nerila 5 mg potahované tablety
Nerila 10 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Nerila 5 mg potahované tablety
Jedna tableta obsahuje 5 mg dapagliflozinu.
Pomocná látka se známým účinkem: laktóza 25 mg.
Nerila 10 mg potahované tablety
Jedna tableta obsahuje 10 mg dapagliflozinu.
Pomocná látka se známým účinkem: laktóza 50 mg.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta.
Nerila 5 mg potahované tablety jsou světle žluté až světle oranžové kulaté bikonvexní potahované tablety bez dělicí rýhy. Rozměry tablety jsou průměr (7,2 ± 0,2) mm, výška (3,1 ± 0,4) mm.
Nerila 10 mg potahované tablety jsou žlutohnědé potahované tablety, oválné, bikonvexní, bez dělicí rýhy. Rozměry tablety jsou délka (12,2 ± 0,3) mm, šířka (6,2 ± 0,2) mm, výška (3,9 ± 0,4) mm.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Diabetes mellitus 2. typu
Přípravek Nerila je indikován k léčbě dospělých pacientů a dětí ve věku 10 let a starších při nedostatečné kontrole onemocnění diabetes mellitus 2. typu jako přídavná léčba k dietě a fyzické aktivitě
- jako monoterapie, pokud je podávání metforminu nevhodné v důsledku intolerance.
- jako přídavná léčba k jiným léčivým přípravkům k léčbě onemocnění diabetes mellitus 2. typu.
Výsledky studií ve vztahu ke kombinované léčbě s jinými léčivými přípravky, vlivy na kontrolu glykemie, kardiovaskulární a renální příhody a studované populace viz body 4.4, 4.5 a 5.1.
Srdeční selhání
Přípravek Nerila potahované tablety je indikován u dospělých k léčbě symptomatického chronického srdečního selhání.
Chronické onemocnění ledvin
Přípravek Nerila potahované tablety je indikován u dospělých k léčbě chronického onemocnění ledvin.
4.2 Dávkování a způsob podání
Dávkování
Diabetes mellitus 2. typu
Doporučená dávka je 10 mg dapagliflozinu jednou denně.
Pokud je dapagliflozin užíván v kombinaci s inzulinem nebo inzulinovými sekretagogy, jako je derivát sulfonylmočoviny, lze zvážit nižší dávku inzulinu nebo inzulinového sekretagoga ke snížení rizika hypoglykemie (viz body 4.5 a 4.8).
Srdeční selhání
Doporučená dávka je 10 mg dapagliflozinu jednou denně.
Chronické onemocnění ledvin
Doporučená dávka je 10 mg dapagliflozinu jednou denně.
Zvláštní populace
Porucha funkce ledvin
Úprava dávky na základě renální funkce není nutná.
Vzhledem k omezené zkušenosti se nedoporučuje zahajovat léčbu dapagliflozinem u pacientů s GFR < 25 ml/min.
U pacientů s onemocněním diabetes mellitus 2. typu je účinnost dapagliflozinu na snížení glukózy redukována, pokud je rychlost glomerulární filtrace (GFR) < 45 ml/min, a je pravděpodobně nepřítomna u pacientů s těžkou poruchou funkce ledvin. Proto pokud GFR klesne pod 45 ml/min, je třeba u pacientů s onemocněním diabetes mellitus 2. typu zvážit další léčbu snižující hladinu glukózy, pokud je nutná další kontrola glykemie (viz body 4.4, 4.8, 5.1 a 5.2).
Porucha funkce jater
U pacientů s lehkou nebo středně těžkou poruchou funkce jater není nutná úprava dávky. U pacientů s těžkou poruchou funkce jater se doporučuje počáteční dávka 5 mg. Pokud je léčba dobře tolerována, lze dávku zvýšit na 10 mg (viz body 4.4 a 5.2).
Starší pacienti (≥ 65 let)
Úprava dávky na základě věku se nedoporučuje.
Pediatrická populace
K léčbě onemocnění diabetes mellitus 2. typu u dětí ve věku 10 let a starších není nutná úprava dávky (viz body 5.1 a 5.2). Nejsou dostupné údaje u dětí mladších 10 let.
Bezpečnost a účinnost dapagliflozinu k léčbě srdečního selhání nebo k léčbě chronického onemocnění ledvin u dětí < 18 let nebyla dosud stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Přípravek Nerila lze užívat perorálně jednou denně v kteroukoli denní dobu s jídlem nebo bez jídla. Tablety se polykají celé.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Obecné
Dapagliflozin se nemá užívat u pacientů s onemocněním diabetes mellitus 1. typu (viz „Diabetická ketoacidóza" v bodě 4.4.).
Porucha funkce ledvin
Vzhledem k omezené zkušenosti se nedoporučuje zahajovat léčbu dapagliflozinem u pacientů s GFR < 25 ml/min.
Glukózu snižující účinnost dapagliflozinu je závislá na funkci ledvin a je snížena u pacientů s GFR < 45 ml/min a pravděpodobně je nepřítomna u pacientů s těžkou poruchou funkce ledvin (viz body 4.2, 5.1 a 5.2). V jedné studii u pacientů s onemocněním diabetes mellitus 2. typu se středně těžkou poruchou funkce ledvin (GFR < 60 ml/min) byl zjištěn vyšší podíl pacientů léčených dapagliflozinem, u kterých byl zvýšený kreatinin, fosfor, parathormon (PTH) a zvýšený výskyt hypotenze ve srovnání s placebem.
Porucha funkce jater
Zkušenosti z klinických studií u pacientů s poruchou funkce jater jsou omezené. Expozice dapagliflozinu je zvýšena u pacientů s těžkou poruchou funkce jater (viz body 4.2 a 5.2).
Použití u pacientů v riziku objemové deplece a/nebo hypotenze
Vzhledem ke svému mechanismu účinku zvyšuje dapagliflozin diurézu, což může vést k mírnému snížení krevního tlaku pozorovanému v klinických studiích (viz bod 5.1). Může být výraznější u pacientů s velmi vysokými koncentracemi glukózy v krvi.
Opatrnosti je třeba u pacientů, u kterých by pokles krevního tlaku vyvolaný dapagliflozinem mohl představovat riziko, jako jsou pacienti na antihypertenzní léčbě s hypotenzí v anamnéze nebo starší pacienti.
V případě interkurentních stavů, které mohou vést k objemové depleci (např. gastrointestinální onemocnění), se doporučuje pečlivé sledování objemového stavu (např. fyzikální vyšetření, měření krevního tlaku, laboratorní vyšetření včetně hematokritu a elektrolytů). U pacientů, u kterých se vyvine objemová deplece, se doporučuje dočasné přerušení léčby dapagliflozinem, dokud nebude deplece korigována (viz bod 4.8).
Diabetická ketoacidóza
Vzácné případy diabetické ketoacidózy (DKA), včetně život ohrožujících a fatálních případů, byly hlášeny u pacientů léčených inhibitory sodíko-glukózového kotransportéru 2 (SGLT2), včetně dapagliflozinu. V řadě případů byla prezentace stavu atypická s pouze mírně zvýšenými hodnotami glukózy v krvi, pod 14 mmol/l (250 mg/dl).
Riziko diabetické ketoacidózy je třeba zvážit v případě nespecifických symptomů, jako jsou nauzea, zvracení, anorexie, bolest břicha, nadměrná žízeň, dýchací obtíže, zmatenost, neobvyklá únava nebo ospalost. V případě výskytu těchto příznaků by měli být pacienti okamžitě vyšetřeni na ketoacidózu, bez ohledu na hladinu glukózy v krvi.
Léčba dapagliflozinem se musí ihned ukončit u pacientů s podezřením nebo diagnózou DKA.
Léčba má být přerušena u pacientů, kteří jsou hospitalizováni pro větší chirurgické výkony nebo akutní závažná onemocnění. U těchto pacientů se doporučuje monitorování ketonů. Upřednostňuje se zjištění hodnot ketonů v krvi před zjištěním jejich hodnot v moči. Léčba dapagliflozinem může být znovu zahájena, když jsou hodnoty ketonů normální a stav pacienta je stabilizovaný.
Před zahájením léčby dapagliflozinem by měly být zváženy faktory v anamnéze pacienta, které mohou predisponovat k rozvoji ketoacidózy.
Mezi pacienty s vyšším rizikem rozvoje DKA patří pacienti s nízkou funkční rezervou beta-buněk (např. pacienti s onemocněním diabetes mellitus 2. typu s nízkou hladinou C-peptidu nebo pacienti s latentním autoimunitním diabetem dospělých (LADA) nebo pacienti s anamnézou pankreatitidy), pacienty se stavy vedoucími k omezení příjmu potravy nebo těžké dehydrataci, pacienty, u kterých jsou dávky inzulinu sníženy, a pacienty se zvýšenou potřebou inzulinu z důvodu akutního onemocnění, chirurgického výkonu nebo zneužívání alkoholu. Inhibitory SGLT2 by měly být u těchto pacientů užívány s opatrností.
Opětovné zahájení léčby inhibitorem SGLT2 u pacientů, kteří prodělali DKA během léčby inhibitorem SGLT2, se nedoporučuje, pokud není identifikován a vyřešen jiný jasný precipitující faktor.
Ve studiích s dapagliflozinem u pacientů s onemocněním diabetes mellitus 1. typu byla DKA hlášena často. Dapagliflozin nemá být používán k léčbě pacientů s onemocněním diabetes mellitus 1. typu.
Nekrotizující fasciitida perinea (Fournierova gangréna)
Postmarketingové případy nekrotizující fasciitidy perinea (také známé jako Fournierova gangréna) byly hlášeny u pacientek a pacientů užívajících inhibitory SGLT2 (viz bod 4.8). Jedná se o vzácnou, ale závažnou a potenciálně život ohrožující příhodu, která vyžaduje urgentní chirurgickou intervenci a antibiotickou léčbu.
Pacienti by měli být poučeni, aby vyhledali lékařskou pomoc, pokud zaznamenají kombinaci příznaků bolesti, citlivosti, erytému nebo otoků v genitální nebo perineální oblasti s horečkou nebo malátností. Je třeba mít na paměti, že nekrotizující fasciitidě může předcházet urogenitální infekce nebo perineální absces. Pokud je podezření na Fournierovu gangrénu, má být přípravek Nerila vysazen a má být zahájena okamžitá léčba (včetně antibiotik a chirurgického debridementu).
Infekce močových cest
Glukózová exkrece močí může být spojena se zvýšeným rizikem infekce močových cest; proto by mělo být zváženo dočasné přerušení léčby dapagliflozinem při léčbě pyelonefritidy nebo urosepse.
Starší pacienti (≥ 65 let)
Starší pacienti mohou být ve vyšším riziku objemové deplece a je pravděpodobnější, že budou léčeni diuretiky.
Starší pacienti mají pravděpodobněji poškozenou funkci ledvin a/nebo jsou léčeni antihypertenzními léčivými přípravky, které mohou způsobit změny renální funkce, jako jsou inhibitory angiotenzin-konvertujícího enzymu (ACE-I) a blokátory receptoru pro angiotenzin II typu 1 (ARB). Stejná doporučení pro renální funkci platí pro starší pacienty jako pro všechny ostatní pacienty (viz body 4.2, 4.4, 4.8 a 5.1).
Srdeční selhání
Zkušenosti s dapagliflozinem ve třídě NYHA IV jsou omezené.
Infiltrativní kardiomyopatie
Pacienti s infiltrativní kardiomyopatií nebyli studováni.
Chronické onemocnění ledvin
U dapagliflozinu nejsou zkušenosti s léčbou chronického onemocnění ledvin u pacientů bez onemocnění diabetes mellitus, kteří nemají albuminurii. Z léčby dapagliflozinem mohou mít větší prospěch pacienti s albuminurií.
Zvýšené hodnoty hematokritu
Při léčbě dapagliflozinem bylo pozorováno zvýšení hematokritu (viz bod 4.8). Pacienti s výraznými zvýšeními hematokritu by měli být monitorováni a vyšetřeni na základní hematologické onemocnění.
Amputace dolních končetin
Ve dlouhodobých klinických studiích u onemocnění diabetes mellitus 2. typu s inhibitory SGLT2 bylo pozorováno zvýšení případů amputace dolních končetin (především prstů na noze). Není známo, zda tato pozorování představují skupinový účinek. Je důležité doporučovat pacientům s onemocněním diabetes mellitus rutinní preventivní péči o nohy.
Laboratorní vyšetření moči
Vzhledem ke svému mechanismu účinku budou pacienti užívající přípravek Nerila testováni pozitivně na glukózu v moči.
Pomocné látky
Tento léčivý přípravek obsahuje laktózu. Pacienti se vzácnými dědičnými problémy intolerance galaktózy, úplným nedostatkem laktázy nebo glukózo-galaktózovou malabsorpcí nemají tento přípravek užívat.
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) na potahovanou tabletu, to znamená, že je v podstatě „bez sodíku".
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Farmakodynamické interakce
Diuretika
Dapagliflozin může přispět k diuretickému účinku thiazidů a kličkových diuretik a může zvýšit riziko dehydratace a hypotenze (viz bod 4.4).
Inzulin a inzulinová sekretagoga
Inzulin a inzulinová sekretagoga, jako jsou deriváty sulfonylmočoviny, způsobují hypoglykemii. Proto může být nutná nižší dávka inzulinu nebo inzulinového sekretagoga ke snížení rizika hypoglykemie při kombinaci s dapagliflozinem u pacientů s onemocněním diabetes mellitus 2. typu (viz body 4.2 a 4.8).
Farmakokinetické interakce
Metabolismus dapagliflozinu probíhá primárně glukuronidovou konjugací zprostředkovanou UDP glukuronosyltransferázou 1A9 (UGT1A9).
Ve studiích in vitro dapagliflozin neinhiboval cytochrom P450 (CYP) 1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP3A4, ani neindukoval CYP1A2, CYP2B6 nebo CYP3A4. Proto se neočekává, že dapagliflozin změní metabolickou clearance současně podávaných léčivých přípravků, které jsou metabolizovány těmito enzymy.
Vliv jiných léčivých přípravků na dapagliflozin
Interakční studie prováděné u zdravých subjektů za použití především jednodávkového plánu studií, naznačují, že farmakokinetika dapagliflozinu není ovlivněna metforminem, pioglitazonem, sitagliptinem, glimepiridem, voglibosou, hydrochlorothiazidem, bumetanidem, valsartanem nebo simvastatinem.
Po současném podání dapagliflozinu a rifampicinu (induktor různých aktivních transportérů a enzymů metabolizujících léčiva) bylo pozorováno 22% snížení systémové expozice dapagliflozinu (AUC), ale bez klinicky významného vlivu na 24hodinovou močovou exkreci glukózy. Úprava dávky se nedoporučuje. Klinicky relevantní účinek s jinými induktory (např. karbamazepin, fenytoin, fenobarbital) se neočekává.
Při souběžném podání dapagliflozinu a kyseliny mefenamové (inhibitor UGT1A9) bylo pozorováno 55% zvýšení systémové expozice dapagliflozinu, ale bez klinicky významného vlivu na 24hodinovou močovou exkreci glukózy. Úprava dávky se nedoporučuje.
Vliv dapagliflozinu na jiné léčivé přípravky
Dapagliflozin může zvyšovat renální exkreci lithia a hladiny lithia v krvi mohou být sníženy. Koncentrace lithia v séru by měly být po zahájení dapagliflozinu a změnách dávky monitorovány častěji. Doporučte pacienta k lékaři, který mu lithium předepisuje, aby u něj koncentraci lithia v séru monitoroval.
V interakčních studiích prováděných u zdravých subjektů, používajících především jednodávkový plán studií, dapagliflozin neovlivňoval farmakokinetiku metforminu, pioglitazonu, sitagliptinu, glimepiridu, hydrochlorothiazidu, bumetanidu, valsartanu, digoxinu (substrát P-gp) nebo warfarinu (S-warfarin, substrát CYP2C9), nebo antikoagulační účinky warfarinu měřené pomocí INR. Kombinace jednotlivé dávky 20 mg dapagliflozinu a simvastatinu (substrát CYP3A4) vedla k 19% zvýšení AUC simvastatinu a 31% zvýšení AUC kyseliny simvastatinové. Zvýšení expozice simvastatinu a kyseliny simvastatinové není považováno za klinicky relevantní.
Interference s testem 1,5-anhydroglucitolu (1,5-AG)
Monitorování glykemické kontroly pomocí metody stanovení 1,5-AG se nedoporučuje, protože měření 1,5-AG nejsou spolehlivá při hodnocení glykemické kontroly u pacientů užívajících inhibitory SGLT2. Doporučuje se používat alternativní metody pro monitorování glykemické kontroly.
Pediatrická populace
Interakční studie byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Nejsou k dispozici údaje o použití dapagliflozinu u těhotných žen. Studie u potkanů prokázaly toxicitu pro vyvíjející se ledviny v časovém období odpovídajícím druhému a třetímu trimestru těhotenství u člověka (viz bod 5.3). Proto se použití dapagliflozinu v průběhu druhého a třetího trimestru těhotenství nedoporučuje.
Když je zjištěno těhotenství, léčba dapagliflozinem má být ukončena.
Kojení
Není známo, zda jsou dapagliflozin a/nebo jeho metabolity vylučovány do lidského mléka. Dostupné farmakodynamické/toxikologické údaje u zvířat prokázaly vylučování dapagliflozinu/metabolitů do mateřského mléka, stejně jako farmakologicky zprostředkované účinky u kojených mláďat (viz bod 5.3). Riziko pro novorozence/kojence nelze vyloučit. Dapagliflozin nemá být používán během kojení.
Fertilita
Vliv dapagliflozinu na fertilitu u lidí nebyl studován. U samců a samic potkanů dapagliflozin neměl žádné účinky na fertilitu v žádné testované dávce.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Dapagliflozin nemá žádný nebo má zanedbatelný vliv na schopnost řídit a obsluhovat stroje. Pacienti by měli být upozorněni na riziko hypoglykemie, když je dapagliflozin používán v kombinaci s derivátem sulfonylmočoviny nebo inzulinem.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Diabetes mellitus 2. typu
V klinických studiích u onemocnění diabetes mellitus 2. typu bylo léčeno dapagliflozinem více než 15 000 pacientů.
Primární hodnocení bezpečnosti a snášenlivosti bylo provedeno v předem specifikované souhrnné analýze 13 krátkodobých (až 24 týdnů) placebem kontrolovaných studií s 2 360 subjekty léčenými dapagliflozinem 10 mg a 2 295 subjektů léčenými placebem.
Ve studii kardiovaskulárních výsledků s dapagliflozinem u onemocnění diabetes mellitus 2. typu (studie DECLARE, viz bod 5.1) dostávalo 8 574 pacientů dapagliflozin 10 mg a 8 569 placebo po dobu střední expozice 48 měsíců. Celkem expozice dapagliflozinu dosáhla 30 623 pacientoroků.
Nejčastěji hlášenými nežádoucími účinky napříč klinickými studiemi byly infekce pohlavních orgánů.
Srdeční selhání
Ve studii kardiovaskulárních výsledků s dapagliflozinem u pacientů se srdečním selháním se sníženou ejekční frakcí (studie DAPA-HF) bylo 2 368 pacientů léčeno dapagliflozinem 10 mg a 2 368 pacientů placebem po dobu expozice 18 měsíců (medián). Populace pacientů zahrnovala pacienty s onemocněním diabetes mellitus 2. typu i bez onemocnění diabetes mellitus a pacienty s eGFR ≥ 30 ml/min/1,73 m². Ve studii kardiovaskulárních výsledků s dapagliflozinem u pacientů se srdečním selháním s ejekční frakcí levé komory > 40 % (DELIVER) bylo 3 126 pacientů léčeno dapagliflozinem 10 mg a 3 127 pacientů placebem po medián doby expozice 27 měsíců. Populace pacientů zahrnovala pacienty s onemocněním diabetes mellitus 2. typu i bez onemocnění diabetes mellitus a pacienty s eGFR ≥ 25 ml/min/1,73 m².
Celkový bezpečnostní profil dapagliflozinu u pacientů se srdečním selháním byl konzistentní se známým bezpečnostním profilem dapagliflozinu.
Chronické onemocnění ledvin
Ve studii renálních výsledků s dapagliflozinem u pacientů s chronickým onemocněním ledvin (DAPA-CKD) bylo 2 149 pacientů léčeno dapagliflozinem 10 mg a 2 149 pacientů placebem po medián doby expozice 27 měsíců. Populace pacientů zahrnovala pacienty s onemocněním diabetes mellitus 2. typu i bez onemocnění diabetes mellitus, s eGFR ≥ 25 až ≤ 75 ml/min/1,73 m² a albuminurií (poměr albumin/kreatinin v moči [UACR] ≥ 200 a ≤ 5000 mg/g). Léčba pokračovala, pokud eGFR klesla na úrovně pod 25 ml/min/1,73 m².
Celkový bezpečnostní profil dapagliflozinu u pacientů s chronickým onemocněním ledvin byl konzistentní se známým bezpečnostním profilem dapagliflozinu.
Tabulkový přehled nežádoucích účinků
Následující nežádoucí účinky byly identifikovány v placebem kontrolovaných klinických studiích a v postmarketingovém sledování. Žádný nebyl zjištěn jako závislý na dávce. Nežádoucí účinky uvedené níže jsou klasifikovány podle frekvence a systémově-orgánové třídy (SOC). Kategorie frekvencí jsou definovány podle následující konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000), velmi vzácné (< 1/10 000) a není známo (z dostupných údajů nelze určit).
Tabulka 1. Nežádoucí účinky v placebem kontrolovaných klinických studiícha a postmarketingové zkušenosti
| Třída orgánových systémů | Velmi časté | Časté* | Méně časté** | Vzácné | Velmi vzácné |
|---|---|---|---|---|---|
| Infekce a infestace | Vulvovaginitida, balanitida a příbuzné infekce pohlavních orgánů*,b,c Infekce močových cest*,b, d | Plísňové infekce** | Nekrotizující fasciitida perinea (Fournierova gangréna)b, i | ||
| Poruchy metabolismu a výživy | Hypoglykemie (v kombinaci se SU nebo inzulinem)b | Objemová depleceb,e, Žízeň** | Diabetická ketoacidóza (při použití u onemocnění diabetes mellitus 2. typu) b, i, k | ||
| Poruchy nervového systému | Závrať | ||||
| Gastrointestinální poruchy | Zácpa** Sucho v ústech** | ||||
| Poruchy kůže a podkožní tkáně | Vyrážkaj | Angioedém | |||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest zad* | ||||
| Poruchy ledvin a močových cest | Dysurie, Polyurie*,f | Nykturie** | Tubulointersti- ciální nefritida | ||
| Poruchy reprodukčního systému a prsu | Vulvovaginální pruritus** Pruritus genitálu** | ||||
| Vyšetření | Zvýšený hematokritg Snížená renální clearance kreatininu během zahájení léčbyb, Dyslipidémieh | Zvýšený kreatinin v krvi během zahájení léčby**,b Zvýšená močovina v krvi** Snížená tělesná hmotnost** |
a Tabulka ukazuje 24týdenní (krátkodobé) údaje bez ohledu na kompenzaci glykemie.
b Viz odpovídající odstavec níže uvádějící další informace.
c Vulvovaginitida, balanitida a příbuzné infekce pohlavních orgánů zahrnují např. tyto předem definované preferenční termíny: vulvovaginální mykotické infekce, vaginální infekce, balanitida, plísňové infekce pohlavních orgánů, vulvovaginální kandidóza, vulvovaginitida, kandidová balanitida, genitální kandidóza, genitální infekce, infekce mužských pohlavních orgánů, infekce penisu, vulvitida, vaginální bakteriální infekce, absces vulvy.
d Infekce močových cest zahrnují následující preferenční termíny seřazené podle frekvence hlášení: infekce močových cest, cystitida, infekce močových cest vyvolané bakterií Escherichia, infekce močopohlavních cest, pyelonefritida, trigonitida, uretritida, infekce ledvin a prostatitida.
e Objemová deplece zahrnuje např. následující předem definované preferenční termíny: dehydratace, hypovolémie, hypotenze.
f Polyurie zahrnuje preferenční termíny: polakisurie, polyurie, zvýšená tvorba moče.
g Průměrná změna hematokritu proti výchozí hodnotě byla 2,30 % pro dapagliflozin 10 mg vs. -0,33 % pro placebo. Hodnoty hematokritu > 55 % byly hlášeny u 1,3 % subjektů léčených dapagliflozinem 10 mg vs. 0,4 % u subjektů, kterým bylo podáváno placebo.
h Průměrná procentuální změna proti výchozí hodnotě pro dapagliflozin 10 mg, resp. placebo byla: celkový cholesterol 2,5 % vs. 0,0 %; HDL cholesterol 6,0 % vs 2,7 %; LDL cholesterol 2,9 % vs. -1,0 %; triacylglyceroly –2,7 % vs. -0,7 %.
i Viz bod 4.4.
j Nežádoucí účinek byl zjištěn na základě poregistračního sledování. Vyrážka zahrnuje následující preferenční termíny, které jsou uvedeny v pořadí podle frekvence výskytu v klinických studiích: vyrážka, generalizovaná vyrážka, svědivá vyrážka, makulární vyrážka, makulo-papulární vyrážka, pustulózní vyrážka, vezikulární vyrážka a erytematózní vyrážka. V klinických studiích kontrolovaných placebem a s aktivní kontrolou (dapagliflozin, n = 5936, všechny kontroly, n = 3403) byla frekvence výskytu vyrážky podobná u dapagliflozinu (1,4 %), resp. u všech kontrol (1,4 %).
k Hlášeno ve studii kardiovaskulárních „outcomes“ u pacientů s onemocněním diabetes mellitus 2. typu (studie DECLARE). Frekvence je uvedena na základě ročního výskytu.
* Hlášené u ≥ 2 % subjektů a o ≥ 1 % častěji a alespoň u 3 subjektů navíc léčených dapagliflozinem 10 mg ve srovnání s placebem.
** Hlášené řešitelem jako možná související, pravděpodobně související nebo související se studijní léčbou a hlášené u ≥ 0,2 % subjektů a o ≥ 0,1 % častěji a alespoň u 3 subjektů navíc léčených dapagliflozinem 10 mg ve srovnání s placebem.
Popis vybraných nežádoucích účinků
Vulvovaginitida, balanitida a příbuzná infekční onemocnění pohlavních orgánů
V souhrnné analýze 13 bezpečnostních studií byly hlášeny vulvovaginitida, balanitida a příbuzná infekční onemocnění pohlavních orgánů u 5,5 % a 0,6 % subjektů, kteří dostávali dapagliflozin 10 mg a placebo. Většina infekcí byla lehká až středně těžká a subjekty reagovaly na úvodní kurz standardní léčby a jen vzácně vedla k vysazení léčby dapagliflozinem. Tyto infekce byly častější u žen (8,4 % a 1,2 % pro dapagliflozin a placebo) a subjekty s infekcí v anamnéze měly vyšší pravděpodobnost recidivující infekce.
Ve studii DECLARE bylo několik málo pacientů se závažnými nežádoucími účinky genitálních infekcí a byly vyvážené: 2 pacienti v každé skupině s dapagliflozinem i placebem.
Ve studii DAPA-HF žádný pacient nehlásil závažné nežádoucí účinky genitálních infekcí ve skupině s dapagliflozinem a jeden ve skupině s placebem. Bylo 7 (0,3 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu genitálních infekcí ve skupině s dapagliflozinem a žádný ve skupině s placebem. Ve studii DELIVER jeden (< 0,1 %) pacient v každé léčebné skupině hlásil závažný nežádoucí účinek genitálních infekcí. Bylo 3 (0,1 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu genitální infekce ve skupině s dapagliflozinem a žádný ve skupině s placebem.
Ve studii DAPA-CKD bylo 3 (0,1 %) pacientů se závažnými nežádoucími účinky genitálních infekcí ve skupině s dapagliflozinem a žádný ve skupině s placebem. Bylo 3 (0,1 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu genitálních infekcí ve skupině s dapagliflozinem a žádný ve skupině s placebem. Závažné nežádoucí účinky genitálních infekcí nebo nežádoucí účinky vedoucí k vysazení z důvodu genitálních infekcí nebyly hlášeny u žádných pacientů bez onemocnění diabetes mellitus.
Případy fimózy/získané fimózy byly hlášeny současně s genitálními infekcemi a v některých případech byla nutná obřízka.
Nekrotizující fasciitida perinea (Fournierova gangréna)
Případy Fournierovy gangrény byly hlášeny postmarketingově u pacientů užívajících inhibitory SGLT2, včetně dapagliflozinu (viz bod 4.4).
Ve studii DECLARE s 17 160 pacienty s onemocněním diabetes mellitus 2. typu a mediánem doby expozice 48 měsíců bylo celkem hlášeno 6 případů Fournierovy gangrény, jeden ve skupině léčené dapagliflozinem a 5 ve skupině s placebem.
Hypoglykemie
Frekvence hypoglykemie závisela na typu základní léčby použité v klinických studiích u onemocnění diabetes mellitus.
Pro studie dapagliflozinu v monoterapii, jako přídavné léčby k metforminu nebo jako přídavné léčby k sitagliptinu (s metforminem nebo bez něj) byla frekvence menších epizod hypoglykemie podobná (< 5 %) mezi léčebnými skupinami, včetně placeba, až do 102 týdnů léčby. Napříč všemi studiemi byly velké příhody hypoglykemie méně časté a srovnatelné mezi skupinami léčenými dapagliflozinem nebo placebem. Studie s přídavnou léčbou deriváty sulfonylmočoviny a přídavnou inzulinovou léčbou měly vyšší míry hypoglykemie (viz bod 4.5).
Ve studii s přídavnou léčbou ke glimepiridu byly v týdnech 24 a 48 menší epizody hypoglykemie hlášeny častěji ve skupině léčené dapagliflozinem 10 mg plus glimepirid (6,0 % a 7,9 %) než ve skupině placebo plus glimepirid (2,1 % a 2,1 %).
Ve studii s přídavnou léčbou k inzulinu byly epizody velké hypoglykemie hlášeny u 0,5 % a 1,0 % subjektů léčených dapagliflozinem 10 mg plus inzulin v týdnech 24 a 104 a u 0,5 % subjektů léčených placebo plus inzulin v týdnech 24 a 104. V týdnech 24 a 104 byly menší epizody hypoglykemie hlášeny u 40,3 % a 53,1 % subjektů, kteří dostávali dapagliflozin 10 mg plus inzulin, a u 34,0 % a 41,6 % subjektů, kteří dostávali placebo plus inzulin.
Ve studii s přídavnou léčbou k metforminu a derivátu sulfonylmočoviny do 24 týdnů nebyly hlášeny epizody velké hypoglykemie. Menší epizody hypoglykemie byly hlášeny u 12,8 % subjektů, kteří dostávali dapagliflozin 10 mg plus metformin a derivát sulfonylmočoviny, a u 3,7 % subjektů, kteří dostávali placebo plus metformin a derivát sulfonylmočoviny.
Ve studii DECLARE nebylo pozorováno zvýšené riziko velké hypoglykemie při léčbě dapagliflozinem ve srovnání s placebem. Velké příhody hypoglykemie byly hlášeny u 58 (0,7 %) pacientů léčených dapagliflozinem a 83 (1,0 %) pacientů léčených placebem.
Ve studii DAPA-HF byly velké příhody hypoglykemie hlášeny u 4 (0,2 %) pacientů v obou léčebných skupinách s dapagliflozinem i placebem. Ve studii DELIVER byly velké příhody hypoglykemie hlášeny u 6 (0,2 %) pacientů ve skupině s dapagliflozinem a 7 (0,2 %) ve skupině s placebem. Velké příhody hypoglykemie byly pozorovány pouze u pacientů s onemocněním diabetes mellitus 2. typu.
Ve studii DAPA-CKD byly velké příhody hypoglykemie hlášeny u 14 (0,7 %) pacientů ve skupině s dapagliflozinem a 28 (1,3 %) pacientů ve skupině s placebem a byly pozorovány pouze u pacientů s onemocněním diabetes mellitus 2. typu.
Objemová deplece
Ve souhrnné analýze 13 bezpečnostních studií byly reakce naznačující objemovou depleci (včetně hlášení dehydratace, hypovolemie nebo hypotenze) hlášeny u 1,1 % a 0,7 % subjektů, kteří dostávali dapagliflozin 10 mg a placebo; závažné reakce se vyskytly u < 0,2 % subjektů vyvážených mezi dapagliflozinem 10 mg a placebem (viz bod 4.4).
Ve studii DECLARE byl počet pacientů s příhodami naznačujícími objemovou depleci mezi léčebnými skupinami vyvážený: 213 (2,5 %) a 207 (2,4 %) ve skupinách s dapagliflozinem a placebem. Závažné nežádoucí účinky byly hlášeny u 81 (0,9 %) a 70 (0,8 %) ve skupině s dapagliflozinem a placebem. Příhody byly obecně vyvážené mezi léčebnými skupinami napříč podskupinami věku, užívání diuretik, krevního tlaku a užívání inhibitorů angiotenzin-konvertujícího enzymu (ACE-I)/blokátorů receptoru pro angiotenzin II typu 1 (ARB). U pacientů s eGFR < 60 ml/min/1,73 m² na začátku bylo 19 příhod závažných nežádoucích účinků naznačujících objemovou depleci ve skupině s dapagliflozinem a 13 příhod ve skupině s placebem.
Ve studii DAPA-HF byl počet pacientů s příhodami naznačujícími objemovou depleci 170 (7,2 %) ve skupině s dapagliflozinem a 153 (6,5 %) ve skupině s placebem. Bylo méně pacientů se závažnými příhodami příznaků naznačujících objemovou depleci ve skupině s dapagliflozinem (23 [1,0 %]) ve srovnání se skupinou s placebem (38 [1,6 %]). Výsledky byly podobné bez ohledu na přítomnost onemocnění diabetes mellitus na začátku a výchozí eGFR. Ve studii DELIVER byl počet pacientů se závažnými příhodami příznaků naznačujících objemovou depleci 35 (1,1 %) ve skupině s dapagliflozinem a 31 (1,0 %) ve skupině s placebem.
Ve studii DAPA-CKD byl počet pacientů s příhodami naznačujícími objemovou depleci 120 (5,6 %) ve skupině s dapagliflozinem a 84 (3,9 %) ve skupině s placebem. Bylo 16 (0,7 %) pacientů se závažnými příhodami příznaků naznačujících objemovou depleci ve skupině s dapagliflozinem a 15 (0,7 %) pacientů ve skupině s placebem.
Diabetická ketoacidóza u onemocnění diabetes mellitus 2. typu
Ve studii DECLARE s mediánem doby expozice 48 měsíců byly příhody DKA hlášeny u 27 pacientů ve skupině s dapagliflozinem 10 mg a 12 pacientů ve skupině s placebem. Příhody se vyskytovaly rovnoměrně rozložené během celé studie. Z 27 pacientů s příhodami DKA ve skupině s dapagliflozinem mělo 22 současnou inzulinovou léčbu v době příhody. Spouštěcí faktory pro výskyt DKA byly podle očekávání v populaci s onemocněním diabetes mellitus 2. typu (viz bod 4.4).
Ve studii DAPA-HF byly příhody DKA hlášeny u 3 pacientů s onemocněním diabetes mellitus 2. typu ve skupině s dapagliflozinem a u žádného ve skupině s placebem. Ve studii DELIVER byly příhody DKA hlášeny u 2 pacientů s onemocněním diabetes mellitus 2. typu ve skupině s dapagliflozinem a u žádného ve skupině s placebem.
Ve studii DAPA-CKD nebyly příhody DKA hlášeny u žádného pacienta ve skupině s dapagliflozinem a u 2 pacientů s onemocněním diabetes mellitus 2. typu ve skupině s placebem.
Infekce močových cest
V souhrnné analýze 13 bezpečnostních studií byly infekce močových cest hlášeny častěji pro dapagliflozin 10 mg ve srovnání s placebem (4,7 % versus 3,5 %; viz bod 4.4). Většina infekcí byla lehká až středně těžká a subjekty reagovaly na úvodní kurz standardní léčby a jen vzácně vedly k vysazení léčby dapagliflozinem. Tyto infekce byly častější u žen a subjekty s infekcí v anamnéze měly vyšší pravděpodobnost recidivující infekce.
Ve studii DECLARE byly závažné příhody infekcí močových cest hlášeny méně často pro dapagliflozin 10 mg ve srovnání s placebem, 79 (0,9 %) příhod versus 109 (1,3 %) příhod.
Ve studii DAPA-HF byl počet pacientů se závažnými nežádoucími účinky infekcí močových cest 14 (0,6 %) ve skupině s dapagliflozinem a 17 (0,7 %) ve skupině s placebem. Bylo 5 (0,2 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu infekcí močových cest v každé ze skupin s dapagliflozinem a placebem. Ve studii DELIVER byl počet pacientů se závažnými nežádoucími účinky infekcí močových cest 41 (1,3 %) ve skupině s dapagliflozinem a 37 (1,2 %) ve skupině s placebem. Bylo 13 (0,4 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu infekcí močových cest ve skupině s dapagliflozinem a 9 (0,3 %) ve skupině s placebem.
Ve studii DAPA-CKD byl počet pacientů se závažnými nežádoucími účinky infekcí močových cest 29 (1,3 %) ve skupině s dapagliflozinem a 18 (0,8 %) ve skupině s placebem. Bylo 8 (0,4 %) pacientů s nežádoucími účinky vedoucími k vysazení z důvodu infekcí močových cest ve skupině s dapagliflozinem a 3 (0,1 %) ve skupině s placebem. Počty pacientů bez onemocnění diabetes mellitus hlásících závažné nežádoucí účinky infekcí močových cest nebo nežádoucí účinky vedoucí k vysazení z důvodu infekcí močových cest byly podobné mezi léčebnými skupinami (6 [0,9 %] versus 4 [0,6 %] pro závažné nežádoucí účinky a 1 [0,1 %] versus 0 pro nežádoucí účinky vedoucí k vysazení, ve skupině s dapagliflozinem a placebem).
Zvýšený kreatinin
Nežádoucí účinky související se zvýšeným kreatininem byly seskupeny (např. snížená renální clearance kreatininu, renální porucha, zvýšený kreatinin v krvi a snížená glomerulární filtrace). V souhrnné bezpečnostní analýze 13 studií bylo toto seskupení reakcí hlášeno u 3,2 % a 1,8 % pacientů, kteří dostávali dapagliflozin 10 mg a placebo. U pacientů s normální funkcí ledvin nebo lehkou poruchou funkce ledvin (výchozí eGFR ≥ 60 ml/min/1,73 m²) bylo toto seskupení reakcí hlášeno u 1,3 % a 0,8 % pacientů, kteří dostávali dapagliflozin 10 mg a placebo. Tyto reakce byly častější u pacientů s výchozím eGFR ≥ 30 a < 60 ml/min/1,73 m² (18,5 % dapagliflozin 10 mg versus 9,3 % placebo).
Další hodnocení pacientů, kteří měli nežádoucí účinky související s ledvinami, ukázalo, že většina měla změny sérového kreatininu ≤ 44 mikromolů/l (≤ 0,5 mg/dl) od výchozích hodnot. Zvýšení kreatininu byla obecně přechodná během kontinuální léčby nebo reverzibilní po ukončení léčby.
Ve studii DECLARE, včetně starších pacientů a pacientů s poruchou funkce ledvin (eGFR menší než 60 ml/min/1,73 m²), se eGFR postupem času snižovala v obou léčebných skupinách. Po 1 roce byla průměrná eGFR mírně nižší a po 4 letech byla průměrná eGFR mírně vyšší ve skupině s dapagliflozinem ve srovnání se skupinou s placebem.
Ve studiích DAPA-HF a DELIVER se eGFR postupem času snižovala jak ve skupině s dapagliflozinem, tak ve skupině s placebem. Ve studii DAPA-HF byl počáteční pokles průměrné eGFR -4,3 ml/min/1,73 m² ve skupině s dapagliflozinem a -1,1 ml/min/1,73 m² ve skupině s placebem. Po 20 měsících byla změna od výchozích hodnot v eGFR podobná mezi léčebnými skupinami: -5,3 ml/min/1,73 m² pro dapagliflozin a -4,5 ml/min/1,73 m² pro placebo. Ve studii DELIVER byl pokles průměrné eGFR po jednom měsíci -3,7 ml/min/1,73 m² ve skupině s dapagliflozinem a -0,4 ml/min/1,73 m² ve skupině s placebem. Po 24 měsících byla změna od výchozích hodnot v eGFR podobná mezi léčebnými skupinami: -4,2 ml/min/1,73 m² ve skupině s dapagliflozinem a -3,2 ml/min/1,73 m² ve skupině s placebem.
Ve studii DAPA-CKD se eGFR postupem času snižovala jak ve skupině s dapagliflozinem, tak ve skupině s placebem. Počáteční (den 14) pokles průměrné eGFR byl -4,0 ml/min/1,73 m² ve skupině s dapagliflozinem a -0,8 ml/min/1,73 m² ve skupině s placebem. Po 28 měsících byla změna od výchozích hodnot v eGFR -7,4 ml/min/1,73 m² ve skupině s dapagliflozinem a -8,6 ml/min/1,73 m² ve skupině s placebem.
Pediatrická populace
Bezpečnostní profil dapagliflozinu pozorovaný v klinické studii u dětí od 10 let s onemocněním diabetes mellitus 2. typu (viz bod 5.1) byl podobný tomu pozorovanému ve studiích u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz.
4.9 Předávkování
Dapagliflozin nevykazoval žádnou toxicitu u zdravých subjektů při jednotlivých perorálních dávkách až do 500 mg (50násobek maximální doporučené dávky pro člověka). Tyto subjekty měly detekovatelnou glukózu v moči po dobu závislou na dávce (nejméně 5 dní pro dávku 500 mg), bez hlášení dehydratace, hypotenze nebo nerovnováhy elektrolytů a bez klinicky významného účinku na interval QTc. Výskyt hypoglykemie byl podobný jako u placeba. V klinických studiích, kde byly jednotlivé denní dávky až do 100 mg (10násobek maximální doporučené dávky pro člověka) podávány po dobu 2 týdnů u zdravých subjektů a subjektů s onemocněním diabetes mellitus 2. typu, byl výskyt hypoglykemie mírně vyšší než u placeba a nebyl závislý na dávce. Míry nežádoucích účinků včetně dehydratace nebo hypotenze byly podobné jako u placeba a nebyly žádné klinicky významné změny laboratorních parametrů závislé na dávce, včetně sérových elektrolytů a biomarkerů renální funkce.
V případě předávkování by měla být zahájena vhodná podpůrná léčba podle klinického stavu pacienta. Odstranění dapagliflozinu hemodialýzou nebylo studováno.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva používaná při onemocnění diabetes mellitus, inhibitory sodíko-glukózového kotransportéru 2 (SGLT2), ATC kód: A10BK01
Mechanismus účinku
Dapagliflozin je vysoce účinný (Ki: 0,55 nM), selektivní a reverzibilní inhibitor SGLT2.
Inhibice SGLT2 dapagliflozinem snižuje reabsorpci glukózy z glomerulárního filtrátu v proximálním renálním tubulu se současným snížením reabsorpce sodíku, což vede k močové exkreci glukózy a osmotické diuréze. Dapagliflozin tak zvyšuje dodávku sodíku do distálního tubulu, což zvyšuje tubuloglomerulární zpětnou vazbu a snižuje intraglomerulární tlak. Toto v kombinaci s osmotickou diurézou vede ke snížení objemového přetížení, poklesu krevního tlaku a nižšímu preloadu a afterloadu, což může mít příznivé účinky na srdeční remodelaci a diastolickou funkci a zachovává renální funkci. diastolickou funkci a zachovává renální funkci. Kardiologické a renální přínosy dapagliflozinu nejsou závislé pouze na snižování hladiny glukózy v krvi a nejsou omezeny na pacienty s onemocněním diabetes mellitus, jak bylo prokázáno ve studiích DAPA-HF, DELIVER a DAPA-CKD. Mezi další účinky patří zvýšení hematokritu a snížení tělesné hmotnosti.
Dapagliflozin zlepšuje glykémii nalačno i postprandiální plazmatickou glukózu snížením renální reabsorpce glukózy, což vede k močové exkreci glukózy. Tato exkrece glukózy (glukuretický účinek) se objevuje po první dávce, je kontinuální během 24hodinového dávkovacího intervalu a přetrvává po dobu léčby. Množství glukózy odstraněné ledvinami tímto mechanismem závisí na koncentraci glukózy v krvi a GFR. Proto u osob s normální glykémií má dapagliflozin nízkou tendenci vyvolávat hypoglykémii. Dapagliflozin nenarušuje normální endogenní produkci glukózy v odpovědi na hypoglykémii. Dapagliflozin působí nezávisle na sekreci inzulínu a účinku inzulínu. V klinických studiích s dapagliflozinem bylo pozorováno zlepšení hodnocení homeostázy pro funkci beta buněk (HOMA beta-cell).
SGLT2 je selektivně exprimován v ledvinách. Dapagliflozin neinhibuje jiné glukózové transportéry důležité pro transport glukózy do periferních tkání a je více než 1 400krát selektivnější pro SGLT2 oproti SGLT1, hlavnímu transportéru ve střevě odpovědnému za absorpci glukózy.
Farmakodynamické účinky
Zvýšení množství glukózy vylučované močí bylo pozorováno u zdravých osob a u osob s onemocněním diabetes mellitus 2. typu po podání dapagliflozinu. Přibližně 70 g glukózy bylo vyloučeno močí denně (odpovídá 280 kcal/den) při dávce dapagliflozinu 10 mg denně u osob s onemocněním diabetes mellitus 2. typu po dobu 12 týdnů. Důkaz trvající exkrece glukózy byl zaznamenán u osob s onemocněním diabetes mellitus 2. typu, kterým byl podáván dapagliflozin 10 mg denně po dobu až 2 let.
Tato močová exkrece glukózy při léčbě dapagliflozinem rovněž vede k osmotické diuréze a zvýšení objemu moči u osob s onemocněním diabetes mellitus 2. typu. Zvýšení objemu moči u osob s onemocněním diabetes mellitus 2. typu léčených dapagliflozinem 10 mg přetrvávalo po 12 týdnů a činilo přibližně 375 ml/den. Zvýšení objemu moči bylo spojeno s malým a přechodným zvýšením exkrece sodíku močí, které nebylo spojeno se změnami koncentrace sodíku v séru.
Močová exkrece kyseliny močové byla také přechodně zvýšena (po dobu 3–7 dnů) a byla doprovázena trvalým snížením koncentrace kyseliny močové v séru. Ve 24 týdnech se snížení koncentrací kyseliny močové v séru pohybovalo od -48,3 do -18,3 mikromolů/l (-0,87 až -0,33 mg/dl).
Klinická účinnost a bezpečnost
Diabetes mellitus 2. typu
Zlepšení kontroly glykémie a snížení kardiovaskulární a renální morbidity a mortality jsou nedílnou součástí léčby onemocnění diabetes mellitus 2. typu.
Čtrnáct dvojitě zaslepených, randomizovaných, kontrolovaných klinických studií bylo provedeno s 7 056 dospělými osobami s onemocněním diabetes mellitus 2. typu za účelem hodnocení glykemické účinnosti a bezpečnosti dapagliflozinu; 4 737 osob v těchto studiích bylo léčeno dapagliflozinem. Dvanáct studií mělo léčebné období v délce 24 týdnů, 8 s dlouhodobými prodloužením v rozmezí od 24 do 80 týdnů (až do celkové délky studie 104 týdnů), jedna studie měla 28týdenní léčebné období a jedna studie trvala 52 týdnů s dlouhodobými prodlouženími 52 a 104 týdnů (celková délka studie 208 týdnů).
Průměrná doba trvání onemocnění diabetes mellitus se pohybovala od 1,4 do 16,9 let. Padesát procent (50 %) mělo lehkou renální insuficienci a 11 % mělo středně těžkou renální insuficienci. Padesát jedna procent (51 %) osob byli muži, 84 % byli běloši, 8 % Asiaté, 4 % černoši a 4 % byli z jiných rasových skupin. Osmdesát jedna procent (81 %) osob mělo index tělesné hmotnosti (BMI) ≥ 27. Kromě toho byly provedeny dvě 12týdenní, placebem kontrolované studie u pacientů s nedostatečně kontrolovaným onemocněním diabetes mellitus 2. typu a hypertenzí.
Studie kardiovaskulárních výsledků (DECLARE) byla provedena s dapagliflozinem 10 mg ve srovnání s placebem u 17 160 pacientů s onemocnění diabetes mellitus 2. typu s etablovaným kardiovaskulárním onemocněním nebo bez něj za účelem hodnocení vlivu na kardiovaskulární a renální příhody.
Kontrola glykémie
Monoterapie
Byla provedena dvojitě zaslepená, placebem kontrolovaná studie v délce 24 týdnů (s dalším prodloužením) za účelem hodnocení bezpečnosti a účinnosti monoterapie dapagliflozinem u osob s nedostatečně kontrolovaným onemocněním diabetem mellitus 2. typu. Léčba dapagliflozinem jednou denně vedla ke statisticky významným (p < 0,0001) snížením HbA1c ve srovnání s placebem (tabulka 2).
V prodlouženém období přetrvávalo snížení HbA1c do týdne 102 (-0,61 % a -0,17 % upravená průměrná změna oproti výchozímu stavu pro dapagliflozin 10 mg a placebo).
Tabulka 2. Výsledky ve 24. týdnu (LOCFa) placebem kontrolované studie s dapagliflozinem v monoterapii.
Monoterapie
Dapagliflozin 10 mg Placebo
| Nb | 70 | 75 |
|---|---|---|
| HbA1c (%) | ||
| Výchozí (průměr) | 8,01 | 7,79 |
| Změna od výchozí hodnotyc | -0,89 | -0,23 |
| Rozdíl ve srovnání s placebemc | -0,66* (-0,96; -0,36) | |
| (95% CI) | ||
| Subjekty (%), které | ||
| dosáhly: | ||
| HbA1c < 7 % | ||
po úpravě na výchozí hodnotu | 50,8§ | 31,6 |
| Tělesná hmotnost (kg) | ||
| Výchozí (průměr) | 94,13 | 88,77 |
| Změna ve srovnání s výchozí hodnotouc | -3,16 | -2,19 |
| Změna proti placebuc | -0,97 | |
| (95% CI) | (-2,20; -0,25) |
a LOCF: Poslední provedené sledování (před podáním záchranné léčby u rizikových subjektů)
b Všechny randomizované subjekty, kterým byla podána alespoň jedna dávka studijního léčivého přípravku v krátkodobém dvojitě zaslepeném uspořádání
c Nejmenší čtverec průměrné hodnoty upravené na výchozí hodnotu
*hodnota p < 0,0001 proti placebu
§ Nebylo hodnoceno z pohledu statistické významnosti, což je důsledkem sekvenčního testování sekundárních cílových parametrů.
Kombinovaná léčba
V 52týdenní, aktivně kontrolované non-inferiorní studii (s 52 a 104týdenním prodloužením) byl dapagliflozin hodnocen jako doplňková léčba k metforminu ve srovnání s derivátem sulfonylmočoviny (glipizid) jako doplňkovou léčbou k metforminu u osob s nedostatečnou kontrolou glykémie (HbA1c > 6,5 % a ≤ 10 %). Výsledky ukázaly podobné průměrné snížení HbA1c od výchozího stavu do 52. týdne ve srovnání s glipizidem, což prokázalo non-inferioritu (tabulka 3).
Ve 104. týdnu byla upravená průměrná změna HbA1c ve srovnání s výchozí hodnotou –0,32 % pro dapagliflozin a –0,14 % pro glipizid. V 208. týdnu byla upravená průměrná změna HbA1c –0,10 % pro dapagliflozin a 0,20 % pro glipizid. V 52. týdnu, resp. 104. týdnu, resp. 208. týdnu byl ve skupině léčené dapagliflozinem (3,5 %, resp. 4,3 %, resp. 5,0 %) zaznamenán významně menší podíl subjektů s alespoň jednou příhodou hypoglykemie ve srovnání se skupinou léčenou glipizidem (40,8 %, resp. 47,0 %, resp. 50 %). Ve 104. týdnu, resp. 208. týdnu zůstávalo ve studii 56,2 %, resp. 39,7 % subjektů léčených dapagliflozinem a 50,0 %, resp. 34,6 % subjektů léčených glipizidem.
Tabulka 3. Výsledky v 52. týdnu (LOCFa) v klinické studii s aktivní kontrolou srovnávající dapagliflozin a glipizid jako přídavnou léčbu k metforminu
| Parametr | Dapagliflozin + metformin | Glipizid + metformin |
|---|---|---|
| Nb | 400 | 401 |
| HbA1c (%) | ||
| Výchozí hodnota (průměr) | 7,69 | 7,74 |
Změna ve srovnání s výchozí hodnotouc Rozdíl vs. glipizid + metforminc | -0,52 0,00d | -0,52 |
| (95% CI) | (-0,11; 0,11) | |
| Tělesná hmotnost (kg) | ||
| Výchozí hodnota (průměr) | 88,44 | 87,60 |
Změna ve srovnání s výchozí hodnotouc Rozdíl vs. glipizid + metformin | -3,22 -4,65* | 1,44 |
| (95% CI) | (-5,14; -4,17) |
a LOCF: Poslední provedené sledování
b Randomizované a léčené subjekty s výchozí a alespoň jednou další naměřenou hodnotou účinnosti
c Průměr nejmenších čtverců upravený na výchozí hodnotu
d Není inferiorní vůči glipizid + metformin
*hodnota p < 0,0001
Dapagliflozin jako přídavná léčba buď s metforminem, glimepiridem, metforminem a derivátem sulfonylmočoviny, sitagliptinem (s metforminem nebo bez něj) nebo inzulinem vedl k statisticky signifikantnímu snížení HbA1c ve 24. týdnu ve srovnání se subjekty, které dostávaly placebo (p < 0,0001; tabulky 4, 5 a 6).
Snížení HbA1c pozorované ve 24. týdnu přetrvávalo ve studiích kombinované přídavné léčby (glimepirid a inzulin) s 48týdenními daty (glimepirid) a až do 104 týdnů (inzulin). Ve 48. týdnu při přidání k sitagliptinu (s metforminem nebo bez něj) byla adjustovaná průměrná změna od baseline pro dapagliflozin 10 mg a placebo -0,30 % a 0,38 %. Ve studii přídavné léčby k metforminu přetrvávalo snížení HbA1c až do 102. týdne (-0,78 % a 0,02 % adjustovaná průměrná změna od baseline pro 10 mg a placebo). Ve 104. týdnu pro inzulin (s dalšími perorálními antidiabetiky nebo bez nich) bylo snížení HbA1c -0,71 % a -0,06 % adjustované průměrné změny od baseline pro dapagliflozin 10 mg a placebo. Ve 48. a 104. týdnu zůstala dávka inzulinu stabilní ve srovnání s baseline u subjektů léčených dapagliflozinem 10 mg při průměrné dávce 76 IU/den. Ve skupině s placebem došlo k průměrnému zvýšení o 10,5 IU/den a 18,3 IU/den od baseline (průměrná dávka 84 a 92 IU/den) ve 48. a 104. týdnu. Podíl subjektů, kteří setrvali ve studii ve 104. týdnu, byl 72,4 % ve skupině léčené dapagliflozinem 10 mg a 54,8 % ve skupině s placebem.
Tabulka 4: Výsledky 24týdenních (LOCFa) placebem kontrolovaných studií s dapagliflozinem přidaným k metforminu nebo sitagliptinu (s metforminem nebo bez metforminu)
| Kombinace přidání k | |||||
|---|---|---|---|---|---|
| Metformin1 | Inhibitor DPP-4 (sitagliptin2) + metformin1 | ||||
| Dapagliflozin 10 mg | Placebo | Dapagliflozin 10 mg | Placebo | ||
| Nb | 135 | 137 | 223 | 224 | |
| HbA1c (%) | |||||
| Výchozí hodnota (průměr) | 7,92 | 8,11 | 7,90 | 7,97 | |
| Změna vs. výchozí hodnota | -0,84 | -0,30 | -0,45 | 0,04 | |
Rozdíl vs. placeboc (95% CI) | -0,54* (-0,74; -0,34) | -0,48* (-0,62; -0,34) | |||
| Subjekty (%), které dosáhly: | |||||
| HbA1c < 7 % | |||||
| Upraveno na výchozí hodnotu | 40,6** | 25,9* | |||
| Tělesná hmotnost (kg) | |||||
| Výchozí hodnota (průměr) | 86,28 | 87,74 | 91,02 | 89,23 | |
| Změna vs. výchozí hodnota | -2,86 | -0,89 | -2,14 | -0,26 | |
Rozdíl vs. placeboc (95% CI) | -1,97* (-2,63; -1,31) | -1,89* (-2,37; -1,40) | |||
1 Metformin ≥ 1500 mg/den
2 Sitagliptin 100 mg/den
a LOCF: Poslední provedené sledování (před podáním záchranné léčby u rizikových subjektů)
b Všechny randomizované subjekty, kterým byla podána alespoň jedna dávka studijní léčby ve dvojitě zaslepené klinické studii v krátkodobé dvojitě zaslepené části
c Průměr nejmenších čtverců upravený na výchozí hodnotu
*hodnota p < 0,0001 vs. placebo + perorální přípravek snižující hladinu glukózy
**hodnota p < 0,05 vs. placebo + perorální přípravek snižující hladinu glukózy
Tabulka 5: Výsledky 24týdenních placebem kontrolovaných studií dapagliflozinu v přídatné kombinaci s derivátem sulfonylmočoviny (glimepiridem) nebo s metforminem a derivátem sulfonylmočoviny
| Kombinace přidání k | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|
Derivát sulfonylmočoviny (glimepirid1) | Derivát sulfonylmočoviny + metformin2 | |||||||||
| Dapagliflozin 10 mg | Placebo | Dapagliflozin 10 mg | Placebo | |||||||
| Na | 151 | 145 | 108 | 108 | ||||||
| HbA1c (%)b | ||||||||||
| Výchozí hodnota (průměr) | 8,07 | 8,15 | 8,08 | 8,24 | ||||||
Změna vs. výchozí hodnotac Rozdíl vs. placeboc (95% CI) | -0,82 -0,68* (-0,86; -0,51) | -0,13 | -0,86 −0,69* (−0,89; −0,49) | -0,17 | ||||||
| Subjekty (%), které | ||||||||||
dosáhly: HbA1c < 7% (LOCF)d | 31,7* | 13,0 | 31,8* | 11,1 | ||||||
| Upraveno na výchozí | ||||||||||
| hodnotu | ||||||||||
| Tělesná hmotnost (kg) (LOCF)d | ||||||||||
| Výchozí hodnota (průměr) | 80,56 | 80,94 | 88,57 | 90,07 | ||||||
Změna vs. výchozí hodnotac Rozdíl vs. placeboc (95% CI) | -2,26 -1,54* (-2,17; -0,92) | -0,72 | -2,65 −2,07* (−2,79; −1,35) | -0,58 | ||||||
1Glimepirid 4 mg/den
2Metformin (léková forma s okamžitým nebo postupným uvolňováním) ≥ 1500 mg/den plus maximálně tolerovaná dávka, která musí být alespoň polovinou maximální dávky derivátu sulfonylmočoviny po dobu nejméně 8 týdnů před zařazením do studie. aRandomizovaní a léčení pacienti s výchozí hodnotou a alespoň jednou další hodnotou měření účinnosti bSloupce 1 a 2, HbA1c analyzovaná za použití LOCF (viz vysvětlivka d); sloupce 3 a 4, HbA1c analyzovaná za použití LRM (viz vysvětlivka e)
cPrůměr nejmenších čtverců upravený na výchozí hodnotu
dLOCF: Poslední provedené sledování (před podáním záchranné léčby u rizikových subjektů)
eLRM: Longitudinální analýza opakovaných měření
*p-hodnota < 0,0001 versus placebo + perorální přípravek(ky) snižující hladinu glukózy
Tabulka 6: Výsledky ve 24. týdnu (LOCFa) v placebem kontrolované studii dapagliflozinu v kombinaci s inzulinem (samotným nebo s perorálními antidiabetiky)
| Parametr | Dapagliflozin 10 mg + inzulin1 ± perorální přípravky snižující hladinu glukózy2 | Placebo + inzulin1 ± perorální přípravky snižující hladinu glukózy2 |
|---|---|---|
| Nb | 194 | 193 |
| HbA1c (%) | ||
| Výchozí hodnota (průměr) | 8,58 | 8,46 |
Změna vs. výchozí hodnotac | -0,90 | -0,30 |
| Rozdíl vs. placeboc | -0,60* | |
| (95% CI) | (-0,74; -0,45) | |
| Tělesná hmotnost (kg) | ||
| Výchozí hodnota (průměr) | 94,63 | 94,21 |
Změna vs. výchozí hodnotac | -1,67 | 0,02 |
| Rozdíl vs. placeboc | -1,68* | |
| (95% CI) | (-2,19; -1,18) | |
| Průměrná denní dávka inzulinu (IU)1 | ||
| Výchozí hodnota (průměr) | 77,96 | 73,96 |
Změna vs. výchozí hodnotac | -1,16 | 5,08 |
| Rozdíl vs. placeboc | -6,23* | |
| (95% CI) | (-8,84; -3,63) | |
| Subjekty s průměrným | ||
| snížením denní dávky | ||
inzulinu alespoň o 10 % (%) | 19,7** | 11,0 |
aLOCF: Poslední pozorování (před datem první titrace inzulinu směrem nahoru nebo v tento den, pokud byla potřebná) přenesené dopředu
bVšichni randomizovaní pacienti, kteří užili alespoň jednu dávku dvojitě zaslepeného hodnoceného léčivého přípravku během krátkodobého dvojitě zaslepeného období
cPrůměr metodou nejmenších čtverců adjustovaný na výchozí hodnotu a přítomnost perorálního antidiabetika
*p-hodnota < 0,0001 versus placebo + inzulin ± perorální antidiabetikum
**p-hodnota < 0,05 versus placebo + inzulin ± perorální antidiabetikum
1Titrace inzulinových režimů směrem nahoru (včetně krátkodobě působícího, střednědobě působícího a bazálního inzulinu) byla povolena pouze v případě, že pacienti splňovali předem definovaná kritéria glykemie nalačno (FPG).
2Padesát procent pacientů bylo na monoterapii inzulinem na začátku studie; 50 % užívalo 1 nebo 2 perorální antidiabetika navíc k inzulinu: Z této druhé skupiny bylo 80 % na samotném metforminu, 12 % na kombinované léčbě metformin plus derivát sulfonylmočoviny a zbytek užíval jiná perorální antidiabetika.
V kombinaci s metforminem u pacientů dosud neléčených léky
Celkem 1 236 pacientů dosud neléčených léky s nedostatečně kontrolovaným onemocněním diabetes mellitus 2. typu (HbA1c > 7,5 % a < 12 %) se zúčastnilo dvou aktivně kontrolovaných studií v délce trvání 24 týdnů k hodnocení účinnosti a bezpečnosti dapagliflozinu (5 mg nebo 10 mg) v kombinaci s metforminem u pacientů dosud neléčených léky versus léčba jednotlivými složkami.
Léčba dapagliflozinem 10 mg v kombinaci s metforminem (až 2 000 mg denně) poskytla signifikantní zlepšení HbA1c ve srovnání s jednotlivými složkami (tabulka 7) a vedla k většímu snížení glykemie nalačno (FPG) (ve srovnání s jednotlivými složkami) a tělesné hmotnosti (ve srovnání s metforminem).
Tabulka 7 Výsledky ve 24. týdnu (LOCFa) ve studii s aktivní kontrolou kombinované léčby dapagliflozinem a metforminem u dříve neléčených pacientů
| Parametr | Dapagliflozin 10 mg + Metformin | Dapagliflozin10 mg | Metformin | |||
|---|---|---|---|---|---|---|
| Nb | 211b | 219b | 208b | |||
| HbA1c (%) | ||||||
| Výchozí hodnota (průměr) | 9,10 | 9,03 | 9,03 | |||
Změna ve srovnání s výchozí hodnotouc Rozdíl ve srovnání s dapagliflozinemc | -0,53* | -1,98 | -1,45 | -1,44 | ||
(95 % CI) Rozdíl ve srovnání | (-0,74; -0,54* | -0,32) | -0,01 | |||
| s metforminemc | (-0,75; | -0,33) | (-0,22; 0,20) | |||
| (95 % CI) | ||||||
aLOCF: poslední pozorování (před záchrannou léčbou u pacientů se záchrannou léčbou) přenesené dopředu.
bVšichni randomizovaní pacienti, kteří užili alespoň jednu dávku dvojitě zaslepeného hodnoceného léčivého přípravku během krátkodobého dvojitě zaslepeného období.
cPrůměr metodou nejmenších čtverců adjustovaný na výchozí hodnotu.
*p-hodnota < 0,0001.
Kombinovaná léčba s exenatidem s prodlouženým uvolňováním
V 28týdenní, dvojitě zaslepené studii s aktivní kontrolou bylo srovnáváno podávání kombinace dapagliflozinu a exenatidu s prodlouženým uvolňováním (agonista GLP-1 receptoru) se samotným dapagliflozinem a se samotným exenatidem s prodlouženým uvolňováním u pacientů s nedostatečnou kompenzací glykemie na monoterapii metforminem (HbA1c ≥ 8 % a ≤ 12 %). Ve všech léčebných skupinách došlo ke snížení HbA1c oproti výchozí hodnotě. Kombinovaná léčba dapagliflozinem 10 mg a exenatidem s prodlouženým uvolňováním vykazovala signifikantně větší snížení HbA1c oproti výchozí hodnotě ve srovnání se samotným dapagliflozinem a se samotným exenatidem s prodlouženým uvolňováním (tabulka 8).
Tabulka 8 Výsledky jedné 28týdenní studie dapagliflozinu a exenatidu s prodlouženým uvolňováním ve srovnání se samotným dapagliflozinem a samotným exenatidem s prodlouženým uvolňováním v kombinaci s metforminem (pacienti intent-to-treat)
| Parametr | Dapagliflozin 10 mg QD + exenatid 2 mg s prodlouženým uvolňováním QW | Dapagliflozin10 mg QD + placebo QW | Exenatid 2 mg s prodlouženým uvolňováním QW + placebo QD |
|---|---|---|---|
| Nb | 228 | 230 | 227 |
| HbA1c (%) | |||
| Výchozí hodnota (průměr) | 9,29 | 9,25 | 9,26 |
| Změna vs. výchozí hodnotaa | -1,98 | -1,39 | -1,60 |
| Průměrný rozdíl změny ve srovnání s výchozí hodnotou pro kombinaci a samotný léčivý přípravek (95% CI) | -0,59* (-0,84; -0,34) | -0,38** (-0,63; -0,13) | |
| Subjekty, které dosáhly HbA1c 7 % (%) | 44,7 | 19,1 | 26,9 |
| Tělesná váha (kg) | |||
| Výchozí hodnota (průměr) | 92,13 | 90,87 | 89,12 |
| Změna ve srovnání s výchozí hodnotoua | -3,55 | -2,22 | -1,56 |
| Průměrný rozdíl změny ve srovnání s výchozí hodnotou pro kombinaci a samotný léčivý přípravek (95% CI) | -1,33* (-2,12; -0,55) | -2,00* (-2,79; -1,20) |
QD = jednou denně, QW = jednou týdně, N = počet pacientů, CI = interval spolehlivosti
a Upravené průměry metodou nejmenších čtverců (LS průměry) a rozdíl(y) mezi léčebnými skupinami ve změně oproti výchozím hodnotám ve 28. týdnu jsou modelovány pomocí smíšeného modelu s opakovanými měřeními (MMRM) zahrnujícího léčbu, region, stratum výchozího HbA1c (< 9,0 % nebo ≥ 9,0 %), týden a interakci léčba × týden jako fixní faktory a výchozí hodnotu jako kovariační faktory.
* p < 0,001, **p < 0,01
Všechny hodnoty p jsou upraveny na multiplicitu.
Analýza nezahrnuje měření po záchranné léčbě a po předčasném ukončení léčby studijním léčivým přípravkem
Hladina plazmatické glukózy nalačno
Léčba dapagliflozinem 10 mg v monoterapii nebo jako přídatná léčba buď k metforminu, glimepiridu, metforminu a derivátu sulfonylmočoviny, sitagliptinu (s metforminem nebo bez něj) nebo inzulinu vedla ke statisticky signifikantnímu snížení glykemie nalačno (-1,90 až -1,20 mmol/l [-34,2 až -21,7 mg/dl]) ve srovnání s placebem (-0,33 až 0,21 mmol/l [-6,0 až 3,8 mg/dl]). Tento účinek byl pozorován v 1. týdnu léčby a přetrvával ve studiích prodloužených do 104. týdne.
Kombinovaná léčba dapagliflozinem 10 mg a exenatidem s prodlouženým uvolňováním vedla k signifikantně většímu snížení glykemie nalačno ve 28. týdnu: -3,66 mmol/l (-65,8 mg/dl) ve srovnání s -2,73 mmol/l (-49,2 mg/dl) u samotného dapagliflozinu (p < 0,001) a -2,54 mmol/l (-45,8 mg/dl) u samotného exenatidu (p < 0,001).
Ve vyhrazené studii u diabetických pacientů s eGFR ≥ 45 až < 60 ml/min/1,73 m² vedla léčba dapagliflozinem ke snížení glykemie nalačno ve 24. týdnu: -1,19 mmol/l (-21,46 mg/dl) ve srovnání s -0,27 mmol/l (-4,87 mg/dl) u placeba (p = 0,001).
Postprandiální hladina glykemie
Léčba dapagliflozinem 10 mg jako přídatná léčba ke glimepiridu vedla ke statisticky signifikantnímu snížení 2hodinové postprandiální glykemie ve 24. týdnu, které přetrvávalo až do 48. týdne.
Léčba dapagliflozinem 10 mg jako přídatná léčba k sitagliptinu (s metforminem nebo bez něj) vedla ke snížení 2hodinové postprandiální glykemie ve 24. týdnu, které přetrvávalo až do 48. týdne.
Kombinovaná léčba dapagliflozinem 10 mg a exenatidem s prodlouženým uvolňováním vedla k signifikantně většímu snížení 2hodinové postprandiální glykemie ve 28. týdnu ve srovnání s kterýmkoli léčivým přípravkem samostatně.
Tělesná hmotnost
Dapagliflozin 10 mg jako přídatná léčba k metforminu, glimepiridu, metforminu a derivátu sulfonylmočoviny, sitagliptinu (s metforminem nebo bez něj) nebo inzulinu vedl ke statisticky signifikantnímu snížení tělesné hmotnosti ve 24. týdnu (p < 0,0001, tabulky 4 a 5). Tyto účinky přetrvávaly v dlouhodobějších studiích. Ve 48. týdnu byl rozdíl pro dapagliflozin jako přídatnou léčbu k sitagliptinu (s metforminem nebo bez něj) ve srovnání s placebem -2,22 kg. Ve 102. týdnu byl rozdíl pro dapagliflozin jako přídatnou léčbu k metforminu ve srovnání s placebem nebo jako přídatnou léčbu k inzulinu ve srovnání s placebem -2,14 a -2,88 kg.
Jako přídatná léčba k metforminu v aktivně kontrolované studii non-inferiority vedl dapagliflozin ke statisticky signifikantnímu snížení tělesné hmotnosti ve srovnání s glipzidem o -4,65 kg v 52. týdnu (p < 0,0001, tabulka 3), které přetrvávalo ve 104. a 208. týdnu (-5,06 kg a -4,38 kg).
Kombinace dapagliflozinu 10 mg a exenatidu s prodlouženým uvolňováním vykazovala signifikantně větší snížení hmotnosti ve srovnání s kterýmkoli léčivým přípravkem samostatně (tabulka 8).
Čtyřiadvacetitýdenní studie u 182 diabetických pacientů s použitím dvouenergiové rentgenové absorpciometrie (DXA) k hodnocení tělesného složení prokázala snížení u dapagliflozinu 10 mg plus metformin ve srovnání s placebem plus metformin v tělesné hmotnosti a tukové hmotě těla měřené pomocí DXA spíše než ztrátu štíhlé tkáně nebo tekutin. Léčba dapagliflozinem plus metformin vykazovala numerický pokles viscerální tukové tkáně ve srovnání s léčbou placebem plus metformin v podstudii s magnetickou rezonancí.
Krevní tlak
V předem specifikované sdružené analýze 13 placebem kontrolovaných studií vedla léčba dapagliflozinem 10 mg ke změně systolického krevního tlaku oproti výchozí hodnotě o -3,7 mmHg a diastolického krevního tlaku o -1,8 mmHg versus -0,5 mmHg systolického a -0,5 mmHg diastolického krevního tlaku ve skupině s placebem ve 24. týdnu. Podobná snížení byla pozorována až do 104. týdne.
Kombinovaná léčba dapagliflozinem 10 mg a exenatidem s prodlouženým uvolňováním vedla k signifikantně většímu snížení systolického krevního tlaku ve 28. týdnu (-4,3 mmHg) ve srovnání se samotným dapagliflozinem (-1,8 mmHg, p < 0,05) a se samotným exenatidem s prodlouženým uvolňováním (-1,2 mmHg, p < 0,01).
Ve dvou 12týdenních placebem kontrolovaných studiích bylo celkem 1 062 pacientů s nedostatečně kontrolovaným onemocněním diabetes mellitus 2. typu a hypertenzí (navzdory předchozí stabilní léčbě inhibitorem ACE nebo blokátorem receptoru pro angiotensin v jedné studii a inhibitorem ACE nebo blokátorem receptoru pro angiotensin plus jedna další antihypertenzní léčba v další studii) léčeno dapagliflozinem 10 mg nebo placebem. Ve 12. týdnu v obou studiích poskytl dapagliflozin 10 mg plus obvyklá antidiabetická léčba zlepšení HbA1c a snížil systolický krevní tlak korigovaný na placebo v průměru o 3,1 a 4,3 mmHg.
Ve vyhrazené studii u diabetických pacientů s eGFR ≥ 45 až < 60 ml/min/1,73 m² vedla léčba dapagliflozinem ke snížení systolického krevního tlaku vsedě ve 24. týdnu: -4,8 mmHg ve srovnání s -1,7 mmHg u placeba (p < 0,05).
Kompenzace glykemie u pacientů se středně těžkou poruchou funkce ledvin CKD 3A (eGFR ≥ 45 až < 60 ml/min/1,73 m²)
Účinnost dapagliflozinu byla hodnocena ve vyhrazené studii u diabetických pacientů s eGFR ≥ 45 až ≤ 60 ml/min/1,73 m², kteří měli nedostatečnou kompenzaci glykemie při obvyklé péči. Léčba dapagliflozinem vedla ke snížení HbA1c a tělesné hmotnosti ve srovnání s placebem (tabulka 9).
Tabulka 9 Výsledky ve 24. týdnu placebem kontrolované studie dapagliflozinu u diabetických pacientů s eGFR ≥ 45 až < 60 ml/min/1,73 m²
| Dapagliflozina 10 mg | Placeboa | |
|---|---|---|
| Nb | 159 | 161 |
| HbA1c (%) | ||
| Výchozí hodnota (průměr) | 8,35 | 8,03 |
Změna od výchozí hodnotyb Rozdíl od placebab | -0,37 -0,34* | -0,03 |
| (95% CI) | (-0,53; -0,15) | |
| Tělesná hmotnost (kg) | ||
| Výchozí hodnota (průměr) | 92,51 | 88,30 |
Procentuální změna od výchozí hodnotyc Rozdíl v procentuální změně od placebac | -3,42 -1,43* | -2,02 |
| (95% CI) | (-2,15; -0,69) |
a Metformin nebo metformin hydrochlorid byly součástí obvyklé péče u 69,4 %, resp. 64,0 % pacientů na dapagliflozinu, resp. placebu.
b Průměr metodou nejmenších čtverců upravený na výchozí hodnotu
c Odvozeno od průměru nejmenších čtverců upravených na výchozí hodnotu
*p < 0,001
Pacienti s bazální hodnotou HbA1c ≥ 9 %
V předem specifikované analýze pacientů s výchozím HbA1c ≥ 9,0 % vedla léčba dapagliflozinem 10 mg ke statisticky signifikantnímu snížení HbA1c ve 24. týdnu v monoterapii (adjustovaná průměrná změna oproti výchozí hodnotě: -2,04 % a 0,19 % pro dapagliflozin 10 mg a placebo) a jako přídatná léčba k metforminu (adjustovaná průměrná změna oproti výchozí hodnotě: -1,32 % a -0,53 % pro dapagliflozin a placebo).
Kardiovaskulární a renální výsledky
Studie DECLARE (Dapagliflozin Effect on Cardiovascular Events) byla mezinárodní, multicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná klinická studie provedená ke stanovení účinku dapagliflozinu ve srovnání s placebem na kardiovaskulární výsledky při přidání k současné základní léčbě. Všichchni pacienti měli onemocnění diabetes mellitus 2. typu a buď alespoň dva další kardiovaskulární rizikové faktory (věk ≥ 55 let u mužů nebo ≥ 60 let u žen a jeden nebo více z následujících: dyslipidemie, hypertenze nebo současné kouření) nebo etablované kardiovaskulární onemocnění.
Z 17 160 randomizovaných pacientů mělo 6 974 (40,6 %) etablované kardiovaskulární onemocnění a 10 186 (59,4 %) nemělo etablované kardiovaskulární onemocnění. Celkem 8 582 pacientů bylo randomizováno k dapagliflozinu 10 mg a 8 578 k placebu a byli sledováni po mediánu 4,2 roku.
Průměrný věk studijní populace byl 63,9 roku, 37,4 % byly ženy. Celkem 22,4 % mělo onemocnění diabetes mellitus ≤ 5 let, průměrná doba trvání onemocnění diabetes mellitus byla 11,9 roku. Průměrné HbA1c bylo 8,3 % a průměrné BMI bylo 32,1 kg/m².
Na začátku studie mělo 10,0 % pacientů v anamnéze srdeční selhání. Průměrná eGFR byla 85,2 ml/min/1,73 m², 7,4 % pacientů mělo eGFR < 60 ml/min/1,73 m² a 30,3 % pacientů mělo mikro- nebo makroalbuminurii (UACR ≥ 30 až ≤ 300 mg/g nebo > 300 mg/g).
Většina pacientů (98 %) užívala jeden nebo více antidiabetických léčivých přípravků na začátku studie, včetně metforminu (82 %), inzulinu (41 %) a derivátu sulfonylmočoviny (43 %).
Primárními cílovými parametry byly čas do první příhody kompozitního ukazatele kardiovaskulární úmrtí, infarktu myokardu nebo ischemické cévní mozkové příhody (MACE) a čas do první příhody kompozitního ukazatele hospitalizace pro srdeční selhání nebo kardiovaskulární úmrtí. Sekundárními cílovými parametry byl renální kompozitní cílový parametr a celková mortalita.
Závažné nežádoucí kardiovaskulární příhody
Dapagliflozin 10 mg prokázal non-inferioritu versus placebo pro kompozitní ukazatel kardiovaskulárního úmrtí, infarktu myokardu nebo ischemické cévní mozkové příhody (jednostranné p < 0,001).
Srdeční selhání nebo kardiovaskulární úmrtí
Dapagliflozin 10 mg prokázal superioritu versus placebo v prevenci kompozitního ukazatele hospitalizace pro srdeční selhání nebo kardiovaskulární úmrtí (obrázek 1). Rozdíl v léčebném účinku byl způsoben hospitalizací pro srdeční selhání, bez rozdílu v kardiovaskulárním úmrtí (obrázek 2).
Léčebný přínos dapagliflozinu oproti placebu byl pozorován u pacientů s i bez etablovaného kardiovaskulárního onemocnění, s i bez srdečního selhání na začátku studie a byl konzistentní napříč klíčovými podskupinami, včetně věku, pohlaví, funkce ledvin (eGFR) a regionu.
Obrázek 1 Čas do prvního výskytu hospitalizace pro srdeční selhání nebo kardiovaskulárního úmrtí
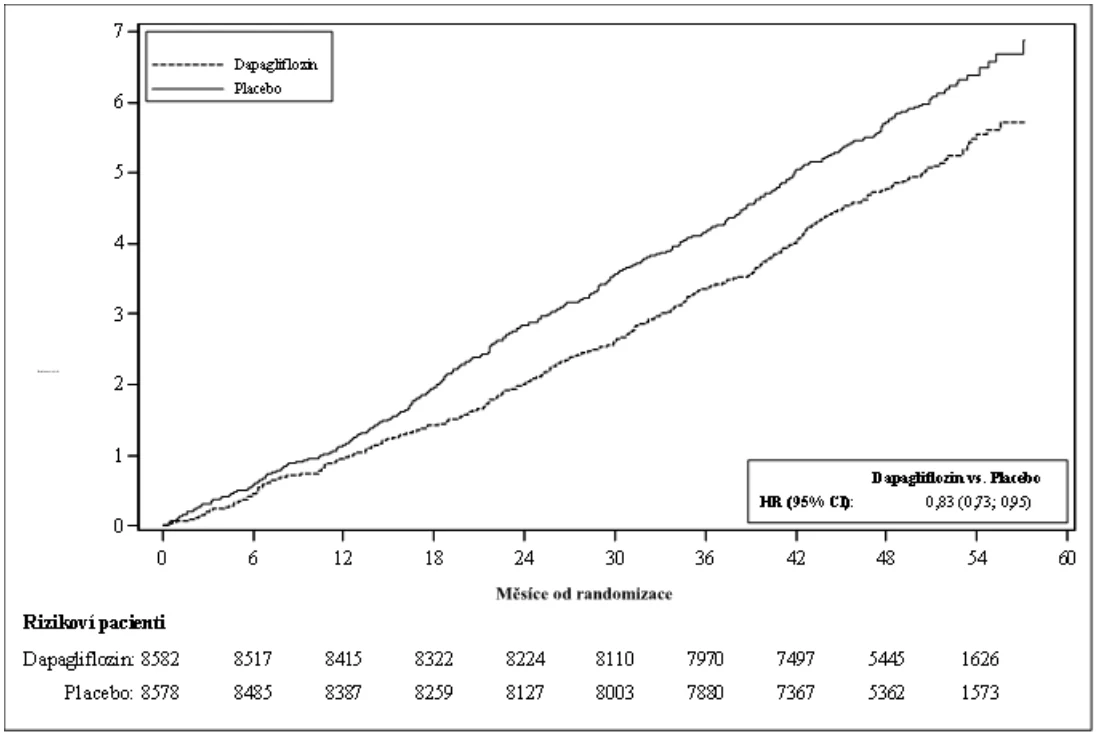
Pacienti v riziku jsou počet pacientů v riziku na začátku období.
HR = poměr rizik (hazard ratio), CI = interval spolehlivosti (confidence interval).
Výsledky primárních a sekundárních cílových parametrů jsou znázorněny na obrázku 2. Superiorita dapagliflozinu oproti placebu nebyla prokázána pro MACE (p = 0,172). Renální kompozitní cílový parametr a celková mortalita proto nebyly testovány jako součást konfirmačního testovacího postupu.
Obrázek 2 Léčebné účinky u primárních kompozitních cílových parametrů a jejich složek a sekundárních cílových parametrů a složek
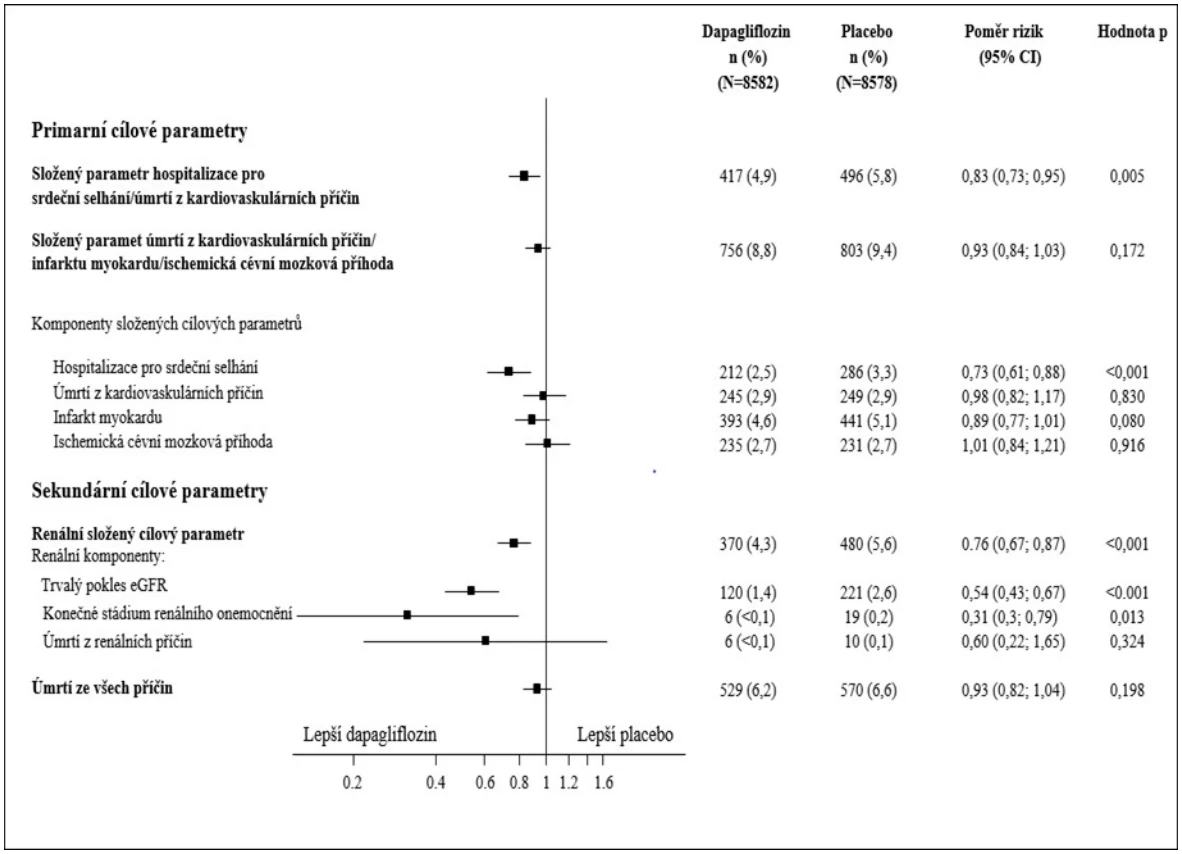
Renální kompozitní cílový parametr definovaný jako: potvrzené trvalé snížení eGFR ≥ 40 % na eGFR < 60 ml/min/1,73 m² a/nebo terminální selhání ledvin (dialýza ≥ 90 dní nebo transplantace ledviny, potvrzená trvalá eGFR < 15 ml/min/1,73 m²) a/nebo renální nebo kardiovaskulární úmrtí.
p-hodnoty jsou oboustranné. p-hodnoty pro sekundární cílové parametr a pro jednotlivé složky jsou nominální. Čas do první příhody byl analyzován v Coxově modelu proporcionálních rizik. Počet prvních příhod pro jednotlivé složky je skutečný počet prvních příhod pro každou složku a nesčítá se do počtu příhod v kompozitním cílovém parametru.
CI = interval spolehlivosti.
Nefropatie
Dapagliflozin snížil incidenci příhod kompozitního ukazatele potvrzeného trvalého snížení eGFR, terminálního selhání ledvin, renálního nebo kardiovaskulárního úmrtí. Rozdíl mezi skupinami byl způsoben snížením příhod renálních složek: trvalého snížení eGFR, terminálního selhání ledvin a renálního úmrtí (obrázek 2).
Poměr rizik (HR) pro čas do nefropatie (trvalé snížení eGFR, terminální selhání ledvin a renální úmrtí) byl 0,53 (95% CI 0,43; 0,66) pro dapagliflozin versus placebo.
Dapagliflozin navíc snížil nový výskyt trvalé albuminurie (HR 0,79 [95% CI 0,72; 0,87]) a vedl k větší regresi makroalbuminurie (HR 1,82 [95% CI 1,51; 2,20]) ve srovnání s placebem.
Srdeční selhání
Studie DAPA-HF: Srdeční selhání se sníženou ejekční frakcí (LVEF ≤ 40 %)
Studie DAPA-HF (Dapagliflozin And Prevention of Adverse outcomes in Heart Failure) byla mezinárodní, multicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie u pacientů se srdečním selháním (funkční třída II–IV podle New York Heart Association [NYHA]) se sníženou ejekční frakcí (ejekční frakce levé komory [LVEF] ≤ 40 %) ke stanovení účinku dapagliflozinu ve srovnání s placebem, při přidání k základní standardní léčbě, na incidenci kardiovaskulárního úmrtí a zhoršení srdečního selhání.
Z 4 744 pacientů bylo 2 373 randomizováno k dapagliflozinu 10 mg a 2 371 k placebu a byli sledováni po mediánu
18 měsíců. Průměrný věk studijní populace byl 66 let, 77 % byli muži.
Na začátku studie bylo 67,5 % pacientů klasifikováno jako třída II podle NYHA, 31,6 % třída III a 0,9 % třída IV, medián LVEF byl 32 %, 56 % srdečních selhání bylo ischemických, 36 % bylo neischemických a 8 % bylo neznámé etiologie. V každé léčebné skupině mělo 42 % pacientů v anamnéze onemocnění diabetes mellitus 2. typu a dalších 3 % pacientů v každé skupině bylo klasifikováno jako mající onemocnění diabetes mellitus 2. typu na základě HbA1c ≥ 6,5 % jak při zařazení, tak při randomizaci. Pacienti byli na standardní léčbě; 94 % pacientů bylo léčeno inhibitorem ACE, blokátorem receptoru pro angiotensin nebo inhibitorem angiotensinového receptoru a neprilysinu (ARNI, 11 %), 96 % beta-blokátorem, 71 % antagonistou mineralokortikoidního receptoru (MRA), 93 % diuretikem a 26 % mělo implantovatelné zařízení (s defibrilační funkcí).
Do studie byli zařazeni pacienti s eGFR ≥ 30 ml/min/1,73 m² při zařazení. Průměrná eGFR byla 66 ml/min/1,73 m², 41 % pacientů mělo eGFR < 60 ml/min/1,73 m² a 15 % mělo eGFR < 45 ml/min/1,73 m².
Kardiovaskulární úmrtí a zhoršení srdečního selhání
Dapagliflozin byl superior oproti placebu v prevenci primárního kompozitního cílového parametru kardiovaskulárního úmrtí, hospitalizace pro srdeční selhání nebo urgentní návštěvy pro srdeční selhání (HR 0,74 [95% CI 0,65; 0,85], p < 0,0001). Účinek byl pozorován časně a přetrvával po celou dobu trvání studie (obrázek 3).
Obrázek 3 Čas do prvního výskytu kompozitního ukazatele kardiovaskulárního úmrtí, hospitalizace pro srdeční selhání nebo urgentní návštěvy pro srdeční selhání
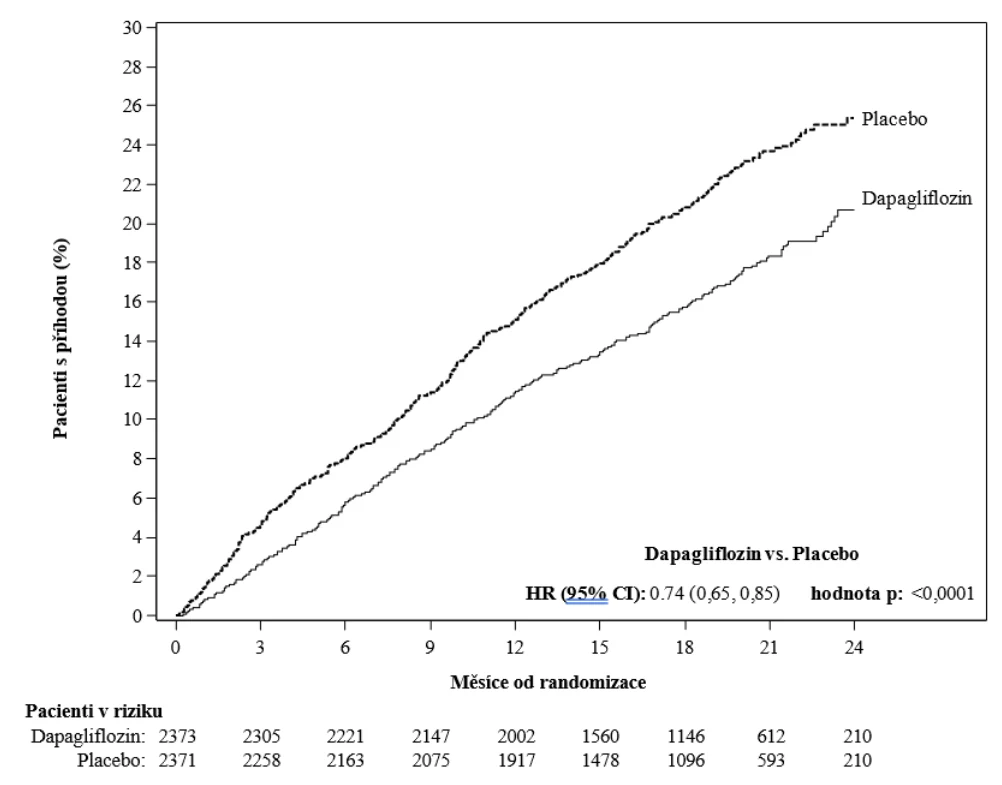
Urgentní návštěva pro srdeční selhání byla definována jako urgentní, neplánované vyšetření lékařem, např. na urgentním příjmu, vyžadující léčbu pro zhoršení srdečního selhání (jiné než jen zvýšení perorálních diuretik).
Pacienti v riziku jsou počet pacientů v riziku na začátku období.
Všechny tři složky primárního kompozitního cílového parametru jednotlivě přispěly k léčebnému účinku (obrázek 4). Urgentních návštěv pro srdeční selhání bylo málo.
Obrázek 4 Vlivy léčby na primární složený cílový parametr, na jeho složky a na úmrtí ze všech příčin
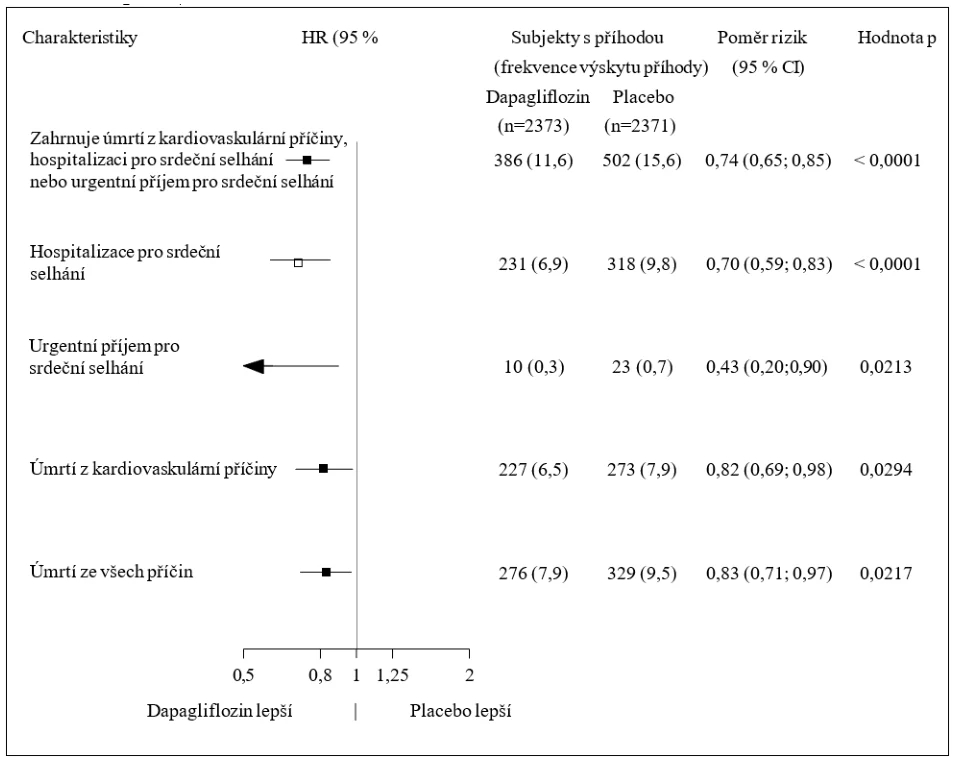
Urgentní příjem pro srdeční selhání byl definován jako naléhavé, neplánované posouzení lékařem např. na pohotovostním oddělení a vyžadující léčbu pro zhoršení srdečního selhání (jiné než zvýšení dávky perorálních diuretik).
Počet prvních příhod pro jednotlivé složky je skutečný počet prvních příhod pro každou složku zvlášť a nepřičítá se k počtu příhod složeného cílového parametru.
Frekvence výskytu příhod je uvedena jako počet sledovaných subjektů s příhodou na 100 pacientoroků. „p“ pro jednotlivé složky a úmrtí ze všech příčin jsou nominální hodnoty.
Dapagliflozin také snížil celkový počet příhod hospitalizací pro srdeční selhání (první a opakované) a úmrtí z kardiovaskulárních příčin; ve skupině s dapagliflozinem bylo 567 příhod ve srovnání s 742 příhodami ve skupině s placebem (poměr výskytu 0,75 [95% CI 0,65; 0,88]; p = 0,0002).
Přínos léčby dapagliflozinem byl pozorován jak u pacientů se srdečním selháním a s onemocněním diabetes mellitus 2. typu, tak u pacientů bez onemocnění diabetes mellitus. Dapagliflozin snížil primární složený cílový parametr úmrtí z kardiovaskulárních příčin a zhoršení srdečního selhání s HR 0,75 (95% CI 0,63; 0,90) u pacientů s onemocněním diabetes mellitus a s HR 0,73 (95% CI 0,60; 0,88) u pacientů bez onemocnění diabetes mellitus.
Přínos léčby dapagliflozinem ve srovnání s placebem u primárního cílového parametru byl také konzistentní v dalších klíčových podskupinách, včetně souběžné léčby srdečního selhání, funkce ledvin (eGFR), věku, pohlaví a geografické oblasti.
Výsledky hlášené pacienty – příznaky srdečního selhání
Terapeutický účinek dapagliflozinu na příznaky srdečního selhání byl hodnocen pomocí celkového skóre příznaků z dotazníku Kansas City Cardiomyopathy Questionnaire (KCCQ-TSS), který kvantifikuje četnost a závažnost příznaků srdečního selhání, včetně únavy, periferního edému, dušnosti a ortopnoe. Škála se pohybuje od 0 do 100 bodů, přičemž vyšší skóre odpovídá lepšímu zdravotnímu stavu.
Léčba dapagliflozinem vedla ke statisticky významnému a klinicky relevantnímu přínosu oproti placebu u příznaků srdečního selhání měřených změnou od baseline v 8. měsíci pomocí KCCQ-TSS (Win Ratio 1,18 [95% CI 1,11, 1,26]; p < 0,0001). K výsledkům přispěla jak četnost příznaků, tak příznaková zátěž. Přínos byl pozorován jak ve zlepšení příznaků srdečního selhání, tak v prevenci zhoršení příznaků srdečního selhání.
V analýzách odpovědi na léčbu byl podíl pacientů s klinicky významným zlepšením KCCQ-TSS od baseline v 8. měsíci, definovaným jako 5 bodů nebo více, vyšší ve skupině léčené dapagliflozinem ve srovnání s placebem. Podíl pacientů s klinicky významným zhoršením, definovaným jako 5 bodů nebo více, byl ve skupině léčené dapagliflozinem nižší ve srovnání s placebem. Přínosy pozorované u dapagliflozinu přetrvávaly i při použití konzervativnějších cut-off hodnot pro větší klinicky významnou změnu (tabulka 10).
Tabulka 10 Počet a procento pacientů s klinicky významným zlepšením a zhoršením onemocnění podle dotazníku KCCQ-TSS po 8 měsících
| Změna od výchozí hodnoty v 8 měsících: | Dapagliflozin 10 mg na=2086 | Placebo na=2062 | ||
|---|---|---|---|---|
| Zlepšení | n (%) zlepšeníb | n (%) zlepšeníb | Odds ratioc (95% CI) | Hodnot a-pf |
| ≥ 5 bodů | 933 (44,7) | 794 (38,5) | 1,14 (1,06; 1.22) | 0,0002 |
| ≥ 10 bodů | 689 (33,0) | 579 (28,1) | 1,13 (1,05; 1,22) | 0,0018 |
| ≥ 15 bodů | 474 (22,7) | 406 (19,7) | 1,10 (1,01; 1,19) | 0,0300 |
| Zhoršení | n (%) zhoršeníd | n (%) zhoršeníd | Odds ratioe (95% CI) | Hodnot a-pf |
| ≥ 5 bodů | 537 (25,7) | 693 (33,6) | 0,84 (0,78; 0,89) | < 0,0001 |
| ≥ 10 bodů | 395 (18,9) | 506 (24,5) | 0,85 (0,79; 0,92) | < 0,0001 |
a Počet pacientů pozorovaných podle dotazníku KCCQ-TSS, nebo kteří zemřeli do 8 měsíců.
b Počet pacientů, u kterých bylo pozorováno zlepšení alespoň o 5, 10 nebo 15 bodů ve srovnání s výchozí hodnotou. Pacienti, kteří zemřeli před určeným časovým bodem se počítají jako pacienti bez zlepšení.
c Pro zlepšení, odds ratio > 1 upřednostňuje dapagliflozin 10 mg.
d Počet pacientů, u kterých bylo pozorováno zhoršení alespoň o 5 nebo 10 bodů ve srovnání s výchozí hodnotou. Pacienti, kteří zemřeli před určeným časovým bodem se počítají jako pacienti se zhoršením.
e Pro zhoršení, odds ratio < 1 upřednostňuje dapagliflozin 10 mg.
f „p“ jsou nominální hodnoty
Nefropatie
Výskyt příhod renálního kompozitního parametru byl nízký (potvrzené trvalé snížení eGFR > 50 %, terminální selhání ledvin nebo renální úmrtí); incidence byla 1,2 % ve skupině s dapagliflozinem a 1,6 % ve skupině s placebem.
Studie DELIVER: Srdeční selhání s ejekční frakcí levé komory > 40 %
Studie Dapagliflozin Evaluation to Improve the LIVEs of Patients with PReserved Ejection Fraction Heart Failure (DELIVER) byla mezinárodní, multicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie u pacientů ve věku ≥ 40 let se srdečním selháním (NYHA třída II–IV) s LVEF > 40 % a průkazem strukturálního onemocnění srdeční, jejímž cílem bylo určit účinek dapagliflozinu ve srovnání s placebem na incidenci kardiovaskulárního úmrtí a zhoršení srdečního selhání.
Z 6 263 pacientů bylo 3 131 randomizováno k dapagliflozinu 10 mg a 3 132 k placebu a sledováno po mediánovou dobu 28 měsíců. Do studie bylo zařazeno 654 (10 %) pacientů se subakutním srdečním selháním (definováno jako randomizace během hospitalizace pro srdeční selhání nebo do 30 dnů po propuštění). Průměrný věk studijní populace byl 72 let a 56 % tvořili muži.
Na baseline bylo 75 % pacientů klasifikováno jako NYHA třída II, 24 % třída III a 0,3 % třída IV. Medián LVEF byl 54 %, 34 % pacientů mělo LVEF ≤ 49 %, 36 % mělo LVEF 50–59 % a 30 % mělo LVEF ≥ 60 %. V každé terapeutické skupině mělo 45 % pacientů anamnézu onemocnění diabetes mellitus 2. typu. Základní terapie zahrnovala ACE inhibitory/blokátory receptorů pro angiotenzin/inhibitory angiotenzinového receptoru a neprilysinu (77 %), beta-blokátory (83 %), diuretika (98 %) a antagonisty mineralokortikoidních receptorů (43 %).
Průměrná hodnota eGFR byla 61 ml/min/1,73 m², 49 % pacientů mělo eGFR < 60 ml/min/1,73 m², 23 % mělo eGFR < 45 ml/min/1,73 m² a 3 % mělo eGFR < 30 ml/min/1,73 m².
Dapagliflozin byl superior vůči placebu ve snížení incidence primárního kompozitního parametru kardiovaskulárního úmrtí, hospitalizace pro srdeční selhání nebo urgentní návštěvy pro srdeční selhání (HR 0,82 [95% CI 0,73, 0,92]; p = 0,0008) (obrázek 5).
Obrázek 5: Doba do prvního výskytu kompozitu kardiovaskulárního úmrtí, hospitalizace pro srdeční selhání nebo urgentního příjmu pro srdeční selhání
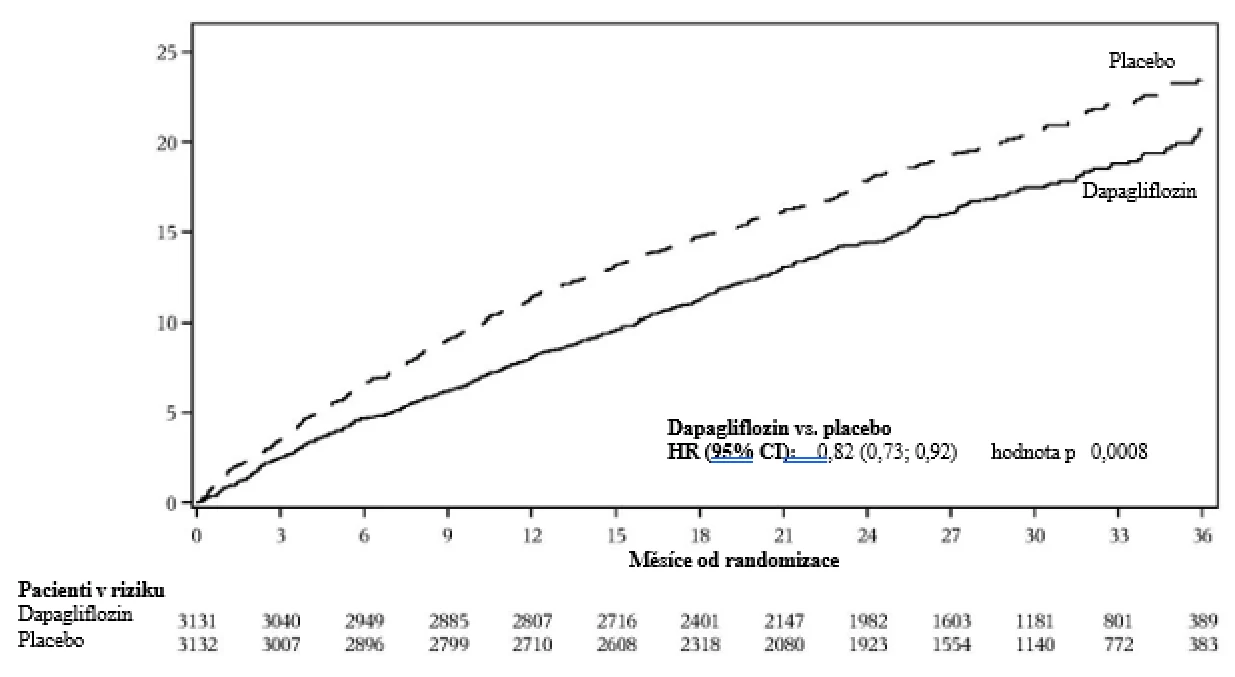
Urgentní návštěva pro srdeční selhání byla definována jako urgentní, neplánované vyšetření lékařem, např. na oddělení urgentního příjmu, vyžadující léčbu pro zhoršující se srdeční selhání (jiné než pouze zvýšení dávky perorálních diuretik). Počet pacientů v riziku představuje počet pacientů v riziku na začátku daného období.
Obrázek 6 znázorňuje příspěvek tří komponent primárního kompozitního parametru k terapeutickému účinku.
Obrázek 6: Účinnost léčby pro primární složený cílový parametr a jeho složky
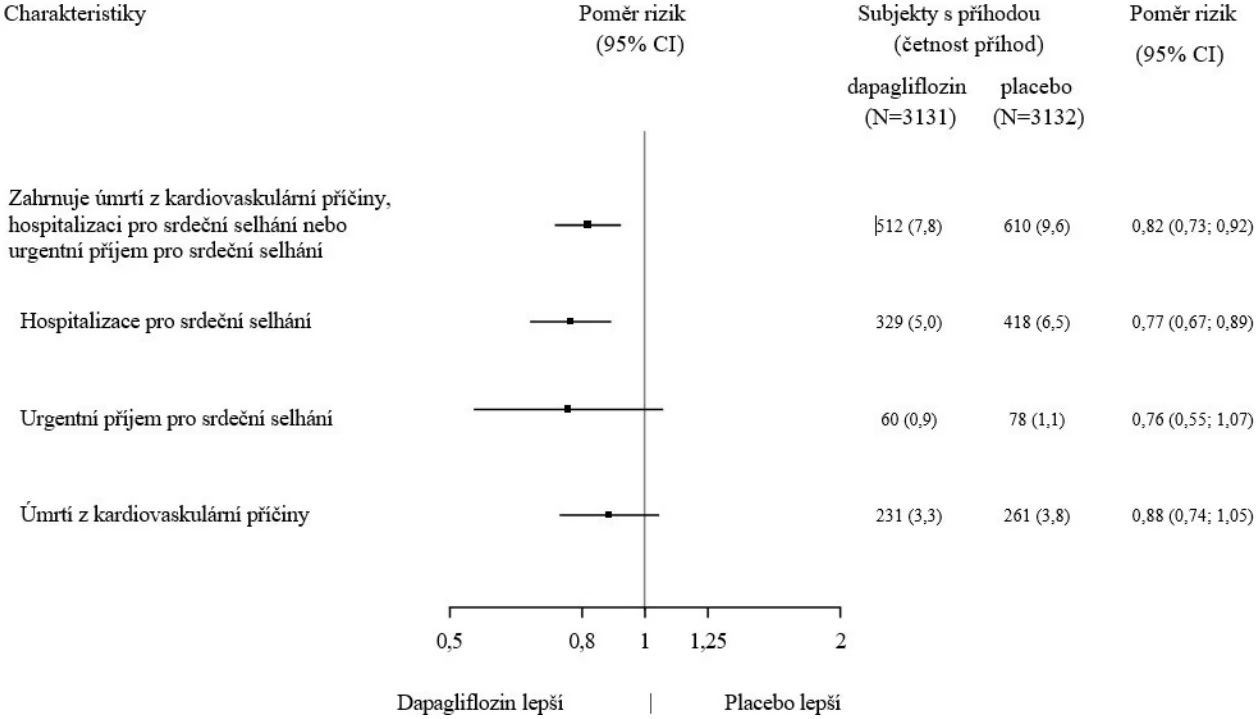
Urgentní návštěva pro srdeční selhání byla definována jako urgentní, neplánované vyšetření lékařem, např. na oddělení urgentního příjmu, vyžadující léčbu pro zhoršující se srdeční selhání (jiné než pouze zvýšení dávky perorálních diuretik).
Počet prvních příhod pro jednotlivé komponenty představuje skutečný počet prvních příhod pro každou komponentu a neodpovídá součtu příhod v kompozitním parametru.
Výskyt příhod je uveden jako počet subjektů s příhodou na 100 paciento-roků sledování.
Kardiovaskulární úmrtí, zde prezentované jako komponenta primárního parametr, bylo také testováno pod formální kontrolou chyby 1. typu jako sekundární parametr.
Dapagliflozin byl superiorní vůči placebu ve snížení celkového počtu příhod srdečního selhání (definovaných jako první a opakované hospitalizace pro srdeční selhání nebo urgentní návštěvy pro srdeční selhání) a kardiovaskulárního úmrtí; ve skupině s dapagliflozinem došlo k 815 příhodám oproti 1 057 příhodám ve skupině s placebem (poměr výskytu 0,77 [95% CI 0,67, 0,89]; p = 0,0003).
Terapeutický přínos dapagliflozinu oproti placebu u primárního parametru byl pozorován napříč podskupinami pacientů s LVEF ≤ 49 %, 50–59 % a ≥ 60 %. Účinky byly rovněž konzistentní napříč dalšími klíčovými podskupinami kategorizovanými např. podle věku, pohlaví, třídy NYHA, hladiny NT-proBNP, subakutního stavu a přítomnosti onemocnění diabetes mellitus 2. typu.
Výsledky hlášené pacienty – příznaky srdečního selhání
Léčba dapagliflozinem vedla ke statisticky významnému přínosu oproti placebu u příznaků srdečního selhání měřených změnou od baseline v 8. měsíci pomocí KCCQ-TSS (Win Ratio 1,11 [95% CI 1,03, 1,21]; p = 0,0086). K výsledkům přispěla jak četnost příznaků, tak příznaková zátěž.
V analýzách odpovědi na léčbu byl podíl pacientů, kteří zaznamenali mírné (≥ 5 bodů) nebo velké (≥ 14 bodů) zhoršení KCCQ-TSS od baseline v 8. měsíci, nižší ve skupině léčené dapagliflozinem; 24,1 % pacientů na dapagliflozinu oproti 29,1 % na placebu zaznamenalo mírné zhoršení (poměr šancí 0,78 [95% CI 0,64, 0,95]) a 13,5 % pacientů na dapagliflozinu oproti 18,4 % na placebu zaznamenalo velké zhoršení (poměr šancí 0,70 [95% CI 0,55, 0,88]). Podíl pacientů s malým až mírným zlepšením (≥ 13 bodů) nebo velkým zlepšením (≥ 17 bodů) se mezi terapeutickými skupinami nelišil.
Srdeční selhání ve studiích DAPA-HF a DELIVER
Ve sdružené analýze studií DAPA-HF a DELIVER byl HR pro dapagliflozin oproti placebu u kompozitního parametru kardiovaskulárního úmrtí, hospitalizace pro srdeční selhání nebo urgentní návštěvy pro srdeční selhání 0,78 (95% CI 0,72, 0,85), p < 0,0001. Terapeutický účinek byl konzistentní v celém rozsahu LVEF bez oslabení účinku v závislosti na LVEF.
V předem specifikované sdružené analýze na úrovni jednotlivých subjektů ze studií DAPA-HF a DELIVER dapagliflozin ve srovnání s placebem snížil riziko kardiovaskulárního úmrtí (HR 0,85 [95% CI 0,75, 0,96], p = 0,0115). K tomuto účinku přispěly obě studie.
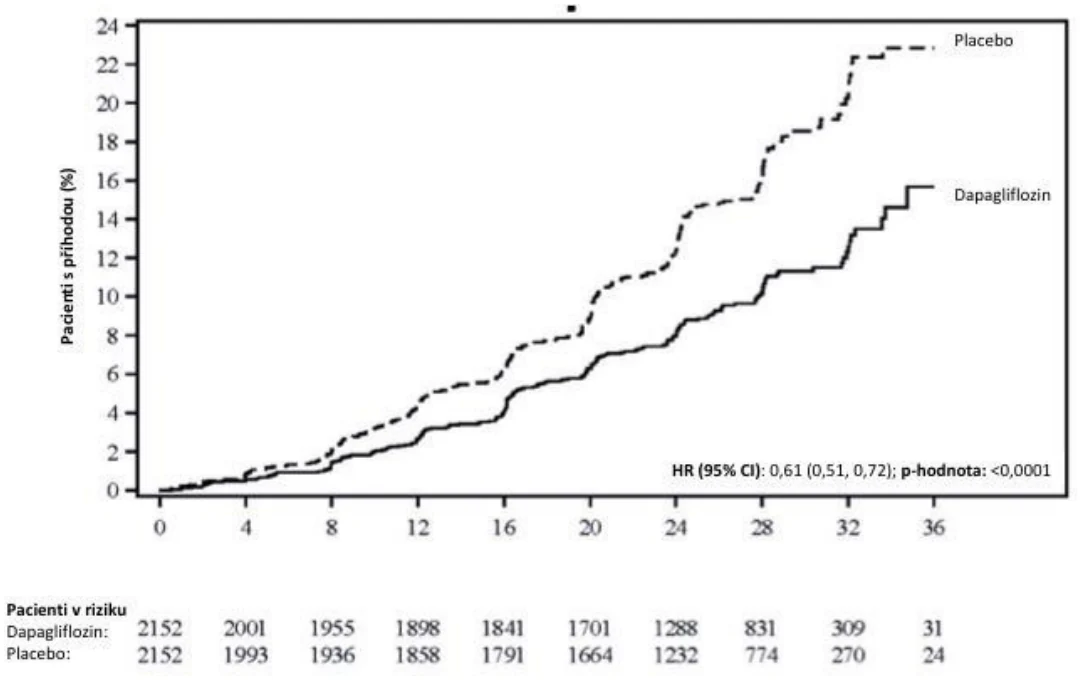
Chronické onemocnění ledvin
Studie Study to Evaluate the Effect of Dapagliflozin on Renal Outcomes and Cardiovascular Mortality in Patients with Chronic Kidney Disease (DAPA-CKD) byla mezinárodní, multicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie u pacientů s chronickým onemocněním ledvin (CKD) s eGFR ≥ 25 až ≤ 75 ml/min/1,73 m² a albuminurií (UACR ≥ 200 a ≤ 5 000 mg/g), jejímž cílem bylo určit účinek dapagliflozinu ve srovnání s placebem, přidaného ke standardní péči, na incidenci kompozitního parametru trvalého poklesu eGFR ≥ 50 %, terminálního selhání ledvin (ESKD) (definovaného jako trvalá eGFR < 15 ml/min/1,73 m², chronická dialyzační léčba nebo transplantace ledviny), kardiovaskulárního nebo renálního úmrtí.
Ze 4 304 pacientů bylo 2 152 randomizováno k dapagliflozinu 10 mg a 2 152 k placebu a sledováno po mediánovou dobu 28,5 měsíce. Léčba byla pokračována, pokud eGFR během studie poklesla pod 25 ml/min/1,73 m², a mohla být pokračována v případech, kdy byla potřebná dialýza.
Průměrný věk studijní populace byl 61,8 let, 66,9 % tvořili muži. Na baseline byla průměrná eGFR 43,1 ml/min/1,73 m² a medián UACR byl 949,3 mg/g, 44,1 % pacientů mělo eGFR 30 až < 45 ml/min/1,73 m² a 14,5 % mělo eGFR < 30 ml/min/1,73 m². U 67,5 % pacientů bylo onemocnění diabetes mellitus 2. typu. Pacienti byli léčeni standardní péčí (SOC); 97,0 % pacientů bylo léčeno inhibitorem angiotenzin-konvertujícího enzymu (ACE inhibitor) nebo blokátorem receptorů pro angiotenzin (ARB).
Studie byla předčasně ukončena pro účinnost před plánovanou analýzou na základě doporučení nezávislého výboru pro monitorování dat. Dapagliflozin byl superiorní vůči placebu v prevenci primárního kompozitního parametru trvalého poklesu eGFR ≥ 50 %, dosažení terminálního selhání ledvin, kardiovaskulárního nebo renálního úmrtí. Na základě Kaplan-Meierova grafu pro dobu do první výskytu primárního kompozitního parametru byl terapeutický účinek patrný od 4. měsíce a udržel se až do konce studie (obrázek 7).
Obrázek 7: Doba do prvního výskytu primárního složeného cílového parametru, ≥ 50% trvalý pokles eGFR, konečné onemocnění ledvin, kardiovaskulární nebo renální smrt
Počet pacientů v riziku představuje počet pacientů v riziku na začátku daného období.
Všechny čtyři komponenty primárního kompozitního parametru individuálně přispěly k terapeutickému účinku. Dapagliflozin také snížil incidenci kompozitního parametru trvalého poklesu eGFR ≥ 50 %, terminálního selhání ledvin nebo renálního úmrtí a kompozitního parametru kardiovaskulárního úmrtí a hospitalizace pro srdeční selhání. Léčba dapagliflozinem zlepšila celkové přežití u pacientů s chronickým onemocněním ledvin se signifikantním snížením celkové mortality (obrázek 8).
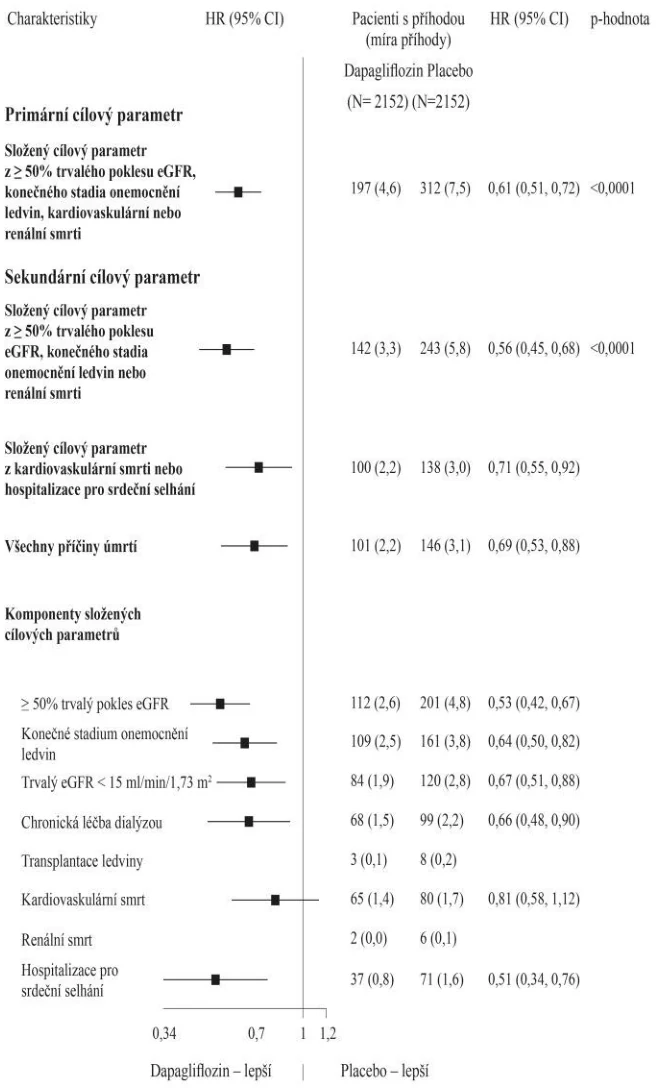
Obrázek 8: Terapeutické účinky pro primární a sekundární kompozitní parametru, jejich jednotlivé komponenty a celkovou mortalitu
Počet prvních příhod pro jednotlivé komponenty představuje skutečný počet prvních příhod pro každou komponentu a neodpovídá součtu příhod v kompozitním parametru.
Výskyt příhod je uveden jako počet subjektů s příhodou na 100 paciento-roků sledování.
Odhady poměru rizik nejsou prezentovány pro podskupiny s méně než 15 příhodami celkem v obou ramenech dohromady.
Terapeutický přínos dapagliflozinu byl konzistentní u pacientů s chronickým onemocněním ledvin s onemocněním diabetes mellitus 2. typu i bez onemocnění diabetes mellitus. Dapagliflozin snížil primární kompozitní parametr trvalého poklesu eGFR ≥ 50 %, dosažení terminálního selhání ledvin, kardiovaskulárního nebo renálního úmrtí s HR 0,64 (95% CI 0,52, 0,79) u pacientů s onemocněním diabetes mellitus 2. typu a 0,50 (95% CI 0,35, 0,72) u pacientů bez onemocnění diabetes mellitus.
Terapeutický přínos dapagliflozinu oproti placebu u primárního parametru byl rovněž konzistentní napříč dalšími klíčovými podskupinami, včetně eGFR, věku, pohlaví a regionu.
Pediatrická populace
Diabetes mellitus 2. typu
V klinické studii u dětí a dospívajících ve věku 10–24 let s onemocněním diabetes mellitus 2. typu bylo 39 pacientů randomizováno k dapagliflozinu 10 mg a 33 k placebu jako doplňkové léčby k metforminu, inzulinu nebo kombinaci metforminu a inzulinu. V době randomizace bylo 74 % pacientů < 18 let. Adjustovaná průměrná změna HbA1c pro dapagliflozin ve srovnání s placebem od baseline do 24. týdne byla -0,75 % (95% CI -1,65, 0,15). Ve věkové skupině < 18 let byla adjustovaná průměrná změna HbA1c pro dapagliflozin ve srovnání s placebem -0,59 % (95% CI -1,66, 0,48). Ve věkové skupině > 18 let byla průměrná změna HbA1c od baseline -1,52 % ve skupině léčené dapagliflozinem (n = 9) a 0,17 % ve skupině léčené placebem (n = 6). Účinnost a bezpečnost byly podobné těm, které byly pozorovány u dospělé populace léčené dapagliflozinem. Bezpečnost a snášenlivost byly dále potvrzeny ve 28týdenním bezpečnostním prodloužení studie.
Srdeční selhání a chronické onemocnění ledvin
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s dapagliflozinem ve všech podskupinách pediatrické populace v prevenci kardiovaskulárních příhod u pacientů s chronickým srdečním selháním a v léčbě chronického onemocnění ledvin (informace o použití u dětí viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Dapagliflozin byl po perorálním podání rychle a dobře absorbován. Maximální plazmatické koncentrace dapagliflozinu (Cmax) byly obvykle dosaženy do 2 hodin po podání nalačno.
Geometrický průměr hodnot Cmax a AUCτ dapagliflozinu v ustáleném stavu po podání jednotlivé denní dávky 10 mg dapagliflozinu činil 158 ng/ml, respektive 628 ng·h/ml. Absolutní perorální biologická dostupnost dapagliflozinu po podání dávky 10 mg je 78 %. Podání s jídlem s vysokým obsahem tuků snížilo Cmax dapagliflozinu až o 50 % a prodloužilo Tmax přibližně o 1 hodinu, ale nezměnilo AUC ve srovnání se stavem nalačno. Tyto změny nejsou považovány za klinicky významné. Přípravek Nerila proto lze podávat s jídlem nebo bez jídla.
Distribuce
Dapagliflozin je přibližně z 91 % vázán na plazmatické bílkoviny. Vazba na bílkoviny nebyla změněna při různých chorobných stavech (např. renální nebo hepatální nedostatečnost). Průměrný distribuční objem dapagliflozinu ve stálém stavu činil 118 litrů.
Biotransformace
Dapagliflozin je rozsáhle metabolizován, primárně za vzniku dapagliflozin-3-O-glukuronidu, což je neaktivní metabolit. Dapagliflozin-3-O-glukuronid ani jiné metabolity nepřispívají k hypoglykemizujícímu účinku. Tvorba dapagliflozin-3-O-glukuronidu je zprostředkována enzymem UGT1A9, který je přítomen v játrech a ledvinách, a metabolismus zprostředkovaný CYP byl u lidí vedlejší cestou clearance.
Eliminace
Průměrný terminální eliminační poločas (t½) dapagliflozinu v plazmě byl 12,9 hodiny po jednotlivé perorální dávce 10 mg dapagliflozinu u zdravých subjektů. Průměrná celková systémová clearance dapagliflozinu podaného nitrožilně činila 207 ml/min. Dapagliflozin a příbuzné metabolity jsou primárně eliminovány renální exkrecí, přičemž méně než 2 % jsou ve formě nezměněného dapagliflozinu. Po podání dávky 50 mg [14C] - dapagliflozinu bylo získáno zpět 96 %, 75 % v moči a 21 % ve stolici. Ve stolici bylo přibližně 15 % dávky vyloučeno jako nezměněná léčivá látka.
Linearita
Expozice dapagliflozinu vzrůstala úměrně zvýšení dávky dapagliflozinu v rozmezí 0,1 až 500 mg a jeho farmakokinetika se neměnila s časem při opakovaném denním dávkování po dobu až 24 týdnů.
Zvláštní populace
Porucha funkce ledvin
V ustáleném stavu (dapagliflozin 20 mg jednou denně po dobu 7 dnů) měli subjekty s onemocněním diabetes mellitus 2. typu a lehkou, středně těžkou nebo těžkou renální nedostatečností (stanovenou podle clearance iohexolu v plazmě) průměrnou systémovou expozici dapagliflozinu o 32 %, 60 % a 87 % vyšší než subjekty s onemocněním diabetes mellitus 2. typu a normální renální funkcí. Exkrece glukózy močí za 24 hodin ve stálém stavu byla vysoce závislá na renální funkci a činila 85, 52, 18 a 11 g glukózy/den u subjektů s onemocněním diabetes mellitus 2. typu a normální renální funkcí nebo lehkou, středně těžkou či těžkou renální nedostatečností. Vliv hemodialýzy na expozici dapagliflozinu není znám. Účinek snížené renální funkce na systémovou expozici byl hodnocen v populačním farmakokinetickém modelu. V souladu s předchozími výsledky byla modelem predikovaná AUC u pacientů s chronickým onemocněním ledvin vyšší ve srovnání s pacienty s normální renální funkcí a u pacientů s chronickým onemocněním ledvin s onemocněním diabetes mellitus 2. typu a bez onemocnění diabetes mellitus se významně nelišila.
Porucha funkce jater
U subjektů s lehkou nebo středně těžkou hepatální nedostatečností (Child-Pugh třídy A a B) byly průměrné hodnoty Cmax a AUC dapagliflozinu až o 12 %, respektive 36 % vyšší ve srovnání se zdravými kontrolními subjekty. Tyto rozdíly nebyly považovány za klinicky významné. U subjektů s těžkou hepatální nedostatečností (Child-Pugh třída C) byly průměrné hodnoty Cmax a AUC dapagliflozinu o 40 %, respektive 67 % vyšší než u odpovídajících zdravých kontrol.
Starší osoby (≥ 65 let)
U subjektů do 70 let věku nedochází ke klinicky významnému zvýšení expozice pouze na základě věku. Lze však očekávat zvýšenou expozici v důsledku poklesu renální funkce souvisejícího s věkem. Pro vyvození závěrů ohledně expozice u pacientů> 70 let není dostatek údajů.
Pediatrická populace
Farmakokinetika a farmakodynamika (glukosurie) u dětí s onemocněním diabetes mellitus 2. typu ve věku 10–17 let byly podobné těm, které byly pozorovány u dospělých s onemocněním diabetes mellitus 2. typu.
Pohlaví
Odhaduje se, že průměrná AUCss dapagliflozinu u žen je přibližně o 22 % vyšší než u mužů.
Rasa
Nebyly zjištěny klinicky relevantní rozdíly v systémové expozici mezi bělošskou, černošskou nebo asijskou rasou.
Tělesná hmotnost
Bylo zjištěno, že expozice dapagliflozinu se snižuje se zvyšující se hmotností. V důsledku toho mohou mít pacienti s nízkou hmotností poněkud zvýšenou expozici a pacienti s vysokou hmotností poněkud sníženou expozici. Rozdíly v expozici však nebyly považovány za klinicky významné.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje neodhalily žádné zvláštní riziko pro člověka na základě konvenčních studií bezpečnostní farmakologie, toxicity po opakovaných dávkách, genotoxicity, karcinogenního potenciálu a fertility. Dapagliflozin neindukoval tumory ani u myší, ani u potkanů při žádné z hodnocených dávek ve dvouleté studii karcinogenity.
Reprodukční a vývojová toxicita
Přímé podávání dapagliflozinu mladým potkanům po odstavu a nepřímá expozice během pozdní březosti (časová období odpovídající druhému a třetímu trimestru těhotenství ve vztahu k renální maturaci u člověka) a laktace jsou každé spojeny se zvýšenou incidencí a/nebo závažností dilatací renální pánvičky a tubulů u potomstva.
Ve studii juvenilní toxicity, kdy byl dapagliflozin podáván přímo mladým potkanům od postnatálního dne 21 do postnatálního dne 90, byly dilatace renální pánvičky a tubulů hlášeny při všech hladinách dávky; expozice mláďat při nejnižší testované dávce byla ≥ 15násobek maximální doporučené dávky pro člověka. Tato zjištění byla spojena s na dávce závislým zvýšením hmotnosti ledvin a makroskopickým zvětšením ledvin pozorovaným při všech dávkách. Dilatace renální pánvičky a tubulů pozorované u juvenilních zvířat se během přibližně 1měsíčního období rekonvalescence plně nevrátily.
V oddělené studii pre- a postnatálního vývoje byly samicím potkanů podávány dávky od 6. dne gestace do 21. postnatálního dne a mláďata byla nepřímo exponována in utero a během laktace. (Satelitní studie byla provedena k hodnocení expozice dapagliflozinu v mléce a u mláďat.) Zvýšená incidence nebo závažnost dilatace renální pánvičky byla pozorována u dospělého potomstva léčených samic, avšak pouze při nejvyšší testované dávce (příslušná mateřská a expozice mláďat dapagliflozinu byla 1 415násobná a 137násobná oproti hodnotám u člověka při maximální doporučené dávce pro člověka). Další vývojová toxicita byla omezena na dávce závislém snížení tělesné hmotnosti mláďat a byla pozorována pouze při dávkách> 15 mg/kg/den (spojených s expozicí mláďat, která je ≥ 29násobkem hodnot u člověka při maximální doporučené dávce pro člověka). Mateřská toxicita byla patrná pouze při nejvyšší testované dávce a byla omezena na přechodné snížení tělesné hmotnosti a příjmu potravy při této dávce. Hladina, při které nebyl pozorován žádný nežádoucí účinek (NOAEL) pro vývojovou toxicitu, nejnižší testovaná dávka, je spojena s násobkem mateřské systémové expozice, který je přibližně 19násobkem hodnoty u člověka při maximální doporučené dávce pro člověka.
V dalších studiích embryofetálního vývoje u potkanů a králíků byl dapagliflozin podáván v intervalech odpovídajících hlavním obdobím organogeneze u každého druhu. U králíků nebyla pozorována mateřská ani vývojová toxicita při žádné testované dávce; nejvyšší testovaná dávka je spojena s násobkem systémové expozice přibližně 1 191násobku maximální doporučené dávky pro člověka. U potkanů nebyl dapagliflozin ani embryoletální, ani teratogenní při expozicích až do 1 441násobku maximální doporučené dávky pro člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Pomocné látky pro všechny potahované tablety Nerila (jádro tablety):
Mikrokrystalická celulóza (E460i)
Laktóza
Krospovidon (E1202)
Koloidní bezvodý oxid křemičitý (E551)
Magnesium-stearát (E470b)
Potahová vrstva pro tablety 5 mg:
Polyvinylalkohol
Oxid titaničitý (E171)
Makrogol 3350
Mastek
Žlutý oxid železitý (E172)
Potahová vrstva pro tablety 10 mg:
Polyvinylalkohol
Makrogol 3350
Mastek
Oxid titaničitý (E171)
Žlutý oxid železitý (E172)
Červený oxid železitý (E172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Přípravek Nerila je dostupný v blistru z fóliového laminovaného polyvinylchloridu (PVC/PA/Al) a polyamidu a lakovaného hliníku po 10 tabletách. Krabičky s 30 tabletami, 60 tabletami.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Farmak International Sp. z o.o.
ul. Koszykowa 65
00-667 Warsawa
Polsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Nerila 5 mg: 18/517/24-C
Nerila 10 mg: 18/518/24-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 28. 7. 2026
10. DATUM REVIZE TEXTU
- 13. 8. 2026