


Souhrn údajů o přípravku (SPC) - Heplisav B
1. NÁZEV PŘÍPRAVKU
HEPLISAV B 20 mikrogramů injekční roztok v předplněné injekční stříkačce Vakcína proti hepatitidě B (rekombinantní DNA, obsahující adjuvans)
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna dávka (0,5 ml) obsahuje:
Tegiminis hepatitidis B antigenum (HBsAg)1,2 20 mikrogramů
1 Adjuvovaný 3 000 mikrogramy adjuvans cytosin-fosfo-guanin (CpG) 1018, což je 22merní fosforothioát oligonukleotid (PS-ODN) obsahující mikrobiální nemethylované CpG motivy podobné DNA.
2 Produkovaný v buňkách kvasinek (Hansenula polymorpha) pomocí technologie rekombinantní DNA.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok.
Čirý až lehce opalizující, bezbarvý až nažloutlý roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Vakcína HEPLISAV B je indikována k aktivní imunizaci proti infekci virem hepatitidy B (HBV) způsobené všemi známými podtypy viru hepatitidy B u dospělých ve věku 18 let a starších.
Použití vakcíny HEPLISAV B se má řídit oficiálními doporučeními.
Lze očekávat, že imunizace vakcínou HEPLISAV B zabrání rovněž hepatitidě D, neboť hepatitida D (způsobená delta agens) se nevyskytuje v nepřítomnosti infekce virem hepatitidy B.
4.2 Dávkování a způsob podání
Dávkování
Základní očkování
Dospělí
Dvě dávky po 0,5 ml: počáteční dávka, po které následuje druhá dávka o 1 měsíc později.
Přeočkování (posilovací dávka)
Potřeba přeočkování nebyla stanovena. Subjekty s oslabenou imunitou nebo s chronickým selháním ledvin mohou vyžadovat přeočkování (viz „Porucha funkce ledvin“). Posilovací dávka 0,5 ml má být podána, když hladiny protilátek klesnou pod doporučené hladiny.
Zvláštní populace
Starší pacienti
Úprava dávky u dospělých ve věku 65 let a starších není nutná (viz bod 5.1).
Porucha funkce ledvin
Dospělí s těžkou poruchou funkce ledvin (eGFR < 30 ml/min.) včetně pacientů na hemodialýze, čtyři dávky po 0,5 ml: počáteční dávka, po které následuje druhá dávka o 1 měsíc později, třetí dávka 2 měsíce po počáteční dávce a čtvrtá dávka 4 měsíce po počáteční dávce.
Pediatrická populace
Bezpečnost a účinnost vakcíny HEPLISAV B u dětí mladších 18 let nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Vakcína HEPLISAV B se má podávat intramuskulární (i.m.) injekcí do oblasti deltového svalu. Přípravek se nemá injikovat do gluteální oblasti (hýždí).
Vakcína se nemá podávat intravenózně, subkutánně či intradermálně.
Pokyny pro zacházení s vakcínou před jejím podáním jsou uvedeny v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Závažná alergická reakce, jako je anafylaxe, po předchozí dávce jakékoli vakcíny proti hepatitidě B.
Hypersenzitivita na kvasinky.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Hypersenzitivita a anafylaxe
Podobně jako je tomu u všech injekčních vakcín, musí být snadno dostupná náležitá lékařská péče a dohled pro případ výskytu anafylaktických reakcí po podání vakcíny.
Souběžné onemocnění
Stejně jako je tomu u jiných vakcín, má se podání vakcíny HEPLISAV B odložit u jedinců trpících akutním závažným febrilním onemocněním. Přítomnost mírné infekce však není kontraindikací pro imunizaci.
Synkopa
Po podání jakékoli injekce nebo i před jejím podáním může dojít k synkopě (mdlobám) jako psychogenní reakci na injekci jehlou. Může to být doprovázeno několika neurologickými známkami, jako jsou přechodná porucha zraku, parestezie a tonicko-klonické pohyby končetin během zotavování. Je důležité, aby byly zavedeny postupy pro zabránění poranění.
Omezení účinnosti vakcíny
Tak jako u každé jiné vakcíny, protektivní imunitní odpovědi nemusí být dosaženo u všech očkovaných.
Vzhledem k dlouhé inkubační době hepatitidy B je možné, že v době imunizace bude přítomna nerozpoznaná infekce HBV. V takových případech nemusí vakcína HEPLISAV B zabránit infekci HBV.
Vakcína HEPLISAV B nezabrání infekci způsobené jinými patogeny, o nichž je známo, že infikují játra, jako jsou viry hepatitidy A, hepatitidy C a hepatitidy E.
Údaje o imunitní reakci na vakcínu HEPLISAV B u jedinců, u kterých nedošlo k ochranné imunitní reakci na jinou vakcínu proti hepatitidě B, jsou velmi omezené.
Imunodeficience
Jedinci s oslabenou imunitou mohou mít sníženou imunitní reakci na vakcínu HEPLISAV B. Jsou k dispozici velmi omezené údaje o populaci s oslabenou imunitou. Je třeba věnovat pozornost tomu, aby byla zachována ochranná hladina protilátek, jak je definována národními doporučeními a pokyny (viz bod 4.2).
Pacientům s chronickým onemocněním jater nebo infekcí virem HIV nebo nosičům viru hepatitidy C nemá být bráněno v očkování proti hepatitidě B. Vakcínu je možné doporučit, neboť infekce HBV může být u těchto pacientů závažná: očkování vakcínou HEPLISAV B má proto lékař zvážit případ od případu.
Porucha funkce ledvin
Vzhledem k tomu, že pacienti s chronickým onemocněním ledvin (CKD) před hemodialýzou nebo pacienti na hemodialýze jsou obzvlášť vystaveni riziku expozice HBV a mají vyšší riziko chronické infekce, je třeba věnovat pozornost tomu, aby byla zachována ochranná hladina protilátek, jak je definována národními doporučeními a pokyny (viz bod 4.2).
Pomocné látky se známým účinkem
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku”.
Polysorbát 80
Tento léčivý přípravek obsahuje 0,05 mg polysorbátu 80 v jedné dávce, což odpovídá 0,1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Protože nejsou k dispozici žádné údaje o souběžném podání přípravku HEPLISAV B s jinými vakcínami, souběžné podávání vakcíny HEPLISAV B s jinými vakcínami se nedoporučuje.
Souběžné podávání vakcíny HEPLISAV B s imunoglobulinem proti hepatitidě B (HBIG) nebylo zkoumáno. Nicméně v případech, kdy je vakcína HEPLISAV B podávána spolu se standardní dávkou HBIG se mají tyto přípravky podat do odlišných míst.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání přípravku HEPLISAV B těhotným ženám jsou omezené.
Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3).
Očkování během těhotenství se má provádět pouze tehdy, když poměr přínosů a rizik na individuální úrovni převyšuje možná rizika pro plod.
Kojení
Není známo, zda se vakcína HEPLISAV B vylučuje do lidského mateřského mléka. Riziko pro kojené novorozence/děti nelze vyloučit.
Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti očkování pro matku je nutno rozhodnout, zda přerušit kojení nebo upustit od očkování vakcínou HEPLISAV B.
Fertilita
Nejsou k dispozici žádné údaje o účinku vakcíny HEPLISAV B na fertilitu u lidí.
Studie reprodukční toxicity na zvířatech nenaznačují přímé nebo nepřímé škodlivé účinky (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Vakcína HEPLISAV B může mít mírný vliv na schopnost řídit nebo obsluhovat stroje. Některé z účinků uvedených v bodě 4.8 „Nežádoucí účinky“ (např. malátnost, závrať) mohou ovlivnit schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Nejčastěji pozorovanými nežádoucími účinky jsou reakce po injekci. Jsou to: bolest v místě injekce (41,7 %), únava (21,4 %), bolest hlavy (20,1 %), malátnost (13,8 %) a myalgie (12,5 %).
Tabulkový přehled nežádoucích účinků
Nežádoucí účinky jsou níže uvedeny podle třídy orgánových systémů MedDRA a podle frekvence, na základě následující zvyklosti:
Velmi časté (≥ 1/10),
Časté (≥ 1/100 až < 1/10),
Méně časté (≥ 1/1 000 až < 1/100),
Vzácné (≥ 1/10 000 až < 1/1 000),
Velmi vzácné (< 1/10 000),
Není známo (z dostupných údajů nelze určit).
V rámci každé skupiny s danou frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti.
Bezpečnostní profil z klinických hodnocení vychází z údajů od zdravých dospělých subjektů sledovaných ve 3 pivotních klinických studiích (n = 9 365) a dospělých subjektů s onemocněním ledvin v terminálním stadiu na hemodialýze, u nichž byla v 1 pivotní klinické studii (n = 119) sledována bezpečnost, včetně výskytu lokálních a systémových reakcích po podání injekce zaznamenávaných do deníkových karet po dobu 7 dnů počínaje dnem očkování. Profil reaktogenicity vakcíny HEPLISAV B u 119 subjektů na hemodialýze byl obecně srovnatelný s profilem pozorovaným u zdravých subjektů.
Tabulka obsahuje nežádoucí účinky považované za alespoň potenciálně související s očkováním a pozorované u subjektů, kterým byl podán přípravek HEPLISAV B v pivotních klinických studiích uvedených výše (n = 9 484), a v rámci sledování po uvedení přípravku na trh.
| Třídy orgánových systémů | Frekvence | Nežádoucí účinky |
| Poruchy imunitního systému | Méně časté | Hypersenzitivita4 |
| Velmi vzácné | Anafylaxe2 | |
| Poruchy nervového systému | Velmi časté | Bolest hlavy1 |
| Vzácné | Závrať, parestezie | |
| Gastrointestinální poruchy | Méně časté | Gastrointestinální příznaky3 |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | Myalgie1 |
| Celkové poruchy a reakce v místě aplikace | Velmi časté | Malátnost1, únava1, bolest v místě injekce1 |
| Časté | Zduření v místě injekce, erytém v místě injekce, horečka1 | |
| Méně časté | Pruritus v místě injekce2 |
1 Lokální a systémové nežádoucí účinky zaznamenané do deníkových karet. 2 Nežádoucí účinky hlášené po registraci přípravku.
3 Zahrnuje individuální preferované termíny nauzea, zvracení a bolest břicha. 4 Zahrnuje individuální preferované termíny kopřivka, svědění a vyrážka.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Během sledování přípravku HEPLISAV B po uvedení na trh byly hlášeny případy předávkování. Nežádoucí účinky hlášené po předávkování byly podobné těm, které byly hlášeny při normálním podání vakcíny.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Vakcíny, virové vakcíny, vakcíny proti hepatitidě, ATC kód: J07BC01
Mechanismus účinku
Vakcína HEPLISAV B je složena z rekombinantního povrchového antigenu viru hepatitidy B a adjuvans CpG 1018, což je 22merní PS-ODN s imunostimulační sekvencí.
Vakcína HEPLISAV B navozuje tvorbu specifických protilátek proti HBsAg (anti-HBs).
Biologické účinky CpG 1018 se uplatňují lokálně v místě podání injekce a spádových lymfatických uzlinách. Adjuvantní složka CpG 1018 vakcíny HEPLISAV B má tyto účinky: 1) aktivuje plazmacytoidní dendritické buňky (pDC) prostřednictvím Toll-like receptoru 9 rozpoznávajícího vzory; 2) přeměňuje pDC na vysoce výkonné antigen-prezentující buňky, které prezentují zpracovaný HBsAg CD4+ T-buňkám a 3) podporuje diferenciaci T-buněk Th1 prostřednictvím tvorby IFN-alfa a IL-12. Tato aktivace vede k vysoké a trvalé protilátkové odpovědi, pravděpodobně díky rychlému generování velkého počtu anti-HBs-sekretujících plazmacytů a HBsAg-specifických paměťových B a T-buněk.
Imunitní reakce na vakcínu HEPLISAV B
Díky použití dobře prokázaného imunitního korelátu ochrany s imunitní reakcí (koncentrace anti-HBs ≥ 10 mIU/ml koreluje s ochranou proti infekci HBV) nebyla provedena žádná klinická hodnocení účinnosti. Imunogenita vakcíny HEPLISAV B byla hodnocena ve 3 randomizovaných, aktivně kontrolovaných, pro pozorovatele zaslepených, multicentrických klinických hodnoceních fáze 3 (HBV-10 s randomizací 3 : 1, HBV-16 s randomizací 4 : 1, HBV-23 s randomizací 2 : 1) zahrnujících 9 365 dospělých ve věku 18 až 70 let, kterým byla podána vakcína HEPLISAV B, a 3 867 dospělých, kterým byla podána srovnávací vakcína proti hepatitidě B (HepB-alum 20 µg HBsAg). Vakcína HEPLISAV B byla podávána ve 2dávkovém režimu v měsíci 0 a 1 a vakcína HepB-alum byla podávána v 3dávkovém režimu v měsíci 0, 1 a 6.
Výchozí charakteristiky byly mezi léčebnými rameny vyvážené, pokud jde o věk, pohlaví, rasu, etnický původ a index tělesné hmotnosti (BMI). Ve sloučené analýze zahrnující všechna 3 hodnocení, byl průměrný věk v rameni s vakcínou HEPLISAV B 49,3 let a v rameni s vakcínou HepB-alum 49,4 let a vakcína HEPLISAV B byla podána 50,8 % ženských účastnic a HepB-alum 51,5 % ženských účastnic.
V klinických studiích se hodnotily míry séroprotekce (SPR: procento očkovaných osob, jejichž hladiny anti-HBs protilátek byly po očkování ≥ 10 mIU/ml) po druhé dávce vakcíny HEPLISAV B v porovnání se stavem po třetí dávce vakcíny HepB-alum. SPR a maximální geometrický průměr koncentrace (GMC) po 2dávkovém režimu očkování vakcínou HEPLISAV B byly statisticky významně vyšší než po 3dávkovém režimu očkování vakcínou HepB-alum (dolní hranice 95% intervalu spolehlivosti rozdílu v SPR mezi vakcínou HEPLISAV B a HepB-alum byla vyšší než 0 %; dolní hranice 95% intervalu spolehlivosti poměru GMC mezi vakcínou HEPLISAV B a HepB-alum byla větší než 1) ve všech 3 hodnoceních (tabulka 1, tabulka 2).
Tabulka 1 Porovnání míry séroprotekce mezi vakcínou HEPLISAV B a HepB-alum ve vrcholových týdnech ve sloučených klinických hodnoceních HBV-23, HBV-16 a HBV-10 (populace mITT)
| HEPLISAV B | HepB-alum | Rozdíl | ||||
| N | n | SPR (%) (95% CI) | N | n | SPR (%) (95% CI) | (HEPLISAV B – HepB-alum) (95% CI) |
| 8 701 | 8 327 | 95,7 (95,3–96,1) | 3 643 | 2 898 | 79,5 (78,2–80,8) | 16,2 (14,8–17,6) |
N = počet hodnotitelných subjektů; n = počet subjektů se séroprotekcí; SPR = míra séroprotekce, CI = interval spolehlivosti.
Séroprotekce je definována jako anti-HBs ≥ 10 mIU/ml.
Porovnání vrcholových týdnů je v případě vakcíny HEPLISAV B v týdnu 24 a v případě vakcíny HepB-alum v týdnu 28.
Intervaly spolehlivosti pro míry séroprotekce jsou vypočítány pomocí dvoustranné Clopperovy-Pearsonovy metody.
Interval spolehlivosti pro rozdíl mezi léčebnými skupinami je vypočítán pomocí Miettinenovy a Nurminenovy metody bez stratifikace.
Tabulka 2 Porovnání geometrických průměrů koncentrací anti-HBs ve vrcholových týdnech mezi vakcínou HEPLISAV B a HepB-alum ve sloučených hodnoceních HBV-23, HBV-16 a HBV-10 (populace mITT)
| HEPLISAV B | HepB-alum | Poměr GMC | ||
| N | GMC (95% CI) | N | GMC (95% CI) | (HEPLISAV B / HepB-alum) (95% CI) |
| 8 701 | 329,1 (317,1–341,5) | 3 642 | 262,3 (236,4–291,1) | 1,3 (1,1–1,4) |
Vrcholovým týdnem pro vakcínu HEPLISAV B je týden 24. Vrcholovým týdnem pro vakcínu HepB-alum je týden 28.
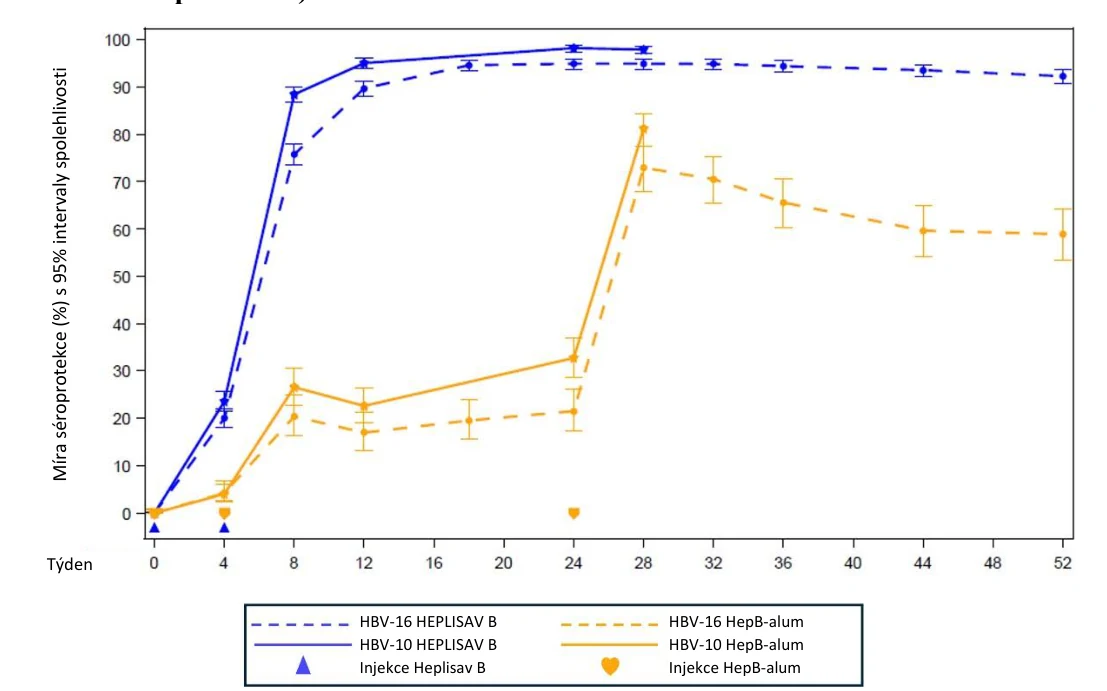
Výsledky SPR byly shromažďovány při každé návštěvě v rámci klinického hodnocení ve dvou z hlavních klinických hodnocení, HBV-10 (týden 4 až 28) a HBV-16 (týden 4 až 52). Vakcína HEPLISAV B navodila významně vyšší SPR než vakcína HepB-alum při všech návštěvách v obou klinických hodnoceních (obrázek 1).
Obrázek 1 Míry séroprotekce dle návštěvy v hodnoceních HBV-16 a HBV-10 (populace dle protokolu)
Ve všech třech hodnoceních byly hodnoty SPR navozené vakcínou HEPLISAV B významně vyšší než hodnoty navozené vakcínou HepB-alum u starších dospělých, mužů, obézních jedinců, kuřáků a subjektů s diabetem mellitem 2. typu (tabulka 3).
Tabulka 3 Porovnání míry séroprotekce mezi vakcínou HEPLISAV B a HepB-alum ve vrcholových týdnech podle kategorie ve sloučených klinických hodnoceních HBV-23, HBV-16 a HBV-10 (populace mITT)
| Kategorie | HEPLISAV B | HepB-alum | Rozdíl | ||||
| N | n | SPR (%) (95% CI) | N | n | SPR (%) (95% CI) | (HEPLISAV B – HepB-alum) (95% CI) | |
| Všechny subjekty | 8 701 | 8 327 | 95,7 (95,3–96,1) | 3 643 | 2 898 | 79,5 (78,2–80,8) | 16,2 (14,8–17,6) |
| Věková skupina (roky) | |||||||
18–29 Týden | 527 | 526 | 99,8 (98,9–100,0) | 211 | 196 | 92,9 (88,5–96,0) | 6,9 (4,1–11,2) |
| 30–39 | 1 239 | 1 227 | 99,0 (98,3–99,5) | 545 | 483 | 88,6 (85,7–91,2) | 10,4 (7,9–13,4) |
| 40–49 | 2 377 | 2 310 | 97,2 (96,4–97,8) | 963 | 771 | 80,1 (77,4–82,5) | 17,1 (14,6–19,8) |
| 50–59 | 2 712 | 2 578 | 95,1 (94,2–95,8) | 1 120 | 872 | 77,9 (75,3–80,3) | 17,2 (14,7–19,8) |
| ≥ 60 | 1 846 | 1 686 | 91,3 (90,0–92,6) | 804 | 576 | 71,6 (68,4–74,7) | 19,7 (16,4–23,1) |
| Pohlaví | |||||||
| Muž | 4 274 | 4 055 | 94,9 (94,2–95,5) | 1 765 | 1 361 | 77,1 (75,1–79,1) | 17,8 (15,7–19,9) |
| Žena | 4 427 | 4 272 | 96,5 (95,9–97,0) | 1 878 | 1 537 | 81,8 (80,0–83,6) | 14,7 (12,9–16,5) |
| BMI stratum | |||||||
| < 30 kg/m2 | 4 904 | 4 728 | 96,4 (95,9–96,9) | 2 069 | 1 756 | 84,9 (83,3–86,4) | 11,5 (10,0–13,2) |
| ≥ 30 kg/m2 | 3 789 | 3 591 | 94,8 (94,0–95,5) | 1 570 | 1 140 | 72,6 (70,3–74,8) | 22,2 (19,9–24,5) |
| Status kouření | |||||||
| Kuřák | 2 634 | 2 538 | 96,4 (95,6–97,0) | 1 130 | 852 | 75,4 (72,8–77,9) | 21,0 (18,4–23,6) |
| Nekuřák | 6 067 | 5 789 | 95,4 (94,9–95,9) | 2 513 | 2 046 | 81,4 (79,8–82,9) | 14,0 (12,4–15,7) |
| Status diabetu mellitu 2. typu a věková skupina | |||||||
s T2D 20–39 | 38 | 37 | 97,4 (86,2–99,9) | 16 | 12 | 75,0 (47,6–92,7) | 22,4 (5,1–47,5) |
| 40–49 | 163 | 151 | 92,6 (87,5–96,1) | 67 | 49 | 73,1 (60,9–83,2) | 19,5 (9,2–31,7) |
| 50–59 | 334 | 303 | 90,7 (87,1–93,6) | 160 | 108 | 67,5 (59,7–74,7) | 23,2 (15,6–31,4) |
| ≥ 60 | 377 | 320 | 84,9 (80,9–88,3) | 165 | 97 | 58,8 (50,9–66,4) | 26,1 (17,9–34,5) |
BMI = index tělesné hmotnosti; CI = interval spolehlivosti; N = počet hodnotitelných subjektů; n = počet subjektů se séroprotekcí; SPR = míra séroprotekce; T2D = diabetes mellitus 2. typu. Séroprotekce je definována jako anti-HBs = 10 mIU/ml.
Porovnání vrcholových týdnů je v případě vakcíny HEPLISAV B v týdnu 24 a v případě vakcíny HepB-alum v týdnu 28.
Intervaly spolehlivosti pro míry séroprotekce jsou vypočítány pomocí dvoustranné Clopperovy-Pearsonovy metody.
Interval spolehlivosti pro rozdíl mezi léčebnými skupinami je vypočítán pomocí Miettinenovy a Nurminenovy metody bez stratifikace.
Hemodialýza
Otevřené, multicentrické klinické hodnocení fáze 1 s jedním ramenem u 119 dospělých jedinců s onemocněním ledvin v terminálním stadiu na hemodialýze, kteří dostali čtyřdávkový režim vakcíny HEPLISAV B v 0., 1., 2. a 4. měsíci. Průměrný věk účastníků byl 59,9 let a 60,5 % byli muži a 39,5 % ženy.
Primární analýza hodnotila SPR 5 měsíců po první dávce vakcíny HEPLISAV B. U 75 účastníků, kteří dostali všechny 4 dávky vakcíny HEPLISAV B, SPR bylo 89,3 % (95% interval spolehlivosti [IS]: 80,1 %; 95,3 %). V sekundárních analýzách mělo 81,3 % (95% IS: 70,7 %; 89,4 %) subjektů koncentraci anti-HBs ≥ 100 mIU/ml. Geometrický průměr koncentrace anti-HBs byl 1 061,8 mIU/ml (95% IS: 547,2; 2 060,2).
V randomizovaném, otevřeném, multicentrickém klinickém hodnocení fáze 3 u 116 dospělých jedinců s CKD závislým na hemodialýze, kteří nereagovali na předchozí očkování proti hepatitidě B, dostali účastníci jednodávkový posilovací režim vakcíny HEPLISAV B nebo HepB-AS04C nebo dvojitou posilovací dávku vakcíny HepB-alum.
SPR v týdnu 4 ve skupině s vakcínou HEPLISAV B (42,1 %, n = 16/38) byla vyšší než SPR ve skupině s vakcínou HepB-alum (18,9 %, n = 7/37) a ve skupině s vakcínou HepB-AS04C (29,3 %, n = 12/41). V týdnu 12 činila SPR 24,3 % (n = 9/37) ve skupině s vakcínou HEPLISAV B, 13,9 % (n = 5/36) ve skupině s vakcínou HepB-alum a 26,8 % (n = 11/41) ve skupině s vakcínou HepB-AS04C.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky klinických hodnocení s přípravkem HEPLISAV B u všech podskupin pediatrické populace pro prevenci infekce virem hepatitidy B (informace o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti povrchového antigenu viru hepatitidy B použitého ve vakcíně HEPLISAV B nebyly hodnoceny.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po jednorázovém a opakovaném podávání (včetně lokální tolerance) a reprodukční a vývojové toxicity neodhalily žádné zvláštní riziko pro člověka.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Chlorid sodný
Dodekahydrát hydrogenfosforečnanu sodného
Dihydrát dihydrogenfosforečnanu sodného
Polysorbát 80 (E 433)
Voda pro injekci
Adjuvans viz bod 2.
6.2 Inkompatibility
Klinická hodnocení kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C až 8 °C). Chraňte před mrazem.
Uchovávejte předplněnou injekční stříkačku ve vnější krabičce, aby byla chráněna před světlem.
6.5 Druh obalu a obsah balení
0,5 ml roztoku v předplněné injekční stříkačce (sklo třídy I) s krytem hrotu (směs syntetické isopren-brombutylové pryže) a pístovou zátkou (chlorbutylová pryž). Kryt hrotu a zátka předplněnéh injekční stříkačky neobsahuje latex z přírodního kaučuku.
Velikosti balení po 1 a 5 předplněných injekčních stříkaček bez jehel.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Vakcína HEPLISAV B je čirý až lehce opalizující, bezbarvý až nažloutlý roztok a má být prostý viditelných částic. Pokud vypadá jinak, nepodávejte jej.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Dynavax GmbH
Eichsfelder Strasse 11
D-40595 Düsseldorf
Německo
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
EU/1/20/1503/001
EU/1/20/1503/002
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18. února 2021
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.