


Souhrn údajů o přípravku (SPC) - EVRA
1. NÁZEV PŘÍPRAVKU
EVRA 203 mikrogramů /24 hodin + 33,9 mikrogramů/24 hodin transdermální náplast
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
20 cm2 náplasti obsahuje 6 mg norelgestrominum (NGMN) a 600 mikrogramů ethinylestradiolum (EE).
Za 24 hodin se z jedné náplasti uvolní v průměru 203 mikrogramů NGMN a 33,9 mikrogramů EE. Expozice léčivému přípravku je náležitěji charakterizována jeho farmakokinetickým profilem (viz bod 5.2).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Transdermální náplast.
Tenká, matrixová transdermální náplast sestávající ze tří vrstev.
Zevní strana krycí vrstvy je béžové barvy s vytlačeným názvem „EVRA“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Antikoncepce pro ženy.
EVRA je určena pro ženy ve fertilním věku. Bezpečnost a účinnost byla stanovena u žen ve věku 18 až 45 let.
Rozhodnutí předepsat přípravek EVRA by mělo být provedeno při zvážení jednotlivých současných rizikových faktorů ženy, zvláště rizikových faktorů pro žilní tromboembolizaci (VTE), a toho, jaké je riziko VTE u přípravku EVRA v porovnání s dalšími přípravky CHC (viz body 4.3 a 4.4).
4.2 Dávkování a způsob podání
Dávkování
K dosažení maximální antikoncepční účinnosti musí ženy používat náplast EVRA přesně dle doporučení lékaře. Pokyny „Jak zahájit podávání náplasti EVRA“ jsou uvedeny níže.
Současně může být aplikována pouze jedna transdermální náplast.
Každou odstraněnou transdermální náplast je nutné okamžitě nahradit novou náplastí týž den v týdnu (den výměny) 8. a 15. den cyklu. Výměna náplasti je možná v libovolnou dobu dne výměny. Čtvrtý týden, začínající 22. dnem cyklu, se neaplikuje žádná transdermální náplast, je to týden bez náplasti.
Nový antikoncepční cyklus začíná den následující po týdnu bez transdermální náplasti; další náplast EVRA musí být nalepena, i když se nedostavilo nebo ještě neskončilo krvácení ze spádu.
Za žádných okolností nesmí být interval bez transdermální náplasti mezi týdny s medikací delší než 7 dní. Pokud je interval bez transdermální náplasti delší než 7 dní, nemusí být žena chráněna před otěhotněním. Po dobu 7 dní musí být proto používána nehormonální antikoncepce. Analogicky stoupá riziko ovulace každým dalším dnem mimo doporučené období bez transdermální náplasti. Jestliže dojde k pohlavnímu styku během prodlouženého období bez transdermální náplasti, je nutné počítat s možností otěhotnění.
Zvláštní populace
Tělesná váha vyšší než 90 kg
Antikoncepční účinek může být snížený u žen s hmotností 90 kg a více.
Porucha funkce ledvin
Přípravek EVRA nebyl studován u žen s poruchou funkce ledvin. Úprava dávkování není nutná, ale jak naznačuje literatura frakce ethinylestradiolu je vyšší, proto by měla EVRA být používána u této populace pod dohledem.
Porucha funkce jater
EVRA nebyla studována u žen s poruchou funkce jater. EVRA je kontraindikována u žen s poruchou funkce jater (viz bod 4.3).
Ženy v postmenopauze
EVRA není indikována u žen v postmenopauze a není vhodná jako hormonální substituční léčba.
Pediatrická populace
Bezpečnost a účinnost nebyly hodnoceny u dospívajících mladších 18let. Použití přípravku EVRA není relevantní u dětí a dospívajících v premenarché.
Způsob aplikace
EVRA musí být aplikována na čistou, suchou, neochlupenou a neporušenou kůži hýždí, břicha, horní zevní část paže nebo horní část trupu, tj. na místa, kde nedochází ke tření s těsnými oděvy. EVRA nesmí být aplikována na prsa, zarudlou, podrážděnou nebo poraněnou kůži.
K zamezení možného podráždění musí být každá další transdermální náplast nalepena na jiné místo, i když se může jednat o stejnou část těla.
Transdermální náplast musí být pevně přitlačena, dokud se její okraje důkladně nepřilepí.
Na místa stávající nebo budoucí aplikace transdermální náplasti se nesmí aplikovat make-up, krémy, tělová mléka, zásypy nebo jiné lokálně aplikované přípravky, aby nebyla narušena lepivost transdermální náplasti.
Doporučuje se, aby ženy denně kontrolovaly, zda je transdermální náplast stále správně přilepena.
Transdermální náplast EVRA se nesmí stříhat, poškodit nebo jakkoli upravovat, protože to může snížit antikoncepční účinek.
Použité transdermální náplasti musejí být pečlivě likvidovány dle návodu uvedeného v bodu 6.6.
Jak začít používat transdermální náplast EVRA
Pokud nebyla užívána žádná hormonální antikoncepce v předchozím cyklu
Antikoncepce s použitím přípravku EVRA se zahajuje první den menstruace. Aplikuje se jedna transdermální náplast a ponechává se po dobu jednoho celého týdne (7 dní). Den aplikace první transdermální náplasti (den 1/den zahájení) určuje následné dny výměny - den výměny). Den výměny transdermální náplasti bude týž den v každém týdnu (8., 15., 22. a 1. den následujícího cyklu). Čtvrtý týden začíná 22. dnem a je bez aplikace transdermální náplasti.
V případě zahájení 1. terapie po prvním dnu menstruačního cyklu musí být po dobu prvních 7 dní současně používána nehormonální antikoncepce.
Přechod z perorální kombinované antikoncepce
Aplikace transdermální náplasti EVRA by měla být zahájena první den krvácení ze spádu. Jestliže se do 5. dne od poslední tablety s účinnou složkou (obsahující hormon) nedostaví krvácení ze spádu, musí být před zahájením aplikace transdermální náplasti EVRA vyloučena gravidita. Pokud je aplikace zahájena po prvním dni krvácení ze spádu, musí být po dobu 7 dní současně používána nehormonální antikoncepce.
Jestliže od užití poslední perorální antikoncepční tablety s účinnou složkou uplyne více než 7 dní, může se u žen dostavit ovulace, a proto by se měly před aplikací transdermální náplasti EVRA poradit s lékařem. Jestliže dojde během tohoto prodlouženého období bez užívání tablet k pohlavnímu styku, je nutné vzít v úvahu možnost těhotenství.
Přechod z čistě progestogenové antikoncepce
Ženy mohou přejít libovolný den z čistě progestogenových tablet (z implantátu v den jeho odstranění, z injekční formy v den, kdy by měla být aplikována další injekce), ale během prvních 7 dní musí být zajištěna bariérová metoda antikoncepce.
Aplikace po spontánním potratu nebo umělém přerušení těhotenství
Po potratu nebo umělém přerušení těhotenství před 20. gestačním týdnem mohou být transdermální náplasti EVRA aplikovány okamžitě. Pokud je přípravek EVRA aplikován okamžitě, další antikoncepce není nutná. Je nutné si uvědomit, že během 10 dní po potratu nebo přerušení těhotenství může dojít k ovulaci.
Po potratu nebo umělém přerušení těhotenství po 20. gestačním týdnu může být aplikace transdermální náplastí EVRA zahájena buď 21. den po potratu nebo první den první spontánní menstruace, dle časové priority. Výskyt ovulace 21. den po potratu (ve 20. gestačním týdnu) není znám.
Po porodu
Ženy, které se rozhodnou, že nebudou kojit, mohou začít s antikoncepcí transdermálními náplastmi EVRA nejdříve 4 týdny po porodu. Pokud začnou později, měla by jim být na dobu 7 dní doporučena bariérová metoda antikoncepce. Pokud již však došlo k pohlavnímu styku, musí být před zahájením léčby vyloučena gravidita nebo musí ženy počkat do první menstruace.
Informace pro kojící ženy jsou uvedeny v bodu 4.6.
Co dělat, jestliže se transdermální náplast částečně nebo úplně odlepí
Pokud se transdermální náplast EVRA částečně nebo úplně odlepí a zůstane odlepená, je dávkování přípravku nedostatečné.
Pokud zůstává transdermální náplast EVRA částečně odlepená:
- Po dobu kratší než jeden den (méně než 24 hodin): měla by být znovu přilepena na totéž místo nebo neprodleně nahrazena novou transdermální náplastí EVRA. Žádná další antikoncepce není nutná. Další transdermální náplast EVRA by měla být aplikována jako obvykle v den výměny.
- Po dobu delší než jeden den (24 hodin nebo déle) nebo pokud si žena není jistá, jak dlouho je transdermální náplast odlepená: je možné, že žena není chráněna před otěhotněním. Žena by měla ukončit současný antikoncepční cyklus a neprodleně zahájit nový cyklus nalepením nové transdermální náplasti EVRA. Začíná tak nyní nový den 1 a nový den výměny. Po dobu prvních 7 dní nového cyklu musí být používána ještě nehormonální antikoncepce. Pokud transdermální náplast nelepí, neměla by být znovu aplikována a okamžitě by měla být nalepena nová transdermální náplast. K fixaci náplasti nesmějí být použity náhradní lepidla nebo obvazy.
Opoždění dne výměny transdermální náplasti
Při zahájení kteréhokoli cyklu aplikace transdermální náplasti (týden 1, den 1): Je možné, že žena není chráněna před otěhotněním. První transdermální náplast nového cyklu musí být nalepena co nejdříve poté, jakmile si žena vzpomene. Tak nastane nový den výměny a nový den 1. Po dobu prvních 7 dní nového cyklu musí být současně používána i nehormonální antikoncepce. Jestliže dojde během tohoto prodlouženého období bez aplikace transdermální náplasti k pohlavnímu styku, je nutné vzít v úvahu možnost otěhotnění.
Opoždění v průběhu cyklu (2. týden/den 8 nebo 3. týden/den 15):
- O jeden nebo dva dny (do 48 hodin): žena si musí aplikovat okamžitě novou transdermální náplast EVRA. Další transdermální náplast EVRA se pak mění v obvyklý den výměny. Jestliže byla transdermální náplast během předchozích 7 dní před prvním odlepením nalepena správně, není nutná další antikoncepce.
- O více než dva dny (48 hodin a více): žena není chráněna před otěhotněním. Žena by měla okamžitě přerušit současný antikoncepční cyklus a zahájit nový čtyřtýdenní cyklus aplikací nové transdermální náplasti EVRA. Tím je dán nový den 1 a nový den výměny. Během prvních 7 dní nového cyklu musí žena používat souběžně i další nehormonální antikoncepci.
Na konci cyklu (4. Týden/den 22)
- Na konci cyklu (4. týden /den 22): Pokud není transdermální náplast EVRA odstraněna na začátku 4. týdne (den 22), měla by být odstraněna co nejdříve. Další cyklus musí být zahájen v obvyklý den výměny, což je den výměny po 28. dnu. Současné použití další antikoncepce není vyžadováno.
Změna dne výměny
K oddálení menstruace o jeden cyklus si žena musí aplikovat další transdermální náplast na začátku
- 4. týdne (den 22), a tím vynechá období bez transdermální náplasti. Může se objevit intermenstruační krvácení a špinění. Po 6 po sobě jdoucích týdnech aplikace náplasti by měl nastat interval 7 dní bez transdermální náplasti. Poté se pokračuje v pravidelné aplikaci transdermálních náplastí EVRA.
Pokud si žena přeje změnit den výměny transdermálních náplastí, musí být dokončen současný cyklus a 3. transdermální náplast EVRA odstraněna ve správný den. Během období bez transdermální náplasti může být vybrán nový den výměny tak, že první transdermální náplast EVRA bude nalepena první požadovaný den dalšího cyklu. V žádném případě nesmí být období bez transdermální náplasti delší než 7 po sobě jdoucích dní. Čím kratší je interval bez transdermální náplasti, tím vyšší je riziko, že se nedostaví krvácení ze spádu a během následujícího cyklu se může objevit intermenstruační krvácení a špinění.
Mírné podráždění kůže
Jestliže se v místě nalepení transdermální náplasti objeví nepříjemné podráždění, může být nalepena nová transdermální náplast na jiné vhodné místo do dalšího dne výměny. Současně může být aplikována pouze jedna transdermální náplast.
4.3 Kontraindikace
Kombinovaná hormonální antikoncepce (CHC) by se neměla používat u následujících stavů. Pokud se některá z těchto poruch vyskytne během aplikace náplasti EVRA, musí být aplikace okamžitě ukončena.
Přítomnost nebo riziko žilní tromboembolizace (VTE)
- žilní tromboembolizace - současná žilní tromboembolizace (léčená pomocí antikoagulancií) nebo anamnéza VTE (např. hluboká žilní trombóza [DVT] nebo plicní embolizace [PE]);
- známá dědičná nebo získaná predispozice pro žilní tromboembolizaci, jako je rezistence na APC (včetně faktoru V Leiden), deficitu antitrombinu III, deficitu proteinu C, deficitu proteinu S;
- velký chirurgický zákrok nebo prodloužená imobilizace (viz bod 4.4);
- vysoké riziko žilní tromboembolizace v důsledku přítomnosti více rizikových faktorů (viz bod 4.4);
Přítomnost nebo riziko arteriální tromboembolizace (ATE)
- arteriální tromboembolizace - současná arteriální tromboembolizace, anamnéza arteriální tromboembolizace (např. infarkt myokardu) nebo prodromální stav (např. angina pectoris);
- cerebrovaskulární onemocnění - současná cévní mozková příhoda, anamnéza cévní mozkové příhody nebo prodromálního stavu (např. tranzitorní ischemická ataka, TIA);
- známá hereditární nebo získaná predispozice k arteriální tromboembolizaci, jako je hyperhomocysteinemie a antifosfolipidové protilátky (antikardiolipinové protilátky, lupus antikoagulans);
- anamnéza migrény s fokálními neurologickými příznaky;
vysoké riziko arteriální tromboembolizace v důsledku vícečetných rizikových faktorů (viz bod 4.4) nebo přítomnost jednoho závažného rizikového faktoru, jako je:
- diabetes mellitus s cévními příznaky;
- závažná hypertenze;
- závažná dyslipoproteinemie.
- Hypersenzitivita na léčivé látky nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 tohoto přípravku.
- Diagnostikovaný nebo suspektní karcinom prsu.
- Karcinom endometria nebo diagnostikované nebo suspektní jiné estrogen-dependentní neoplazie.
- Abnormální funkce jater související s akutním nebo chronickým hepatocelulárním onemocněním.
- Adenom nebo karcinom jater.
- Nediagnostikované abnormální krvácení z genitálu.
- Současné podávání s léčivými přípravky obsahujícími ombitasvir/paritaprevir/ritonavir a dasabuvir, s léčivými přípravky obsahujícími glekaprevir/pibrentasvir nebo sofosbuvir/velpatasvir/voxilaprevir (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Upozornění
Pokud jsou přítomna jakákoli onemocnění nebo rizikové faktory uvedené níže, měla by být vhodnost přípravku EVRA s ženou prodiskutována.
V případě zhoršení nebo prvního výskytu jakéhokoli z těchto stavů nebo rizikových faktorů by mělo být ženě doporučeno, aby kontaktovala svého lékaře, který stanoví, zda by měla užívání přípravku EVRA ukončit.
Klinicky nebylo prokázáno, že transdermální náplast je v nějakém aspektu bezpečnější než kombinovaná perorální antikoncepce.
EVRA není indikována během těhotenství (viz bod 4.6).
Riziko žilní tromboembolizace (VTE)
Užívání jakékoli kombinované hormonální antikoncepce (CHC) zvyšuje riziko žilní tromboembolizace (VTE) ve srovnání s jejím neužíváním. Přípravky, které obsahují levonorgestrel, norgestimát nebo norethisteron souvisí s nejnižším rizikem VTE. Další přípravky, jako je přípravek EVRA mohou mít až dvakrát vyšší úroveň rizika. Rozhodnutí používat jakýkoli přípravek jiný než ten, který má nejnižší riziko VTE, by mělo být učiněno po diskusi se ženou, aby se zajistilo, že rozumí riziku VTE u přípravku EVRA, jak její současné rizikové faktory toto riziko ovlivňují a že riziko VTE je nejvyšší v prvním roce užívání léku. Existují také některé důkazy, že riziko se zvyšuje, když je CHC opětovně zahájena po pauze v užívání trvající 4 týdny nebo déle.
U žen, které nepoužívají CHC a nejsou těhotné, se asi u 2 z 10 000 vyvine VTE v průběhu jednoho roku. U každé jednotlivé ženy však může být riziko daleko vyšší v závislosti na jejích základních rizikových faktorech (viz níže).
Odhaduje se, že z 10 000 žen, které používají CHC obsahující levonorgestrel se asi u 6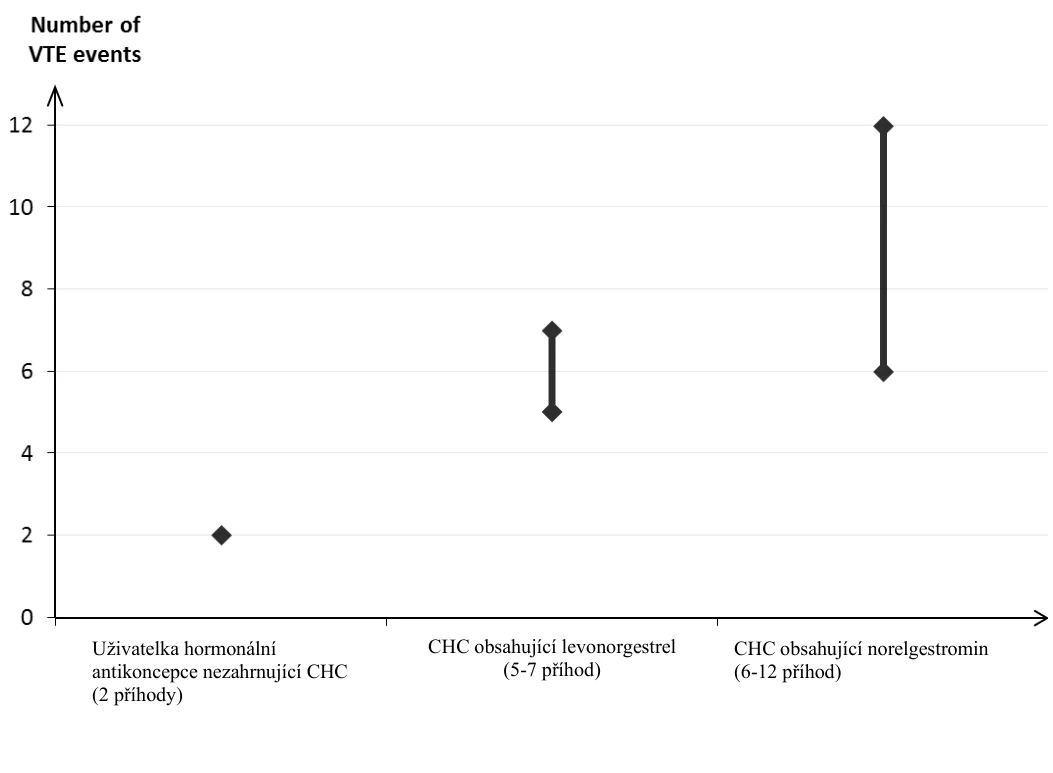 1 vyvine VTE během jednoho roku. Studie naznačily, že incidence VTE u žen, které používají přípravek EVRA, je až 2násobně vyšší než u uživatelek CHC obsahující levonorgestrel. To odpovídá přibližně 6 až 12 VTE za rok u 10 000 žen, které užívají přípravek EVRA.
V obou případech je tento počet VTE za rok menší než počet očekávaný u žen během těhotenství nebo v období po porodu.
VTE může být fatální v 1-2 % případů.
Počet příhod VTE na 10 000 žen za rok
Extrémně vzácně byla hlášena trombóza u uživatelek CHC v dalších krevních cévách, např. jaterních, mezenterických, renálních nebo retinálních žilách a tepnách.
Rizikové faktory VTE
Riziko žilních tromboembolických komplikací u uživatelek CHC se může podstatně zvyšovat u ženy, která má další rizikové faktory, zvláště pokud je přítomno více rizikových faktorů (viz tabulka).
Přípravek EVRA je kontraindikován, pokud má žena více rizikových faktorů, které pro ni představují vysoké riziko žilní trombózy (viz bod 4.3). Pokud má žena více než jeden rizikový faktor, je možné, že zvýšení rizika je vyšší než součet jednotlivých faktorů - v tomto případě by mělo být zváženo její celkové riziko VTE. Pokud je poměr přínosů a rizik považován za negativní, neměla by být CHC předepisována (viz bod 4.3).
1 Střední bod rozmezí 5-7 na 10 000 WY (žen-roků) na základě relativního rizika pro CHC obsahující levonorgestrel oproti jejímu nepoužívání přibližně 2,3 až 3,6
Tabulka: Rizikové faktory VTE
| Rizikový faktor | Poznámka |
| Obezita (index tělesné hmotnosti nad 30 kg/m²) | Při zvýšení BMI se významně zvyšuje riziko. Zvláště důležité je zvážit, zda jsou také přítomny další rizikové faktory. |
Prodloužená imobilizace, velký chirurgický zákrok, jakýkoli chirurgický zákrok na nohách a pánvi, neurochirurgický zákrok nebo větší trauma. Poznámka: dočasná imobilizace, včetně cestování letadlem > 4 hodiny může být také rizikovým faktorem VTE, zvláště u žen s dalšími rizikovými faktory. | V těchto situacích je doporučeno ukončit používání náplasti (v případě plánovaného chirurgického výkonu minimálně 4 týdny předem) a nezahajovat používání do dvou týdnů po kompletní remobilizaci. Měla by se použít další antikoncepční metoda pro zabránění nechtěnému těhotenství. Antitrombotická léčba by měla být zvážena, pokud přípravek EVRA nebyl předem vysazen. |
| Pozitivní rodinná anamnéza (žilní tromboembolizace kdykoli u sourozence nebo rodiče, zvláště v relativně nízkém věku) | Pokud je suspektní hereditární predispozice, měla by být žena před rozhodnutím o používání jakékoli CHC odeslána k odborníkovi na konzultaci. |
| Další onemocnění související s VTE | Zhoubné onemocnění, systémový lupus erythematodes, hemolyticko-uremický syndrom, chronické zánětlivé onemocnění střev (Crohnova choroba nebo ulcerózní kolitida) a srpkovitá anemie. |
| Vyšší věk | Zvláště nad 35 let. |
Není žádná shoda o možné roli varixů a povrchové tromboflebitidy v nástupu nebo progresi žilní trombózy.
Zvýšené riziko tromboembolizace v těhotenství a zvláště během šestinedělí musí být zváženo (pro informaci o „Těhotenství a kojení “ viz bod 4.6).
Příznaky VTE (hluboká žilní trombóza a plicní embolizace)
V případě příznaků by mělo být ženě doporučeno, aby vyhledala naléhavou lékařskou péči a informovala lékaře, že užívá CHC.
Příznaky hluboké žilní trombózy (DVT) mohou zahrnovat:
- jednostranný otok nohy a/nebo chodidla nebo podél žíly v noze;
- bolest nebo citlivost v noze, která může být pociťována pouze vstoje nebo při chůzi;
- zvýšenou teplotu postižené nohy, zarudnutí nebo změnu barvy kůže nohy.
Příznaky plicní embolizace (PE) mohou zahrnovat:
- náhlý nástup nevysvětlitelné dušnosti nebo rychlého dýchání;
- náhlý kašel, který může souviset s hemoptýzou;
- ostrou bolest na hrudi;
- těžké točení hlavy nebo závrať;
- rychlý nebo nepravidelný srdeční tep.
Některé z těchto příznaků (např. „dušnost“, „kašel“) nejsou specifické a mohou být nesprávně interpretovány jako častější nebo méně závažné příhody (např. infekce dýchacího traktu).
Dalšími známkami cévní okluze mohou být: náhlá bolest, otok a světle modré zbarvení končetin.
Pokud nastane okluze v oku, mohou se příznaky pohybovat od nebolestivého rozmazaného vidění, které může přejít do ztráty zraku. Někdy může nastat ztráta zraku téměř okamžitě.
Riziko arteriální tromboembolizace (ATE)
Epidemiologické studie souvisely s používáním CHC se zvýšeným rizikem arteriální tromboembolizace (infarkt myokardu) nebo cerebrovaskulární příhody (např. tranzitorní ischemická ataka, cévní mozková příhoda). Arteriální tromboembolické příhody mohou být fatální.
Rizikové faktory ATE
Riziko arteriálních tromboembolických komplikací nebo cerebrovaskulární příhody u uživatelek CHC se zvyšuje u žen s rizikovými faktory (viz tabulka). Přípravek EVRA je kontraindikován, pokud má žena jeden závažný rizikový faktor nebo více rizikových faktorů ATE, které pro ni představují riziko arteriální trombózy (viz bod 4.3). Pokud má žena více než jeden rizikový faktor, je možné, že zvýšení rizika je vyšší než součet jednotlivých faktorů - v tomto případě by mělo být zváženo její celkové riziko. Pokud je poměr přínosů a rizik považován za negativní, neměla by být CHC předepisována (viz bod 4.3).
Tabulka: Rizikové faktory ATE
| Rizikový faktor | Poznámka |
| Vyšší věk | Zvláště nad 35 let. |
| Kouření | Ženě by mělo být doporučeno, aby nekouřila, pokud chce používat CHC. Ženám ve věku nad 35 let, které dále kouří, by mělo být důrazně doporučeno, aby používaly jinou metodu antikoncepce. |
| Hypertenze | |
| Obezita (index tělesné hmotnosti nad 30 kg/m²) | Při zvýšení BMI se významně zvyšuje riziko. Zvláště důležité u žen s dalšími rizikovými faktory. |
| Pozitivní rodinná anamnéza (arteriální tromboembolizace kdykoli u sourozence nebo rodiče, zvláště v relativně nízkém věku např. do 50 let věku) | Pokud je suspektní hereditární predispozice, měla by být žena odeslána k odborníkovi na konzultaci před rozhodnutím o používání jakékoli CHC. |
| Migréna | Zvýšení frekvence nebo závažnosti migrény během používání CHC (což může být prodromální známka cévní mozkové příhody) může být důvodem okamžitého ukončení léčby. |
| Další onemocnění související s nežádoucími cévními příhodami | Diabetes mellitus, hyperhomocysteinemie, chlopenní srdeční vada a fibrilace síní, dyslipoproteinemie a systémový lupus erythematodes. |
Příznaky ATE
V případě příznaků by mělo být ženě doporučeno, aby vyhledala naléhavou lékařskou péči a informovala lékaře, že užívá CHC.
Příznaky cévní mozkové příhody mohou zahrnovat:
- náhlou necitlivost nebo slabost obličeje, paže nebo nohy, zvláště na jedné straně těla;
- náhlé potíže s chůzí, závratě, ztrátu rovnováhy nebo koordinace;
- náhlou zmatenost, problémy s řečí nebo porozuměním;
- náhlé potíže se zrakem na jednom nebo obou očích;
- náhlou, závažnou nebo prodlouženou bolest hlavy neznámé příčiny;
- ztrátu vědomí nebo omdlení s nebo bez záchvatu.
Dočasné příznaky naznačují, že se jedná o tranzitorní ischemickou ataku (TIA).
Příznaky infarktu myokardu mohou zahrnovat:
- bolest, nepohodlí, tlak, těžkost, pocit stlačení nebo plnosti na hrudi, v paži nebo pod hrudní kostí;
- nepohodlí vyzařující do zad, čelisti, hrdla, paže, žaludku;
- pocit plnosti, poruchu trávení nebo dušení;
- pocení, nauzeu, zvracení nebo závratě;
- extrémní slabost, úzkost nebo dušnost;
- rychlý nebo nepravidelný srdeční tep.
Ženy užívající kombinovanou antikoncepci musejí být důrazně upozorněny, že je nutné v případě výskytu příznaků trombózy vyhledat lékaře. V případě suspektní nebo potvrzené trombózy musí být užívání hormonální antikoncepce ukončeno. Současně musí být zahájena jiná adekvátní antikoncepce z důvodu teratogenity antikoagulační léčby (kumariny).
Nádory
V některých epidemiologických studiích bylo u žen dlouhodobě užívajících COC hlášeno zvýšené riziko výskytu cervikálních karcinomů, ale až dosud nepanuje shoda v názoru, do jaké míry jsou tyto nálezy způsobeny kombinací účinku přípravku a způsobu sexuálního života a případně jiných dalších faktorů jako je lidský papiloma virus (HPV).
Meta-analýzou 54 epidemiologických studií bylo zjištěno mírné zvýšení rizika (RR = 1,24) diagnostikovaných karcinomů prsu u žen, které užívají COC. Zvýšené riziko mizí postupně během 10 let po vysazení COC. Karcinom prsu je vzácný u žen mladších 40 let a zvýšení výskytu diagnostikovaného karcinomu prsu u žen, které užívaly a užívají COC, je v porovnání s celkovým rizikem výskytu karcinomu prsu velmi nízké. Karcinom prsu diagnostikovaný u žen, které užívaly COC, je obvykle v méně pokročilém stádiu než u žen, které hormonální antikoncepci nikdy neužívaly. Pozorované zvýšené riziko může být dáno časnější diagnózou karcinomu prsu u žen užívajících COC, biologickým účinkem COC nebo kombinací obojího.
Ve vzácných případech byly pozorovány benigní tumory jater a ještě vzácněji byl hlášen výskyt maligních tumorů jater u žen s hormonální antikoncepcí. Ve výjimečných případech vedly tyto tumory k ohrožení života intra-abdominálním krvácením. Z tohoto důvodu je nutné u žen používajících transdermální náplasti EVRA brát v úvahu nádory jater při diferenciální diagnostice závažných bolestí nadbřišku, zvětšení jater nebo příznaků nitrobřišního krvácení.
Psychiatrické poruchy
Depresivní nálada a deprese jsou dobře známé nežádoucí účinky užívání hormonální antikoncepce (viz bod 4.8). Deprese může být těžká a je známým rizikovým faktorem sebevražedného chování a sebevražd. Ženám je třeba doporučit, aby se v případě změn nálady a příznaků deprese obrátily na svého lékaře, a to včetně období krátce po zahájení léčby.
Další upozornění
U žen s hmotností 90 kg nebo více může být snížena antikoncepční účinnost (viz body 4.2 a
5.1).
- U žen s hypertriacylglycerolemií nebo jejím výskytem v rodinné anamnéze může být při užívání kombinované hormonální antikoncepce zvýšeno riziko výskytu pankreatitidy.
- I když bylo u mnoha žen užívajících hormonální antikoncepci popsáno mírné zvýšení krevního tlaku, je klinicky významné zvýšení jen velmi vzácné. Souvislost mezi klinicky významným zvýšením krevního tlaku a užíváním hormonální antikoncepce nebyla dosud definitivně prokázána. Jestliže během užívání u žen s již existující hypertenzí konstantně zvýšený krevní tlak nebo výrazné zvýšení krevního tlaku neodpovídá očekávaným způsobem na antihypertenzní léčbu, musí být ukončena. Po úpravě krevního tlaku antihypertenzní léčbou může být podávání znovu zahájeno.
- Výskyt nebo zhoršení některých stavů byl popsán během těhotenství i při užívání COC, ale souvislost s COC není prokázána: žloutenka nebo svědění v souvislosti s cholestázou; onemocnění žlučníku včetně cholecystitidy a cholelithiázy; porfyrie, systémový lupus erythematodes, hemolytický uremický syndrom, Sydenhamova chorea, herpes gestationis, ztráta sluchu spojená s otosklerózou.
- Akutní nebo chronické poruchy jaterních funkcí si mohou vynutit přerušení kombinované hormonální antikoncepce do návratu hodnot jaterních funkcí k normálu. Opakovaný pruritus vyvolaný cholestázou, který se objevil v průběhu předchozího těhotenství nebo dřívějšího užívání steroidních hormonů, vyžaduje ukončení užívání kombinované hormonální antikoncepce.
- Přestože kombinovaná hormonální antikoncepce může ovlivňovat periferní inzulínovou rezistenci a glukózovou toleranci, nejsou důkazy o nutnosti změny léčebného režimu u diabetiků v průběhu užívání kombinované hormonální antikoncepce. Přesto by ženy trpící diabetem měly být pečlivě sledovány především v časné fázi aplikace náplastí EVRA.
- Během podávání COC bylo popsáno zhoršení endogenních depresí, epilepsie, Crohnovy choroby nebo ulcerózní kolitidy.
- Exogenní estrogeny mohou vyvolat nebo zhoršit příznaky dědičného a získaného angioedému.
- Při užívání hormonální antikoncepce se může někdy objevit chloasma, především u žen s chloasma gravidarum v anamnéze. Ženy náchylné k výskytu chloasma by se při aplikaci náplastí EVRA neměly vystavovat slunečnímu nebo ultrafialovému záření. Chloasma nemusí být často plně reverzibilní.
Lékařské vyšetření/konzultace
Před dalším zahájením léčby přípravkem EVRA by měla být získána kompletní anamnéza (včetně rodinné anamnézy) a musí být vyloučeno těhotenství. Měl by se změřit krevní tlak a mělo by být provedeno tělesné vyšetření při zvážení kontraindikací (viz bod 4.3) a varování (viz bod 4.4). Je důležité, aby byla žena upozorněna na informace o žilní a arteriální trombóze, včetně rizika přípravku EVRA v porovnání s dalšími typy CHC, na příznaky VTE a ATE, známé rizikové faktory a co by měla dělat v případě suspektní trombózy.
Žena by také měla být informována, aby si pečlivě přečetla příbalovou informaci pro uživatele a aby dodržovala uvedené instrukce. Frekvence a povaha vyšetření by měly být založeny na stanovených postupech a upraveny podle individuálních potřeb ženy.
Ženy by měly být informovány, že hormonální antikoncepce nechrání před HIV infekcí (AIDS) a dalšími sexuálně přenosnými chorobami.
Nepravidelné krvácení
Užívání kombinované hormonální antikoncepce může být provázeno nepravidelným krvácením (špiněním, intermenstruálním krvácením), a to především v počátečních měsících používání. Vyšetření lékařem a posouzení celé situace má proto v případě nepravidelného krvácení význam až po přibližně 3 cyklech. Jestliže při správné aplikaci transdermální náplasti EVRA přetrvává nebo se po předchozích pravidelných menstruačních cyklech vyskytne intermenstruální krvácení, je nutné uvažovat i o jiné možné příčině než je aplikace transdermální náplastí EVRA. Musí být posouzena možnost nehormonální příčiny krvácení a provedena příslušná vyšetření vedoucí k vyloučení organického onemocnění nebo těhotenství. K těmto vyšetřením může patřit i kyretáž. U některých žen se během období bez náplasti nemusí dostavit krvácení ze spádu. Pokud je transdermální náplast EVRA aplikována přesně podle návodu uvedeného v bodu 4.2, je nepravděpodobné, že by žena byla těhotná. Pokud však transdermální náplast EVRA není před prvním chybějícím krvácením ze spádu nebo při druhém chybějícím krvácení ze spádu používána přesně dle výše uvedených doporučení, musí být před dalším pokračováním aplikace transdermální náplastí EVRA vyloučena gravidita.
U některých žen se po ukončení hormonální antikoncepce může objevit amenorea nebo oligorea, a to zejména, pokud se tyto obtíže vyskytovaly již dříve.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Pozor: informační texty současně podávaných léčivých přípravků musejí být posuzovány tak, aby odhalily potenciální interakce.
Farmakodynamické interakce
Během klinických studií u pacientek léčených pro infekci virem hepatitidy C (HCV) léčivými přípravky obsahujícími ombitasvir/paritaprevir/ritonavir a dasabuvir s nebo bez ribavirinu došlo ke zvýšení aminotransferázy (ALT) na více než na 5násobek horní hranice normálních hodnot (ULN) signifikantně častěji u žen, které užívaly léčivé přípravky obsahující ethinylestradiol, jako jsou kombinovaná hormonální kontraceptiva (CHC). Navíc také u pacientek léčených glekaprevirem/pibrentasvirem nebo sofosbuvirem/velpatasvirem/voxilaprevirem bylo pozorováno zvýšení hladin ALT u žen užívajících léčivé přípravky obsahující ethinylestradiol, jako je CHC (viz bod 4.3).
Proto ženy používající přípravek EVRA musí před zahájením léčby touto kombinací léčivých přípravků přejít na alternativní metodu antikoncepce (např. čistě progestagenovou antikoncepci, nebo nehormonální antikoncepční metodu). EVRA smí být znovu používána za 2 týdny po ukončení kombinované léčby těmito přípravky.
Účinky jiných léčivých přípravků na přípravek EVRA
Mohou se objevit interakce s přípravky, které indukují mikrosomální enzymy, což může vést ke zvýšené clearance pohlavních hormonů a k intermenstruálnímu krvácení a/nebo selhání hormonální antikoncepce. Následující interakce byly popsané v literatuře.
Látky zvyšující clearance CHC (snížená účinnost CHC v důsledku indukce enzymů), např.: Barbituráty, bosentan, karbamazepin, fenytoin, primidon, rifampicin, modafinil a přípravky proti HIV ritonavir, nevirapin a efavirenz; a případně rovněž felbamát, griseofulvin, oxkarbazepin, topiramát a přípravky obsahující třezalku tečkovanou (Hypericum perforatum).
Léčba
Indukci enzymů lze pozorovat po několika dnech léčby. Maximální indukce enzymů se obecně pozoruje za asi 10 dní, nicméně může poté přetrvávat po dobu nejméně 4 týdnů po ukončení léčby léčivým přípravkem.
Krátkodobé užívání
Žena krátkodobě léčená léčivými přípravky, které indukují jaterní enzymy metabolizující léčiva, nebo jednotlivými léčivými látkami, které indukují tyto enzymy, musí vedle přípravku EVRA dočasně používat bariérovou metodu, tj. během doby, kdy se současně podává léčivý přípravek a 28 dní po jeho vysazení.
Pokud se léčivý přípravek podává po konci třítýdenního období, kdy je transdermální náplast aplikována, musí se další transdermální náplast aplikovat bez obvyklého intervalu bez aplikace transdermální náplasti.
Dlouhodobé užívání
U žen dlouhodobě léčených léčivými přípravky indukujícími enzymy se doporučuje jiná spolehlivá nehormonální antikoncepční metoda.
Látky s proměnlivými účinky na clearance CHC
Pokud se podávají spolu s CHC, mohou mnohé kombinace inhibitorů HIV proteázy a nenukleosidových inhibitorů reverzní transkriptázy, včetně kombinací s inhibitory HCV, zvyšovat nebo snižovat plasmatické koncentrace estrogenu nebo gestagenů. V některých případech může být čistý účinek těchto změn klinicky relevantní.
Proto je nutno pročíst informace o současně podávaných léčivých přípravcích proti HIV, aby se zjistily potenciální interakce a všechna související doporučení. V případě jakýchkoli pochybností musí žena léčená inhibitorem proteázy nebo nenukleosidovým inhibitorem reverzní transkriptázy používat dodatečnou bariérovou antikoncepční metodu.
Inhibice metabolismu ethinylestradiolu
Etorikoxib prokazatelně zvyšuje plazmatické hodnoty ethinylestradiolu (50 až 60 %), pokud je užíván souběžně s perorální třífázovu hormonální antikoncepcí. Předpokládá se, že etorikoxib zvyšuje hodnoty ethinylestradiolu tím, že inhibuje aktivitu sulfotransferázy, a tak inhibuje metabolismus ethinylestradiolu.
Účinek přípravku EVRA na jiné léčivé přípravky
Hormonální antikoncepce může ovlivnit metabolismus určitých léčivých látek. Proto jejich plazmatické a tkáňové hladiny mohou být zvýšené (např. cyklosporin) nebo snížené (např. lamotrigin). Může být třeba upravit dávkování souběžně užívaných přípravků.
Lamotrigin: prokázalo se, že kombinovaná hormonální antikoncepce významně snižuje plazmatické koncentrace lamotriginu, pokud je užívaný současně, pravděpodobně z důvodu indukce glukuronidace lamotriginu. Může to omezit kontrolu záchvatů křečí, a proto může být potřebná úprava dávkování lamotriginu.
Laboratorní testy
Užívání hormonální antikoncepce může ovlivnit některé laboratorní testy včetně biochemických jaterních parametrů, endokrinologické testy, noradrenalinové a renální funkce, plazmatické hodnoty proteinů např. globulin vázající steroidní hormony, vazebné sérové proteiny, parametry metabolismu karbohydrátů a parametry koagulace a fibrinolýzy. Změny zůstávají obecně v rozmezí laboratorního rozpětí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
EVRA je v těhotenství kontraindikována (viz bod 4.3).
V epidemiologických studiích nebylo zjištěno zvýšené riziko vrozených defektů dětí u žen, které před otěhotněním užívaly kombinovanou perorální hormonální antikoncepci. Ve většině recentních studií nebyl prokázán teratogenní účinek, i když byla kombinovaná perorální hormonální antikoncepce užívána nedopatřením v časném těhotenství.
Omezené údaje u žen, které užívaly přípravek EVRA v těhotenství, neumožňují stanovit závěry o jeho bezpečnosti v průběhu těhotenství.
Studie na zvířatech prokázaly nežádoucí účinky během těhotenství a kojení (viz bod 5.3). Na základě těchto údajů získaných na zvířatech, nelze vyloučit nežádoucí účinky vzhledem k hormonálnímu působení léčivých látek. Nicméně všeobecné zkušenosti s užíváním kombinované perorální antikoncepce v průběhu těhotenství nepřinesly důkaz skutečných nežádoucích účinků u člověka.
Jestliže dojde během aplikace transdermálních náplastí EVRA k otěhotnění, musí být aplikace okamžitě ukončena.
Zvýšené riziko VTE v poporodním období je třeba považovat při opětovném používání přípravku EVRA (viz body 4.2 a 4.4).
Kojení
Kombinovaná hormonální antikoncepce může ovlivnit kojení, především může dojít ke snížení množství a změně složení mléka. Z těchto důvodů se nedoporučuje kojícím matkám do doby definitivního odstavení dítěte aplikovat transdermální náplasti EVRA.
Fertilita
Po ukončení používání přípravku EVRA mohou ženy zaznamenat zpoždění početí.
4.7 Účinky na schopnost řídit a obsluhovat stroje
EVRA nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky v klinických hodnoceních byly bolest hlavy, nauzea a napětí v prsou, které se vyskytovaly přibližně u 21,0 %, 16,6 %, resp. 15,9 % pacientek. Nežádoucí účinky, které se mohou objevit v počátcích léčby, ale obvykle vymizí po prvních třech cyklech, zahrnují špinění, citlivost prsů a nauzeu.
Popis vybraných nežádoucích účinků
U žen užívajících CHC bylo pozorováno zvýšené riziko arteriálních a žilních trombotických a tromboembolických příhod, včetně infarktu myokardu, cévní mozkové příhody, tranzitorních ischemických atak, žilní trombózy a plicní embolizace a je podrobněji popsáno v bodě 4.4.
Seznam nežádoucích účinků v tabulce
Bezpečnost byla hodnocena u 3 322 sexuálně aktivních žen, které se účastnily tří klinických studií Fáze III, založených ke zhodnocení antikoncepčních účinků. Tyto ženy dostaly antikoncepci na šest nebo 13 cyklů (přípravek EVRA nebo perorální antikoncepční komparátor), užívaly nejméně jednu dávku studijního přípravku a poskytly bezpečnostní údaje. V Tabulce 1 níže, jsou uvedeny nežádoucí účinky hlášené v klinických studiích a z post-marketingu. Kategorie četnosti dle MedDRA jsou definovány jako: velmi časté (≥1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1000 až < 1/100); vzácné (≥ 1/10000 až < 1/1000); velmi vzácné (< 1/10000); není známo (z dostupných údajů nelze určit).
Tabulka 1: Frekvence nežádoucích účinků
| Třídy orgánových systémů Frekvence | Nežádoucí účinek |
| Infekce a infestace | |
Časté Vzácné | (Vulvo) vaginální infekce Vaginální kandidóza Pustulární vyrážka* Pustulky v místě aplikace |
| Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | |
| Vzácné | Jaterní neoplasma*† Karcinom prsu*† Karcinom děložního čípku*† Jaterní adenom*† Děložní leiomyom Fibroadenom prsu |
| Poruchy imunitního systému | |
| Méně časté | Hypersenzitivita |
| Vzácné | Anafylaktická reakce* |
| Není známo | Exacerbace příznaků dědičného a získaného angioedému* |
| Poruchy metabolismu a výživy | |
Méně časté Vzácné | Hypercholesterolemie Retence tekutin Zvýšení chuti k jídlu Hyperglykemie* Insulinová resistence* |
| Psychiatrické poruchy | |
Časté Změny nálady a rychlé střídání nálad
Méně časté Insomnie
Snížení libida
Vzácné Zlost*
Frustrace*
Zvýšení libida
| Poruchy nervového systému | |
Velmi časté Časté Vzácné | Bolest hlavy Migréna Závratě Cévní mozková příhoda**† Krvácení do mozku*† Abnormální chuť* |
| Poruchy oka | |
| Vzácné | Nesnášenlivost kontaktních čoček* |
| Srdeční poruchy | |
| Vzácné | Arteriální tromboembolizace (Akutní) infarkt myokardu*† |
| Cévní poruchy | |
Méně časté Vzácné | Hypertenze Hypertenzní krize* Arteriální trombóza**† Žilní trombóza**† Trombóza*† Žilní tromboembolizace |
| Respirační, hrudní a mediastinální poruchy | |
| Vzácné | Trombóza plicní tepny*† Plicní embolie† |
| Gastrointestinální poruchy | |
Velmi časté Časté Vzácné | Nauzea Bolest břicha Zvracení Průjem Břišní distenze Kolitida* |
| Poruchy jater a žlučových cest | |
| Vzácné | Cholecystitida Cholelitiáza† Poškození jater* Cholestatická hepatitida*† Cholestáza*† |
| Poruchy kůže a podkožní tkáně | |
Časté Akné
Vyrážka
Pruritus
Kožní reakce Podráždění kůže
Méně časté Alopecie
Alergická dermatitida
Ekzém
Fotosenzitivní reakce
Kontaktní dermatitida
Kopřivka
Erytém
Vzácné Angioedém*
Erytém (multiformní, nodózní)* Chloasma†
Exfoliativní vyrážka*
Generalizovaný pruritus Vyrážka (erytematózní, svědivá) Seboroická dermatitida*
| Poruchy svalové a kosterní soustavy a pojivové tkáně | |
| Časté | Svalové spasmy |
| Poruchy reprodukčního systému a prsu | |
Velmi časté Časté Méně časté Vzácné | Citlivost prsů Dysmenorea Vaginální krvácení a poruchy menstruace**† Děložní spasmy Potíže s prsy Vaginální výtok Galaktorea Premenstruační syndrom Vulvovaginální suchost Dysplazie čípku* Potlačení laktace* Výtok z genitálu |
| Celkové poruchy a reakce v místě aplikace | |
Časté Méně časté Vzácné | Malátnost Únava Reakce v místě aplikace (erytém, podráždění, pruritus, vyrážka) Generalizovaný edém Periferní edém Reakce v místě aplikace** Edém obličeje* Edém s ďolíčky* Otok Reakce v místě aplikace* (např. absces, eroze) Lokalizovaný edém* |
| Vyšetření | |
Časté Méně časté Vzácné | Zvýšení tělesné hmotnosti Vzestup krevního tlaku Poruchy lipidů** Snížení glukózy v krvi*† Abnormální hladina glykemie*† |
* Post-marketingové údaje
** Nežádoucí účinky dle údajů z klinických studií a post-marketingových hlášení
† Viz bod 4.4
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Po náhodném požití většího množství perorálních antikoncepčních přípravků nebyly hlášeny závažné nežádoucí účinky. Předávkování může vyvolat nauzeu nebo zvracení. U některých žen se může objevit vaginální krvácení. V případě podezření na předávkování musí být transdermální antikoncepce ukončena a zahájena symptomatická léčba.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: pohlavní hormony a modulátory pohlavního systému, progestogeny a estrogeny, fixní kombinace, norelgestromin a estrogen; ATC kód: G03AA13
Mechanismus účinku
EVRA působí estrogenní a gestagenní aktivitou ethinylestradiolu a norelgestrominu supresi gonadotropinu. Primárním mechanismem účinku je inhibice ovulace, ale k účinnosti přípravku mohou také přispívat změny cervikálního hlenu a endometria.
Klinická účinnost a bezpečnost
Pearl Index (viz tabulka):
| Skupina | CONT-002 EVRA | CONT-003 EVRA | CONT-003 COC* | CONT-004 EVRA | CONT-004 COC** | Všechny EVRA |
| počty cyklů | 10 743 | 5 831 | 4 592 | 5 095 | 4 005 | 21 669 |
| Celkový Pearl Index (95 % CI) | 0,73 (0,15; 1,31) | 0,89 (0,02; 1,76) | 0,57 (0; 1,35) | 1,28 (0,16; 2,39) | 2,27 (0,59; 3,96) | 0,90 (0,44; 1,35) |
Selhání metody Pearl Index (95 % CI) | 0,61 (0,0; 1,14) | 0,67 (0; 1,42) | 0,28 (0; 0,84) | 1,02 (0,02; 2,02) | 1,30 (0,03; 2,57) | 0,72 (0,31; 1,13) |
* DSG 150 µg + 20 µg EE
** 50 µg LNG + 30 µg po dny 1-6; 75 µg LNG + 40 µg EE po dny 7-11; 125 µg LNG + 30 µg EE po dny 12-21.
Ve III. fázi klinické studie byly u populace žen (n = 3 319) charakterizované věkem, rasou a tělesnou hmotností provedeny explorační analýzy za účelem stanovení, zda v takto charakterizované populaci žen existuje souvislost s graviditou. Analýzou nebyla nalezena souvislost gravidity s věkem a rasou. S ohledem na tělesnou hmotnost byla však u 5 těhotných žen z 15 těhotných, které používaly transdermální náplasti EVRA, výchozí hmotnost 90 kg nebo více, což tvoří < 3 % sledované populace. U žen s hmotností nižší než 90 kg nebyla zjištěna souvislost mezi tělesnou hmotností a těhotenstvím. Ačkoliv pouze 10 až 20 % variability ve farmakokinetických zjištěních může být vysvětlováno tělesnou hmotností (viz bod 5.2), byla vyšší frekvence gravidit u žen o hmotnosti 90 kg a více statisticky významná, což svědčí o nižší účinnosti transdermálních náplastí EVRA u těchto žen.
Při užití COC s vyšší dávkou ethinylestradiolu (50 μg ethinylestradiolu) bylo riziko nádorů endometria a ovarií sníženo. Možná aplikace těchto výsledků na nízko dávkovanou kombinovanou hormonální antikoncepci nebyla potvrzena.
5.2 Farmakokinetické vlastnosti
Absorpce
Po aplikaci transdermální náplastí EVRA bylo plateau norelgestrominu a ethinylestradiolu v séru dosaženo přibližně za 48 hodin. Koncentrace norelgestrominu v rovnovážném stavu byla po jednotýdenní aplikaci náplasti 0,8 ng/ml a EE 50 pg/ml. Po opakované aplikaci byla koncentrace v séru a AUC pro norelgestromin a EE ve srovnání s 1. týdnem 1. cyklu jen mírně zvýšena.
Absorpce norelgestrominu a ethinylestradiolu byla po aplikaci náplasti studována za různých podmínek při návštěvách fitnes center (sauna, whirlpool, šlapací kolo a jiná aerobická cvičení) a při koupání ve studené vodě. Na základě výsledků absorpce norelgestrominu nebyl pozorován rozdílný účinek léčby na Css a AUC ve srovnání s normálními podmínkami aplikace. Pro EE byl pozorován mírný rozdíl během cvičení na šlapacím kole a cvičení aerobiku; avšak hodnoty Css byly v rozmezí referenčních hodnot. Koupání ve studené vodě tyto parametry neovlivnilo.
Výsledky prodloužené aplikace jedné antikoncepční náplasti EVRA ze 7 na 10 dní naznačují, že cílové koncentrace Css norelgestrominu a ethinylestradiolu přetrvávají po další 3 dny prodloužené aplikace EVRA (10denní). Tyto výsledky potvrzují předpoklad, že klinická účinnost může přetrvávat, i když není dodržen správný režim výměny náplasti a zpoždění výměny není delší než 2 celé dny.
Distribuce
Norelgestromin a norgestrel (sérový metabolit norelgestrominu) se pevně váží na plazmatické proteiny (> 97 %). Norelgestromin je vázán na albumin a ne na SHBG (globulin vázající pohlavní hormony), zatímco norgestrel je vázán zejména na SHBG, což omezuje jeho biologickou účinnost. Ethinylestradiol se významně váže na sérový albumin.
Biotransformace
Norelgestromin je metabolizován v játrech a mezi jeho metabolity patří norgestrel, který je ve velkém rozsahu vázán na SHBG a různé hydroxylované a konjugované metabolity. Ethinylestradiol je také metabolizován na různé hydroxylované produkty a jejich glukuronidové nebo sulfátové konjugáty.
Eliminace
Po odstranění náplasti byly průměrné eliminační poločasy norelgestrominu přibližně 28 hodin a ethinylestradiolu 17 hodin. Metabolity jsou vylučovány močí nebo stolicí.
Transdermální versus perorální antikoncepce
Farmakokinetické profily transdermálních a perorálních kombinovaných antikoncepčních přípravků jsou rozdílné, a proto je třeba při přímém srovnávání těchto farmakokinetických (PK) parametrů postupovat obezřetně.
Ve studii srovnávající přípravek EVRA s perorálním antikoncepčním přípravkem obsahujícím norgestimát (prekurzor norelgestrominu) 250 μg/ ethinylestradiol 35 μg byly hodnoty Cmax 2x vyšší u NGMN a EE u subjektů s perorální antikoncepcí ve srovnání s přípravkem EVRA, zatímco celková expozice (AUC a Css) byla u subjektů s přípravkem EVRA srovnatelná. Inter-individuální variabilita (% CV) PK parametrů po aplikaci přípravku EVRA byla vyšší ve srovnání s variabilitou zjištěnou u perorální antikoncepce.
Vliv věku, tělesné hmotnosti a tělesného povrchu
Vliv věku, tělesné hmotnosti a tělesného povrchu na farmakokinetiku norelgestrominu a ethinylestradiolu byl hodnocen u 230 zdravých žen v devíti farmakokinetických studiích po jednorázové 7denní aplikaci náplasti EVRA. Pro norelgestromin i pro EE souviselo zvýšení věku, tělesné hmotnosti nebo tělesného povrchu s mírným snížením hodnot Css a AUC. Avšak pouze malá část (10 - 20 %) z celkové variability ve farmakokinetice NGMN a EE může být v souvislosti s aplikací náplastí EVRA spojována s výše uvedenými demografickými parametry.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podání, genotoxicity a hodnocení kancerogenního potenciálu neodhalily žádné zvláštní riziko pro člověka. S ohledem na reprodukční toxicitu norelgestrominu byla u králíků zjištěna fetální toxicita, avšak hranice bezpečnosti byla pro tento jev dostatečně vysoká. Údaje o reprodukční toxicitě kombinace norelgestrominu s ethinylestradiolem nejsou dostupné. Údaje o kombinaci norgestimátu (prekursor norelgestrominu) s ethinylestradiolem prokazují u zvířecích samic snížení fertility a schopnosti implantace u laboratorních potkanů a zvýšení fetální resorpce u laboratorních potkanů a králíků.
Po vyšších dávkách byl pozorován pokles životaschopnosti a fertility samičích mláďat laboratorních potkanů. Relevance těchto zjištění u lidí není známa, i když tyto účinky byly pozorovány v kontextu s dobře známou farmakodynamikou a druhovou specificitou.
Studie provedené za účelem sledování účinku náplastí EVRA na kůži svědčí o tom, že tento systém není schopen vyvolat senzibilizaci, a při aplikaci na kůži králíků bylo zjištěno jen mírné podráždění.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Krycí vrstva
vnější - pigmentovaný polyethylen nízké hustoty
vnitřní - bezbarvá polyesterová fólie
Střední vrstva
polyisobutylen-polybutenová adhezní vrstva
krospovidon
netkaná polyesterová fólie
lauryl-laktát
Třetí vrstva
pegoterát (PET)
dimetikon
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
2 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem a vlhkostí. Neukládejte do chladničky nebo nezmrazujte.
6.5 Druh obalu a obsah balení
Vnitřní obal
Sáček je složen ze 4vrstev: polyethylenový film nízké hustoty (nejvnitřnější vrstva), hliníková fólie, polyethylenový film nízké hustoty a zevní vrstva z běleného papíru.
Vnější obal
Papírová skládačka.
Velikost balení: 3, 9 nebo 18 transdermálních náplastí EVRA opatřených oddělitelnou fólií, v jednotlivých sáčcích. Sáčky jsou baleny po třech v průhledné perforované plastové fólii a umístěny v papírové skládačce.
Na trhu nemusejí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Náplast musí být nalepena okamžitě po vyndání ze sáčku.
Aby se předešlo narušení lepivosti transdermální náplasti EVRA nesmí se na místa aplikace transdermální náplasti EVRA aplikovat krémy, tělová mléka nebo zásypy.
Po použití transdermální náplast stále obsahuje určité množství léčivé látky, která po kontaktu s vodním prostředím může mít nepříznivé účinky na životní prostředí. Z tohoto důvodu je zapotřebí použitou transdermální náplast pečlivě likvidovat. Odlepte proto z vnější strany sáčku nálepku určenou k likvidaci použité transdermální náplasti. Použitou transdermální náplast vložte do otevřené nálepky k likvidaci transdermální náplasti tak, aby lepicí vrstva překrývala vyznačené místo na sáčku. Nálepku k likvidaci transdermální náplasti s vloženou náplastí potom uzavřete slepením. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky. Použité transdermální náplasti nesmějí být splachovány do toalety ani jiných tekutých odpadů.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Gedeon Richter Plc.
Gyömrői út 19-21.
1103 Budapešť
Maďarsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/02/223/001
EU/1/02/223/002
EU/1/02/223/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 22. srpna 2002
Datum posledního prodloužení registrace: 15. června 2012
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.