


Souhrn údajů o přípravku (SPC) - XYDALBA
1. NÁZEV PŘÍPRAVKU
Xydalba 500 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje dalbavancini hydrochloridum v množství odpovídajícím dalbavancinum 500 mg.
Po rekonstituci obsahuje 1 ml dalbavancinum 20 mg.
Naředěný infuzní roztok musí obsahovat dalbavancinum v konečné koncentraci 1 až 5 mg/ml (viz bod 6.6).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok (prášek pro koncentrát)
Bílý, téměř bílý až světle žlutý prášek
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Xydalba je indikován k léčbě akutních bakteriálních infekcí kůže a kožních struktur (ABSSSI) u dospělých a pediatrických pacientů od narození (viz body 4.4 a 5.1).
Je třeba dbát oficiálních doporučení pro správné používání antibakteriálních látek.
4.2 Dávkování a způsob podání
Dávkování
Dospělí
Doporučená dávka dalbavancinu je 1 500 mg podávaných buď jako jednorázová infuze 1 500 mg, nebo 1 000 mg v prvním týdnu a 500 mg následující týden (viz body 5.1 a 5.2).
Pediatričtí pacienti
Doporučená dávka dalbavancinu je jednorázová dávka na základě věku a tělesné hmotnosti pacienta.
Dávka dalbavancinu u pediatrických pacientů
| Věkové rozmezí | Dávka (jednodávkový režim) |
| Od narození do méně než 6 let | 22,5 mg/kg (maximálně 1 500 mg) |
| Od 6 let do méně než 18 let | 18 mg/kg (maximálně 1 500 mg) |
Zvláštní populace
Starší pacienti
Dávku není třeba žádným způsobem upravovat (viz bod 5.2).
Porucha funkce ledvin
U dospělých a pediatrických pacientů s lehkou nebo středně těžkou poruchou funkce ledvin (clearance kreatininu ≥ 30 až 79 ml/min) není třeba dávku upravovat. U dospělých pacientů podstupujících pravidelnou hemodialýzu (třikrát týdně) není třeba dávku upravovat a dalbavancin lze podávat bez ohledu na harmonogram hemodialýzy.
U dospělých pacientů s chronickou poruchou funkce ledvin a s clearance kreatininu < 30 ml/min, kteří nepodstupují hemodialýzu pravidelně, je doporučená dávka snížena buď na 1 000 mg podávaných jako jednorázová infuze, nebo na 750 mg první týden a 375 mg následující týden (viz bod 5.2).
Není k dispozici dostatek informací týkajících se úpravy doporučeného dávkování pro pacienty ve věku od 3 měsíců do 18 let s hodnotou clearance kreatininu menší než 30 ml/min/1,73 m2 a pro pacienty ve věku < 3 měsíce s poruchou funkce ledvin definovanou jako hladina sérového kreatininu ≥ 2násobek horní hranice normy nebo výdej moči < 0,5 ml/kg/h nebo potřeba dialýzy. Aktuálně dostupné informace jsou popsány v bodě 5.2, ale nelze stanovit žádné doporučení ohledně dávkování.
Porucha funkce jater
U pacientů s lehkou poruchou funkce jater (Child-Pugh skóre A) není třeba dávku dalbavancinu upravovat. Při předepisování dalbavancinu pacientům se středně těžkou až těžkou poruchou funkce jater (Child-Pugh skóre B a C) je třeba dbát opatrnosti, protože nejsou dostupné žádné údaje pro stanovení správného dávkování (viz bod 5.2).
Způsob podání
Intravenózní podání
Přípravek Xydalba je třeba nejméně 30 minut před podáním intravenózní infuze rekonstituovat a poté naředit. Návod k rekonstituci a naředění tohoto léčivého přípravku před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Hypersenzitivní reakce
Při podávání dalbavancinu pacientům, u kterých se objevila hypersenzitivita na další glykopeptidy, je třeba dbát opatrnosti, protože se může objevit zkřížená hypersenzitivita. Pokud dojde k alergické reakci na dalbavancin, je třeba podávání přípravku přerušit a nasadit odpovídající léčbu alergické reakce.
Průjem související s infekcí bakterií Clostridioides (dříve Clostridium) difficile
V souvislosti s použitím téměř všech antibiotik byly hlášeny kolitida související s antibakteriálními látkami a pseudomembranózní kolitida, které se mohou vyskytnout v mírné až život ohrožující formě. Proto je důležité tuto diagnózu vzít v úvahu u pacientů, u kterých se během nebo po podání dalbavancinu vyskytne průjem (viz bod 4.8). Za takových okolností je třeba zvážit přerušení léčby dalbavancinem a zavedení podpůrných opatření spolu s podáním specifické léčby infekce bakterií Clostridioides (dříve Clostridium) difficile. Tito pacienti nesmějí být léčeni přípravky, které potlačují peristaltiku.
Reakce související s infuzí
Přípravek Xydalba se podává intravenózní infuzí trvající celkem 30 minut, aby se minimalizovalo riziko reakcí souvisejících s infuzí. Rychlé intravenózní infuze glykopeptidových antibakteriálních látek mohou způsobit reakce, včetně zrudnutí horní poloviny těla, kopřivky, pruritu a/nebo vyrážky. Tyto reakce mohou vymizet po zastavení nebo zpomalení podávání infuze.
Porucha funkce ledvin
Informace o účinnosti a bezpečnosti dalbavancinu u pacientů s clearance kreatininu < 30 ml/min jsou omezené. Na základě simulací je nutné upravit dávku u dospělých pacientů s chronickou poruchou funkce ledvin s clearance kreatininu < 30 ml/min, kteří nepodstupují pravidelně hemodialýzu (viz body 4.2 a 5.2). Není k dispozici dostatek informací týkajících se úpravy doporučeného dávkování pro pacienty ve věku od 3 měsíců do 18 let s hodnotou clearance kreatininu nižší než 30 ml/min/1,73 m2 a pro pacienty ve věku < 3 měsíce s poruchou funkce ledvin definovanou jako hladina sérového kreatininu ≥ 2násobek horní hranice normy nebo výdej moči < 0,5 ml/kg/h nebo potřeba dialýzy.
Smíšené infekce
Při smíšených infekcích s podezřením na gramnegativní bakterie je třeba pacientům podávat i příslušné antibakteriální látky proti gramnegativním bakteriím (viz bod 5.1).
Rezistentní organismy
Použití antibiotik může vést k přemnožení rezistentních mikroorganismů. Pokud dojde během léčby k superinfekci, je třeba přijmout náležitá opatření.
Omezené klinické údaje
Existují omezené klinické údaje týkající se bezpečnosti a účinnosti dalbavancinu v případě podání více než dvou dávek (s časovým odstupem jednoho týdne). V hlavních klinických hodnoceních ABSSSI se typy léčených infekcí omezovaly pouze na flegmónu/erysipel, abscesy a ranné infekce. Nejsou žádné zkušenosti s použitím dalbavancinu při léčbě pacientů se závažnou poruchou imunity.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Z výsledků in vitro screeningové studie receptorů nevyplývá pravděpodobnost interakce s jinými terapeutickými cíli nebo potenciál pro klinicky relevantní farmakodynamické interakce (viz bod 5.1).
Klinické studie lékových interakcí nebyly v případě dalbavancinu provedeny.
Potenciál jiných léčivých přípravků ovlivnit farmakokinetiku dalbavancinu
Dalbavancin není in vitro metabolizován enzymy CYP, proto není pravděpodobné, že by současné podávání induktorů nebo inhibitorů CYP ovlivnilo farmakokinetiku dalbavancinu.
Není známo, zda je dalbavancin substrát pro jaterní vychytávání a efluxní transportéry. Podávání spolu s inhibitory těchto transportérů může způsobit zvýšení expozice dalbavancinu. Příklady inhibitorů transportérů jsou potencované inhibitory proteázy, verapamil, chinidin, itrakonazol, klarithromycin a cyklosporin.
Potenciál dalbavancinu ovlivnit farmakokinetiku jiných léčivých přípravků
Předpokládá se, že potenciál interakce dalbavancinu s léčivými přípravky metabolizovanými enzymy CYP je nízký, protože tato látka není ani inhibitorem, ani induktorem enzymů CYP in vitro. Neexistují žádná data ukazující na to, že by dalbavancin byl inhibitorem CYP2C8.
Není známo, zda je dalbavancin inhibitorem transportérů. Při kombinaci s dalbavancinem nelze vyloučit zvýšenou expozici substrátům transportérů citlivých na inhibovanou aktivitu transportéru, jako jsou statiny a digoxin.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání dalbavancinu těhotným ženám nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3).
Podávání přípravku Xydalba se v těhotenství nedoporučuje, pokud potenciální očekávaný přínos jasně neodůvodňuje potenciální riziko pro plod.
Kojení
Není známo, zda se dalbavancin vylučuje do lidského mateřského mléka. Dalbavancin je však vylučován do mléka laktujících potkanů a je pravděpodobné, že bude při kojení vylučován i do lidského mateřského mléka. Dalbavancin se špatně vstřebává perorálně, avšak nelze vyloučit dopad na gastrointestinální flóru nebo ústní flóru kojeného dítěte. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda pokračovat v kojení / přerušit kojení nebo pokračovat v léčbě / ukončit léčbu přípravkem Xydalba.
Fertilita
Studie na zvířatech ukázaly sníženou fertilitu (viz bod 5.3). Potenciální riziko pro člověka není známo.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Xydalba má malý vliv na schopnost řídit nebo obsluhovat stroje, protože u malého počtu pacientů se vyskytly závratě (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Ve fázi II a III klinických studií byl dalbavancin podáván 2 473 dospělým pacientům buď jako jednorázová infuze 1 500 mg, nebo 1 000 mg s následným podáním 500 mg o týden později. Nejčastějšími nežádoucími účinky u ≥ 1 % pacientů léčených dalbavancinem byly nauzea (2,4 %), průjem (1,9 %) a bolest hlavy (1,3 %) a tyto příznaky byly většinou mírné nebo středně závažné.
Tabulkový seznam nežádoucích účinků (tabulka 1)
Ve fázi II a III klinických hodnocení s dalbavancinem byly zjištěny následující nežádoucí účinky. Nežádoucí účinky jsou rozděleny podle systémové třídy orgánů a frekvence. Skupiny frekvencí jsou definovány podle následující konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000).
Tabulka 1.
Třída orgánového systému | Časté | Méně časté | Vzácné |
| Infekce a infestace | vulvovaginální mykotická infekce, infekce močových cest, mykotická infekce, kolitida způsobená bakteriemi Clostridioides (dříve Clostridium) difficile, orální kandidóza | ||
| Poruchy krve a lymfatického systému | anémie, trombocytóza, eozinofilie, leukopenie, neutropenie | ||
| Poruchy imunitního systému | anafylaktoidní reakce | ||
Poruchy metabolismu a výživy | snížená chuť k jídlu | ||
| Psychiatrické poruchy | insomnie | ||
| Poruchy nervového systému | bolest hlavy | dysgeuzie, závratě | |
| Cévní poruchy | zrudnutí, flebitida | ||
| Respirační, hrudní a mediastinální poruchy | kašel | bronchospasmus | |
| Gastrointestinální poruchy | nauzea, průjem | zácpa, bolest břicha, dyspepsie, břišní diskomfort, zvracení | |
| Poruchy kůže a podkožní tkáně | pruritus, kopřivka, vyrážka | ||
Poruchy reprodukčního systému a prsu | vulvovaginální pruritus | ||
| Celkové poruchy a reakce v místě aplikace | reakce související s infuzí | ||
| Vyšetření | zvýšená krevní hladina laktátdehydrogenázy, zvýšená hladina alaninaminotransferázy, zvýšená hladina aspartátaminotransferázy, zvýšené hodnoty kyseliny močové v krvi, abnormální hodnoty jaterních testů, zvýšené hodnoty aminotransferáz, zvýšená krevní hladina alkalické fosfatázy, zvýšený počet trombocytů, zvýšená teplota, zvýšené hladiny jaterních enzymů, zvýšená hladina gamaglutamyltransferázy |
Popis vybraných nežádoucích účinků
Skupinové nežádoucí účinky
S používáním glykopeptidů (vankomycinu a teikoplaninu) je spojována ototoxicita; u pacientů s konkomitantní léčbou ototoxickými léčivými přípravky, jako je např. aminoglykosid, může existovat zvýšené riziko.
Pediatrická populace
Bezpečnost dalbavancinu byla hodnocena v jednom klinickém hodnocení fáze III, které zahrnovalo 169 pediatrických pacientů ve věku od narození do méně než 18 let s ABSSSI (nebo s podezřením na sepsi či potvrzenou sepsí u pacientů ve věku méně než 3 měsíce) léčených dalbavancinem (91 pacientů léčených jednorázovou dávkou dalbavancinu a 78 pacientů (všichni ve věku 3 měsíce a starší) léčených režimem s dvěma dávkami dalbavancinu). Z těchto 169 pediatrických pacientů bylo 58 dospívajících (12 let a starší), 49 dětí ve věku od 6 let do méně než 12 let, 35 dětí ve věku od 2 let do méně než 6 let, 17 dětí ve věku od 3 měsíců do méně než 2 let a 10 dětí ve věku do 3 měsíců. Kromě toho bylo v otevřeném farmakokinetickém hodnocení fáze I hodnoceno podání jednorázové dávky dalbavancinu u 8 pacientů mladších 3 měsíců. V rámci těchto dvou klinických hodnocení bylo 18 dětí mladších 3 měsíců, včetně 3 předčasně narozených novorozenců a 5 v termínu narozených novorozenců. Celkově byly nálezy týkající se bezpečnosti dalbavancinu u těchto pediatrických pacientů podobné nálezům pozorovaným u dospělých.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Žádné konkrétní informace o léčbě předávkování dalbavancinem nejsou známy, protože v klinických studiích nebyla pozorována toxicita limitující dávku. Ve studiích fáze I byly zdravým dobrovolníkům podávány jednorázové dávky až 1 500 mg a kumulativní dávky ve výši až 4 500 mg po dobu až osmi týdnů bez známek toxicity nebo klinicky významných laboratorních výsledků. Ve studiích fáze III byly pacientům podávány jednorázové dávky až 1 500 mg.
Léčba předávkování dalbavancinem má spočívat v pozorování a obecných podpůrných opatřeních. Přestože nejsou k dispozici informace týkající se konkrétně použití hemodialýzy k léčbě předávkování, je třeba poznamenat, že ve studii fáze I prováděné s pacienty s poruchou funkce ledvin bylo po třech hodinách hemodialýzy odstraněno méně než 6 % doporučené dávky dalbavancinu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: antibakteriální léčiva pro systémovou aplikaci, glykopeptidová antibiotika, ATC kód: J01XA04.
Mechanismus účinku
Dalbavancin je baktericidní lipoglykopeptid.
Jeho mechanismus účinku u citlivých kmenů grampozitivních bakterií spočívá v přerušení syntézy buněčné stěny navázáním se na terminální D-alanyl-D-alanin kmenového peptidu v peptidoglykanu stěny vznikající buňky, čímž se zamezí vzniku křížové vazby (transpeptidaci a transglykosylaci) podjednotek disacharidů a dojde k odumření bakteriální buňky.
Mechanismus rezistence
Všechny gramnegativní bakterie jsou na dalbavancin přirozeně rezistentní.
Rezistence na dalbavancin v případě bakterií Staphylococcus spp. a Enterococcus spp. je umožněna rezistencí VanA, genotypem, u kterého dochází k modifikaci cílového peptidu ve stěně vznikající buňky. Na základě studií in vitro není aktivita dalbavancinu ovlivněna jinými třídami genů rezistence na vankomycin.
MIC (minimální inhibiční koncentrace) dalbavancinu jsou vyšší u stafylokoků intermediárně rezistentních na vankomycin (VISA) než u kmenů plně citlivých na vankomycin. Vzhledem k tomu, že izoláty s vyššími MIC dalbavancinu představují stabilní fenotypy a současně vykazují rezistenci na ostatní glykopeptidy, spočívá pravděpodobný mechanismus ve zvýšení počtu glykopeptidových cílů ve vznikajícím peptidoglykanu.
Zkřížená rezistence mezi dalbavancinem a jinými třídami antibiotik nebyla ve studiích in vitro prokázána. Rezistence na methicilin nemá na působení dalbavancinu žádný vliv.
Interakce s jinými antibakteriálními látkami
Při studiích in vitro, které byly provedeny na 12 druzích gramnegativních patogenů (viz bod 4.5), nebyl zjištěn antagonismus mezi dalbavancinem a jinými běžně používanými antibiotiky (tj. cefepimem, ceftazidimem, ceftriaxonem, imipenemem, meropenemem, amikacinem, aztreonamem, ciprofloxacinem, piperacilinem/tazobaktamem a trimethoprimem/sulfamethoxazolem).
Hraniční hodnoty testování citlivosti
European Committee on Antimicrobial Susceptibility Testing (EUCAST) stanovil pro testování citlivosti tato kritéria interpretace minimální inhibiční koncentrace (MIC) dalbavancinu: https://www.ema.europa.eu/documents/other/minimum-inhibitory-concentration-mic-breakpoints_en.xlsx.
Vztah FK/FD
Baktericidní aktivita proti stafylokokům v podmínkách in vitro je závislá na čase při koncentracích dalbavancinu v séru podobných těm, jichž se dosahuje při podávání doporučených dávek u člověka. V podmínkách in vivo byl zkoumán vztah FK/FD dalbavancinu u bakterií S. aureus pomocí neutropenického modelu zvířecí infekce. Tento model prokázal, že antibakteriální aktivita dalbavancinu zřejmě nejlépe koreluje s poměrem plochy pod křivkou plazmatické koncentrace nevázané látky v čase k minimální inhibiční koncentraci (fAUC/MIC).
Klinická účinnost proti konkrétním patogenům
Při klinických studiích byla prokázána účinnost proti patogenům způsobujícím onemocnění ABSSSI, které byly v podmínkách in vitro citlivé na dalbavancin:
- Staphylococcus aureus,
- Streptococcus pyogenes,
- Streptococcus agalactiae,
- Streptococcus dysgalactiae,
- skupina bakterií Streptococcus anginosus (zahrnuje S. anginosus, S. intermedius a S. constellatus).
Antibakteriální aktivita proti jiným relevantním patogenům
Proti níže uvedeným patogenům nebyla stanovována klinická účinnost, studie in vitro však naznačují, že v případě nepřítomnosti získaných mechanismů rezistence by patogeny byly na dalbavancin citlivé:
- streptokoky skupiny G,
- Clostridium perfringens,
- Peptostreptococcus spp.
Pediatrická populace
Přípravek Xydalba byl hodnocen u pediatrických pacientů ve věku od narození do < 18 let s ABSSSI nebo s podezřením na sepsi či potvrzenou sepsí u pacientů ve věku méně než 3 měsíce v jednom otevřeném randomizovaném kontrolovaném klinickém hodnocení fáze III s srovnávacím přípravkem. Studie zahrnovala 169 pacientů léčených dalbavancinem (91 pacientů léčených jednorázovou dávkou dalbavancinu, 78 pacientů (všichni ve věku 3 měsíce a starší) léčených režimem s dvěma dávkami dalbavancinu) a 30 pacientů léčených srovnávacím přípravkem. Sedm z 10 pacientů ve věku méně než 3 měsíce bylo zařazeno s podezřením na sepsi či potvrzenou sepsí. Primárním cílem bylo vyhodnotit bezpečnost a snášenlivost dalbavancinu a sekundární cíle zahrnovaly hodnocení účinnosti a farmakokinetiky. Účinnost byla popisným cílovým parametrem. Míra klinického vyléčení při TOC (mITT) byla 95,2 % (79/83) v rameni s jednorázovou dávkou dalbavancinu, 97,3 % (72/74) v rameni se dvěma dávkami dalbavancinu a 100 % (30/30) v rameni se srovnávacím přípravkem.
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti dalbavancinu byly stanoveny při použití u zdravých subjektů, pacientů i u zvláštních populací. Systémová expozice dalbavancinu je závislá na dávce po podání jednorázových dávek v rozmezí od 140 do 1 120 mg, přičemž vykazovaná farmakokinetika dalbavancinu je lineární. Po několikanásobném podávání intravenózních infuzí jednou týdně po dobu až osmi týdnů (1 000 mg v den 1, poté až sedm dávek po 500 mg jednou týdně) u zdravých dospělých nebyla zjištěna žádná kumulace dalbavancinu.
Průměrný terminální eliminační poločas (t1/2) činil 372 (rozmezí od 333 do 405) hodin. Farmakokinetické vlastnosti dalbavancinu lze nejlépe popsat pomocí modelu se třemi kompartmenty (distribuční fáze α a β následované terminální eliminační fází). Distribuční poločas (t1/2β), který představuje zásadní součást klinicky relevantní závislosti koncentrace na času, se tak pohyboval mezi 5 až 7 dny a odpovídá dávkování jednou týdně.
Odhadované farmakokinetické parametry dalbavancinu po dvoudávkovém režimu, respektive jednodávkovém režimu, jsou uvedeny v tabulce 2 níže.
Tabulka 2.
Průměrné (SD) farmakokinetické parametry dalbavancinu pro dospělé s použitím populační FK analýzy1
Parametr Dvoudávkový režim2 Jednodávkový režim3 Cmax (mg/l) Den 1: 281 (52) Den 1: 411 (86) Den 8: 141 (26) AUC0-den14 (mg•h/l) 18 100 (4 600) 20 300 (5 300) CL (l/h) 0,048 (0,0086) 0,049 (0,0096) 1 Zdroj: DAL-MS-01.
2 1 000 mg v den 1 + 500 mg v den 8; subjekty studie DUR001-303 s hodnotitelným FK vzorkem. 3 1 500 mg; subjekty studie DUR001-303 s hodnotitelným FK vzorkem.
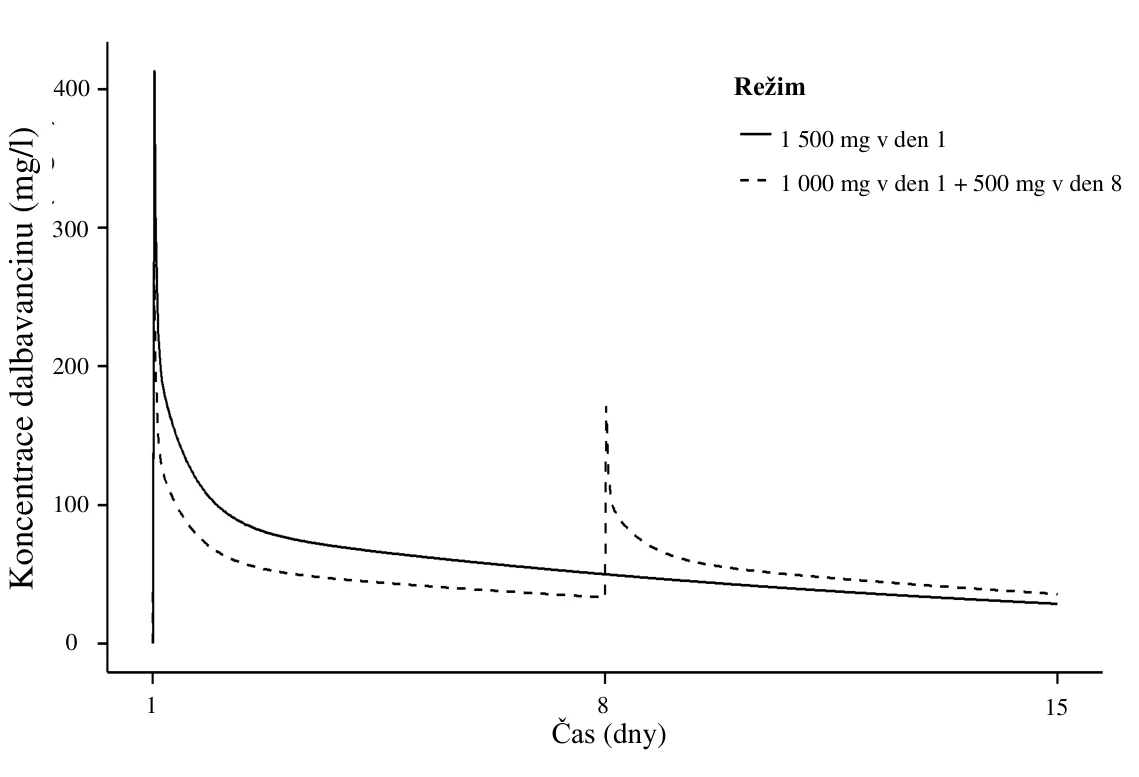
Plazmatická koncentrace dalbavancinu v čase po dvoudávkovém, respektive jednodávkovém režimu je zobrazena na obrázku 1.
Obrázek 1. Koncentrace dalbavancinu v plazmě versus čas u typického dospělého pacienta s ABSSSI (simulace pomocí populačního farmakokinetického modelu) jak u jednodávkových, tak u dvoudávkových režimů.
Distribuce
Clearance a distribuční objem v ustáleném stavu jsou u zdravých subjektů a infikovaných pacientů srovnatelné. Distribuční objem v ustáleném stavu byl podobný objemu extracelulární tekutiny. Dalbavancin se reverzibilně váže na proteiny lidské plazmy, zejména na albumin. Vázání dalbavancinu na proteiny plazmy dosahuje 93 % a nemění se v závislosti na koncentraci léčivého přípravku ani v případě ledvinové či jaterní nedostatečnosti. Po podání jednorázové intravenózní dávky 1 000 mg u zdravých dobrovolníků dosahovala hodnota AUC v tekutině puchýře na kůži (navázaného i nenavázaného dalbavancinu) přibližně 60 % celkové plazmatické AUC v den 7 po podání dávky.
Biotransformace
V lidské plazmě nebylo zjištěno významné množství metabolitů. V moči byla zachycena přítomnost metabolitů hydroxy-dalbavancinu a mannosyl aglykonu (< 25 % podané dávky). Metabolické dráhy, které jsou za vznik těchto metabolitů odpovědné, nebyly určeny. Vzhledem k tomu, že metabolismus k celkové eliminaci dalbavancinu přispívá poměrně malou měrou, se však nepředpokládá, že by docházelo k lékovým interakcím prostřednictvím inhibice nebo indukce metabolismu dalbavancinu. Hydroxy-dalbavancin a mannosyl aglykon vykazují v porovnání s dalbavancinem výrazně nižší antibakteriální aktivitu.
Eliminace
Po podání jednorázové dávky 1 000 mg u zdravých subjektů bylo v průměru 19 % až 33 % podané dávky dalbavancinu vyloučeno močí jako dalbavancin a 8 % až 12 % jako metabolit hydroxy-dalbavancin. Přibližně 20 % podané dávky bylo vyloučeno stolicí.
Zvláštní populace
Porucha funkce ledvin
Farmakokinetické vlastnosti dalbavancinu byly hodnoceny u 28 dospělých subjektů s různým stupněm poruchy funkce ledvin a u 15 srovnatelných subjektů s normální funkcí ledvin. Po podání jednorázové dávky 500 mg nebo 1 000 mg dalbavancinu se průměrná plazmatická clearance (CLT) u subjektů s lehkou (ClCR 50–79 ml/min), středně těžkou (ClCR 30–49 ml/min) a těžkou (ClCR < 30 ml/min) poruchou funkce ledvin snížila v porovnání se subjekty s normální funkcí ledvin o 11 %, resp. 35 % a 47 %. Průměrná hodnota AUC u subjektů s clearance kreatininu < 30 ml/min byla přibližně dvakrát vyšší. Klinická významnost snížení průměrné plazmatické CLT a s tím souvisejícího zvýšení hodnoty AUC0-∞ zaznamenaného v těchto farmakokinetických studiích dalbavancinu u subjektů s těžkou poruchou funkce ledvin nebyla potvrzena. Farmakokinetické vlastnosti dalbavancinu u subjektů s onemocněním ledvin v terminálním stadiu, které pravidelně docházejí na dialýzu ledvin (3x týdně), byly podobné jako vlastnosti zjištěné u subjektů s lehkou až středně těžkou poruchou funkce ledvin a po 3 hodinách hemodialýzy bylo odstraněno méně než 6 % podané dávky. Pokyny k dávkování u dospělých subjektů s poruchou funkce ledvin jsou uvedeny v bodě 4.2.
Není k dispozici dostatek informací týkajících se úpravy doporučeného dávkování pro pacienty ve věku od 3 měsíců do 18 let s hodnotou clearance kreatininu nižší než 30 ml/min/1,73 m2. Pacienti ve věku < 3 měsíce s poruchou funkce ledvin definovanou jako hladina sérového kreatininu ≥ 2násobek horní hranice normy nebo výdej moči < 0,5 ml/kg/h nebo potřeba dialýzy byli z klinických hodnocení vyloučeni. U 18 pediatrických pacientů ve věku < 3 měsíce, kteří byli zahrnuti do klinických hodnocení, bylo rozmezí normalizované clearance kreatininu (na základě Schwartzovy rovnice u lůžka) 34 až 118 ml/min/1,73 m2. U pediatrických pacientů s těžkou poruchou funkce ledvin nejsou k dispozici žádné pozorované PK údaje. Předpovídaná průměrná hodnota AUC dalbavancinu pro pediatrické subjekty s těžkou poruchou funkce ledvin (ClCR ≤ 30 ml/min/1,73 m2) byla na základě modelování populační farmakokinetiky přibližně o 13–30 % vyšší v porovnání s pediatrickými pacienty s normální funkcí ledvin léčených stejnou dávkou.
Porucha funkce jater
Farmakokinetické vlastnosti dalbavancinu byly hodnoceny u 17 subjektů s lehkou, středně těžkou nebo těžkou poruchou funkce jater a porovnány s devíti zdravými subjekty s normální jaterní funkcí. U subjektů s lehkou poruchou funkce jater se v porovnání se subjekty s normální jaterní funkcí průměrná hodnota AUC nezměnila. U subjektů se středně těžkou a těžkou poruchou funkce jater se však průměrná hodnota AUC snížila o 28 %, resp. 31 %. Příčina a klinická významnost snížené expozice u subjektů se středně těžkou a těžkou poruchou funkce jater nejsou známy. Pokyny k dávkování u subjektů s poruchou funkce jater jsou uvedeny v bodě 4.2.
Pohlaví
U zdravých subjektů ani u infikovaných pacientů nebyly zjištěny žádné klinicky významné rozdíly ve farmakokinetických vlastnostech dalbavancinu související s pohlavím subjektů. Nedoporučuje se upravovat dávku v závislosti na pohlaví.
Starší pacienti
Farmakokinetické vlastnosti dalbavancinu se s věkem významně neměnily, dávku tedy není třeba upravovat v závislosti na věku (viz bod 4.2). Zkušenosti s podáváním dalbavancinu u starších pacientů jsou omezené: Do druhé a třetí fáze klinických studií bylo zahrnuto 276 pacientů ve věku ≥ 75 let, přičemž 173 z nich byl podáván dalbavancin. Do klinických studií byli zařazeni pacienti ve věku do 93 let.
Pediatrická populace
Farmakokinetika dalbavancinu byla hodnocena u 219 pediatrických pacientů [ve věku 4 dny až 17 let, včetně předčasně narozených novorozenců (gestační věk 32 týdnů až < 37 týdnů; n = 3) a v termínu narozených novorozenců (gestační věk 37 až 40 týdnů; n = 5)]. Modelově předpovězená průměrná hodnota plazmatické AUC0-120 hod dalbavancinu u předčasně narozených novorozenců při narození (gestační věk 32 týdnů až < 37 týdnů) byla přibližně na úrovni 62 % plazmatické AUC0-120 hod dospělých pacientů, zatímco AUC0-120 hod u starších pediatrických skupin dosahovala 84–96 % hodnoty u dospělých pacientů. U všech pediatrických věkových skupin však procento pacientů, kteří dosáhli FK/FD cílů souvisejících s in vivo lékovou aktivitou, přesahovalo 90 % pro MIC až do 0,5 mg/l.
Tabulka 3.
Simulované průměrné (SD) farmakokinetické parametry dalbavancinu pro pediatrickou populaci a dospělé s využitím populační FK analýzy1
Parametr
Předčasně narozený novorozenec
V termínu narozený novorozenec
Malý kojenec
Kojenec Batole Dítě Dospívající Dospělý
Věkové
rozmezí
GS 26 – < 37 týdnů
narození –1 měsíc
1 měsíc – < 3 měsíce
3 měsíce –
< 2 roky
2 roky –
< 6 let
6 let –
< 12 let
12 let – < 18 let
≥ 18 let
Dávka 22,5 mg/kg 22,5 mg/kg 22,5 mg/kg 22,5 mg/
kg
22,5 mg/
kg
18 mg/ kg
18 mg/kg 1 500 mg
Cmax (mg/l) 228 (88) 305 (130) 305 (130) 306
(130)
(130)
(110)
250 (110) 417
(110) AUC0-120hod
(mg•hod/l) 6 480 (2 000) 8 930
(2 900)
9 040 (3 000)
9 470
(3 100)
10 100
(3 300)
8 850
(2 900)
9 030 (3 100)
10 500 (3 100) 1 Zdroj: DAL-MS-03.
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxicita dalbavancinu byla hodnocena po každodenním intravenózním podávání po dobu až tří měsíců u potkanů a psů. Toxicita související s dávkou byla stanovena na základě chemických rozborů séra a histologických nálezů poškození ledvin a jater, snížených parametrů erytrocytů a podráždění v místě vpichu. Reakce na infuze související s dávkou byly zjištěny pouze u psů a vyznačovaly se otokem, příp. zarudnutím kůže (nesouvisejícím s místem vpichu), zblednutím sliznic, salivací, zvracením, sedací a mírným poklesem krevního tlaku a zvýšením srdečního tepu. Popsané reakce na infuze byly přechodné povahy (pominuly během jedné hodiny po podání dávky) a byly přičítány uvolňování histaminu. Profil toxicity dalbavancinu u potkaních mláďat se shodoval s profilem dříve zjištěným u dospělých potkanů při podání stejných dávek (mg/kg/den).
Studie zabývající se reprodukční toxicitou u potkanů a králíků nijak neprokázaly teratogenní účinky. U potkanů, jejichž expozice byla zhruba třikrát vyšší než klinická expozice, byla zjištěna snížená fertilita a zvýšená incidence embryonální letality, nižší hmotnost plodu, snížená osifikace kostí a vyšší neonatální mortalita. U samic králíka, které byly v období březosti vystaveny expozici na úrovni pod léčebným rozmezím pro člověka, docházelo v důsledku toxicity k potratům.
Dlouhodobé studie karcinogenity nebyly provedeny. Na základě baterie testů genotoxicity provedených in vitro a in vivo nebyly u dalbavancinu potvrzeny mutagenní ani klastogenní účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Mannitol (E 421)
Monohydrát laktózy
Kyselina chlorovodíková (pro úpravu pH)
Hydroxid sodný (pro úpravu pH)
6.2 Inkompatibility
Roztoky obsahující chlorid sodný mohou způsobit precipitaci a nesmí se používat k rekonstituci a ředění (viz bod 6.6).
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky ani intravenózními roztoky s výjimkou těch, které jsou uvedeny v bodě 6.6.
6.3 Doba použitelnosti
Suchý prášek: 4 roky
Chemická a fyzikální stabilita po otevření a rekonstituci přípravku Xydalba byla prokázána jak u rekonstituovaného koncentrátu, tak u ředěného roztoku po dobu 48 hodin při teplotě 25 °C nebo nižší. Celková stabilita od rekonstituce do podání přípravku nemá přesáhnout 48 hodin.
Z mikrobiologického hlediska má být přípravek použit okamžitě. Pokud není použit okamžitě, doba a podmínky uchovávání po otevření před použitím jsou v odpovědnosti uživatele a normálně nemají přesáhnout 24 hodin při teplotě 2 ºC – 8 ºC, pokud rekonstituce/ředění neproběhly za kontrolovaných a validovaných aseptických podmínek.
Chraňte před mrazem.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci a naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Skleněná lahvička třídy I pro jednorázové použití o objemu 48 ml uzavřená elastomerovou zátkou a zeleným odtrhovacím víčkem.
Jedno balení obsahuje jednu injekční lahvičku.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Přípravek Xydalba je nutné rekonstituovat sterilní vodou pro injekci a následně naředit infuzním roztokem glukózy o koncentraci 50 mg/ml (5%).
Injekční lahvičky s přípravkem Xydalba jsou určeny pouze pro jednorázové použití.
Pokyny pro rekonstituci a ředění
Rekonstituci a ředění přípravku Xydalba je nutné provádět za aseptických podmínek.
- 1. Obsah každé injekční lahvičky je nutné rekonstituovat pomalým přidáváním 25 ml vody pro injekci.
- 2. Neprotřepávat. Abyste předešli pěnění, injekční lahvičkou střídavě otáčejte jemným krouživým pohybem a převracejte dnem vzhůru, dokud nebude obsah zcela rozpuštěn. Rekonstituce může trvat až 5 minut.
- 3. Rekonstituovaný koncentrát v injekční lahvičce obsahuje 20 mg dalbavancinu v 1 ml.
- 4. Rekonstituovaný koncentrát musí být čirý, bezbarvý až žlutý, bez viditelných částic.
- 5.
Rekonstituovaný koncentrát je nutné dále naředit infuzním roztokem glukózy o koncentraci
50 mg/ml (5%).
- 6.
Pro naředění rekonstituovaného koncentrátu přeneste odpovídající objem koncentrátu
o koncentraci 20 mg/ml z injekční lahvičky do vaku pro intravenózní infuzi nebo lahve obsahující infuzní roztok glukózy o koncentraci 50 mg/ml (5%). Například: 25 ml koncentrátu obsahuje 500 mg dalbavancinu.
- 7. Po naředění musí mít infuzní roztok konečnou koncentraci dalbavancinu 1 až 5 mg/ml.
- 8. Infuzní roztok musí být čirý, bezbarvý až žlutý, bez viditelných částic.
- 9. V případě výskytu částic nebo nesprávného zabarvení je nutné roztok zlikvidovat.
Přípravek Xydalba se nesmí mísit s dalšími léčivými přípravky nebo intravenózními roztoky. Roztoky obsahující chlorid sodný mohou způsobit precipitaci a NESMÍ se používat k rekonstituci nebo ředění. Kompatibilita rekonstituovaného koncentrátu přípravku Xydalba byla ověřena pouze s infuzním roztokem glukózy o koncentraci 50 mg/ml (5%).
Pokud se použije společná intravenózní infuzní linka pro podání jiných léčivých přípravků a přípravku Xydalba, má se linka před každou infuzí přípravku Xydalba a po ní propláchnout 5% infuzním roztokem glukózy.
Použití u pediatrické populace
U pediatrických pacientů se dávka přípravku Xydalba bude lišit v závislosti na věku a tělesné hmotnosti dítěte a může dosáhnout maximálně 1 500 mg. Přeneste požadovanou dávku rekonstituovaného roztoku dalbavancinu stanovenou na základě tělesné hmotnosti dítěte podle výše uvedených pokynů, z injekční lahvičky do intravenózního vaku nebo lahve obsahující infuzní roztok glukózy o koncentraci 50 mg/ml (5%). Naředěný roztok musí mít koncentraci dalbavancinu 1 až 5 mg/ml.
Tabulka 4 níže uvádí informace k přípravě infuzního roztoku s konečnou koncentrací 2 mg/ml nebo 5 mg/ml (dostatečné množství pro většinu případů) k podání injekční pumpou a dosažení dávky 22,5 mg/kg u pediatrických pacientů ve věku od narození do 12 měsíců s tělesnou hmotností od 1 do 12 kg. Lze připravit jinou koncentraci, ale rozmezí koncentrace musí být 1 až 5 mg/ml dalbavancinu. Pro potvrzení výpočtů nahlédněte do tabulky 4. Uvedené hodnoty jsou přibližné. Všimněte si, že tato tabulka NEZAHRNUJE všechny možné vypočítané dávky pro každou věkovou skupinu, ale může být využita k odhadu přibližného objemu k ověření výpočtu.
Tabulka 4. Příprava přípravku Xydalba (konečná koncentrace infuze 2 mg/ml nebo 5 mg/ml podávané injekční pumpou) u pediatrických pacientů od narození do 12 měsíců (dávka 22,5 mg/kg)
| Tělesná hmotnost pacienta (kg) | Dosažená dávka (mg) 22,5 mg/kg | Objem rekonstituovaného roztoku dalbavancinu (20 mg/ml) odebíraný z injekční lahvičky (ml) | Objem rozpouštědla, roztoku glukózy s koncentrací 50 mg/ml (5%) přidávaný ke směsi (ml) | Konečná koncentrace infuzního roztoku dalbavancinu | Celkový objem dávkovaný injekční pumpou (ml) |
| 1 | 22,5 | 10 ml | 90 ml | 2 mg/ml | 11,3 |
| 2 | 45,0 | 22,5 | |||
| 3 | 67,5 | 33,8 | |||
| 4 | 90,0 | 45,0 | |||
| 5 | 112,5 | 56,3 | |||
| 6 | 135,0 | 67,5 | |||
| 7 | 157,5 | 78,8 | |||
| 8 | 180,0 | 90,0 | |||
| 9 | 202,5 | 20 ml | 60 ml | 5 mg/ml | 40,5 |
| 10 | 225,0 | 45,0 | |||
| 11 | 247,5 | 49,5 | |||
| 12 | 270,0 | 54,0 |
Likvidace
Veškerý nepoužitý rekonstituovaný roztok zlikvidujte.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Německo
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/14/986/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 19. února 2015
Datum posledního prodloužení registrace: 5. prosince 2019
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.