

Souhrn údajů o přípravku (SPC) - PROLASTINA 1000 MG
1. NÁZEV PŘÍPRAVKU
Prolastina 1000 mg prášek a rozpouštědlo pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička s práškem obsahuje přibližně 1 000 mg lidského inhibitoru alfa1-proteinázy.*
Po rekonstituci s použitím 40 ml rozpouštědla obsahuje roztok přibližně 25 mg/ml lidského inhibitoru alfa1-proteinázy.
*Vyrobeno z plazmy lidských dárců
Pomocné látky se známým účinkem:
Prolastina obsahuje 2,76 mg sodíku v jednom ml rekonstituovaného roztoku (120 mmol/l).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro infuzní roztok.
Prášek nebo drobivá hmota: bílá nebo světle žlutá nebo světle hnědá.
Rozpouštědlo: čirý bezbarvý roztok.
Rekonstituovaný roztok je čirý až mírně opalizující, bezbarvý, světle zelený, světle žlutý nebo světle hnědý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Prolastina je indikován k dlouhodobé augmentační léčbě u osob s prokázaným těžkým deficitem inhibitoru alfa1-proteinázy (např. genotypy PiZZ, PiZ(null), Pi (null,null) a PiSZ). Pacienti mají být optimálně farmakologicky a nefarmakologicky léčeni a mají vykazovat známky progresivního plicního onemocnění (např. nižší jednosekundová vitální kapacita (FEV1), zhoršenou schopnost chůze nebo zvýšený počet exacerbací), podle hodnocení zdravotnického pracovníka se zkušenostmi s léčbou deficitu inhibitoru alfa1-proteinázy.
4.2 Dávkování a způsob podání
Léčbu mají zahájit lékaři se zkušenostmi s chronickými obstrukčními plicními chorobami a mají dohlížet na první infuze. Následné infuze může podávat zdravotnický pracovník, viz bod 4.4.
Délka léčby je na uvážení ošetřujícího lékaře. Konkrétní omezení délky léčby se nepředpokládá.
Dávkování
Dospělí, včetně starších pacientů
Není-li předepsáno jinak, dávka 60 mg léčivé látky/kg tělesné hmotnosti jednou týdně (což odpovídá 180 ml rekonstituovaného infuzního roztoku obsahujícího 25 mg/ml inhibitoru alfa1-proteinázy (lidského) v případě pacienta s tělesnou hmotností 75 kg) v krátkodobé infuzi obvykle postačuje k udržení hladiny inhibitoru alfa1-proteinázy v séru trvale nad 80 mg/dl, což koreluje s hladinou 1,3 µM v plicích. Teoreticky se tyto hladiny v krevním séru a v tekutině epiteliální výstelky plic považují za hladiny chránící proti dalšímu zhoršení plicního emfyzému.
Pediatrická populace
Bezpečnost a účinnost přípravku Prolastina u pediatrické populace (< 18 let věku) dosud nebyly stanoveny. Nejsou dostupné žádné údaje.
Způsob podání
Prolastina se podává pouze intravenózní infuzí po rekonstituci.
Suchý prášek se musí rozpustit přiloženým rozpouštědlem (voda pro injekci), jak je popsáno v bodě 6.6, a podat pomocí vhodného infuzního setu (není součástí balení).
Připravený roztok se musí použít do 3 hodin od jeho přípravy.
Rychlost infuze nemá překročit 0,08 ml/kg tělesné hmotnosti za minutu (což odpovídá 6 ml za minutu u pacienta s tělesnou hmotností 75 kg). Tato rychlost infuze může být upravena na základě snášenlivosti pacientem.
Pokyny k rekonstituci léčivého přípravku před podáním viz bod 6.6.
4.3 Kontraindikace
Přípravek Prolastina se nesmí používat u pacientů
- se selektivním deficitem IgA, u nichž je známo, že mají protilátky proti IgA, protože v takových případech může dojít k alergickým reakcím až k anafylaktickému šoku,
- se známou hypersenzitivitou na inhibitory alfa1-proteinázy nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1 (viz také bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Je třeba dodržovat doporučenou rychlost infuze uvedenou v bodě 4.2. Pokud se objeví jakákoli reakce, která by mohla souviset s podáváním přípravku Prolastina, rychlost infuze se má snížit nebo se má podávání přerušit, pokud to vyžaduje stav pacienta.
Vzhledem k tomu, že přípravek Prolastina může způsobit přechodné zvýšení krevního objemu, je třeba zvláštní opatrnosti u pacientů s těžkým srdečním selháním a u pacientů s rizikem oběhového přetížení.
Hypersenzitivita
Vzácně se mohou objevit hypersenzitivní reakce, a to i u pacientů, kteří tolerovali předchozí léčbu lidským inhibitorem alfa1-proteinázy. V případě závažné hypersenzitivní reakce (s poklesem krevního tlaku na < 90 mmHg, dušností nebo dokonce anafylaktickým šokem) je třeba podání přípravku Prolastina okamžitě ukončit a zahájit vhodnou léčbu, v případě potřeby i s léčbou šoku.
Léčba v domácím prostředí
Údaje o použití přípravku Prolastina při léčbě v domácím prostředí jsou omezené.
Potenciální rizika spojená s léčbou v domácím prostředí souvisejí s manipulací a podáváním léčivého přípravku a s řešením nežádoucích účinků. Pacienti mají být v každém případě informováni o známkách hypersenzitivních reakcí.
O tom, zda je pacient vhodný pro léčbu v domácím prostředí, rozhoduje ošetřující lékař, který má zajistit provedení odpovídajícího školení (např. ohledně rekonstituce, použití soupravy pro rekonstituci, sestavení infuzního setu, postupu pro podávání infuze, vedení deníku léčby, identifikace nežádoucích účinků a opatření, která je potřeba přijmout v případě výskytu takových reakcí) a toto rozhodnutí se pravidelně přehodnocuje.
Přenosná agens
Standardní opatření zabraňující přenosu infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují výběr dárců, screening jednotlivých odběrů krve a plazmatických poolů na specifické markery infekce a účinné výrobní kroky, při nichž jsou inaktivovány nebo odstraněny viry. Přes všechna tato opatření při podávání léčivých přípravků vyráběných z lidské krve nebo plazmy nelze možnost přenosu infekčních agens zcela vyloučit. To platí i pro jakékoliv neznámé nebo vznikající viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV) a virus hepatitidy C (HCV). Přijatá opatření mohou mít omezenou účinnost proti neobaleným virům, jako je virus hepatitidy A a parvovirus B19.
Infekce parvovirem B19 může být závažná pro těhotné ženy (infekce plodu) a pro osoby s imunodeficitem nebo zvýšenou erytropoézou (např. hemolytická anémie).
U pacientů, kteří pravidelně/opakovaně dostávají inhibitory proteináz vyráběné z lidské plazmy, je třeba zvážit vhodné očkování (proti hepatitidě A a B).
Sledovatelnost
Při každém podání přípravku Prolastina pacientovi se má přehledně zaznamenat název a číslo šarže, aby byla zachována vazba mezi pacientem a šarží přípravku.
Kouření
Léčbu přípravkem Prolastina nelze kuřákům odepřít. Důrazně se však doporučuje přestat kouřit, protože účinnost přípravku Prolastina bude ohrožena tabákovým kouřem v plicích.
Obsah sodíku
Tento léčivý přípravek obsahuje přibližně 110,4 mg (4,8 mmol) sodíku v jedné 1 000mg injekční lahvičce.
U pacienta s tělesnou hmotností 75 kg odpovídá obsah sodíku v doporučené dávce 24,84 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
To je třeba vzít v úvahu u pacientů s dietou s nízkým obsahem sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné studie interakcí.
4.6 Fertilita, těhotenství a kojení
Těhotenství
U přípravku Prolastina nejsou k dispozici žádné klinické údaje o expozici v těhotenství. Studie na zvířatech nebyly provedeny. Při předepisování těhotným ženám je třeba dbát zvýšené opatrnosti.
Kojení
Není známo, zda se inhibitor alfa1-proteinázy vylučuje do mateřského mléka. Vylučování inhibitoru alfa1-proteinázy do mléka nebylo u zvířat hodnoceno. Rozhodnutí o tom, zda pokračovat/přerušit kojení nebo pokračovat/přerušit léčbu přípravkem Prolastina, má být učiněno s ohledem na přínos kojení pro dítě a přínos léčby přípravkem Prolastina pro ženu.
Fertilita
S přípravkem Prolastina nebyly provedeny žádné studie fertility na zvířatech. Vzhledem k tomu, že lidský inhibitor alfa1-proteinázy je endogenní lidský protein, neočekává se, že by měl nežádoucí účinky na fertilitu, pokud je podáván v doporučených dávkách.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Prolastina nemá žádný nebo má zanedbatelný vliv na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Léčba přípravkem Prolastina může mít za následek známé reakce, jako je horečka, příznaky podobné chřipce, dušnost, kopřivka, nauzea atd.
Mohou se vyskytnout neobvyklé nebo vzácné imunologické reakce jako při jakékoli léčbě bílkovinami, i když pacient neprokázal žádnou hypersenzitivitu nebo alergickou reakci na předchozí podání. To by zahrnovalo alergické reakce, jako je kopřivka nebo dušnost, velmi vzácně anafylaxe (viz bod 4.4).
Příznaky, které mohou být imunologického původu, se mají vyhodnotit předtím, než jsou pacienti znovu léčeni.
Tabulkový přehled nežádoucích účinků
Níže uvedená tabulka používá klasifikaci podle tříd orgánových systémů (SOC a Preferred Term Level) podle databáze MedDRA.
Frekvence výskytu jsou vyhodnoceny podle následující konvence: velmi časté (≥1/10); časté (≥1/100 až <1/10); méně časté (≥1/1 000 až <1/100); vzácné (≥1/10 000 až <1/1 000); velmi vzácné (<1/10 000), není známo (z dostupných údajů nelze určit).
Při léčbě přípravkem Prolastina byly pozorovány následující nežádoucí účinky:
| Třídy orgánových systémů | Méně časté > 0,1 % až <1 % | Vzácné >0,01 % až <0,1 % | Velmi vzácné < 0,01% |
|---|---|---|---|
| Poruchy imunitního systému | Kopřivka | Hypersenzitivní reakce | Anafylaktický šok |
| Poruchy nervového systému | Závrať / stav zmatenosti, bolest hlavy | ||
| Srdeční poruchy | Tachykardie | ||
| Cévní poruchy | Hypotenze Hypertenze | ||
| Respirační, hrudní a mediastinální poruchy | Dyspnoe | ||
| Poruchy kůže a podkožní tkáně | Vyrážka | ||
| Gastrointestinální poruchy | Nauzea | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Bolest kloubů / artralgie | Bolest zad | |
| Celkové poruchy a reakce v místě aplikace | Zimnice, horečka, příznaky podobné chřipce, bolest na hrudi |
Informace o virové bezpečnosti naleznete v bodě 4.4.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře
případně na adresu:
Státní ústav pro kontrolu léčiv Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Následky předávkování nejsou známy.
V případě předávkování se má pacient pečlivě sledovat, zda se u něj neobjeví nežádoucí účinky, a v případě potřeby zajistit podpůrná opatření.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: inhibitor proteáz, ATC kód: B02AB02
Inhibitor alfa1-proteinázy je normální složkou lidské krve, která mimo jiné inhibuje aktivitu neutrofilní elastázy. Inhibitor alfa1-proteinázy má molekulovou hmotnost 51 kDa a patří do skupiny inhibitorů serinových proteáz.
Mechanismus účinku
V současné době se předpokládá, že patogeneze emfyzému při nedostatku inhibitoru alfa1-proteinázy je způsobena chronickou biochemickou nerovnováhou mezi elastázou a inhibitorem alfa1-proteinázy. Elastáza, která je syntetizována prozánětlivými buňkami v dolních dýchacích cestách, je schopna rozkládat elastickou tkáň. Jedním z hlavních inhibitorů elastázy je inhibitor alfa1-proteinázy, který chybí při hereditárním deficitu inhibitoru alfa1-proteinázy. V důsledku toho zůstávají alveolární struktury nechráněny před elastázou, která je uvolňována neutrofily v dolních dýchacích cestách a které jsou proto tyto struktury chronicky vystaveny.
To vede k postupné degradaci elastické tkáně a při poklesu sérové hladiny alfa1-antitrypsinu pod 80 mg/dl (což koreluje s hladinou 1,3 µM v plicích) je tento stav spojen se zvýšeným rizikem rozvoje emfyzému.
Farmakodynamické účinky
Podání přípravku Prolastina zvyšuje a udržuje hladiny inhibitoru alfa1-proteinázy v séru a v tekutině vystýlající plicní epitel (ELF), což zpomaluje progresi emfyzému.
Ve dvou kontrolovaných observačních registrech bylo nejvýraznější zpomalení snižování rychlosti FEV1 pozorováno u pacientů s FEV1 35 až 60 % predikované hodnoty.
5.2 Farmakokinetické vlastnosti
Po intravenózním podání je prakticky 100 % dávky inhibitoru alfa1-proteinázy okamžitě k dispozici v krevním oběhu pacienta. Střední rychlost obnovy in vivo je 4,2 mg/dl na kg tělesné hmotnosti. Poločas in vivo je přibližně 4,5 dne.
Farmakokinetické parametry hodnocené pro přípravek Prolastina ve studii ChAMP, multicentrické, randomizované, dvojitě zaslepené, zkřížené studii, která hodnotila farmakokinetickou srovnatelnost Alpha-1 MP (modifikovaný proces) s přípravkem Prolastina u 24 dospělých subjektů s deficitem alfa1-antitrypsinu (AAT), jsou uvedeny v tabulce 1 níže:
Tabulka 1: Primární farmakokinetický cílový parametr a další klíčové farmakokinetické parametry stanovené z výsledků testu aktivity
| Léčba | AUC0-7 dní Průměr (% CV) | Cmax Průměr (% CV) | tmax Medián (Rozsah) | t1/2 Průměr (% CV) | Průměr Ctrough Průměr (% CV) |
|---|---|---|---|---|---|
| (mg*h/ml) | (mg/ml) | (h) | (h) | (mg/ml) | |
| Prolastina | 152,4 (16 %) | 1,848 (15 %) | 0,820 (0,25-2,90) | 139,3 (18 %) | 0,574 (20 %) |
5.3 Předklinické údaje vztahující se k bezpečnosti
Léčivá látka přípravku Prolastina, inhibitor alfa1-proteinázy, se získává z lidské plazmy a chová se jako endogenní složky plazmy. Podání jednorázové dávky přípravku Prolastina různým druhům zvířat, stejně jako podávání denních dávek během pěti po sobě jdoucích dnů králíkům, neprokázalo žádné známky toxických účinků. Další preklinické studie s opakovaným podáváním (chronická toxicita, kancerogenita, reprodukční toxicita) nebyly provedeny. Tyto studie nelze použitelným způsobem provádět na konvenčních zvířecích modelech, protože se očekává, že v důsledku podávání heterologních lidských proteinů se budou tvořit protilátky. Protože lidský inhibitor alfa1-proteinázy je protein a fyziologická složka lidské krve, neočekává se, že by měl karcinogenní, genotoxické nebo teratogenní účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek: chlorid sodný, dihydrogenfosforečnan sodný
Rozpouštědlo: voda pro injekci
6.2 Inkompatibility
Studie kompatibility s přípravkem Prolastina nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
3 roky
Rekonstituovaný roztok se má vždy použít do 3 hodin od jeho přípravy.
Připravený infuzní roztok se nesmí uchovávat v chladničce. Nepoužitý roztok zlikvidujte v souladu s místními požadavky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25° C. Chraňte před mrazem.
Podmínky uchovávání po rekonstituci léčivého přípravku viz bod 6.3.
6.5 Druh obalu a obsah balení
Prášek:
Injekční lahvička ze skla třídy I s chlorbutylovou pryžovou zátkou a hliníkovým uzávěrem.
Rozpouštědlo:
Injekční lahvička ze skla třídy I s chlorbutylovou pryžovou zátkou a hliníkovým uzávěrem.
Velikosti balení:
Jednotlivé balení přípravku Prolastina 1000 mg prášek a rozpouštědlo pro infuzní roztok obsahuje:
jednu injekční lahvičku s práškem (1 000 mg lidského inhibitoru alfa1-proteinázy), jednu injekční lahvičku s rozpouštědlem (40 ml vody pro injekci),
jeden přepouštěcí adaptér pro rekonstituci.
Vícečetné balení přípravku Prolastina 1000 mg obsahuje:
4 jednotlivá balení přípravku Prolastina 1000 mg prášek a rozpouštědlo pro infuzní roztok.
Na trhu se nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
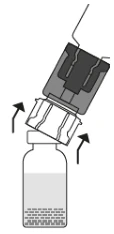
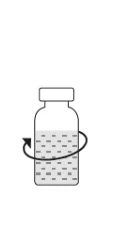
Suchý prášek se uvede do kontaktu s obsahem společně dodávané injekční lahvičky obsahující vodu pro injekci a rozpustí se v ní, jak je popsáno níže. Rekonstituovaný roztok je čirý až mírně opalizující, bezbarvý, světle zelený, světle žlutý nebo světle hnědý. Úplné rekonstituce má být dosaženo do 5 minut.
Příprava rekonstituovaného infuzního roztoku
- 1. Pro zachování sterility používejte aseptickou techniku. Rekonstituci provádějte na rovné pracovní ploše.
- 2. Ujistěte se, že injekční lahvičky s práškem přípravku Prolastina a rozpouštědlem (sterilní voda pro injekci) mají pokojovou teplotu (20-25 °C)
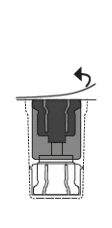
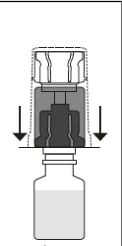
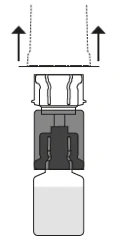
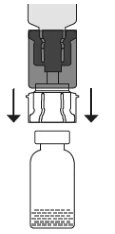
- 3. Odstraňte ochranný uzávěr z injekční lahvičky s přípravkem Prolastina i z injekční lahvičky s rozpouštědlem a očistěte okraje injekčních lahviček a zátky alkoholovým tamponem. Pryžové zátky nechte uschnout.
| 
| 
|
|---|---|---|
|
|
|
| 
|
|
- 10. Pokud bude k dosažení požadované dávky potřeba více než jedna injekční lahvička přípravku, zopakujte výše uvedené pokyny s použitím dalšího balení obsahujícího nový přepouštěcí adaptér pro rekonstituci. Nepoužívejte adaptér opakovaně.
Je možné používat pouze čiré až mírně opalizující, bezbarvé, světle zelené, světle žluté nebo světle hnědé roztoky bez viditelných částic. Rekonstituovaný roztok musí být vždy použit do 3 hodin od jeho přípravy. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Grifols Deutschland GmbH
Colmarer Straße 22
60528 Frankfurt nad Mohanem
Německo
Tel: +49 69/660 593 100
E-mail: info.germany@grifols.com
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
87/213/25-C
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
- 20. 11. 2025
10. DATUM REVIZE TEXTU
- 19. 12. 2025
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Státního ústavu pro kontrolu léčiv www.sukl.gov.cz.