


Souhrn údajů o přípravku (SPC) - PEMETREXED ACCORD
Pemetrexed Accord 25 mg/ml koncentrát pro infuzní roztok
1. NÁZEV PŘÍPRAVKU
Pemetrexed Accord 25 mg/ml koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden ml koncentrátu obsahuje pemetrexedum dinatricum dihemihydricum ekvivalentní pemetrexedum 25 mg.
Jedna injekční lahvička s 4 ml koncentrátu obsahuje pemetrexed sodný ekvivalentní 100 mg pemetrexedu.
Jedna injekční lahvička s 20 ml koncentrátu obsahuje pemetrexed sodný ekvivalentní 500 mg pemetrexedu.
Jedna injekční lahvička s 34 ml koncentrátu obsahuje pemetrexed sodný ekvivalentní 850 mg pemetrexedu.
Jedna injekční lahvička s 40 ml koncentrátu obsahuje pemetrexed sodný ekvivalentní 1000 mg pemetrexedu.
Pomocné látky se známým účinkem
Jeden ml roztoku obsahuje 8,4 mg (0,4 mmol) sodíku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Koncentrát pro infuzní roztok (sterilní koncentrát).
Čirý, bezbarvý až světle žlutý roztok.
pH se pohybuje v rozmezí 7,0–8,5.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Maligní mezoteliom pleury
Přípravek Pemetrexed Accord je v kombinaci s cisplatinou indikován k léčbě pacientů bez předchozí chemoterapie s neresekovatelným maligním mezoteliomem pleury.
Nemalobuněčný karcinom plic
Přípravek Pemetrexed Accord je v kombinaci s cisplatinou indikován v první linii k léčbě pacientů s lokálně pokročilým nebo metastazujícím nemalobuněčným karcinomem plic jiného histologického typu, než predominantně z dlaždicových buněk (viz bod 5.1).
Přípravek Pemetrexed Accord je indikován jako monoterapie k udržovací léčbě lokálně pokročilého nebo metastazujícího nemalobuněčného karcinomu plic jiného histologického typu, než predominantně z dlaždicových buněk u pacientů, u kterých po chemoterapii založené na platině nedošlo k bezprostřední progresi onemocnění. (viz bod 5.1).
Přípravek Pemetrexed Accord je indikován ve druhé linii jako monoterapie k léčbě pacientů s lokálně pokročilým nebo metastazujícím nemalobuněčným karcinomem plic jiného histologického typu, než predominantně z dlaždicových buněk (viz bod 5.1).
4.2 Dávkování a způsob podání
Pemetrexed Accord se musí podávat pouze pod dohledem lékaře s kvalifikací pro podávání protinádorové chemoterapie.
Dávkování:
Pemetrexed Accord v kombinaci s cisplatinou
Doporučená dávka přípravku Pemetrexed Accord je 500 mg/m2 tělesného povrchu (body surface area - BSA) podávaná jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu. Doporučená dávka cisplatiny je 75 mg/m2 BSA, podaná infuzí po dobu dvou hodin přibližně za 30 minut po ukončení infuze pemetrexedu v první den každého 21denního cyklu. Pacienti musejí dostávat přiměřenou antiemetickou terapii a odpovídající hydrataci před podáním a/nebo po podání cisplatiny (informace o dávkování cisplatiny - viz rovněž souhrn údajů o přípravku pro přípravky s obsahem cisplatiny).
Pemetrexed Accord v monoterapii
U pacientů léčených kvůli nemalobuněčnému karcinomu plic po předcházející chemoterapii je doporučená dávka pemetrexedu 500 mg/m2 BSA podávaná jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu.
Režim premedikace
Ke snížení incidence a závažnosti kožních reakcí se podá kortikosteroid den před podáním pemetrexedu, v den jeho podání a v den po jeho podání. Kortikoid má být ekvivalentní 4 mg dexamethasonu podávanému perorálně 2x denně (viz bod 4.4).
Ke snížení toxicity musí pacienti léčení pemetrexedem dostávat rovněž vitaminovou suplementaci (viz bod 4.4). Pacienti musí denně užívat kyselinu listovou perorálně nebo multivitaminy s obsahem kyseliny listové (350–1 000 mikrogramů). Během sedmi dnů před první dávkou pemetrexedu se musí podat nejméně pět dávek kyseliny listové a její podávání musí pokračovat v průběhu celé léčby a po dobu 21 dní po poslední dávce pemetrexedu. Pacienti musejí rovněž dostat intramuskulární injekci vitaminu B12 (1000 mikrogramů) v týdnu před první dávkou pemetrexedu a poté jednou za každé tři cykly. Další injekce vitaminu B12 se mohou podávat ve stejný den jako pemetrexed.
Monitorování
Pacienti používající pemetrexed musejí mít před každou dávkou monitorovaný celý krevní obraz, včetně diferenciálního bílého krevního obrazu a počtu trombocytů. Před každým podáním chemoterapie musí být provedeno biochemické vyšetření krve za účelem vyhodnocení funkce ledvin a jater. Před zahájením každého cyklu chemoterapie je nutné, aby pacienti měli následující výsledky vyšetření: absolutní počet neutrofilů musí být ≥ 1500 buněk/mm3 a počet trombocytů musí být ≥ 100 000 buněk/mm3. Clearance kreatininu musí být ≥ 45 ml/min.
Celkový bilirubin musí být ≤ 1,5násobek horní hranice normálních hodnot. Alkalická fosfatáza (AP), aspartátaminotransferáza (AST) a alaninaminotransferáza (ALT) musejí být ≤ 3násobek horní hranice normálních hodnot. V případě postižení jater tumorem jsou akceptovatelné hodnoty alkalické fosfatázy, AST a ALT ≤ 5násobek horní hranice normálních hodnot.
Úprava dávek
Úprava dávky při zahájení následného cyklu se provede na základě krevního obrazu v době nejhlubšího poklesu nebo na základě maximální nehematologické toxicity zjištěné v předchozím cyklu terapie. Léčbu lze odložit, aby byl dostatek času k úpravě. Po úpravě se pacienti léčí podle pokynů uvedených v tabulce 1, 2 a 3, které se použijí v případě podávání přípravku Pemetrexed Accord v monoterapii nebo v kombinaci s cisplatinou.
| Tabulka 1 –Úprava dávek pro Pemetrexed Accord (v monoterapii nebo v kombinaci) a cisplatinu – hematologické toxicity | |
| Absolutní počet neutrofilů v době nejhlubšího poklesu < 500 /mm3 a počet trombocytů v době nejhlubšího poklesu ≥50 000 /mm3 | 75 % předchozí dávky (přípravku Pemetrexed Accord i cisplatiny) |
| Počet trombocytů v době nejhlubšího poklesu < 50 000 /mm3 bez ohledu na absolutní počet neutrofilů v době nejhlubšího poklesu | 75 % předchozí dávky (přípravku Pemetrexed Accord i cisplatiny) |
| Počet trombocytů v době nejhlubšího poklesu < 50 000 /mm3 s krváceníma bez ohledu na absolutní počet neutrofilů v době nejhlubšího poklesu | 50 % předchozí dávky (přípravku Pemetrexed Accord i cisplatiny) |
a dle obecných kritérií toxicity (CTC) podle National Cancer Institute (CTC v2.0, NCI 1998) definice CTC krvácení ≥ stupeň 2.
Pokud u pacientů dojde k rozvoji nehematologické toxicity ≥ 3. stupně (s výjimkou neurotoxicity), musí se Pemetrexed Accord vysadit až do úpravy na hodnoty nižší nebo stejné, jako byly hodnoty před léčbou. Léčba se zahájí podle pokynů uvedených v tabulce 2.
| Tabulka 2 - Úprava dávek pro Pemetrexed Accord (v monoterapii nebo v kombinaci ) a cisplatinu – nehematologické toxicitya, b | ||
Dávka přípravku Pemetrexed Accord (mg/m2) | Dávka cisplatiny (mg/m2) | |
| Jakákoli toxicita stupně 3 nebo 4 s výjimkou mukozitidy | 75 % předchozí dávky | 75 % předchozí dávky |
| Jakýkoli průjem vyžadující hospitalizaci (bez ohledu na stupeň) nebo průjem stupně 3 nebo 4 | 75 % předchozí dávky | 75 % předchozí dávky |
| Mukozitida stupně 3 nebo 4 | 50 % předchozí dávky | 100 % předchozí dávky |
a Obecná kritéria toxicity podle National Cancer Institute (CTC v2.0; NCI 1998) b S výjimkou neurotoxicity
V případě neurotoxicity je doporučená úprava dávky pro přípravek Pemetrexed Accord a cisplatinu uvedena v tabulce 3. Pokud se vyskytnou projevy neurotoxicity stupně 3 nebo 4, musejí pacienti léčbu přerušit.
| Tabulka 3 - Úprava dávek pro Pemetrexed Accord (v monoterapii nebo v kombinaci ) a cisplatinu – neurotoxicita | ||
| Stupeň toxicity dle CTC a | Dávka přípravku Pemetrexed Accord (mg/m2) | Dávka cisplatiny (mg/m2) |
| 0 - 1 | 100 % předchozí dávky | 100 % předchozí dávky |
| 2 | 100 % předchozí dávky | 50 % předchozí dávky |
a Obecná kritéria toxicity podle National Cancer Institute (CTC v2.0, NCI 1998)
Léčba přípravkem Pemetrexed Accord musí být přerušena, pokud se u pacienta vyskytnou jakékoli projevy hematologické nebo nehematologické toxicity stupně 3 nebo 4 po 2 sníženích dávky nebo ihned, pokud se vyskytnou projevy neurotoxicity stupně 3 nebo 4.
Zvláštní populace
Starší pacienti
V klinických hodnoceních vs studiích nebyly žádné známky, že by pacienti ve věku 65 let nebo starších měli zvýšené riziko nežádoucích účinků v porovnání s pacienty mladšími 65 let. Není nutné žádné snížení dávky, kromě případů, kdy je toto snížení nezbytné pro všechny pacienty.
Pediatrická populace
Použití přípravku Pemetrexed Accord u maligního mezoteliomu pleury a nemalobuněčného karcinomu plic není u pediatrické populace relevantní.
Pacienti s poruchou funkce ledvin (standardní Cockroftův a Gaultův vzorec nebo rychlost glomerulární filtrace měřená metodou clearance Tc99m-DPTA v séru)
Pemetrexed se primárně vylučuje v nezměněné formě ledvinami. V klinických studiích nebyla u pacientů s clearance kreatininu ≥ 45 ml/min zapotřebí žádná úprava dávky, kromě úprav doporučovaných pro všechny pacienty. Údaje o použití pemetrexedu u pacientů s clearance kreatininu pod 45 ml/min jsou nedostatečné, a proto se u těchto pacientů používání pemetrexedu nedoporučuje (viz bod 4.4).
Pacienti s poruchou funkce jater
Nebyl zjištěn žádný vztah mezi AST, ALT nebo celkovým bilirubinem a farmakokinetikou pemetrexedu. Nicméně, pacienti s poruchou funkce jater a bilirubinem > 1,5násobně vyšším, než je horní hranice normální hodnoty nebo s aminotransferázami > 3,0násobně vyššími, než je horní hranice normálních hodnot (při absenci metastáz v játrech) nebo > 5,0násobně vyššími, než je horní hranice normálních hodnot (při přítomnosti metastáz v játrech), nebyli specificky studováni.
Způsob podání:
Přípravek Pemetrexed Accord je určený k intravenóznímu podání. Pemetrexed Accord se podává jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu.
Opatření, která je nutno učinit před zacházením s léčivým přípravkem Pemetrexed Accord nebo před jeho podáním, naleznete v bodě 6.6.
Pokyny pro naředění přípravku Pemetrexed Accord před jeho podáním naleznete v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Kojení (viz bod 4.6).
Současné podávání vakcíny proti žluté zimnici (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Pemetrexed může potlačit funkci kostní dřeně, která se manifestuje jako neutropenie, trombocytopenie a anémie (nebo pancytopenie) (viz bod 4.8). Myelosuprese představuje obvykle toxicitu, která limituje velikost použité dávky. Pacienti musejí být během léčby sledováni z hlediska myelosuprese a pemetrexed se nesmí podat do doby, než se absolutní počet neutrofilů nevrátí na hodnoty ≥ 1500 buněk/mm3 a počet trombocytů se nevrátí na hodnoty ≥ 100 000 buněk/mm3. Úprava dávek v následujících cyklech je dána hodnotami absolutního počtu neutrofilů v době nejhlubšího poklesu, počtu trombocytů a maximální nehematologickou toxicitou pozorovanými v předchozím cyklu (viz bod 4.2).
Pokud byla před léčbou podávána kyselina listová a vitamin B12, byla hlášena menší toxicita a snížení hematologické a nehematologické toxicity stupně 3 nebo 4, jako je neutropenie, febrilní neutropenie a infekce s neutropenií stupně 3 nebo 4. Proto musejí být všichni pacienti léčení pemetrexedem poučeni, aby užívali kyselinu listovou a vitamin B12 jako profylaktické opatření ke snížení toxicity související s léčbou (viz bod 4.2).
U pacientů, kteří nedostávali před léčbou kortikosteroid, byly popsány kožní reakce. Podávání dexamethasonu (nebo ekvivalentního kortikosteroidu) před léčbou pemetrexedem může snížit výskyt a závažnost kožních reakcí (viz bod 4.2).
Nebyl studován dostatečný počet pacientů s clearance kreatininu pod 45 ml/min. Proto se nedoporučuje používání pemetrexedu u pacientů s clearance kreatininu < 45 ml/min (viz bod 4.2).
Pacienti s lehkou až středně těžkou renální insuficiencí (clearance kreatininu 45-79 ml/min) se mají vyvarovat užívání nesteroidních protizánětlivých léků (NSAID), jako je ibuprofen a kyselina acetylsalicylová (> 1,3 g denně) dva dny před podáním pemetrexedu, v den jeho podání a dva dny po podání pemetrexedu (viz bod 4.5). U pacientů s lehkou až středně těžkou renální insuficiencí, u kterých je terapie pemetrexedem vhodná, má být přerušeno užívání NSAID s dlouhým eliminačním poločasem nejméně pět dnů před podáním pemetrexedu, v den jeho podání a nejméně dva dny po podání pemetrexedu (viz bod 4.5).
V souvislosti s podáváním pemetrexedu samotného nebo v kombinaci s jinými chemoterapeutiky byly hlášeny závažné renální příhody, včetně akutního selhání ledvin. U mnoha pacientů, u kterých k renálním příhodám došlo, existovaly rizikové faktory pro rozvoj těchto renálních příhod, včetně dehydratace, preexistující hypertenze nebo diabetu mellitu. Po uvedení přípravku na trh byly při podávání pemetrexedu samostatně nebo společně s jinými chemoterapeutickými přípravky hlášeny také nefrogenní diabetes insipidus a renální tubulární nekróza. Většina těchto příhod odezněla po vysazení pemetrexedu. Pacienty je třeba pravidelně kontrolovat s ohledem na možnou akutní tubulární nekrózu, pokles renálních funkcí a známky a příznaky nefrogenního diabetu insipidu (např. hypernatremie).
Efekt tekutiny ve třetím prostoru, jako je pleurální výpotek nebo ascites, na pemetrexed není zcela stanoven. Klinická studie fáze 2 s pemetrexedem u 31 pacienta se solidním tumorem a se stabilním výpotkem ve třetím prostoru neprokázala žádný rozdíl v plazmatických koncentracích normalizovaných podle dávky a v clearance pemetrexedu oproti pacientům bez přítomnosti tekutiny v třetím prostoru. Proto je vhodné před začátkem léčby pemetrexedem zvážit drenáž tekutiny z třetího prostoru , ale nemusí to být nutné.
V důsledku gastrointestinální toxicity pemetrexedu podávaného v kombinaci s cisplatinou byly popsány případy závažné dehydratace. Proto pacienti musejí dostávat přiměřenou antiemetickou terapii a odpovídající hydrataci před podáním a/nebo po podání léčby.
V průběhu klinických studií s pemetrexedem byly méně často hlášeny závažné kardiovaskulární příhody, zahrnující infarkt myokardu a cerebrovaskulární příhody obvykle, když byl pemetrexed podáván v kombinaci s dalšími cytostatiky. Většina pacientů, u kterých byly tyto příhody pozorovány, měla preexistující kardiovaskulární rizikové faktory (viz bod 4.8).
Pokles imunity je častým jevem u pacientů s onkologickým onemocněním. Proto se nedoporučuje současné používání živých oslabených vakcín (viz bod 4.3 a 4.5).
Pemetrexed může mít geneticky škodlivé účinky. Pohlavně zralým mužům se doporučuje, aby během léčby a až 3 měsíce po jejím ukončení nepočali dítě. Doporučuje se používání antikoncepčních metod nebo abstinence. Vzhledem k možnosti, že by pemetrexed způsobil ireverzibilní infertilitu, se mužům doporučuje, aby před zahájením léčby vyhledali konzultaci o možnosti uchování spermatu.
Ženy ve fertilním věku musejí během léčby pemetrexedem a 6 měsíců po jejím ukončení používat účinnou antikoncepční metodu (viz bod 4.6).
U pacientů léčených ozařováním před léčbou, v průběhu nebo následovně po léčbě pemetrexedem byly hlášeny případy postradiační pneumonitidy. Těmto pacientům má být věnována zvýšená pozornost a opatrnost je také zapotřebí při použití dalších radiosenzibilizujících látek.
Byly hlášeny případy kožní reakce v místě předchozího ozařování (radiation recall) u pacientů ozařovaných před delší dobou – před týdny až roky.
Pomocné látky
Tento léčivý přípravek obsahuje 304 mg sodíku v jedné dávce, což odpovídá 15,2 % doporučeného maximálního denního příjmu sodíku podle WHO.
Maximální denní dávka tohoto přípravku odpovídá 45 % doporučeného maximálního denního příjmu sodíku podle WHO.
Pemetrexed Accord se považuje za přípravek s vysokým obsahem sodíku. To je třeba zohlednit zejména u osob dodržujících dietu s nízkým obsahem sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Pemetrexed se vylučuje hlavně ledvinami v nezměněné formě, a to tubulární sekrecí a v menším rozsahu glomerulární filtrací. Souběžné podávání nefrotoxických léčivých přípravků (např. aminoglykosidy, kličková diuretika, sloučeniny platiny, cyklosporin) může vést k opožděné clearance pemetrexedu. Tato kombinace se musí používat s opatrností. Pokud je to nutné, má být pečlivě monitorována clearance kreatininu.
Souběžné podávání pemetrexedu s inhibitory OAT3 (transportér organických aniontů 3) (např. probenecid, penicilin, inhibitory protonové pumpy (PPI)) vede k opožděné clearance pemetrexedu. Při kombinaci těchto léčivých přípravků s pemetrexedem je zapotřebí zvýšené opatrnosti.
U pacientů s normální renální funkcí (clearance kreatininu ≥ 80 ml/min) mohou vysoké dávky nesteroidních protizánětlivých léčivých přípravků (NSAID, jako je ibuprofen > 1600 mg denně) a vysoké dávky kyseliny acetylsalicylové (> 1,3 g denně) snížit eliminaci pemetrexedu a tím zvýšit výskyt nežádoucích účinků pemetrexedu. Proto je zapotřebí zvýšené opatrnosti při současném podávání vyšších dávek NSAID nebo kyseliny acetylsalicylové společně s pemetrexedem u pacientů s normální renální funkcí (clearance kreatininu ≥ 80 ml/min).
Pacienti s lehkou až středně těžkou renální insuficiencí (clearance kreatininu od 45 do 79 ml/min) se mají vyvarovat současného používání pemetrexedu s NSAID (např.ibuprofen) nebo s vyššími dávkami kyseliny acetylsalicylové 2 dny před podáním pemetrexedu, v den jeho podání a 2 dny po podání pemetrexedu ( viz bod 4.4).
Jelikož nejsou k dispozici údaje o potenciální interakci mezi pemetrexedem a NSAID s delším poločasem, jako je piroxikam a rofekoxib, je potřebné jejich současné podávání u pacientů s lehkou až středně těžkou renální insuficiencí přerušit nejméně 5 dní před podáním pemetrexedu, v den jeho podání a nejméně 2 dny po podání pemetrexedu (viz bod 4.4). Pokud je současné podávání NSAID nezbytné, mají být pacienti důkladně monitorováni z hlediska toxicity, zejména myelosuprese a gastrointestinální toxicity.
Pemetrexed prochází omezeným jaterním metabolismem. Výsledky studií in vitro s lidskými jaterními mikrozomy ukázaly, že nelze předpovědět, zda pemetrexed způsobí klinicky významnou inhibici metabolické clearance přípravků metabolizovaných CYP3A, CYP2D6, CYP2C9 a CYP1A2.
Interakce běžné u všech cytotoxických látek
Vzhledem ke zvýšenému riziku trombózy u pacientů s maligním onemocněním je často používána antikoagulační léčba. Vysoká intraindividuální variabilita koagulačního stavu při těchto chorobách a možnost interakce mezi perorálními antikoagulancii a protinádorovou chemoterapií vyžaduje zvýšenou frekvenci monitorování INR (mezinárodního normalizovaného poměru; International Normalised Ratio), pokud se rozhodneme léčit pacienta perorálními antikoagulancii.
Kontraindikované souběžné používání: vakcína proti žluté zimnici: riziko fatálního generalizovaného vakcinačního onemocnění (viz bod 4.3).
Nedoporučené současné používání: živé oslabené vakcíny (vyjma žluté zimnice, kdy je současné používání kontraindikováno): riziko systémové reakce s možným fatálním průběhem. Toto riziko je zvýšeno u osob s již existujícím poklesem imunity způsobeným základním onemocněním. Kde je to možné, použijte inaktivované vakcíny (poliomyelitida) (viz bod 4.4).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a u žen
Pemetrexed může mít geneticky škodlivé účinky. Ženy ve fertilním věku musí v průběhu léčby pemetrexedem a 6 měsíců po jejím ukončení používat účinnou antikoncepci. Pohlavně zralým mužům se doporučuje používání účinných antikoncepčních metod a nedoporučuje se, aby během léčby a až 3 měsíce po jejím ukončení počali dítě.
Těhotenství
Neexistují údaje o použití pemetrexedu u těhotných žen, avšak je podezření, že pemetrexed tak jako ostatní antimetabolity způsobuje závažné kongenitální vady, pokud je podáván v těhotenství. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Pemetrexed se má používat v těhotenství, pouze pokud to je jednoznačně nezbytné, a po pečlivém zvážení potřeby léčby u matky a rizika pro plod (viz bod 4.4).
Kojení
Není známo, zda se pemetrexed vylučuje do lidského mateřského mléka a nežádoucí účinky u kojeného dítěte nelze vyloučit. Při léčbě pemetrexedem musí být kojení přerušeno (viz bod 4.3).
Fertilita
Vzhledem k možnosti způsobit léčbou pemetrexedem ireverzibilní infertilitu se mužům doporučuje, aby před zahájením léčby vyhledali konzultaci o možnosti uchování spermatu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Pemetrexed Accord má zanedbatelný vliv na schopnost řídit a obsluhovat stroje. Bylo však popsáno, že pemetrexed může způsobovat únavu. Pacienti proto mají být upozorněni, aby neřídili nebo neobsluhovali stroje v případě, že se tyto nežádoucí účinky objeví.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky v souvislosti s pemetrexedem používaným ať už v monoterapii nebo v kombinaci jsou myelosuprese, manifestující se jako anemie, neutropenie, leukopenie, trombocytopenie; a gastrointestinální toxicita, manifestující se jako anorexie, nauzea, zvracení, průjem, zácpa, faryngitida, mukozitida a stomatitida. Další nežádoucí účinky zahrnují renální toxicitu, zvýšení hladin aminotransferáz, alopecii, únavu, dehydrataci, vyrážku, infekci/sepsi a neuropatii. Mezi vzácné nežádoucí účinky patří Stevensův-Johnsonův syndrom a toxická epidermální nekrolýza.
Tabulkový seznam nežádoucích účinků
V tabulce 4 je uveden seznam nežádoucích příhod bez ohledu na možnou souvislost s pemetrexedem podávaným buď jako monoterapie nebo v kombinaci s cisplatinou, z pivotních registračních studií (JMCH, JMEI, JMBD, JMEN a PARAMOUNT) a z postmarketingového období.
ADR jsou uvedeny v systému Tříd orgánových systémů podle databáze MedDRA. Frekvence nežádoucích účinků je definována následovně:
velmi časté: ≥ 1/10; časté: ≥ 1/100 až < 1/10; méně časté: ≥ 1/1 000 až < 1/100; vzácné: ≥ 1/10 000 až < 1/1 000; velmi vzácné: < 1/10 000 a není známo (z dostupných údajů nelze určit).
Tabulka 4. Frekvence nežádoucích příhod všech stupňů bez ohledu na možnou souvislost z pivotních registračních studií: JMEI (PEMETREXED ACCORD vs docetaxel), JMDB (PEMETREXED ACCORD a cisplatina versus GEMZAR a cisplatina, JMCH (PEMETREXED ACCORD plus cisplatina versus cisplatina), JMEN a PARAMOUNT (pemetrexed plus nejlepší podpůrná péče versus placebo plus nejlepší podpůrná péče), a z postmarketingového období.
Třídy orgánových systémů (MedDRA) | Velni časté | Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Infekce a infestace | infekcea faryngitida | sepseb | dermo-hypodermitid a | |||
Poruchy krve a lymfatického systému | neutropenie leukopenie snížený hemoglobin | febrilní neutropenie snížený počet krevních destiček | pancytopenie | autoimunit ní hemolytick á anémie | ||
| Poruchy imunitního systému | hypersenzitivita | anafylaktic ký šok | ||||
Poruchy metabolismu a výživy | dehydratace | |||||
| Poruchy nervového systému | porucha chuti periferní motorická neuropatie periferní senzorická neuropatie závrať | cerebrovaskulár ní příhoda ischemická cévní mozková příhoda intrakraniální krvácení |
| Poruchy oka | konjunktivitida suchost oka zvýšené slzení suchá keratokonjunkti vitida edém očního víčka onemocnění očního povrchu | |||||
| Srdeční poruchy | srdeční selhání arytmie | angina pectoris infarkt myokardu onemocnění koronárních cév supraventrikulár ní arytmie | ||||
| Cévní poruchy | periferní ischemie c | |||||
Respirační, hrudní a mediastinální poruchy | plicní embolie intersticiální pneumonitidabd | |||||
| Gastrointestin ální poruchy | stomatitida anorexie zvracení průjem nauzea | dyspepsie zácpa bolest břicha | rektální krvácení gastrointestináln í krvácení intestinální perforace ezofagitida kolitida e | |||
| Poruchy jater a žlučových cest | zvýšená alaninaminotran sferáza zvýšená aspartátaminotr ansferáza | hepatitida | ||||
| Poruchy kůže a podkožní tkáně | vyrážka odlupování kůže | hyperpigmentac e pruritus Erythema multiforme alopecie kopřivka | erytém | Stevensův-Johnsonův syndromb toxická epidermální nekrolýzab pemfigoid bulózní dermatitida získaná bulózní epidermolýza erytematózní edémf pseudocelu-litida dermatitida ekzém prurigo |
| Poruchy ledvin a močových cest | snížená clearance kreatininu zvýšený sérový kreatinine | renální selhání snížená glomerulární filtrace | nefrogenní diabetes insipidus renální tubulární nekróza | |||
Celkové poruchy a reakce v místě aplikace | únava | pyrexie bolest edém bolest na hrudi zánět sliznice | ||||
| Vyšetření | zvýšená gammaglutamyl transferáza | |||||
Poranění, otravy a procedurální komplikace | radiační ezofagitida radiační pneumonitida | radiační recall |
a s neutropenií a bez neutropenie
b v některých případech fatální
c někdy vedoucí k nekróze končetin
d s respirační nedostatečností
e pozorováno pouze v kombinaci s cisplatinou
f převážně dolních končetin
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
K popsaným symptomům předávkování patří neutropenie, anemie, trombocytopenie, mukozitida, senzorická polyneuropatie a vyrážka. K předpokládaným komplikacím předávkování patří myelosuprese, která se manifestuje neutropenií, trombocytopenií a anemií. Kromě toho lze pozorovat infekce s horečkou nebo bez ní, průjem a/nebo mukozitidu. V případě podezření na předávkování musí být u pacientů sledován krevní obraz a pacienti mají dostávat podle potřeby podpůrnou léčbu.
V léčbě předávkování pemetrexedem se má zvážit podávání kalcium-folinátu nebo kyseliny folinové.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, analogy kyseliny listové, ATC kód: L01BA04
Pemetrexed je tzv. „multi-targeted“ antifolikum, protinádorová látka působící narušení několika klíčových metabolických procesů závislých na kyselině listové, které jsou nezbytné pro replikaci buněk.
Studie in vitro prokázaly, že pemetrexed se chová jako „multi-targeted“ antifolikum tím, že inhibuje thymidylátsyntázu (TS), dihydrofolátreduktázu (DHFR) a glycinamid ribonukleotid formyltransferázu (GARFT), což jsou klíčové enzymy závislé na folátu pro biosyntézu thymidinu a purinových nukleotidů de novo. Pemetrexed je transportován do buněk redukovaným nosičem folátu a membránovým folátovým vazebným proteinovým transportním systémem. Jakmile je pemetrexed v buňce, přeměňuje se rychle a efektivně na polyglutamátové formy pomocí enzymu folylpolyglutamátsyntetáza. Polyglutamátové formy se zadržují v buňkách a jsou ještě silnějšími inhibitory TS a GARFT. Polyglutamace je proces závislý na čase a koncentraci, ke kterému dochází v nádorových buňkách a v menší míře i v normálních tkáních. Polyglutamátové metabolity mají zvýšený intracelulární poločas, což vede k protrahovanému účinku léku v maligních buňkách.
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s pemetrexedem u všech podskupin pediatrické populace ve schválených indikacích (viz bod 4.2).
Klinická účinnost:
Mezoteliom
Studie EMPHACIS byla multicentrická, randomizovaná, jednoduše zaslepená studie fáze 3 s pemetrexedem a cisplatinou oproti cisplatině u pacientů s maligním mezoteliomem pleury, kteří dosud nepodstoupili chemoterapii. V této studii bylo prokázáno, že pacienti léčení pemetrexedem a cisplatinou měli klinicky významnou výhodu mediánu přežití, trvající 2,8 měsíce v porovnání s pacienty léčenými cisplatinou v monoterapii.
Během studie byla k léčbě zavedena dlouhodobá suplementace nízkými dávkami kyseliny listové a vitaminu B12 s cílem snížit toxicitu. Primární analýza této studie byla provedena na populaci všech pacientů randomizovaně přidělených do léčebné skupiny, kteří dostávali hodnocený lék (randomizovaní a léčení). Byla provedena analýza podskupin u pacientů, kteří dostávali suplementaci kyselinou listovou a vitaminem B12 v průběhu celé léčebné kúry hodnoceným lékem (úplná suplementace). Výsledky těchto analýz účinnosti jsou shrnuty v tabulce:
Tabulka 5. Účinnost pemetrexedu v kombinaci s cisplatinou oproti cisplatině u pacientů s maligním mezoteliomem pleury
| Randomizovaní a léčení pacienti | Plně suplementovaní pacienti | |||
| Parametr účinnosti | pemetrexed / cisplatina (n = 226) | cisplatina (n = 222) | pemetrexed / cisplatina (n = 168) | cisplatina (n = 163) |
| Medián celkového přežití (měsíce) (95 % CI) | 12,1 (10,0 - 14,4) | 9,3 (7,8 - 10,7) | 13,3 (11,4 - 14,9) | 10,0 (8,4 - 11,9) |
| Log Rank hodnota p a | 0,020 | 0,051 | ||
Medián doby do progrese tumoru (měsíce) (95 % CI) | 5,7 (4,9 - 6,5) | 3,9 (2,8 - 4,4) | 6,1 (5,3 - 7,0) | 3,9 (2,8 - 4,5) |
| Log Rank hodnota p a | 0,001 | 0,008 | ||
| Doba do selhání léčby (měsíce) (95 % CI) | 4,5 (3,9 - 4,9) | 2,7 (2,1 - 2,9) | 4,7 (4,3 - 5,6) | 2,7 (2,2 - 3,1) |
| Log Rank hodnota p a | 0,001 | 0,001 | ||
| Výskyt celkové odpovědi b (95 % CI) | 41,3 % (34,8 - 48,1) | 16,7 % (12,0 - 22,2) | 45,5 % (37,8 - 53,4) | 19,6 % (13,8 - 26,6) |
| Fisherova přesná hodnota p a | < 0,001 | < 0,001 | ||
Zkratky: CI = interval spolehlivosti
a hodnota p se týká srovnání mezi rameny
b V rameni pemetrexed /cisplatina, randomizovaní a léčení (n = 225) a plně suplementovaní (n = 167) pacienti
Statisticky významné zlepšení klinicky relevantních symptomů (bolest a dušnost) vyskytujících se při maligním mezoteliomu pleury v rameni s pemetrexedem /cisplatinou (212 pacientů) oproti rameni s léčbou pouze cisplatinou (218 pacientů) bylo prokázáno pomocí škály symptomů karcinomu plic. Byly rovněž pozorovány statisticky významné rozdíly v plicních funkčních testech. Oddělení mezi léčebnými rameny bylo dosaženo zlepšením plicní funkce v rameni pemetrexed /cisplatina a zhoršením plicní funkce v čase u kontrolního ramene.
Existují omezené údaje u pacientů s maligním mezoteliomem pleury, léčených pemetrexedem v monoterapii. Pemetrexed v dávce 500 mg/m2 byl studován jako lék podávaný v monoterapii u 64 pacientů s maligním mezoteliomem pleury dosud neléčených chemoterapií. Celkový výskyt odpovědi na léčbu byl 14,1 %.
NSCLC, léčba v druhé linii
V multicentrické, randomizované, otevřené studii fáze 3 s pemetrexedem a docetaxelem u pacientů s lokálně pokročilým nebo metastatickým nemalobuněčným karcinomem plic po předchozí chemoterapii byl prokázán medián doby přežití 8,3 měsíce u pacientů léčených pemetrexedem (ITT populace se záměrem léčit, n = 283) a 7,9 měsíců u pacientů léčených docetaxelem (ITT populace se záměrem léčit, n = 288). Předchozí chemoterapie nezahrnovala pemetrexed. Výsledky analýzy vlivu histologie NSCLC na celkové přežití svědčí ve prospěch pemetrexedu oproti docetaxelu u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=399; 9,3 oproti 8,0 měsíců, adjustovaný HR=0,78; 95% CI=0,61-1,00, p=0,047) a ve prospěch docetaxelu u karcinomu s histologickou strukturou z dlaždicových buněk (n=172; 6,2 oproti 7,4 měsíců, adjustovaný HR=1,56; 95% CI =1,08-2,26; p = 0,018). V histologických podskupinách nebyly pozorovány žádné klinicky důležité rozdíly v bezpečnostním profilu pemetrexedu.
Omezené klinické údaje z jiného randomizovaného kontrolovaného klinického hodnocení fáze 3 naznačují, že údaje o účinnosti pemetrexedu (Overall survival OS - celková doba přežití, Progression free survival PFS – doba přežití bez progrese) jsou podobné pro skupinu pacientů s předchozí léčbou docetaxelem (n=41) a pacientů bez předchozí léčby docetaxelem (n = 540).
Tabulka 6. Účinnost pemetrexedu oproti docetaxelu u pacientů s nemalobuněčným karcinomem plic - ITT populace
| pemetrexed | docetaxel | |
Doba přežití (měsíce)
| (n = 283) 8,3 (7,0 - 9,4) (n = 288) 7,9 (6,3 - 9,2) 0,99 (0,82 - 1,20) 0,226 | |
Doba přežití bez progrese (měsíce)
| (n = 283) 2,9 (n = 288) 2,9 0,97 (0,82 – 1,16) | |
Doba do selhání léčby (TTTF – měsíce)
| (n = 283) 2,3 (n = 288) 2,1 0,84 (0,71 - 0,997) | |
Odpověď (n: kvalifikovaní pro odpověď)
| (n = 264) 9,1 (5,9 - 13,2) 45,8 | (n = 274) 8,8 (5,7 - 12,8) 46,4 |
Zkratky: CI = interval spolehlivosti; HR = poměr rizik; ITT = záměr léčit; n = celková velikost populace
NSCLC, léčba v první linii
Multicentrická, randomizovaná, otevřená studie fáze 3 s pemetrexedem a cisplatinou oproti gemcitabinu s cisplatinou u pacientů bez předchozí chemoterapie s lokálně pokročilým nebo metastazujícím (stadium IIIB nebo IV) nemalobuněčným karcinomem plic (NSCLC) prokázala, že pemetrexed v kombinaci s cisplatinou (populace ITT Intent-to-treat), n =862) dosáhl primárního cílového parametru a prokázal podobný klinický účinek jako gemcitabin v kombinaci s cisplatinou (ITT n =863) na celkové přežití (adjustovaný poměr rizik 0,94; 95% CI 0,84-1,05). Všichni pacienti účastnící se této studie měli ECOG výkonnostní stav 0 nebo 1.
Primární analýza účinnosti byla založena na ITT populaci. Analýzy citlivosti pro hlavní cílové parametry účinnosti byly také vyhodnoceny u populace pacientů splňujících vstupní kritéria protokolu (Protocol Qualified - PQ). Výsledky analýz účinnosti u populace PQ jsou v souladu s analýzami populace ITT a podporují noninferioritu kombinace AC oproti GC.
Doba přežití bez progrese (Progression free survival - PFS) a výskyt celkové odpovědi byly podobné v obou ramenech léčby: medián PFS byl 4,8 měsíců pro pemetrexed v kombinaci s cisplatinou oproti 5,1 měsíců pro gemcitabin v kombinaci s cisplatinou (adjustovaný poměr rizik 1,04; 95% CI 0,94-1,15) a míra celkové odpovědi byla 30,6 % (95% CI 27,3- 33,9) pro pemetrexed s cisplatinou oproti 28,2 % (95% CI 25,0-31,4) pro gemcitabin s cisplatinou. Údaje o PFS byly částečně potvrzeny nezávislým přezkoumáním (pro přezkoumání bylo náhodně vybráno 400/1725 pacientů).
Analýza vlivu histologického původu NSCLC na celkovou dobu přežití prokázala klinicky významné rozdíly mezi jednotlivými histologickými typy, viz níže uvedená tabulka.
Tabulka 7. Účinnost kombinace pemetrexed + cisplatina oproti kombinaci gemcitabin + cisplatina v první linii nemalobuněčného karcinomu plic – ITT populace a histologické podskupiny.
ITT populace a
histologické
podskupiny
Medián celkové doby přežití v měsících
(95% CI)
Adjustovaný poměr rizik (HR)
(95% CI)
Superiorita hodnota p pemetrexed + cisplatina gemcitabin + cisplatina
ITT populace
(n= 1725)
10,3
(9,8 –11,2)
n = 862
10,3 n = 863 0,94a
(0,84 -1,05)
0,259
Adenocarcinom
(n=847)
12,6
(10,7-13,6)
n = 436
(9,6 –10,9) n = 411 0,84
(0,71–0,99)
0,033
Velkobuněčný
(n=153)
10,4
(8,6 –14,1)
n = 76
10,9 n = 77 0,67
(0,48–0,96)
0,027
Jiný
(n=252)
8,6
(6,8 –10,2)
n = 106
(10,2 -11,9) n = 146 1,08
(0,81–1,45)
0,586
Dlaždicobuněčný
(n=473)
9,4
(8,4 –10,2)
n = 244
6,7 n = 229 1,23
(1,00–1,51)
0,050
Zkratky: CI = interval spolehlivosti; ITT = záměr léčit; n = celková velikost souboru. a Statisticky významné pro noninferioritu, s celkovým intervalem spolehlivosti pro HR dostatečně pod hranicí noninferiority 1,17645 (p <0,001).
Kaplan - Meierova křivka celkové doby přežití podle histologického typu
Survival Time (months)
0 6 12 18 24 30
0.0
0.1
0.2
0.3
0.4
0.5
0.6
0.7
0.8
0.9
1.0
AC
GC
Adenocarcinoma
Survival Time (months)
0 6 12 18 24 30
0.0
0.1
0.2
0.3
0.4
0.5
0.6
0.7
0.8
0.9
1.0
AC
GC
Large Cell Carcinoma
Pravd
ěpodobnost
p
ře
žit
í
Pravd
ěpodobnost
p
ře
žit
í
Doba přežití (měsíce) Doba přežití (měsíce) Adenokarcinom Velkobuněčný karcinom
A+C A+C G+C G+C
V histologických podskupinách nebyly pozorovány žádné klinicky významné rozdíly v bezpečnostním profilu pemetrexedu v kombinaci s cisplatinou.
U pacientů léčených pemetrexedem v kombinaci s cisplatinou byl zapotřebí menší počet transfúzí (16,4 % oproti 28,9 %, p<0,001), transfuzí erytrocytů (16,1 % oproti 27,3 %, p<0,001) a transfuzí trombocytů (1,8 % oproti 4,5 %, p=0,002). Rovněž byl zapotřebí menší počet podání erytropoetinu/darbopoetinu (10,4 % oproti 18,1 %, p<0,001), G-CSF/GM-CSF (3,1 % oproti 6,1 %, p=0,004) a přípravků obsahujících železo (4,3 % oproti 7,0 %, p=0,021).
NSCLC, udržovací léčba
JMEN
Multicentrická, randomizovaná, dvojitě zaslepená studie fáze 3 kontrolovaná placebem (JMEN), srovnávala účinnost a bezpečnost udržovací léčby pemetrexedem spolu s nejlepší možnou podpůrnou léčbou (BSC) (n=441) a podávání placeba spolu s BSC (n=222) u pacientů s lokálně pokročilým (stadium IIIB) nebo metastazujícím (stadium IV) nemalobuněčným karcinomem plic (NSCLC), u kterých nedošlo k progresi po 4 cyklech terapie první linie dvojkombinací obsahující cisplatinu nebo karboplatinu v kombinaci s gemcitabinem, paklitaxelem nebo docetaxelem. Kombinovaná léčba obsahující v první linii v dvojkombinaci pemetrexed nebyla zahrnuta. Všichni pacienti účastnící se této studie měli ECOG výkonnostní stav 0 nebo 1. Udržovací léčba byla pacientům podávána do doby progrese nemoci. Účinnost a bezpečnost byly měřeny od doby randomizace po dokončení (indukční) terapie první linie. Střední hodnota počtu cyklů podaných pacientům byla 5 cyklů udržovací léčby pemetrexedem a 3,5 cyklů podávání placeba. Celkem 213 pacientů (48,3 %) dokončilo ≥ 6 cyklů a celkem 103 pacientů (23,4 %) dokončilo ≥ 10 cyklů léčby pemetrexedem.
Studie dosáhla primárního cílového parametru a prokázala statisticky významné zlepšení PFS ve skupině pemetrexedu oproti skupině placeba (n = 581, nezávisle hodnocená populace, medián 4,0 měsíce, resp. 2,0 měsíce) (poměr rizika = 0,60, 95% CI: 0,49-0,73, p < 0.00001). Nezávislé hodnocení pacientských skenů potvrdilo závěry hodnocení PFS ze strany zkoušejících. Střední hodnota celkové doby přežití (OS) pro celkovou populaci (n=663) byla 13,4 měsíců ve skupině pemetrexedu a 10,6 měsíců ve skupině placeba, poměr rizik = 0,79 (95% CI: 0,65 až 0,95; p = 0,01192).
V souladu s dalšími studiemi pemetrexedu byl ve studii JMEN pozorován rozdíl v účinnosti s ohledem na histologii NSCLC. U pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=430, nezávisle hodnocená populace) byla střední doba přežití bez progrese (PFS) 4,4 měsíce u pemetrexedu a 1,8 měsíců u skupiny placeba, poměr rizik = 0,47, 95% CI: 0,37-0,60, p= 0,00001. Střední hodnota celkové doby přežití (OS) u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=481) byla 15,5 měsíců ve skupině pemetrexedu a 10,3 měsíce ve skupině placeba (poměr rizik = 0,70, 95% CI: 0,56-0,88, p=0,002). Střední doba OS včetně indukční fáze byla u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, 18,6 měsíců ve skupině pemetrexedu a 13,6 měsíců ve skupině placeba (poměr rizik =0,71, 95% CI: 0,56-0,88, p=0,002).
U pacientů s karcinomem histologického typu z dlaždicových buněk nenaznačují výsledky PFS a OS výhodu léčby pemetrexedem oproti placebu.
V histologických podskupinách nebyly pozorovány žádné klinicky důležité rozdíly v bezpečnostním profilu pemetrexedu.
JMEN: Kaplan - Meierova křivka doby přežití bez progrese (PFS) a celkové doby přežití u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, užívajících pemetrexed nebo placebo
Doba přežití bez progrese Celková doba přežití
PARAMOUNT
Mutlicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie fáze 3 (PARAMOUNT) porovnávala účinnost a bezpečnost pokračující udržovací léčby pemetrexedem plus BSC (n = 359) s léčbou placebem plus BSC (n = 180) u pacientů s lokálně pokročilým (stadium IIIB) nebo metastazujícím (stadium IV) NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, u kterých nedošlo k progresi onemocnění po 4 cyklech první linie léčby dvojkombinací pemetrexedu a cisplatiny. Z celkového počtu 939 pacientů léčených indukcí pemetrexedem s cisplatinou, bylo 539 pacientů randomizováno na udržovací léčbu pemetrexedem nebo placebem. Z randomizovaných pacientů mělo 44,9 % úplnou/částečnou odpověď a u 51,9 % došlo ke stabilizaci onemocnění po indukci pemetrexedem s cisplatinou. Pacienti, kteří byli randomizováni k udržovací léčbě, museli mít výkonnostní stav ECOG 0 nebo 1. Medián doby od začátku indukční léčby pemetrexedem s cisplatinou do začátku udržovací léčby byl 2,96 měsíce jak v rameni s pemetrexedem, tak v rameni s placebem. Randomizovaní pacienti dostávali udržovací léčbu do doby progrese onemocnění. Účinnost a bezpečnost byly měřeny od doby randomizace po ukončení prvoliniové (indukční) léčby. Střední hodnoty počtu cyklů podaných pacientům byly 4 cykly udržovací léčby pemetrexedem a 4 cykly placeba. Celkem dokončilo ≥6 cyklů udržovací léčby pemetrexedem 169 pacientů (47,1 %), což představovalo nejméně 10 cyklů pemetrexedu celkem.
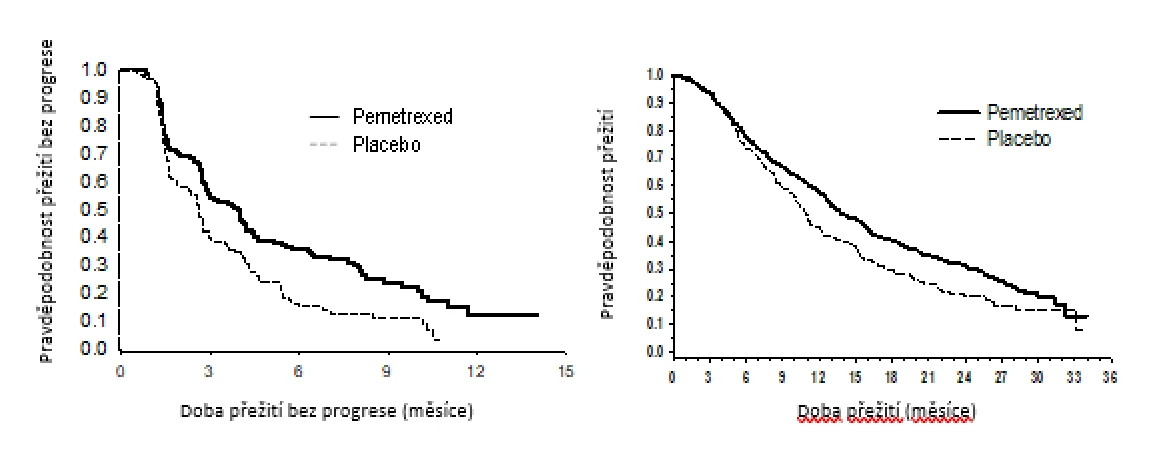
Studie splnila svůj primární cílový parametr a ukázala statisticky významné zlepšení PFS v rameni s pemetrexedem ve srovnání s placebovým ramenem (n=472, nezávisle hodnocená populace, medián 3,9 měsíců a 2,6 měsíců v tomto pořadí) (poměr rizik = 0,64, 95% CI = 0,51-0,81, p = 0,0002). Nezávislé posouzení skenů pacientů potvrdilo nálezy z hodnocení PFS zkoušejícími. Pro randomizované pacienty byl, měřeno od zahájení první linie indukční léčby pemetrexedem s cisplatinou, medián PFS stanovený zkoušejícím 6,9 měsíců v rameni s pemetrexedem a 5,6 měsíce v rameni s placebem (poměr rizik = 0,59, 95% CI = 0,47-0,74).
Po indukci pemetrexedem s cisplatinou (4 cykly) byla léčba pemetrexedem statisticky lepší než placebo z hlediska celkového přežití (medián 13,9 měsíce versus 11,0 měsíců, poměr rizik = 0,78, 95% CI = 0,64-0,96, p = 0,0195). V době, kdy byla tato finální analýza doby přežití provedena, bylo v rameni s pemetrexedem 28,7 % pacientů naživu nebo byl kontakt s nimi ztracen oproti 21,7 % pacientům v rameni s placebem. Relativní léčebný účinek pemetrexedu byl napříč podskupinami (včetně stadia nemoci, odpovědi na indukci, ECOG PS, kuřáckého statusu, pohlaví, histologie a věku) vnitřně konzistentní a podobný tomu, který byl pozorován v neadjustovaných analýzách OS a PFS. Jednoletá a 2letá míra přežití pacientů s pemetrexedem byla 58 %, resp. 32 %, ve srovnání s 45 % a 21 % u pacientů s placebem. Od začátku indukční léčby pemetrexedem s cisplatinou v první linii byl medián OS pacientů 16,9 měsíce v rameni s pemetrexedem a 14,0 měsíců v rameni s placebem (poměr rizik= 0,78, 95% CI= 0,64-0,96). Procento pacientů, kteří dostali postudijní léčbu, bylo 64,3 % u pemetrexedu a 71,7 % u placeba. 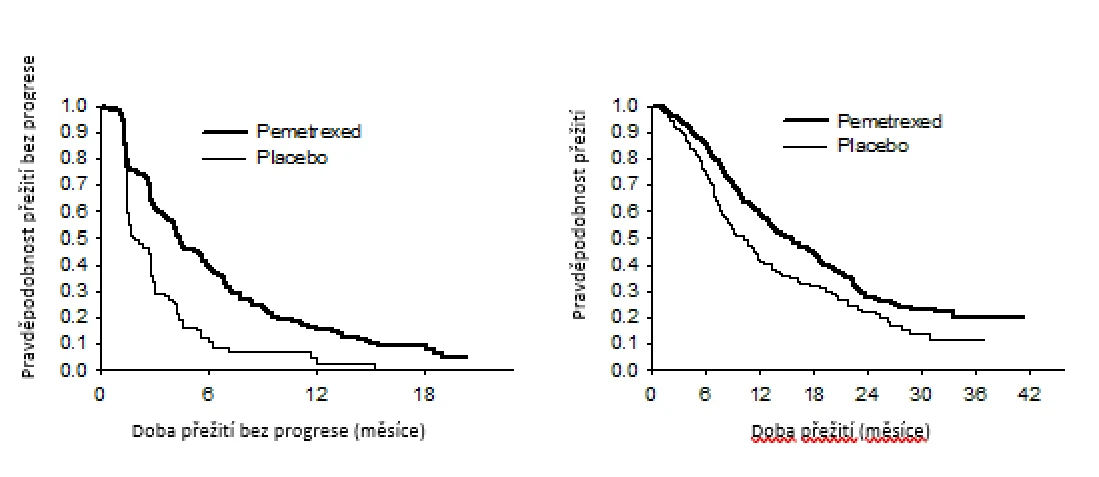
PARAMOUNT: Kaplan - Meierova křivka doby přežití bez progrese (PFS) a celkové doby přežití (OS) u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, pokračujících v udržovací léčbě pemetrexedem nebo placebem (měřeno od randomizace)
Doba přežití bez progrese (PFS) Celková doba přežití (OS)
Bezpečnostní profily udržovací léčby pemetrexedem ze dvou klinických hodnocení JMEN a PARAMOUNT byly podobné.
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti pemetrexedu po jeho podání v monoterapii byly hodnoceny u 426 pacientů s různými maligními solidními tumory, kterým byl lék podáván v dávkách od 0,2 do 838 mg/m2 infuzí po dobu 10 minut. Distribuční objem pemetrexedu v ustáleném stavu činil 9 l/m2. Studie in vitro ukazují, že pemetrexed se přibližně z 81 % váže na plazmatické proteiny. Různý stupeň poruchy funkce ledvin nevede k významnému ovlivnění této vazby. Pemetrexed podstupuje v omezené míře metabolismus v játrech. Pemetrexed se primárně vylučuje močí, přičemž 70–90 % podané dávky se odstraní močí v nezměněné formě během prvních 24 hodin po jeho podání. Studie in vitro naznačují, že pemetrexed je aktivně vylučován pomocí OAT3 (přenašeč organických aniontů). Celková systémová clearance pemetrexedu je 91,8 ml/min a eliminační poločas plazmy je 3,5 hodiny u pacientů s normální funkcí ledvin (clearance kreatininu 90 ml/min). Variabilita clearance mezi pacienty je střední, a to 19,3 %. Celková systémová expozice pemetrexedu (AUC) a maximální plazmatická koncentrace rostou proporcionálně s dávkou. Farmakokinetika pemetrexedu je stejná i při více léčebných cyklech.
Farmakokinetické vlastnosti pemetrexedu nejsou ovlivněny souběžně podanou cisplatinou. Suplementace kyselinou listovou perorálně a vitaminem B12 intramuskulárně neovlivňuje farmakokinetiku pemetrexedu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Podání pemetrexedu březím myším vedlo ke snížení viability plodů, ke snížení hmotnosti plodů, neúplné osifikaci některých kosterních struktur a rozštěpu patra.
Podání pemetrexedu samcům myší vedlo k reprodukční toxicitě charakterizované snížením fertility a testikulární atrofií. V devítiměsíční studii provedené na bíglech s použitím intravenózní bolusové injekce byl pozorován nález na varlatech (degenerace/nekróza seminiferní výstelky). To naznačuje, že pemetrexed může poškodit mužskou fertilitu. Fertilita žen nebyla studována.
Pemetrexed nebyl mutagenní in vitro ani u testu chromozomální aberace na buňkách ovarií čínských křečků ani u Amesova testu. V mikronukleárním testu in vivo u myši bylo prokázáno, že pemetrexed je klastogenní.
Studie hodnotící kancerogenní potenciál pemetrexedu nebyly provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Kyselina citronová (E330)
Methionin
Thioglycerol
Hydroxid sodný (E524) (k úpravě pH)
Koncentrovaná kyselina chlorovodíková (E507) (k úpravě pH)
Voda pro injekci
6.2 Inkompatibility
Pemetrexed je fyzikálně inkompatibilní s diluenty obsahujícími kalcium, jako je laktátový Ringerův roztok a Ringerův roztok. Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená lahvička
30 měsíců.
Naředěný roztok
Chemická a fyzikální stabilita po otevření před použitím infuzního roztoku pemetrexedu byla prokázána na dobu 72 hodin při teplotě 20 °C až 25 °C. Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně nemá být doba delší než 24 hodin při teplotě 2 °C –8 °C, pokud ředění neproběhlo za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25 °C.
Podmínky uchovávání tohoto léčivého přípravku po jeho naředění jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička z čirého lisovaného skla (třídy I) s brombutylovou pryžovou zátkou s modrým odtrhávacím uzávěrem obsahující 4 ml koncentrátu.
Injekční lahvička z čirého lisovaného skla (třídy I) s brombutylovou pryžovou zátkou s fialovým odtrhávacím uzávěrem obsahující 20 ml koncentrátu.
Injekční lahvička z čirého lisovaného skla (třídy I) s brombutylovou pryžovou zátkou s oranžovým odtrhávacím uzávěrem obsahující 34 ml koncentrátu.
Injekční lahvička z čirého lisovaného skla (třídy I) s brombutylovou pryžovou zátkou s červeným odtrhávacím uzávěrem obsahující 40 ml koncentrátu.
Balení po 1 injekční lahvičce.
6.6 Zvláštní opatření pro likvidaci přípravku a zacházení s ním
- 1. Při ředění pemetrexedu k podání intravenózní infuze používejte aseptickou techniku.
- 2.
Vypočtěte dávku a počet potřebných injekčních lahviček přípravku Pemetrexed Accord.
Injekční lahvička obsahuje větší množství pemetrexedu k usnadnění přenosu označeného množství.
- 3. Náležitý objem roztoku pemetrexedu musí být naředěn na 100 ml s 0,9% injekčním roztokem chloridu sodného (9 mg/ml) bez konzervačních látek a podá se intravenózní infuzí po dobu 10 minut.
- 4. Infuzní roztoky pemetrexedu, připravené podle výše uvedeného návodu, jsou kompatibilní s polyvinylchloridovými a polyolefinovými infuzními sety a infuzními vaky.
- 5. Léčivé přípravky pro parenterální podání se musí před podáním vizuálně zkontrolovat, zda neobsahují pevné částice a nedošlo ke změně barvy. Jestliže zpozorujete pevné částice, přípravek nepodávejte.
- 6. Roztok pemetrexedu je určen pouze pro jednorázové použití. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Bezpečnostní opatření při přípravě a podání přípravku:
Tak jako i u jiných potenciálně toxických cytostatických látek je nutné udržovat pozornost při zacházení s infuzním roztokem pemetrexedu a při jeho přípravě. Doporučuje se používat ochranné rukavice. Pokud dojde ke kontaktu roztoku pemetrexedu s kůží, umyjte ihned a důkladně kůži mýdlem a vodou. Pokud dojde ke kontaktu roztoku pemetrexedu se sliznicemi, opláchněte je důkladně vodou. Pemetrexed není puchýřotvorná látka. V případě podání extravazálně neexistuje specifické antidotum. Bylo popsáno několik případů podání pemetrexedu mimo žílu, které hodnotící lékař nepovažoval za závažné. Únik pemetrexedu extravazálně se léčí místními standardními postupy jako u jiných nepuchýřotvorných látek.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n,
Edifici Est 6ª planta,
08039 Barcelona,
Španělsko
8. REGISTRAČNÍ ČÍSLO//REGISTRAČNÍ ČÍSLA
EU/1/15/1071/004
EU/1/15/1071/005
EU/1/15/1071/006
EU/1/15/1071/007
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 16. listopadu 2020
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu
Pemetrexed Accord 100 mg prášek pro koncentrát pro infuzní roztokPemetrexed Accord 500 mg prášek pro koncentrát pro infuzní roztokPemetrexed Accord 1 000 mg prášek pro koncentrát pro infuzní roztok
1. NÁZEV PŘÍPRAVKU
Pemetrexed Accord 100 mg prášek pro koncentrát pro infuzní roztok
Pemetrexed Accord 500 mg prášek pro koncentrát pro infuzní roztok
Pemetrexed Accord 1 000 mg prášek pro koncentrát pro infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Pemetrexed Accord 100 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička obsahuje 100 mg pemetrexedu (jako pemetrexed sodný).
Pomocné látky se známým účinkem:
Jedna injekční lahvička obsahuje přibližně 11 mg sodíku.
Pemetrexed Accord 500 mg prášek pro koncentrát pro infuzní roztok
Jedna injekční lahvička obsahuje 500 mg pemetrexedu (jako pemetrexed sodný).
Pomocná látka se známými účinky
Jedna injekční lahvička obsahuje přibližně 54 mg sodíku.
Pemetrexed Accord 1 000 mg prášek pro koncentrát infuzní roztok
Jedna injekční lahvička obsahuje 1000 mg pemetrexedu (jako pemetrexed sodný).
Pomocná látka se známými účinky
Jedna injekční lahvička obsahuje přibližně 108 mg sodíku.
Po rekonstituci (viz bod 6.6) obsahuje jedna injekční lahvička pemetrexedum o koncentraci 25 mg/ml.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro koncentrát pro infuzní roztok.
Bílý až buď světle žlutý nebo zelenožlutý lyofilizovaný prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Maligní mezoteliom pleury
Přípravek Pemetrexed Accord je v kombinaci s cisplatinou indikován k léčbě pacientů bez předchozí chemoterapie s neresekovatelným maligním mezoteliomem pleury.
Nemalobuněčný karcinom plic
Přípravek Pemetrexed Accord je v kombinaci s cisplatinou indikován v první linii k léčbě pacientů s lokálně pokročilým nebo metastazujícím nemalobuněčným karcinomem plic jiného histologického typu, než predominantně z dlaždicových buněk (viz bod 5.1).
Přípravek Pemetrexed Accord je indikován jako monoterapie k udržovací léčbě lokálně pokročilého nebo metastazujícího nemalobuněčného karcinomu plic jiného histologického typu, než predominantně z dlaždicových buněk u pacientů, u kterých po chemoterapii založené na platině nedošlo k bezprostřední progresi onemocnění. (viz bod 5.1).
Přípravek Pemetrexed Accord je indikován ve druhé linii jako monoterapie k léčbě pacientů s lokálně pokročilým nebo metastazujícím nemalobuněčným karcinomem plic jiného histologického typu, než predominantně z dlaždicových buněk (viz bod 5.1).
4.2 Dávkování a způsob podání
Pemetrexed Accord se smí podávat pouze pod dohledem lékaře s kvalifikací pro podávání protinádorové chemoterapie.
Dávkování:
Pemetrexed Accord v kombinaci s cisplatinou
Doporučená dávka přípravku Pemetrexed Accord je 500 mg/m2 tělesného povrchu (body surface area - BSA) podávaná jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu. Doporučená dávka cisplatiny je 75 mg/m2 BSA, podaná infuzí během dvou hodin přibližně 30 minut po ukončení infuze pemetrexedu v první den každého 21denního cyklu. Pacienti musejí dostávat přiměřenou antiemetickou terapii a hydrataci před podáním cisplatiny, případně i po jejím podání (informace o dávkování cisplatiny - viz rovněž souhrn údajů o přípravku pro přípravky s obsahem cisplatiny).
Pemetrexed Accord v monoterapii
U pacientů léčených kvůli nemalobuněčnému karcinomu plic po předcházející chemoterapii je doporučená dávka přípravku Pemetrexed Accord 500 mg/m2 BSA podávaná jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu.
Režim premedikace
Ke snížení incidence a závažnosti kožních reakcí se podá kortikosteroid den před podáním pemetrexedu, v den jeho podání a v den po jeho podání. Kortikoid má být ekvivalentní 4 mg dexamethasonu podávanému perorálně 2x denně (viz bod 4.4).
Ke snížení toxicity musí pacienti léčení pemetrexedem dostávat rovněž vitaminovou suplementaci (viz bod 4.4). Pacienti musí denně užívat kyselinu listovou perorálně nebo multivitaminy s obsahem kyseliny listové (350–1 000 mikrogramů). Během sedmi dnů před první dávkou pemetrexedu se musí podat nejméně pět dávek kyseliny listové a její podávání musí pokračovat v průběhu celé léčby a po dobu 21 dní po poslední dávce pemetrexedu. Pacienti musejí rovněž dostat intramuskulární injekci vitaminu B12 (1000 mikrogramů) v týdnu před první dávkou pemetrexedu a poté jednou za každé tři cykly. Další injekce vitaminu B12 se mohou podávat ve stejný den jako pemetrexed.
Monitorování
Pacienti používající pemetrexed musejí mít před každou dávkou monitorovaný celý krevní obraz, včetně diferenciálního bílého krevního obrazu a počtu trombocytů. Před každým podáním chemoterapie musí být provedeno biochemické vyšetření za účelem vyhodnocení funkce ledvin a jater. Před zahájením každého cyklu chemoterapie je nutné, aby pacienti měli následující výsledky vyšetření: absolutní počet neutrofilů musí být ≥ 1500 buněk/mm3 a počet trombocytů musí být ≥ 100 000 buněk/mm3. Clearance kreatininu musí být ≥ 45 ml/min.
Celkový bilirubin musí být ≤ 1,5násobek horní hranice normálních hodnot. Alkalická fosfatáza (AP), aspartátaminotransferáza (AST) a alaninaminotransferáza (ALT) musejí být ≤ 3násobek horní hranice normálních hodnot. V případě postižení jater tumorem jsou akceptovatelné hodnoty alkalické fosfatázy, AST a ALT ≤ 5násobek horní hranice normálních hodnot.
Úprava dávek
Úprava dávky při zahájení následného cyklu se provede na základě krevního obrazu v době nejhlubšího poklesu nebo na základě maximální nehematologické toxicity zjištěné v předchozím cyklu terapie. Léčbu lze odložit, aby byl dostatek času k úpravě. Po úpravě se pacienti léčí podle pokynů uvedených v tabulce 1, 2 a 3, které se použijí v případě podávání přípravku Pemetrexed Accord v monoterapii nebo v kombinaci s cisplatinou.
| Tabulka 1 –Úprava dávek pro pemetrexed (v monoterapii nebo v kombinaci) a cisplatinu – hematologické toxicity | |
| Absolutní počet neutrofilů v době nejhlubšího poklesu < 500 /mm3 a počet trombocytů v době nejhlubšího poklesu ≥50 000 /mm3 | 75 % předchozí dávky (pemetrexedu i cisplatiny) |
| Počet trombocytů v době nejhlubšího poklesu < 50 000 /mm3 bez ohledu na absolutní počet neutrofilů v době nejhlubšího poklesu | 75 % předchozí dávky (pemetrexedu i cisplatiny) |
| Počet trombocytů v době nejhlubšího poklesu < 50 000 /mm3 s krváceníma bez ohledu na absolutní počet neutrofilů v době nejhlubšího poklesu | 50 % předchozí dávky (pemetrexedu i cisplatiny) |
a dle obecných kritérií toxicity (CTC) podle National Cancer Institute (CTC v2.0, NCI 1998) definice CTC krvácení ≥ stupeň 2.
Pokud u pacientů dojde k rozvoji nehematologické toxicity ≥ 3. stupně (s výjimkou neurotoxicity), musí se Pemetrexed Accord vysadit až do úpravy na hodnoty nižší nebo stejné, jako byly hodnoty před léčbou. Léčba se zahájí podle pokynů uvedených v tabulce 2.
| Tabulka 2 - Úprava dávek pro pemetrexed (v monoterapii nebo v kombinaci ) a cisplatinu – nehematologické toxicitya, b | ||
| Dávka pemetrexedu (mg/m2) | Dávka cisplatiny (mg/m2) | |
| Jakákoli toxicita stupně 3 nebo 4 s výjimkou mukozitidy | 75 % předchozí dávky | 75 % předchozí dávky |
| Jakýkoli průjem s nutností hospitalizace (bez ohledu na stupeň) nebo průjem stupně 3 nebo 4 | 75 % předchozí dávky | 75 % předchozí dávky |
| Mukozitida stupně 3 nebo 4 | 50 % předchozí dávky | 100 % předchozí dávky |
a Obecná kritéria toxicity podle National Cancer Institute (CTC v2.0; NCI 1998) b S výjimkou neurotoxicity
V případě neurotoxicity je doporučená úprava dávky pro přípravek Pemetrexed Accord a cisplatinu uvedena v tabulce 3. Pokud se vyskytnou projevy neurotoxicity stupně 3 nebo 4, musejí pacienti léčbu přerušit.
| Tabulka 3 - Úprava dávek pro pemetrexed (v monoterapii nebo v kombinaci ) a cisplatinu – neurotoxicita | ||
| Stupeň toxicity dle CTC a | Dávka pemetrexedu (mg/m2) | Dávka cisplatiny (mg/m2) |
| 0 - 1 | 100 % předchozí dávky | 100 % předchozí dávky |
| 2 | 100 % předchozí dávky | 50 % předchozí dávky |
a Obecná kritéria toxicity podle National Cancer Institute (CTC v2.0, NCI 1998)
Léčba přípravkem Pemetrexed Accord musí být přerušena, pokud se u pacienta vyskytnou jakékoli projevy hematologické nebo nehematologické toxicity stupně 3 nebo 4 po 2 sníženích dávky nebo ihned, pokud se vyskytnou projevy neurotoxicity stupně 3 nebo 4.
Zvláštní populace
Starší pacienti
V klinických studiích nebyly žádné známky, že byse u pacientů ve věku 65 let nebo starších zvýšilo riziko nežádoucích účinků v porovnání s pacienty mladšími 65 let. Není nutné žádné snížení dávky, kromě případů, kdy je toto snížení nezbytné pro všechny pacienty.
Pediatrická populace
Použití přípravku Pemetrexed Accordu maligního mezoteliomu pleury a nemalobuněčného karcinomu plic není u pediatrické populace relevantní.
Pacienti s poruchou funkce ledvin (standardní Cockroftův a Gaultův vzorec nebo rychlost glomerulární filtrace měřená metodou clearance Tc99m-DPTA v séru):
Pemetrexed se primárně vylučuje v nezměněné formě ledvinami. V klinických studiích nebyla u pacientů s clearance kreatininu ≥ 45 ml/min zapotřebí žádná úprava dávky, kromě úprav doporučovaných pro všechny pacienty. Údaje o použití pemetrexedu u pacientů s clearance kreatininu pod 45 ml/min jsou nedostatečné, a proto se u těchto pacientů používání pemetrexedu nedoporučuje (viz bod 4.4).
Pacienti s poruchou funkce jater
Nebyl zjištěn žádný vztah mezi AST, ALT nebo celkovým bilirubinem a farmakokinetikou pemetrexedu. Nicméně, pacienti s poruchou funkce jater a bilirubinem > 1,5 x vyšším, než je horní hranice normální hodnoty nebo aminotransferázami > 3,0 x vyššími, než je horní hranice normálních hodnot (při absenci metastáz v játrech) nebo > 5,0 x vyššími, než je horní hranice normálních hodnot (při přítomnosti metastáz v játrech), nebyli specificky studováni.
Způsob podání:
Přípravek Pemetrexed Accord je určený k intravenóznímu podání. Pemetrexed Accord se podává jako intravenózní infuze po dobu 10 minut první den každého 21denního cyklu.
Opatření, která je nutno učinit před zacházením s léčivým přípravkem Pemetrexed Accord nebo před jeho podáním, naleznete v bodě 6.6.
Pokyny pro rekonstituci a naředění přípravku Pemetrexed Accord před jeho podáním naleznete v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Kojení (viz bod 4.6).
Současné podávání vakcíny proti žluté zimnici (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Pemetrexed může potlačit funkci kostní dřeně, která se manifestuje jako neutropenie, trombocytopenie a anémie (nebo pancytopenie) (viz bod 4.8). Myelosuprese představuje obvykle toxicitu, která limituje velikost použité dávky. Pacienti musejí být během léčby sledováni z hlediska myelosuprese a pemetrexed se nesmí podat do doby, než se absolutní počet neutrofilů nevrátí na hodnoty ≥ 1500 buněk/mm3 a počet trombocytů se nevrátí na hodnoty ≥ 100 000 buněk/mm3. Úprava dávek v následujících cyklech je dána hodnotami absolutního počtu neutrofilů v době nejhlubšího poklesu, počtu trombocytů a maximální nehematologickou toxicitou pozorovanými v předchozím cyklu (viz bod 4.2).
Pokud byla před léčbou podávána kyselina listová a vitamin B12, byla hlášena menší toxicita a snížení hematologické a nehematologické toxicity stupně 3 nebo 4, jako je neutropenie, febrilní neutropenie a infekce s neutropenií stupně 3 nebo 4. Proto musejí být všichni pacienti léčení pemetrexedem poučeni, aby užívali kyselinu listovou a vitamin B12 jako profylaktické opatření ke snížení toxicity související s léčbou (viz bod 4.2).
U pacientů, kteří nedostávali před léčbou kortikosteroid, byly popsány kožní reakce. Podávání dexamethasonu (nebo ekvivalentního kortikosteroidu) před léčbou pemetrexedem může snížit výskyt a závažnost kožních reakcí (viz bod 4.2).
Nebyl studován dostatečný počet pacientů s clearance kreatininu pod 45 ml/min. Proto se nedoporučuje používání pemetrexedu u pacientů s clearance kreatininu < 45 ml/min (viz bod 4.2).
Pacienti s lehkou až středně těžkou renální insuficiencí (clearance kreatininu 45-79 ml/min) se mají vyvarovat užívání nesteroidních protizánětlivých léčivých přípravků (NSAID), jako je ibuprofen a kyselina acetylsalicylová (> 1,3 g denně) dva dny před podáním pemetrexedu, v den jeho podání a dva dny po podání pemetrexedu (viz bod 4.5). U pacientů s lehkou až středně těžkou renální insuficiencí, u kterých je terapie pemetrexedem vhodná, má být přerušeno užívání NSAID s dlouhým eliminačním poločasem nejméně pět dnů před podáním pemetrexedu, v den jeho podání a nejméně dva dny po podání pemetrexedu (viz bod 4.5).
V souvislosti s podáváním pemetrexedu samotného nebo v kombinaci s jinými chemoterapeutiky byly hlášeny závažné renální příhody, včetně akutního selhání ledvin. U mnoha pacientů, u kterých k renálním příhodám došlo, existovaly rizikové faktory pro rozvoj těchto příhod, včetně dehydratace, preexistující hypertenze nebo diabetu mellitu. Po uvedení přípravku na trh byly při podávání pemetrexedu samostatně nebo společně s jinými chemoterapeutickými přípravky hlášeny také nefrogenní diabetes insipidus a renální tubulární nekróza. Většina těchto příhod odezněla po vysazení pemetrexedu. Pacienty je třeba pravidelně kontrolovat s ohledem na možnou tubulární nekrózu, pokles renálních funkcí a známky a příznaky nefrogenního diabetu insipidu (např. hypernatremii).
Efekt tekutiny ve třetím prostoru, jako je pleurální výpotek nebo ascites, na pemetrexed není zcela stanoven. Klinická studie fáze 2 s pemetrexedem u 31 pacienta se solidním tumorem a se stabilním výpotkem ve třetím prostoru neprokázala žádný rozdíl v plazmatických koncentracích normalizovaných podle dávky a v clearance pemetrexedu oproti pacientům bez přítomnosti tekutiny v třetím prostoru. Proto je vhodné před začátkem léčby pemetrexedem zvážit drenáž tekutiny z třetího prostoru , ale nemusí to být nutné.
V důsledku gastrointestinální toxicity pemetrexedu podávaného v kombinaci s cisplatinou byly popsány případy vážné dehydratace. Proto mají pacienti dostávat přiměřenou antiemetickou terapii a odpovídající hydrataci před podáním a případně i po podání medikace.
V průběhu klinických studií s pemetrexedem byly méně často hlášeny závažné kardiovaskulární příhody, zahrnující infarkt myokardu a cerebrovaskulární příhody obvykle, když byl pemetrexed podáván v kombinaci s dalšími cytostatiky. Většina pacientů, u kterých byly tyto příhody pozorovány, měla preexistující kardiovaskulární rizikové faktory (viz bod 4.8).
Pokles imunity je častým jevem u pacientů s onkologickým onemocněním. Proto současné používání živých oslabených vakcín není doporučeno (viz bod 4.3 a 4.5).
Pemetrexed může mít geneticky škodlivé účinky. Pohlavně zralým mužům se doporučuje, aby během léčby a až 3 měsíce po jejím ukončení nepočali dítě. Doporučuje se používání antikoncepčních metod nebo abstinence. Vzhledem k možnosti, že by pemetrexed způsobil ireverzibilní infertilitu, se mužům doporučuje, aby před zahájením léčby vyhledali konzultaci o možnosti uchování spermatu.
Ženy ve fertilním věku musejí během léčby pemetrexedem a 6 měsíců po jejím ukončení používat účinnou antikoncepční metodu (viz bod 4.6).
U pacientů léčených ozařováním před léčbou, v průběhu nebo následovně po léčbě pemetrexedem byly hlášeny případy postradiační pneumonitidy. Těmto pacientům má být věnována zvýšená pozornost a opatrnost je také zapotřebí při použití dalších radiosenzibilizujících látek.
Byly hlášeny případy kožní reakce v místě předchozího ozařování (radiation recall) u pacientů ozařovaných před delší dobou – před týdny až roky.
Pomocné látky
Pemetrexed Accord 100 mg prášek pro koncentrát pro infuzní roztok
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku na jednu injekční lahvičku, to je v podstatě „bez obsahu sodíku‘.
Pemetrexed Accord 500 mg prášek pro koncentrát pro infuzní roztok
Tento léčivý přípravek obsahuje 54 mg sodíku v jedné injekční lahvičce, což odpovídá 2,7 % doporučeného maximálního denního přijmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Pemetrexed Accord 1 000 mg prášek pro koncentrát pro infuzní roztok
Tento léčivý přípravek obsahuje 108 mg sodíku v jedné injekční lahvičce, což odpovídá 5,4 % doporučeného maximálního denního přijmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Pemetrexed se vylučuje hlavně ledvinami v nezměněné formě, a to tubulární sekrecí a v menším rozsahu glomerulární filtrací. Souběžné podávání nefrotoxických léků (např. aminoglykosidy, kličková diuretika, sloučeniny platiny, cyklosporin) může vést k opožděné clearance pemetrexedu. Tato kombinace se musí používat s opatrností. Pokud je to nutné, má být pečlivě monitorována clearance kreatininu.
Souběžné podávání pemetrexedu s inhibitory OAT3 (transportér organických aniontů 3) (např. probenecid, penicilin, inhibitory protonové pumpy (PPI)) vede k opožděné clearance pemetrexedu. Při kombinaci těchto látek je zapotřebí zvýšené opatrnosti.
U pacientů s normální renální funkcí (clearance kreatininu ≥ 80 ml/min) mohou vysoké dávky nesteroidních protizánětlivých léčivých přípravků (NSAID, jako je ibuprofen > 1600 mg denně) a vysoké dávky kyseliny acetylsalicylové (> 1,3 g denně) snížit eliminaci pemetrexedu a tím zvýšit výskyt nežádoucích účinků. Proto je zapotřebí při současném podávání vyšších dávek NSAID nebo kyseliny acetylsalicylové společně s pemetrexedem u pacientů s normální renální funkcí (clearance kreatininu ≥ 80 ml/min) zvýšené opatrnosti.
Pacienti s lehkou až středně těžkou renální insuficiencí (clearance kreatininu od 45 do 79 ml/min) se mají vyvarovat současného používání pemetrexedu s NSAID (např.ibuprofen) nebo s vyššími dávkami kyseliny acetylsalicylové 2 dny před podáním pemetrexedu, v den jeho podání a 2 dny po podání pemetrexedu ( viz bod 4.4).
Jelikož nejsou k dispozici údaje o potenciální interakci mezi pemetrexedem a NSAID s delším poločasem, jako je piroxikam a rofekoxib, je potřebné jejich podávání u pacientů s lehkou až středně těžkou renální insuficiencí přerušit nejméně 5 dní před podáním pemetrexedu, v den jeho podání a nejméně 2 dny po podání pemetrexedu (viz bod 4.4). Pokud je současné podávání NSAID nezbytné, mají být pacienti důkladně monitorováni z hlediska toxicity, zejména myelosuprese a gastrointestinální toxicity.
Pemetrexed prochází omezeným jaterním metabolismem. Výsledky studií in vitro s lidskými jaterními mikrozomy ukázaly, že nelze předpovědět, zda pemetrexed způsobí klinicky významnou inhibici metabolické clearance léčivých přípravků metabolizovaných CYP3A, CYP2D6, CYP2C9 a CYP1A2.
Interakce běžné u všech cytotoxických látek
Vzhledem ke zvýšenému riziku trombózy u pacientů s maligním onemocněním je časté používání antikoagulační léčby. Vysoká intraindividuální variabilita koagulačního stavu při těchto chorobách a možnost interakce mezi perorálními antikoagulancii a protinádorovou chemoterapií vyžaduje zvýšenou frekvenci monitorování INR (International Normalised Ratio), pokud se rozhodneme léčit pacienta perorálními antikoagulancii.
Kontraindikované souběžné používání: vakcína proti žluté zimnici: riziko fatálního generalizovaného vakcinačního onemocnění (viz bod 4.3).
Nedoporučené současné používání: živé oslabené vakcíny (vyjma žluté zimnice, kdy je současné používání kontraindikováno): riziko systémové reakce s možným fatálním průběhem. Toto riziko je zvýšeno u osob s již existujícím poklesem imunity způsobeným základním onemocněním. Kde je to možné, použijte inaktivované vakcíny (poliomyelitida) (viz bod 4.4).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku / antikoncepce u mužů a u žen
Pemetrexed může mít geneticky škodlivé účinky. Ženy ve fertilním věku musí v průběhu léčby pemetrexedem a 6 měsíců po jejím ukončení používat účinnou antikoncepci. Pohlavně zralým mužům se doporučuje používaní účinných antikoncepčních metod a nedoporučuje se, aby během léčby a až 3 měsíce po jejím ukončení počali dítě.
Těhotenství
Neexistují údaje o použití pemetrexedu u těhotných žen, avšak je podezření, že pemetrexed tak jako ostatní antimetabolity způsobuje vážné kongenitální vady, pokud je podáván v těhotenství. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Pemetrexed se nemá používat v těhotenství, pokud to není jednoznačně nezbytné a po pečlivém zvážení potřeby léčby u matky a rizika pro plod (viz bod 4.4).
Kojení
Není známo, zda se pemetrexed vylučuje do lidského mateřského mléka a nežádoucí účinky u kojeného dítěte nelze vyloučit. Při léčbě pemetrexedem musí být kojení přerušeno (viz bod 4.3).
Fertilita
Vzhledem k možnosti způsobit léčbou pemetrexedem ireverzibilní infertilitu se mužům doporučuje, aby před zahájením léčby vyhledali konzultaci o možnosti uchování spermatu.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Pemetrexed Accord nemá žádný významný vliv na schopnost řídit a obsluhovat stroje. Bylo však popsáno, že pemetrexed může způsobovat únavu. Pacienti proto mají být upozorněni, aby neřídili nebo neobsluhovali stroje v případě, že se tyto nežádoucí účinky objeví.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky v souvislosti s pemetrexedem používaným ať už v monoterapii nebo v kombinaci jsou myelosuprese, manifestující se jako anemie, neutropenie, leukopenie, trombocytopenie; a gastrointestinální toxicita, manifestující se jako anorexie, nauzea, zvracení, průjem, zácpa, faryngitida, mukozitida a stomatitida. Další nežádoucí účinky zahrnují renální toxicitu, zvýšení hladin aminotransferáz, alopecii, únavu, dehydrataci, vyrážku, infekci/sepsi a neuropatii. Mezi vzácné nežádoucí účinky patří Stevensův-Johnsonův syndrom a toxická epidermální nekrolýza.
Tabulkový seznam nežádoucích účinků
V tabulce 4 je uveden seznam nežádoucích příhod bez ohledu na možnou souvislost s pemetrexedem podávaným buď jako monoterapie nebo v kombinaci s cisplatinou, z pivotních registračních studií (JMCH, JMEI, JMBD, JMEN a PARAMOUNT) a z postmarketingového období.
ADR jsou uvedeny v systému Tříd orgánových systémů podle databáze MedDRA. Frekvence nežádoucích účinků je definována následovně:
velmi časté: ≥ 1/10; časté: ≥ 1/100 až < 1/10; méně časté: ≥ 1/1 000 až < 1/100; vzácné: ≥ 1/10 000 až < 1/1 000; velmi vzácné: < 1/10 000 a není známo (z dostupných údajů nelze určit).
Tabulka 4. Frekvence nežádoucích příhod všech stupňů bez ohledu na možnou souvislost z pivotních registračních studií: JMEI (PEMETREXED ACCORD vs docetaxel), JMDB (PEMETREXED ACCORD a cisplatina versus GEMZAR a cisplatina, JMCH (PEMETREXED ACCORD plus cisplatina versus cisplatina), JMEN a PARAMOUNT (pemetrexed plus nejlepší podpůrná péče versus placebo plus nejlepší podpůrná péče), a z postmarketingového období.
Třídy orgánových systémů (MedDRA) | Velni časté | Časté | Méně časté | Vzácné | Velmi vzácné | Není známo |
| Infekce a infestace | infekcea faryngitida | sepseb | dermo-hypodermitid a | |||
Poruchy krve a lymfatického systému | neutropenie leukopenie snížený hemoglobin | febrilní neutropenie snížený počet krevních destiček | pancytopenie | autoimunit ní hemolytick á anémie | ||
| Poruchy imunitního systému | hypersenzitivita | anafylaktic ký šok | ||||
Poruchy metabolismu a výživy | dehydratace | |||||
| Poruchy nervového systému | porucha chuti periferní motorická neuropatie periferní senzorická neuropatie závrať | cerebrovaskulár ní příhoda ischemická cévní mozková příhoda intrakraniální krvácení |
| Poruchy oka | konjunktivitida suchost oka zvýšené slzení suchá keratokonjunkti vitida edém očního víčka onemocnění očního povrchu | |||||
| Srdeční poruchy | srdeční selhání arytmie | angina pectoris infarkt myokardu onemocnění koronárních cév supraventrikulár ní arytmie | ||||
| Cévní poruchy | periferní ischemie c | |||||
Respirační, hrudní a mediastinální poruchy | plicní embolie intersticiální pneumonitidabd | |||||
| Gastrointestin ální poruchy | stomatitida anorexie zvracení průjem nauzea | dyspepsie zácpa bolest břicha | rektální krvácení gastrointestináln í krvácení intestinální perforace ezofagitida kolitida e | |||
| Poruchy jater a žlučových cest | zvýšená alaninaminotran sferáza zvýšená aspartátaminotr ansferáza | hepatitida | ||||
| Poruchy kůže a podkožní tkáně | vyrážka odlupování kůže | hyperpigmentac e pruritus Erythema multiforme alopecie kopřivka | erytém | Stevensův-Johnsonův syndromb toxická epidermální nekrolýzab pemfigoid bulózní dermatitida získaná bulózní epidermolýza erytematózní edémf pseudocelu-litida dermatitida ekzém prurigo |
| Poruchy ledvin a močových cest | snížená clearance kreatininu zvýšený sérový kreatinine | renální selhání snížená glomerulární filtrace | nefrogenní diabetes insipidus renální tubulární nekróza | |||
Celkové poruchy a reakce v místě aplikace | únava | pyrexie bolest edém bolest na hrudi zánět sliznice | ||||
| Vyšetření | zvýšená gammaglutamyl transferáza | |||||
Poranění, otravy a procedurální komplikace | radiační ezofagitida radiační pneumonitida | radiační recall |
a s neutropenií a bez neutropenie
b v některých případech fatální
c někdy vedoucí k nekróze končetin
d s respirační nedostatečností
e pozorováno pouze v kombinaci s cisplatinou
f převážně dolních končetin
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
K popsaným symptomům předávkování patří neutropenie, anemie, trombocytopenie, mukozitida, senzorická polyneuropatie a vyrážka. K předpokládaným komplikacím předávkování patří myelosuprese, která se manifestuje neutropenií, trombocytopenií a anemií. Kromě toho lze pozorovat infekce s horečkou nebo bez ní, průjem a/nebo mukozitidu. V případě podezření na předávkování musí být u pacientů sledován krevní obraz a pacienti mají dostávat podle potřeby podpůrnou léčbu.
V léčbě předávkování pemetrexedem se má zvážit podávání kalcium-folinátu nebo kyseliny folinové.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: cytostatika, analogy kyseliny listové, ATC kód: L01BA04
Pemetrexed je tzv. „multi-targeted“ antifolikum, protinádorová látka působící narušení několika klíčových metabolických procesů závislých na kyselině listové, které jsou nezbytné pro replikaci buněk.
Studie in vitro prokázaly, že pemetrexed se chová jako „multi-targeted“ antifolikum tím, že inhibuje thymidylátsyntázu (TS), dihydrofolátreduktázu (DHFR) a glycinamid ribonukleotid formyltransferázu (GARFT), které jsou klíčové enzymy závislé na folátu pro biosyntézu thymidinu a purinových nukleotidů de novo. Pemetrexed je transportován do buněk redukovaným nosičem folátu a membránovým folátovým vazebným proteinovým transportním systémem. Jakmile je pemetrexed v buňce, přeměňuje se rychle a efektivně na polyglutamátové formy pomocí enzymu folylpolyglutamátsyntetáza. Polyglutamátové formy se zadržují v buňkách a jsou ještě silnějšími inhibitory TS a GARFT. Polyglutamace je proces závislý na čase a koncentraci, ke kterému dochází v nádorových buňkách a v menší míře i v normálních tkáních. Polyglutamátové metabolity mají zvýšený intracelulární poločas, což vede k protrahovanému účinku léku v maligních buňkách.
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem pemetrexed u všech podskupin pediatrické populace ve schválených indikacích (viz bod 4.2).
Klinická účinnost:
Mezoteliom
Studie EMPHACIS byla multicentrická, randomizovaná, jednoduše zaslepená studie fáze 3 s přípravkem pemetrexed a cisplatinou oproti cisplatině u pacientů s maligním mezoteliomem pleury, kteří dosud nepodstoupili chemoterapii. V této studii bylo prokázáno, že pacienti léčení přípravkem pemetrexed a cisplatinou měli klinicky významnou výhodu mediánu přežití, trvající 2,8 měsíce v porovnání s pacienty léčenými cisplatinou v monoterapii.
Během studie byla k léčbě zavedena dlouhodobá suplementace nízkými dávkami kyseliny listové a vitaminu B12 s cílem snížit toxicitu. Primární analýza této studie byla provedena na populaci všech pacientů randomizovaně přidělených do léčebné skupiny, kteří dostávali hodnocený lék (randomizovaní a léčení). Byla provedena analýza podskupin u pacientů, kteří dostávali suplementaci kyselinou listovou a vitaminem B12 v průběhu celé léčebné kúry hodnoceným lékem (úplná suplementace). Výsledky těchto analýz účinnosti jsou shrnuty v tabulce:
Tabulka 5. Účinnost přípravku pemetrexed v kombinaci s cisplatinou oproti cisplatině u pacientů s maligním mezoteliomem pleury
| Randomizovaní a léčení pacienti | Plně suplementovaní pacienti | |||
| Parametr účinnosti | pemetrexed / cisplatina (n = 226) | cisplatina (n = 222) | pemetrexed / cisplatina (n = 168) | cisplatina (n = 163) |
| Medián celkového přežití (měsíce) (95 % CI) | 12,1 (10,0 - 14,4) | 9,3 (7,8 - 10,7) | 13,3 (11,4 - 14,9) | 10,0 (8,4 - 11,9) |
| Log Rank hodnota pa | 0,020 | 0,051 | ||
Medián doby do progrese tumoru (měsíce) (95 % CI) | 5,7 (4,9 - 6,5) | 3,9 (2,8 - 4,4) | 6,1 (5,3 - 7,0) | 3,9 (2,8 - 4,5) |
| Log Rank hodnota pa | 0,001 | 0,008 | ||
| Doba do selhání léčby (měsíce) (95 % CI) | 4,5 (3,9 - 4,9) | 2,7 (2,1 - 2,9) | 4,7 (4,3 - 5,6) | 2,7 (2,2 - 3,1) |
| Log Rank hodnota pa | 0,001 | 0,001 | ||
| Výskyt celkové odpovědib (95 % CI) | 41,3 % (34,8 - 48,1) | 16,7 % (12,0 - 22,2) | 45,5 % (37,8 - 53,4) | 19,6 % (13,8 - 26,6) |
| Fisherova přesná hodnota pa | < 0,001 | < 0,001 | ||
Zkratky: CI = interval spolehlivosti
a hodnota p se týká srovnání mezi rameny
b V rameni pemetrexed /cisplatina, randomizovaní a léčení (n = 225) a plně suplementovaní (n = 167) pacienti
Statisticky významné zlepšení klinicky významných symptomů (bolest a dušnost) vyskytujících se při maligním mezoteliomu pleury v rameni s pemetrexedem /cisplatinou (212 pacientů) oproti rameni s léčbou pouze cisplatinou (218 pacientů) bylo prokázáno pomocí škály symptomů karcinomu plic. Byly rovněž pozorovány statisticky významné rozdíly v plicních funkčních testech. Oddělení mezi léčebnými rameny bylo dosaženo zlepšením plicní funkce v rameni pemetrexed /cisplatina a zhoršením plicní funkce v čase u kontrolního ramene.
Existují omezené údaje u pacientů s maligním mezoteliomem pleury, léčených pemetrexedem v monoterapii. Pemetrexed v dávce 500 mg/m2 byl studován jako lék podávaný v monoterapii u 64 pacientů s maligním mezoteliomem pleury dosud neléčených chemoterapií. Celkový výskyt odpovědi na léčbu byl 14,1 %.
NSCLC, léčba v druhé linii
V multicentrické, randomizované, otevřené studii fáze 3 s pemetrexedem a docetaxelem u pacientů s lokálně pokročilým nebo metastatickým nemalobuněčným karcinomem plic po předchozí chemoterapii byl prokázán medián doby přežití 8,3 měsíce u pacientů léčených pemetrexed (ITT populace se záměrem léčit, n = 283) a 7,9 měsíců u pacientů léčených docetaxelem (ITT populace se záměrem léčit, n = 288). Předchozí chemoterapie nezahrnovala pemetrexed. Výsledky analýzy vlivu histologie NSCLC na celkové přežití svědčí ve prospěch pemetrexedu oproti docetaxelu u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=399; 9,3 oproti 8,0 měsíců, adjustovaný HR=0,78; 95 CI=0,61-1,00, p=0,047) a ve prospěch docetaxelu u karcinomu s histologickou strukturou z dlaždicových buněk (n=172; 6,2 oproti 7,4 měsíců, adjustovaný HR=1,56; 95% CI =1,08-2,26; p = 0,018). V histologických podskupinách nebyly pozorovány žádné klinicky důležité rozdíly v bezpečnostním profilu pemetrexedu.
Omezené klinické údaje z jiného randomizovaného kontrolovaného klinického hodnocení fáze 3 naznačují, že údaje o účinnosti pemetrexedu (Overall survival OS - celková doba přežití, Progression free survival PFS – doba přežití bez progrese) jsou podobné pro skupinu pacientů s předchozí léčbou docetaxelem (n=41) a pacientů bez předchozí léčby docetaxelem (n = 540).
Tabulka 6. Účinnost pemetrexedu oproti docetaxelu u pacientů s nemalobuněčným karcinomem plic - ITT populace
| pemetrexed | docetaxel | |
Doba přežití (měsíce)
| (n = 283) 8,3 (7,0 - 9,4) (n = 288) 7,9 (6,3 - 9,2) 0,99 (0,82 - 1,20) 0,226 | |
Doba přežití bez progrese (měsíce)
| (n = 283) 2,9 (n = 288) 2,9 0,97 (,82 – 1,16) | |
Doba do selhání léčby (TTTF – měsíce)
| (n = 283) 2,3 (n = 288) 2,1 0,84 (,71 - ,997) | |
Odpověď (n: kvalifikovaní pro odpověď)
| (n = 264) 9,1 (5,9 - 13,2) 45,8 | (n = 274) 8,8 (5,7 - 12,8) 46,4 |
Zkratky: CI = interval spolehlivosti; HR = poměr rizik; ITT = záměr léčit; n = celková velikost populace
NSCLC, léčba v první linii
Multicentrická, randomizovaná, otevřená studie fáze 3 s přípravkem pemetrexed a cisplatinou oproti gemcitabinu s cisplatinou u pacientů bez předchozí chemoterapie s lokálně pokročilým nebo metastazujícím (stadium IIIB nebo IV) nemalobuněčným karcinomem plic (NSCLC) prokázala, že přípravek pemetrexed v kombinaci s cisplatinou (populace ITT Intent-to-treat), n =862) dosáhl primárního cílového parametru a prokázal podobný klinický účinek jako gemcitabin v kombinaci s cisplatinou (ITT n =863) na celkové přežití (adjustovaný poměr rizik 0,94; 95% CI 0,84-1,05). Všichni pacienti účastnící se této studie měli ECOG výkonnostní stav 0 nebo 1. Primární analýza účinnosti byla založena na ITT populaci. Analýzy citlivosti pro hlavní cílové parametry studie byly také vyhodnoceny u populace pacientů splňujících vstupní kritéria protokolu (Protocol Qualified -PQ). Výsledky analýz účinnosti u populace PQ jsou v souladu s analýzami populace ITT a podporují noninferioritu kombinace AC oproti GC.
Doba přežití bez progrese (Progression free survival - PFS) a výskyt celkové odpovědi byly podobné v obou ramenech léčby: medián PFS byl 4,8 měsíců pro pemetrexed v kombinaci s cisplatinou oproti 5,1 měsíců pro gemcitabin v kombinaci s cisplatinou (adjustovaný poměr rizik 1,04; 95% CI 0,94-1,15) a četnost celkové odpovědi byla 30,6% (95% CI 27,3- 33,9) pro pemetrexed s cisplatinou oproti 28,2% (95% CI 25,0-31,4) pro gemcitabin s cisplatinou. Údaje o PFS byly částečně potvrzeny nezávislým přezkoumáním (pro přezkoumání bylo náhodně vybráno 400/1725 pacientů). Analýza vlivu histologického původu NSCLC na celkovou dobu přežití prokázala klinicky významné rozdíly mezi jednotlivými histologickými typy, viz níže uvedená tabulka.
Tabulka 7. Účinnost kombinace pemetrexed + cisplatina oproti kombinaci gemcitabin + cisplatina v první linii nemalobuněčného karcinomu plic – ITT populace a histologické podskupiny.
ITT populace a
histologické
podskupiny
Medián celkové doby přežití v měsících
(95% CI)
Adjustovaný poměr rizik (HR)
(95% CI)
Superiorita hodnota p pemetrexed + cisplatina gemcitabin + cisplatina
ITT populace
(n= 1725)
10,3
(9,8 –11,2)
n = 862
10,3 n = 863 0,94a
(0,84 -1,05)
0,259
Adenocarcinom
(n=847)
12,6
(10,7-13,6)
n = 436
(9,6 –10,9) n = 411 0,84
(0,71–0,99)
0,033
Velkobuněčný
(n=153)
10,4
(8,6 –14,1)
n = 76
10,9 n = 77 0,67
(0,48–0,96)
0,027
Jiný
(n=252)
8,6
(6,8 –10,2)
n = 106
(10,2 -11,9) n = 146 1,08
(0,81–1,45)
0,586
Dlaždicobuněčný
(n=473)
9,4
(8,4 –10,2)
n = 244
6,7 n = 229 1,23
(1,00–1,51)
0,050
Zkratky: CI = interval spolehlivosti; ITT = záměr léčit; n = celková velikost souboru. a Statisticky významné pro noninferioritu, s celkovým intervalem spolehlivosti pro HR dostatečně pod hranicí noninferiority 1,17645 (p <0,001).
Kaplan - Meierova křivka celkové doby přežití podle histologického typu
Survival Time (months)
0 6 12 18 24 30
0.0
0.1
0.2
0.3
0.4
0.5
0.6
0.7
0.8
0.9
1.0
AC
GC
Adenocarcinoma
Survival Time (months)
0 6 12 18 24 30
0.0
0.1
0.2
0.3
0.4
0.5
0.6
0.7
0.8
0.9
1.0
AC
GC
Large Cell Carcinoma
Pravd
ěpodobnost
p
ře
žit
í
Pravd
ěpodobnost
p
ře
žit
í
Doba přežití (měsíce) Doba přežití (měsíce) Adenokarcinom Velkobuněčný karcinom
A+C A+C G+C G+C
V histologických podskupinách nebyly pozorovány žádné klinicky významné rozdíly v bezpečnostním profilu pemetrexedu v kombinaci s cisplatinou.
U pacientů léčených pemetrexedem v kombinaci s cisplatinou byl zapotřebí menší počet transfúzí (16,4% oproti 28,9 %, p<0,001), transfuzí erytrocytů (16,1 % oproti 27,3 %, p<0,001) a transfuzí trombocytů (1,8 % oproti 4,5%, p=0,002). Rovněž byl zapotřebí menší počet podání erytropoetinu/darbopoetinu (10,4 % oproti 18,1 %, p<0,001), G-CSF/GM-CSF (3,1 % oproti 6,1 %, p=0,004) a přípravků obsahujících železo (4,3 % oproti 7,0 %, p=0,021).
NSCLC, udržovací léčba
JMEN
Multicentrická, randomizovaná, dvojitě zaslepená studie fáze 3 kontrolovaná placebem (JMEN), srovnávala účinnost a bezpečnost udržovací léčby pemetrexedem spolu s nejlepší možnou podpůrnou léčbou (BSC) (n=441) a podávání placeba spolu s BSC (n=222) u pacientů s lokálně pokročilým (stadium IIIB) nebo metastazujícím (stadium IV) nemalobuněčným karcinomem plic (NSCLC), u kterých nedošlo k progresi po 4 cyklech terapie první linie dvojkombinací obsahující cisplatinu nebo karboplatinu v kombinaci s gemcitabinem, paklitaxelem nebo docetaxelem. Kombinovaná léčba obsahující v první linii v dvojkombinaci pemetrexed nebyla zahrnuta. Všichni pacienti účastnící se této studie měli ECOG výkonnostní stav 0 nebo 1. Udržovací léčba byla pacientům podávána do doby progrese nemoci. Účinnost a bezpečnost byly měřeny od doby randomizace po dokončení (indukční) terapie první linie. Střední hodnota počtu cyklů podaných pacientům byla 5 cyklů udržovací léčby pemetrexedem a 3,5 cyklů podávání placeba. Celkem 213 pacientů (48,3 %) dokončilo ≥ 6 cyklů 103 pacientů (23,4 %) ≥ 10 cyklů léčby pemetrexedem.
Studie dosáhla primárního cílového parametru a prokázala statisticky významné zlepšení PFS ve skupině pemetrexedu oproti skupině placeba (n = 581, nezávisle hodnocená populace, medián 4,0 měsíce, resp. 2,0 měsíce) (poměr rizika = 0,60, 95% CI: 0.49-0.73, p < 0.00001). Nezávislé hodnocení pacientských skenů potvrdilo závěry hodnocení PFS ze strany zkoušejících. Střední hodnota celkové doby přežití (OS) pro celkovou populaci (n=663) byla 13,4 měsíců ve skupině pemetrexedu a 10,6 měsíců ve skupině placeba, poměr rizik = 0,79 (95% CI: 0,65 až 0,95; p = 0,01192).
V souladu s dalšími studiemi pemetrexedu byl ve studii JMEN pozorován rozdíl v účinnosti s ohledem na histologii NSCLC. U pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=430, nezávisle hodnocená populace) byla střední doba přežití bez progrese (PFS) 4,4 měsíce u pemetrexedu a 1,8 měsíců u skupiny placeba, poměr rizik = 0,47, 95% CI: 0,37-0,60, p= 0,00001. Střední hodnota celkové doby přežití (OS) u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk (n=481) byla 15,5 měsíců ve skupině pemetrexedu a 10,3 měsíce ve skupině placeba (poměr rizik = 0,70, 95% CI: 0,56-0,88, p=0,002). Střední doba OS včetně indukční fáze byla u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk 18,6 měsíců ve skupině pemetrexedu a 13,6 měsíců ve skupině placeba (poměr rizik =0,71, 95% CI: 0,56-0,88, p=0,002).
U pacientů s karcinomem histologického typu z dlaždicových buněk nenaznačují výsledky PFS a OS výhodu léčby pemetrexedem oproti placebu.
V histologických podskupinách nebyly pozorovány žádné klinicky důležité rozdíly v bezpečnostním profilu pemetrexedu.
JMEN: Kaplan - Meierova křivka doby přežití bez progrese (PFS) a celkové doby přežití u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, užívajících pemetrexed nebo placebo
Doba přežití bez progrese Celková doba přežití
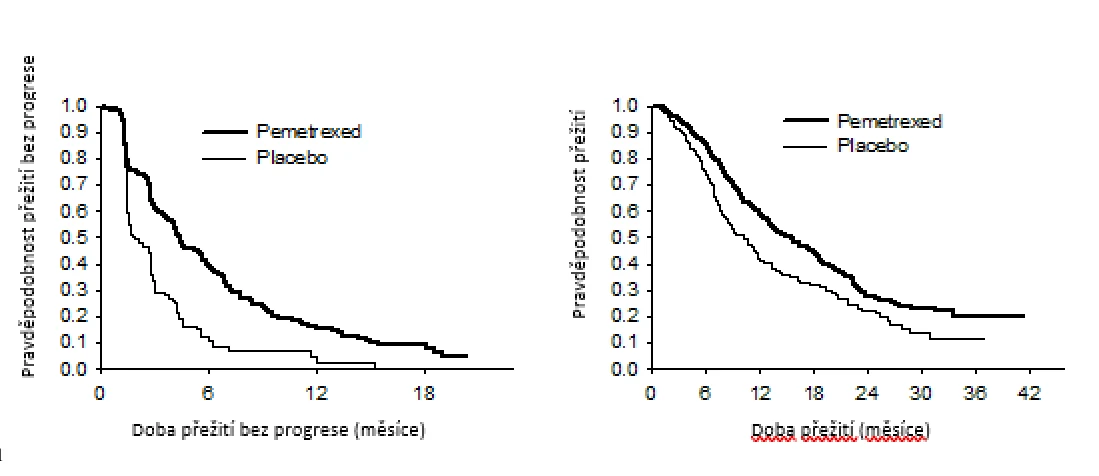
1
PARAMOUNT
Mutlicentrická, randomizovaná, dvojitě zaslepená, placebem kontrolovaná studie fáze 3 (PARAMOUNT) porovnávala účinnost a bezpečnost pokračující udržovací léčby pemetrexedem plus BSC (n = 359) s léčbou placebem plus BSC (n = 180) u pacientů s lokálně pokročilým (stadium IIIB) nebo metastazujícím (stadium IV) NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, u kterých nedošlo k progresi onemocnění po 4 cyklech první linie léčby dvojkombinací pemetrexedu a cisplatiny. Z celkového počtu 939 pacientů léčených indukcí ppemetrexedem s cisplatinou, bylo 539 pacientů randomizováno na udržovací léčbu pemetrexedem nebo placebem. Z randomizovaných pacientů mělo 44,9 % úplnou/částečnou odpověď a u 51,9 % došlo ke stabilizaci onemocnění po indukci pemetrexedem s cisplatinou. Pacienti, kteří byli randomizováni k udržovací léčbě, museli mít výkonnostní stav ECOG 0 nebo 1. Medián doby od začátku indukční léčby pemetrexedem s cisplatinou do začátku udržovací léčby byl 2,96 měsíce jak v rameni s pemetrexedem, tak v rameni s placebem. Randomizovaní pacienti dostávali udržovací léčbu do doby progrese onemocnění. Účinnost a bezpečnost byly měřeny od doby randomizace po ukončení prvoliniové (indukční) léčby. Střední hodnoty počtu cyklů podaných pacientům byly 4 cykly léčby pemetrexedem a 4 cykly placeba. Celkem dokončilo ≥6 cyklů udržovací léčby pemetrexedem 169 pacientů (47,1 %), což představovalo nejméně 10 cyklů pemetrexedu celkem.
Studie splnila svůj primární cílový parametr a ukázala statisticky významné zlepšení PFS v rameni s pemetrexedem ve srovnání s placebovým ramenem (n=472, nezávisle hodnocená populace, medián 3,9 měsíců a 2,6 měsíců v tomto pořadí) (poměr rizik = 0,64, 95% CI = 0,51-0,81, p = 0,0002). Nezávislé posouzení skenů pacientů potvrdilo nálezy z hodnocení PFS zkoušejícími. Pro randomizované pacienty byl, měřeno od zahájení první linie indukční léčby pemetrexedem s cisplatinou, medián PFS stanovený zkoušejícím 6,9 měsíců v rameni s pemetrexedem a 5,6 měsíce v rameni s placebem (poměr rizik = 0,59 95% CI = 0,47-0,74).
Po indukci pemetrexedem s cisplatinou (4 cykly), byla léčba pemetrexedem statisticky lepší než placebo z hlediska celkového přežití (medián 13,9 měsíce versus 11,0 měsíců , poměr rizik = 0,78, 95% CI = 0,64-0,96, p = 0,0195). V době, kdy byla tato finální analýza doby přežití provedena, bylo v rameni s pemetrexedem 28,7% pacientů naživu nebo byl kontakt s nimi ztracen oproti 21,7 % pacientům v rameni s placebem. Relativní léčebný účinek pemetrexedu byl napříč podskupinami (včetně stadia nemoci, odpovědi na indukci, ECOG PS, kuřáckého statusu, pohlaví, histologie a věku) vnitřně konzistentní a podobný tomu, který byl pozorován v neadjustovaných analýzách OS a PFS. Jednoletá a 2letá četnost přežití pacientů s pemetrexedem byla 58 % a 32 % dle uvedeného pořadí, ve srovnání s 45 % a 21 % u pacientů s placebem. Od začátku indukční léčby pemetrexedem s cisplatinou v první linii byl medián OS pacientů 16,9 měsíce u ramene s pemetrexedem a 14,0 měsíců u ramene s placebem (poměr rizik= 0,78, 95% CI= 0,64-0,96). Procento pacientů, kteří dostali postudijní léčbu bylo 64,3 % u pemetrexedu a 71,7 % u placeba.
PARAMOUNT: Kaplan - Meierova křivka doby přežití bez progrese (PFS) a celkové doby přežití (OS) u pacientů s NSCLC jiného histologického typu, než predominantně z dlaždicových buněk, pokračujících v udržovací léčbě ppemetrexedem nebo placebem (měřeno od randomizace)
Doba přežití bez progrese (PFS) Celková doba přežití (OS)
Bezpečnostní profily udržovací léčby pemetrexedem ze dvou klinických hodnocení JMEN a PARAMOUNT byly podobné.
5.2 Farmakokinetické vlastnosti
Farmakokinetické vlastnosti pemetrexedu po jeho podání v monoterapii byly hodnoceny u 426 pacientů s různými maligními solidními tumory, kterým byl lék podáván v dávkách od 0,2 do 838 mg/m2 infuzí po dobu 10 minut. Distribuční objem pemetrexedu v ustáleném stavu činil 9 l/m2. Studie in vitro ukazují, že pemetrexed se přibližně z 81 % váže na plazmatické proteiny. Různý stupeň poruchy funkce ledvin nevede k významnému ovlivnění této vazby. Pemetrexed podstupuje v omezené míře metabolismus v játrech. Pemetrexed se primárně vylučuje močí, přičemž 70–90 % podané dávky se odstraní močí v nezměněné formě během prvních 24 hodin po jeho podání. Studie in vitro naznačují, že pemetrexed je aktivně vylučován pomocí OAT3 (přenašeč organických aniontů). Celková systémová clearance pemetrexedu je 91,8 ml/min a eliminační poločas plazmy je 3,5 hodin u pacientů s normální funkcí ledvin (clearance kreatininu 90 ml/min). Variabilita clearance mezi pacienty je střední, a to 19,3 %. Celková systémová expozice pemetrexedu (AUC) a maximální plazmatická koncentrace rostou proporcionálně s dávkou. Farmakokinetika pemetrexedu je stejná i při více léčebných cyklech.
Farmakokinetické vlastnosti pemetrexedu nejsou ovlivněny souběžně podanou cisplatinou. Suplementace kyselinou listovou perorálně a vitaminem B12 intramuskulárně neovlivňuje farmakokinetiku pemetrexedu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Podání pemetrexedu březím myším vedlo ke snížení viability plodů, ke snížení hmotnosti plodů, neúplné osifikaci některých kosterních struktur a rozštěpu patra.
Podání pemetrexedu samcům myší vedlo k reprodukční toxicitě charakterizované snížením fertility a testikulární atrofií. V devítiměsíční studii provedené na bíglech s použitím intravenózní bolusové injekce byl pozorován nález na varlatech (degenerace/nekróza seminiferní výstelky). To naznačuje, že pemetrexed může poškodit mužskou fertilitu. Fertilita žen nebyla studována.
Pemetrexed nebyl mutagenní in vitro ani u testu chromozomální aberace na buňkách ovarií čínských křečků ani u Amesova testu. V mikronukleárním testu in vivo u myši bylo prokázáno, že pemetrexed je klastogenní.
Studie hodnotící kancerogenní potenciál pemetrexedu nebyly provedeny.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Mannitol (E421)
Kyselina chlorovodíková (E507) (k úpravě pH)
Hydroxid sodný (E524) (k úpravě pH)
6.2 Inkompatibility
Pemetrexed je fyzikálně inkompatibilní s diluenty obsahujícími kalcium, jako je laktátový Ringerův roztok a Ringerův roztok. Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Neotevřená lahvička
3 roky.
Rekonstituované a infuzní roztoky
Chemická a fyzikální stabilita po otevření před použitím rekonstituovaného a infuzního roztoku pemetrexedu byla prokázána na dobu 24 hodin při teplotě 25 °C. Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele a normálně nemá být doba delší než 24 hodin při teplotě 2 °C – 8 °C, pokud rekonstituce/ředění neproběhly za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Pemetrexed Accord 100 mg, prášek pro koncentrát pro infuzní roztok
Injekční skleněná lahvička (třídy I) s šedou brombutylovou pryžovou zátkou s fialovým odtrhávacím uzávěrem obsahující 100 mg pemetrexedu
Balení po 1injekční lahvičce.
Pemetrexed Accord 500 mg, prášek pro koncentrát pro infuzní roztok
Injekční skleněná lahvička ( třída I) s šedou brombutylovou pryžovou zátkou s modrým odtrhovacím víčkem obsahující 500 mg pemetrexedu.
Balení po 1 injekční lahvičce.
Pemetrexed Accord 1 000 mg, prášek pro koncentrát pro infuzní roztok
Injekční skleněná lahvička (střída I) s šedou brombutylovou pryžovou zátkou s modrým (královská modř) odtrhovacím víčkem obsahující 1000 mg pemetrexedu.
Balení po 1 injekční lahvičce.
6.6 Zvláštní opatření pro likvidaci přípravku a zacházení s ním
- 1. Při rekonstituci a dalším ředění pemetrexedu k podání intravenózní infuze používejte aseptickou techniku.
- 2.
Vypočtěte dávku a počet potřebných injekčních lahviček přípravku Pemetrexed Accord.
Injekční lahvička obsahuje větší množství pemetrexedu k usnadnění přenosu označeného množství.
- 3.
Rekonstituujte obsah 100mg injekční lahvičky se 4,2 ml 0,9% injekčního roztoku chloridu sodného (9 mg/ml)bez konzervačních látek, čímž vznikne roztok s koncentrací pemetrexedu 25 mg/ml.
Rekonstituujte obsah 500mg injekční lahvičky s 20 ml 0,9% injekčního roztoku chloridu sodného (9 mg/ml) bez konzervačních látek, čímž vznikne roztok s koncentrací pemetrexedu 25 mg/ml.
Rekonstituujte obsah 1000mg injekční lahvičky se 40 ml 0,9% injekčního roztoku chloridu sodného (9 mg/ml)bez konzervačních látek, čímž vznikne roztok s koncentrací pemetrexedu 25 mg/ml.
Pohybujte jemným krouživým pohybem každou injekční lahvičkou, dokud se prášek zcela nerozpustí. Výsledný roztok je čirý a jeho barva kolísá od bezbarvé po žlutou nebo žlutozelenou, aniž by byla narušena jeho kvalita. pH rekonstituovaného roztoku se pohybuje mezi 6,6 a 7,8. Je potřebné další ředění.
- 4. Náležitý objem rekonstituovaného roztoku pemetrexedu musí být dále naředěn na 100 ml 0,9% injekčním roztokem chloridu sodného (9 mg/m)bez konzervačních látek a podá se intravenózní infuzí po dobu 10 minut.
- 5.
Infuzní roztoky pemetrexedu, připravené podle návodu, jsou kompatibilní
s polyvinylchloridovými a polyolefinovými infuzními sety a infuzními vaky.
- 6. Léčivé přípravky pro parenterální použití se musí před podáním vizuálně zkontrolovat, zda neobsahují pevné částice a nedošlo ke změně barvy. Jestliže zpozorujete pevné částice, přípravek nepodávejte.
- 7. Roztok pemetrexedu je určen pouze na jedno použití. Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
Bezpečnostní opatření při přípravě a podání přípravku :
Tak jako i u jiných potenciálně toxických cytostatických látek je nutné udržovat pozornost při zacházení s infuzním roztokem pemetrexedu a při jeho přípravě. Doporučuje se používat ochranné rukavice. Pokud dojde ke kontaktu roztoku pemetrexedu s kůží, umyjte ihned a důkladně kůži mýdlem a vodou. Pokud dojde ke kontaktu roztoku pemetrexedu se sliznicemi, opláchněte je důkladně vodou. Pemetrexed není puchýřotvorná látka. V případě podání extravazálně neexistuje specifické antidotum. Bylo popsáno několik případů podání pemetrexedu mimo žílu, které hodnotící lékař nepovažoval za závažné. Únik pemetrexedu extravazálně se léčí místními standardními postupy jako u jiných nepuchýřotvorných látek.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n,
Edifici Est 6ª planta,
08039 Barcelona,
Španělsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/15/1071/001
EU/1/15/1071/002
EU/1/15/1071/003
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 18 leden 2016
Datum posledního prodloužení registrace: 9. října 2020
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky http://www.ema.europa.eu.