


Souhrn údajů o přípravku (SPC) - Pelmeg
1. NÁZEV PŘÍPRAVKU
Pelmeg 6 mg injekční roztok v předplněné injekční stříkačce.
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna předplněná injekční stříkačka obsahuje pegfilgrastimum* 6 mg v 0,6 ml injekčního roztoku. Koncentrace je 10 mg/ml založená pouze na bílkovinách**.
*Produkované buňkami Escherichia coli rekombinantní DNA technologií a následně konjugací s polyethylenglykolem (PEG).
**Koncentrace je 20 mg/ml při zahrnutí podílu PEG.
Účinnost tohoto léku se nemá porovnávat s účinností jiné pegylované nebo nepegylované bílkoviny stejné terapeutické skupiny. Více informací viz bod 5.1.
Pomocná látka se známým účinkem
Jedna předplněná injekční stříkačka obsahuje 30 mg sorbitolu (E 420).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok.
Čirý, bezbarvý injekční roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Zkrácení doby trvání neutropenie a snížení incidence febrilní neutropenie u dospělých pacientů léčených cytotoxickou chemoterapií pro maligní nádorové onemocnění (s výjimkou chronické myeloidní leukémie a myelodysplastických syndromů).
4.2 Dávkování a způsob podání
Léčba přípravkem Pelmeg má být zahájena a sledována lékaři se zkušenostmi v onkologii a/nebo hematologii.
Dávkování
Na jeden cyklus chemoterapie se doporučuje jedna dávka 6 mg přípravku Pelmeg (jedna předplněná injekční stříkačka) podaná nejdříve 24 hodin po cytotoxické chemoterapii.
Zvláštní skupiny pacientů
Pediatrická populace
Bezpečnost a účinnost pegfilgrastimu u dětí nebyly dosud stanoveny. V současnosti dostupné údaje jsou uvedeny v bodech 4.8, 5.1 a 5.2, ale na jejich základě nelze učinit žádná doporučení ohledně dávkování.
Pacienti s poruchou funkce ledvin
Úprava dávky u pacientů s poruchou funkce ledvin, včetně pacientů s konečným stádiem onemocnění ledvin, není doporučena.
Způsob podání
Pelmeg se podává subkutánně. Injekce má být aplikována do stehna, břicha nebo horní části paže.
Návod k manipulaci s tímto léčivým přípravkem před jeho podáním je uveden v bodě 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Dohledatelnost
K lepší dohledatelnosti biologických léčivých přípravků je nutné přehledně zaznamenat název podávaného přípravku a číslo šarže.
Na základě omezených klinických údajů lze očekávat podobný účinek pegfilgrastimu a filgrastimu ve smyslu ovlivnění doby nutné k obnově počtu neutrofilů po těžké neutropenii u pacientů s akutní myeloidní leukémií (acute myeloid leukemia, AML) de novo (viz bod 5.1). Nicméně, dosud nejsou k dispozici dostatečné údaje o dlouhodobých účincích přípravku Pelmeg u pacientů s AML. Proto u těchto pacientů musí být přípravek Pelmeg podáván se zvláštní opatrností.
Faktor stimulující kolonie granulocytů (Granulocyte-colony stimulating factor, G-CSF) může podporovat dělení myeloidních buněk v podmínkách in vitro a podobný účinek může být in vitro pozorován i u některých jiných než myeloidních buněk.
Bezpečnost a účinnost přípravku Pelmeg dosud nebyly zkoumány u pacientů s myelodysplastickým syndromem, chronickou myelogenní leukémií a u pacientů se sekundární AML; proto se u těchto pacientů nemá používat. Zvláštní pozornost musí být věnována rozlišení blastického zvratu u chronické myeloidní leukémie od AML.
Bezpečnost a účinnost podávání přípravku Pelmeg pacientům s de novo AML mladším 55 let s cytogenetickým nálezem t(15;17) dosud nebyla stanovena.
Bezpečnost a účinnost přípravku Pelmeg nebyly hodnoceny u pacientů léčených vysokými dávkami chemoterapeutik. Tento přípravek se nesmí používat ke zvýšení dávky cytotoxické chemoterapie nad stanovené dávkovací režimy.
Plicní nežádoucí příhody
Po podání G-CSF byly popsány plicní nežádoucí účinky, zejména případy intersticiální pneumonie. U pacientů, kteří v nedávné době prodělali pneumonii nebo měli zjištěné plicní infiltráty, může být riziko vyšší (viz bod 4.8). Výskyt příznaků plicního onemocnění jako jsou kašel, horečka a dyspnoe spolu s radiologickými známkami plicních infiltrátů, zhoršením plicních funkcí a zvýšením počtu neutrofilů může být předzvěstí syndromu akutní respirační tísně (Acute Respiratory Distress Syndrome, ARDS). V těchto případech musí být léčba přípravkem Pelmeg ukončena podle rozhodnutí lékaře a musí být zahájena odpovídající terapie (viz bod 4.8).
Glomerulonefritida
Glomerulonefritida byla hlášena u pacientů léčených filgrastimem a pegfilgrastimem. Obecně se případy glomerulonefritidy upravily po snížení dávky nebo po vysazení filgrastimu a pegfilgrastimu. Je doporučeno provádět rozbory moči.
Syndrom zvýšené permeability kapilár
Po podání faktoru stimulujícího kolonie granulocytů byl hlášen syndrom zvýšené permeability kapilár, který se projevuje hypotenzí, hypoalbuminemií, edémem a hemokoncentrací. Pacienti, u kterých se vyskytnou příznaky syndromu zvýšené permeability kapilár, mají být pečlivě sledováni a má jim být poskytnuta standardní symptomatická léčba, která může zahrnovat i intenzivní péči (viz bod 4.8).
Splenomegalie a ruptura sleziny
Po podání pegfilgrastimu byly hlášeny obecně bezpříznakové případy splenomegalie a případy ruptury sleziny, včetně několika fatálních případů (viz bod 4.8). Velikost sleziny musí být proto pečlivě sledována (např. klinickým vyšetřením a/nebo ultrazvukem). Diagnózu ruptury sleziny je třeba vést v patrnosti v případě, že si pacient stěžuje na bolesti v levém horním břišním kvadrantu nebo v oblasti horních partií ramene.
Trombocytopenie a anemie
Léčba samotným pegfilgrastimem nezabrání trombocytopénii ani anemii, protože plnodávkovaná myelosupresivní chemoterapie je udržována v rámci předepsaného schématu. Doporučuje se pravidelné sledování počtu krevních destiček a hematokritu. Zvláštní opatrnosti je třeba při podávání chemoterapeutik v monoterapii nebo v kombinaci, pokud je o nich známo, že způsobují těžkou trombocytopenii.
Myelodysplastický syndrom a akutní myeloidní leukémie u pacientů s rakovinou prsu a plic
V rámci postmarketingové observační studie byl pegfilgrastim ve spojení s chemoterapií a/nebo radioterapií spojen s rozvojem myelodysplastického syndromu (MDS) a akutní myeloidní leukémie (AML) u pacientů s rakovinou prsu a plic (viz bod 4.8). U pacientů s rakovinou prsu a plic monitorujte známky a příznaky MDS/AML.
Srpkovitá anemie
S podáváním pegfilgrastimu přenašečům srpkovité anemie nebo pacientům se srpkovitou anemií byly spojeny krize srpkovité anemie (viz bod 4.8). Při předepisování přípravku Pelmeg přenašečům srpkovité anemie nebo pacientům se srpkovitou anemií musí proto lékař postupovat opatrně; pravidelně kontrolovat klinické parametry a příslušný laboratorní nález a musí věnovat pozornost možné souvislosti léčby tímto přípravkem se zvětšením sleziny a výskytem vazookluzivní krize.
Leukocytóza
Počet leukocytů 100 x 109/l a vyšší byl zaznamenán u méně než 1 % pacientů léčených pegfilgrastimem. Nebyly hlášeny žádné nežádoucí příhody přímo související s tímto stupněm leukocytózy. Toto zvýšení počtu leukocytů je přechodného rázu, nastupuje typicky za 24 až 48 hodin po podání a je v souladu s farmakodynamickými účinky tohoto přípravku. V souladu s klinickými účinky a možným rizikem vzniku leukocytózy je třeba počet leukocytů během léčby kontrolovat v pravidelných intervalech. Pokud počet leukocytů překročí 50 x 109/l po dosažení očekávané nejnižší hodnoty, je třeba léčbu tímto přípravkem ihned přerušit.
Hypersenzitivita
U pacientů léčených pegfilgrastimem byla hlášena hypersenzitivita zahrnující anafylaktické reakce, které se vyskytly při úvodní nebo následné léčbě. U pacientů s klinicky významnou hypersenzitivitou léčbu přípravkem Pelmeg trvale ukončete. Pelmeg nepodávejte pacientům s hypersenzitivitou na pegfilgrastim nebo filgrastim v anamnéze. Při výskytu závažných alergických reakcí je třeba zahájit odpovídající léčbu s pečlivým sledováním pacienta po dobu několika dní.
Stevensův-Johnsonův syndrom
V souvislosti s léčbou pegfilgrastimem byl vzácně hlášen Stevensův-Johnsonův syndrom (SJS), který může být život ohrožující nebo fatální. Pokud se u pacienta při používání pegfilgrastimu vyvinul SJS, nesmí být léčba pegfilgrastimem u tohoto pacienta již nikdy znovu zahájena.
Imunogenicita
Stejně jako u všech terapeutických proteinů existuje možnost imunogenicity. Míra tvorby protilátek proti pegfilgrastimu je obecně nízká. Vazebné protilátky se objevují stejně jako u všech biologických přípravků, momentálně však nejsou spojovány s neutralizační aktivitou.
Aortitida
Aortitida byla hlášena po podání faktoru G-CSF zdravým osobám i pacientům s nádorovým onemocněním. Mezi pozorované příznaky patřila horečka, bolest břicha, malátnost, bolest zad a zvýšené hodnoty zánětlivých markerů (např. C-reaktivního proteinu a počtu leukocytů). Ve většině případů byla aortitida diagnostikována počítačovou tomografií a po vysazení faktoru G-CSF obvykle odezněla (viz také bod 4.8.)
Další upozornění
Bezpečnost a účinnost přípravku Pelmeg při mobilizaci krevních progenitorových buněk u pacientů nebo u zdravých dárců nebyla dostatečně zhodnocena.
Zvýšená hematopoetická aktivita kostní dřeně jako odpověď na léčbu růstovým faktorem byla spojena s přechodně pozitivními nálezy při vyšetřeních kostí zobrazovacími metodami. To je třeba brát v úvahu při interpretaci těchto vyšetření.
Pomocné látky
Tento léčivý přípravek obsahuje 30 mg sorbitolu v jedné předplněné injekční stříkačce, což odpovídá 50 mg/ml. Je nutno vzít v úvahu aditivní účinek současně podávaných přípravků s obsahem sorbitolu (nebo fruktózy) a příjem sorbitolu (nebo fruktózy) potravou.
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce 6 mg, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Z důvodu potenciální sensitivity rychle se dělících myeloidních buněk na cytotoxickou chemoterapii má být přípravek Pelmeg podán nejdříve 24 hodin po aplikaci cytotoxické chemoterapie. V klinických hodnoceních byl pegfilgrastim bezpečně podáván 14 dní před chemoterapií. Současné podávání přípravku Pelmeg s jakýmkoliv chemoterapeutikem nebylo u pacientů hodnoceno. Současné podání pegfilgrastimu a 5-fluorouracilu (5-FU) nebo jiných antimetabolitů během testů na zvířecích modelech mělo za následek potenciaci myelosuprese.
Možné interakce s ostatními hematopoetickými růstovými faktory a cytokiny nebyly v klinických hodnoceních specificky testovány.
Potenciál interakce s lithiem, jež rovněž podporuje uvolňování neutrofilů, nebyl specificky hodnocen. Neexistuje však žádný důkaz toho, že by tato interakce měla škodlivé účinky.
Bezpečnost a účinnost přípravku Pelmeg nebyly hodnoceny u pacientů léčených chemoterapeutiky, jejichž podávání je doprovázeno pozdní myelosupresí, jako jsou například nitrosomočoviny.
Specifické studie interakcí či metabolismu nebyly provedeny; výsledky klinických hodnocení však nenaznačují existenci interakcí pegfilgrastimu s jakýmkoliv jiným léčivým přípravkem.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání pegfilgrastimu těhotným ženám jsou omezené nebo nejsou k dispozici. Studie na zvířatech prokázaly reprodukční toxicitu (viz bod 5.3). Podávání přípravku Pelmeg se v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci, nedoporučuje.
Kojení
Informace o vylučování pegfilgrastimu/metabolitů do lidského mateřského mléka jsou nedostatečné. Riziko pro kojené novorozence/děti nelze vyloučit. Na základě posouzení prospěšnosti kojení pro dítě a prospěšnosti léčby pro matku je nutno rozhodnout, zda ukončit kojení nebo ukončit/přerušit podávání přípravku Pelmeg.
Fertilita
Pegfilgrastim neovlivnil reprodukční schopnost ani fertilitu potkaních samců nebo samic při kumulativních týdenních dávkách přibližně 6-9krát vyšších, než je doporučená dávka pro člověka (na základě plochy povrchu těla) (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Pelmeg nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášeným nežádoucím účinkem byla kostní bolest (velmi časté [≥ 1/10]) a muskuloskeletální bolest (časté). Kostní bolest byla obecně mírná až středně těžká, přechodná a byla u většiny pacientů zvládnutelná standardními analgetiky.
Při zahájení nebo opakované léčbě pegfilgrastimem se objevily hypersenzitivní reakce zahrnující vyrážku, kopřivku, angioedém, dyspnoe, erytém, zrudnutí a hypotenzi (méně časté [≥ 1/1 000 až < 1/100]). U pacientů léčených pegfilgrastimem se mohou vyskytnout závažné alergické reakce včetně anafylaxe (méně časté ) (viz bod 4.4).
Syndrom zvýšené permeability kapilár, který může být život ohrožující v případě opožděné léčby, byl hlášen méně často (≥ 1/1 000 až < 1/100) u pacientů s nádorovým onemocněním podstupujících chemoterapii po podání faktoru stimulujícího kolonie granulocytů; viz bod 4.4.a část „Popis vybraných nežádoucích účinků“ níže.
Splenomegalie, obvykle bezpříznaková, je méně častá.
Ruptura sleziny po podání pegfilgrastimu, včetně několika fatálních případů, je hlášena méně často (viz bod 4.4). Byly popsány méně časté plicní nežádoucí účinky včetně intersticiální pneumonie, plicního edému, plicních infiltrátů či plicní fibrózy. Méně často vedly některé z popsaných případů k dechovému selhání nebo k syndromu akutní respirační tísně (ARDS), který může mít i fatální průběh (viz bod 4.4).
U přenašečů srpkovité anemie nebo pacientů se srpkovitou anemií byly hlášeny ojedinělé případy krizí srpkovité anemie (s frekvencí méně časté u pacientů se srpkovitou anemií) (viz bod 4.4).
Tabulkový přehled nežádoucích účinků
V tabulce níže jsou popsány nežádoucí účinky hlášené z klinických hodnocení a spontánních hlášení. V každé skupině četnosti jsou nežádoucí účinky řazeny podle klesající závažnosti.
Třídy orgánových systémů podle MedDRA | Nežádoucí účinky | ||||
Velmi časté (≥ 1/10) | Časté (≥ 1/100 až < 1/10) | Méně časté (≥ 1/1 000 až < 1/100) | Vzácné (≥1/10 000 až <1/1 000) | Velmi vzácné (<1/10 000) | |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Myelodysplastický syndrom1 Akutní myeloidní leukémie1 | ||||
| Poruchy krve a lymfatického systému | Trombocytopénie1; Leukocytóza1 | Krize u srpkovité anemie2; Splenomegalie2; Ruptura sleziny2 | |||
| Poruchy imunitního systému | Hypersenzitivní reakce; Anafylaxe | ||||
Poruchy metabolismu a výživy | Zvýšení hladin kyseliny močové | ||||
| Poruchy nervového systému | Bolest hlavy1 | ||||
| Cévní poruchy | Syndrom zvýšené permeability kapilár1 | Aortitida | |||
| Respirační, hrudní a mediastinální poruchy | Syndrom akutní respirační tísně2; Plicní nežádoucí účinky (intersticiální pneumonie, plicní edém, plicní infiltráty, plicní fibróza) Hemoptýza | Plicní krvácení | |||
| Gastrointestinální poruchy | Nauzea1 | ||||
| Poruchy kůže a podkožní tkáně | Sweetův syndrom (akutní febrilní neutrofilní dermatóza)1,2; Kožní vaskulitida1, 2 | Stevensův-Johnsonův syndrom | |||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kostní bolest | Muskuloskeletální bolest (myalgie, artralgie, bolest končetin, bolest zad, muskuloskeletální bolest, bolest krku) | |||
| Poruchy ledvin a močových cest | Glomerulonefritida2 | ||||
Třídy orgánových systémů podle MedDRA | Nežádoucí účinky | ||||
Velmi časté (≥ 1/10) | Časté (≥ 1/100 až < 1/10) | Méně časté (≥ 1/1 000 až < 1/100) | Vzácné (≥1/10 000 až <1/1 000) | Velmi vzácné (<1/10 000) | |
| Celkové poruchy a reakce v místě aplikace | Bolest v místě podání injekce Nekardiální bolest na hrudi1 | Reakcev místě podání injekce2 | |||
| Vyšetření | Zvýšení hladin laktátdehydrogenázy a alkalické fosfatázy1; Přechodné zvýšení hladin funkčních jaterních testů u ALT nebo AST1 | ||||
1 viz část „Popis vybraných nežádoucích účinků“ níže.
2 Tento nežádoucí účinek byl zaznamenán po uvedení léku na trh, nebyl však pozorován v randomizovaných, kontrolovaných klinických studiích u dospělých, provedených pro účely registrace. Kategorie četnosti byla odhadována ze statistického výpočtu z údajů 1 576 pacientů léčených pegfilgrastimem v devíti randomizovaných klinických studiích.
Popis vybraných nežádoucích účinků
Byly popsány méně časté případy Sweetova syndromu, ačkoli v některých těchto případech může hrát roli základní choroba - maligní hematologické onemocnění.
U pacientů léčených pegfilgrastimem byly popsány méně časté případy kožní vaskulitidy. Mechanismus vzniku vaskulitidy u pacientů léčených pegfilgrastimem není znám.
Při počáteční nebo následné léčbě pegfilgrastimem se objevily reakce v místě podání injekce, včetně erytému v místě podání injekce (méně časté) a rovněž bolesti v místě podání injekce (časté).
Byly zaznamenány časté případy leukocytózy (počet leukocytů > 100 x 109/l) (viz bod 4.4).
U pacientů, kterým byl podáván pegfilgrastim následně po cytotoxické chemoterapii, byla zaznamenána méně často reverzibilní mírné až středně závažná zvýšení hladin kyseliny močové a alkalické fosfatázy a laktátdehydrogenázy. Tato zvýšení nebyla spojena s klinickými účinky.
U pacientů léčených chemoterapií byly velmi často zaznamenány nauzea a bolest hlavy.
U pacientů po podání pegfilgrastimu následně po cytotoxické chemoterapii byly pozorovány méně časté elevace funkčních jaterních testů jako ALT (alaninaminotransferázy) nebo AST (aspartátaminotransferázy). Tato zvýšení byla přechodná s návratem k původním hodnotám.
V epidemiologické studii u pacientů s rakovinou prsu a plic bylo pozorováno zvýšené riziko MDS/AML po léčbě přípravkem pegfilgrastim ve spojení s chemoterapií a/nebo radioterapií (viz bod 4.4).
Byly hlášeny časté případy trombocytopenie.
Ve sledování po uvedení léku na trh byly hlášeny případy syndromu zvýšené permeability kapilár při použití faktoru stimulujícího kolonie granulocytů. Obecně se vyskytly u pacientů se zhoubným onemocněním v pokročilém stádiu, se sepsí, u pacientů užívajících vícesložkovou chemoterapii nebo podstupujících aferézu (viz bod 4.4).
Pediatrická populace
Zkušenosti s použitím u dětí jsou omezené. U mladších dětí ve věku 0-5 let byl pozorován vyšší výskyt závažných nežádoucích účinků (92 %) ve srovnání se staršími dětmi ve věku 6-11 let (80 %) a 12-21 let (67 %) a dospělými. Nejčastěji hlášeným nežádoucím účinkem byla kostní bolest (viz body 5.1 a 5.2).
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Omezenému počtu zdravých dobrovolníků a pacientů s nemalobuněčným karcinomem plic byly subkutánně podávány jednorázové dávky 300 μg/kg bez závažných nežádoucích účinků. Nežádoucí příhody byly podobné těm, které se vyskytly u jedinců dostávajících nižší dávky pegfilgrastimu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina; imunostimulancia, faktory stimulující kolonie hematopoetických buněk (CSF), ATC kód: L03AA13
Pelmeg je tzv. podobným biologickým léčivým přípravkem („biosimilar“). Podrobné informace jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky
(http://www.ema.europa.eu).
Humánní faktor stimulující kolonie granulocytů (G-CSF) je glykoprotein, který reguluje tvorbu a uvolňování neutrofilů z kostní dřeně. Pegfilgrastim je kovalentním konjugátem rekombinantního humánního G-CSF (r-metHuG-CSF) s jednou molekulou polyethylenkoglykolu (PEG) o molekulové hmotnosti 20 kd. Pegfilgrastim je formou filgrastimu s prodlouženou dobou účinku díky snížené renální clearance. Bylo prokázáno, že pegfilgrastim a filgrastim mají identický mechanismus účinku a navozují výrazné zvýšení počtu neutrofilů v periferní krvi během 24 hodin s malým zvýšením počtu monocytů a/nebo lymfocytů. Podobně jako u filgrastimu neutrofily vytvořené jako odpověď na působení pegfilgrastimu mají normální nebo zvýšenou schopnost obrany, jak bylo demonstrováno během testů chemotaxe a fagocytózy. Stejně jako jiné hematopoetické růstové faktory má i G-CSF stimulační účinky na humánní endoteliální buňky in vitro. G-CSF je schopen podněcovat růst myeloidních buněk včetně maligních buněk in vitro a podobný efekt lze pozorovat rovněž u jiných než myeloidních buněk in vitro.
Ve dvou randomizovaných, dvojitě zaslepených pivotních studiích u pacientů s karcinomem prsu s vysokým rizikem ve stádiu II – IV léčených myelosupresivní chemoterapií zahrnující doxorubicin a docetaxel, použití pegfilgrastimu v jedné dávce na jeden cyklus snížilo trvání neutropenie a incidenci febrilní neutropenie podobně, jak bylo pozorováno po denním podávání filgrastimu (medián délky podávání byl 11 dní). Uvádí se, že v nepřítomnosti podpory růstovým faktorem má tento režim za následek průměrné trvání neutropenie 4. stupně 5 až 7 dní a incidenci febrilní neutropenie 30 – 40 %. V jedné studii (n = 157), ve které byla aplikována fixní dávka 6 mg pegfilgrastimu, bylo průměrné trvání neutropenie 4. stupně ve skupině na pegfilgrastimu 1,8 dne ve srovnání s 1,6 dne ve skupině na filgrastimu (rozdíl 0,23 dne, 95% CI [interval spolehlivosti] -0,15; 0,63). Za celou dobu studie dosáhla míra výskytu febrilní neutropenie 13 % u pacientů léčených pegfilgrastimem ve srovnání s 20 % u pacientů léčených filgrastimem (rozdíl 7 %, 95% CI -19; 5). Ve druhé studii (n = 310), ve které byla aplikována dávka upravená podle tělesné hmotnosti (100 μg/kg), bylo průměrné trvání neutropenie
- 4. stupně ve skupině na pegfilgrastimu 1,7 dne ve srovnání s 1,8 dne ve skupině na filgrastimu (rozdíl 0,03 dne, 95% CI -0,36; 0,30). Celkový výskyt febrilní neutropenie byl 9 % u pacientů léčených pegfilgrastimem ve srovnání s 18% u pacientů léčených filgrastimem (rozdíl 9 %, 95% CI -16,8; -1,1).
Účinnost pegfilgrastimu na ovlivnění incidence febrilní neutropenie byla hodnocena ve dvojitě zaslepené, placebem kontrolované studii u pacientek s karcinomem prsu léčených chemoterapeutickým režimem s 10-20% rizikem vzniku febrilní neutropenie (docetaxel 100 mg/m2 každé 3 týdny celkem v trvání 4 cyklů). Devíti stům dvaceti osmi pacientkám byl na základě randomizace jednorázově aplikován v každém cyklu chemoterapie buď pegfilgrastim nebo placebo a to přibližně 24 hodin (den 2) po podané chemoterapii. Incidence febrilní neutropenie byla nižší u pacientek randomizovaných k aplikaci pegfilgrastimu ve srovnání se skupinou, které bylo aplikováno placebo (1 % versus 17 %, p < 0,001). Incidence nutnosti hospitalizace a potřeby intravenózních antiinfektiv v souvislosti s klinickou diagnózou febrilní neutropenie byla nižší ve skupině léčené pegfilgrastimem ve srovnání s placebem (1 % versus 14 %, p < 0,001 a 2 % versus 10 %, p < 0,001).
Malá (n = 83), randomizovaná, dvojitě zaslepená studie fáze II porovnávala účinnost pegfilgrastimu (jednorázová aplikace dávky 6 mg) a filgrastimu podávaných během indukční fáze chemoterapie u pacientů s akutní myeloidní leukémií de novo. Medián doby do obnovy počtu neutrofilů po těžké neutropenii byl v obou sledovaných skupinách odhadnut na 22 dnů. Dlouhodobé výsledky léčby nebyly hodnoceny (viz bod 4.4).
V multicentrické, randomizované, otevřené studii fáze II (n = 37) s dětskými pacienty se sarkomem, kterým bylo podáno 100 μg/kg pegfilgrastimu po 1. cyklu chemoterapie vinkristinem, doxorubicinem a cyklofosfamidem, (VAdriaC/IE), bylo pozorováno delší přetrvávání těžkého stupně neutropenie (neutrofily < 0,5 x 10⁹/L) u mladších dětí ve věku 0 – 5 let (8,9 dne) ve srovnání se staršími dětmi ve věku 6 - 11 let (6 dnů) a ve věku 12 – 21 let (3,7 dne) a s dospělými. Rovněž byla pozorována vyšší incidence febrilní neutropenie u mladších dětí ve věku 0 – 5 let (75 %) ve srovnání se staršími dětmi ve věku 6 – 11 let (70 %) a ve věku 12 – 21 let (33 %) a s dospělými (viz body 4.8 a 5.2).
5.2 Farmakokinetické vlastnosti
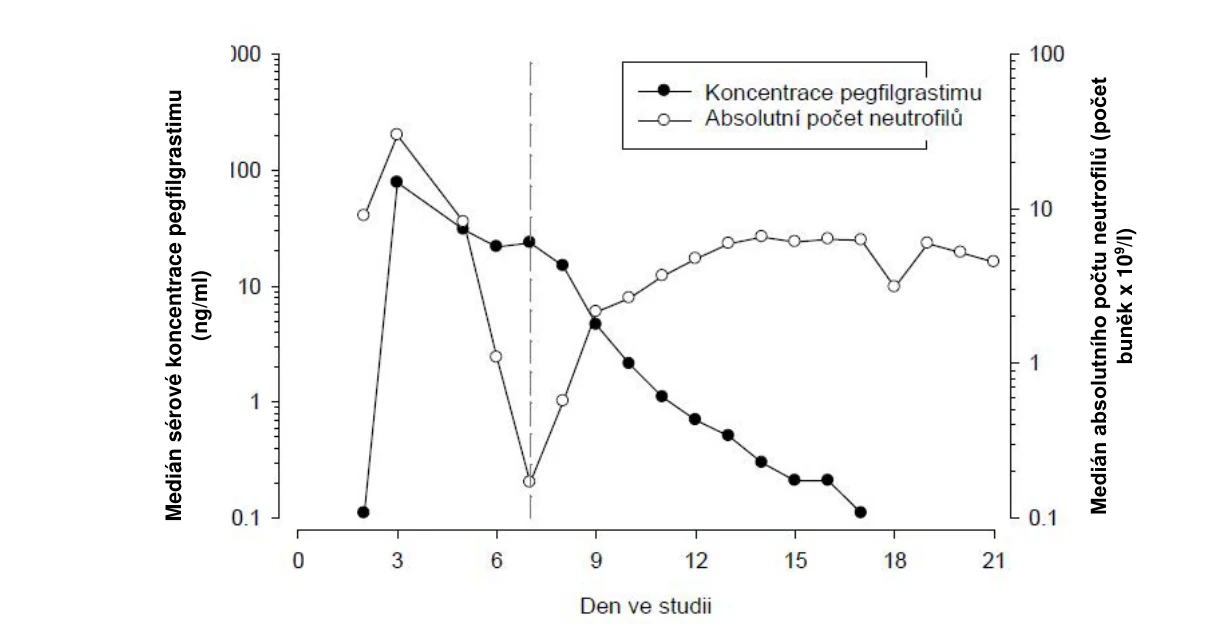
Po jednorázové subkutánní aplikaci pegfilgrastimu je vrcholových hladin léčiva v séru dosaženo za 16 až 120 hodin po podání a sérové koncentrace pegfilgrastimu jsou dále udržovány během období neutropenie po myelosupresivní chemoterapii. Eliminace pegfilgrastimu je vzhledem k dávce nelineární; sérová clearance pegfilgrastimu klesá se stoupající dávkou. Zdá se, že pegfilgrastim je převážně eliminován clearance zprostředkovanou neutrofily, jež je při vyšších dávkách již saturována. Ve shodě s mechanismem samoregulační clearance sérové koncentrace pegfilgrastimu rychle klesají v okamžiku obnovy neutrofilů (viz obrázek 1).
Obrázek 1. Profil mediánu sérové koncentrace pegfilgrastimu a absolutního počtu neutrofilů u pacientů léčených chemoterapií po jednorázovém injekčním podání dávky 6 mg
Vzhledem k mechanismu clearance zprostředkovávané neutrofily se neočekává, že by farmakokinetika pegfilgrastimu byla ovlivněna poruchou funkce ledvin nebo jater. V otevřené studii (n = 31) s použitím jednorázové dávky pegfilgrastimu neměl různý stupeň poruchy funkce ledvin, včetně konečného stadia onemocnění ledvin, žádný vliv na farmakokinetiku pegfilgrastimu.
Starší pacienti
Omezený soubor dat naznačuje, že farmakokinetika pegfilgrastimu u starších osob (> 65 let) je obdobná jako u dospělých.
Pediatrická populace
Farmakokinetické vlastnosti pegfilgrastimu byly hodnoceny u 37 pediatrických pacientů se sarkomem, kterým bylo podáno 100 μg/kg pegfilgrastimu po ukončení chemoterapie VAdriaC/IE. Nejmladší věková skupina (0 – 5 let) měla vyšší průměrnou expozici pegfilgrastimu (AUC ± směrodatná odchylka) (47,9±22,5 μg·h/ml) než starší děti ve věku 6 – 11 let (22,0 ± 13,1 μg·h/ml) a 12 – 21 let (29,3±23,2 μg·h/ml) (viz bod 5.1). S výjimkou nejmladší věkové skupiny (0 – 5 let) byla u pediatrických pacientů průměrná hodnota AUC podobná té, která byla zjištěna u dospělých pacientů s karcinomem prsu s vysokým rizikem ve stádiu II - IV léčených pegfilgrastimem v dávce 100 μg/kg po ukončení terapie kombinací doxorubicin/docetaxel (viz body 4.8 a 5.1).
5.3 Předklinické údaje vztahující se k bezpečnosti
Předklinické údaje získané na základě konvenčních studií toxicity po opakovaném podání potvrdily očekávané farmakologické účinky zahrnující zvýšený počet leukocytů, myeloidní hyperplazii kostní dřeně, extramedulární hematopoezu a zvětšení sleziny.
U potomků březích samic potkanů, kterým byl subkutánně podáván pegfilgrastim, nebyly pozorovány žádné nežádoucí účinky. U králíků byla však po podávání kumulativních dávek, přibližně 4násobně převyšujících doporučenou dávku pro člověka, zjištěna embryofetální toxicita (ztráta embryí), která nebyla pozorována, když byly březí samice králíka vystaveny dávce doporučené pro člověka. Ve studiích na potkanech bylo zjištěno, že pegfilgrastim může prostupovat placentou. Studie na potkanech naznačují, že subkutánně podaný pegfilgrastim neovlivňuje reprodukční výkonnost, fertilitu, estrální cyklus, dny mezi pářením a pohlavním stykem a intrauterinní přežití. Význam těchto zjištění pro člověka není znám.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Natrium-acetát*
Sorbitol (E 420)
Polysorbát 20
Voda pro injekci
Kyselina chlorovodíková (na úpravu pH)
Hydroxid sodný (na úpravu pH)
* Natrium-acetát připravený smísením trihydrátu natrium-acetátu a kyseliny octové.
6.2 Inkompatibility
Tento léčivý přípravek se nesmí mísit s jinými léčivými přípravky, především s roztoky chloridu sodného.
6.3 Doba použitelnosti
2 roky.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Přípravek Pelmeg může být vystaven pokojové teplotě (do 30 ºC) na maximálně jedno období ne delší než 96 hodin. Přípravek Pelmeg ponechaný při pokojové teplotě po dobu delší než 96 hodin se musí zlikvidovat.
Chraňte před mrazem. Náhodné vystavení teplotám pod bodem mrazu po dvě období, každé kratší než 72 hodin, neovlivní nežádoucím způsobem stabilitu přípravku Pelmeg.
Uchovávejte vnitřní obal v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
Předplněná injekční stříkačka (sklo třídy I) s pryžovým brombutylovým uzávěrem a jehlou z nerezové oceli s automatickým chráničem jehly.
Jedna předplněná injekční stříkačka obsahuje 0,6 ml injekčního roztoku. Balení s jednou předplněnou injekční stříkačkou v blistru.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před podáním roztok Pelmeg zkontrolujte, zda v něm nejsou viditelné částice. Podán může být pouze čirý a bezbarvý roztok.
Excesivní třepání může vést k agregaci pegfilgrastimu a může způsobit, že bude přípravek biologicky inaktivní.
Před použitím nechte předplněnou injekční stříkačku 30 minut zahřát na pokojovou teplotu.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Mundipharma Corporation (Ireland) Limited,
United Drug House Magna Drive, Magna Business Park,
Citywest Road, Dublin 24,
Irsko
8. REGISTRAČNÍ ČÍSLO(A)
EU/1/18/1328/001
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 20.listopadu 2018
Datum posledního prodloužení registrace: 20.listopadu 2023
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky (http://www.ema.europa.eu/).