Souhrn údajů o přípravku (SPC) - PAXIRASOL
1. NÁZEV PŘÍPRAVKU
Paxirasol 4 mg/2 ml injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Bromhexini hydrochloridum 4 mg ve 2 ml injekčního roztoku (1 ampulka).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok
Popis přípravku: čirý, bezbarvý nebo téměř bezbarvý sterilní roztok prakticky prostý viditelných částic.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Akutní a chronická obstrukční respirační onemocnění jako jsou astma bronchiale, bronchitida, bronchiektazie spojená s produkcí patologicky hustého hlenu a sputa.
Podpora rozpouštění hlenu u zánětlivých onemocnění nosohltanu.
Parenterální podání se doporučuje u klinicky závažných případů a k profylaxi pooperačních komplikací.
4.2 Dávkování a způsob podání
Dávkování
Dospělí
Dávkování je 16 mg bromhexin-hydrochloridu (tj. 4 ampulky) intramuskulárně, intravenózně nebo subkutánně dvakrát až třikrát denně.
Pro podání v infuzi lze přípravek Paxirasol ředit infuzním roztokem glukosy, fruktosy, Ringerovým infuzním roztokem, nebo isotonickým infuzním roztokem chloridu sodného. Z důvodu chemické inkompatibility nelze přípravek mísit s jinými než výše uvedenými roztoky elektrolytů.
U bronchiektázií a v kombinaci s antibiotiky se doporučují vyšší dávky.
Maximální denní dávka pro dospělé pacienty je 48 mg bromhexin-hydrochloridu.
Starší pacienti
Starším pacientům mohou být podávány stejné dávky, jaké jsou uvedeny výše pro dospělé.
Porucha funkce ledvin nebo jater
Biologický poločas bromhexin-hydrochloridu je prodloužen v případě závažné poruchy funkce ledvin nebo jater. Proto by měly být pacientům s těmito onemocněními podávány buď nižší dávky, nebo obvyklé dávky v delších časových intervalech.
Pediatrická populace
Děti do 6 let: 4 mg (tj. 1 ampulka) 1 až 2krát denně.
Děti od 6 do 14 let: 8 mg (tj. 2 ampulky) 2 až 3krát denně.
Způsob podání
K intravenóznímu, intramuskulárnímu nebo subkutánnímu podání.
Intravenózní injekce je nutno aplikovat pomalu, nejméně po dobu 2 až 3 minut.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Vředová choroba gastrointestinálního traktu (žaludku nebo dvanáctníku).
- Těhotenství a kojení.
4.4 Zvláštní upozornění a opatření pro použití
Před podáním přípravku Paxirasol je nutno vzít v úvahu hypersenzitivní reakce.
Byla zaznamenána hlášení závažných kožních reakcí souvisejících s podáním bromhexin-hydrochloridu, jako je například erythema multiforme, Stevens-Johnsonův syndrom (SJS)/toxická epidermální nekrolýza (TEN) a akutní generalizovaná exantematózní pustulóza (AGEP). Pokud se objeví symptomy nebo příznaky progresivní kožní vyrážky (někdy ve formě puchýřů nebo slizničních lézí), je nutno neprodleně ukončit podávání bromhexin-hydrochloridu a vyhledat lékařskou pomoc.
Při poruchách funkce jater nebo ledvin je nutno přiměřeně snížit dávkování. Je proto nutné zejména při dlouhodobém podávání pravidelně kontrolovat jaterní funkce.
V případech poruchy motoriky bronchů nebo při tvorbě velkého objemu sekretu je třeba při podávání přípravku Paxirasol zvláštní opatrnosti z důvodu nebezpečí stázy sekretu.
Tento léčivý přípravek obsahuje méně než 1 mmol sodíku (23 mg) na ampulku (ve formě dihydrátu natrium-citrátu), to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nedoporučuje se současné podávání s antitusiky (např. kodeinem), protože by mohly bránit vykašlávání sputa rozpuštěného bromhexin-hydrochloridem.
Při podání v kombinaci s určitými antibiotiky (ampicilin, amoxicilin, cefalexin, erythromycin, oxytetracyklin) podporuje bromhexin-hydrochlorid penetraci antibiotika do bronchiálního sekretu.
4.6 Fertilita, těhotenství a kojení
Paxirasol je v období těhotenství a při kojení kontraindikován.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Omezení závisí na individuální reakci pacienta. U některých pacientů se mohou projevit nežádoucí účinky jako např. závrať, nauzea nebo bolesti v epigastriu. Je třeba je upozornit, že za těchto okolností nemají řídit motorová vozidla nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Frekvence nežádoucích účinků podle terminologie MedDRA:
Velmi časté (≥1/10);
časté (≥1/100 až <1/10);
méně časté (≥1/1000 až <1/100);
vzácné (≥1/10000 až <1/1000);
velmi vzácné (<1/10000);
není známo (z dostupných údajů nelze určit).
Poruchy imunitního systému
Vzácné: hypersenzitivní reakce
Není známo: anafylaktické reakce včetně anafylaktického šoku, angioedému a pruritu
Poruchy kůže a podkožní tkáně
Vzácné: vyrážka, kopřivka
Není známo: závažné nežádoucí kožní reakce (včetně erythema multiforme, Stevens-Johnsonova syndromu/toxické epidermální nekrolýzy a akutní generalizované exantematózní pustulózy).
Vyšetření
Během léčby může dojít k přechodnému zvýšení hodnot AST a ALT.
Přechodně nauzea, bolest v epigastriu, zvracení, průjem, závrať, bolest hlavy, nepříjemné chuti nebo pachy, pyróza, otok v obličeji, vyrážka na kůži.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 48
100 41 Praha 10
Webové stránky: www.sukl.cz/nahlasit-nezadouci-ucinek
4.9 Předávkování
Symptomy:
Možnými příznaky akutního předávkování jsou nauzea, zvracení, průjem a další gastrointestinální potíže.
Léčba:
Specifické antidotum neexistuje. V případě předávkování se doporučuje symptomatická léčba. Je třeba soustavně monitorovat funkce kardiovaskulárního systému.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Léčiva proti nachlazení a kašli. Expektorancia kromě kombinací s antitusiky, mukolytika.
ATC kód: R05CB02
Paxirasol (bromhexin-hydrochlorid) napomáhá sekreci hlenu aktivací sero-mucinózních žláz sliznice. Svým sekretomotorickým a sekretolytickým působením a zlepšením mukociliární aktivity působí bromhexin-hydrochlorid preventivně proti vysychání sliznic dýchacího traktu. Bromhexin-hydrochlorid rozpouští a ředí vazký, na povrchu ztvrdlý, mucinózní, hustý hlen a podporuje jeho vyloučení.
5.2 Farmakokinetické vlastnosti
Absorpce a distribuce
Bromhexin-hydrochlorid se z gastrointestinálního traktu dobře absorbuje, přičemž maximální koncentrace v plasmě dosahuje přibližně 1 hodinu po perorálním podání.
Biotransformace a eliminace
Léčivá látka je metabolizována v játrech a vyloučena močí, převážně ve formě metabolitů (jeden z metabolitů, ambroxol, je také farmakologicky účinný).
Poločas eliminace bromhexin-hydrochloridu z plazmy je asi 6,5 hodiny.
Podle pokusů prováděných na zvířatech prostupuje bromhexin-hydrochlorid placentou a je vylučován do mateřského mléka.
5.3 Preklinická data ve vztahu k bezpečnosti
Bromhexin-hydrochlorid je látka s nízkou toxicitou.
Studie akutní toxicity prováděné u laboratorních potkanů a myší ukazují velmi nízkou toxicitu léčivé látky po parenterálním podání (LD50 vyšší než 100 mg/kg) a prakticky zanedbatelnou toxicitu po perorální aplikaci (LD50 vyšší než 2900-7500 mg/kg).
Studie chronické toxicity (trvání 3 měsíce, laboratorní potkani): po podání dávky 450 mg/kg denně byla pozorována těžká pneumonie. U některých zvířat se vyskytla encefalopatie vyvolaná neurotoxickými účinky.
Tříměsíční studie chronické toxicity u psů ukázala, že 100, 300 a 1000násobek terapeutické dávky používané v humánní medicíně byl zvířaty dobře tolerován, bez jakýchkoliv příznaků. Žádný toxický účinek nebyl pozorován. Orgány a tkáně byly normální jak makroskopicky, tak mikroskopicky. Vyšší hmotnost jater a zvýšené hodnoty alkalické fosfatázy pozorované u skupiny dostávající dávku 30 a 100 mg/kg byly funkčními změnami indikujícími zvýšenou metabolickou aktivitu jater.
Ve 12měsíční studii chronické toxicity na laboratorních potkanech (dávky 30, 100, 300 mg/kg) se v některých případech vyskytla pneumonie, mírné zvýšení hmotnosti jater a retikulocytóza (dávka 300 mg/kg), nicméně u většiny zvířat vztah mezi terapeutickými dávkami a mortalitou nebyl zjištěn.
U psů (12měsíční studie chronické toxicity) nebyly zjištěny žádné významné nežádoucí účinky ve skupině s perorální dávkou 10, 30 a 100 mg/kg. Jediná změna, která by mohla souviset s účinkem hodnoceného přípravku, byla hyperfunkce štítné žlázy pozorovaná u některých zvířat.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Kyselina citrónová, monohydrát glukosy, dihydrát natrium-citrátu, voda pro injekci
6.2 Inkompatibility
Pro podání v infuzi lze přípravek Paxirasol ředit infuzním roztokem glukosy, fruktosy nebo Ringerovým roztokem nebo izotonickým infuzním roztokem chloridu sodného. Z důvodu chemické inkompatibility se přípravek nesmí mísit s jinými než výše uvedenými roztoky elektrolytů.
6.3 Doba použitelnosti
3 roky
Po naředění:
Chemická a fyzikální stabilita po otevření před použitím byla prokázána po dobu 24 hodin při teplotě 25 °C, pokud byl přípravek chráněn před světlem.
Z mikrobiologického hlediska má být přípravek použit okamžitě. Pokud není použit okamžitě, doba a podmínky uchovávání po otevření a před použitím jsou v odpovědnosti uživatele a obvykle by neměla být delší než 24 hodin při teplotě 2 až 8 °C, pokud ředění nebylo provedeno v kontrolovaných a validovaných aseptických podmínkách.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před světlem.
Pro uchovávání naředěného přípravku, viz bod 6.3.
6.5 Druh obalu a obsah balení
Druh obalu: ampulka z bezbarvého skla typ B (sklo třídy I) s bílou značkou pro odlamování a se dvěma rozlišovacími kroužky (královská modrá a zelená), tvarovaná folie, krabička.
Velikost balení: 5 ampulek po 2 ml
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Postup otevírání (pro praváky):
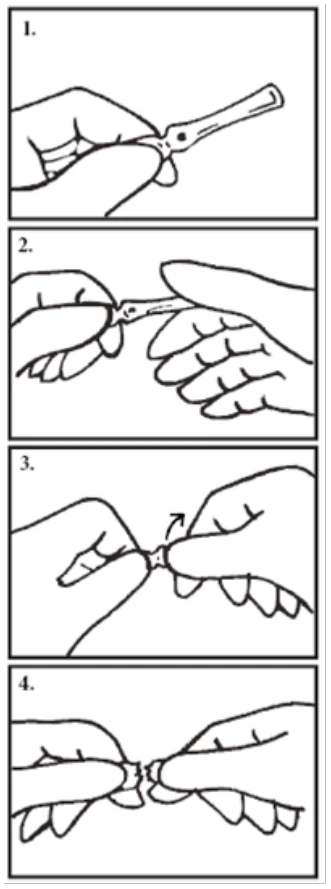
Držte ampulku v levé ruce mezi palcem a ohnutým ukazováčkem. Ampulku držte barevnou značkou směrem nahoru (obr. 1)! Uchopte vrchní část ampulky mezi palcem a ohnutým ukazováčkem druhé (pravé) ruky. Palec musí zakrývat značku na ampulce (obrázek 2). Zatlačte pravým palcem proti levému ukazováčku a středně silným stálým tlakem odlomte ohnutím bez pohybu rukou od sebe nebo k sobě (obr. 3). Hrdlo ampulky může prasknout kdykoliv po počátečním tlaku a nemusíte cítit, kdy je ampule odlomená (obr. 4).
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Egis Pharmaceuticals PLC
1106 Budapešť, Keresztúri út 30-38.
Maďarsko
8. REGISTRAČNÍ ČÍSLO
52/623/97-C
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace: 30.7.1997
Datum posledního prodloužení registrace: 31.10.2018
10. DATUM REVIZE TEXTU
- 1. 12. 2022