

Souhrn údajů o přípravku (SPC) - KYBERNIN P
1. NÁZEV PŘÍPRAVKU
Kybernin P 500 IU prášek a rozpouštědlo pro injekční/infuzní roztok
Kybernin P 1000 IU prášek a rozpouštědlo pro injekční/infuzní roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENͨ
Kybernin P je dodáván jako prášek a rozpouštědlo pro injekční/infuzní roztok.
Jedna injekční lahvička obsahuje nominálně 500 IU nebo 1000 IU antitrombinu III vyrobeného z plazmy lidských dárců.
Po rekonstituci v 10 ml/20 ml vody pro injekci obsahuje 1 ml roztoku přibližně 50 IU antitrombinu III vyrobeného z plazmy lidských dárců.
Aktivita (IU) se určuje pomocí chromogenního substrátového testu podle Ph.Eur. Specifická aktivita přípravku Kybernin P je přibližně 5 IU/mg proteinu.
Pomocné látky se známým účinkem:
Tento léčivý přípravek obsahuje maximálně 44,76 mg sodíku v jedné injekční lahvičce přípravku s 500 IU antitrombinu III, což odpovídá 2 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Tento léčivý přípravek obsahuje maximálně 89,52 mg sodíku v jedné injekční lahvičce přípravku s 1000 IU antitrombinu III, což odpovídá 4,5 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční/infuzní roztok.
Popis přípravku:
Prášek: bílý, jemný prášek.
Rozpouštědlo: čirý, bezbarvý roztok
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Prevence a léčba tromboembolických komplikací u:
- dědičného deficitu antitrombinu III
- získaného deficitu antitrombinu III
4.2 Dávkování a způsob podání
Dávkování
U vrozeného nedostatku by mělo být dávkování individuální pro každého pacienta s ohledem na rodinnou anamnézu tromboembolických příhod, současné klinické rizikové faktory a laboratorní vyšetření.
Dávkování a doba trvání substituční léčby u získaného deficitu závisí na plazmatické hladině antitrombinu III, na přítomnosti známek zvýšeného obratu, na základním onemocnění a závažnosti klinickém stavu. Podávané množství a četnost podávání by měla být vždy stanovena na základě klinické účinnosti a laboratorního vyšetření v individuálním případě.
Počet jednotek antitrombinu III je vyjádřen v mezinárodních jednotkách (IU), které jsou vztaženy k aktuálnímu standardu WHO pro antitrombin III. Aktivita antitrombinu III v plazmě se vyjadřuje buď v procentech (vzhledem k normální lidské plazmě), nebo v mezinárodních jednotkách (vzhledem k mezinárodnímu standardu pro antitrombin III v plazmě).
Jedna mezinárodní jednotka (IU) aktivity antitrombinu III je ekvivalentní množství antitrombinu III v jednom ml normální lidské plazmy. Výpočet požadované dávky antitrombinu III je založen na empirickém zjištění, že 1 mezinárodní jednotka (IU) antitrombinu III na kg tělesné hmotnosti zvyšuje plazmatickou antitrombinovou aktivitu přibližně o 1,5 %.
Počáteční dávka se určuje podle následujícího vzorce:
Požadované jednotky = tělesná hmotnost [kg] × (100 – skutečná aktivita antitrombinu III [%]) × 2/3
Počáteční cílová aktivita antitrombinu III závisí na klinickém stavu. Pokud je stanovena indikace pro substituci antitrombinu III, má být dávkování dostatečné, aby se dosáhlo cílové aktivity antitrombinu III a byla udržena účinná hladina. Dávkování se má stanovit a sledovat na základě laboratorních měření biologické aktivity antitrombinu III, které mají být prováděny alespoň dvakrát denně do stabilizace pacienta, pak jednou denně, nejlépe bezprostředně před další infuzí. Úprava dávkování má zohlednit jak známky zvýšeného obratu antitrombinu III podle laboratorních hodnot, tak i klinický průběh. Aktivita antitrombinu III má být během léčby udržována nad 80 %, pokud klinické údaje nevyžadují jinou účinnou hladinu.
Obvyklá počáteční dávka při vrozeném nedostatku je 30-50 IU/kg.
Potom se dávkování, frekvence a délka trvání léčby má upravit podle biologických údajů a klinické situace.
Pediatrická populace
40 – 60 IU antitrombinu III na kg tělesné hmotnosti denně v závislosti na stavu koagulace. Jestliže to klinický stav vyžaduje, mohou být v individuálních případech podávány vyšší dávky. V takových případech musí být aktivita antitrombinu III sledována častěji a neměla by překročit 120 %.
Způsob podání
Pokyny pro rekonstituci přípravku před podáním, viz bod 6.6.
Podávejte pomalu intravenózně injekcí nebo infuzí (max. 4 ml/min).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Údaje z klinických studií a systematických revizí ohledně použití antitrombinu III k léčbě předčasně narozených dětí v neschválené indikace syndromu dechové tísně novorozence (Infant Respiratory Distress Syndrome, IRDS) svědčí o zvýšeném riziku intrakraniálního krvácení a mortality při nepřítomnosti prokázaného příznivého účinku.
Možné jsou hypersenzitivní reakce alergického typu podobně jako v případě všech intravenózních léků s obsahem proteinů. Pacienti se musejí po dobu infuze podrobně monitorovat a pečlivě pozorovat ohledně jakýchkoliv příznaků. Pacienty je třeba informovat o časných příznacích reakcí z přecitlivělosti, které zahrnují vyrážky, generalizovanou kopřivku, napětí v hrudi, sípání, hypotenzi a anafylaxi. Pokud se po podání objeví tyto příznaky, je třeba, aby se pacienti spojili se svým lékařem.
V případě šoku je třeba poskytnout standardní lékařské ošetření.
Virová bezpečnost
Standardní opatření k prevenci přenosu infekce v souvislosti s používáním léčivých přípravků vyrobených z lidské krve nebo plazmy zahrnují výběr dárců, testování jednotlivých odběrů krve a plazmatických poolů na specifické markery infekce a zařazení účinných výrobních kroků pro inaktivaci / odstranění virů. Přes všechna tato opatření při přípravě léků vyráběných z lidské krve nebo plazmy, možnost přenosu infekce nemůže být zcela vyloučena. To platí i pro jakékoli neznámé nebo vznikající viry a jiné patogeny.
Přijatá opatření jsou považována za účinná u obalených virů, jako je virus lidské imunodeficience (HIV), virus hepatitidy B (HBV), virus hepatitidy C (HCV) a pro neobalené viry jako je virus hepatitidy A (HAV) a parvovirus B19.
Vhodné očkování (hepatitida A a B), by mělo být zváženo u pacientů, kteří pravidelně/opakovaně dostávají přípravky s antitrombinem pocházející z lidské plazmy.
Důrazně se doporučuje, aby byly zaznamenány název a číslo šarže přípravku při každém podání přípravku Kybernin P pacientovi pro zachování souvislosti mezi pacientem a šarží přípravku.
Klinické a biologické sledování při použití antitrombinu III spolu s heparinem:
- Při úpravě dávkování heparinu a zabránění nadměrné hypokoagulaci se mají pravidelně provádět kontroly rozsahu antikoagulace (APPT a případně aktivita anti-FXa) v krátkých intervalech, zejména v prvních minutách/hodinách po zahájení používání antitrombinu III.
- Každodenní měření hladiny antitrombinu III na úpravu individuální dávky vzhledem k riziku snížení hladiny antitrombinu III při dlouhodobé léčbě nefrakcionovaným heparinem.
Obsah sodíku
Tento léčivý přípravek obsahuje maximálně 44,76 mg sodíku v jedné injekční lahvičce přípravku s 500 IU antitrombinu III, což odpovídá 2 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
Tento léčivý přípravek obsahuje maximálně 89,52 mg sodíku v jedné injekční lahvičce přípravku s 1000 IU antitrombinu III, což odpovídá 4,5 % doporučeného maximálního denního příjmu sodíku potravou podle WHO pro dospělého, který činí 2 g sodíku.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Heparin: náhrada antitrombinu III během podávání heparinu v terapeutických dávkách zvyšuje riziko krvácení. Účinek antitrombinu III je výrazně zvýšený heparinem. Biologický poločas antitrombinu III může výrazně klesnout při současném podávání heparinu v důsledku zrychleného metabolismu antitrombinu III. Proto u pacientů se zvýšeným rizikem krvácení je třeba klinicky a biologicky sledovat souběžné podávání antitrombinu III s heparinem.
4.6 Fertilita, těhotenství a kojení
Zkušenosti s bezpečností přípravků s obsahem lidského antitrombinu III během těhotenství u lidí jsou omezené.
Bezpečnost používání Kyberninu P u těhotných žen nebyla stanovena v kontrolovaných klinických studiích. Údaje z experimentálních studií na zvířatech nepostačují k určení míry bezpečnosti vzhledem k reprodukci, vývoji embrya nebo plodu, průběhu gestace a pre- a postnatálnímu vývoji.
Neexistuje žádná negativní zkušenost, pokud jde o léčbu během těhotenství a kojení.
Proto má být Kybernin P podáván těhotným nebo kojícím ženám s nedostatkem antitrombinu III pouze pokud je to jednoznačně indikováno, přičemž v případě těchto pacientek je třeba vzít v úvahu, že těhotenství znamená zvýšené riziko tromboembolických událostí.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek nemá žádný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Hypersenzitivita nebo alergické reakce (které mohou zahrnovat angioedém, pálení a píchání v místě infuze, zimnici, zčervenání, generalizovanou kopřivku, bolest hlavy, kopřivku, hypotenzi, letargii, nauzea, neklid, tachykardii, tlak na hrudi, mravenčení, zvracení, pískání) byly pozorovány vzácně, a v některých případech mohou přejít až do těžké anafylaxe (včetně šoku).
Ve vzácných případech byla pozorována horečka.
Následující nežádoucí účinky byly získány z postmarketingových zkušeností.
V případě, že jsou k dispozici údaje, byly použity následující standardní kategorie četnosti:
Velmi časté > 1/10
Časté > 1/100 až < 1/10
Méně časté > 1/1000 až < 1/100
Vzácné > 1/10 000 až < 1/1000
Velmi vzácné > 1/10 000 (včetně hlášených jednotlivých případů)
| Třída orgánových systémů | Nežádoucí účinky | Frekvence |
|---|---|---|
| Poruchy nervového systému | Hypersenzitivita / anafylaktické reakce včetně těžké anafylaxe a šoku | Vzácné |
Celkové poruchy a reakce v místě aplikace | Horečka | Vzácné |
Informace o virové bezpečnosti jsou uvedeny v bodě 4.4.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím webového formuláře sukl.gov.cz/nezadouciucinky
případně na adresu:
Státní ústav pro kontrolu léčiv
Šrobárova 49/48
100 00 Praha 10
e-mail: farmakovigilance@sukl.gov.cz
4.9 Předávkování
Nebyly hlášeny žádné příznaky předávkování antitrombinem III.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina:
Antitrombotika, hepariny
ATC kód: B01AB02
Antitrombin III s molekulovou hmotností 58 kD je glykoprotein složený ze 432 aminokyselin, který patří do velké skupiny serpinů (inhibitory serinproteázy). Je to jeden z nejdůležitějších přirozených inhibitorů krevní koagulace. Inhibiční působení je založeno na tvorbě kovalentní vazby mezi antitrombinem III a aktivním centrem serinových proteáz. K faktorům, které jsou inhibovány nejsilněji, patří trombin a faktor Xa, ale také faktory aktivace kontaktu, vlastního systému a faktor VIIa/komplex tkáňových faktorů. Aktivitu antitrombinu III značně zvyšuje heparin a antikoagulační účinky heparinu závisí na přítomnosti antitrombinu III.
Antitrombin III obsahuje dvě funkčně důležité domény. První doména obsahuje reaktivní centrum a představuje místo štěpení pro proteinázy, jako je například trombin, předpoklad pro tvorbu stabilního komplexu proteináza-inhibitor. Druhá doména se váže na glykosaminoglykan a je zodpovědná za interakci s heparinem a příbuznými látkami, což urychluje inhibici trombinu. Komplexy inhibitor-koagulační enzym se odstraňují prostřednictvím retikuloendoteliálního systému.
Aktivita antitrombinu III u dospělých je 80-120 % a u novorozenců je asi 40-60 %.
5.2 Farmakokinetické vlastnosti
Intravenózní podání znamená, že přípravek je dostupný okamžitě po podání; jeho biologická dostupnost je přímo úměrná podané dávce. U 5 zdravých testovaných osob bylo po podání zjištěno 65 % podané dávky in vivo (kvantifikováno při tmax = 1,15 hodin).
Kybernin je distribuován a metabolizován stejným způsobem jako fyziologický inhibitor.
Biologický poločas je 2,5 dne, ale za podmínek akutní spotřeby může být zkrácen na několik hodin. U takových pacientů je nutné stanovovat aktivitu antitrombinu III několikrát denně. Pro tyto účely je vhodná analytická metoda s využitím chromogenního substrátu.
5.3 Předklinické údaje vztahující se k bezpečnosti
Toxikologické vlastnosti
Lidský antitrombin III je normální složkou lidské plazmy. Testování toxicity po jednorázovém podání má malý význam a nedovoluje odhadnout toxické či letální dávky. Na zvířecích modelech nebyly nalezeny žádné známky akutní toxicity.
Testování toxicity po opakovaném podání na zvířatech je neproveditelné, protože se tvoří protilátky proti heterologním proteinům.
Mutagenita
Dosavadní zkušenosti z klinické praxe nenaznačují, že by přípravek měl toxické účinky na embryo či plod. Nebyly pozorovány onkogenní ani mutagenní účinky.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek:
Glycin
Chlorid sodný
Dihydrát natrium-citrátu
Kyselina chlorovodíková 35% nebo hydroxid sodný (na úpravu pH)
Rozpouštědlo:
Voda pro injekci
6.2 Inkompatibility
Vzhledem k pozorované ztrátě aktivity antitrombinu III se nedoporučuje použít hydroxyethylškrob (HES) jako rozpouštědlo na infuze.
Tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky v injekční stříkačce/infuzní soupravě s výjimkou těch, které jsou uvedeny v bodě 6.6.
Stejným žilním přístupem nemají být podávány dopamin, dobutamin a furosemid.
6.3 Doba použitelnosti
3 roky.
Kybernin P nesmí být používán po uplynutí doby použitelnosti uvedené na obalu a injekční lahvičce.
Chemická a fyzikální stabilita po rekonstituci před použitím byla prokázána na dobu 8 hodin při pokojové teplotě (do 25 °C).
Z mikrobiologického hlediska má být přípravek použit okamžitě. Není-li použit okamžitě, doba a podmínky uchovávání přípravku po otevření před použitím jsou v odpovědnosti uživatele.
Pokud již byla injekční lahvička otevřená, obsah se musí okamžitě použít.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte při teplotě do 25 °C.
Chraňte před mrazem.
Podmínky uchovávání po rekonstituci přípravku viz bod 6.3.
6.5 Druh obalu a obsah balení
Prášek (500 nebo 1000 IU) v injekční lahvičce (sklo třídy II) se zátkou, hliníkovým uzávěrem a odtrhovacím víčkem (polypropylen).
Rozpouštědlo (10 nebo 20 ml) v injekční lahvičce (sklo třídy I) se zátkou, hliníkovým uzávěrem a odtrhovacím víčkem (polypropylen).
Transferový set
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Obecné pokyny
Prášek se úplně rozpustí v dodaném množství vody pro injekci za aseptických podmínek. Získá se čirý nebo slabě opalizující roztok.
Pro podání infuzí se doporučuje k ředění použít 5% roztok lidského albuminu. K přípravě ředění do poměru 1:5 jsou také vhodné tyto roztoky: Ringerův laktátový roztok, fyziologický roztok chloridu sodného, 5% roztok glukosy, nebo polygelin.
Rekonstituovaný přípravek musí být vizuálně zkontrolován na výskyt částic a změnu barvy před podáním. Roztok musí být čirý nebo slabě opalizující. Nepoužívejte roztoky, které jsou zakalené nebo obsahují usazeniny.
Rekonstituce
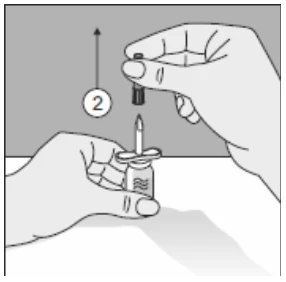
Pro správné zacházení s dvojitým hrotem Transofix postupujte podle následujících kroků:
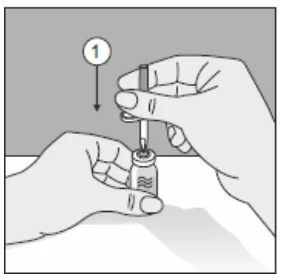
- 1. Po odstranění jedné ze dvou ochranných krytek zatlačte odkrytý hrot kolmo na pryžovou zátku injekční lahvičky s rozpouštědlem.
- 2. Odstraňte ochrannou krytku z druhého hrotu.
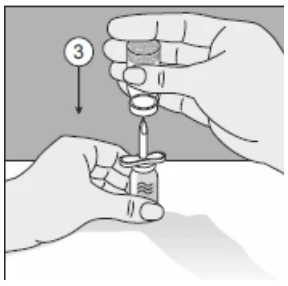
- 3. Nejdříve propíchněte tímto hrotem zátku injekční lahvičky s přípravkem.
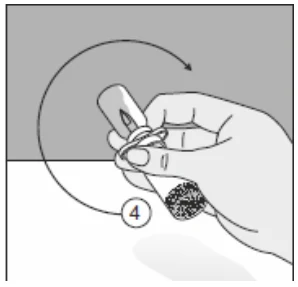
- 4. Otočte celou sestavu o 180°.
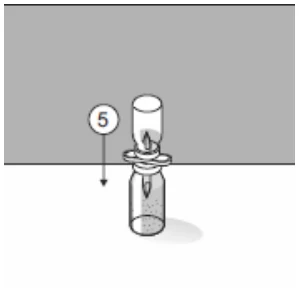
- 5. Postavte injekční lahvičku s přípravkem dnem dolů. Rozpouštědlo nyní přeteče do injekční lahvičky s přípravkem.
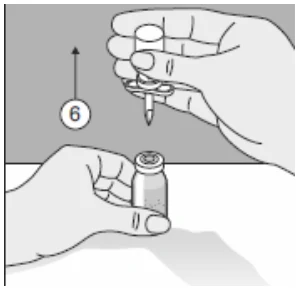
- 6. Vytáhněte dvojitý hrot Transofix spolu s injekční lahvičkou od rozpouštědla z injekční lahvičky s přípravkem a následně se přípravek Kybernin P rozpustí. Rekonstituovaný přípravek Kybernin P můžete natáhnout do injekční stříkačky a podat.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
CSL Behring GmbH
Emil-von-Behring-Strasse 76
35041 Marburg, Německo
8. REGISTRAČNÍ ČÍSLO / REGISTRAČNÍ ČÍSLA
75/131/84-C
9. DATUM PRVNÍ REGISTRACE / PRODLOUŽENÍ REGISTRACE
Datum první registrace:19. 3. 1984
Datum posledního prodloužení registrace: 19. 9. 2012
10. DATUM REVIZE TEXTU
- 18. 6. 2025