


Souhrn údajů o přípravku (SPC) - ENBREL
ENBREL 25 mg prášek pro injekční roztok
1. NÁZEV PŘÍPRAVKU
ENBREL 25 mg prášek pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna lahvička obsahuje 25 mg etanerceptu.
Etanercept je fúzní protein lidského receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro injekční roztok (prášek pro injekci).
Prášek je bílý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Enbrel v kombinaci s methotrexátem je indikován k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých v případech, kdy po podání jiných chorobu modifikujících léků včetně methotrexátu (pokud není kontraindikován), nebylo dosaženo adekvátní terapeutické odpovědi.
Enbrel může být podáván jako monoterapie v případě intolerance methotrexátu nebo pokud je pokračující léčba methotrexátem nevhodná.
Enbrel je také indikován k léčbě závažné aktivní a progresivní revmatoidní artritidy u dospělých, kteří nebyli předtím léčeni methotrexátem.
Enbrel použitý samostatně nebo v kombinaci s methotrexátem prokázal rentgenologicky měřitelné snížení míry progrese poškození kloubů a fyzické funkční zlepšení.
Juvenilní idiopatická artritida
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována.
Psoriatická artritida
Léčení aktivní a progresivní psoriatické artritidy u dospělých v případech, kdy po předchozím podání jiných chorobu modifikujících léků nebylo dosaženo adekvátní terapeutické odpovědi. Enbrel prokázal fyzické funkční zlepšení u pacientů s psoriatickou artritidou a rentgenologicky měřitelné snížení míry progrese poškození periferních kloubů u pacientů se symetrickými polyartikulárními podtypy choroby.
Axiální spondylartritidy
Ankylozující spondylitida (AS)
Léčení dospělých se závažnou aktivní ankylozující spondylitidou, jestliže nebylo dosaženo adekvátní odpovědi konvenční léčbou.
Radiograficky neprokazatelná axiální spondylartritida
Léčba dospělých se závažnou radiograficky neprokazatelnou axiální spondylartritidou s objektivními známkami zánětu indikovanými zvýšenou hladinou C-reaktivního proteinu (CRP) a/nebo prokázanými při zobrazení magnetickou rezonancí (MR), kteří měli nedostatečnou odpověď na nesteroidní antirevmatika (NSAID-nonsteroidal anti-inflammatory drugs).
Ložisková psoriáza
Léčení dospělých se středně těžkou až těžkou ložiskovou psoriázou, kteří neodpovídají na jinou celkovou terapii zahrnující cyklosporin, methotrexát nebo psoralen a ultrafialové světlo A (PUVA) (viz bod 5.1), nebo tato terapie je pro ně kontraindikována, nebo ji netolerují.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu revmatoidní artritidy, juvenilní idiopatické artritidy, psoriatické artritidy, ankylozující spondylitidy, radiograficky neprokazatelné axiální spondylartritidy, ložiskové psoriázy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Přípravek Enbrel je k dispozici v silách 10, 25 a 50 mg.
Dávkování
Revmatoidní artritida
Doporučenou dávku představuje 25 mg přípravku Enbrel podaného 2x týdně. Alternativně 50 mg podaných jednou týdně bylo stanoveno jako bezpečné a účinné (viz bod 5.1).
Psoriatická artritida, ankylozující spondylitida a radiograficky neprokazatelná axiální spondylartritida
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně, nebo 50 mg podaných jednou týdně.
Dostupné údaje naznačují, že u všech výše uvedených indikací je klinické odpovědi obvykle dosaženo v průběhu 12 týdnů léčby. Je třeba pečlivě zvážit pokračování léčby u pacienta, který na ni během této doby nevykazuje odpověď.
Ložisková psoriáza
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaná jednou týdně. Alternativně může být podáváno 50 mg 2x týdně až 12 týdnů a dále, je-li to nezbytné, dávka 25 mg 2x týdně nebo 50 mg jednou týdně. Léčení přípravkem Enbrel má pokračovat až do dosažení remise, až po dobu 24 týdnů. U některých dospělých pacientů může být vhodné pokračování v terapii po 24 týdnech (viz bod 5.1). U pacientů, kteří nevykazují odpověď po 12 týdnech, má být léčení ukončeno. Je-li indikována opakovaná léčba, má se dodržet výše uvedená délka léčení. Dávka má být 25 mg 2x týdně nebo 50 mg jednou týdně.
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Starší osoby
Nevyžaduje se žádná úprava dávek. Dávkování a způsob podávání jsou stejné jako u dospělých ve věku od 18 do 64 let.
Pediatrická populace
Bezpečnost a účinnost přípravku Enbrel u dětí ve věku do 2 let nebyla stanovena. Nejsou dostupné žádné údaje.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Pro podávání dětem s JIA s hmotností nižší než 25 kg může být vhodnější síla 10 mg v injekční lahvičce.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 let v indikaci juvenilní idiopatická artritida není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů.
U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, by měla být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Přípravek Enbrel je podáván subkutánní injekcí. Enbrel prášek pro přípravu injekčního roztoku musí být před použitím rekonstituován v 1 ml rozpouštědla (viz bod 6.6).
Úplný návod na přípravu a podání rekonstituovaného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7-300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, má být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy, tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisující lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou.
Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HBsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.5).
Alergické reakce
Běžně byly pozorovány alergické reakce spojené s podáváním přípravku Enbrel. Při používání přípravku Enbrel alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel má být okamžitě přerušeno a má být zahájena adekvátní terapie.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF, včetně přípravku Enbrel, ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou imunitou nebyla hodnocena.
Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů, léčených antagonisty TNF.
Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící úmrtím, byla po uvedení přípravku na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel. Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii na dospělých pacientech s psoriatickou artritidou 184 pacientů dostalo ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B − lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam tohoto jevu není známý.
Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou, nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům, a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na stanovení bezpečnosti podání této kombinace stále probíhají. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena. Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5. 2.) není potřeba upravovat dávku u pacientů s renální nebo hepatální nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři musí být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou, byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii dospělých pacientů na základní léčbě methotrexátem, byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů, léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou, léčenou buď samotným přípravkem Enbrel nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování. Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi.
U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupných údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích, bronchitidy, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálníc h, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené | Nemelanomový karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), lymfom, leukémie | Merkelův buněčný karcinom (viz bod 4.4), Kaposiho sarkom |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupných údajů nelze určit) |
(zahrnující cysty a polypy) | ||||||
Poruchy krve a lymfatickéh o systému | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenia* | Aplastick á anemie* | Hemofagocytující histiocytóza (syndrom aktivace makrofágů)* | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotil átek* | Vaskulitida (včetně vaskulitidy s pozitivními anti-neutrofilními cytoplazmatickými protilátkami) | Závažné alergické/anafyla ktické reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomyositidy | ||
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupných údajů nelze určit) |
Respirační, hrudní a mediastináln í poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
| Gastrointestin ální poruchy | Zánětlivé onemocnění střev | |||||
Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformní vyrážka | Stevensonův-Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermál ní nekrolýza | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
Poruchy ledvin a močových cest | Glomerulonefriti da | |||||
Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, erytému, svědění, bolesti, otoku)* | Pyrexie |
∗ Viz Popis vybraných nežádoucích účinků níže.
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou, léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity. V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvající déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artiritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou, léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4).
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravku Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4% pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3% pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravku Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů léčených přípravkem Enbrel 0,09%. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 4.4).
Autoprotilátky
Vzorky séra léčených dospělých pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥1:40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4).
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel, a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
Ve dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). Ve dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou byly obdobné, co do typu a frekvence, jako u dospělých pacientů. Rozdíly a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2 – 18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí účinky zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, deprese/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62%) s juvenilní idiopatickou artritidou ve věku 4 – 17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřené fáze), frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12 měsíční otevřené pokračovací terapie. Druhy a poměr nežádoucích účinků (NÚ) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou u dětí byly hlášeny podobné nežádoucí účinky jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinického hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/ m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α) ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů jako je etanercept mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou anebo v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat buněčné odpovědi řízené dalšími molekulami, které jsou indukovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy).
Klinická účinnost a bezpečnost
Tato část popisuje údaje ze čtyř randomizovaných kontrolovaných studií u dospělých s revmatoidní artritidou, z jedné studie u dospělých s psoriatickou artritidou, ze dvou studií u dospělých s ankylozující spondylitidou, z jedné studie u dospělých s radiograficky neprokazatelnou axiální spondylartritidou, ze čtyř studií u dospělých s ložiskovou psoriázou, ze tří studií u pacientů s juvenilní idiopatickou artritidou a z jedné studie u dětských pacientů s ložiskovou psoriázou.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62 % a 59 %, placebo 23 % a 11 % po 3 a 6 měsících; ACR 50: Enbrel 41 % a 40 %, placebo 8 % a 5 % po 3 a 6 měsících; p<0,01Enbrel vs. placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1-2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem
Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřené studie prokázaly, že opětovné zahájení podávání terapie po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřené studii dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než 3 roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2× týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravku Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel 25 mg vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
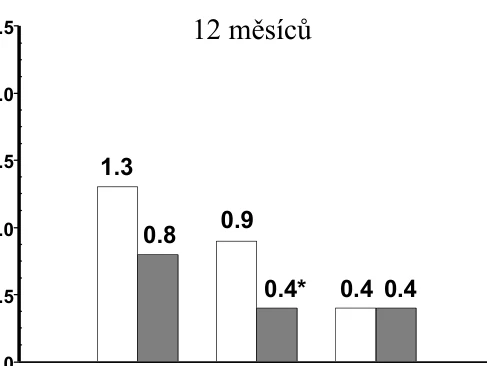
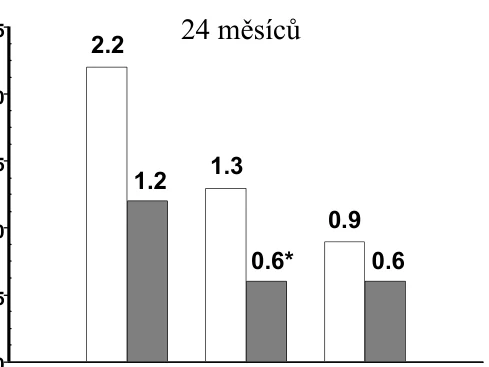
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a Joint Space Narrowing (JSN) Score. Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL vs. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
0.0
| 0 | ||
.5
| 1 | ||
.0
| 1 | ||
.5
| 2 | ||
.0
| 2 | ||
.5
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg TSS
| Erosions |
JSN TSS
| Erosions |
JSN
*p < 0.05
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou, v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD), jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2x týdně 25 mg), nebo samotným methotrexátem (7,5 –20 mg za týden, střední dávka 20 mg) nebo kombinací Enbrel a methotrexát.
| eroze |
| eroze |
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14% 18% 37%†,φ
HAQ
Základní 1,7 1,7 1,8
- 52.
týden 1,1 1,0 0,8†,φ
a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající. b: Hodnoty DAS představují střední hodnoty.
c: Remise je definována jako DAS <1,6
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel
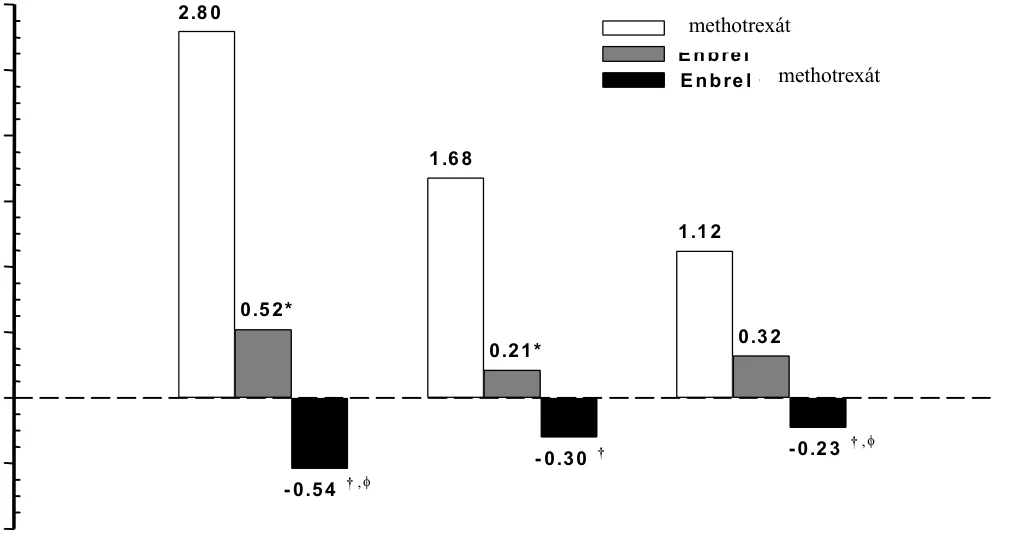
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12 MĚSÍČNÍ VÝSLEDKY)
Ch
an
ge
fro
m
Ba
seli
ne
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
T SS Eroze JSN
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs. methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS “≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62%, 50% a 36%, p<0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p<0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78%, 70% a 61%.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg přípravku Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne ukázaly komparabilitu (non-inferiorita) těchto dvou režimů.
Dospělí pacienti s psoriatickou artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii na 205 pacientech s psoriatickou artritidou. Pacienti byli ve věku mezi 18 a 70 lety a měli aktivní psoriatickou artritidu (minimálně 3 oteklé klouby a minimálně 3 bolestivé klouby) nejméně v některé z následujících forem: (1) Distální interfalangeální postižení (DIP); (2) Polyartikulární artritida (absence revmatoidních uzlíků a přítomnost psoriázy); (3) Arthritis mutilans; (4) Asymetrická psoriatická artritida; (5) Ankylóza podobná spondylitidě. Pacienti také měli psoriatická ložiska o minimálním průměru 2 cm a větším. Pacienti byli předtím léčeni nesteroidními antirevmatiky (86 %), DMARD (80 %) a kortikosteroidy (24 %). Pacienti, kteří byli současně léčeni methotrexátem (alespoň 2 měsíce), mohli pokračovat při stabilním dávkování ≤ 25 mg/týden. Dávky 25 mg přípravku Enbrel (podloženo studiemi na stanovení dávek na pacientech s revmatoidní artritidou) nebo placebo byly podávány subkutánně 2x týdně po dobu 6 měsíců. Na konci dvojitě zaslepené studie mohli pacienti vstoupit do rozšířené dlouhodobé otevřené studie v celkové délce až 2 roky.
Klinické odpovědi byly vyjádřeny jako % pacientů, u nichž bylo dosaženo odpovědi ACR 20, 50 a 70 a % pacientů se zlepšením podle kritérií odpovědi u psoriatické artritidy (PsARC). Souhrn výsledků ukazuje následující tabulka:
ODPOVĚDI PACIENTŮ S PSORIATICKOU ARTRITIDOU V PLACEBEM
KONTROLOVANÉ STUDII
Procento pacientů Placebo Enbrela
Odpověď psoriatické artritidy n = 104 n = 101
ACR 20
- 3. měsíc 15 59b
- 6. měsíc 13 50b
ACR 50
- 3. měsíc 4 38b
- 6. měsíc 4 37b
ACR 70
- 3. měsíc 0 11b
- 6. měsíc 1 9c
PsARC
- 3. měsíc 31 72b
- 6. měsíc 23 70b
a: 25 mg přípravku Enbrel 2x týdně s.c.
b: p < 0,001, Enbrel versus placebo
c: p < 0,01, Enbrel versus placebo
U pacientů s psoriatickou artritidou léčených přípravkem Enbrel, byla klinická odpověď zřejmá od první návštěvy (po 4 týdnech) a přetrvávala po 6 měsíců léčení. Enbrel byl signifikantně lepší než placebo ve všech charakteristikách aktivity onemocnění (p<0,001) a odpovědi na samotnou léčbu přípravkem Enbrel a na společné podávání přípravku Enbrel s methotrexátem byly podobné. Kvalita života pacientů s psoriatickou artritidou byla vždy hodnocena za použití HAQ indexu invalidity. Skóre indexu invalidity se signifikantně zlepšilo ve všech hodnocených obdobích u pacientů s psoriatickou artritidou léčených přípravkem Enbrel ve srovnání s pacienty léčenými placebem (p<0,001).
Ve studii u pacientů s psoriatickou artritidou byly hodnoceny radiografické změny. Radiogramy rukou a zápěstí byly pořízeny při zahájení a po 6, 12 a 24 měsících. Hodnoty upraveného TSS po 12 měsících jsou uvedeny v následující tabulce. V analýze, ve které všichni pacienti, z jakéhokoli důvodu vyřazení ze studie, byli považováni za pacienty s progresí, bylo po 12 měsících ve skupině léčené přípravkem Enbrel vyšší procento pacientů bez progrese (změna TSS ≤ 0,5), než ve srovnávací skupině léčené placebem (73% vs. 47%, p ≤ 0,001). Účinek přípravku Enbrel na radiografickou progresi přetrvával u pacientů, kteří pokračovali v léčení během druhého roku. Zpomalení poškození periferních kloubů bylo pozorováno u pacientů se symetrickým polyartikulárním kloubním postižením.
STŘEDNÍ HODNOTA (SE) ROČNÍ ZMĚNY VÝCHOZÍCH HODNOT V CELKOVÉM SHARPOVĚ SKÓRE
Placebo Etanercept Doba (n = 104) (n = 101) 12 měsíců 1.00 (0.29) -0.03 (0.09)a
SE = standardní chyba
a. p = 0,0001.
Léčení přípravkem Enbrel vedlo k fyzickému funkčnímu zlepšení ve dvojitě zaslepené etapě studie a tento přínos přetrvával po dobu dlouhodobější expozice až po 2 roky.
Pro nízký počet pacientů ve studii není dostatečný průkaz účinnosti přípravku Enbrel u pacientů s chorobou podobnou ankylozující spondylitidě a s mutilující artritidou doprovázející psoriatické artropatie.
U pacientů s psoriatickou artritidou nebyla provedena žádná studie pro použití dávkovacího režimu 50 mg jednou týdně. Průkaz účinnosti pro dávkovací režim jedenkrát týdně byl u této populace pacientů založen na údajích ze studie u pacientů s ankylozující spondylitidou.
Dospělí pacienti s ankylozující spondylitidou
Účinnost přípravku Enbrel u ankylozující spondylitidy byla hodnocena ve 3 randomizovaných, dvojitě zaslepených studiích, porovnávajících podávání přípravku Enbrel 25 mg dvakrát týdně s placebem. Celkem bylo zařazeno 401 pacientů s ankylozující spondylitidou, z nichž 203 bylo léčeno přípravkem Enbrel. Nejrozsáhlejší z těchto studií (n=277) zahrnovala pacienty ve věku od 18 do 70 let, kteří měli aktivní ankylozující spondylitidu definovanou na základě stupnice „visual analog scale“ (VAS) se skóre ≥ 30 u průměrné délky trvání a intenzity ranní ztuhlosti a VAS skóre ≥ 30 u nejméně dvou ze tří následujících parametrů: pacientovo celkové hodnocení; průměr VAS hodnot pro noční bolest zad a celkovou bolest zad; průměr 10 u otázek ze stupnice „Bath Ankylosing Spondylitis Functional Index“ (BASFI). Pacienti léčení DMARD, NSAID nebo kortikosteroidy mohli pokračovat v jejich podávání ve stabilních dávkách. Do studie nebyli zařazeni pacienti s úplnou ankylózou páteře. 138 pacientům byla podávána dávka 25 mg přípravku Enbrel (na základě studií pro stanovení dávky u pacientů s revmatoidní artritidou) nebo placeba subkutánně 2x týdně po dobu 6 měsíců.
Primárním měřítkem účinnosti (ASAS 20) bylo zlepšení o 20 a více % v alespoň 3 ze 4 domén (pacientovo celkové hodnocení, bolest zad, BASFI a zánět) „Assessment in Ankylosing Spondylitis (ASAS) a žádné zhoršení ve zbývající doméně. U ASAS 50 a 70 odpovědí byla pro 50 procentní, resp. 70 procentní zlepšení použita stejná kritéria.
Léčba přípravkem Enbrel ve srovnání s placebem vedla k signifikantnímu zlepšení v ASAS 20, ASAS 50 a ASAS 70 již 2 týdny po zahájení terapie.
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 týdny | 22 | 46a |
| 3 měsíce | 27 | 60a |
| 6 měsíců | 23 | 58a |
| ASAS 50 | ||
| 2 týdny | 7 | 24a |
| 3 měsíce | 13 | 45a |
| 6 měsíců | 10 | 42a |
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 70 | ||
| 2 týdny | 2 | 12b |
| 3 měsíce | 7 | 29b |
| 6 měsíců | 5 | 28b |
| a: p<0,001, Enbrel versus placebo | ||
| b: p = 0,002, Enbrel versus placebo | ||
U pacientů s ankylozující spondylitidou léčenými přípravkem Enbrel byla zřetelná klinická odpověď v době první návštěvy (2 týdny) a přetrvávala po dobu 6 měsíců terapie. Klinická odpověď byla podobná jak u pacientů léčených při zahájení dalšími léčivy, tak u těch, kteří žádnou další terapii nedostávali.
Obdobné výsledky byly zjištěny i ve dvou menších studiích u pacientů s ankylozující spondylitidou.
Ve čtvrté studii, která byla dvojitě zaslepená a placebem kontrolovaná, byly hodnoceny bezpečnost a účinnost 50 mg přípravku Enbrel (dvě s.c. injekce po 25 mg) podaných jednou týdně a 25 mg přípravku Enbrel podaných dvakrát týdně 356 pacientům s aktivní ankylozující spondylitidou. Profily bezpečnosti a účinnosti dávkovacích režimů 50 mg jednou týdně a 25 mg dvakrát týdně byly podobné.
Dospělí pacienti s radiograficky neprokazatelnou axiální spondylartritidou
Studie 1
Účinnost přípravku Enbrel u pacientů s radiograficky neprokazatelnou axiální spondylartritidou (nr-AxSpa) byla hodnocena v randomizované, 12 týdenní, dvojitě zaslepené, placebem kontrolované studii. Studie hodnotila 215 dospělých pacientů (modifikovaná populace určená k léčbě „intent-to-treat“) s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace ASAS pro axiální spondylartritidu, avšak nesplňovali modifikovaná New York kritéria pro AS. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve dvojitě zaslepeném období dostávali pacienti přípravek Enbrel v dávce 50 mg týdně nebo placebo po dobu 12 týdnů. Primárním měřítkem účinnosti (ASAS 40) bylo 40% zlepšení v alespoň třech ze čtyř domén ASAS a žádné zhoršení ve zbývající doméně. Po dvojitě zaslepeném období následovalo nezaslepené období, během něhož všichni pacienti dostávali přípravek Enbrel v dávce 50 mg týdně až po dalších 92 týdnů. Při zahájení a ve 12. a 104. týdnu se provedlo zobrazení sakroiliakálního kloubu a páteře pomocí MR ke zhodnocení zánětu.
V porovnání s placebem vedla léčba přípravkem Enbrel k statisticky významnému zlepšení v ASAS 40, ASAS 20 a ASAS 5/6. Významné zlepšení bylo pozorováno také u ASAS částečná remise a BASDAI 50. Výsledky z 12. týdne jsou uvedeny v tabulce níže.
Odpověď z hlediska účinnosti v placebem kontrolované studii nr-AxSpa: Procento pacientů, kteří dosáhli cílových parametrů
| Dvojitě zaslepené klinické odpovědi v 12. týdnu | Placebo n=106 až 109* | Enbrel n=103 až 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS částečná remise | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Někteří pacienti neposkytli úplné údaje pro každý cílový parametr **ASAS=Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p<0,001, b:<0,01 a c:<0,05, v daném pořadí, mezi přípravkem Enbrel a placebem
V 12. týdnu došlo u pacientů užívajících přípravek Enbrel k statisticky významnému zlepšení skóre SPARCC (Spondyloarthritis Research Consortium of Canada) u sakroiliakálního kloubu (SIJ), na základě měření pomocí zobrazení MR. Upravená průměrná změna od výchozí hodnoty činila 3,8 u pacientů léčených přípravkem Enbrel (n=95) oproti 0,8 u pacientů léčených placebem (n=105) (p<0,001). V týdnu 104 byla průměrná změna od výchozí hodnoty ve skóre SPARCC na základě měření pomocí zobrazení MR u všech pacientů užívajících přípravek Enbrel 4,64 u SIJ (n=153) a 1,40 u páteře (n= 154).
Přípravek Enbrel vykazoval statisticky významně větší zlepšení oproti placebu za období od zahájení studie do 12. týdne u většiny hodnocení kvality života souvisejících se zdravím a tělesnými funkcemi, včetně BASFI (Bath Ankylosing Spondylitis Functional Index), EuroQol 5D Overall Health State Score a SF-36 Physical Component Score.
Klinická odpověď u pacientů s onemocněním nr-AxSpa, kterým byl podáván přípravek Enbrel, byla zjevná při první návštěvě (2 týdny) a přetrvala po celou dobu 2leté léčby. Zlepšení kvality života související se zdravím a tělesnými funkcemi rovněž přetrvala po celou dobu 2leté léčby. Údaje z těchto 2 let neukázaly žádná nová bezpečnostní zjištění. V týdnu 104 progredovalo 8 pacientů do stupně 2 bilaterálního skóre RTG páteře podle modifikovaných Newyorských kritérií, svědčící pro axiální formu spondyloartropatie.
Studie 2
Tato multicentrická, otevřená studie fáze 4 se 3 obdobími hodnotila vysazení a opakování léčby přípravkem Enbrel u pacientů s aktivním onemocněním nr-AxSpa, kteří po 24 týdnech léčby dosáhli adekvátní odpovědi (inaktivní onemocnění definované jako skóre aktivity onemocnění ankylozující spondylitidy (ASDAS) C-reaktivní protein (CRP) méně než 1,3).
Celkem 209 dospělých pacientů s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace Mezinárodní společnosti pro hodnocení spondyloartritidy (ASAS) pro axiální spondyloartritidu (avšak nesplňovali modifikovaná New York kritéria pro AS), měli pozitivní nález při zobrazení MR (aktivní zánět při zobrazení MR silně vypovídající o sakroileitidě spojené s SpA) a/nebo pozitivní hsCRP (definované jako vysoce senzitivní C-reaktivní protein [hsCRP] > 3 mg/l) a aktivní příznaky definované pomocí skóre ASDAS CRP vyšší než nebo rovno 2,1 při screeningové návštěvě, dostávali v 1. období nezaslepeně přípravek Enbrel v dávce 50 mg týdně plus stabilní základní léčbu NSAID v optimální tolerované protizánětlivé dávce po dobu 24 týdnů. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve 24. týdnu dosáhlo inaktivního onemocnění 119 (57 %) pacientů; ti vstoupili do 2. období 40týdenní fáze vysazení léčby, kdy pacienti přerušili léčbu etanerceptem, ale dále pokračovali v základní léčbě NSAID. Primárním měřítkem účinnosti byl výskyt vzplanutí (definovaný jako skóre ASDAS rychlost sedimentace erytrocytů (ESR) vyšší než nebo rovno 2,1) do 40 týdnů po vysazení přípravku Enbrel. U pacientů, u nichž došlo ke vzplanutí, byla léčba přípravkem Enbrel opakována s dávkou 50 mg týdně po dobu 12 týdnů (3. období).
Ve 2. období se podíl pacientů, u nichž došlo k ≥ 1 vzplanutí, zvýšil z 22 % (25/112) ve 4. týdnu na 67 % (77/115) ve 40. týdnu. Celkově ke vzplanutí v kterémkoli časovém bodě do 40 týdnů po vysazení léčby přípravkem Enbrel došlo u 75 % (86/115) pacientů.
Hlavním sekundárním cílem studie 2 bylo vyhodnotit dobu do vzplanutí po vysazení léčby přípravkem Enbrel a dodatečně porovnat dobu do vzplanutí s pacienty ze studie 1, kteří splňovali požadavky na vstup do fáze vysazení léčby ve studii 2 a pokračovali v léčbě přípravkem Enbrel.
Medián doby do vzplanutí po vysazení léčby přípravkem Enbrel byl 16 týdnů (95% CI: 13–24 týdnů). Během ekvivalentních 40 týdnů jako ve 2. období studie 2 došlo ke vzplanutí u méně než 25 % pacientů ve studii 1, u nichž nebyla léčba vysazena. Doba do vzplanutí u pacientů, u nichž byla léčba přípravkem Enbrel přerušena (studie 2), byla statisticky významně kratší v porovnání s pacienty, kteří dostávali kontinuální léčbu etanerceptem (studie 1), p < 0,0001.
Z 87 pacientů, kteří vstoupili do 3. období a byli opakovaně léčeni přípravkem Enbrel v dávce 50 mg týdně po dobu 12 týdnů, 62 % (54/87) znovu dosáhlo inaktivního onemocnění, přičemž 50 % z nich ho dosáhlo do 5 týdnů (95% CI: 4–8 týdnů).
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravku Enbrel s jinými způsoby celkovými terapiemi. Místo toho byly vyhodnoceny bezpečnost a účinnost ve čtyřech randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech čtyřech studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Index oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní, ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravku Enbrel (n = 57) nebo placebo (n = 55) 2x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1 x týdně, 25 mg 2x týdně nebo 50 mg 2x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů, léčených placebem. Klíčové výsledky studií 2,3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpově ď (%) | ------------------Studie 2----------------- | ---------------Studie 3--------- ---- | ---------------Studie 4------- ------ | |||
Placeb o n = 166 týden 12 | ------------Enbrel----------- 25 mg 2xtýdně 50 mg 2xtýdně n = 162 týden 12 n = 162 týden 24a n = 164 týden 12 n = 164 týden 24a | Placeb o n = 193 týden 12 | --------Enbrel----- -- 25 mg 2xtýdn ě 50 mg 2xtýdn ě n = 196 týden 12 n = 196 týden 12 | Placeb o n = 46 týden 12 | -------Enbrel---- -- 50 mg 1xtýdn ě 50 mg 1xtýd ně n = 96 týden 12 n = 90 týden 24a | |
| PASI 50, % | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75, % | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGAb, čistá, nebo téměř čistá, % | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg jednou týdně. b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
U pacientů s ložiskovou psoriázou, kteří dostávali Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2x týdně a měli od 12. týdne snížené dávky na 25 mg 2x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2x týdně, se mezi 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2%) (p< 0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71% PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi.
Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6% pacientů s revmatoidní artritidou, 7,5% pacientů s psoriatickou artritidou, 2% pacientů s ankylozující spondylitidou, 7% pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7%.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9%.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze dvou částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se středně těžkou až těžkou aktivní juvenilní idiopatickou artritidou s polyartikulárním průběhem, refrakterní na nebo netolerující léčbu methotrexátem, kteří nadále dostávali stabilní dávku jednoho nesteroidního antirevmatika a/nebo prednisonu (< 0,2 mg/kg/den nebo maximálně 10 mg). V části I dostávali všichni pacienti přípravek Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II byli pacienti s klinickou odpovědí v devadesátém dni randomizováni, a buď zůstali na přípravku Enbrel nebo dostávali placebo po dobu 4 měsíců a byli hodnoceni pro znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítka ACR Pedi 30, charakterizované jako zlepšení o ≥ 30 % ve třech a více ze šesti základních kriterií JRA a zhoršení o ≥ 30 % maximálně u jednoho ze šesti základních kriterií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyšetření a rychlost sedimentace erytrocytů. Vzplanutí nemoci bylo definováno jako zhoršení o ≥ 30 % ve třech ze šesti základních kriterií JRA a zlepšení o ≥ 30 % u nejvýše jednoho ze šesti základních kriterií JRA a přítomnost nejméně 2 aktivních kloubů.
V části I této studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a vstoupilo do části II. V části II bylo pozorováno vzplanutí nemoci u 6 z 25 pacientů (24 %) pokračujících v léčbě přípravkem Enbrel ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p=0,007). Od zahájení části II uplynulo ve skupině léčené přípravkem Enbrel průměrně ≥ 116 dnů do znovuvzplanutí nemoci a u pacientů v placebové skupině průměrně 28 dnů. Z pacientů, u kterých byla zaznamenána klinická odpověď v 90. dni a kteří vstoupili do pokračovací fáze II, se část z těch zůstávajících na terapii přípravkem Enbrel od 3. do 7. měsíce dále zlepšovala, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n=103), přípravku Enbrel s methotrexátem (n=294) nebo methotrexátu v monoterapii (n=197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8% vs. 2%) a infekce související s použitím etanerceptu byly závažnějšího charakteru.
V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg) podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let)), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každé z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kriteriím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie - jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů a odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém používání u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii u 211 dětských pacientů ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skórem ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na topickou terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. Ve 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky studie u ložiskové psoriázy dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “čistý” nebo “minimální”, n (%) 56 (53%)a 14 (13%) Zkratky: sPGA-statické celkové lékařské hodnocení
a. p < 0,0001 v porovnání s placebem
Po 12týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku signifikantně více pacientů přerandomizovaných do skupiny léčené placebem zaznamenalo relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračujícím léčením odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v celkové délce až 2 roky následující po výše uvedené 48 týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentrace přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou, léčených 50 mg přípravku Enbrel jednou týdně (n=21) vs. 25 mg Enbrel 2x týdně (n=16) byly C max 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUCs etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (n=154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (n=148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l. Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování.
Starší osoby
Vliv pokročilého věku na koncentrace etanerceptu v séru byl zkoumán populační farmakokinetickou analýzou. Clearance a objem zjištěné u pacientů ve věku od 65 do 87 let byly podobné hodnotám stanoveným u pacientů, kteří byli mladší než 65 let.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Profily sérové koncentrace byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2000 mg/kg subkutánně nebo jednotlivé dávky 1000 mg/kg intravenózně.
Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Mannitol (E421)
Sacharosa
Trometamol
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
4 roky
Chemická a fyzikální stabilita po rekonstituci byla prokázána na dobu 6 hodin při teplotě do 25 ºC. Z mikrobiologického hlediska má být rekonstituovaný léčivý přípravek použit okamžitě. Není-li použit okamžitě, doba uchovávání přípravku a podmínky před použitím jsou v odpovědnosti uživatele a normálně by neměla být delší než 6 hodin při teplotě do 25 ºC, pokud rekonstituce neproběhla za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC). Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička z bezbarvého skla (typ I, 2 ml) s pryžovou zátkou, hliníkovým uzávěrem a krytkou z plastické hmoty. Krabička obsahuje 4 injekční lahvičky přípravku Enbrel a 8 alkoholových tamponů.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití a zacházení
Enbrel se před použitím rekonstituuje v l ml vody pro přípravu injekcí a podá se subkutánní injekcí. Enbrel neobsahuje žádnou antibakteriální látku, a proto má být připravený roztok podán co nejdříve, nejpozději však do 6 hodin po rekonstituci. Roztok má být čirý a bezbarvý až světle žlutý nebo světle hnědý, bez kousků, vloček nebo mechanických částic. V lahvičce může zůstat bílá pěna – to je normální. Enbrel by se neměl použít, pokud se veškerý bílý prášek nerozpustí do 10 min. Pokud se to stane, použijte jinou lahvičku.
Úplný návod na přípravu, podání a opakované použití rekonstituovaného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/99/126/002
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
ENBREL 25 mg prášek a rozpouštědlo pro injekční roztok
1. NÁZEV PŘÍPRAVKU
ENBREL 25 mg prášek a rozpouštědlo pro injekční roztok
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna lahvička obsahuje 25 mg etanerceptu.
Etanercept je fúzní protein lidského receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok (prášek pro injekci).
Prášek je bílý. Rozpouštědlo je čirá bezbarvá tekutina.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Enbrel v kombinaci s methotrexátem je indikován k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých v případech, kdy po podání jiných chorobu modifikujících léků včetně methotrexátu (pokud není kontraindikován), nebylo dosaženo adekvátní terapeutické odpovědi.
Enbrel může být podáván jako monoterapie v případě intolerance methotrexátu nebo pokud je pokračující léčba methotrexátem nevhodná.
Enbrel je také indikován k léčbě závažné aktivní a progresivní revmatoidní artritidy u dospělých, kteří nebyli předtím léčeni methotrexátem.
Enbrel použitý samostatně nebo v kombinaci s methotrexátem prokázal rentgenologicky měřitelné snížení míry progrese poškození kloubů a fyzické funkční zlepšení.
Juvenilní idiopatická artritida
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována. Psoriatická artritida
Léčení aktivní a progresivní psoriatické artritidy u dospělých v případech, kdy po předchozím podání jiných chorobu modifikujících léků nebylo dosaženo adekvátní terapeutické odpovědi. Enbrel prokázal fyzické funkční zlepšení u pacientů s psoriatickou artritidou a rentgenologicky měřitelné snížení míry progrese poškození periferních kloubů u pacientů se symetrickými polyartikulárními podtypy choroby.
Axiální spondylartritidy
Ankylozující spondylitida (AS)
Léčení dospělých se závažnou aktivní ankylozující spondylitidou, jestliže nebylo dosaženo adekvátní odpovědi konvenční léčbou.
Radiograficky neprokazatelná axiální spondylartritida
Léčba dospělých se závažnou radiograficky neprokazatelnou axiální spondylartritidou s objektivními známkami zánětu indikovanými zvýšenou hladinou C-reaktivního proteinu (CRP) a/nebo prokázanými při zobrazení magnetickou rezonancí (MR), kteří měli nedostatečnou odpověď na nesteroidní antirevmatika (NSAID-nonsteroidal anti-inflammatory drugs).
Ložisková psoriáza
Léčení dospělých se středně těžkou až těžkou ložiskovou psoriázou, kteří neodpovídají na jinou celkovou terapii zahrnující cyklosporin, methotrexát nebo psoralen a ultrafialové světlo A (PUVA) (viz bod 5.1), nebo tato terapie je pro ně kontraindikována, nebo ji netolerují.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu revmatoidní artritidy, juvenilní idiopatické artritidy, psoriatické artritidy, ankylozující spondylitidy, radiograficky neprokazatelné axiální spondylartritidy, ložiskové psoriázy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Přípravek Enbrel je k dispozici v silách 10, 25 a 50 mg.
Dávkování
Revmatoidní artritida
Doporučenou dávku představuje 25 mg přípravku Enbrel podaného 2x týdně. Alternativně 50 mg podaných jednou týdně bylo stanoveno jako bezpečné a účinné (viz bod 5.1).
Psoriatická artritida, ankylozující spondylitida a radiograficky neprokazatelná axiální spondylartritida
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaných jednou týdně.
Dostupné údaje naznačují, že u všech výše uvedených indikací je klinické odpovědi obvykle dosaženo v průběhu 12 týdnů léčby. Je třeba pečlivě zvážit pokračování léčby u pacienta, který na ni během této doby nevykazuje odpověď.
Ložisková psoriáza
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaná jednou týdně. Alternativně může být podáváno 50 mg 2x týdně až 12 týdnů a dále, je-li to nezbytné, dávka 25 mg 2x týdně nebo 50 mg jednou týdně. Léčení přípravkem Enbrel má pokračovat až do dosažení remise, až po dobu 24 týdnů. U některých dospělých pacientů může být vhodné pokračování v terapii po 24 týdnech (viz bod 5.1). U pacientů, kteří nevykazují odpověď po 12 týdnech, má být léčení ukončeno. Je-li indikována opakovaná léčba, má se dodržet výše uvedená délka léčení. Dávka má být 25 mg 2x týdně nebo 50 mg jednou týdně.
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Starší osoby
Nevyžaduje se žádná úprava dávek. Dávkování a způsob podávání jsou stejné jako u dospělých ve věku od 18 do 64 let.
Pediatrická populace
Bezpečnost a účinnost přípravku Enbrel u dětí ve věku do 2 let nebyla stanovena. Nejsou dostupné žádné údaje.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Pro podávání dětem s JIA s hmotností nižší než 25 kg může být vhodnější síla 10 mg v injekční lahvičce.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 roky v indikaci juvenilní idiopatická artritida není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů. U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, má být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Přípravek Enbrel je podáván subkutánní injekcí. Enbrel prášek pro přípravu injekčního roztoku musí být před použitím rekonstituován v 1 ml rozpouštědla (viz bod 6.6).
Úplný návod na přípravu a podání rekonstituovaného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7-300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, musí být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy -tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisující lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou.
Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HBsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.5).
Alergické reakce
Běžně byly pozorovány alergické reakce spojené s podáváním přípravku Enbrel. Při používání přípravku Enbrel alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel musí být okamžitě přerušeno a má být zahájena adekvátní terapie.
Pryžový kryt (uzávěr) hrotu injekční stříkačky s rozpouštědlem obsahuje latex (suchá přírodní pryž), který může způsobit hypersenzitivní reakce, když s ním manipulují osoby se známou nebo možnou citlivostí na latex nebo když je takovým osobám přípravek Enbrel podáván.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF, včetně přípravku Enbrel, ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou nebyla hodnocena. Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů, léčených antagonisty TNF. Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit. Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící úmrtím, byla po uvedení přípravku na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel. Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii 184 pacientů s psoriatickou artritidou dostalo ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B − lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam tohoto jevu není známý.
Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům, a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na stanovení bezpečnosti podání této kombinace stále pokračují. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena. Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5.2) není potřeba upravovat dávku u pacientů s renální nebo hepatální nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři musí být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat, pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou, byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii dospělých pacientů na základní léčbě methotrexátem, byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů, léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou, léčenou buď samotným přípravkem Enbrel nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování.
Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi. U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií u dospělých a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích, bronchitidy, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálníc h, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené | Nemelanomo vý karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), | Merkelův buněčný karcinom (viz bod 4.4), |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| (zahrnující cysty a polypy) | lymfom, leukémie | Kaposiho sarkom | ||||
| Poruchy krve a lymfatického systému | Trombocytop enie, anemie, leukopenie, neutropenie | Pancytopenia* | Aplastická anemie* | Hemofagocytu jící histiocytóza (syndrom aktivace makrofágů)* | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotilá tek* | Vaskulitida (včetně vaskulitidy s pozitivními anti- neutrofilními cytoplazmati ckými protilátkami) | Závažné alergické/anafyla ktické reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomyositi dy | ||
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Respirační, hrudní a mediastinální poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
| Gastrointestinální poruchy | Zánětlivé onemocnění střev | |||||
| Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
| Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformn í vyrážka | Stevensonův-Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermální nekrolýza | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
| Poruchy ledvin a močových cest | Glomerulonefriti da | |||||
| Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, erytému, svědění, bolesti, otoku)* | Pyrexie |
∗ Viz Popis vybraných nežádoucích účinků níže.
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity. V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvající déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artiritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4).
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravku Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4 % pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3% pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie přípravkem Enbrel u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravku Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů léčených přípravkem Enbrel 0,09%. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 4.4).
Autoprotilátky
Vzorky séra léčených dospělých pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥1:40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4).
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel, a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
Ve dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). Ve dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou byly obdobné, co do typu a frekvence, jako u dospělých pacientů. Rozdíly a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2 – 18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí účinky zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, deprese/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62 %) s juvenilní idiopatickou artritidou ve věku 4 – 17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřená fáze) a frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12měsíční otevřené pokračovací terapie. Druhy a poměr nežádoucích účinků (NÚ) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou byly hlášeny podobné nežádoucí účinky jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinického hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/ m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α) ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů jako je etanercept mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou anebo v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat buněčné odpovědi řízené dalšími molekulami, které jsou indukovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy).
Klinická účinnost a bezpečnost
Tato část popisuje údaje ze čtyř randomizovaných kontrolovaných studií u dospělých s revmatoidní artritidou, z jedné studie u dospělých s psoriatickou artritidou, ze dvou studií u dospělých s ankylozující spondylitidou, z jedné studie u dospělých s radiograficky neprokazatelnou axiální spondylartritidou, ze čtyř studií u dospělých s ložiskovou psoriázou, ze tří studií u pacientů s juvenilní idiopatickou artritidou a z jedné studie u dětských pacientů s ložiskovou psoriázou.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62% a 59%, placebo 23% a 11% po 3 a 6 měsících; ACR 50: Enbrel 41% a 40%, placebo 8% a 5% po 3 a 6 měsících; p < 0,01Enbrel vs. placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1-2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřené studie prokázaly, že opětovné zahájení léčby po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřené studii dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než tři roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2× týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravku Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel 25 mg vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a Joint Space Narrowing (JSN) Score. Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL vs. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
| 0 0 1 1 2 2 | .0 .5 .0 .5 .0 .5 | |||
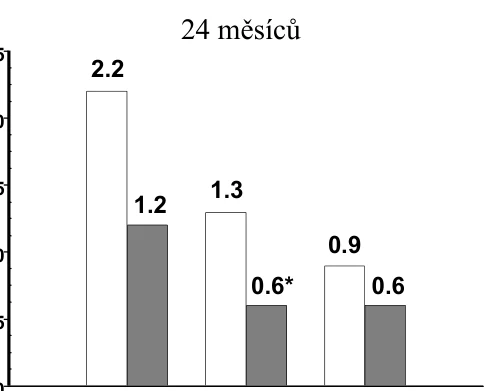
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg TSS Erosions JSN TSS Erosions JSN
*p < 0.05
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD),
eroze eroze
jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2x týdně 25 mg), nebo samotným methotrexátem (7,5 –20 mg za týden, střední dávka 20 mg) nebo kombinací Enbrel a methotrexát.
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH:POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14% 18% 37%†,φ
HAQ
Základní 1,7 1,7 1,8
- 52.
týden 1,1 1,0 0,8†,φ
a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající. b: Hodnoty DAS představují střední hodnoty.
c: Remise je definována jako DAS <1,6
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12 MĚSÍČNÍ VÝSLEDKY)
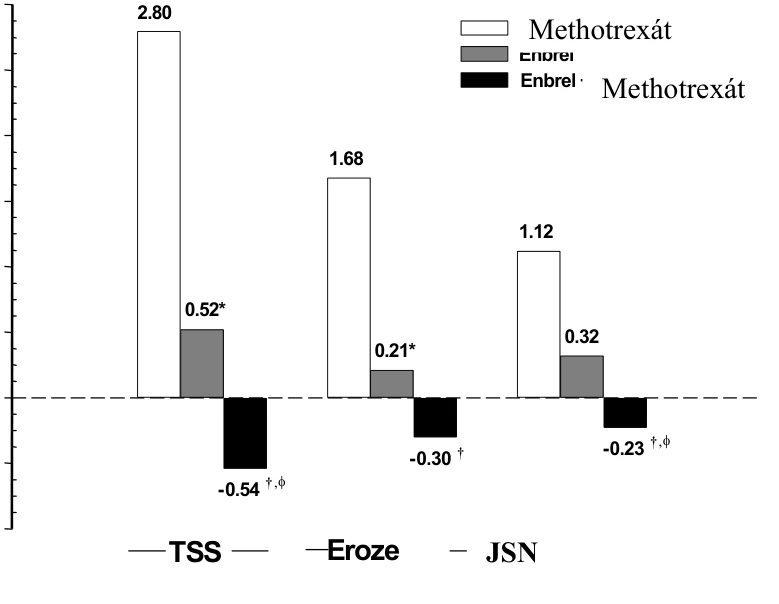
Ch
an
ge
fro
m
Ba
seli
ne
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs. methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS “≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62 %, 50 % a 36 %, p < 0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p < 0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78 %, 70 % a 61 %.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne ukázaly komparabilitu (non-inferiorita) těchto dvou režimů.
Dospělí pacienti s psoriatickou artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii na 205 pacientech s psoriatickou artritidou. Pacienti byli ve věku mezi 18 a 70 lety a měli aktivní psoriatickou artritidu (minimálně 3 oteklé klouby a minimálně 3 bolestivé klouby) nejméně v některé z následujících forem: (1) Distální interfalangeální postižení (DIP); (2) Polyartikulární artritida (absence revmatoidních uzlíků a přítomnost psoriázy); (3) Arthritis mutilans; (4) Asymetrická psoriatická artritida; (5) Ankylóza podobná spondylitidě.
Pacienti také měli psoriatická ložiska o minimálním průměru 2 cm a větším. Pacienti byli předtím léčeni nesteroidními antirevmatiky (86 %), DMARD (80 %) a kortikosteroidy (24 %). Pacienti, kteří byli současně léčeni methotrexátem (alespoň 2 měsíce), mohli pokračovat při stabilním dávkování methotrexátu ≤ 25 mg/týden. Dávky 25 mg přípravku Enbrel (podloženo studiemi na stanovení dávek na pacientech s revmatoidní artritidou) nebo placebo byly podávány subkutánně 2x týdně po dobu 6 měsíců. Na konci dvojitě zaslepené studie mohli pacienti vstoupit do rozšířené dlouhodobé otevřené studie v celkové délce až 2 roky.
Klinické odpovědi byly vyjádřeny jako % pacientů, u nichž bylo dosaženo odpovědi ACR 20, 50 a 70 a % pacientů se zlepšením podle kritérií odpovědi u psoriatické artritidy (PsARC). Souhrn výsledků ukazuje následující tabulka:
ODPOVĚDI PACIENTŮ S PSORIATICKOU ARTRITIDOU V PLACEBEM KONTROLOVANÉ STUDII
Procento pacientů Placebo Enbrela
Odpověď psoriatické artritidy n = 104 n = 101
ACR 20
- 3. měsíc 15 59b
- 6. měsíc 13 50b
ACR 50
- 3. měsíc 4 38b
- 6. měsíc 4 37b
ACR 70
- 3. měsíc 0 11b
- 6. měsíc 1 9c
PsARC
- 3. měsíc 31 72b
- 6. měsíc 23 70b
a: 25 mg přípravku Enbrel 2x týdně s.c. b: p < 0,001, Enbrel versus placebo
c: p < 0,01, Enbrel versus placebo
U pacientů s psoriatickou artritidou léčených přípravkem Enbrel, byla klinická odpověď zřejmá od první návštěvy (po 4 týdnech) a přetrvávala po 6 měsíců léčení. Enbrel byl signifikantně lepší než placebo ve všech charakteristikách aktivity onemocnění (p < 0,001) a odpovědi na samotnou léčbu přípravkem Enbrel a na společné podávání přípravku Enbrel s methotrexátem byly podobné. Kvalita života pacientů s psoriatickou artritidou byla vždy hodnocena za použití HAQ indexu invalidity. Skóre indexu invalidity se signifikantně zlepšilo ve všech hodnocených obdobích u pacientů s psoriatickou artritidou léčených přípravkem Enbrel ve srovnání s pacienty léčenými placebem (p<0,001).
Ve studii u pacientů s psoriatickou artritidou byly hodnoceny radiografické změny. Radiogramy rukou a zápěstí byly pořízeny při zahájení a po 6, 12 a 24 měsících. Hodnoty upraveného TSS po 12 měsících jsou uvedeny v následující tabulce. V analýze, ve které všichni pacienti, z jakéhokoli důvodu vyřazení ze studie, byli považováni za pacienty s progresí, bylo po 12 měsících ve skupině léčené přípravkem Enbrel vyšší procento pacientů bez progrese (změna TSS ≤ 0,5), než ve srovnávací skupině léčené placebem (73% vs. 47%, p ≤ 0,001). Účinek přípravku Enbrel na radiografickou progresi přetrvával u pacientů, kteří pokračovali v léčení během druhého roku. Zpomalení poškození periferních kloubů bylo pozorováno u pacientů se symetrickým polyartikulárním kloubním postižením.
STŘEDNÍ HODNOTA (SE) ROČNÍ ZMĚNY VÝCHOZÍCH HODNOT V CELKOVÉM SHARPOVĚ SKÓRE
Placebo Etanercept Doba (n = 104) (n = 101) 12 měsíců 1.00 (0.29) -0.03 (0.09)a
SE = standardní chyba
a. p = 0,0001.
Léčení přípravkem Enbrel vedlo k fyzickému funkčnímu zlepšení ve dvojitě zaslepené etapě studie a tento přínos přetrvával po dobu dlouhodobější expozice až po 2 roky.
Pro nízký počet pacientů ve studii není dostatečný průkaz účinnosti přípravku Enbrel u pacientů s chorobou podobnou ankylozující spondylitidě a s mutilující artritidou doprovázející psoriatické artropatie.
U pacientů s psoriatickou artritidou nebyla provedena žádná studie použití dávkovacího režimu 50 mg jednou týdně. Průkaz účinnosti pro dávkovací režim jedenkrát týdně byl u této populace pacientů založen na údajích ze studie u pacientů s ankylozující spondylitidou.
Dospělí pacienti s ankylozující spondylitidou
Účinnost přípravku Enbrel byla hodnocena u ankylozující spondylitidy ve 3 randomizovaných, dvojitě zaslepených studiích, porovnávajících podávání přípravku Enbrel 25 mg dvakrát týdně s placebem. Celkem bylo zařazeno 401 pacientů s ankylozující spondylitidou, z nichž 203 bylo léčeno přípravkem Enbrel. Nejrozsáhlejší z těchto studií (n=277) zahrnovala pacienty ve věku od 18 do 70 let, kteří měli aktivní ankylozující spondylitidu definovanou na základě stupnice „visual analog scale“ (VAS) se skóre ≥ 30 u průměrné délky trvání a intenzity ranní ztuhlosti a VAS skóre ≥ 30 u nejméně dvou ze tří následujících parametrů: pacientovo celkové hodnocení; průměr VAS hodnot pro noční bolest zad a celkovou bolest zad; průměr 10 u otázek ze stupnice „Bath Ankylosing Spondylitis Functional Index“ (BASFI). Pacienti léčení DMARD, NSAID nebo kortikosteroidy mohli pokračovat v jejich podávání ve stabilních dávkách. Do studie nebyli zařazeni pacienti s úplnou ankylózou páteře. 138 pacientům byla podávána dávka 25 mg přípravku Enbrel (na základě studií pro stanovení dávky u pacientů s revmatoidní artritidou) nebo placeba subkutánně 2x týdně po dobu 6 měsíců.
Primárním měřítkem účinnosti (ASAS 20) bylo zlepšení o 20 a více % v alespoň 3 ze 4 domén (pacientovo celkové hodnocení, bolest zad, BASFI a zánět) „Assessment in Ankylosing Spondylitis (ASAS) a žádné zhoršení ve zbývající doméně. U ASAS 50 a 70 odpovědí byla pro 50 procentní, resp. 70 procentní zlepšení použita stejná kritéria.
Léčba přípravkem Enbrel ve srovnání s placebem vedla k signifikantnímu zlepšení v ASAS 20, ASAS 50 a ASAS 70 již 2 týdny po zahájení terapie.
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 týdny | 22 | 46a |
| 3 měsíce | 27 | 60a |
| 6 měsíců | 23 | 58a |
| ASAS 50 | ||
| 2 týdny | 7 | 24a |
| 3 měsíce | 13 | 45a |
| 6 měsíců | 10 | 42a |
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 70 | ||
| 2 týdny | 2 | 12b |
| 3 měsíce | 7 | 29b |
| 6 měsíců | 5 | 28b |
| a: p<0,001, Enbrel versus placebo | ||
| b: p = 0,002, Enbrel versus placebo | ||
U pacientů s ankylozující spondylitidou léčených přípravkem Enbrel byla zřetelná klinická odpověď v době první návštěvy (2 týdny) a přetrvávala po dobu 6 měsíců terapie. Klinická odpověď byla podobná jak u pacientů léčených při zahájení dalšími léčivy, tak u těch, kteří žádnou další terapii nedostávali.
Obdobné výsledky byly zjištěny i ve dvou menších studiích u pacientů s ankylozující spondylitidou.
Ve čtvrté studii, která byla dvojitě zaslepená a placebem kontrolovaná, byly hodnoceny bezpečnost a účinnost 50 mg přípravku Enbrel (dvě s.c. injekce po 25 mg) podaných jednou týdně a 25 mg přípravku Enbrel podaných dvakrát týdně 356 pacientům s aktivní ankylozující spondylitidou. Profily bezpečnosti a účinnosti dávkovacích režimů 50 mg jednou týdně a 25 mg dvakrát týdně byly podobné.
Dospělí pacienti s radiograficky neprokazatelnou axiální spondylartritidou
Studie 1
Účinnost přípravku Enbrel u pacientů s radiograficky neprokazatelnou axiální spondylartritidou (nr-AxSpa) byla hodnocena v randomizované, 12 týdenní, dvojitě zaslepené, placebem kontrolované studii. Studie hodnotila 215 dospělých pacientů (modifikovaná populace určená k léčbě „intent-to-treat“) s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace ASAS pro axiální spondylartritidu, avšak nesplňovali modifikovaná New York kritéria pro AS. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve dvojitě zaslepeném období dostávali pacienti přípravek Enbrel v dávce 50 mg týdně nebo placebo po dobu 12 týdnů. Primárním měřítkem účinnosti (ASAS 40) bylo 40% zlepšení v alespoň třech ze čtyř domén ASAS a žádné zhoršení ve zbývající doméně. Po dvojitě zaslepeném období následovalo nezaslepené období, během něhož všichni pacienti dostávali přípravek Enbrel v dávce 50 mg týdně až po dalších 92 týdnů. Při zahájení a ve 12. a 104. týdnu se provedlo zobrazení sakroiliakálního kloubu a páteře pomocí MR ke zhodnocení zánětu.
V porovnání s placebem vedla léčba přípravkem Enbrel k statisticky významnému zlepšení v ASAS 40, ASAS 20 a ASAS 5/6. Významné zlepšení bylo pozorováno také u ASAS částečná remise a BASDAI 50. Výsledky z 12. týdne jsou uvedeny v tabulce níže.
Odpověď z hlediska účinnosti v placebem kontrolované studii nr-AxSpa: Procento pacientů, kteří dosáhli cílových parametrů
| Dvojitě zaslepené klinické odpovědi v 12. týdnu | Placebo n=106 až 109* | Enbrel n=103 až 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS částečná remise | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Někteří pacienti neposkytli úplné údaje pro každý cílový parametr **ASAS=Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p<0,001, b:<0,01 a c:<0,05, v daném pořadí, mezi přípravkem Enbrel a placebem
V 12. týdnu došlo u pacientů užívajících přípravek Enbrel k statisticky významnému zlepšení skóre SPARCC (Spondyloarthritis Research Consortium of Canada) u sakroiliakálního kloubu (SIJ), na základě měření pomocí zobrazení MR. Upravená průměrná změna od výchozí hodnoty činila 3,8 u pacientů léčených přípravkem Enbrel (n=95) oproti 0,8 u pacientů léčených placebem (n=105) (p<0,001). V týdnu 104 byla průměrná změna od výchozí hodnoty ve skóre SPARCC na základě měření pomocí zobrazení MR u všech pacientů užívajících přípravek Enbrel 4,64 u SIJ (n=153) a 1,40 u páteře (n= 154).
Přípravek Enbrel vykazoval statisticky významně větší zlepšení oproti placebu za období od zahájení studie do 12. týdne u většiny hodnocení kvality života souvisejících se zdravím a tělesnými funkcemi, včetně BASFI (Bath Ankylosing Spondylitis Functional Index), EuroQol 5D Overall Health State Score a SF-36 Physical Component Score.
Klinická odpověď u pacientů s onemocněním nr-AxSpa, kterým byl podáván přípravek Enbrel, byla zjevná při první návštěvě (2 týdny) a přetrvala po celou dobu 2leté léčby. Zlepšení kvality života související se zdravím a tělesnými funkcemi rovněž přetrvala po celou dobu 2leté léčby. Údaje z těchto 2 let neukázaly žádná nová bezpečnostní zjištění. V týdnu 104 progredovalo 8 pacientů do stupně 2 bilaterálního skóre RTG páteře podle modifikovaných Newyorských kritérií, svědčící pro axiální formu spondyloartropatie.
Studie 2
Tato multicentrická, otevřená studie fáze 4 se 3 obdobími hodnotila vysazení a opakování léčby přípravkem Enbrel u pacientů s aktivním onemocněním nr-AxSpa, kteří po 24 týdnech léčby dosáhli adekvátní odpovědi (inaktivní onemocnění definované jako skóre aktivity onemocnění ankylozující spondylitidy (ASDAS) C-reaktivní protein (CRP) méně než 1,3).
Celkem 209 dospělých pacientů s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace Mezinárodní společnosti pro hodnocení spondyloartritidy (ASAS) pro axiální spondyloartritidu (avšak nesplňovali modifikovaná New York kritéria pro AS), měli pozitivní nález při zobrazení MR (aktivní zánět při zobrazení MR silně vypovídající o sakroileitidě spojené s SpA) a/nebo pozitivní hsCRP (definované jako vysoce senzitivní C-reaktivní protein [hsCRP] > 3 mg/l) a aktivní příznaky definované pomocí skóre ASDAS CRP vyšší než nebo rovno 2,1 při screeningové návštěvě, dostávali v 1. období nezaslepeně přípravek Enbrel v dávce 50 mg týdně plus stabilní základní léčbu NSAID v optimální tolerované protizánětlivé dávce po dobu 24 týdnů. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve 24. týdnu dosáhlo inaktivního onemocnění 119 (57 %) pacientů; ti vstoupili do 2. období 40týdenní fáze vysazení léčby, kdy pacienti přerušili léčbu etanerceptem, ale dále pokračovali v základní léčbě NSAID. Primárním měřítkem účinnosti byl výskyt vzplanutí (definovaný jako skóre ASDAS rychlost sedimentace erytrocytů (ESR) vyšší než nebo rovno 2,1) do 40 týdnů po vysazení přípravku Enbrel. U pacientů, u nichž došlo ke vzplanutí, byla léčba přípravkem Enbrel opakována s dávkou 50 mg týdně po dobu 12 týdnů (3. období).
Ve 2. období se podíl pacientů, u nichž došlo k ≥ 1 vzplanutí, zvýšil z 22 % (25/112) ve 4. týdnu na 67 % (77/115) ve 40. týdnu. Celkově ke vzplanutí v kterémkoli časovém bodě do 40 týdnů po vysazení léčby přípravkem Enbrel došlo u 75 % (86/115) pacientů.
Hlavním sekundárním cílem studie 2 bylo vyhodnotit dobu do vzplanutí po vysazení léčby přípravkem Enbrel a dodatečně porovnat dobu do vzplanutí s pacienty ze studie 1, kteří splňovali požadavky na vstup do fáze vysazení léčby ve studii 2 a pokračovali v léčbě přípravkem Enbrel.
Medián doby do vzplanutí po vysazení léčby přípravkem Enbrel byl 16 týdnů (95% CI: 13–24 týdnů). Během ekvivalentních 40 týdnů jako ve 2. období studie 2 došlo ke vzplanutí u méně než 25 % pacientů ve studii 1, u nichž nebyla léčba vysazena. Doba do vzplanutí u pacientů, u nichž byla léčba přípravkem Enbrel přerušena (studie 2), byla statisticky významně kratší v porovnání s pacienty, kteří dostávali kontinuální léčbu etanerceptem (studie 1), p < 0,0001.
Z 87 pacientů, kteří vstoupili do 3. období a byli opakovaně léčeni přípravkem Enbrel v dávce 50 mg týdně po dobu 12 týdnů, 62 % (54/87) znovu dosáhlo inaktivního onemocnění, přičemž 50 % z nich ho dosáhlo do 5 týdnů (95% CI: 4–8 týdnů).
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravku Enbrel s jinými způsoby celkovými terapiemi. Místo toho byly vyhodnoceny bezpečnost a účinnost ve 4 randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech 4 studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Index oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní, ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravku Enbrel (n = 57) nebo placebo (n = 55) 2x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1 x týdně, 25 mg 2x týdně nebo 50 mg 2x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů, léčených placebem. Klíčové výsledky studií 2, 3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpově ď (%) | ------------------Studie 2----------------- | ---------------Studie 3--------- ---- | ||
---------------Studie 4---------
----
Placeb o n = 166 týden 12 | ------------Enbrel----------- 25 mg 2xtýdně 50 mg 2xtýdně n = 162 týden 12 n = 162 týden 24a n = 164 týden 12 n = 164 týden 24a | Placeb o n = 193 týden 12 | --------Enbrel----- -- 25 mg 2xtýdn ě 50 mg 2xtýdn ě n = 196 týden 12 n = 196 týden 12 | Placeb o n = 46 týden 12 | -------Enbrel------ 50 mg 1xtýdn ě 50 mg 1xtýdn ě n = 96 týden 12 n = 90 týden 24a | |
| PASI 50, % | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75, % | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGAb, čistá, nebo téměř čistá, % | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg jednou týdně. b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
U pacientů s ložiskovou psoriázou, kteří dostávali Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2x týdně a měli od 12. týdne snížené dávky na 25 mg 2x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2x týdně, se mezi 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2 %) (p<0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71% PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi.
Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6% pacientů s revmatoidní artritidou, 7,5% pacientů s psoriatickou artritidou, 2% pacientů s ankylozující spondylitidou, 7% pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7%.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9%.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze dvou částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se středně těžkou až těžkou aktivní juvenilní idiopatickou artritidou s polyartikulárním průběhem, refrakterní na nebo netolerující léčbu methotrexátem, kteří nadále dostávali stabilní dávku jednoho nesteroidního antirevmatika a/nebo prednisonu (<0,2 mg/kg/den nebo maximálně 10 mg). V části I dostávali všichni pacienti přípravek Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II byli pacienti s klinickou odpovědí v devadesátém dni randomizováni, a buď zůstali na přípravku Enbrel nebo dostávali placebo po dobu 4 měsíců a byli hodnoceni pro znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítka ACR Pedi 30, charakterizované jako zlepšení o ≥ 30 % ve třech a více ze šesti základních kriterií JRA a zhoršení o ≥ 30 % maximálně u jednoho ze šesti základních kriterií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyšetření a rychlost sedimentace erytrocytů. Vzplanutí nemoci bylo definováno jako zhoršení o ≥ 30 % ve třech ze šesti základních kriterií JRA a zlepšení o ≥ 30 % u nejvýše jednoho ze šesti základních kriterií JRA a přítomnost nejméně 2 aktivních kloubů.
V části I této studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a vstoupilo do části II. V části II bylo pozorováno vzplanutí nemoci u 6 z 25 pacientů (24 %) pokračujících v léčbě přípravkem Enbrel ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p=0,007). Od zahájení části II uplynulo ve skupině léčené přípravkem Enbrel průměrně ≥ 116 dnů do znovuvzplanutí nemoci a u pacientů v placebové skupině průměrně 28 dnů. Z pacientů, u kterých byla zaznamenána klinická odpověď v 90. dni a kteří vstoupili do pokračovací fáze II, se část z těch zůstávajících na terapii přípravkem Enbrel od 3. do 7. měsíce dále zlepšovala, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n=103), přípravku Enbrel s methotrexátem (n=294) nebo methotrexátu v monoterapii (n=197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8% vs. 2%) a infekce související s použitím etanerceptu byly závažnějšího charakteru. V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg) podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let)), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každé z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kriteriím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie - jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů a odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém používání u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii u 211 dětských pacientů ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skórem ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na topickou terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. Ve 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky studie u ložiskové psoriázy dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “čistý” nebo “minimální”, n (%) 56 (53%)a 14 (13%) Zkratky: sPGA-statické celkové lékařské hodnocení
a. p < 0,0001 v porovnání s placebem
Po 12 týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku signifikantně více pacientů přerandomizovaných do skupiny léčené placebem zaznamenalo relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračujícím léčením odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v celkové délce až 2 roky následující po výše uvedené 48 týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentraci přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou, léčených 50 mg přípravku Enbrel jednou týdně (n=21) vs. 25 mg Enbrel 2x týdně (n=16) byly C max 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUCs etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (n=154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (n=148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l. Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování.
Starší osoby
Vliv pokročilého věku na koncentrace etanerceptu v séru byl zkoumán populační farmakokinetickou analýzou. Clearance a objem zjištěné u pacientů ve věku od 65 do 87 let byly podobné hodnotám stanoveným u pacientů, kteří byli mladší než 65 let.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Střední hodnoty sérových koncentrací byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2000 mg/kg subkutánně nebo jednotlivé dávky 1000 mg/kg intravenózně.
Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Mannitol (E421)
Sacharosa
Trometamol
Rozpouštědlo
Voda pro injekci.
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
4 roky
Chemická a fyzikální stabilita po rekonstituci byla prokázána na dobu 6 hodin při teplotě do 25 ºC. Z mikrobiologického hlediska má být rekonstituovaný léčivý přípravek použit okamžitě. Není-li použit okamžitě, doba uchovávání přípravku a podmínky před použitím jsou v odpovědnosti uživatele a normálně by neměly být delší než 6 hodin při teplotě do 25 ºC, pokud rekonstituce neproběhla za kontrolovaných a validovaných aseptických podmínek.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC). Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě bod 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička z bezbarvého skla (typ I, 2 ml) s pryžovou zátkou, hliníkovým uzávěrem a krytkou z plastické hmoty. Enbrel se dodává v předplněných injekčních stříkačkách obsahujících vodu na injekci. Stříkačky jsou ze skla typu I. Kryt stříkačky obsahuje suchou přírodní pryž (latex) (viz bod 4.4).Krabička obsahuje 4, 8 nebo 24 injekční lahvičky přípravku Enbrel, 4, 8 nebo 24 předplněné stříkačky s rozpouštědlem, 4, 8 nebo 24 jehly, 4, 8 nebo 24 adaptéry lahvičky a 8, 16 nebo 48 alkoholových tamponů. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod na použití a zacházení
Enbrel se před použitím rekonstituuje v l ml vody pro přípravu injekcí a podá se subkutánní injekcí. Enbrel neobsahuje žádnou antibakteriální látku, a proto má být připravený roztok podán co nejdříve, nejpozději však do 6 hodin po rekonstituci. Roztok má být čirý a bezbarvý až světle žlutý nebo světle hnědý, bez kousků, vloček nebo mechanických částic. V lahvičce může zůstat bílá pěna – to je normální. Enbrel by se neměl použít, pokud se veškerý bílý prášek nerozpustí do 10 min. Pokud se to stane, použijte jinou lahvičku.
Úplný návod na přípravu, podání a opakované použití rekonstituovaného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/99/126/003
EU/1/99/126/004
EU/1/99/126/005
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
ENBREL 25 mg injekční roztok v předplněné injekční stříkačceENBREL 50 mg injekční roztok v předplněné injekční stříkačce
1. NÁZEV PŘÍPRAVKU
ENBREL 25 mg injekční roztok v předplněné injekční stříkačce
ENBREL 50 mg injekční roztok v předplněné injekční stříkačce
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
ENBREL 25 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 25 mg etanerceptu.
ENBREL 50 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka obsahuje 50 mg etanerceptu.
Etanercept je fúzní protein složený z receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok.
Roztok je čirý, bezbarvý až světle žlutý nebo světle hnědý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Enbrel v kombinaci s methotrexátem je indikován k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých v případech, kdy po podání jiných chorobu modifikujících léků, včetně methotrexátu (pokud není kontraindikován), nebylo dosaženo adekvátní terapeutické odpovědi.
Enbrel může být podáván jako monoterapie v případě intolerance methotrexátu nebo pokud je pokračující léčba methotrexátem nevhodná.
Enbrel je také indikován k léčbě závažné aktivní a progresivní revmatoidní artritidy u dospělých, kteří nebyli předtím léčeni methotrexátem.
Enbrel použitý samostatně nebo v kombinaci s methotrexátem prokázal rentgenologicky měřitelné snížení míry progrese poškození kloubů a fyzické funkční zlepšení.
Juvenilní idiopatická artritida
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován. Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována.
Psoriatická artritida
Léčení aktivní a progresivní psoriatické artritidy u dospělých v případech, kdy po předchozím podání jiných chorobu modifikujících léků nebylo dosaženo adekvátní terapeutické odpovědi. Enbrel prokázal fyzické funkční zlepšení u pacientů s psoriatickou artritidou a rentgenologicky měřitelné snížení míry progrese poškození periferních kloubů u pacientů se symetrickými polyartikulárními podtypy choroby.
Axiální spondylartritidy
Ankylozující spondylitida (AS)
Léčení dospělých se závažnou aktivní ankylozující spondylitidou, jestliže nebylo dosaženo adekvátní odpovědi konvenční léčbou.
Radiograficky neprokazatelná axiální spondylartritida
Léčba dospělých se závažnou radiograficky neprokazatelnou axiální spondylartritidou s objektivními známkami zánětu indikovanými zvýšenou hladinou C-reaktivního proteinu (CRP) a/nebo prokázanými při zobrazení magnetickou rezonancí (MR), kteří měli nedostatečnou odpověď na nesteroidní antirevmatika (NSAID-nonsteroidal anti-inflammatory drugs).
Ložisková psoriáza
Léčení dospělých se středně těžkou až těžkou ložiskovou psoriázou, kteří neodpovídají na jinou celkovou terapii zahrnující cyklosporin, methotrexát nebo psoralen a ultrafialové světlo A (PUVA) (viz bod 5.1), nebo tato terapie je pro ně kontraindikována, nebo ji netolerují.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu revmatoidní artritidy, juvenilní idiopatické artritidy, psoriatické artritidy, ankylozující spondylitidy, radiograficky neprokazatelné axiální spondylartritidy, ložiskové psoriázy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Přípravek Enbrel je k dispozici v silách 10, 25 a 50 mg.
Dávkování
Revmatoidní artritida
Doporučenou dávku představuje 25 mg přípravku Enbrel podaného 2x týdně. Alternativně 50 mg podaných jednou týdně bylo stanoveno jako bezpečné a účinné (viz bod 5.1).
Psoriatická artritida, ankylozující spondylitida a radiograficky neprokazatelná axiální spondylartritida
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaných jednou týdně.
Dostupné údaje naznačují, že u všech výše uvedených indikací je klinické odpovědi obvykle dosaženo v průběhu 12 týdnů léčby. Je třeba pečlivě zvážit pokračování léčby u pacienta, který na ni během této doby nevykazuje odpověď.
Ložisková psoriáza
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaná jednou týdně. Alternativně může být podáváno 50 mg 2x týdně až 12 týdnů a dále, je-li to nezbytné, dávka 25 mg 2x týdně nebo 50 mg jednou týdně. Léčení přípravkem Enbrel má pokračovat až do dosažení remise, až po dobu 24 týdnů. U některých dospělých pacientů může být vhodné pokračování v terapii po 24 týdnech (viz bod 5.1). U pacientů, kteří nevykazují odpověď po 12 týdnech, má být léčení ukončeno. Je-li indikována opakovaná léčba, má se dodržet výše uvedená délka léčení. Dávka má být 25 mg 2x týdně nebo 50 mg jednou týdně.
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Starší osoby
Nevyžaduje se žádná úprava dávek. Dávkování a způsob podávání jsou stejné jako u dospělých ve věku od 18 do 64 let.
Pediatrická populace
Dávkování přípravku Enbrel je u dětských pacientů založeno na jejich tělesné hmotnosti. Pacientům o hmotnosti nižší než 62,5 kg by měla být podána přesná dávka na mg/kg za použití prášku a rozpouštědla pro injekční roztok nebo prášku pro injekční roztok (viz níže uvedené dávkování pro konkrétní indikace). Pacientům o hmotnosti 62,5 kg a více může být dávka podávána pomocí fixní dávky v předplněné injekční stříkačce nebo předplněném peru.
Bezpečnost a účinnost přípravku Enbrel u dětí ve věku do 2 let nebyla stanovena. Nejsou dostupné žádné údaje.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Pro podávání dětem s JIA s hmotností nižší než 25 kg může být vhodnější síla 10 mg v injekční lahvičce.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 let v indikaci juvenilní idiopatická artritida není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů. U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, má být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Přípravek Enbrel je podáván subkutánní injekcí (viz bod 6.6).
Úplný návod na přípravu a podání rozpuštěného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1. Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7-300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, musí být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy -tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisující lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou. Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HBsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.5).
Alergické reakce
Často byly hlášeny alergické reakce spojené s podáváním přípravku Enbrel. Alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel musí být okamžitě přerušeno a má být zahájena adekvátní terapie.
Kryt jehly předplněné injekční stříkačky obsahuje latex (suchá přírodní pryž), který může při zacházení s ním nebo při podání přípravku Enbrel vyvolat hypersenzitivní reakce u osob se známou nebo možnou přecitlivělostí na latex.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF včetně přípravku Enbrel, ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou imunitou nebyla hodnocena.
Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů, léčených antagonisty TNF. Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit. Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící smrtí, byla po uvedení přípravku na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel. Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii 184 pacientů s psoriatickou artritidou dostalo ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B − lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam tohoto jevu není známý. Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům, a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na stanovení bezpečnosti podání této kombinace stále pokračují. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena.
Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5.2) není potřeba upravovat dávku u pacientů s renální nebo hepatální nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři musí být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat, pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše).
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jednotce dávky. Pacienti s dietou s nízkým obsahem sodíku mohou být informováni, že tento léčivý přípravek je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou, byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii dospělých pacientů, léčených na základní léčbě methotrexátem, byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů, léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba podávání přípravku Enbrel s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou, léčenou buď samotným přípravkem Enbrel nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování.
Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi. U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií u dospělých a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích, bronchitidy, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálníc h, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Nemelanomový karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), lymfom, leukémie | Merkelův buněčný karcinom (viz bod 4.4), Kaposiho sarkom | |||
Poruchy krve a lymfatického systému | Trombocytopenie, anemie, leukopenie, neutropenie | pPancytopenia* | Aplastická anemie* | Hemofagocytu jící histiocytóza (syndrom aktivace makrofágů)* | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotil átek* | Vaskulitida (včetně vaskulitidy s pozitivními anti-neutrofilními cytoplazmatickými protilátkami) | Závažné alergické/anafyla ktické reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomyositi dy | ||
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) | ||||
Respirační, hrudní a mediastináln í poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
| Gastrointestin ální poruchy | Zánětlivé onemocnění střev | |||||
Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformní vyrážka | Stevensonův-Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermální nekrolýza |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
Poruchy ledvin a močových cest | Glomerulonefriti da | |||||
Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, erytému, svědění, bolesti, otoku)* | Pyrexie |
∗ Viz Popis vybraných nežádoucích účinků níže.
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity. V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvající déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artiritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4).
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravku Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4 % pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3% pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie přípravkem Enbrel u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravku Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů léčených přípravkem Enbrel 0,09%. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 5.2).
Autoprotilátky
Vzorky séra léčených dospělých pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥1:40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4).
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel, a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
Ve dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). Ve dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou byly obdobné, co do typu a frekvence, jako u dospělých pacientů. Rozdíly a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2 – 18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí účinky zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, deprese/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62%) s juvenilní idiopatickou artritidou ve věku 4 – 17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřená fáze), frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12 měsíční otevřené pokračovací terapie. Druhy a poměr nežádoucích účinků (NÚ) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou byly hlášeny podobné nežádoucí účinky jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinického hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/ m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α) ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů jako je etanercept mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou anebo v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat buněčné odpovědi řízené dalšími molekulami, které jsou indukovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy).
Klinická účinnost a bezpečnost
Tato část popisuje údaje ze čtyř randomizovaných kontrolovaných studií u dospělých s revmatoidní artritidou, z jedné studie u dospělých s psoriatickou artritidou, ze dvou studií u dospělých s ankylozující spondylitidou, z jedné studie u dospělých s radiograficky neprokazatelnou axiální spondylartritidou, ze čtyř studií u dospělých s ložiskovou psoriázou, ze tří studií u pacientů s juvenilní idiopatickou artritidou a z jedné studie u dětských pacientů s ložiskovou psoriázou.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62% a 59%, placebo 23% a 11% po 3 a 6 měsících; ACR 50: Enbrel 41% a 40%, placebo 8% a 5% po 3 a 6 měsících; p<0,01Enbrel vs. placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1-2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřené studie prokázaly, že opětovné zahájení léčby po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřené studii dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než 3 roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2× týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravku Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel 25 mg vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a Joint Space Narrowing (JSN) Score. Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL vs. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
| 0 0 1 1 2 2 | .0 .5 .0 .5 .0 .5 | |||
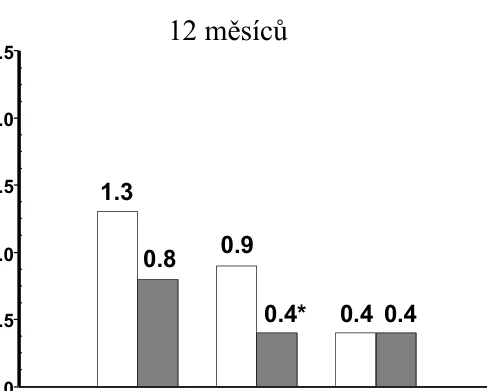
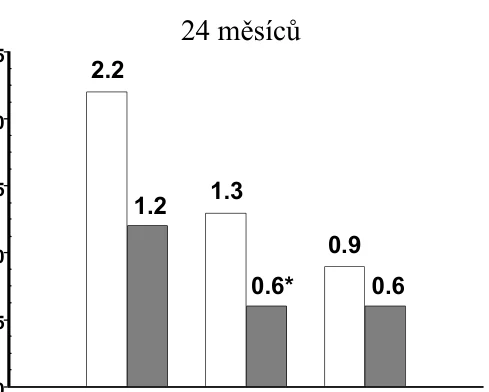
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg TSS Erosions JSN TSS
| Erosions |
JSN
*p < 0.05
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou, v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD), jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2x týdně 25 mg), nebo samotným methotrexátem (7,5 –20 mg za týden, střední dávka 20 mg) nebo kombinací Enbrel a methotrexát.
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
eroze
| eroze |
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14% 18% 37%†,φ
HAQ
Základní 1,7 1,7 1,8
- 52.
týden 1,1 1,0 0,8†,φ a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající. b: Hodnoty DAS představují střední hodnoty.
c: Remise je definována jako DAS <1,6
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12 MĚSÍČNÍ VÝSLEDKY)
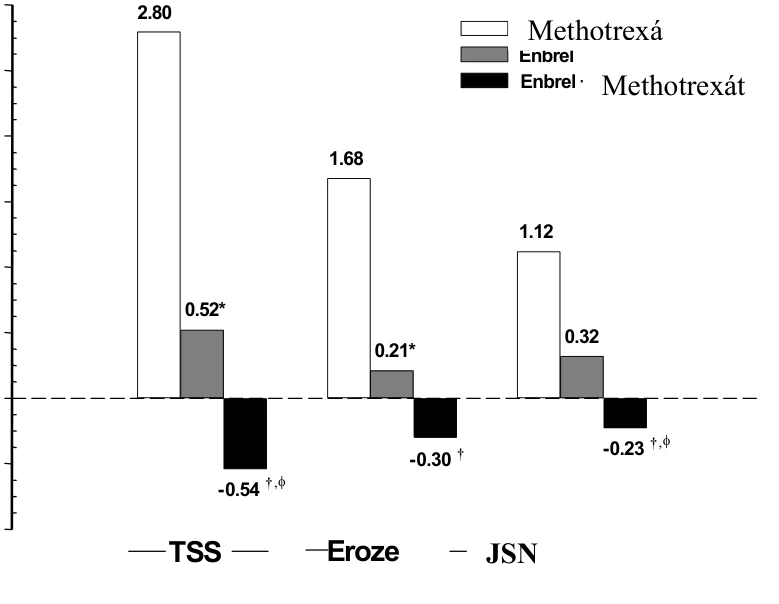
Ch
an
ge
fro
m
Ba
seli
ne
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs.
methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS “≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62%, 50% a 36%, p< 0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p< 0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78%, 70% a 61%.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg přípravku Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne ukázaly komparabilitu (non-inferiorita) těchto dvou režimů.
Dospělí pacienti s psoriatickou artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii na 205 pacientech s psoriatickou artritidou. Pacienti byli ve věku mezi 18 a 70 lety a měli aktivní psoriatickou artritidu (minimálně 3 oteklé klouby a minimálně 3 bolestivé klouby) nejméně v některé z následujících forem: (1) Distální interfalangeální postižení (DIP); (2) Polyartikulární artritida (absence revmatoidních uzlíků a přítomnost psoriázy); (3) Arthritis mutilans; (4) Asymetrická psoriatická artritida; (5) Ankylóza podobná spondylitidě. Pacienti také měli psoriatická ložiska o minimálním průměru 2 cm a větším. Pacienti byli předtím léčeni nesteroidními antirevmatiky (86 %), DMARD (80 %) a kortikosteroidy (24 %). Pacienti, kteří byli současně léčeni methotrexátem (alespoň 2 měsíce), mohli pokračovat při stabilním dávkování methotrexátu ≤ 25 mg/týden. Dávky 25 mg přípravku Enbrel (podloženo studiemi na stanovení dávek na pacientech s revmatoidní artritidou) nebo placebo byly podávány subkutánně 2x týdně po dobu 6 měsíců. Na konci dvojitě zaslepené studie mohli pacienti vstoupit do rozšířené dlouhodobé otevřené studie v celkové délce až 2 roky.
Klinické odpovědi byly vyjádřeny jako % pacientů, u nichž bylo dosaženo odpovědi ACR 20, 50 a 70 a % pacientů se zlepšením podle kritérií odpovědi u psoriatické artritidy (PsARC). Souhrn výsledků ukazuje následující tabulka:
ODPOVĚDI PACIENTŮ S PSORIATICKOU ARTRITIDOU V PLACEBEM KONTROLOVANÉ STUDII
Procento pacientů
Placebo Enbrela
Odpověď psoriatické artritidy n = 104 n = 101
ACR 20
- 3. měsíc 15 59b
- 6. měsíc 13 50b
ACR 50
- 3. měsíc 4 38b
- 6. měsíc 4 37b
ACR 70
- 3. měsíc 0 11b
- 6. měsíc 1 9c
PsARC
- 3. měsíc 31 72b
- 6. měsíc 23 70b
a: 25 mg přípravku Enbrel 2x týdně s.c.
b: p < 0,001, Enbrel versus placebo
c: p < 0,01, Enbrel versus placebo
U pacientů s psoriatickou artritidou léčených přípravkem Enbrel, byla klinická odpověď zřejmá od první návštěvy (po 4 týdnech) a přetrvávala po 6 měsíců léčení. Enbrel byl signifikantně lepší než placebo ve všech charakteristikách aktivity onemocnění (p<0,001) a odpovědi na samotnou léčbu přípravkem Enbrel a na společné podávání přípravku Enbrel s methotrexátem byly podobné. Kvalita života pacientů s psoriatickou artritidou byla vždy hodnocena za použití HAQ indexu invalidity. Skóre indexu invalidity se signifikantně zlepšilo ve všech hodnocených obdobích u pacientů s psoriatickou artritidou léčených přípravkem Enbrel ve srovnání s pacienty léčenými placebem (p<0,001).
Ve studii u pacientů s psoriatickou artritidou byly hodnoceny radiografické změny. Radiogramy rukou a zápěstí byly pořízeny při zahájení a po 6, 12 a 24 měsících. Hodnoty upraveného TSS po 12 měsících jsou uvedeny v následující tabulce. V analýze, ve které všichni pacienti, z jakéhokoli důvodu vyřazení ze studie, byli považováni za pacienty s progresí, bylo po 12 měsících ve skupině léčené přípravkem Enbrel vyšší procento pacientů bez progrese (změna TSS ≤ 0,5), než ve srovnávací skupině léčené placebem (73% vs. 47%, p ≤ 0,001). Účinek přípravku Enbrel na radiografickou progresi u pacientů, kteří pokračovali v léčení během druhého roku, přetrvával. Zpomalení poškození periferních kloubů bylo pozorováno u pacientů se symetrickým polyartikulárním kloubním postižením.
STŘEDNÍ HODNOTA (SE) ROČNÍ ZMĚNY VÝCHOZÍCH HODNOT V CELKOVÉM SHARPOVĚ SKÓRE
Placebo Etanercept Doba (n = 104) (n = 101) 12 měsíců 1,00 (0,29) -0,03 (0,09)a
SE = standardní chyba
a. p = 0,0001.
Léčení přípravkem Enbrel vedlo k fyzickému funkčnímu zlepšení ve dvojitě zaslepené etapě studie a tento přínos přetrvával po dobu dlouhodobější expozice až po 2 roky.
Pro nízký počet pacientů ve studii není dostatečný průkaz účinnosti přípravku Enbrel u pacientů s chorobou podobnou ankylozující spondylitidě a s mutilující artritidou doprovázející psoriatické artropatie.
U pacientů s psoriatickou artritidou nebyla provedena žádná studie použití dávkovacího režimu 50 mg jednou týdně. Průkaz účinnosti pro dávkovací režim jedenkrát týdně byl u této populace pacientů založen na údajích ze studie u pacientů s ankylozující spondylitidou.
Dospělí pacienti s ankylozující spondylitidou
Účinnost přípravku Enbrel byla hodnocena u ankylozující spondylitidy ve 3 randomizovaných, dvojitě zaslepených studiích, porovnávajících podávání přípravku Enbrel 25 mg dvakrát týdně s placebem. Celkem bylo zařazeno 401 pacientů s ankylozující spondylitidou, z nichž 203 bylo léčeno přípravkem Enbrel. Nejrozsáhlejší z těchto studií (n=277) zahrnovala pacienty ve věku od 18 do 70 let, kteří měli aktivní ankylozující spondylitidu definovanou na základě stupnice „visual analog scale“ (VAS) se skóre ≥ 30 u průměrné délky trvání a intenzity ranní ztuhlosti a VAS skóre ≥ 30 u nejméně dvou ze tří následujících parametrů: pacientovo celkové hodnocení; průměr VAS hodnot pro noční bolest zad a celkovou bolest zad; průměr 10 u otázek ze stupnice „Bath Ankylosing Spondylitis Functional Index“ (BASFI). Pacienti léčení DMARD, NSAID nebo kortikosteroidy mohli pokračovat v jejich podávání ve stabilních dávkách. Do studie nebyli zařazeni pacienti s úplnou ankylózou páteře. 138 pacientům byla podávána dávka 25 mg přípravku Enbrel (na základě studií pro stanovení dávky u pacientů s revmatoidní artritidou) nebo placeba subkutánně 2x týdně po dobu 6 měsíců.
Primárním měřítkem účinnosti (ASAS 20) bylo zlepšení o 20 a více % v alespoň 3 ze 4 domén (pacientovo celkové hodnocení, bolest zad, BASFI a zánět) „Assessment in Ankylosing Spondylitis (ASAS) a žádné zhoršení ve zbývající doméně. U ASAS 50 a 70 odpovědí byla pro 50 procentní, resp. 70 procentní zlepšení použita stejná kritéria.
Léčba přípravkem Enbrel ve srovnání s placebem vedla k signifikantnímu zlepšení v ASAS 20, ASAS 50 a ASAS 70 již 2 týdny po zahájení terapie.
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 týdny | 22 | 46a |
| 3 měsíce | 27 | 60a |
| 6 měsíců | 23 | 58a |
| ASAS 50 | ||
| 2 týdny | 7 | 24a |
| 3 měsíce | 13 | 45a |
| 6 měsíců | 10 | 42a |
| ASAS 70 | ||
| 2 týdny | 2 | 12b |
| 3 měsíce | 7 | 29b |
| 6 měsíců | 5 | 28b |
| a: p<0,001, Enbrel versus placebo | ||
| b: p = 0,002, Enbrel versus placebo | ||
U pacientů s ankylozující spondylitidou léčenými přípravkem Enbrel byla zřetelná klinická odpověď v době první návštěvy (2 týdny) a přetrvávala po dobu 6 měsíců terapie. Klinická odpověď byla podobná jak u pacientů léčených při zahájení dalšími léčivy, tak u těch, kteří žádnou další terapii nedostávali.
Obdobné výsledky byly zjištěny i ve dvou menších studiích u pacientů s ankylozující spondylitidou.
Ve čtvrté studii, která byla dvojitě zaslepená a placebem kontrolovaná, byly hodnoceny bezpečnost a účinnost 50 mg přípravku Enbrel (dvě s.c. injekce po 25 mg) podaných jednou týdně a 25 mg přípravku Enbrel podaných dvakrát týdně 356 pacientům s aktivní ankylozující spondylitidou. Profily bezpečnosti a účinnosti dávkovacích režimů 50 mg jednou týdně a 25 mg dvakrát týdně byly podobné.
Dospělí pacienti s radiograficky neprokazatelnou axiální spondylartritidou
Studie 1
Účinnost přípravku Enbrel u pacientů s radiograficky neprokazatelnou axiální spondylartritidou (nr-AxSpa) byla hodnocena v randomizované, 12 týdenní, dvojitě zaslepené, placebem kontrolované studii. Studie hodnotila 215 dospělých pacientů (modifikovaná populace určená k léčbě „intent-to-treat“) s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace ASAS pro axiální spondylartritidu, avšak nesplňovali modifikovaná New York kritéria pro AS. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve dvojitě zaslepeném období dostávali pacienti přípravek Enbrel v dávce 50 mg týdně nebo placebo po dobu 12 týdnů. Primárním měřítkem účinnosti (ASAS 40) bylo 40% zlepšení v alespoň třech ze čtyř domén ASAS a žádné zhoršení ve zbývající doméně. Po dvojitě zaslepeném období následovalo nezaslepené období, během něhož všichni pacienti dostávali přípravek Enbrel v dávce 50 mg týdně až po dalších 92 týdnů. Při zahájení a ve 12. a 104. týdnu se provedlo zobrazení sakroiliakálního kloubu a páteře pomocí MR ke zhodnocení zánětu.
V porovnání s placebem vedla léčba přípravkem Enbrel k statisticky významnému zlepšení v ASAS 40, ASAS 20 a ASAS 5/6. Významné zlepšení bylo pozorováno také u ASAS částečná remise a BASDAI 50. Výsledky z 12. týdne jsou uvedeny v tabulce níže.
Odpověď z hlediska účinnosti v placebem kontrolované studii nr-AxSpa: Procento pacientů, kteří dosáhli cílových parametrů
| Dvojitě zaslepené klinické odpovědi v 12. týdnu | Placebo n=106 až 109* | Enbrel n=103 až 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS částečná remise | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Někteří pacienti neposkytli úplné údaje pro každý cílový parametr
**ASAS=Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p<0,001, b:<0,01 a c:<0,05, v daném pořadí, mezi přípravkem Enbrel a placebem
V 12. týdnu došlo u pacientů užívajících přípravek Enbrel k statisticky významnému zlepšení skóre SPARCC (Spondyloarthritis Research Consortium of Canada) u sakroiliakálního kloubu (SIJ), na základě měření pomocí zobrazení MR. Upravená průměrná změna od výchozí hodnoty činila 3,8 u pacientů léčených přípravkem Enbrel (n=95) oproti 0,8 u pacientů léčených placebem (n=105) (p<0,001). V týdnu 104 byla průměrná změna od výchozí hodnoty ve skóre SPARCC na základě měření pomocí zobrazení MR u všech pacientů užívajících přípravek Enbrel 4,64 u SIJ (n=153) a 1,40 u páteře (n= 154).
Přípravek Enbrel vykazoval statisticky významně větší zlepšení oproti placebu za období od zahájení studie do 12. týdne u většiny hodnocení kvality života souvisejících se zdravím a tělesnými funkcemi, včetně BASFI (Bath Ankylosing Spondylitis Functional Index), EuroQol 5D Overall Health State Score a SF-36 Physical Component Score.
Klinická odpověď u pacientů s onemocněním nr-AxSpa, kterým byl podáván přípravek Enbrel, byla zjevná při první návštěvě (2 týdny) a přetrvala po celou dobu 2leté léčby. Zlepšení kvality života související se zdravím a tělesnými funkcemi rovněž přetrvala po celou dobu 2leté léčby. Údaje z těchto 2 let neukázaly žádná nová bezpečnostní zjištění. V týdnu 104 progredovalo 8 pacientů do stupně 2 bilaterálního skóre RTG páteře podle modifikovaných Newyorských kritérií, svědčící pro axiální formu spondyloartropatie.
Studie 2
Tato multicentrická, otevřená studie fáze 4 se 3 obdobími hodnotila vysazení a opakování léčby přípravkem Enbrel u pacientů s aktivním onemocněním nr-AxSpa, kteří po 24 týdnech léčby dosáhli adekvátní odpovědi (inaktivní onemocnění definované jako skóre aktivity onemocnění ankylozující spondylitidy (ASDAS) C-reaktivní protein (CRP) méně než 1,3).
Celkem 209 dospělých pacientů s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace Mezinárodní společnosti pro hodnocení spondyloartritidy (ASAS) pro axiální spondyloartritidu (avšak nesplňovali modifikovaná New York kritéria pro AS), měli pozitivní nález při zobrazení MR (aktivní zánět při zobrazení MR silně vypovídající o sakroileitidě spojené s SpA) a/nebo pozitivní hsCRP (definované jako vysoce senzitivní C-reaktivní protein [hsCRP] > 3 mg/l) a aktivní příznaky definované pomocí skóre ASDAS CRP vyšší než nebo rovno 2,1 při screeningové návštěvě, dostávali v 1. období nezaslepeně přípravek Enbrel v dávce 50 mg týdně plus stabilní základní léčbu NSAID v optimální tolerované protizánětlivé dávce po dobu 24 týdnů. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve 24. týdnu dosáhlo inaktivního onemocnění 119 (57 %) pacientů; ti vstoupili do 2. období 40týdenní fáze vysazení léčby, kdy pacienti přerušili léčbu etanerceptem, ale dále pokračovali v základní léčbě NSAID. Primárním měřítkem účinnosti byl výskyt vzplanutí (definovaný jako skóre ASDAS rychlost sedimentace erytrocytů (ESR) vyšší než nebo rovno 2,1) do 40 týdnů po vysazení přípravku Enbrel. U pacientů, u nichž došlo ke vzplanutí, byla léčba přípravkem Enbrel opakována s dávkou 50 mg týdně po dobu 12 týdnů (3. období).
Ve 2. období se podíl pacientů, u nichž došlo k ≥ 1 vzplanutí, zvýšil z 22 % (25/112) ve 4. týdnu na 67 % (77/115) ve 40. týdnu. Celkově ke vzplanutí v kterémkoli časovém bodě do 40 týdnů po vysazení léčby přípravkem Enbrel došlo u 75 % (86/115) pacientů.
Hlavním sekundárním cílem studie 2 bylo vyhodnotit dobu do vzplanutí po vysazení léčby přípravkem Enbrel a dodatečně porovnat dobu do vzplanutí s pacienty ze studie 1, kteří splňovali požadavky na vstup do fáze vysazení léčby ve studii 2 a pokračovali v léčbě přípravkem Enbrel.
Medián doby do vzplanutí po vysazení léčby přípravkem Enbrel byl 16 týdnů (95% CI: 13–24 týdnů). Během ekvivalentních 40 týdnů jako ve 2. období studie 2 došlo ke vzplanutí u méně než 25 % pacientů ve studii 1, u nichž nebyla léčba vysazena. Doba do vzplanutí u pacientů, u nichž byla léčba přípravkem Enbrel přerušena (studie 2), byla statisticky významně kratší v porovnání s pacienty, kteří dostávali kontinuální léčbu etanerceptem (studie 1), p < 0,0001.
Z 87 pacientů, kteří vstoupili do 3. období a byli opakovaně léčeni přípravkem Enbrel v dávce 50 mg týdně po dobu 12 týdnů, 62 % (54/87) znovu dosáhlo inaktivního onemocnění, přičemž 50 % z nich ho dosáhlo do 5 týdnů (95% CI: 4–8 týdnů).
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravku Enbrel s jinými způsoby celkovými terapiemi. Místo toho byly vyhodnoceny bezpečnost a účinnost ve čtyřech randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech čtyřech studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Index oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní, ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravku Enbrel (n = 57) nebo placebo (n = 55) 2x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1 x týdně, 25 mg 2x týdně nebo 50 mg 2x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů, léčených placebem. Klíčové výsledky studií 2, 3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpov ěď (%) | ------------------Studie 2----------------- | ---------------Studie 3----- -------- | ---------------Studie 4----- -------- | |||
Place bo n = 166 týden 12 | ------------Enbrel----------- 25 mg 2xtýdně 50 mg 2xtýdně n = 162 týden 12 n = 162 týden 24a n = 164 týden 12 n = 164 týden 24a | Place bo n = 193 týden 12 | --------Enbrel--- ---- 25 mg 2xtýd ně 50 mg 2xtýd ně n = 196 týden 12 n = 196 týden 12 | Place bo n = 46 týden 12 | -------Enbrel---- -- 50 mg 1xtýd ně 50 mg 1xtýd ně n = 96 týden 12 n = 90 týden 24a | |
| PASI 50, % | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75, % | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGA b, čistá, nebo téměř čistá, % | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg jednou týdně.
b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
U pacientů s ložiskovou psoriázou, kteří dostávali Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2x týdně a měli od 12. týdne snížené dávky na 25 mg 2x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2x týdně, se mezi 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2 %) (p< 0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71% PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi.
Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6% pacientů s revmatoidní artritidou, 7,5% pacientů s psoriatickou artritidou, 2% pacientů s ankylozující spondylitidou, 7% pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7%.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9%.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze dvou částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se středně těžkou až těžkou aktivní juvenilní idiopatickou artritidou
s polyartikulárním průběhem, refrakterní na nebo netolerující léčbu methotrexátem, kteří nadále dostávali stabilní dávku jednoho nesteroidního antirevmatika a/nebo prednisonu (< 0,2 mg/kg/den nebo maximálně 10 mg). V části I dostávali všichni pacienti přípravek Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II byli pacienti s klinickou odpovědí v devadesátém dni randomizováni, a buď zůstali na přípravku Enbrel nebo dostávali placebo po dobu 4 měsíců a byli hodnoceni pro znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítka ACR Pedi 30 charakterizované jako zlepšení o ≥ 30 % ve třech a více ze šesti základních kriterií JRA a zhoršení o ≥ 30 % maximálně u jednoho ze šesti základních kriterií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyšetření a rychlost sedimentace erytrocytů. Vzplanutí nemoci bylo definováno jako zhoršení o ≥ 30 % ve třech ze šesti základních kriterií JRA a zlepšení o ≥ 30 % u nejvýše jednoho ze šesti základních kriterií JRA a přítomnost nejméně 2 aktivních kloubů.
V části I této studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a vstoupilo do části II. V části II bylo pozorováno vzplanutí nemoci u 6 z 25 pacientů (24 %) pokračujících v léčbě přípravkem Enbrel ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p=0,007). Od zahájení části II uplynulo ve skupině léčené přípravkem Enbrel průměrně ≥ 116 dnů do znovuvzplanutí nemoci a u pacientů v placebové skupině průměrně 28 dnů. Z pacientů, u kterých byla zaznamenána klinická odpověď v 90. dni a kteří vstoupili do pokračovací fáze II, se část z těch zůstávajících na terapii přípravkem Enbrel od 3. do 7. měsíce dále zlepšovala, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n=103), přípravku Enbrel s methotrexátem (n=294) nebo methotrexátu v monoterapii (n=197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8% vs. 2%) a infekce související s použitím etanerceptu byly závažnějšího charakteru.
V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg) podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let)), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každé z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kriteriím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie - jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní (v souladu) s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů a odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém používání u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii u 211 dětských pacientů ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skórem ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na topickou terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. V 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky studie u ložiskové psoriázy dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “čistý” nebo “minimální”, n (%) 56 (53%)a 14 (13%) Zkratky: sPGA-statické celkové lékařské hodnocení
a. p < 0,0001 v porovnání s placebem
Po 12 týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku signifikantně více pacientů přerandomizovaných do skupiny léčené placebem zaznamenalo relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračujícím léčením odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v celkové délce až 2 roky následující po výše uvedené 48 týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentraci přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou, léčených 50 mg přípravku Enbrel jednou týdně (n=21) vs. 25 mg Enbrel 2x týdně (n=16) byly C max 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUCs etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (n=154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (n=148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l. Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování
Starší osoby
Vliv pokročilého věku na koncentrace etanerceptu v séru byl zkoumán populační farmakokinetickou analýzou. Clearance a objem zjištěné u pacientů ve věku od 65 do 87 let byly podobné hodnotám stanoveným u pacientů, kteří byli mladší než 65 let.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Střední hodnoty sérových koncentrací byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2000 mg/kg subkutánně nebo jednotlivé dávky 1000 mg/kg intravenózně.
Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Sacharosa
Chlorid sodný
Arginin-hydrochlorid
Dihydrát dihydrogenfosforečnanu sodného
Dihydrát hydrogenfosforečnanu sodného
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
30 měsíců
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC - 8 ºC).
Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Uchovávejte předplněné injekční stříkačky v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
ENBREL 25 mg injekční roztok v předplněné injekční stříkačce
Injekční stříkačka z bezbarvého skla (typ I) s jehlou z nerezové oceli, kryt jehly z pryže a táhlo z plastu.
Krabička obsahuje 4, 8, 12 nebo 24 předplněných injekčních stříkaček a 4, 8, 12 nebo 24 alkoholových tamponů. Kryt jehly předplněných injekčních stříkaček obsahuje suchou přírodní pryž (latex) (viz bod 4.4). Na trhu nemusí být všechny velikosti balení.
ENBREL 50 mg injekční roztok v předplněné injekční stříkačce
Injekční stříkačka z bezbarvého skla (typ I) s jehlou z nerezové oceli, kryt jehly z pryže a táhlo z plastu.
Krabička obsahuje 2, 4 nebo 12 předplněných injekčních stříkaček a 2, 4 nebo 12 alkoholových tamponů. Kryt jehly předplněných injekčních stříkaček obsahuje suchou přírodní pryž (latex) (viz bod 4.4). Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Před použitím počkejte, než Enbrel v předplněné injekční stříkačce pro jedno použití dosáhne pokojové teploty (přibližně 15 až 30 minut). Po dobu, než předplněná injekční stříkačka dosáhne pokojové teploty, se nemá snímat kryt jehly. Roztok má být čirý až mírně opalescentní, bezbarvý až světle žlutý nebo světle hnědý a může obsahovat malé průsvitné nebo bílé částice proteinu.
Úplný návod na podání je k dispozici v příbalové informaci, bod 7 „Návod k použití.“.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
ENBREL 25 mg injekční roztok v předplněné injekční stříkačce
EU/1/99/126/013
EU/1/99/126/014
EU/1/99/126/015
EU/1/99/126/026
ENBREL 50 mg injekční roztok v předplněné injekční stříkačce
EU/1/99/126/016
EU/1/99/126/017
EU/1/99/126/018
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Enbrel 25 mg injekční roztok v předplněném peruEnbrel 50 mg injekční roztok v předplněném peru
1. NÁZEV PŘÍPRAVKU
Enbrel 25 mg injekční roztok v předplněném peru
Enbrel 50 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Enbrel 25 mg injekční roztok v předplněném peru
Jedno předplněné injekční pero obsahuje 25 mg etanerceptu.
Enbrel 50 mg injekční roztok v předplněném peru
Jedno předplněné injekční pero obsahuje 50 mg etanerceptu.
Etanercept je fúzní protein složený z receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok.
Roztok je čirý, bezbarvý až světle žlutý nebo světle hnědý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Enbrel v kombinaci s methotrexátem je indikován k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých v případech, kdy po podání jiných chorobu modifikujících léků, včetně methotrexátu (pokud není kontraindikován), nebylo dosaženo adekvátní terapeutické odpovědi.
Enbrel může být podáván jako monoterapie v případě intolerance methotrexátu nebo pokud je pokračující léčba methotrexátem nevhodná.
Enbrel je také indikován k léčbě závažné aktivní a progresivní revmatoidní artritidy u dospělých, kteří nebyli předtím léčeni methotrexátem.
Enbrel použitý samostatně nebo v kombinaci s methotrexátem prokázal rentgenologicky měřitelné snížení míry progrese poškození kloubů a fyzické funkční zlepšení.
Juvenilní idiopatická artritida
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován. Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována.
Psoriatická artritida
Léčení aktivní a progresivní psoriatické artritidy u dospělých v případech, kdy po předchozím podání jiných chorobu modifikujících léků nebylo dosaženo adekvátní terapeutické odpovědi. Enbrel prokázal fyzické funkční zlepšení u pacientů s psoriatickou artritidou a rentgenologicky měřitelné snížení míry progrese poškození periferních kloubů u pacientů se symetrickými polyartikulárními podtypy choroby.
Axiální spondylartritidy
Ankylozující spondylitida (AS)
Léčení dospělých se závažnou aktivní ankylozující spondylitidou, jestliže nebylo dosaženo adekvátní odpovědi konvenční léčbou.
Radiograficky neprokazatelná axiální spondylartritida
Léčba dospělých se závažnou radiograficky neprokazatelnou axiální spondylartritidou s objektivními známkami zánětu indikovanými zvýšenou hladinou C-reaktivního proteinu (CRP) a/nebo prokázanými při zobrazení magnetickou rezonancí (MR), kteří měli nedostatečnou odpověď na nesteroidní antirevmatika (NSAID-nonsteroidal anti-inflammatory drugs).
Ložisková psoriáza
Léčení dospělých se středně těžkou až těžkou ložiskovou psoriázou, kteří neodpovídají na jinou celkovou terapii zahrnující cyklosporin, methotrexát nebo psoralen a ultrafialové světlo A (PUVA) (viz bod 5.1), nebo tato terapie je pro ně kontraindikována, nebo ji netolerují.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu revmatoidní artritidy, juvenilní idiopatické artritidy, psoriatické artritidy, ankylozující spondylitidy, radiograficky neprokazatelné axiální spondylartritidy, ložiskové psoriázy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Enbrel předplněné pero je k dispozici v silách 25 mg a 50 mg. Jiná balení přípravku Enbrel jsou k dispozici v silách 10 mg, 25mg a 50 mg.
Dávkování
Revmatoidní artritida
Doporučenou dávku představuje 25 mg přípravku Enbrel podaných 2x týdně. Alternativně 50 mg podaných jednou týdně bylo stanoveno jako bezpečné a účinné (viz bod 5.1).
Psoriatická artritida, ankylozující spondylitida a radiograficky neprokazatelná axiální spondylartritida
Doporučená dávka je 25 mg přípravku Enbrel podaných 2 x týdně, nebo 50 mg podaných jednou týdně.
Dostupné údaje naznačují, že u všech výše uvedených indikací je klinické odpovědi obvykle dosaženo v průběhu 12 týdnů léčby. Je třeba pečlivě zvážit pokračování léčby u pacienta, který na ni během této doby nevykazuje odpověď.
Ložisková psoriáza
Doporučená dávka je 25 mg přípravku Enbrel podaná 2 x týdně nebo 50 mg podaná jednou týdně. Alternativně může být podáváno 50 mg 2 x týdně až 12 týdnů a dále, je-li to nezbytné, dávka 25 mg 2 x týdně nebo 50 mg jednou týdně. Léčení přípravkem Enbrel má pokračovat až do dosažení remise, až po dobu 24 týdnů. U některých dospělých pacientů může být vhodné pokračování v terapii po 24 týdnech (viz bod 5.1). U pacientů, kteří nevykazují odpověď po 12 týdnech, má být léčení ukončeno. Je-li indikována opakovaná léčba, má se dodržet výše uvedená délka léčení. Dávka má být 25 mg 2 x týdně nebo 50 mg jednou týdně.
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Starší osoby
Nevyžaduje se žádná úprava dávek. Dávkování a způsob podávání jsou stejné jako u dospělých ve věku od 18 do 64 let.
Pediatrická populace
Dávkování přípravku Enbrel je u dětských pacientů založeno na jejich tělesné hmotnosti. Pacientům o hmotnosti nižší než 62,5 kg by měla být podána přesná dávka na mg/kg za použití prášku a rozpouštědla pro injekční roztok nebo prášku pro injekční roztok (viz níže uvedené dávkování pro konkrétní indikace). Pacientům o hmotnosti 62,5 kg a více může být dávka podávána pomocí fixní dávky v předplněné injekční stříkačce nebo předplněném peru.
Bezpečnost a účinnost přípravku Enbrel u dětí ve věku do 2 let nebyla stanovena. Nejsou dostupné žádné údaje.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Pro podávání dětem s JIA s hmotností nižší než 25 kg může být vhodnější síla 10 mg v injekční lahvičce.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 let v indikaci juvenilní idiopatické artritidy není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů. U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, by měla být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Přípravek Enbrel je podáván subkutánní injekcí (viz bod 6.6).
Úplný návod na podání je k dispozici v příbalové informaci, bod 7 „Návod k použití“. Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7-300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, musí být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy -tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisujícím lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou. Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HBsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Alergické reakce
Běžně byly pozorovány alergické reakce spojené s podáváním přípravku Enbrel. Při používání přípravku Enbrel alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel musí být okamžitě přerušeno a má být zahájena adekvátní terapie.
Kryt jehly předplněného pera obsahuje latex (suchá přírodní pryž), který může při zacházení s ním nebo při podání přípravku Enbrel vyvolat hypersenzitivní reakce u osob se známou nebo možnou přecitlivělostí na latex.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF včetně přípravku Enbrel ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou imunitou nebo s chronickými infekcemi nebyla hodnocena.
Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů léčených antagonisty TNF. Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit. Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící úmrtím, byla po uvedení na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel. Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii na dospělých pacientech s psoriatickou artritidou dostalo 184 pacientů ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B − lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam toho není známý.
Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci u pacienta (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům, a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na posouzení bezpečnosti podání této kombinace stále pokračují. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena. Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5.2) není potřeba upravovat dávku u pacientů s renální nebo hepatální nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři musí být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat, pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše).
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jednotce dávky. Pacienti s dietou s nízkým obsahem sodíku mohou být informováni, že tento léčivý přípravek je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou, byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii dospělých pacientů na základní léčbě methotrexátem, byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou, léčenou buď samotným přípravkem Enbrel nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování.
Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi. U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií u dospělých a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupn ých údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích, bronchitid y, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálníc h, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Nemelanomový karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), lymfom, leukémie | Merkelův buněčný karcinom (viz bod 4.4), Kaposiho sarkom | |||
Poruchy krve a lymfatického systému | Trombocytopen ie, anemie, leukopenie, neutropenie | pPancytopenia* | Aplastická anemie* | Hemofago cytující histiocytóz a (syndrom aktivace makrofágů )* | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotilátek* | Vaskulitida (včetně vaskulitidy s pozitivními anti- neutrofilními cytoplazmatick ými protilátkami) | Závažné alergické/anafyla ktické reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomy ositidy | ||
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupn ých údajů nelze určit) |
demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) | ||||
Respirační, hrudní a mediastináln í poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
| Gastrointestin ální poruchy | Zánětlivé onemocnění střev | |||||
Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformní vyrážka | Stevensonův-Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermální nekrolýza | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
Poruchy ledvin a močových cest | Glomerulonefritid a | |||||
Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, | Pyrexie |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupn ých údajů nelze určit) |
| erytému, svědění, bolesti, otoku)* |
∗ Viz Popis vybraných nežádoucích účinků níže.
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity.
V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvajících déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artiritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4)
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravkem Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4 % pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3% pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie přípravkem Enbrel u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravkem Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů, léčených přípravkem Enbrel 0,09%. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 4.4)
Autoprotilátky
Vzorky séra dospělých léčených pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥ 1:40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4)
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel, a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
Ve dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). Ve dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou byly obdobné, co do typu a frekvence, jako u dospělých pacientů. Rozdíly a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2 – 18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí účinky zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, deprese/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62%) s juvenilní idiopatickou artritidou ve věku 4 – 17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřené fáze), frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12měsíční otevřené pokračovací terapie. Druhy a poměr nežádoucích účinků (NÚ) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou byly hlášeny podobné nežádoucí účinky jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinického hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/ m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α) ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů jako je etanercept mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou a v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat buněčné odpovědi řízené dalšími molekulami, které jsou indukovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy).
Klinická účinnost a bezpečnost
Tato část popisuje údaje ze čtyř randomizovaných kontrolovaných studií u dospělých s revmatoidní artritidou, z jedné studie u dospělých s psoriatickou artritidou, ze dvou studií u dospělých s ankylozující spondylitidou, z jedné studie u dospělých s radiograficky neprokazatelnou axiální spondylartritidou, ze čtyř studií u dospělých s ložiskovou psoriázou, ze tří studií u pacientů s juvenilní idiopatickou artritidou a z jedné studie u dětských pacientů s ložiskovou psoriázou.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62% a 59%, placebo 23% a 11% po 3 a 6 měsících; ACR 50: Enbrel 41% a 40%, placebo 8% a 5% po 3 a 6 měsících; p < 0,01 Enbrel vs. placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1-2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřené studie prokázaly, že opětovné zahájení podávání terapie po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřené studii dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než 3 roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2× týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravkem Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a Joint Space Narrowing (JSN) score). Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL vs. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
| 0 0 1 1 2 2 | .0 .5 .0 .5 .0 .5 | |||
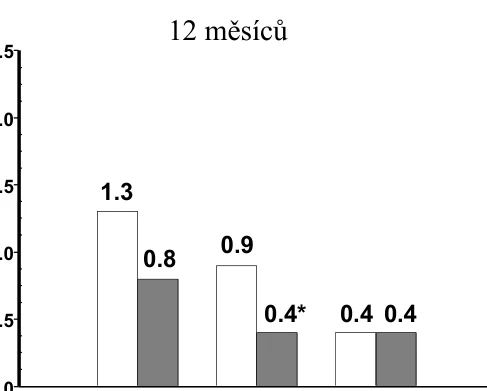
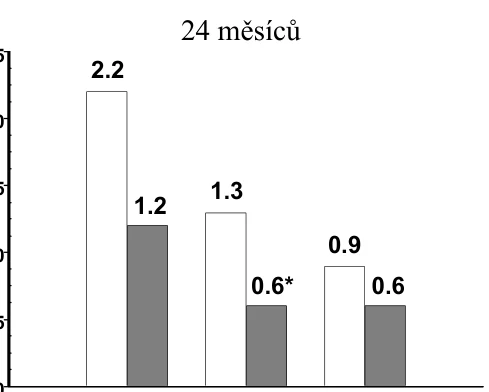
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg TSS Erosions JSN TSS Erosions JSN
*p < 0.05
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou, v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD), jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2 x týdně 25 mg), nebo samotným methotrexátem (7,5 –20 mg za týden, střední dávka 20 mg) nebo kombinací Enbrel a methotrexát.
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
eroze eroze
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH:POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14% 18% 37%†,φ
HAQ
Základní 1,7 1,7 1,8
- 52.
týden 1,1 1,0 0,8†,φ a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající. b: Hodnoty DAS představují střední hodnoty.
c: Remise je definována jako DAS <1,6
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12 MĚSÍČNÍ VÝSLEDKY)
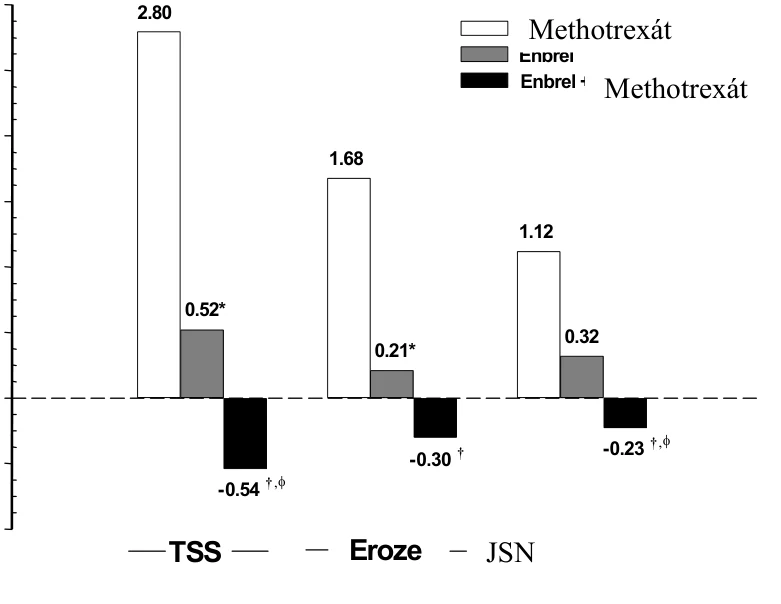
Ch
an
ge
fro
m
Ba
seli
ne
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs. methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs.
methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS “≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62%, 50% a 36%, p< 0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p< 0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78%, 70% a 61%.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne ukázaly komparabilitu (non-inferiorita) těchto dvou režimů. Jednotlivá injekce přípravku Enbrel 50 mg/ml byla shledána bioekvivalentní dvěma simultánně podaným injekcím po 25 mg/ml.
Dospělí pacienti s psoriatickou artritidou
Účinnost přípravkem Enbrel byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii na 205 pacientech s psoriatickou artritidou. Pacienti byli ve věku mezi 18 a 70 lety a měli aktivní psoriatickou artritidu (minimálně 3 oteklé klouby a minimálně 3 bolestivé klouby) nejméně v některé z následujících forem: (1) Distální interfalangeální postižení (DIP); (2) Polyartikulární artritida (absence revmatoidních uzlíků a přítomnost psoriázy); (3) Arthritis mutilans; (4) Asymetrická psoriatická artritida; (5) Ankylóza podobná spondylitidě. Pacienti také měli psoriatická ložiska o minimálním průměru 2 cm a větším. Pacienti byli předtím léčeni nesteroidními antirevmatiky (86 %), DMARD (80 %) a kortikosteroidy (24 %). Pacienti, kteří byli současně léčeni methotrexátem (alespoň 2 měsíce), mohli pokračovat při stabilním dávkování methotrexátu ≤ 25 mg/týden. Dávky 25 mg přípravkem Enbrel (podloženo studiemi na stanovení dávek na pacientech s revmatoidní artritidou) nebo placebo byly podávány subkutánně 2x týdně po dobu 6 měsíců. Na konci dvojitě zaslepené studie mohli pacienti vstoupit do rozšířené dlouhodobé otevřené studie v celkové délce až 2 roky.
Klinické odpovědi byly vyjádřeny jako % pacientů, u nichž bylo dosaženo odpovědi ACR 20, 50 a 70 a % pacientů se zlepšením podle kritérií odpovědi u psoriatické artritidy (PsARC). Souhrn výsledků ukazuje následující tabulka:
ODPOVĚDI PACIENTŮ S PSORIATICKOU ARTRITIDOU V PLACEBEM KONTROLOVANÉ STUDII
Procento pacientů
Placebo Enbrela
Odpověď psoriatické artritidy n = 104 n = 101
ACR 20
- 3. měsíc 15 59b
- 6. měsíc 13 50b
ACR 50
- 3. měsíc 4 38b
- 6. měsíc 4 37b
ACR 70
- 3. měsíc 0 11b
- 6. měsíc 1 9c
PsARC
- 3. měsíc 31 72b
- 6. měsíc 23 70b
a: 25 mg přípravkem Enbrel 2x týdně s.c. b: p < 0,001, Enbrel versus placebo
c: p < 0,01, Enbrel versus placebo
U pacientů s psoriatickou artritidou léčených přípravkem Enbrel, byla klinická odpověď zřejmá od první návštěvy (po 4 týdnech) a přetrvávala po 6 měsíců léčení. Enbrel byl signifikantně lepší než placebo ve všech charakteristikách aktivity onemocnění (p < 0,001) a odpovědi na samotnou léčbu přípravkem Enbrel a na společné podávání přípravkem Enbrel s methotrexátem byly podobné. Kvalita života pacientů s psoriatickou artritidou byla vždy hodnocena za použití HAQ indexu invalidity. Skóre indexu invalidity se signifikantně zlepšilo ve všech hodnocených obdobích u pacientů s psoriatickou artritidou léčených přípravkem Enbrel ve srovnání s pacienty léčenými placebem (p<0,001).
Ve studii u pacientů s psoriatickou artritidou byly hodnoceny radiografické změny. Radiogramy rukou a zápěstí byly pořízeny při zahájení a po 6, 12 a 24 měsících. Hodnoty upraveného TSS po 12 měsících jsou uvedeny v následující tabulce. V analýze, ve které všichni pacienti, z jakéhokoli důvodu vyřazení ze studie, byli považováni za pacienty s progresí, bylo po 12 měsících ve skupině léčené přípravkem Enbrel vyšší procento pacientů bez progrese (změna TSS ≤ 0,5), než ve srovnávací skupině léčené placebem (73% vs. 47%, p ≤ 0,001). Účinek přípravku Enbrel na radiografickou progresi u pacientů, kteří pokračovali v léčení během druhého roku, přetrvával. Zpomalení poškození periferních kloubů bylo pozorováno u pacientů se symetrickým polyartikulárním kloubním postižením.
STŘEDNÍ HODNOTA (SE) ROČNÍ ZMĚNY VÝCHOZÍCH HODNOT V CELKOVÉM SHARPOVĚ SKÓRE
Placebo Etanercept Doba (n = 104) (n = 101) 12 měsíců 1,00 (0,29) -0,03 (0,09)a
SE = standardní chyba
a. p = 0,0001.
Léčení přípravkem Enbrel vedlo k fyzickému funkčnímu zlepšení ve dvojitě zaslepené etapě studie a tento přínos přetrvával po dobu dlouhodobější expozice až po 2 roky.
Pro nízký počet pacientů ve studii není dostatečný průkaz účinnosti přípravkem Enbrel u pacientů s chorobou podobnou ankylozující spondylitidě a s mutilující artritidou doprovázející psoriatické artropatie.
U pacientů s psoriatickou artritidou nebyla provedena žádná studie pro použití dávkovacího režimu 50 mg jednou týdně. Průkaz účinnosti pro dávkovací režim jedenkrát týdně byl u této populace pacientů založen na údajích ze studie u pacientů s ankylozující spondylitidou.
Dospělí pacienti s ankylozující spondylitidou
Účinnost přípravkem Enbrel u ankylozující spondylitidy byla hodnocena ve 3 randomizovaných, dvojitě zaslepených studiích, porovnávajících podávání přípravku Enbrel 25 mg dvakrát týdně s placebem. Celkem bylo zařazeno 401 pacientů, z nichž 203 bylo léčeno přípravkem Enbrel. Nejrozsáhlejší z těchto studií (n=277) zahrnovala pacienty ve věku od 18 do 70 let, kteří měli aktivní ankylozující spondylitidu definovanou na základě stupnice „visual analog scale“ (VAS) se skóre ≥ 30 u průměrné délky trvání a intenzity ranní ztuhlosti a VAS skóre ≥ 30 u nejméně dvou ze tří následujících parametrů: pacientovo celkové hodnocení; průměr VAS hodnot pro noční bolest zad a celkovou bolest zad; průměr 10 u otázek ze stupnice „Bath Ankylosing Spondylitis Functional Index“ (BASFI). Pacienti léčení DMARD, NSAID nebo kortikosteroidy mohli pokračovat v jejich podávání ve stabilních dávkách. Do studie nebyli zařazeni pacienti s úplnou ankylózou páteře. 138 pacientům byla podávána dávka 25 mg přípravku Enbrel (na základě studií pro stanovení dávky u pacientů s revmatoidní artritidou) nebo placeba subkutánně 2x týdně po dobu 6 měsíců.
Primárním měřítkem účinnosti (ASAS 20) bylo zlepšení o 20 a více % v alespoň 3 ze 4 domén (pacientovo celkové hodnocení, bolest zad, BASFI a zánět) „Assessment in Ankylosing Spondylitis (ASAS) a žádné zhoršení ve zbývající doméně. U ASAS 50 a 70 odpovědí byla pro 50 procentní, resp. 70 procentní zlepšení použita stejná kritéria.
Léčba přípravkem Enbrel ve srovnání s placebem vedla k signifikantnímu zlepšení v ASAS 20, ASAS 50 a ASAS 70 již 2 týdny po zahájení terapie.
| ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 týdny | 22 | 46a |
| 3 měsíce | 27 | 60a |
| 6 měsíců | 23 | 58a |
| ASAS 50 | ||
| 2 týdny | 7 | 24a |
| 3 měsíce | 13 | 45a |
| 6 měsíců | 10 | 42a |
| ASAS 70 | ||
| 2 týdny | 2 | 12b |
| 3 měsíce | 7 | 29b |
| 6 měsíců | 5 | 28b |
| a: p<0,001, Enbrel versus placebo | ||
| b: p = 0,002, Enbrel versus placebo | ||
U pacientů s ankylozující spondylitidou léčenými přípravkem Enbrel byla zřetelná klinická odpověď v době první návštěvy (2 týdny) a přetrvávala po dobu 6 měsíců terapie. Klinická odpověď byla podobná jak u pacientů léčených při zahájení dalšími léčivy, tak u těch, kteří žádnou další terapii nedostávali.
Obdobné výsledky byly zjištěny i ve dvou menších studiích u pacientů s ankylozující spondylitidou.
Ve čtvrté studii, která byla dvojitě zaslepená a placebem kontrolovaná, byly hodnoceny bezpečnost a účinnost 50 mg přípravkem Enbrel (dvě s.c. injekce po 25 mg) podaných jednou týdně a 25 mg přípravkem Enbrel podaných dvakrát týdně 356 pacientům s aktivní ankylozující spondylitidou. Profily bezpečnosti a účinnosti dávkovacích režimů 50 mg jednou týdně a 25 mg dvakrát týdně byly podobné.
Dospělí pacienti s radiograficky neprokazatelnou axiální spondylartritidou
Studie 1
Účinnost přípravku Enbrel u pacientů s radiograficky neprokazatelnou axiální spondylartritidou (nr-AxSpa) byla hodnocena v randomizované, 12 týdenní, dvojitě zaslepené, placebem kontrolované studii. Studie hodnotila 215 dospělých pacientů (modifikovaná populace určená k léčbě „intent-to-treat“) s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace ASAS pro axiální spondyloartritidu, avšak nesplňovali modifikovaná New York kritéria pro AS. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve dvojitě zaslepeném období dostávali pacienti přípravek Enbrel v dávce 50 mg týdně nebo placebo po dobu 12 týdnů. Primárním měřítkem účinnosti (ASAS 40) bylo 40% zlepšení v alespoň třech ze čtyř domén ASAS a žádné zhoršení ve zbývající doméně. Po dvojitě zaslepeném období následovalo nezaslepené období, během něhož všichni pacienti dostávali přípravek Enbrel v dávce 50 mg týdně až po dalších 92 týdnů. Při zahájení a ve 12. a 104. týdnu se provedlo zobrazení sakroiliakálního kloubu a páteře pomocí MR ke zhodnocení zánětu.
V porovnání s placebem vedla léčba přípravkem Enbrel k statisticky významnému zlepšení v ASAS 40, ASAS 20 a ASAS 5/6. Významné zlepšení bylo pozorováno také u ASAS částečná remise a BASDAI 50. Výsledky z 12. týdne jsou uvedeny v tabulce níže.
Odpověď z hlediska účinnosti v placebem kontrolované studii nr-AxSpa: Procento pacientů, kteří dosáhli cílových parametrů
| Dvojitě zaslepené klinické odpovědi v 12. týdnu | Placebo n=106 až 109* | Enbrel n=103 až 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS částečná remise | 11,9 | 24,8c |
| BASDAI***50 | 23,9 | 43,8b |
*Někteří pacienti neposkytli úplné údaje pro každý cílový parametr
**ASAS=Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p<0,001, b:<0,01 a c:<0,05, v daném pořadí, mezi přípravkem Enbrel a placebem
V 12. týdnu došlo u pacientů užívajících přípravek Enbrel k statisticky významnému zlepšení skóre SPARCC (Spondyloarthritis Research Consortium of Canada) u sakroiliakálního kloubu (SIJ), na základě měření pomocí zobrazení MR. Upravená průměrná změna od výchozí hodnoty činila 3,8 u pacientů léčených přípravkem Enbrel (n=95) oproti 0,8 u pacientů léčených placebem (n=105) (p<0,001). V týdnu 104 byla průměrná změna od výchozí hodnoty ve skóre SPARCC na základě měření pomocí zobrazení MR u všech pacientů užívajících přípravek Enbrel 4,64 u SIJ (n=153) a 1,40 u páteře (n= 154).
Přípravek Enbrel vykazoval statisticky významně větší zlepšení oproti placebu za období od zahájení studie do 12. týdne u většiny hodnocení kvality života souvisejících se zdravím a tělesnými funkcemi, včetně BASFI (Bath Ankylosing Spondylitis Functional Index), EuroQol 5D Overall Health State Score a SF-36 Physical Component Score.
Klinická odpověď u pacientů s onemocněním nr-AxSpa, kterým byl podáván přípravek Enbrel, byla zjevna při první návštěvě (2 týdny) a přetrvala po celou dobu 2leté léčby. Zlepšení kvality života související se zdravím a tělesnými funkcemi rovněž přetrvala po celou dobu 2leté léčby. Údaje z těchto 2 let neukázaly žádná nová bezpečnostní zjištění. V týdnu 104 progredovalo 8 pacientů do stupně 2 bilaterálního skóre RTG páteře podle modifikovaných Newyorských kritérií, svědčící pro axiální formu spondyloartropatie.
Studie 2
Tato multicentrická, otevřená studie fáze 4 se 3 obdobími hodnotila vysazení a opakování léčby přípravkem Enbrel u pacientů s aktivním onemocněním nr-AxSpa, kteří po 24 týdnech léčby dosáhli adekvátní odpovědi (inaktivní onemocnění definované jako skóre aktivity onemocnění ankylozující spondylitidy (ASDAS) C-reaktivní protein (CRP) méně než 1,3).
Celkem 209 dospělých pacientů s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace Mezinárodní společnosti pro hodnocení spondyloartritidy (ASAS) pro axiální spondyloartritidu (avšak nesplňovali modifikovaná New York kritéria pro AS), měli pozitivní nález při zobrazení MR (aktivní zánět při zobrazení MR silně vypovídající o sakroileitidě spojené s SpA) a/nebo pozitivní hsCRP (definované jako vysoce senzitivní C-reaktivní protein [hsCRP] > 3 mg/l) a aktivní příznaky definované pomocí skóre ASDAS CRP vyšší než nebo rovno 2,1 při screeningové návštěvě, dostávali v 1. období nezaslepeně přípravek Enbrel v dávce 50 mg týdně plus stabilní základní léčbu NSAID v optimální tolerované protizánětlivé dávce po dobu 24 týdnů. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve 24. týdnu dosáhlo inaktivního onemocnění 119 (57 %) pacientů; ti vstoupili do 2. období 40týdenní fáze vysazení léčby, kdy pacienti přerušili léčbu etanerceptem, ale dále pokračovali v základní léčbě NSAID. Primárním měřítkem účinnosti byl výskyt vzplanutí (definovaný jako skóre ASDAS rychlost sedimentace erytrocytů (ESR) vyšší než nebo rovno 2,1) do 40 týdnů po vysazení přípravku Enbrel. U pacientů, u nichž došlo ke vzplanutí, byla léčba přípravkem Enbrel opakována s dávkou 50 mg týdně po dobu 12 týdnů (3. období).
Ve 2. období se podíl pacientů, u nichž došlo k ≥ 1 vzplanutí, zvýšil z 22 % (25/112) ve 4. týdnu na 67 % (77/115) ve 40. týdnu. Celkově ke vzplanutí v kterémkoli časovém bodě do 40 týdnů po vysazení léčby přípravkem Enbrel došlo u 75 % (86/115) pacientů.
Hlavním sekundárním cílem studie 2 bylo vyhodnotit dobu do vzplanutí po vysazení léčby přípravkem Enbrel a dodatečně porovnat dobu do vzplanutí s pacienty ze studie 1, kteří splňovali požadavky na vstup do fáze vysazení léčby ve studii 2 a pokračovali v léčbě přípravkem Enbrel.
Medián doby do vzplanutí po vysazení léčby přípravkem Enbrel byl 16 týdnů (95% CI: 13–24 týdnů). Během ekvivalentních 40 týdnů jako ve 2. období studie 2 došlo ke vzplanutí u méně než 25 % pacientů ve studii 1, u nichž nebyla léčba vysazena. Doba do vzplanutí u pacientů, u nichž byla léčba přípravkem Enbrel přerušena (studie 2), byla statisticky významně kratší v porovnání s pacienty, kteří dostávali kontinuální léčbu etanerceptem (studie 1), p < 0,0001.
Z 87 pacientů, kteří vstoupili do 3. období a byli opakovaně léčeni přípravkem Enbrel v dávce 50 mg týdně po dobu 12 týdnů, 62 % (54/87) znovu dosáhlo inaktivního onemocnění, přičemž 50 % z nich ho dosáhlo do 5 týdnů (95% CI: 4–8 týdnů).
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravkem Enbrel s jinými způsoby celkovými terapiemi. Místo toho byly vyhodnoceny bezpečnost a účinnost ve čtyřech randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech čtyřech studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Index oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní, ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravkem Enbrel (n = 57) nebo placebo (n = 55) 2 x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1 x týdně, 25 mg 2 x týdně nebo 50 mg 2 x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2 x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2 x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2 x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů, léčených placebem. Klíčové výsledky studií 2, 3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpově ď (%) | ------------------Studie 2----------------- | ---------------Studie 3--------- ---- | ||
---------------Studie 4---------
----
Placeb o n = 166 týden 12 | ------------Enbrel----------- 25 mg 2xtýdně 50 mg 2xtýdně n = 162 týden 12 n = 162 týden 24a n = 164 týden 12 n = 164 týden 24a | Placeb o n = 193 týden 12 | --------Enbrel----- -- 25 mg 2xtýdn ě 50 mg 2xtýdn ě n = 196 týden 12 n = 196 týden 12 | Placeb o n = 46 týden 12 | -------Enbrel------ 50 mg 1xtýdn ě 50 mg 1xtýdn ě n = 96 týden 12 n = 90 týden 24a | |
| PASI 50, % | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75, % | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGAb, čistá, nebo téměř čistá, % | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg U pacientů s ložiskovou psoriázou, kteří dostávali Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2 x týdně a měli od 12. týdne snížené dávky na 25 mg 2 x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2 x týdně, se mezi
- 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2 %) (p<0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71% PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi.
Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6% pacientů s revmatoidní artritidou, 7,5% pacientů s psoriatickou artritidou, 2% pacientů s ankylozující spondylitidou, 7% pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru, byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7%.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9%.
jednou týdně.
b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze dvou částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se středně těžkou až těžkou aktivní juvenilní idiopatickou artritidou s polyartikulárním průběhem, refrakterní na nebo netolerující léčbu methotrexátem, kteří nadále dostávali stabilní dávku jednoho nesteroidního antirevmatika a/nebo prednisonu (< 0,2 mg/kg/den nebo maximálně 10 mg). V části I dostávali všichni pacienti přípravek Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II byli pacienti s klinickou odpovědí v devadesátém dni randomizováni, a buď zůstali na přípravku Enbrel nebo dostávali placebo po dobu 4 měsíců a byli hodnoceni pro znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítka ACR Pedi 30), charakterizované jako zlepšení o ≥ 30 % ve třech a více ze šesti základních kriterií JRA a zhoršení o ≥ 30 % maximálně u jednoho ze šesti základních kriterií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyšetření a rychlost sedimentace erytrocytů. Vzplanutí nemoci bylo definováno jako zhoršení o ≥ 30 % ve třech ze šesti základních kriterií JRA a zlepšení o ≥ 30 % u nejvýše jednoho ze šesti základních kriterií JRA a přítomnost nejméně 2 aktivních kloubů.
V části I této studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a vstoupilo do části II. V části II bylo pozorováno vzplanutí nemoci u 6 z 25 pacientů (24 %) pokračujících v léčbě přípravkem Enbrel ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p=0,007). Od zahájení části II uplynulo ve skupině léčené přípravkem Enbrel průměrně ≥ 116 dnů do znovuvzplanutí nemoci a u pacientů v placebové skupině průměrně 28 dnů. Z pacientů, u kterých byla zaznamenána klinická odpověď v 90. dni a kteří vstoupili do pokračovací fáze II, se část z těch zůstávajících na terapii přípravkem Enbrel od 3. do 7. měsíce dále zlepšovala, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n=103), přípravku Enbrel s methotrexátem (n=294) nebo methotrexátu v monoterapii (n=197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8% vs. 2%) a infekce související s použitím etanerceptu byly závažnějšího charakteru.
V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg) podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let)), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každé z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kriteriím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie - jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů a odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém použití u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii s 211 dětskými pacienty ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skóre ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na lokální terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. Ve 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky ložiskové psoriázy u dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “čistý” nebo “minimální”, n (%) 56 (53%)a 14 (13%) Zkratky: sPGA-statické celkové lékařské hodnocení
a. p < 0,0001 v porovnání s placebem
Po 12 týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku zaznamenalo významně více pacientů přerandomizovaných do skupiny léčené placebem relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračující léčbě odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v délce až 2 roky následující po výše uvedené 48 týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentraci přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou, léčených 50 mg přípravku Enbrel jednou týdně (n=21) vs. 25 mg Enbrel 2x týdně (n=16) byly C max 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUCs etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (n=154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (n=148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l.
Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování.
Starší osoby
Vliv pokročilého věku na koncentrace etanerceptu v séru byl zkoumán populační farmakokinetickou analýzou. Clearance a objem zjištěné u pacientů ve věku od 65 do 87 let byly podobné hodnotám stanoveným u pacientů, kteří byli mladší než 65 let.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Profily sérové koncentrace byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2000 mg/kg subkutánně nebo jednotlivé dávky 1000 mg/kg intravenózně.
Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Sacharosa
Chlorid sodný
Arginin-hydrochlorid
Dihydrát dihydrogenfosforečnanu sodného
Dihydrát hydrogenfosforečnanu sodného
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
30 měsíců
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC).
Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Uchovávejte předplněná injekční pera v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
Enbrel 25 mg injekční roztok v předplněném peru
Předplněné pero obsahující předplněnou injekční stříkačku Enbrel s 25 mg etanerceptu. Stříkačka uvnitř pera je z čirého skla typ I s jehlou z nerezavějící oceli velikost 27, krytkou jehly z pryže a táhla z plastické hmoty. Kryt jehly předplněného pera obsahuje suchou přírodní pryž (derivát latexu). Viz bod 4.4.
Krabička obsahuje 4, 8 nebo 24 předplněných per Enbrel se 4, 8 nebo 24 alkoholovými tampony. Na trhu nemusí být všechny velikosti balení.
Enbrel 50 mg injekční roztok v předplněném peru
Předplněné pero obsahující předplněnou injekční stříkačku Enbrel s 50 mg etanerceptu. Stříkačka uvnitř pera je z čirého skla typ I s jehlou z nerezavějící oceli velikost 27, krytkou jehly z pryže a táhla z plastické hmoty. Kryt jehly předplněného pera obsahuje suchou přírodní pryž (derivát latexu). Viz bod 4.4.
Krabička obsahuje 2, 4 nebo 12 předplněných per Enbrel se 2, 4 nebo 12 alkoholovými tampony. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití a zacházení
Před použitím počkejte, než Enbrel v předplněném peru pro jedno použití dosáhne pokojové teploty (přibližně 15 až 30 minut). Po dobu, než předplněné pero dosáhne pokojové teploty, se nemá snímat kryt jehly. Při pohledu přes inspekční okno má být roztok čirý až mírně opalescentní, bezbarvý až světle žlutý nebo světle hnědý a může obsahovat malé průsvitné nebo bílé částice proteinu.
Úplný návod na podání je k dispozici v příbalové informaci (bod 7 „Návod k použití“).
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Enbrel 25 mg injekční roztok v předplněném peru
EU/1/99/126/023
EU/1/99/126/024
EU/1/99/126/025
Enbrel 50 mg injekční roztok v předplněném peru
EU/1/99/126/019
EU/1/99/126/020
EU/1/99/126/021
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
ENBREL 10 mg prášek a rozpouštědlo pro injekční roztok pro pediatrické použití
1. NÁZEV PŘÍPRAVKU
ENBREL 10 mg prášek a rozpouštědlo pro injekční roztok pro pediatrické použití
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna injekční lahvička obsahuje 10 mg etanerceptu. Po rekonstituci roztok obsahuje 10 mg/ml etanerceptu.
Etanercept je fúzní protein složený z receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek a rozpouštědlo pro injekční roztok (prášek pro injekci).
Prášek je bílý. Rozpouštědlo je čirá bezbarvá tekutina.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Juvenilní idiopatická artritida
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu juvenilní idiopatické artritidy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Dávkování
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Pediatrická populace
10 mg balení je určeno pro pediatrické pacienty, kterým se předepisuje dávka 10 mg nebo méně. Jedna injekční lahvička přípravku Enbrel 10 mg se musí použít k jednorázovému podání pro jednoho pacienta a zbytek injekční lahvičky se musí zlikvidovat.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 2x týdně 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 let v indikaci juvenilní idiopatická artritida není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů.
U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, by měla být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Přípravek Enbrel je podáván subkutánní injekcí. Enbrel prášek pro přípravu injekčního roztoku musí být před použitím rekonstituován v 1 ml rozpouštědla (viz bod 6.6).
Úplný návod na přípravu a podání rekonstituovaného přípravku Enbrel je k dispozici v příbalové informaci, bod 7 „Návod k použití“.
Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7-300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, musí být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy -tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisující lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou.
Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HBsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba podávání přípravku Enbrel s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba podávání přípravku Enbrel s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.5).
Alergické reakce
Běžně byly pozorovány alergické reakce spojené s podáváním přípravku Enbrel. Při používání přípravku Enbrel alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel musí být okamžitě přerušeno a má být zahájena adekvátní terapie.
Pryžový kryt (uzávěr) hrotu injekční stříkačky s rozpouštědlem obsahuje latex (suchá přírodní pryž), který může způsobit hypersenzitivní reakce, když s ním manipulují osoby se známou nebo možnou citlivostí na latex nebo když je takovým osobám přípravek Enbrel podáván.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF včetně přípravku Enbrel, ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou imunitou nebyla hodnocena.
Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů, léčených antagonisty TNF. Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit. Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící smrtí, byla po uvedení přípravku na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel.
Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii na dospělých pacientech s psoriatickou artritidou dostalo 184 pacientů ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B − lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam tohoto jevu není známý.
Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u dospělých pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům, a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na stanovení bezpečnosti podání této kombinace stále pokračují. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena.
Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5.2) není potřeba upravovat dávku u pacientů s renální nebo hepatální nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři mají být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat, pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše).
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou, byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii u dospělých pacientů na základní léčbě methotrexátem, byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů, léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou, léčenou buď samotným přípravkem Enbrel nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování.
Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí příhody u dětských pacientů s juvenilní idiopatickou artritidou byly celkově obdobné, co do typu a frekvence, jako u dospělých pacientů (viz níže Nežádoucí účinky u dospělých). Rozdíly od dospělých a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2 – 18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí příhody zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, depresi/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62%) s juvenilní idiopatickou artritidou ve věku 4 – 17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřená fáze) a frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12měsíční otevřené pokračování terapie. Druhy a poměr všech nežádoucích příhod (včetně infekcí) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou.
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou byly hlášeny podobné nežádoucí příhody jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Dospělá populace
Nežádoucí účinky u dospělých
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi. U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií u dospělých a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánovýc h systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupn ých údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích, bronchitidy, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálníc h, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Nemelanomový karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), lymfom, leukémie | Merkelův buněčný karcinom (viz bod 4.4), Kaposiho sarkom |
Třída orgánovýc h systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupn ých údajů nelze určit) |
Poruchy krve a lymfatické ho systému | Trombocytopenie, anemie, leukopenie, neutropenie | pPancytopenia* | Aplastick á anemie* | Hemofago cytující histiocytóz a (syndrom aktivace makrofágů )† | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotil átek* | Vaskulitida (včetně vaskulitidy s pozitivními anti-neutrofilními cytoplazmatickými protilátkami) | Závažné alergické/anafyla ktické reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomy ositidy | ||
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) |
Třída orgánovýc h systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 00 0 | Není známo (z dostupn ých údajů nelze určit) |
Respirační, hrudní a mediastiná lní poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
Gastrointest inální poruchy | Zánětlivé onemocnění střev | |||||
Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformní vyrážka | Stevensonův-Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermál ní nekrolýza | ||
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
Poruchy ledvin a močovýc h cest | Glomerulonefriti da | |||||
Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, erytému, svědění, bolesti, otoku)* | Pyrexie |
∗ Viz Popis vybraných nežádoucích účinků níže.
† Viz výše podkapitola “Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou”
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou, léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity. V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvajících déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artiritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4).
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravku Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4 % pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3% pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie přípravkem Enbrel u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravku Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů, léčených přípravkem Enbrel 0,09%. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 4.4).
Autoprotilátky
Vzorky séra léčených dospělých pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥ 1:40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4).
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel, a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
Ve dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). Ve dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Souhrn bezpečnostního profilu, viz výše
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinického hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/ m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α) ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů jako je etanercept mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou anebo v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat buněčné odpovědi řízené dalšími molekulami, které jsou indukovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy). Klinická účinnost a bezpečnost
Tato část popisuje údaje ze tří studií u juvenilní idiopatické artritidy, z jedné studie na dětských pacientech s ložiskovou psoriázou, ze čtyř studií na dospělých s revmatoidní artritidou a ze čtyř studií na dospělých s ložiskovou psoriázou.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze 2 částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly rozličné typy počátku juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se střední až závažnou aktivní juvenilní idiopatickou artritidou s polyartikulárním průběhem, refrakterní na léčbu nebo s intolerancí terapie methotrexátem; pacienti zůstali na stabilní dávce jednoho nesteroidního antirevmatika a/nebo na prednisonu (< 0,2 mg/kg/den, maximálně však 10 mg). V části I všichni pacienti dostali Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II pacienti s klinickou odpovědí byli v devadesátém dni randomizováni a zůstali buď na přípravku Enbrel nebo dostávali placebo po 4 měsíce a posuzovalo se u nich znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítek ACR Pedi 30 definovaného jako zlepšení o minimálně 30 % ve třech a více ze šesti základních kriterií JRA a zhoršení o 30 a více procent maximálně u jednoho ze šesti základních kriterií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyhodnocení a hodnota sedimentace erytrocytů. Vzplanutí nemoci bylo definováno jako zhoršení o nejméně 30 % ve třech ze šesti základních kriterií JRA a zlepšení nejméně o 30 % maximálně u jednoho ze šesti základních kriterií JRA a minimálně 2 aktivní klouby.
V části I studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a pokračovalo do části II. V této části studie bylo u 6 z 25 pacientů (24 %), kteří pokračovali v léčbě přípravkem Enbrel, pozorováno vzplanutí nemoci ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p=0,007). Od zahájení části II studie byl střední čas vzplanutí nemoci ≥ 116 dnů ve skupině léčené přípravkem Enbrel a 28 dnů ve skupině, které bylo podáváno placebo. Z pacientů, u kterých byla zaznamenána klinická odpověď 90. den a vstoupili do části II, se někteří pacienti z těch, kteří zůstali na přípravku Enbrel, nadále zlepšovali od 3. do 7. měsíce, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n=103), přípravku Enbrel s methotrexátem (n=294) nebo methotrexátu v monoterapii (n=197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8% vs. 2%) a infekce související s použitím etanerceptu byly závažnějšího charakteru.
V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg) podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let)), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každé z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kriteriím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie - jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém používání u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii s 211 dětskými pacienty ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skóre ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na lokální terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. Ve 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky ložiskové psoriázy u dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57%)a 12 (11%) PASI 50, n (%) 79 (75%)a 24 (23%)
sPGA “čistý” nebo “minimální”, n (%) 56 (53%)a 14 (13%) Zkratky: sPGA-statické celkové lékařské hodnocení
a. p < 0,0001 v porovnání s placebem
Po 12týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku zaznamenalo významně více pacientů přerandomizovaných do skupiny léčené placebem relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračující léčbě odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v délce až 2 roky následující po výše uvedené 48 týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62% a 59%, placebo 23% a 11% po 3 a 6 měsících; ACR 50: Enbrel 41% a 40%, placebo 8% a 5% po 3 a 6 měsících; p<0,01Enbrel vs. placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1-2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřené studie prokázaly, že opětovné zahájení léčby po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřené studii dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než 3 roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2× týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravku Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel 25 mg vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a JSN (Joint Space Narrowing Score). Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL vs. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
| 0.0 0.5 1.0 1.5 2.0 2.5 |
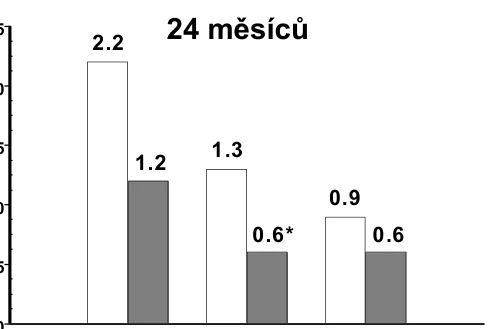
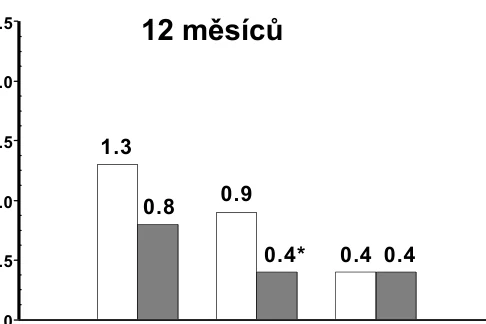
0.0
0.5
1.0
1.5
2.0
2.5
MTX
Enbrel 25 mg TSS Erosions JSN TSS Erosions JSN
*p < 0.05
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou, v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD), jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2x týdně 25 mg), nebo samotným methotrexátem (7,5 –20 mg za týden, střední dávka 20 mg) nebo kombinací Enbrel a methotrexát.
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
| Hodnocený ukazatel |
Methotrexát (n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8% 65,5% 74,5% †,φ
ACR 50 36,4% 43,0% 63,2% †,φ
ACR 70 16,7% 22,0% 39,8% †,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14% 18% 37%†,φ
HAQ
Základní 1,7 1,7 1,8
- 52.
týden 1,1 1,0 0,8†,φ
a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající.
Eroze
Eroze
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + Methotrexát (n = 231) b: Hodnoty DAS představují střední hodnoty.
c: Remise je definována jako DAS <1,6
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL vs. METHOTREXÁT vs. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12MĚSÍČNÍ VÝSLEDKY)
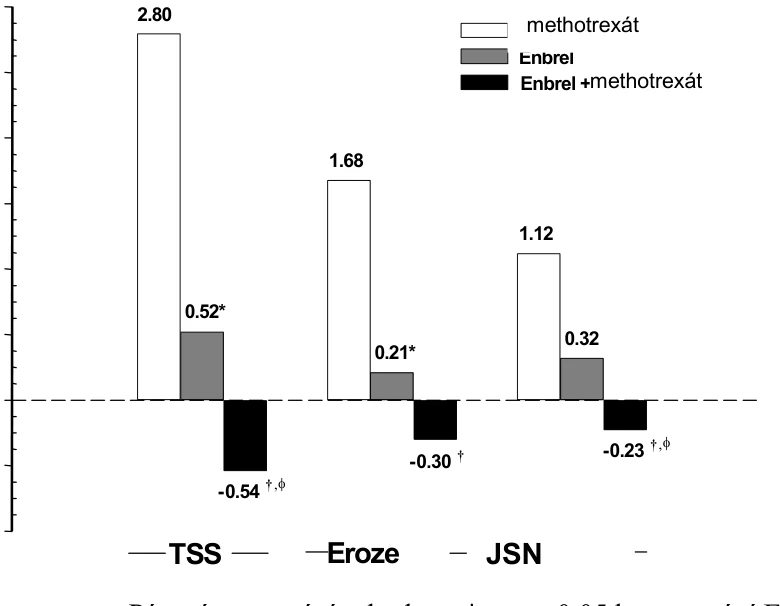
Ch
an
ge
fro
m
Ba
seli
ne
-1.0
-0.5
0.0
0.5
1.0
1.5
2.0
2.5
3.0
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs. methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs. methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS “≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62%, 50% a 36%, p<0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p<0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78%, 70% a 61%.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne ukázaly komparabilitu (non-inferiorita) těchto dvou režimů.
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravku Enbrel s jinými způsoby celkovými terapiemi. Místo toho byly vyhodnoceny bezpečnost a účinnost ve čtyřech randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech čtyřech studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Indexu oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní, ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravku Enbrel (n = 57) nebo placebo (n = 55) 2x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1 x týdně, 25 mg 2x týdně nebo 50 mg 2x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů, léčených placebem. Klíčové výsledky studií 2, 3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpově ď (%) | ------------------Studie 2----------------- | ---------------Studie 3--------- ---- | ---------------Studie 4----------- -- | |||
Placeb o n = 166 týden 12 | ------------Enbrel----------- 25 mg 2xtýdně 50 mg 2xtýdně n = 162 týden 12 n = 162 týden 24a n = 164 týden 12 n = 164 týden 24a | Placeb o n = 193 týden 12 | --------Enbrel----- -- 25 mg 2xtýdn ě 50 mg 2xtýdn ě n = 196 týden 12 n = 196 týden 12 | Placeb o n = 46 týden 12 | -------Enbrel------ 50 mg 1xtýdn ě 50 mg 1xtýdně n = 96 týden 12 n = 90 týden 24a | |
| PASI 50, % | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75, % | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGAb, čistá, nebo téměř čistá, % | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg jednou týdně.
b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
U pacientů s ložiskovou psoriázou, kteří dostávali přípravek Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2x týdně a měli od 12. týdne snížené dávky na 25 mg 2x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2x týdně, se mezi 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2 %) (p<0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71% PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi.
Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6% pacientů s revmatoidní artritidou, 7,5% pacientů s psoriatickou artritidou, 2% pacientů s ankylozující spondylitidou, 7% pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru, byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7%.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9%.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Střední hodnoty sérových koncentrací byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
Dospělí
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentrace přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou, léčených 50 mg přípravku Enbrel jednou týdně (n=21) vs. 25 mg Enbrel 2x týdně (n=16) byly C max 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUCs etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (n=154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (n=148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l.
Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2000 mg/kg subkutánně nebo jednotlivé dávky 1000 mg/kg intravenózně.
Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Prášek
Mannitol (E421),
Sacharosa
Trometamol
Rozpouštědlo
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
4 roky
Z mikrobiologického hlediska musí být jednou rekonstituovaný léčivý přípravek použit okamžitě. Chemická a fyzikální stabilita po rekonstituci byla prokázána po dobu 6 hodin při teplotě do 25 ºC.
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 ºC – 8 ºC). Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Podmínky uchovávání tohoto léčivého přípravku po jeho rekonstituci jsou uvedeny v bodě bod 6.3.
6.5 Druh obalu a obsah balení
Injekční lahvička z bezbarvého skla (typ I, 2 ml) s pryžovou zátkou, hliníkovým uzávěrem a krytkou z plastické hmoty. Přípravek Enbrel se dodává v předplněných injekčních stříkačkách obsahujících vodu na injekci. Stříkačky jsou ze skla typu I. Kryt stříkačky obsahuje suchou přírodní pryž (latex) (viz bod 4.4). Balení obsahuje 4 injekční lahvičky přípravku Enbrel, 4 předplněné injekční stříkačky obsahující vodu na injekci, 4 jehly, 4 adaptéry na lahvičku a 8 alkoholových tamponů.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití a zacházení
Enbrel se před použitím rekonstituuje v l ml vody pro přípravu injekcí a podá se subkutánní injekcí. Roztok má být čirý a bezbarvý až světle žlutý nebo světle hnědý, bez kousků, vloček nebo mechanických částic. V lahvičce může zůstat bílá pěna – to je normální. Enbrel by se neměl použít, pokud se veškerý bílý prášek nerozpustí do 10 min. Pokud se to stane, použijte jinou lahvičku.
Úplný návod na přípravu a podání rekonstituované injekční lahvičky přípravku Enbrel je k dispozici v příbalové informaci bod 7 „Návod k použití“.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/99/126/022
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. Datum revize textu
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Enbrel 25 mg injekční roztok v zásobní vložce pro dávkovací zařízeníEnbrel 50 mg injekční roztok v zásobní vložce pro dávkovací zařízení
1. NÁZEV PŘÍPRAVKU
Enbrel 25 mg injekční roztok v zásobní vložce pro dávkovací zařízení
Enbrel 50 mg injekční roztok v zásobní vložce pro dávkovací zařízení
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Enbrel 25 mg injekční roztok v zásobní vložce pro dávkovací zařízení
Jedna zásobní vložka pro dávkovací zařízení obsahuje 25 mg etanerceptu.
Enbrel 50 mg injekční roztok v zásobní vložce pro dávkovací zařízení
Jedna zásobní vložka pro dávkovací zařízení obsahuje 50 mg etanerceptu.
Etanercept je fúzní protein složený z receptoru p 75 tumor nekrotizujícího faktoru a Fc proteinu, vyráběný technologií rekombinace DNA v expresním systému ovárií čínského křečíka (CHO).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok.
Roztok je čirý, bezbarvý až světle žlutý nebo světle hnědý.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Enbrel v kombinaci s methotrexátem je indikován k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých v případech, kdy po podání jiných chorobu modifikujících léků, včetně methotrexátu (pokud není kontraindikován), nebylo dosaženo adekvátní terapeutické odpovědi.
Enbrel může být podáván jako monoterapie v případě intolerance methotrexátu nebo pokud je pokračující léčba methotrexátem nevhodná.
Enbrel je také indikován k léčbě závažné aktivní a progresivní revmatoidní artritidy u dospělých, kteří nebyli předtím léčeni methotrexátem.
Enbrel použitý samostatně nebo v kombinaci s methotrexátem prokázal rentgenologicky měřitelné snížení míry progrese poškození kloubů a fyzické funkční zlepšení.
Juvenilní idiopatická artritida (JIA)
Léčba polyartritidy (positivní či negativní revmatoidní faktor) a rozvinuté oligoartritidy u dětí a dospívajících ve věku od 2 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem, nebo u nichž methotrexát nebyl tolerován.
Léčba psoriatické artritidy u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na léčbu methotrexátem nebo u nichž methotrexát nebyl tolerován. Léčba artritidy spojené s entesitidou u dospívajících ve věku od 12 let, u nichž nebylo dosaženo adekvátní odpovědi na konvenční léčbu nebo u nichž konvenční léčba nebyla tolerována.
Psoriatická artritida
Léčení aktivní a progresivní psoriatické artritidy u dospělých v případech, kdy po předchozím podání jiných chorobu modifikujících léků nebylo dosaženo adekvátní terapeutické odpovědi. Enbrel prokázal fyzické funkční zlepšení u pacientů s psoriatickou artritidou a rentgenologicky měřitelné snížení míry progrese poškození periferních kloubů u pacientů se symetrickými polyartikulárními podtypy choroby.
Axiální spondylartritidy
Ankylozující spondylitida (AS)
Léčení dospělých se závažnou aktivní ankylozující spondylitidou, jestliže nebylo dosaženo adekvátní odpovědi konvenční léčbou.
Radiograficky neprokazatelná axiální spondylartritida
Léčba dospělých se závažnou radiograficky neprokazatelnou axiální spondylartritidou s objektivními známkami zánětu indikovanými zvýšenou hladinou C-reaktivního proteinu (CRP) a/nebo prokázanými při zobrazení magnetickou rezonancí (MR), kteří měli nedostatečnou odpověď na nesteroidní antirevmatika (NSAID-nonsteroidal anti-inflammatory drugs).
Ložisková psoriáza
Léčení dospělých se středně těžkou až těžkou ložiskovou psoriázou, kteří neodpovídají na jinou celkovou terapii zahrnující cyklosporin, methotrexát nebo psoralen a ultrafialové světlo A (PUVA) (viz bod 5.1), nebo tato terapie je pro ně kontraindikována, nebo ji netolerují.
Ložisková psoriáza u dětí
Léčení chronické těžké ložiskové psoriázy u dětí a dospívajících ve věku od 6 let, kteří neodpovídají dostatečně na léčbu nebo netolerují jinou celkovou terapii nebo fototerapii.
4.2 Dávkování a způsob podání
Léčení přípravkem Enbrel má být zahájeno a prováděno pod dohledem lékaře specializovaného na diagnostikování a léčbu revmatoidní artritidy, juvenilní idiopatické artritidy, psoriatické artritidy, ankylozující spondylitidy, radiograficky neprokazatelné axiální spondylartritidy, ložiskové psoriázy nebo ložiskové psoriázy u dětí. Pacienti léčení přípravkem Enbrel mají dostat kartu pacienta.
Přípravek Enbrel v zásobní vložce pro dávkovací zařízení je k dispozici v silách 25 mg a 50 mg. Jiná balení přípravku Enbrel jsou k dispozici v silách 10 mg, 25 mg a 50 mg.
Dávkování
Revmatoidní artritida
Doporučenou dávku představuje 25 mg přípravku Enbrel podaného 2x týdně. Alternativně 50 mg podaných jednou týdně bylo stanoveno jako bezpečné a účinné (viz bod 5.1).
Psoriatická artritida, ankylozující spondylitida a radiograficky neprokazatelná axiální spondylartritida
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaných jednou týdně.
Dostupné údaje naznačují, že u všech výše uvedených indikací je klinické odpovědi obvykle dosaženo v průběhu 12 týdnů léčby. Je třeba pečlivě zvážit pokračování léčby u pacienta, který na ni během této doby nevykazuje odpověď.
Ložisková psoriáza
Doporučená dávka je 25 mg přípravku Enbrel podaná 2x týdně nebo 50 mg podaná jednou týdně. Alternativně může být podáváno 50 mg 2x týdně až 12 týdnů a dále, je-li to nezbytné, dávka 25 mg 2x týdně nebo 50 mg jednou týdně. Léčení přípravkem Enbrel má pokračovat až do dosažení remise, až po dobu 24 týdnů. U některých dospělých pacientů může být vhodné pokračování v terapii po 24 týdnech (viz bod 5.1). U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, má být terapie ukončena. Je-li indikována opakovaná léčba, má se dodržet výše uvedená délka léčení. Dávka má být 25 mg 2x týdně nebo 50 mg jednou týdně.
Zvláštní populace
Porucha funkce ledvin a jater
Nevyžaduje se úprava dávek.
Starší osoby
Nevyžaduje se žádná úprava dávek. Dávkování a způsob podávání jsou stejné jako u dospělých ve věku od 18 do 64 let.
Pediatrická populace
Dávkování přípravku Enbrel je u dětských pacientů založeno na jejich tělesné hmotnosti. Pacientům o hmotnosti nižší než 62,5 kg by měla být podána přesná dávka na mg/kg za použití prášku a rozpouštědla pro injekční roztok nebo prášku pro injekční roztok (viz níže uvedené dávkování pro konkrétní indikace). Pacientům o hmotnosti 62,5 kg a více může být dávka podávána pomocí fixní dávky v předplněné injekční stříkačce, předplněném peru nebo zásobní vložce pro dávkovací zařízení.
Bezpečnost a účinnost přípravku Enbrel u dětí ve věku do 2 let nebyla stanovena. Nejsou dostupné žádné údaje.
Juvenilní idiopatická artritida
Doporučená dávka přípravku je 0,4 mg/kg (až do maximální dávky 25 mg) ve formě subkutánní injekce podávaná 2x týdně v intervalu 3–4 dny mezi dávkami nebo 0,8 mg/kg (až do maximální dávky 50 mg) podávaná 1x týdně. U pacientů, kteří nevykazují žádnou odpověď po 4 měsících, má být terapie ukončena.
Pro podávání dětem s JIA s hmotností nižší než 25 kg může být vhodnější síla 10 mg v injekční lahvičce.
Nebyly provedeny žádné formální klinické studie u dětí ve věku 2 až 3 let. Limitované bezpečnostní údaje z registru pacientů však naznačují, že bezpečnostní profil u dětí ve věku 2 až 3 let je podobný jako u dospělých a dětí ve věku 4 let a starších, pokud je podávána jednou týdně subkutánně dávka 0,8 mg/kg (viz bod 5.1).
U dětí ve věku do 2 let v indikaci juvenilní idiopatická artritida není zpravidla užití přípravku Enbrel aplikovatelné.
Ložisková psoriáza u dětí (věk 6 let a starší)
Doporučená dávka přípravku je 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně až po dobu 24 týdnů. U pacientů, kteří nevykazují žádnou odpověď po 12 týdnech, má být terapie ukončena.
Pokud je indikováno opakované léčení přípravkem Enbrel, má se postupovat podle výše uvedených pokynů o délce terapie. Podává se dávka 0,8 mg/kg (až do maximální dávky 50 mg) jednou týdně.
U dětí ve věku do 6 let v indikaci ložiskové psoriázy není zpravidla užití přípravku Enbrel aplikovatelné.
Způsob podání
Subkutánní podání
Celý obsah (0,5 ml pro dávku o síle 25 mg nebo 1 ml pro dávku o síle 50 mg) zásobní vložky pro dávkovací zařízení je nutno podat pouze pomocí injektoru SMARTCLIC pro subkutánní injekci. Vhodnými místy pro injekci jsou břicho, horní část stehen nebo – pouze v případě podání pečovatelem – vnější oblast horní části paže.
Injekční roztok přípravku Enbrel v zásobní vložce pro dávkovací zařízení je určen pro jednorázové použití se zařízením SMARTCLIC. Po řádném nácviku injekční techniky si pacienti mohou injekci aplikovat sami pomocí zařízení SMARTCLIC s jednorázovou zásobní vložkou pro dávkovací zařízení, pokud jejich lékař rozhodne, že je to vhodné, a pacient bude následně dle potřeby lékařem sledován. Lékař má s pacientem probrat, který způsob podání injekce je nejvhodnější.
Při aplikaci je nutno dodržovat návod k použití uvedený na konci příbalové informace a v uživatelské příručce dodávané se zařízením SMARTCLIC (viz bod 6.6). Podrobné pokyny ohledně neúmyslných chyb v dávkování nebo v časovém rozvrhu, včetně vynechání dávky, jsou k dispozici v příbalové informaci, bod 3.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Sepse nebo riziko sepse.
Léčba přípravkem Enbrel nesmí být zahájena u pacientů s aktivní infekcí včetně chronických a lokálních infekcí.
4.4 Zvláštní upozornění a opatření pro použití
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat (nebo uvést) do pacientovy dokumentace obchodní název podaného přípravku a číslo šarže.
Infekce
Pacienti mají být vyšetřeni na infekce před zahájením, v průběhu a po ukončení léčení přípravkem Enbrel, přičemž je třeba brát v úvahu, že průměrný poločas eliminace etanerceptu je přibližně 70 hodin (rozmezí 7–300 hodin).
Při používání přípravku Enbrel byly pozorovány závažné infekce, sepse, tuberkulóza a oportunní infekce, včetně invazivních plísňových infekcí, listerióza a legionelóza (viz bod 4.8). Příčinou těchto infekcí byly bakterie, mykobakterie, plísně, viry a parazité (včetně protozoí). V některých případech, obzvláště u plísňových a dalších oportunních infekcí, nebyly tyto infekce rozpoznány, což vedlo k opožděnému nasazení příslušné léčby a někdy k úmrtí. Při vyšetření pacientů na přítomnost infekce je třeba brát v úvahu riziko pacienta vzhledem k významným oportunním infekcím (např. expozice endemickým mykózám).
Pacienty, u kterých se v průběhu podávání přípravku Enbrel rozvine infekce, je třeba přísně monitorovat. Jestliže se u pacienta rozvíjí závažná infekce, musí být přípravek Enbrel vysazen. Bezpečnost a účinnost přípravku Enbrel nebyla u pacientů s chronickými infekcemi hodnocena. Lékaři mají pečlivě zvažovat podání přípravku Enbrel pacientům, kteří mají v anamnéze opakované nebo chronické infekce nebo trpí stavy, které mohou vytvářet dispozici k infekcím, např. pokročilý nebo špatně kompenzovaný diabetes.
Tuberkulóza
U pacientů léčených přípravkem Enbrel byly hlášeny případy aktivní tuberkulózy včetně miliární a extrapulmonální tuberkulózy.
Před zahájením léčení musí být všichni pacienti vyšetřeni na aktivní a inaktivní (latentní) tuberkulózu. Toto vyšetření by mělo obsahovat podrobnou lékařskou anamnézu a osobní anamnézu tuberkulózy, možný předchozí kontakt s tuberkulózou a předchozí a/nebo současnou imunosupresivní terapii. U všech pacientů musí být (v souladu s lokálními doporučeními) provedeny vhodné screeningové testy, tj. tuberkulinový kožní test a rentgen hrudníku. Doporučuje se zaznamenat výsledky těchto vyšetření do karty pacienta. Předepisujícím lékařům se připomíná riziko falešně negativních výsledků tuberkulinových testů, zvláště u pacientů těžce nemocných nebo se sníženou imunitou.
Při pozitivní diagnóze aktivní tuberkulózy se nesmí terapie přípravkem Enbrel zahájit. Pokud je diagnostikována inaktivní (latentní) tuberkulóza, antituberkulózní léčba latentní tuberkulózy musí být zahájena před začátkem terapie přípravkem Enbrel a v souladu s místními doporučeními. V takovém případě je třeba velmi pečlivě zhodnotit poměr přínosu/rizika terapie přípravkem Enbrel.
Všechny pacienty je třeba informovat, že pokud se během nebo po ukončení léčby přípravkem Enbrel objeví známky/příznaky naznačující tuberkulózu (např. přetrvávající kašel, chřadnutí/ztráta hmotnosti, zvýšená teplota), mají vyhledat lékařskou pomoc.
Reaktivace hepatitidy B
U pacientů, kteří byli v minulosti infikováni virem hepatitidy B (HBV) a léčeni souběžně antagonisty TNF včetně přípravku Enbrel, byla hlášena reaktivace hepatitidy B. Patří sem i zprávy o reaktivaci hepatitidy B u pacientů, kteří byli anti-HBc pozitivní, avšak HbsAg negativní. Před zahájením léčby přípravkem Enbrel se musí u pacientů provést test na infekci HBV. U pacientů s pozitivním výsledkem testu na infekci HBV se doporučuje konzultace s lékařem, který je odborníkem v léčbě hepatitidy B. Při podávání přípravku Enbrel pacientům, kteří byli v minulosti infikováni HBV, je třeba opatrnosti. Tito pacienti musí být po celou dobu léčby a několik týdnů po jejím ukončení sledováni na známky a příznaky aktivní infekce HBV. Nejsou k dispozici dostatečné údaje o léčbě HBV infikovaných pacientů antivirovou terapií společně s terapií antagonisty TNF. U pacientů, u nichž dojde k rozvoji infekce HBV, by se měla léčba přípravkem Enbrel ukončit a zahájit léčba účinnou antivirovou terapií spolu s vhodnou podpůrnou léčbou.
Zhoršení hepatitidy C
U pacientů léčených přípravkem Enbrel bylo hlášeno zhoršení hepatitidy C. Enbrel má být podáván s opatrností u pacientů s hepatitidou C v anamnéze.
Současná léčba s anakinrou
Současné podávání přípravku Enbrel s anakinrou bylo spojeno se zvýšeným rizikem závažných infekcí a s neutropenií ve srovnání s podáváním samotného přípravku Enbrel. Tato kombinace neprokázala zvýšení klinického prospěchu. Proto se současné podávání přípravku Enbrel s anakinrou nedoporučuje (viz bod 4.5 a 4.8).
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.5).
Alergické reakce
Běžně byly pozorovány alergické reakce spojené s podáváním přípravku Enbrel. Při používání přípravku Enbrel alergické reakce zahrnovaly angioedém a kopřivku, jakož i závažné reakce. Vyskytne-li se závažná alergická nebo anafylaktická reakce, léčení přípravkem Enbrel musí být okamžitě přerušeno a má být zahájena adekvátní terapie.
Kryt jehly zásobní vložky pro dávkovací zařízení obsahuje latex (suchá přírodní pryž), který může při manipulaci s krytem nebo při podání přípravku Enbrel vyvolat hypersenzitivní reakce u osob se známou nebo možnou přecitlivělostí na latex.
Kryt jehly předplněné injekční stříkačky v zásobní vložce pro dávkovací zařízení obsahuje latex (suchá přírodní pryž). Pacienti nebo pečovatelé musí před použitím přípravku Enbrel kontaktovat svého lékaře nebo zdravotnického pracovníka, pokud bude s krytem jehly manipulovat nebo bude přípravek Enbrel dostávat osoba se známou nebo možnou hypersenzitivitou (alergií) na latex.
Imunosuprese
Protože TNF ovlivňuje protizánětlivý proces a moduluje buněčnou imunitní odpověď, je možné, že antagonisté TNF včetně přípravku Enbrel, ovlivní přirozenou ochranu proti infekcím a malignitám. Ve studii se 49 dospělými pacienty s revmatoidní artritidou léčenou přípravkem Enbrel nebylo pozorováno žádné potlačení opožděné přecitlivělosti nebo hladiny imunoglobulinů nebo změny počtu efektorových buněčných populací.
U dvou pacientů s juvenilní idiopatickou artritidou se rozvinula infekce varicely se známkami a příznaky aseptické meningitidy, která byla vyléčena bez následků. Pacienti s výraznou expozicí viru varicely musí dočasně přerušit léčení přípravkem Enbrel a je třeba u nich zvážit profylaktickou léčbu imunoglobulinem proti varicella zoster.
Bezpečnost a účinnost přípravku Enbrel u pacientů se sníženou imunitou nebyla hodnocena.
Maligní nádory a lymfoproliferativní onemocnění
Solidní a hematopoetické maligní nádory (s vyloučením karcinomů kůže)
V postmarketingovém období se vyskytla hlášení o různých nádorových onemocněních (včetně karcinomu prsu, plic a lymfomu) (viz bod 4.8).
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno více případů lymfomů než u kontrolních pacientů. Jejich výskyt však byl vzácný a období sledování pacientů léčených placebem bylo kratší než u pacientů léčených antagonisty TNF. Po uvedení přípravku na trh byly u pacientů léčených antagonisty TNF hlášeny případy leukémie. Zvýšené riziko vzniku lymfomu a leukémie je u pacientů s revmatoidní artritidou při dlouhotrvajícím průběhu a vysoké aktivitě zánětlivého onemocnění předpokládané, což komplikuje odhad rizika.
Na základě současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukémie či jiných hematopoetických nebo solidních malignit. Při zvažování terapie antagonisty TNF u pacientů s maligním nádorovým onemocněním v anamnéze nebo při zvažování pokračování léčby u pacientů, u kterých se rozvine maligní nádor, je třeba zvýšené opatrnosti.
Zhoubná nádorová onemocnění, některá končící smrtí, byla po uvedení přípravku na trh hlášena u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení terapie ≤ 18 let), včetně přípravku Enbrel. Lymfomy tvořily přibližně polovinu případů. Ostatní případy představovaly různé typy malignit a zahrnovaly vzácné, s imunosupresí typicky spojené malignity. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Karcinomy kůže
U pacientů léčených antagonisty TNF, včetně přípravku Enbrel, byly hlášeny případy melanomu a nemelanomového karcinomu kůže (NMSC). U pacientů léčených přípravkem Enbrel byly v postmarketingovém období velmi zřídka hlášeny případy Merkelova buněčného karcinomu. U všech pacientů, zejména u těch s rizikovými faktory pro vznik karcinomu kůže, se doporučuje pravidelné vyšetření kůže.
Ze společných výsledků kontrolovaných klinických studií bylo pozorováno více případů NMSC u pacientů léčených přípravkem Enbrel v porovnání s kontrolními pacienty, obzvláště u pacientů s psoriázou.
Očkování
Současně s přípravkem Enbrel nesmí být podávány živé vakcíny. Nejsou dostupné žádné údaje o sekundárním přenosu infekce živými vakcínami u pacientů léčených přípravkem Enbrel. Ve dvojitě zaslepené placebem kontrolované randomizované klinické studii na dospělých pacientech s psoriatickou artritidou dostalo 184 pacientů ve 4. týdnu také multivalentní pneumokokovou polysacharidovou vakcínu. V této studii většina pacientů s psoriatickou artritidou, kteří dostávali Enbrel, byla schopna vykázat účinnou imunitní odpověď B-lymfocytů na pneumokokovou polysacharidovou vakcínu, ale titry byly v úhrnu mírně nižší, přičemž několik pacientů mělo dvojnásobně vyšší titry v porovnání s pacienty, kteří nedostávali Enbrel. Klinický význam tohoto jevu není známý.
Tvorba autoprotilátek
Léčení přípravkem Enbrel může vést k tvorbě autoprotilátek (viz bod 4.8).
Hematologické reakce
U pacientů léčených přípravkem Enbrel byly vzácně zjištěny případy pancytopenie a velmi vzácně případy aplastické anemie, některé s fatálním koncem. Pozornost musí být věnována pacientům léčeným přípravkem Enbrel, kteří mají v anamnéze krevní dyskrazii. Všichni pacienti léčení přípravkem Enbrel a rodiče/pečovatelé musí být upozorněni, aby neprodleně vyhledali lékařskou pomoc v případě rozvoje známek a příznaků připomínajících krevní dyskrazii nebo infekci (např. přetrvávání horečky, bolest v krku, podlitiny, krvácení, bledost). Tito pacienti musí být bezodkladně vyšetřeni, včetně vyšetření úplného krevního obrazu; při potvrzení krevní dyskrazie musí být Enbrel vysazen.
Neurologické poruchy
Vzácně byly u pacientů léčených přípravkem Enbrel zaznamenány demyelinizační poruchy CNS (viz bod 4.8). Dodatečně byly vzácně hlášeny případy periferní demyelinizační polyneuropatie (včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů). Přestože nebyly provedeny klinické studie podávání přípravku Enbrel pacientům s roztroušenou sklerózou, klinické studie jiných antagonistů TNF u pacientů s roztroušenou sklerózou prokázaly zvýšení aktivity onemocnění. Při zvažování podávání přípravku Enbrel pacientům se stávající nebo nově objevenou demyelinizační poruchou nebo pacientům, u nichž je možno uvažovat o zvýšeném riziku rozvoje demyelinizační poruchy, je třeba pečlivě vyhodnotit možná rizika a výhody terapie, včetně neurologického posouzení.
Kombinovaná terapie
Ve dvouleté kontrolované klinické studii u pacientů s revmatoidní artritidou nevedla kombinace přípravku Enbrel a methotrexátu k neočekávaným bezpečnostním nálezům a bezpečnostní profil přípravku Enbrel byl při podávání v kombinaci s methotrexátem podobný profilům zaznamenaným ve studiích, kde byl podáván samotný Enbrel nebo samotný methotrexát. Dlouhodobé klinické studie na stanovení bezpečnosti podání této kombinace stále pokračují. Dlouhodobá bezpečnost podávání přípravku Enbrel v kombinaci s jinými chorobu modifikujícími léky (DMARD) nebyla stanovena.
Použití přípravku Enbrel při terapii psoriázy v kombinaci s jinými způsoby celkové léčby nebo s fototerapií nebylo studováno.
Renální a jaterní nedostatečnost
Na základě farmakokinetických údajů (viz bod 5.2) není potřeba upravovat dávku u pacientů s renální nebo jaterní nedostatečností. Klinické zkušenosti s těmito pacienty jsou omezené.
Městnavé srdeční selhání
Lékaři musí být opatrní při používání přípravku Enbrel u pacientů s městnavým srdečním selháním. Existují postmarketingové zprávy o zhoršení městnavého srdečního selhání s identifikovatelnými vyvolávajícími faktory i bez nich u pacientů užívajících přípravek Enbrel. Vzácně (< 0,1 %) byly také hlášeny případy nového nástupu městnavého srdečního selhání, a to včetně městnavého srdečního selhání u pacientů bez známého preexistujícího kardiovaskulárního onemocnění. Někteří z těchto pacientů byli mladší 50 let. Dvě rozsáhlé klinické studie hodnotící podávání přípravku Enbrel při léčení městnavého srdečního selhání byly předčasně ukončeny z důvodu nedostatečné účinnosti. Údaje z jedné z těchto studií, i když nepřesvědčivé, naznačují možnou tendenci ke zhoršení městnavého srdečního selhání u pacientů léčených přípravkem Enbrel.
Alkoholická hepatitida
V randomizované placebem kontrolované studii fáze II bylo 48 hospitalizovaných pacientů léčeno přípravkem Enbrel nebo placebem pro středně těžkou až těžkou alkoholickou hepatitidu. Enbrel nebyl účinný a míra mortality po 6 měsících byla u pacientů léčených přípravkem Enbrel signifikantně vyšší. Proto se Enbrel nesmí podávat pacientům k léčbě alkoholické hepatitidy. Lékaři musí být opatrní při podávání přípravku Enbrel pacientům, kteří mají také středně těžkou až těžkou alkoholickou hepatitidu.
Wegenerova granulomatóza
Placebem kontrolovaná studie, v níž bylo 89 dospělých pacientů léčeno přípravkem Enbrel a standardní terapií (zahrnující cyklofosfamid nebo methotrexát a glukokortikoidy) v průměru po dobu 25 měsíců, neprokázala účinnost přípravku Enbrel při léčení Wegenerovy granulomatózy. U pacientů léčených přípravkem Enbrel byl signifikantně vyšší výskyt různých typů malignit (jiných než kožních) než v kontrolní skupině. Enbrel se nedoporučuje k léčení Wegenerovy granulomatózy.
Hypoglykémie u pacientů s léčbou diabetu
U pacientů léčených antidiabetiky byly po zahájení léčby přípravkem Enbrel hlášeny případy hypoglykémie. U některých z těchto pacientů bylo nutné snížit dávky antidiabetik.
Zvláštní populace
Starší osoby
U pacientů ve věku 65 let a starších, kterým byl podáván přípravek Enbrel, ve srovnání s mladšími pacienty, ve studiích fáze 3 u revmatoidní artritidy, psoriatické artritidy a ankylozující spondylitidy, nebyly pozorovány žádné celkové rozdíly v nežádoucích účincích, závažných nežádoucích účincích a závažných infekcích. Léčbě starších pacientů musí být však věnována zvýšená pozornost, zvláště pak s důrazem na výskyt infekcí.
Pediatrická populace
Očkování
Doporučuje se, aby pediatričtí pacienti absolvovali všechna očkování podle platných očkovacích schémat pokud možno před zahájením terapie přípravkem Enbrel (viz Očkování uvedené výše). Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jednotce dávky. Pacienti s dietou s nízkým obsahem sodíku mohou být informováni, že tento léčivý přípravek je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Současná léčba s anakinrou
U dospělých pacientů léčených současně přípravkem Enbrel a anakinrou byla pozorována vyšší četnost závažných infekcí ve srovnání s pacienty léčenými samotným přípravkem Enbrel nebo samotnou anakinrou (starší data).
Navíc ve dvojitě zaslepené placebem kontrolované studii dospělých pacientů na základní léčbě methotrexátem byla u pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí (7 %) a neutropenie než u pacientů léčených samotným přípravkem Enbrel (viz bod 4.4 a 4.8). Enbrel v kombinaci s anakinrou neprokázal zvýšení klinického prospěchu, a proto se nedoporučuje.
Současná léčba s abataceptem
V klinických studiích vedlo současné podávání abataceptu a přípravku Enbrel ke zvýšené incidenci závažných nežádoucích příhod. Tato kombinace neprokázala lepší klinický benefit; takové použití se nedoporučuje (viz bod 4.4).
Současná léčba se sulfasalazinem
V klinické studii na dospělých pacientech, kteří dostávali pevně stanovené dávky sulfasalazinu, ke kterým byl přidán Enbrel, zaznamenali statisticky významný pokles průměrného počtu bílých krvinek ve srovnání se skupinou léčenou buď samotným přípravkem Enbrel, nebo samotným sulfasalazinem. Klinický význam této interakce není známý. Při zvažování kombinované terapie se sulfasalazinem musí být lékaři opatrní.
Žádné interakce
V klinických studiích při podávání přípravku Enbrel s glukokortikoidy, salicyláty (kromě sulfasalazinu), nesteroidními antirevmatiky (NSAID), analgetiky nebo methotrexátem nebyly pozorovány žádné interakce. Pokyny ohledně vakcinace viz bod 4.4 Očkování.
Žádné klinicky významné farmakokinetické interakce nebyly pozorovány ve studiích s methotrexátem, digoxinem ani s warfarinem.
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku musí zvážit používání vhodné antikoncepce k zabránění otěhotnění v průběhu léčby a 3 týdny po ukončení léčby přípravkem Enbrel.
Těhotenství
Toxikologické studie na potkanech a králících neodhalily žádné poškození plodu nebo narozených mláďat etanerceptem. Účinky etanerceptu na výsledek těhotenství byly hodnoceny ve dvou observačních kohortových studiích. Vyšší frekvence závažných vrozených vad byla pozorována v jedné observační studii porovnávající těhotenství vystavená etanerceptu (n = 370) během prvního trimestru s těhotenstvími nevystavenými etanerceptu či jiným antagonistům TNF (n = 164) (adjustovaný poměr šancí [odds ratio] 2,4, 95% CI: 1,0–5,5). Nejčastěji hlášené typy závažných vrozených vad se shodovaly s těmi nejčastěji hlášenými u běžné populace a nebyl identifikován žádný zvláštní obraz abnormalit. Studie nezjistila vyšší míru spontánního potratu, porodu mrtvého plodu nebo menších malformací. V jiné observační mezinárodní registrové studii, která porovnávala riziko nežádoucího výsledku těhotenství u žen vystavených etanerceptu během prvních 90 dní těhotenství (n = 425) a u žen vystavených nebiologickým lékům (n = 3 497), nebylo zaznamenáno zvýšené riziko závažných vrozených vad (neadjustovaný poměr šancí [OR] = 1,22, 95% CI: 0,79–1,90; adjustovaný OR = 0,96, 95% CI: 0,58–1,60 po adjustaci z hlediska země, onemocnění matky, parity, věku matky a kouření v časné fázi těhotenství). Z této studie nevyplynulo ani zvýšené riziko menších vrozených vad, předčasného porodu, porodu mrtvého plodu nebo infekcí v průběhu prvního roku života u kojenců narozených ženám, které byly během těhotenství vystaveny etanerceptu. Přípravek Enbrel se smí během těhotenství používat, pouze pokud je to nezbytně nutné.
Etanercept prostupuje placentou a byl zjištěn v séru novorozenců narozených pacientkám léčeným během těhotenství přípravkem Enbrel. Klinický dopad této skutečnosti není znám, u novorozenců však může existovat zvýšené riziko infekce. Podávání živé vakcíny novorozencům po dobu 16 týdnů od poslední dávky přípravku Enbrel matce se obecně nedoporučuje.
Kojení
U kojících potkanů se etanercept po subkutánním podání vylučoval do mléka a objevil se v séru mláďat. Omezené informace z publikované literatury ukazují, že v lidském mléku byly zjištěny nízké hladiny etanerceptu. Použití etanerceptu v období kojení lze zvážit, je nutno vzít v úvahu prospěšnost kojení pro dítě a prospěšnost léčby pro matku.
Očekává se, že systémová expozice u kojených dětí bude nízká, protože etanercept se do značné míry rozkládá v gastrointestinálním traktu, ale k dispozici jsou pouze omezené údaje ohledně systémové expozice u kojených dětí. Podávání živých vakcín (např. BCG) kojenému dítěti, když matka dostává etanercept, lze proto zvážit 16 týdnů po ukončení kojení (nebo dříve, pokud hladiny etanerceptu v séru dítěte nejsou detekovatelné).
Fertilita
Preklinické údaje o perinatální a postnatální toxicitě etanerceptu a o jeho účincích na fertilitu a celkovou reprodukční schopnost nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Enbrel nemá žádný nebo má zanedbatelný vliv na schopnost řídit nebo obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Nejčastěji hlášenými nežádoucími účinky jsou reakce v místě aplikace (jako jsou bolest, otoky, svědění, zarudnutí a krvácení v místě vpichu), infekce (např. infekce horních cest dýchacích, zánět průdušek, infekce močového měchýře a kožní infekce), bolest hlavy, alergické reakce, tvorba autoprotilátek, svědění a horečka.
U pacientů léčených přípravkem Enbrel byly také hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako je přípravek Enbrel, působí na imunitní systém a jejich podávání může ovlivnit přirozenou ochranu organismu proti infekcím a vzniku malignit. Závažné infekce postihují méně než 1 ze 100 pacientů léčených přípravkem Enbrel. Hlášení zahrnovala fatální a život ohrožující infekce a sepsi. U pacientů léčených přípravkem Enbrel se také vyskytla hlášení o různých typech malignit včetně karcinomu prsu, plic, kůže a lymfatických uzlin (lymfom).
Byly také hlášeny případy závažných hematologických, neurologických a autoimunitních reakcí. Mezi ně také patří vzácná hlášení pancytopenie a velmi vzácného výskytu aplastické anemie. Při podávání přípravku Enbrel se objevily vzácně, respektive velmi vzácně, případy centrální a periferní demyelinizace. Vzácně byly hlášeny případy lupusu, s lupusem souvisejících onemocnění a vaskulitidy.
Tabulkový seznam nežádoucích účinků
Následující seznam nežádoucích účinků je založen na zkušenostech z klinických studií a postmarketingových zkušenostech.
Ve skupinách tříděných podle orgánových systémů jsou nežádoucí účinky uvedeny vedle označení jejich frekvence (počtu pacientů, u nichž se tato reakce očekává) na základě těchto kategorií: velmi časté (≥ 1/10); časté (≥ 1/100 až < 1/10); méně časté (≥ 1/1 000 až < 1/100); vzácné (≥ 1/10 000 až < 1/1 000); velmi vzácné (< 1/10 000); není známo (z dostupných údajů nelze určit).
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Infekce a infestace | Infekce (včetně infekce horních cest dýchacích , bronchitid y, cystitidy, infekce kůže)* | Závažné infekce (včetně pneumonie, celulitidy, bakteriální artritidy, sepse a parazitárních infekcí)* | Tuberkulóza, oportunní infekce (včetně invazivních plísňových, protozoálních, bakteriálních, atypických mykobakteriálních, virových infekcí a legionelózy)* | Reaktivace hepatitidy B, listerióza | ||
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy) | Nemelanomový karcinom kůže* (viz bod 4.4) | Maligní melanom (viz bod 4.4), lymfom, leukémie | Merkelův buněčný karcinom (viz bod 4.4), Kaposiho sarkom | |||
| Poruchy krve a lymfatického systému | Trombocytopenie, anemie, leukopenie, neutropenie | Pancytopenie* | Aplastická anemie* | Hemofagocytuj ící histiocytóza (syndrom aktivace makrofágů)* | ||
| Poruchy imunitního systému | Alergické reakce (viz Poruchy kůže a podkožní tkáně), tvorba autoprotiláte k* | Vaskulitida (včetně vaskulitidy s pozitivními anti-neutrofilními cytoplazmatickým i protilátkami) | Závažné alergické/anafylaktic ké reakce (včetně angioedému, bronchospasmu), sarkoidóza | Zhoršení příznaků dermatomyosit idy |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| Poruchy nervového systému | Bolest hlavy | Demyelinizace CNS připomínající roztroušenou sklerózu nebo lokalizované demyelinizační stavy, jako např. zánět n. opticus nebo transverzální myelitida (viz bod 4.4), periferní demyelinizační stavy včetně syndromu Guillain-Barré, chronické zánětlivé demyelinizační polyneuropatie, demyelinizační polyneuropatie a multifokální neuropatie motoneuronů (viz bod 4.4), záchvat | ||||
| Poruchy oka | Uveitida, skleritida | |||||
| Srdeční poruchy | Zhoršení městnavého srdečního selhání (viz bod 4.4) | Nový nástup městnavého srdečního selhání (viz bod 4.4) | ||||
Respirační, hrudní a mediastinální poruchy | Intersticiální plicní onemocnění (včetně pneumonitidy a plicní fibrózy)* | |||||
| Gastrointestinál ní poruchy | Zánětlivé onemocnění střev | |||||
| Poruchy jater a žlučových cest | Zvýšené hladiny jaterních enzymů* | Autoimunitní hepatitida* | ||||
| Poruchy kůže a podkožní tkáně | Pruritus, vyrážka | Angioedém, psoriáza (včetně nově začínající nebo zhoršující se a pustulózní, zejména dlaní a chodidel), kopřivka, psoriatiformní vyrážka | Stevensonův- Johnsonův syndrom, kožní vaskulitida (včetně hypersenzitivní vaskulitidy), erythema multiforme, lichenoidní reakce | Toxická epidermální nekrolýza | ||
Poruchy svalové a kosterní soustavy a pojivové tkáně | Kožní lupus erythematodes, subakutní kožní lupus erythematodes, lupus-like syndrom | |||||
Poruchy ledvin a močových cest | Glomerulonefritida | |||||
| Celkové poruchy a reakce v místě aplikace | Reakce v místě injekce (včetně krvácení, podlitin, erytému, | Pyrexie |
Třída orgánových systémů | Velmi časté ≥ 1/10 | Časté ≥ 1/100 až < 1/10 | Méně časté ≥ 1/1 000 až < 1/100 | Vzácné ≥ 1/10 000 až < 1/1 000 | Velmi vzácné < 1/10 000 | Není známo (z dostupných údajů nelze určit) |
| svědění, bolesti, otoku)* |
*Viz Popis vybraných nežádoucích účinků níže.
Popis vybraných nežádoucích účinků
Maligní nádory a lymfoproliferativní onemocnění
V klinických studiích zahrnujících 4 114 pacientů s revmatoidní artritidou léčených přípravkem Enbrel přibližně až 6 let, včetně 231 pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem ve dvouroční aktivním komparátorem kontrolované studii, bylo zjištěno sto dvacet devět (129) nových maligních nádorů různých typů. Zjištěná míra incidence v těchto studiích byla podobná očekávané incidenci v obdobném vzorku běžné populace. V klinických studiích zahrnujících 240 pacientů s psoriatickou artritidou léčených přípravkem Enbrel přibližně 2 roky byly hlášeny celkem 2 malignity. V klinických studiích zahrnujících 351 pacientů s ankylozující spondylitidou trvajících déle než 2 roky bylo u pacientů léčených přípravkem Enbrel hlášeno 6 malignit. Ve skupině 2 711 pacientů s ložiskovou psoriázou léčených přípravkem Enbrel bylo ve dvojitě zaslepených a otevřených klinických studiích v trvání až 2,5 roku hlášeno 30 maligních nádorů a 43 nemelanomových karcinomů kůže.
V klinických studiích zahrnujících 7 416 pacientů s revmatoidní artritidou, psoriatickou artritidou, ankylozující spondylitidou a psoriázou léčených přípravkem Enbrel bylo celkem hlášeno 18 lymfomů.
Zprávy o různých maligních nádorech (včetně karcinomu prsu, plic a lymfomu) byly rovněž získány v postmarketingovém období (viz bod 4.4).
Reakce v místě aplikace injekce
Ve srovnání s placebem měli pacienti s revmatickými chorobami léčení přípravkem Enbrel signifikantně vyšší incidenci reakcí v místě aplikace injekce (36 % versus 9 %). Lokální reakce byly pozorovány obvykle během prvního měsíce podávání. Přetrvávaly v průměru přibližně 3–5 dnů. Většina lokálních reakcí po injekci přípravku Enbrel nevyžadovala léčbu. Pacienti, kteří byli léčeni, dostali převážně lokální léčbu, například kortikosteroidy, nebo perorálně antihistaminika. Dodatečně se u některých pacientů rozvinula opožděná reakce v posledním místě aplikace se současným projevem reakce v předchozím místě aplikace. Tyto reakce byly všeobecně přechodného rázu a po odléčení se neopakovaly.
V kontrolovaných studiích u pacientů s ložiskovou psoriázou se rozvinula v průběhu prvních 12 týdnů lokální reakce v místě injekce u 13,6 % pacientů léčených přípravkem Enbrel v porovnání s 3,4 % pacientů léčených placebem.
Závažné infekce
V placebem kontrolovaných studiích nebyla pozorována zvýšená incidence vážných infekcí (fatálních, život ohrožujících nebo vyžadujících hospitalizaci nebo podání intravenózních antibiotik). Závažné infekce se vyskytly u 6,3 % pacientů s revmatoidní artritidou, léčených přípravkem Enbrel až po dobu 48 měsíců. Tyto zahrnovaly absces (různě lokalizovaný), bakteriémii, bronchitidu, bursitidu, celulitidu, cholecystitidu, průjem, divertikulitidu, endokarditidu (suspektní), gastroenteritidu, hepatitidu B, herpes zoster, bércové vředy, infekce dutiny ústní, osteomyelitidu, otitidu, peritonitidu, pneumonii, pyelonefritidu, sepsi, septickou artritidu, sinusitidu, infekce kůže, vředy na kůži, infekce močových cest, vaskulitidu a infekce ran. Ve dvouleté aktivním komparátorem kontrolované studii, kde byli pacienti léčeni buď jenom přípravkem Enbrel, nebo jenom methotrexátem, nebo přípravkem Enbrel v kombinaci s methotrexátem, byl podíl vážných infekcí v léčených skupinách podobný. Nelze však vyloučit, že by kombinace přípravku Enbrel s methotrexátem mohla být spojena se zvýšením podílu infekcí.
V placebem kontrolovaných studiích trvajících až 24 týdnů nebyl u pacientů s ložiskovou psoriázou léčených přípravkem Enbrel a pacientů léčených placebem pozorován rozdíl v četnosti infekcí. Závažné infekce u pacientů léčených přípravkem Enbrel zahrnovaly celulitidu, gastroenteritidu, pneumonii, cholecystitidu, osteomyelitidu, gastritidu, apendicitidu, streptokokovou fasciitidu, myositidu, septický šok, divertikulitidu a absces. Ve dvojitě zaslepených i otevřených studiích u pacientů s psoriatickou artritidou byla u jednoho pacienta hlášena závažná infekce (pneumonie).
Během používání přípravku Enbrel byly hlášeny závažné a fatální infekce; zjištěné patogeny zahrnovaly bakterie, mykobaktérie (včetně tuberkulózy), viry a plísně. Některé z nich se objevily v průběhu několika týdnů po zahájení terapie přípravkem Enbrel u pacientů s revmatoidní artritidou, kteří současně měli takové choroby jako např. diabetes, městnavé srdeční selhání, aktivní nebo chronickou infekci v anamnéze (viz bod 4.4). Terapie přípravkem Enbrel může zvýšit mortalitu u pacientů se sepsí.
V souvislosti s podáváním přípravku Enbrel byly hlášeny oportunní infekce, včetně invazivních plísňových, parazitálních (zahrnující protozoální), virových (zahrnující herpes zoster), bakteriálních (zahrnující Listerie a Legionelly) a atypických mykobakteriálních infekcí. V souhrnných údajích získaných z klinických studií byla celková incidence oportunních infekcí u 15 402 subjektů léčených přípravkem Enbrel 0,09 %. Míra četnosti vzhledem k expozici byla 0,06 příhod na 100 pacient-roků. V postmarketingovém používání tvořily invazivní plísňové infekce přibližně polovinu všech hlášených případů oportunních infekcí v celosvětovém měřítku. Nejčastěji hlášené invazivní plísňové infekce zahrnovaly Candidu, Pneumocystis, Aspergillus a Histoplasmu. U pacientů, kteří prodělali oportunní infekce, činily invazivní plísňové infekce více než polovinu fatálních případů. Většinu případů s fatálním zakončením tvořili pacienti s pneumonií vyvolanou Pneumocystis, nespecifickými systémovými plísňovými infekcemi a aspergilózou (viz bod 4.4).
Autoprotilátky
Vzorky séra léčených dospělých pacientů byly v několika časových obdobích testovány na autoprotilátky. U pacientů s revmatoidní artritidou bylo z hlediska hodnocení antinukleárních protilátek (ANA) zjištěno, že ve skupině pacientů léčených přípravkem Enbrel bylo vyšší procento pacientů (11 %) s nově vyvinutými pozitivními protilátkami (≥ 1 : 40) než ve skupině léčené placebem (5 %). Vyšší procento pacientů s nově vyvinutými protilátkami proti anti-dvouvláknové DNA bylo také stanoveno radioimunoesejí (15 % pacientů léčených přípravkem Enbrel versus 4 % v placebové skupině) a stanovením Crithidia luciliae esejí (3 % pacientů léčených přípravkem Enbrel ve srovnání s 0 % ve skupině placeba). Podobně se v porovnání s pacienty léčenými placebem zvýšil ve skupině pacientů léčených přípravkem Enbrel počet nemocných s nově vyvinutými antikardiolipinovými protilátkami. Vliv dlouhodobé terapie přípravkem Enbrel na rozvoj autoimunních onemocnění není znám.
Vzácně se u některých pacientů, včetně pacientů s pozitivním revmatoidním faktorem, vyskytly případy vzniku autoprotilátek ve spojení s lupus-like syndromem nebo exantémem, které klinicky a biopticky odpovídají subakutnímu kožnímu lupusu nebo diskoidnímu lupusu.
Pancytopenie a aplastická anemie
V postmarketingových hlášeních existují případy pancytopenie a aplastické anemie, některé z nich s fatálním koncem (viz bod 4.4).
Intersticiální plicní onemocnění
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) intersticiálního plicního onemocnění u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,06 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) intersticiálního plicního onemocnění 0,47 % (četnost „méně časté“). V postmarketingových hlášeních bylo zaznamenáno intersticiální onemocnění plic (včetně pneumonitidy a plicní fibrózy), některá z nich byla fatální.
Současná léčba s anakinrou
Ve studiích byla u dospělých pacientů léčených současně přípravkem Enbrel a anakinrou pozorována vyšší četnost závažných infekcí než u pacientů léčených samotným přípravkem Enbrel a u 2 % pacientů (3 ze 139) došlo k neutropenii (absolutní počet neutrofilů pod 1 000/mm3). U jednoho pacienta s neutropenií se rozvinula celulitida, která byla zvládnuta hospitalizací (viz bod 4.4 a 4.5).
Zvýšené hladiny jaterních enzymů
V dvojitě zaslepených obdobích kontrolovaných klinických studií etanerceptu byla u všech indikací frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,54 % (četnost „méně časté“). V dvojitě zaslepených obdobích kontrolovaných klinických studií, které povolovaly souběžnou léčbu etanerceptem a methotrexátem byla frekvence (procento případů) nežádoucích účinků v podobě zvýšené hladiny jaterních enzymů 4,18 % (četnost „časté“).
Autoimunitní hepatitida
V kontrolovaných klinických studiích etanerceptu byla u všech indikací frekvence (procento případů) autoimunitní hepatitidy u pacientů léčených etanerceptem bez souběžné léčby methotrexátem 0,02 % (četnost „vzácné“). V kontrolovaných klinických studiích, které povolovaly souběžnou léčbu etanerceptem a methotrexátem, byla frekvence (procento případů) autoimunitní hepatitidy 0,24 % (četnost „méně časté“).
Pediatrická populace
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou
Nežádoucí účinky u dětských pacientů s juvenilní idiopatickou artritidou byly obdobné co do typu a frekvence jako u dospělých pacientů. Rozdíly a další speciální úvahy jsou diskutovány v následujících odstavcích.
Infekce pozorované v klinických studiích u pacientů ve věku 2–18 let s juvenilní idiopatickou artritidou byly obecně lehkého až středně těžkého typu a odpovídaly infekcím běžně pozorovaným u ambulantních pacientů pediatrické populace. Hlášené závažné nežádoucí účinky zahrnovaly plané neštovice se známkami a příznaky aseptické meningitidy, vyléčené bez následků (viz také bod 4.4), apendicitidu, gastroenteritidu, deprese/poruchy osobnosti, kožní vředy, ezofagitidu/gastritidu, septický šok vyvolaný streptokokem skupiny A, diabetes mellitus 1. typu, infekce měkkých tkání a pooperační infekce ran.
V jedné studii 43 z 69 dětí (tj. 62 %) s juvenilní idiopatickou artritidou ve věku 4–17 let prodělalo infekci v průběhu tříměsíčního léčení přípravkem Enbrel (část I otevřená fáze), frekvence a závažnost infekcí byla podobná jako u 58 pacientů, kteří dokončili 12měsíční otevřené pokračovací terapie. Druhy a poměr nežádoucích účinků (NÚ) u pacientů s idiopatickou juvenilní artritidou byly podobné těm, které byly pozorovány ve studiích podávání přípravku Enbrel u dospělých pacientů s revmatoidní artritidou a většinou byly mírné. Závažné nežádoucí účinky byly hlášeny častěji u 69 pacientů s juvenilní idiopatickou artritidou léčenou po 3 měsíce přípravkem Enbrel než u 349 dospělých pacientů s revmatoidní artritidou. Zahrnovaly bolesti hlavy (19 % pacientů, tj. 1,7 NÚ/pac./rok), nevolnost (9 %, tj. 1,0 NÚ/pac./rok), bolest břicha (19 %, 0,74 NÚ/pac./rok) a zvracení (13 %, 0,74 NÚ/pac./rok).
V klinických studiích s juvenilní idiopatickou artritidou byla 4 hlášení syndromu aktivace makrofágů.
Nežádoucí účinky u dětských pacientů s ložiskovou psoriázou
Ve studii trvající 48 týdnů s 211 dětmi ve věku od 4 do 17 let s ložiskovou psoriázou byly hlášeny podobné nežádoucí účinky jako v předchozích studiích u dospělých s ložiskovou psoriázou.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V průběhu klinických hodnocení léčení revmatoidní artritidy nebyla pozorována toxicita limitující dávku. Nejvyšší hodnocená dávka byla zátěžová intravenózní dávka 32 mg/m2, po níž následovala subkutánní dávka 16 mg/m2 podávaná 2x týdně. Jeden pacient s revmatoidní artritidou si omylem aplikoval subkutánně 62 mg přípravku Enbrel 2x týdně po dobu 3 týdnů bez nežádoucích účinků. Není známo žádné antidotum přípravku Enbrel.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, inhibitory tumor nekrotizujícího faktoru alfa (TNF-α), ATC kód: L04AB01
Tumor nekrotizující faktor (TNF) je dominantním cytokinem v zánětlivém procesu revmatoidní artritidy. Zvýšené hladiny TNF byly také nalezeny v synovii a psoriatických placích u pacientů s psoriatickou artritidou a v séru i synoviální tkáni u pacientů s ankylozující spondylitidou. U ložiskové psoriázy vede infiltrace zánětlivými buňkami, včetně T-lymfocytů, ke zvýšení hladin TNF v psoriatických lézích v porovnání s jeho hladinami v nezasažené kůži. Etanercept je kompetitivním inhibitorem vazby TNF na jeho buněčné povrchové receptory, čímž inhibuje biologickou aktivitu TNF. TNF a lymfotoxin jsou pro-zánětlivé cytokiny, které se vážou ke dvěma odlišným povrchovým buněčným receptorům: TNF receptor p55 (55 kilodaltonů) a p75 (75 kilodaltonů). Oba TNF receptory se přirozeně vyskytují buď jako membránově vázané, nebo ve volné formě. Volné TNF receptory jsou považovány za regulátory biologické aktivity TNF.
TNF a lymfotoxin existují převážně jako homotrimery, jejichž biologická aktivita je závislá na zkříženém navázání (cross-linking) na TNF receptory vázané na povrchu buněk. Dimery volných receptorů, jako je etanercept, mají vyšší afinitu k TNF než monomerní receptory a jsou zjevně silnějšími kompetitivními inhibitory vazby TNF na jeho buněčné receptory. Navíc použití Fc regionu imunoglobulinu jako spojujícího elementu v konstrukci dimerického receptoru mu dodává delší poločas v séru.
Mechanismus účinku
Většina patologických procesů v kloubu s revmatoidní artritidou a ankylozující spondylitidou anebo v kůži u ložiskové psoriázy je ovlivňována prozánětlivými molekulami, které jsou součástí procesů řízených TNF. Má se za to, že mechanismus účinku etanerceptu je kompetitivní inhibice vazby TNF na jeho povrchové buněčné receptory, vytvoření biologicky neaktivního TNF, a tím zabránění buněčné odpovědi. Etanercept může také ovlivňovat biologické odpovědi řízené dalšími molekulami, které jsou indukovány nebo regulovány prostřednictvím TNF (např. cytokiny, adhezivní molekuly nebo proteinázy).
Klinická účinnost a bezpečnost
Tato část popisuje údaje ze čtyř randomizovaných kontrolovaných studií u dospělých s revmatoidní artritidou, z jedné studie u dospělých s psoriatickou artritidou, z jedné studie u dospělých s ankylozující spondylitidou, ze dvou studií u dospělých s radiograficky neprokazatelnou axiální spondylartritidou, ze čtyř studií u dospělých s ložiskovou psoriázou, ze tří studií u pacientů s juvenilní idiopatickou artritidou a z jedné studie u dětských pacientů s ložiskovou psoriázou.
Dospělí pacienti s revmatoidní artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené placebem kontrolované klinické studii. Studie hodnotila 234 dospělých pacientů s aktivní revmatoidní artritidou, u nichž selhala předchozí terapie minimálně jedním, ale ne více než čtyřmi chorobu modifikujícími léky (DMARD). Přípravek Enbrel v dávkách 10 mg nebo 25 mg nebo placebo byly 2x týdně subkutánně podávány po dobu 6 po sobě jdoucích měsíců. Výsledky této kontrolované studie byly vyjádřeny v procentech zlepšení revmatoidní artritidy s použitím kritérií odpovědi podle ACR (American College of Rheumatology).
Odpověď ACR 20 a 50 byly vyšší u pacientů léčených přípravkem Enbrel po dobu 3 a 6 měsíců než u pacientů léčených placebem (ACR 20: Enbrel 62 % a 59 %, placebo 23 % a 11 % po 3 a 6 měsících; ACR 50: Enbrel 41 % a 40 %, placebo 8 % a 5 % po 3 a 6 měsících; p < 0,01 Enbrel vs. Placebo ve všech časových úsecích pro obě odpovědi ARC 20 a ACR 50).
Přibližně u 15 % pacientů léčených přípravkem Enbrel bylo dosaženo odpovědi ACR 70 ve 3. a 6. měsíci ve srovnání s méně než 5 % pacientů ve skupině léčené placebem. Ve skupině léčené přípravkem Enbrel se klinická odpověď obyčejně dostavila během 1–2 týdnů od zahájení a téměř vždy k ní došlo do 3 měsíců. Byla pozorována závislost na dávce: výsledky léčení 10 mg přípravku Enbrel byly uprostřed mezi placebem a dávkou 25 mg. Výsledky léčby přípravkem Enbrel byly signifikantně lepší než podávání placeba ve všech ukazatelích kritérií ACR, jakož i v dalších ukazatelích aktivity revmatoidní artritidy, které nebyly součástí hodnocení odpovědi na léčbu dle ACR, jako např. ranní ztuhlost. V průběhu klinického hodnocení pacienti každé 3 měsíce vyplňovali dotazník zdravotního hodnocení (HAQ), který zahrnoval otázky na invaliditu, vitalitu, duševní zdraví, celkový zdravotní stav a oblasti zdravotního stavu, které mají spojitost s artritidou. U pacientů léčených přípravkem Enbrel došlo po 3 a 6 měsících ke zlepšení ve všech oblastech hodnocených v dotazníku ve srovnání s kontrolní skupinou.
Po ukončení podávání přípravku Enbrel se příznaky artritidy objevily znovu všeobecně do jednoho měsíce. Výsledky otevřených studií prokázaly, že opětovné zahájení léčby po přerušení, trvajícím až 24 měsíců, vedlo ke stejné výsledné odpovědi, jaké bylo dosaženo u pacientů, kterým byl přípravek Enbrel podáván bez přerušení. V otevřených pokračovacích studiích dlouhodobého podávání přípravku Enbrel bez přerušení byla pozorována přetrvávající odpověď po dobu až 10 let.
Účinnost přípravku Enbrel byla porovnávána s methotrexátem v randomizované, aktivním komparátorem kontrolované studii, mající jako primární kritérium hodnocení zaslepené radiografické hodnocení u 632 dospělých pacientů s aktivní revmatoidní artritidou (trvání kratší než 3 roky), kteří předtím nebyli nikdy léčeni methotrexátem. Enbrel byl podáván subkutánně v dávkách 10 nebo 25 mg 2x týdně po dobu až 24 měsíců. Dávky methotrexátu byly zvyšovány od 7,5 mg/týden až maximálně na 20 mg/týden po dobu prvních 8 týdnů studie a pokračovaly až 24 měsíců. Klinické zlepšení, včetně nástupu účinku do 2 týdnů při dávkách přípravku Enbrel 25 mg, bylo podobné tomu, jež bylo pozorováno u předchozích studií, a přetrvávalo až 24 měsíců. Při zahájení měli pacienti střední stupeň neschopnosti s průměrným skóre HAQ 1,4–1,5. Léčba přípravkem Enbrel 25 mg vedla po 12 měsících k podstatnému zlepšení a k dosažení normálního skóre HAQ (méně než 0,5) u 44 % pacientů. Tento přínos přetrvával ve 2. roce studie.
V této studii byly radiograficky vyhodnoceny strukturální změny kloubů a byly vyjádřeny jako změna TSS (Total Sharp Score) a jeho komponent, tj. skóre erozí a Joint Space Narrowing (JSN) Score. Radiogramy rukou/zápěstí a nohou byly hodnoceny při zahájení, po 6, 12 a 24 měsících. Enbrel v dávce 10 mg měl konzistentně nižší účinek na strukturální poškození než dávka 25 mg. Ve skóre erozí byl po 12 a 24 měsících Enbrel v dávce 25 mg signifikantně lepší než methotrexát. Rozdíly mezi přípravkem Enbrel v dávce 25 mg a methotrexátem v TSS a JSN nebyly statisticky významné. Výsledky jsou znázorněny na následujícím grafu.
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ PŘÍPRAVKU ENBREL VS. METHOTREXÁT U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ DO 3 LET
V jiné dvojitě zaslepené randomizované studii kontrolované aktivním komparátorem na 682 dospělých pacientech s aktivní revmatoidní artritidou, v trvání od 6 měsíců do 20 let (průměrně 5 let), kteří měli méně než uspokojivou odpověď nejméně na jedno chorobu modifikující antirevmatikum (DMARD) jiné než methotrexát, byla porovnávána klinická účinnost, bezpečnost a radiografický vývoj u pacientů léčených buď samotným přípravkem Enbrel (2x týdně 25 mg), nebo samotným methotrexátem (7,5–20 mg za týden, střední dávka 20 mg), nebo kombinací Enbrel a methotrexát.
Pacienti léčení kombinací Enbrel a methotrexát měli signifikantně vyšší odpovědi ACR 20, ACR 50 a ACR 70 a zlepšení ve skóre DAS a HAQ po 24 i po 52 týdnech než pacienti ve skupinách léčených monoterapií jedné z látek (výsledky jsou uvedeny v tabulce níže). Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících.
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL VS. METHOTREXÁT VS. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ
OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexát (n = 231)
Odpovědi ACRa
ACR 20 58,8 % 65,5 % 74,5 %†,φ
ACR 50 36,4 % 43,0 % 63,2 %†,φ
ACR 70 16,7 % 22,0 % 39,8 %†,φ
DAS
Základní skóreb 5,5 5,7 5,5 Skóre v 52. týdnub 3,0 3,0 2,3†,φ
Remisec 14 % 18 % 37 %†,φ
HAQ
Základní 1,7 1,7 1,8 52. týden 1,1 1,0 0,8†,φ
VÝSLEDKY KLINICKÉ ÚČINNOSTI PO 12 MĚSÍCÍCH: POROVNÁNÍ LÉČENÍ PŘÍPRAVKEM ENBREL VS. METHOTREXÁT VS. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ
OD 6 MĚSÍCŮ DO 20 LET
Hodnocený ukazatel Methotrexát
(n = 228)
Enbrel (n = 223)
Enbrel + methotrexát (n = 231) a: Pacienti, kteří nedokončili 12 měsíců ve studii, byli považováni za na léčbu neodpovídající. B: Hodnoty DAS představují střední hodnoty.
C: Remise je definována jako DAS < 1,6.
Párové porovnání p-hodnot: † = p < 0,05 k porovnání Enbrel + methotrexát vs. Methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel.
Radiografický vývoj po 12 měsících byl ve skupině léčené přípravkem Enbrel signifikantně nižší než ve skupině léčené methotrexátem, zatímco kombinovaná terapie byla ve zpomalení radiografického vývoje signifikantně lepší než obě monoterapie (viz obrázek níže).
RADIOGRAFICKÁ PROGRESE: POROVNÁNÍ ENBREL VS. METHOTREXÁT VS. ENBREL V KOMBINACI S METHOTREXÁTEM U PACIENTŮ S REVMATOIDNÍ ARTRITIDOU V TRVÁNÍ OD 6 MĚSÍCŮ DO 20 LET (12MĚSÍČNÍ VÝSLEDKY)
Párové porovnání p-hodnot: * = p < 0,05 k porovnání Enbrel vs. Methotrexát, † = p < 0,05 k porovnání Enbrel + methotrexát vs. Methotrexát a φ = p < 0,05 k porovnání Enbrel + methotrexát vs. Enbrel
Signifikantní výhody pro přípravek Enbrel v kombinaci s methotrexátem v porovnání s monoterapií přípravkem Enbrel a monoterapií methotrexátem byly pozorovány také po 24 měsících. Obdobně signifikantní výhody pro monoterapii přípravkem Enbrel v porovnání s monoterapií methotrexátem byly pozorovány také po 24 měsících.
V analýze, v níž všichni pacienti, kteří z jakéhokoli důvodu ze studie odešli, byli považováni za pacienty s progresí, bylo ve skupině pacientů léčených přípravkem Enbrel v kombinaci s methotrexátem po dobu 24 měsíců vyšší procento pacientů bez progrese (změna TSS ≤ 0,5) v porovnání se skupinou léčenou samotným přípravkem Enbrel a samotným methotrexátem (62 %, 50 % a 36 %, p < 0,05). Rozdíl mezi monoterapií přípravkem Enbrel a monoterapií methotrexátem byl také signifikantní (p < 0,05). Mezi pacienty, kteří dokončili celých 24 měsíců léčení ve studii, byly podíly pacientů bez progrese v jednotlivých skupinách 78 %, 70 % a 61 %.
Bezpečnost a účinnost 50 mg přípravku Enbrel (2 subkutánní injekce po 25 mg) podaných jednou týdně byly vyhodnoceny ve dvojitě zaslepené placebem kontrolované studii na 420 pacientech s aktivní revmatoidní artritidou. V této studii 53 pacientů dostávalo placebo, 214 pacientů dostávalo 50 mg přípravku Enbrel jednou týdně a 153 pacientů dostávalo 25 mg přípravku Enbrel 2x týdně. Profil bezpečnosti a účinnosti těchto dvou léčebných režimů přípravku Enbrel byly porovnatelné v 8. týdnu v ovlivnění známek a příznaků revmatoidní artritidy; údaje z 16. týdne neukázaly komparabilitu (non-inferiorita) těchto dvou režimů. Jednotlivá injekce přípravku Enbrel 50 mg/ml byla shledána bioekvivalentní dvěma simultánně podaným injekcím po 25 mg/ml.
Dospělí pacienti s psoriatickou artritidou
Účinnost přípravku Enbrel byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované studii na 205 pacientech s psoriatickou artritidou. Pacienti byli ve věku mezi 18 a 70 lety a měli aktivní psoriatickou artritidu (minimálně 3 oteklé klouby a minimálně 3 bolestivé klouby) nejméně v některé z následujících forem: (1) Distální interfalangeální postižení (DIP); (2) Polyartikulární artritida (absence revmatoidních uzlíků a přítomnost psoriázy); (3) Arthritis mutilans; (4) Asymetrická psoriatická artritida; (5) Ankylóza podobná spondylitidě. Pacienti také měli psoriatická ložiska o minimálním průměru 2 cm a větším. Pacienti byli předtím léčeni nesteroidními antirevmatiky (86 %), DMARD (80 %) a kortikosteroidy (24 %). Pacienti, kteří byli současně léčeni methotrexátem (alespoň 2 měsíce), mohli pokračovat při stabilním dávkování methotrexátu ≤ 25 mg/týden. Dávky 25 mg přípravku Enbrel (podloženo studiemi na stanovení dávek na pacientech s revmatoidní artritidou) nebo placebo byly podávány subkutánně 2x týdně po dobu 6 měsíců. Na konci dvojitě zaslepené studie mohli pacienti vstoupit do rozšířené dlouhodobé otevřené studie v celkové délce až 2 roky.
Klinické odpovědi byly vyjádřeny jako % pacientů, u nichž bylo dosaženo odpovědi ACR 20, 50 a 70, a % pacientů se zlepšením podle kritérií odpovědi u psoriatické artritidy (PsARC). Souhrn výsledků ukazuje následující tabulka.
ODPOVĚDI PACIENTŮ S PSORIATICKOU ARTRITIDOU
V PLACEBEM KONTROLOVANÉ STUDII
Procento pacientů Placebo Enbrela
Odpověď psoriatické artritidy n = 104 n = 101
ACR 20
- 3. měsíc 15 59b
- 6. měsíc 13 50b
ACR 50
- 3. měsíc 4 38b
- 6. měsíc 4 37b
ACR 70
- 3. měsíc 0 11b
- 6. měsíc 1 9c
PsARC
- 3. měsíc 31 72b
- 6. měsíc 23 70b
a: 25 mg přípravku Enbrel 2x týdně s.c.
b: p < 0,001, Enbrel versus placebo
c: p < 0,01, Enbrel versus placebo
U pacientů s psoriatickou artritidou léčených přípravkem Enbrel byla klinická odpověď zřejmá od první návštěvy (po 4 týdnech) a přetrvávala po 6 měsíců léčení. Enbrel byl signifikantně lepší než placebo ve všech charakteristikách aktivity onemocnění (p < 0,001) a odpovědi na samotnou léčbu přípravkem Enbrel a na společné podávání přípravku Enbrel s methotrexátem byly podobné. Kvalita života pacientů s psoriatickou artritidou byla vždy hodnocena za použití HAQ indexu invalidity. Skóre indexu invalidity se signifikantně zlepšilo ve všech hodnocených obdobích u pacientů s psoriatickou artritidou léčených přípravkem Enbrel ve srovnání s pacienty léčenými placebem (p < 0,001).
Ve studii u pacientů s psoriatickou artritidou byly hodnoceny radiografické změny. Radiogramy rukou a zápěstí byly pořízeny při zahájení a po 6, 12 a 24 měsících. Hodnoty upraveného TSS po 12 měsících jsou uvedeny v následující tabulce. V analýze, ve které všichni pacienti, z jakéhokoli důvodu vyřazení ze studie, byli považováni za pacienty s progresí, bylo po 12 měsících ve skupině léčené přípravkem Enbrel vyšší procento pacientů bez progrese (změna TSS ≤ 0,5) než ve srovnávací skupině léčené placebem (73 % vs. 47 %, p ≤ 0,001). Účinek přípravku Enbrel na radiografickou progresi u pacientů, kteří pokračovali v léčení během druhého roku, přetrvával. Zpomalení poškození periferních kloubů bylo pozorováno u pacientů se symetrickým polyartikulárním kloubním postižením.
STŘEDNÍ HODNOTA (SE) ROČNÍ ZMĚNY VÝCHOZÍCH HODNOT V CELKOVÉM
SHARPOVĚ SKÓRE
Placebo Etanercept Doba (n = 104) (n = 101) 12 měsíců 1,00 (0,29) -0,03 (0,09)a
SE = standardní chyba
a. p = 0,0001.
Léčení přípravkem Enbrel vedlo k fyzickému funkčnímu zlepšení ve dvojitě zaslepené etapě studie a tento přínos přetrvával po dobu dlouhodobější expozice až po 2 roky.
Pro nízký počet pacientů ve studii není dostatečný průkaz účinnosti přípravku Enbrel u pacientů s chorobou podobnou ankylozující spondylitidě a s mutilující artritidou doprovázející psoriatické artropatie.
U pacientů s psoriatickou artritidou nebyla provedena žádná studie použití dávkovacího režimu 50 mg jednou týdně. Průkaz účinnosti pro dávkovací režim jedenkrát týdně byl u této populace pacientů založen na údajích ze studie u pacientů s ankylozující spondylitidou.
Dospělí pacienti s ankylozující spondylitidou
Účinnost přípravku Enbrel u ankylozující spondylitidy byla hodnocena ve 3 randomizovaných, dvojitě zaslepených studiích, porovnávajících podávání přípravku Enbrel 25 mg dvakrát týdně s placebem. Celkem bylo zařazeno 401 pacientů, z nichž 203 bylo léčeno přípravkem Enbrel. Nejrozsáhlejší z těchto studií (n = 277) zahrnovala pacienty ve věku od 18 do 70 let, kteří měli aktivní ankylozující spondylitidu definovanou na základě stupnice „visual analog scale“ (VAS) se skóre ≥ 30 u průměrné délky trvání a intenzity ranní ztuhlosti a VAS skóre ≥ 30 u nejméně dvou ze tří následujících parametrů: pacientovo celkové hodnocení; průměr VAS hodnot pro noční bolest zad a celkovou bolest zad; průměr 10 u otázek ze stupnice „Bath Ankylosing Spondylitis Functional Index“ (BASFI). Pacienti léčení DMARD, NSAID nebo kortikosteroidy mohli pokračovat v jejich podávání ve stabilních dávkách. Do studie nebyli zařazeni pacienti s úplnou ankylózou páteře. 138 pacientům byla podávána dávka 25 mg přípravku Enbrel (na základě studií pro stanovení dávky u pacientů s revmatoidní artritidou) nebo placeba subkutánně 2x týdně po dobu 6 měsíců.
Primárním měřítkem účinnosti (ASAS 20) bylo zlepšení o 20 a více % v alespoň 3 ze 4 domén (pacientovo celkové hodnocení, bolest zad, BASFI a zánět) „Assessment in Ankylosing Spondylitis (ASAS) a žádné zhoršení ve zbývající doméně. U ASAS 50 a 70 odpovědí byla pro 50procentní, resp. 70procentní zlepšení použita stejná kritéria.
Léčba přípravkem Enbrel ve srovnání s placebem vedla k signifikantnímu zlepšení v ASAS 20, ASAS 50 a ASAS 70 již 2 týdny po zahájení terapie.
ODPOVĚDI PACIENTŮ S ANKYLOZUJÍCÍ SPONDYLITIDOU V PLACEBEM KONTROLOVANÉ STUDII | ||
| Procento pacientů | ||
| Odpověď ankylozující spondylitidy | Placebo n = 139 | Enbrel n = 138 |
| ASAS 20 | ||
| 2 týdny | 22 | 46a |
| 3 měsíce | 27 | 60a |
| 6 měsíců | 23 | 58a |
| ASAS 50 | ||
| 2 týdny | 7 | 24a |
| 3 měsíce | 13 | 45a |
| 6 měsíců | 10 | 42a |
| ASAS 70: | ||
| 2 týdny | 2 | 12b |
| 3 měsíce | 7 | 29b |
| 6 měsíců | 5 | 28b |
| a: p < 0,001, Enbrel versus placebo | ||
| b: p = 0,002, Enbrel versus placebo | ||
U pacientů s ankylozující spondylitidou léčenými přípravkem Enbrel byla zřetelná klinická odpověď v době první návštěvy (2 týdny) a přetrvávala po dobu 6 měsíců terapie. Klinická odpověď byla podobná jak u pacientů léčených při zahájení dalšími léčivy, tak u těch, kteří žádnou další terapii nedostávali.
Obdobné výsledky byly zjištěny i ve dvou menších studiích u pacientů s ankylozující spondylitidou.
Ve čtvrté studii, která byla dvojitě zaslepená a placebem kontrolovaná, byly hodnoceny bezpečnost a účinnost 50 mg přípravku Enbrel (dvě s.c. injekce po 25 mg) podaných jednou týdně a 25 mg přípravku Enbrel podaných dvakrát týdně 356 pacientům s aktivní ankylozující spondylitidou. Profily bezpečnosti a účinnosti dávkovacích režimů 50 mg jednou týdně a 25 mg dvakrát týdně byly podobné.
Dospělí pacienti s radiograficky neprokazatelnou axiální spondylartritidou
Studie 1
Účinnost přípravku Enbrel u pacientů s radiograficky neprokazatelnou axiální spondylartritidou (nr-AxSpa) byla hodnocena v randomizované, 12týdenní, dvojitě zaslepené, placebem kontrolované studii. Studie hodnotila 215 dospělých pacientů (modifikovaná populace určená k léčbě „intent-to-treat“) s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace ASAS pro axiální spondylartritidu, avšak nesplňovali modifikovaná New York kritéria pro AS. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. V dvojitě zaslepeném období dostávali pacienti přípravek Enbrel v dávce 50 mg týdně nebo placebo po dobu 12 týdnů. Primárním měřítkem účinnosti (ASAS 40) bylo 40% zlepšení v alespoň třech ze čtyř domén ASAS a žádné zhoršení ve zbývající doméně. Po dvojitě zaslepeném období následovalo nezaslepené období, během něhož všichni pacienti dostávali přípravek Enbrel v dávce 50 mg týdně až po dalších 92 týdnů. Při zahájení a ve 12. a 104. týdnu se provedlo zobrazení sakroiliakálního kloubu a páteře pomocí MR ke zhodnocení zánětu.
V porovnání s placebem vedla léčba přípravkem Enbrel k statisticky významnému zlepšení v ASAS 40, ASAS 20 a ASAS 5/6. Významné zlepšení bylo pozorováno také u ASAS částečná remise a BASDAI 50. Výsledky z 12. týdne jsou uvedeny v tabulce níže.
Odpověď z hlediska účinnosti v placebem kontrolované studii nr-AxSpa: Procento pacientů, kteří dosáhli cílových parametrů
| Dvojitě zaslepené klinické odpovědi v 12. týdnu | Placebo n = 106 až 109* | Enbrel n = 103 až 105* |
| ASAS** 40 | 15,7 | 32,4b |
| ASAS 20 | 36,1 | 52,4c |
| ASAS 5/6 | 10,4 | 33,0a |
| ASAS částečná remise | 11,9 | 24,8c |
| BASDAI*** 50 | 23,9 | 43,8b |
*Někteří pacienti neposkytli úplné údaje pro každý cílový parametr
**ASAS = Assessments in Spondyloarthritis International Society
***Bath Ankylosing Spondylitis Disease Activity Index
a: p < 0,001, b: < 0,01 a c: < 0,05, v daném pořadí, mezi přípravkem Enbrel a placebem
V 12. týdnu došlo u pacientů užívajících přípravek Enbrel k statisticky významnému zlepšení skóre SPARCC (Spondyloarthritis Research Consortium of Canada) u sakroiliakálního kloubu (SIJ), na základě měření pomocí zobrazení MR. Upravená průměrná změna od výchozí hodnoty činila 3,8 u pacientů léčených přípravkem Enbrel (n = 95) oproti 0,8 u pacientů léčených placebem (n = 105) (p < 0,001). V týdnu 104 byla průměrná změna od výchozí hodnoty ve skóre SPARCC na základě měření pomocí zobrazení MR u všech pacientů užívajících přípravek Enbrel 4,64 u SIJ (n = 153) a 1,40 u páteře (n = 154).
Přípravek Enbrel vykazoval statisticky významně větší zlepšení oproti placebu za období od zahájení studie do 12. týdne u většiny hodnocení kvality života souvisejících se zdravím a tělesnými funkcemi, včetně BASFI (Bath Ankylosing Spondylitis Functional Index), EuroQol 5D Overall Health State Score a SF-36 Physical Component Score.
Klinická odpověď u pacientů s onemocněním nr-AxSpa, kterým byl podáván přípravek Enbrel, byla zjevná při první návštěvě (2 týdny) a přetrvala po celou dobu 2leté léčby. Zlepšení kvality života související se zdravím a tělesnými funkcemi rovněž přetrvala po celou dobu 2leté léčby. Údaje z těchto 2 let neukázaly žádná nová bezpečnostní zjištění. V týdnu 104 progredovalo 8 pacientů do stupně 2 bilaterálního skóre RTG páteře podle modifikovaných Newyorských kritérií, svědčící pro axiální formu spondyloartropatie.
Studie 2
Tato multicentrická, otevřená studie fáze 4 se 3 obdobími hodnotila vysazení a opakování léčby přípravkem Enbrel u pacientů s aktivním onemocněním nr-AxSpa, kteří po 24 týdnech léčby dosáhli adekvátní odpovědi (inaktivní onemocnění definované jako skóre aktivity onemocnění ankylozující spondylitidy (ASDAS) C-reaktivní protein (CRP) méně než 1,3).
Celkem 209 dospělých pacientů s aktivním onemocněním nr-AxSpa (ve věku 18 až 49 let), definovaných jako pacienti, kteří splňovali kritéria klasifikace Mezinárodní společnosti pro hodnocení spondyloartritidy (ASAS) pro axiální spondyloartritidu (avšak nesplňovali modifikovaná New York kritéria pro AS), mělo pozitivní nález při zobrazení MR (aktivní zánět při zobrazení MR silně vypovídající o sakroileitidě spojené s SpA) a/nebo pozitivní hsCRP (definované jako vysoce senzitivní C-reaktivní protein [hsCRP] > 3 mg/l) a aktivní příznaky definované pomocí skóre ASDAS CRP vyšší než nebo rovno 2,1 při screeningové návštěvě a dostávalo v 1. období nezaslepeně přípravek Enbrel v dávce 50 mg týdně plus stabilní základní léčbu NSAID v optimální tolerované protizánětlivé dávce po dobu 24 týdnů. Dále se vyžadovalo, aby měli pacienti nedostatečnou odpověď nebo intoleranci na dvě či více NSAID. Ve 24. týdnu dosáhlo inaktivního onemocnění 119 (57 %) pacientů; ti vstoupili do 2. období 40týdenní fáze vysazení léčby, kdy pacienti přerušili léčbu etanerceptem, ale dále pokračovali v základní léčbě NSAID. Primárním měřítkem účinnosti byl výskyt vzplanutí (definovaný jako skóre ASDAS rychlost sedimentace erytrocytů (ESR) vyšší než nebo rovno 2,1) do 40 týdnů po vysazení přípravku Enbrel. U pacientů, u nichž došlo k vzplanutí, byla léčba přípravkem Enbrel opakována s dávkou 50 mg týdně po dobu 12 týdnů (3. období).
Ve 2. období se podíl pacientů, u nichž došlo k ≥ 1 vzplanutí, zvýšil z 22 % (25/112) ve 4. týdnu na 67 % (77/115) ve 40. týdnu. Celkově ke vzplanutí v kterémkoli časovém bodě do 40 týdnů po vysazení léčby přípravkem Enbrel došlo u 75 % (86/115) pacientů.
Hlavním sekundárním cílem studie 2 bylo vyhodnotit dobu do vzplanutí po vysazení léčby přípravkem Enbrel a dodatečně porovnat dobu do vzplanutí s pacienty ze studie 1, kteří splňovali požadavky na vstup do fáze vysazení léčby ve studii 2 a pokračovali v léčbě přípravkem Enbrel.
Medián doby do vzplanutí po vysazení léčby přípravkem Enbrel byl 16 týdnů (95% CI: 13–24 týdnů). Během ekvivalentních 40 týdnů jako ve 2. období studie 2 došlo ke vzplanutí u méně než 25 % pacientů ve studii 1, u nichž nebyla léčba vysazena. Doba do vzplanutí u pacientů, u nichž byla léčba přípravkem Enbrel přerušena (studie 2), byla statisticky významně kratší v porovnání s pacienty, kteří dostávali kontinuální léčbu etanerceptem (studie 1), p < 0,0001.
Z 87 pacientů, kteří vstoupili do 3. období a byli opakovaně léčeni přípravkem Enbrel v dávce 50 mg týdně po dobu 12 týdnů, 62 % (54/87) znovu dosáhlo inaktivního onemocnění, přičemž 50 % z nich ho dosáhlo do 5 týdnů (95% CI: 4–8 týdnů).
Dospělí pacienti s ložiskovou psoriázou
Enbrel se doporučuje podávat pacientům definovaným v bodu 4.1. Pacienti „bez léčebné odpovědi“ jsou v cílové populaci definováni nedostatečnou odpovědí (PASI < 50 nebo PGA méně než dobrý), nebo zhoršením nemoci v průběhu léčení, pokud byli léčení minimálně jedním ze tří nejvýznamnějších dostupných způsobů celkové terapie, a dostávali přiměřené dávky po dostatečnou dobu k vyhodnocení odpovědi.
Účinnost přípravku Enbrel v porovnání s jinými způsoby celkové terapie u pacientů se středně těžkou až těžkou psoriázou (reagující na jiné způsoby celkové terapie) nebyla ve studiích vyhodnocována přímo porovnáním přípravku Enbrel s jinými způsoby celkové terapie. Místo toho byly vyhodnoceny bezpečnost a účinnost ve čtyřech randomizovaných dvojitě zaslepených, placebem kontrolovaných studiích. Primárním kritériem účinnosti ve všech čtyřech studiích byl podíl pacientů v každé léčebné skupině, kteří dosáhli po 12 týdnech PASI 75 (tj. minimálně 75% zlepšení ve skóre Psoriasis Area and Severity Index oproti výchozí hodnotě).
Studie 1 byla studií 2. fáze klinického hodnocení u pacientů ve věku ≥ 18 let s aktivní, ale klinicky stabilní ložiskovou psoriázou na ploše ≥ 10 % povrchu těla (BSA). 112 pacientů bylo randomizováno do skupiny, která dostávala dávku 25 mg přípravku Enbrel (n = 57) nebo placebo (n = 55) 2x týdně po dobu 24 týdnů.
Studie 2 hodnotila 652 pacientů s chronickou ložiskovou psoriázou při použití stejných zařazovacích kritérií jako studie 1 spolu s minimální psoriatickou plochou a indexem závažnosti (PASI) 10 při screeningu. Enbrel byl podáván po dobu 6 po sobě jdoucích měsíců v dávkách 25 mg 1x týdně, 25 mg 2x týdně nebo 50 mg 2x týdně. V období prvních 12 týdnů dvojitě zaslepené terapie dostávali pacienti placebo nebo jednu z výše uvedených dávek přípravku Enbrel. Po 12 týdnech léčení začali dostávat pacienti v placebové skupině zaslepený přípravek Enbrel (25 mg 2x týdně); pacienti v aktivně léčených skupinách pokračovali až do 24. týdne v dávkách podle skupin, do nichž byli původně randomizováni.
Studie 3 hodnotila 583 pacientů a měla stejná zařazovací kritéria jako studie 2. Pacienti v této studii dostávali po dobu 12 týdnů 2x týdně přípravek Enbrel v dávkách 25 mg, nebo 50 mg, nebo placebo. Potom po dobu následujících 24 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávkách 25 mg 2x týdně.
Studie 4 hodnotila 142 pacientů a měla podobná zařazovací kritéria jako studie 2 a 3. Pacienti v této studii dostávali po dobu 12 týdnů jednou týdně dávku 50 mg přípravku Enbrel nebo placebo, a potom po dobu následujících 12 týdnů dostávali všichni pacienti nezaslepený přípravek Enbrel v dávce 50 mg jednou týdně.
Ve studii 1 měla skupina léčená přípravkem Enbrel signifikantně vyšší podíl pacientů s klinickou odpovědí PASI 75 ve 12. týdnu (30 %) v porovnání se skupinou léčenou placebem (2 %) (p < 0,0001). Po 24 týdnech dosáhlo PASI 75 56 % pacientů ve skupině léčené přípravkem Enbrel, v porovnání s 5 % pacientů léčených placebem. Klíčové výsledky studií 2, 3 a 4 jsou uvedeny níže.
ODPOVĚDI PACIENTŮ S PSORIÁZOU VE STUDIÍCH 2, 3 A 4
| Odpově ď (%) | ------------------Studie 2---------- ----- | ---------------Studie 3-------- ----- | ---------------Studie 4-------- ----- | |||
Placeb o n = 166 týden 12 | ------------Enbrel------ ----- 25 mg 2x týdně 50 mg 2x týdně n = 162 týde n 12 n = 162 týde n 24 a n = 164 týde n 12 n = 164 týde n 24 a | Placeb o n = 193 týden 12 | --------Enbrel----- -- 25 mg 2x týdně 50 mg 2x týdně n = 196 týden 12 n = 196 týden 12 | Placeb o n = 46 týden 12 | -------Enbrel------ 50 mg 1x týdn ě 50 mg 1x týdně n = 96 týden 12 n = 90 týden 24 a | |
| PASI 50 | 14 | 58* 70 74* 77 | 9 | 64* 77* | 9 | 69* 83 |
| PASI 75 | 4 | 34* 44 49* 59 | 3 | 34* 49* | 2 | 38* 71 |
DSGAb, čistá nebo téměř čistá | 5 | 34* 39 49* 55 | 4 | 39* 57* | 4 | 39* 64 |
*p ≤ 0,0001 porovnáváno s placebem.
a. Ve studii 2 a 4 nebylo ve 24. týdnu provedeno statistické porovnání s placebem, protože skupina původně léčená placebem začala dostávat od 13. do 24. týdne Enbrel v dávce 25 mg 2x týdně nebo 50 mg jednou týdně.
b. Dermatologist Static Global Assessment. Čistá nebo téměř čistá je definována jako 0 nebo 1 na stupnici 0 až 5.
U pacientů s ložiskovou psoriázou, kteří dostávali Enbrel, byly zjevné signifikantní odpovědi v porovnání s placebem v době první kontroly (2 týdny) a přetrvávaly po 24 týdnů léčení.
Studie 2 měla také období po vysazení terapie, kdy bylo léčení ukončeno ve 24. týdnu u pacientů, kteří dosáhli zlepšení PASI minimálně o 50 %. U pacientů byl sledován výskyt rebound fenoménu (PASI ≥ 150 % od úvodní hodnoty) a doba do relapsu (definován jako ztráta nejméně poloviny zlepšení dosaženého ve 24. týdnu v porovnání s úvodní hodnotou). V období po ukončení léčení se symptomy psoriázy postupně vrátily s průměrnou dobou 3 měsíce do relapsu onemocnění. Nebyl pozorován rebound fenomén ani závažné nežádoucí příhody spojené s psoriázou. Existují některé důkazy podporující prospěšnost opakované terapie přípravkem Enbrel u pacientů, kteří od počátku odpovídají na léčení.
Ve studii 3 si většina pacientů (77 %), kteří byli původně randomizováni do skupiny léčené 50 mg přípravku Enbrel 2x týdně a měli od 12. týdne snížené dávky na 25 mg 2x týdně, udržela odpověď PASI 75 do 36. týdne. U pacientů léčených po celou dobu studie dávkami 25 mg 2x týdně se mezi 12. a 36. týdnem odpověď PASI 75 postupně zlepšovala.
Ve studii 4 měla přípravkem Enbrel léčená skupina pacientů vyšší podíl pacientů s PASI 75 ve 12. týdnu (38 %), v porovnání s placebem léčenou skupinou (2 %) (p < 0,0001). U pacientů léčených po celou dobu studie dávkami 50 mg jednou týdně, se odpověď i nadále zlepšovala a ve 24. týdnu dosáhla u 71 % PASI 75.
V dlouhodobých otevřených studiích (až 34 měsíců), v nichž byl Enbrel podáván nepřetržitě, byly udrženy klinické odpovědi a bezpečnost byla srovnatelná s krátkodobými studiemi. Analýza údajů z klinických studií neprokázala žádné charakteristiky základního onemocnění, které by napomohly klinikům ve výběru nejvhodnější možnosti dávkování (přerušované nebo kontinuální). Proto musí být výběr přerušované nebo kontinuální terapie založen na lékařském posouzení a na individuálních potřebách pacienta.
Protilátky proti přípravku Enbrel
V séru některých osob léčených etanerceptem byly zjištěny protilátky proti etanerceptu. Všechny tyto protilátky byly non-neutralizační a jejich výskyt byl zpravidla dočasný. Zdá se, že mezi vznikem protilátek, klinickou odpovědí ani nežádoucími účinky není žádná souvislost.
U pacientů léčených schválenými dávkami etanerceptu v klinických studiích po dobu až 12 měsíců byl kumulativní výskyt protilátek proti etanerceptu přibližně následující: 6 % pacientů s revmatoidní artritidou, 7,5 % pacientů s psoriatickou artritidou, 2 % pacientů s ankylozující spondylitidou, 7 % pacientů s psoriázou, 9,7 % dětských pacientů s ložiskovou psoriázou a 4,8 % pacientů s juvenilní idiopatickou artritidou.
Podíl osob, u kterých se vyvinuly protilátky proti etanerceptu v dlouhodobých klinických studiích (trvajících až 3,5 roku), se s časem podle očekávání zvyšoval. Přesto však vzhledem k jejich přechodnému charakteru byla u pacientů s revmatoidní artritidou a psoriázou incidence protilátek zjištěných v každém hodnoceném okamžiku typicky méně než 7 %.
V dlouhodobé studii u pacientů s psoriázou, ve které pacienti dostávali 50 mg etanerceptu dvakrát týdně po dobu 96 týdnů, byl v každém hodnoceném okamžiku pozorován výskyt protilátek do přibližně 9 %.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
Bezpečnost a účinnost přípravku Enbrel byla hodnocena ve studii sestávající ze dvou částí u 69 dětí s polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu juvenilní idiopatické artritidy (polyartritida, oligoartritida, systémová artritida). Do studie byli zařazeni pacienti od 4 do 17 let se středně těžkou až těžkou aktivní juvenilní idiopatickou artritidou s polyartikulárním průběhem, refrakterní na nebo netolerující léčbu methotrexátem, kteří nadále dostávali stabilní dávku jednoho nesteroidního antirevmatika a/nebo prednisonu (< 0,2 mg/kg/den nebo maximálně 10 mg). V části I dostávali všichni pacienti přípravek Enbrel v dávce 0,4 mg/kg (max. 25 mg v dávce) s.c. 2x týdně. V části II byli pacienti s klinickou odpovědí v devadesátém dni randomizováni, a buď zůstali na přípravku Enbrel, nebo dostávali placebo po dobu 4 měsíců a byli hodnoceni pro znovuvzplanutí nemoci. Odpovědi byly posuzovány podle měřítka ACR Pedi 30 charakterizované jako zlepšení o ≥ 30 % ve třech a více ze šesti základních kritérií JRA a zhoršení o ≥ 30 % maximálně u jednoho ze šesti základních kritérií JRA, zahrnujících počet aktivních kloubů, omezení pohybu, celkové hodnocení lékařem a pacientem/rodičem, funkční vyšetření a rychlost sedimentace erytrocytů (ESR). Vzplanutí nemoci bylo definováno jako zhoršení o ≥ 30 % ve třech ze šesti základních kritérií JRA a zlepšení o ≥ 30 % u nejvýše jednoho ze šesti základních kritérií JRA a přítomnost nejméně 2 aktivních kloubů.
V části I této studie vykázalo 51 z 69 pacientů (74 %) klinickou odpověď a vstoupilo do části II. V části II bylo pozorováno vzplanutí nemoci u 6 z 25 pacientů (24 %) pokračujících v léčbě přípravkem Enbrel ve srovnání s 20 z 26 pacientů (77 %), kteří dostávali placebo (p = 0,007). Od zahájení části II uplynulo ve skupině léčené přípravkem Enbrel průměrně ≥ 116 dnů do znovuvzplanutí nemoci; u pacientů v placebové skupině průměrně 28 dnů. Z pacientů, u kterých byla zaznamenána klinická odpověď v 90. dni a kteří vstoupili do pokračovací fáze II, se část z těch zůstávajících na terapii přípravkem Enbrel od 3. do 7. měsíce dále zlepšovala, zatímco ti, kteří dostávali placebo, nezaznamenali zlepšení.
V otevřené pokračovací studii zaměřené na bezpečnost bylo léčeno přípravkem Enbrel 58 dětských pacientů z výše uvedené studie (ve věku od 4 let v době zařazení) po dobu 10 let. Míra závažných nežádoucích příhod a závažných infekcí se dlouhodobou expozicí nezvýšila.
Dlouhodobá bezpečnost přípravku Enbrel v monoterapii (n = 103), přípravku Enbrel s methotrexátem (n = 294) nebo methotrexátu v monoterapii (n = 197) byla hodnocena po dobu až 3 let v registru 594 dětí s juvenilní idiopatickou artritidou ve věku 2 až 18 let, z nichž 39 bylo ve věku 2 až 3 let. Celkově byly častěji hlášeny infekce u pacientů léčených etanerceptem ve srovnání se samotným methotrexátem (3,8 % vs. 2 %) a infekce související s použitím etanerceptu byly závažnějšího charakteru.
V jiné otevřené jednoramenné studii (n = 127) bylo léčeno přípravkem Enbrel v dávce 0,8 mg/kg (až do maximální dávky 50 mg), podávané jednou týdně po dobu 12 týdnů, 60 pacientů s rozšířenou oligoartritidou (EO, extended oligoarthritis) (15 pacientů ve věku od 2 do 4 let, 23 pacientů ve věku od 5 do 11 let a 22 pacientů ve věku od 12 do 17 let), 38 pacientů s artritidou spojenou s entesitidou (ve věku od 12 do 17 let) a 29 pacientů s psoriatickou artritidou (ve věku od 12 do 17 let). V každém z těchto subtypů JIA většina pacientů vyhověla ACR Pedi 30 kritériím a prokázala zlepšení klinického stavu splněním sekundárních cílů studie – jako je počet citlivých kloubů a celkové hodnocení stavu lékařem. Bezpečnostní profil byl konzistentní s výsledky předchozích JIA studií.
Ze 127 pacientů v parentální studii se 109 pacientů zúčastnilo otevřené prodloužené studie a bylo sledováno po dobu dalších 8 let, tedy celkem až 10 let. Na konci prodloužené studie 84/109 (77 %) pacientů dokončilo studii; zatímco 27 (25 %) aktivně užívalo přípravek Enbrel, 7 (6 %) ukončilo léčbu v důsledku nízké aktivity/neaktivního onemocnění; 5 (5 %) znovu zahájilo léčbu přípravkem Enbrel po předchozím vysazení léčby; a 45 (41 %) přerušilo léčbu přípravkem Enbrel (ale zůstalo pozorováno); 25/109 (23 %) pacientů trvale ukončilo studii. Zlepšení klinického stavu dosažené v parentální studii bylo obvykle udrženo pro všechny cílové parametry účinnosti během celého období sledování. Pacienti aktivně užívající přípravek Enbrel mohli jednou během rozšířené studie na základě posouzení klinické odpovědi zkoušejícím lékařem vstoupit do dobrovolného období vysazení–opakování léčby. Celkem 30 pacientů vstoupilo do období vysazení léčby. U 17 pacientů bylo hlášeno vzplanutí (definováno jako ≥ 30% zhoršení v minimálně 3 ze 6 prvků ACR Pedi s ≥ 30% zlepšením v ne více než 1 ze zbývajících 6 prvků a minimálně 2 aktivních kloubech); medián doby do vzplanutí po vysazení přípravku Enbrel byl 190 dnů. Opakovaně bylo léčeno 13 pacientů a odhad střední doby do opakované léčby od vysazení byl 274 dnů. V důsledku malého počtu datových bodů se musí tyto výsledky interpretovat s opatrností.
Bezpečnostní profil byl konzistentní s profilem pozorovaným v parentální studii.
Nebyly provedeny studie hodnotící účinek pokračování léčby přípravkem Enbrel u pacientů s juvenilní idiopatickou artritidou, u nichž nedošlo ke klinické odpovědi do 3 měsíců od zahájení léčení přípravkem Enbrel. Navíc nebyly provedeny studie hodnotící účinky snížení doporučené dávky přípravku Enbrel po jeho dlouhodobém používání u pacientů s juvenilní idiopatickou artritidou.
Pediatričtí pacienti s ložiskovou psoriázou
Účinnost přípravku Enbrel byla hodnocena v randomizované dvojitě zaslepené, placebem kontrolované studii u 211 dětských pacientů ve věku od 4 do 17 let se středně těžkou až těžkou ložiskovou psoriázou (definovanou sPGA skórem ≥ 3, zahrnujících ≥ 10% BSA a PASI ≥ 12). Vybraní pacienti měli v anamnéze fototerapii nebo celkovou terapii, nebo neodpovídali dostatečně na topickou terapii.
Pacienti dostávali Enbrel 0,8 mg/kg (až do 50 mg) nebo placebo jednou týdně po 12 týdnů. V 12. týdnu mělo pozitivní odpověď účinnosti (tj. PASI 75) více pacientů randomizovaných do skupiny léčené přípravkem Enbrel než randomizovaných do skupiny léčené placebem.
Výsledky ložiskové psoriázy u dětí po 12 týdnech
Enbrel
0,8 mg/kg jednou
týdně
(n = 106)
Placebo (n = 105)
PASI 75, n (%) 60 (57 %)a 12 (11 %) PASI 50, n (%) 79 (75 %)a 24 (23 %)
sPGA „čistý“ nebo „minimální“, n (%) 56 (53 %)a 14 (13 %) Zkratky: sPGA – statické celkové lékařské hodnocení.
a. p < 0,0001 v porovnání s placebem.
Po 12týdenní dvojitě zaslepené léčebné periodě dostávali všichni pacienti přípravek Enbrel 0,8 mg/kg (až do 50 mg) jednou týdně po dobu dalších 24 týdnů. V průběhu otevřené periody byly pozorovány podobné odpovědi jako ve dvojitě zaslepené periodě.
V průběhu randomizované periody vysazení léku signifikantně více pacientů přerandomizovaných do skupiny léčené placebem zaznamenalo relaps choroby (ztráta odpovědi PASI 75) v porovnání s pacienty přerandomizovanými do skupiny léčené přípravkem Enbrel. Při pokračující léčbě odpovědi přetrvávaly až po 48 týdnů.
Dlouhodobá bezpečnost a účinnost přípravku Enbrel v dávce 0,8 mg/kg (až do 50 mg) podávaného jednou týdně byla hodnocena v otevřené rozšířené studii na 181 pediatrických subjektech s ložiskovou psoriázou v celkové délce až 2 roky následující po výše uvedené 48týdenní studii. Dlouhodobé zkušenosti s užíváním přípravku Enbrel byly obecně srovnatelné s původní 48 týdenní studií a neukázaly žádná nová bezpečnostní zjištění.
5.2 Farmakokinetické vlastnosti
Hodnoty etanerceptu v séru byly určovány metodou enzymatické imunoanalýzy (ELISA), která může detekovat ELISA-reaktivní degradační produkty, jakož i původní látku.
Absorpce
Etanercept je pomalu absorbován z místa subkutánní injekce a po jednotlivé dávce dosahuje maximální koncentraci přibližně po 48 hodinách. Absolutní biologická dostupnost je 76 %. Při dávkování 2x týdně se očekávají ustálené koncentrace, které jsou přibližně dvakrát tak vysoké než koncentrace zjištěné po jednotlivé dávce. Průměrná maximální sérová koncentrace po podání jednotlivé subkutánní dávky 25 mg přípravku Enbrel zdravým dobrovolníkům dosahovala 1,65 ± 0,66 μg/ml a plocha pod křivkou byla 235 ± 96,6 μg . hod/ml.
Profily středních hodnot koncentrací v ustáleném stavu u pacientů s revmatoidní artritidou léčených 50 mg přípravku Enbrel jednou týdně (n = 21) vs. 25 mg Enbrel 2x týdně (n = 16) byly Cmax 2,4 mg/l vs. 2,6 mg/l, Cmin byly 1,2 mg/l vs. 1,4 mg/l a parciální AUC byla 297 mgh/l vs. 316 mgh/l. V otevřené jednodávkové dvourežimové zkřížené studii na zdravých dobrovolnících byl shledán etanercept podávaný v jednotlivé injekci 50 mg/ml bioekvivalentním se dvěma jednotlivými injekcemi po 25 mg/ml podanými současně.
V populační farmakokinetické analýze pacientů s ankylozující spondylitidou byly ustálené stavy AUC etanerceptu 466 μg*h/ml pro 50 mg Enbrel jednou týdně (N = 154) a 474 μg*h/ml pro 25 mg Enbrel dvakrát týdně (N = 148).
Distribuce
Závislost koncentrace etanerceptu na čase zobrazuje biexponenciální křivka. Celkový distribuční objem etanerceptu je 7,6 l, zatímco distribuční objem v ustáleném stavu je 10,4 l. Eliminace
Etanercept je pomalu vylučován z organismu. Poločas vylučování je dlouhý, přibližně 70 hodin. Clearance je u pacientů s revmatoidní artritidou přibližně 0,066 l/hod., tj. o něco nižší než hodnota 0,11 l/hod. pozorovaná u zdravých dobrovolníků. Navíc farmakokinetika přípravku Enbrel u pacientů s revmatoidní artritidou, u pacientů s ankylozující spondylitidou a u pacientů s ložiskovou psoriázou je podobná.
Není zjevný rozdíl ve farmakokinetice u žen a mužů.
Linearita
Závislost na dávce nebyla formálně hodnocena, ale v dávkovém rozmezí není zřejmé nasycení clearance.
Zvláštní populace
Porucha funkce ledvin
I když po podání radioaktivně značeného etanerceptu zdravým dobrovolníkům i pacientům byla radioaktivita eliminována močí, u pacientů s akutním renálním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Renální porucha by tedy neměla vyžadovat změnu dávkování.
Porucha funkce jater
U pacientů s akutním jaterním selháním nebyla pozorována zvýšená koncentrace etanerceptu. Jaterní porucha by tedy neměla vyžadovat změnu dávkování.
Starší osoby
Vliv pokročilého věku na koncentrace etanerceptu v séru byl zkoumán populační farmakokinetickou analýzou. Clearance a objem zjištěné u pacientů ve věku od 65 do 87 let byly podobné hodnotám stanoveným u pacientů, kteří byli mladší než 65 let.
Pediatrická populace
Pediatričtí pacienti s juvenilní idiopatickou artritidou
V klinické studii byl Enbrel podáván 69 pacientům (ve věku od 4 do 17 let) s polyartikulárním průběhem juvenilní idiopatické artritidy v dávce 0,4 mg/kg 2x týdně po dobu 3 měsíců. Profily sérové koncentrace byly podobné těm, které byly zjištěny u dospělých pacientů s revmatoidní artritidou. Nejmladší děti (4 roky) měly sníženou clearance (zvýšily clearance, když normalizovaly svoji hmotnost) ve srovnání se staršími dětmi (12 let) a s dospělými. Simulace dávkování naznačuje, že zatímco starší děti (od 10 do 17 let) mají hladiny v séru bližší hladinám, které byly stanoveny u dospělých, mladší děti mají hladiny zřetelně nižší.
Pediatričtí pacienti s ložiskovou psoriázou
Dětským pacientům s ložiskovou psoriázou (věk od 4 do 17 let) byl podáván etanercept 0,8 mg/kg (až do maximální dávky 50 mg za týden) jednou týdně až po dobu 48 týdnů. Střední hodnoty minimálních sérových koncentrací v ustáleném stavu byly od 1,6 do 2,1 μg/ml v týdnech 12, 24 a 48. Tyto střední hodnoty koncentrací u dětských pacientů s ložiskovou psoriázou byly podobné koncentracím pozorovaným u pacientů s juvenilní idiopatickou artritidou (léčených 0,4 mg/kg etanerceptu dvakrát týdně až do maximální dávky 50 mg za týden). Tyto střední koncentrace byly podobné jako u dospělých pacientů s ložiskovou psoriázou léčenou 25 mg etanerceptu dvakrát týdně.
5.3 Předklinické údaje vztahující se k bezpečnosti
V toxikologických studiích s přípravkem Enbrel nebyla zjevná žádná dávku limitující toxicita ani toxicita v cílových orgánech. Podle výsledků celé řady studií in vitro a in vivo je přípravek Enbrel považován za negenotoxický. Studie karcinogenity a standardní hodnocení fertility a postnatální toxicity nebyly s přípravkem Enbrel provedeny v důsledku zjištění vzniku neutralizujících protilátek u hlodavců.
Přípravek Enbrel nevyvolal úmrtí ani zjevné příznaky toxicity u myší nebo potkanů po podání jednotlivé dávky 2 000 mg/kg subkutánně nebo jednotlivé dávky 1 000 mg/kg intravenózně. Přípravek Enbrel nevykazoval toxicitu limitující velikost dávky nebo orgánovou toxicitu u opic druhu cynomolgus po podávání 2x týdně subkutánně po 4 nebo 26 po sobě jdoucích týdnů v dávce 15 mg/kg, což vedlo k sérovým koncentracím podle velikosti plochy pod křivkou více než 27x vyšším než zjištěným u lidí po doporučené dávce 25 mg.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Sacharosa
Chlorid sodný
Arginin-hydrochlorid
Dihydrát dihydrogenfosforečnanu sodného
Dihydrát hydrogenfosforečnanu sodného
Voda pro injekci
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto nesmí být tento léčivý přípravek mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
30 měsíců
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem.
Přípravek Enbrel lze jednorázově po dobu až čtyř týdnů uchovávat při teplotě maximálně do 25 ºC; po této době nesmí být znovu uchováván v chladu (v chladničce). Přípravek Enbrel musí být zlikvidován, pokud není použit do čtyř týdnů po vyjmutí z chladničky.
Uchovávejte zásobní vložky pro dávkovací zařízení v krabičce, aby byl přípravek chráněn před světlem.
6.5 Druh obalu a obsah balení
25 mg injekční roztok v zásobní vložce pro dávkovací zařízení
Zásobní vložka pro dávkovací zařízení s integrovanou předplněnou injekční stříkačkou s 25 mg přípravku Enbrel. Předplněná injekční stříkačka v zásobní vložce pro dávkovací zařízení je vyrobena z čirého skla typu 1 se zasazenou jehlou z nerezavějící oceli o velikosti 27G, s pevným krytem jehly a pryžovou zátkou. Pevný kryt jehly předplněné injekční stříkačky obsahuje suchou přírodní pryž (derivát latexu). Viz bod 4.4.
Krabičky obsahují 4, 8 nebo 24 zásobních vložek pro dávkovací zařízení s přípravkem Enbrel a 8, 16 nebo 48 alkoholových tamponů. Na trhu nemusí být všechny velikosti balení.
50 mg injekční roztok v zásobní vložce pro dávkovací zařízení
Zásobní vložka pro dávkovací zařízení s integrovanou předplněnou injekční stříkačkou s 50 mg přípravku Enbrel. Předplněná injekční stříkačka v zásobní vložce pro dávkovací zařízení je vyrobena z čirého skla typu 1 se zasazenou jehlou z nerezavějící oceli o velikosti 27G, s pevným krytem jehly a pryžovou zátkou. Pevný kryt jehly předplněné injekční stříkačky obsahuje suchou přírodní pryž (derivát latexu). Viz bod 4.4.
Krabičky obsahují 2, 4 nebo 12 zásobních vložek pro dávkovací zařízení s přípravkem Enbrel a 4, 8 nebo 24 alkoholových tamponů. Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Návod k použití a zacházení
Před aplikací injekce je třeba počkat, než zásobní vložky pro dávkovací zařízení s přípravkem Enbrel dosáhnou pokojové teploty (přibližně 15 až 30 minut). Po dobu, než zásobní vložka pro dávkovací zařízení dosáhne pokojové teploty, se nemá snímat kryt jehly. Při pohledu přes inspekční okénko má být roztok čirý až mírně opalescentní, bezbarvý až světle žlutý nebo světle hnědý a může obsahovat malé bílé nebo téměř průhledné částice proteinu.
Úplný návod pro přípravu a podání zásobní vložky pro dávkovací zařízení s přípravkem Enbrel je k dispozici v příbalové informaci a v uživatelské příručce dodané se zařízením SMARTCLIC.
Tento léčivý přípravek (zásobní vložka pro dávkovací zařízení) je určen pouze k jednorázovému použití se zařízením SMARTCLIC.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Pfizer Europe MA EEIG
Boulevard de la Plaine 17
1050 Bruxelles
Belgie
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
Enbrel 25 mg injekční roztok v zásobní vložce pro dávkovací zařízení
EU/1/99/126/027
EU/1/99/126/028
EU/1/99/126/029
Enbrel 50 mg injekční roztok v zásobní vložce pro dávkovací zařízení
EU/1/99/126/030
EU/1/99/126/031
EU/1/99/126/032
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 3. února 2000
Datum posledního prodloužení registrace: 26. listopadu 2009
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.