


Souhrn údajů o přípravku (SPC) - Hukyndra
Hukyndra 20 mg injekční roztok v předplněné injekční stříkačce
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Hukyndra 20 mg injekční roztok v předplněné injekční stříkačce
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna předplněná injekční stříkačka na jedno použití obsahuje 20 mg adalimumabu v 0,2 ml roztoku.
Adalimumab je rekombinantní lidská monoklonální protilátka produkovaná ovariálními buňkami čínských křečíků.
Pomocná látka se známým účinkem
Jeden ml obsahuje 1 mg polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý a bezbarvý injekční roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Juvenilní idiopatická artritida
Polyartikulární juvenilní idiopatická artritida
Přípravek Hukyndra je indikován, v kombinaci s methotrexátem, k léčbě aktivní polyartikulární juvenilní idiopatické artritidy u pacientů ve věku od 2 let, u kterých odpověď na léčbu jedním nebo více chorobu modifikujícími léky (DMARD, disease-modifying anti-rheumatic drugs) nebyla dostatečná. Při intoleranci methotrexátu nebo v případě, kdy pokračování v léčbě methotrexátem není vhodné, může být přípravek Hukyndra podáván samostatně (účinnost při monoterapii viz bod 5.1). Adalimumab nebyl hodnocen u pacientů mladších 2 let.
Entezopatická artritida
Přípravek Hukyndra je indikován k léčbě aktivní entezopatické artritidy u pacientů ve věku od 6 let, u kterých nebylo dosaženo adekvátní odpovědi na konvenční léčbu, nebo kteří ji netolerovali (viz bod 5.1).
Ložisková psoriáza u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě těžké chronické ložiskové psoriázy u dětí od 4 let a dospívajících, u kterých odpověď na lokální terapii a fototerapie nebyla dostatečná, nebo nejsou pro tuto léčbu vhodnými kandidáty.
Crohnova choroba u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní Crohnovy choroby u pediatrických pacientů (od 6 let), u kterých odpověď na konvenční léčbu včetně primární nutriční léčby a kortikosteroidů a/nebo imunosupresiv nebyla dostatečná, kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Uveitida u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě chronické neinfekční přední uveitidy u pediatrických pacientů ve věku od 2 let, u kterých odpověď na konvenční léčbu nebyla dostatečná, kteří ji netolerují, nebo u nich tato léčba není vhodná.
4.2 Dávkování a způsob podání
Léčba přípravkem Hukyndra má být zahájena a sledována specialistou se zkušenostmi v diagnostice a léčbě těch typů onemocnění, pro něž je přípravek Hukyndra indikován. Oftalmologům se doporučuje terapii přípravkem Hukyndra před jejím zahájením zkonzultovat s příslušným specialistou (viz bod 4.4). Pacienti léčení přípravkem Hukyndra musí být vybaveni kartou pacienta.
Po řádném proškolení v podávání injekce si pacienti mohou přípravek Hukyndra aplikovat sami, jestliže jejich lékař rozhodne, že je to vhodné, a je-li zajištěn podle potřeby lékařský dohled.
Po dobu léčby přípravkem Hukyndra je třeba upravit dávky další souběžně podávané léčby (např. kortikosteroidů a/nebo imunomodulancií).
Dávkování
Pediatrická populace
Juvenilní idiopatická artritida
Polyartikulární juvenilní idiopatická artritida u pacientů ve věku od 2 let
Doporučená dávka přípravku Hukyndra pro pacienty s polyartikulární juvenilní idiopatickou artritidou ve věku od 2 let vychází z tělesné hmotnosti (tabulka 1). Přípravek Hukyndra se podává jednou za dva týdny subkutánní injekcí.
Tabulka 1: Dávka přípravku Hukyndra u pacientů s polyartikulární juvenilní idiopatickou artritidou
Tělesná hmotnost pacienta Režim dávkování
10 kg až < 30 kg 20 mg jednou za dva týdny
≥ 30 kg 40 mg jednou za dva týdny
Dostupné údaje naznačují, že klinické odpovědi je obvykle dosaženo v průběhu 12 týdnů léčby. Pokračování v léčbě je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo během této doby k odpovědi.
Použití adalimumabu u pacientů mladších než 2 roky není v této indikaci relevantní.
Entezopatická artritida
Doporučená dávka přípravku Hukyndra u pacientů s entezopatickou artritidou ve věku od 6 let vychází z tělesné hmotnosti (tabulka 2). Přípravek Hukyndra se podává jednou za dva týdny subkutánní injekcí.
Tabulka 2: Dávka přípravku Hukyndra u pacientů s entezopatickou artritidou
Tělesná hmotnost pacienta Režim dávkování
15 kg až < 30 kg 20 mg jednou za dva týdny
≥ 30 kg 40 mg jednou za dva týdny
Adalimumab nebyl hodnocen u pacientů s entezopatickou artritidou mladších než 6 let.
Ložisková psoriáza u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů s ložiskovou psoriázou ve věku od 4 do 17 let vychází z tělesné hmotnosti (tabulka 3). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 3: Dávka přípravku Hukyndra u pediatrických pacientů s ložiskovou psoriázou
Tělesná hmotnost
pacienta
Režim dávkování
15 kg až < 30 kg Úvodní dávka 20 mg s následným podáváním 20 mg jednou za dva týdny počínaje jeden týden po úvodní dávce ≥ 30 kg Úvodní dávka 40 mg s následným podáváním 40 mg jednou za dva týdny počínaje jeden týden po úvodní dávce
Pokračování terapie déle než 16 týdnů má být pečlivě zváženo u pacientů, kteří během této doby na léčbu neodpovídají.
Je-li indikována opakovaná léčba adalimumabem, má být dodržen výše uvedený postup dávkování a trvání léčby.
Bezpečnost adalimumabu u pediatrických pacientů s ložiskovou psoriázou byla hodnocena po dobu průměrně 13 měsíců.
Použití adalimumabu u dětí mladších než 4 roky není v této indikaci relevantní.
Crohnova choroba u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů s Crohnovou chorobou ve věku od 6 do 17 let vychází z tělesné hmotnosti (tabulka 4). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 4: Dávka přípravku Hukyndra u pediatrických pacientů s Crohnovou chorobou
| Tělesná hmotnost pacienta | Indukční dávka | Udržovací dávka od týdne 4 |
| < 40 kg |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
| 20 mg jednou za dva týdny |
| ≥ 40 kg |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
| 40 mg jednou za dva týdny |
Pacienti s nedostatečnou odpovědí mohou mít přínos ze zvýšení dávky:
- < 40 kg: 20 mg týdně
- ≥ 40 kg: 40 mg týdně nebo 80 mg jednou za dva týdny
Pokračování v léčbě je třeba pečlivě zvážit u pacientů, kteří nereagují na léčbu do 12. týdne. Použití adalimumabu u dětí mladších než 6 let není v této indikaci relevantní.
Uveitida u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pediatrických pacientů s uveitidou ve věku od 2 let vychází z tělesné hmotnosti (tabulka 5). Přípravek Hukyndra se podává subkutánní injekcí.
U pediatrických pacientů s uveitidou nejsou k dispozici žádné zkušenosti s léčbou adalimumabem bez současné léčby methotrexátem.
Tabulka 5: Dávka přípravku Hukyndra u pediatrických pacientů s uveitidou
Tělesná hmotnost pacienta Režim dávkování
< 30 kg 20 mg jednou za dva týdny v kombinaci s methotrexátem ≥ 30 kg 40 mg jednou za dva týdny v kombinaci s methotrexátem
Při zahájení léčby přípravkem Hukyndra může být podána nasycovací dávka 40 mg pacientům s tělesnou hmotností < 30 kg nebo 80 mg pacientům s tělesnou hmotností ≥ 30 kg jeden týden před zahájením udržovací léčby. Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky adalimumabu u dětí ve věku < 6 let (viz bod 5.2).
Použití adalimumabu u dětí mladších než 2 roky není v této indikaci relevantní.
Je doporučeno, aby byl každý rok vyhodnocen poměr přínosu a rizika pokračování dlouhodobé léčby (viz bod 5.1).
Porucha funkce ledvin a/nebo jater
Adalimumab nebyl hodnocen u této populace pacientů, proto nelze učinit žádná doporučení ohledně dávkování.
Způsob podání
Přípravek Hukyndra se podává subkutánní injekcí. Podrobný návod k použití je uveden v příbalové informaci.
Přípravek Hukyndra je k dispozici v dalších silách a typech balení.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Aktivní tuberkulóza nebo jiné závažné infekce, jako je sepse a oportunní infekce (viz bod 4.4).
Středně těžké až těžké srdeční selhání (NYHA třída III/IV) (viz bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Infekce
Pacienti léčení antagonisty TNF jsou více náchylní k závažným infekcím. Riziko rozvoje infekcí může stoupat při porušené funkci plic. Pacienti musí být proto pečlivě sledováni z hlediska výskytu infekcí včetně tuberkulózy, a to před léčbou, během léčby i po ukončení léčby přípravkem Hukyndra. Vzhledem k tomu, že eliminace adalimumabu z organismu může trvat až čtyři měsíce, sledování musí trvat po celou tuto dobu.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s aktivní infekcí včetně chronické nebo lokalizované infekce do té doby, než jsou tyto infekce terapeuticky zvládnuty. U pacientů, kteří přišli do styku s tuberkulózou, a pacientů, kteří cestovali do oblastí s vysokým rizikem výskytu tuberkulózy nebo endemických mykóz, jako například histoplasmóza, kokcidioidomykóza, nebo blastomykóza, má být zvážen poměr přínosů a rizik léčby přípravkem Hukyndra ještě před zahájením léčby (viz Jiné oportunní infekce).
Ti pacienti, u nichž dojde během léčby přípravkem Hukyndra k rozvoji nové infekce, mají být pečlivě sledováni a mají podstoupit kompletní diagnostické vyšetření. Pokud u pacienta dojde k rozvoji nové závažné infekce nebo sepse, podávání přípravku Hukyndra se musí přerušit a je nutno zahájit vhodnou antimikrobiální či antimykotickou léčbu do doby, než je infekce terapeuticky zvládnuta. Lékaři musí být opatrní při zvažování léčby adalimumabem u pacientů s anamnézou recidivující infekce nebo u pacientů, jejichž celkový zdravotní stav k infekcím predisponuje, včetně těch, kteří současně užívají imunosupresivní léčivé přípravky.
Závažné infekce
U pacientů používajících adalimumab byly hlášeny závažné infekce, včetně sepse způsobené bakteriální, mykobakteriální, invazivní mykotickou, parazitární, virovou či jinou oportunní infekcí jako například listerióza, legionelóza a pneumocystóza.
Jiné závažné infekce pozorované v klinických studiích zahrnují pneumonii, pyelonefritidu, septickou artritidu a septikemii. V souvislosti s těmito infekcemi byly hlášeny případy hospitalizace i fatálního zakončení.
Tuberkulóza
U pacientů léčených adalimumabem byly hlášeny případy tuberkulózy včetně reaktivace i nového vzniku infekce. Hlášení zahrnovala jak pulmonální, tak extrapulmonální (tj. diseminovanou) tuberkulózu.
Před zahájením léčby přípravkem Hukyndra musí být všichni pacienti vyšetřeni na přítomnost aktivní či inaktivní („latentní“) tuberkulózy. Toto vyšetření má spočívat v podrobném posouzení osobní anamnézy pacienta cílené na výskyt tuberkulózy v minulosti, či na možné dřívější kontakty s osobami s aktivní tuberkulózou a na dřívější a/nebo současnou imunosupresivní léčbu. U všech pacientů musí být provedena příslušná screeningová vyšetření (tj. kožní tuberkulinový test a RTG vyšetření hrudníku), přičemž se lze řídit místními doporučeními. Doporučuje se, aby provedení těchto testů a jejich výsledky byly zaznamenány v kartě pacienta. Předepisujícím lékařům připomínáme riziko falešně negativních výsledků kožního tuberkulinového testu, a to zejména u těžce nemocných nebo imunokompromitovaných pacientů.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s diagnostikovanou aktivní tuberkulózou (viz bod 4.3).
Ve všech níže popsaných situacích má být velmi pečlivě posouzen poměr přínosu a rizika léčby.
Jestliže existuje podezření na latentní tuberkulózu, je třeba uvědomit lékaře, jenž má zkušenosti s léčbou tuberkulózy.
V případě diagnózy latentní tuberkulózy musí být odpovídající profylaktická léčba tuberkulózy započata ještě před zahájením léčby přípravkem Hukyndra a musí být v souladu s místními doporučeními.
Použití profylaktické léčby tuberkulózy je třeba zvážit před zahájením léčby přípravkem Hukyndra také u pacientů, u kterých se, i přes negativní testy na tuberkulózu, vyskytují závažné nebo významné rizikové faktory pro její rozvoj nebo mají dřívější anamnézu latentní či aktivní tuberkulózy a nelze u nich zaručit adekvátní postup léčby.
U pacientů léčených adalimumabem se i přes profylaktickou léčbu tuberkulózy objevily případy reaktivace tuberkulózy. U některých pacientů, kteří byli v minulosti úspěšně léčeni pro aktivní tuberkulózu, se během léčby adalimumabem znovu rozvinula aktivní tuberkulóza.
Pacienty je třeba poučit, aby vyhledali lékaře, pokud se během léčby přípravkem Hukyndra nebo po jejím ukončení objeví příznaky suspektní pro tuberkulózu (např. přetrvávající kašel, vyčerpání/snížení tělesné hmotnosti, mírně zvýšená teplota, malátnost).
Jiné oportunní infekce
U pacientů používajících adalimumab byly hlášeny oportunní infekce, včetně invazivních mykotických infekcí. Tyto infekce nebyly u pacientů léčených antagonisty TNF vždy rozpoznány, což mělo za následek opožděné nasazení vhodné léčby a v některých případech vedlo až k fatálnímu zakončení.
U pacientů, u nichž se rozvinou známky a příznaky, jako je horečka, malátnost, úbytek tělesné hmotnosti, pocení, kašel, dyspnoe a/nebo plicní infiltráty či jiné závažné systémové onemocnění s nebo bez doprovodného šoku, je třeba pomýšlet na možnost invazivní mykotické infekce; používání přípravku Hukyndra musí být ihned přerušeno. Diagnóza onemocnění a zahájení empirické antimykotické terapie u těchto pacientů má být učiněno po konzultaci s lékařem, který má zkušenost s léčbou pacientů s invazivními mykotickými infekcemi.
Reaktivace hepatitidy B
Reaktivace hepatitidy B se objevila u těch pacientů léčených antagonisty TNF včetně adalimumabu, kteří jsou chronickými nosiči tohoto viru (tedy HBsAg pozitivní). Některé z případů byly fatální. Pacienti mají být testováni na přítomnost možné HBV infekce ještě před započetím léčby přípravkem Hukyndra. Pacientům, u kterých byl test na hepatitidu B pozitivní, je třeba doporučit konzultaci s lékařem, který má zkušenosti s léčbou hepatitidy B.
Nosiči HBV, kteří vyžadují léčbu přípravkem Hukyndra, mají být v průběhu léčby a několik dalších měsíců po jejím ukončení pečlivě sledováni z hlediska výskytu známek či příznaků aktivní HBV infekce. Adekvátní údaje o léčbě pacientů, kteří jsou nosiči HBV, antivirovou terapií v kombinaci s antagonisty TNF k prevenci reaktivace HBV nejsou k dispozici. U pacientů, u kterých dojde k rozvoji HBV reaktivace, musí být přípravek Hukyndra vysazen a je třeba zahájit účinnou antivirovou terapii a další podpůrnou léčbu.
Neurologické příhody
V souvislosti s podáváním antagonistů TNF včetně adalimumabu se vzácně vyskytly případy nového vzniku nebo exacerbace klinických příznaků a/nebo radiografického průkazu demyelinizačního onemocnění centrálního nervového systému, včetně roztroušené sklerózy a optické neuritidy, a periferního nervového systému, včetně Guillainova-Barrého syndromu. Předepisující lékaři mají s opatrností zvážit použití přípravku Hukyndra u pacientů s preexistujícími nebo v nedávné době vzniklými demyelinizačními onemocněními centrálního nebo periferního nervového systému; pokud se některá z uvedených poruch objeví, je třeba zvážit vysazení přípravku Hukyndra. Je známo, že existuje spojení mezi intermediální uveitidou a demyelinizačními onemocněními centrálního nervového systému. U pacientů s neinfekční intermediální uveitidou je třeba před zahájením léčby přípravkem Hukyndra a pravidelně v jejím průběhu provádět neurologické vyšetření k posouzení preexistujících nebo vyvíjejících se demyelinizačních onemocnění centrálního nervového systému.
Alergické reakce
Při podávání adalimumabu v klinických studiích byly závažné alergické reakce, spojené s jeho podáním, pozorovány pouze vzácně. V klinických studiích s adalimumabem se občas vyskytly nezávažné alergické reakce. Hlášení z praxe uvádějí výskyt závažných alergických reakcí, včetně anafylaxe, po podání adalimumabu. Pokud se objeví anafylaktická reakce nebo jiná závažná alergická reakce, musí být ihned ukončeno podávání přípravku Hukyndra a zahájená příslušná léčba.
Imunosuprese
Ve studii u 64 pacientů s revmatoidní artritidou, kteří byli léčeni adalimumabem, nebylo prokázáno snížení hypersenzitivity opožděného typu, snížení hladin imunoglobulinů nebo změna v počtu efektorových T, B a NK buněk, monocytů/makrofágů a neutrofilů.
Maligní onemocnění a lymfoproliferativní poruchy
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno v porovnání s kontrolní skupinou pacientů více případů malignit včetně lymfomů. Jejich výskyt byl však vzácný. V postmarketingovém období byly u pacientů léčených antagonisty TNF hlášeny případy leukemie. U pacientů s revmatoidní artritidou s dlouhodobým vysoce aktivním zánětlivým onemocněním existuje zvýšené riziko vzniku lymfomu a leukemie, což komplikuje odhad rizika. Podle současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukemie a jiných maligních onemocnění.
V postmarketingovém období byly u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení léčby v ≤ 18 letech), včetně adalimumabu, hlášeny malignity, z nichž některé byly fatální. Přibližně polovina případů byly lymfomy. Jiné případy představovaly různé druhy malignit a zahrnovaly vzácné malignity, které jsou obvykle spojeny s imunosupresí. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Z postmarketingové praxe u pacientů léčených adalimumabem byly hlášeny vzácné případy hepatosplenického T-buněčného lymfomu. Tento vzácný typ T-buněčného lymfomu se vyznačuje velmi agresívním průběhem onemocnění a je obvykle fatální. Některé z těchto T-buněčných lymfomů, spojovaných s adalimumabem, se vyskytly u mladých pacientů léčených současně azathioprinem nebo merkaptopurinem pro zánětlivé střevní onemocnění. Možné riziko kombinace azathioprinu nebo merkaptopurinu a přípravku Hukyndra je třeba pečlivě zvážit. Riziko rozvoje hepatosplenického T-buněčného lymfomu nelze u pacientů léčených přípravkem Hukyndra vyloučit (viz bod 4.8).
Nebyly provedeny žádné studie u pacientů s anamnézou maligního onemocnění nebo v případech, kde by léčba adalimumabem dále pokračovala i u pacientů, u kterých došlo k rozvoji maligního onemocnění. Je proto zapotřebí ještě větší opatrnost při úvaze o léčbě přípravkem Hukyndra u těchto pacientů (viz bod 4.8).
Všechny pacienty, zvláště pacienty s anamnézou rozsáhlé imunosupresivní léčby nebo pacienty s psoriázou, kteří byli v minulosti léčeni PUVA (psoralen plus ultrafialové záření A), je třeba vyšetřit na přítomnost nemelanomového kožního karcinomu ještě před a během léčby přípravkem Hukyndra. U pacientů léčených antagonisty TNF, včetně adalimumabu, byl také hlášen výskyt melanomu a karcinomu z Merkelových buněk (viz bod 4.8).
V exploratorní klinické studii hodnotící používání jiného antagonisty TNF, infliximabu, u pacientů se středně těžkou až těžkou chronickou obstrukční chorobou plicní (CHOPN), bylo u pacientů léčených infliximabem pozorováno více malignit, převážně plic, hlavy a krku, v porovnání s kontrolní skupinou pacientů. Všichni pacienti byli v minulosti silní kuřáci. Z tohoto důvodu je zapotřebí opatrnosti při používání jakéhokoli antagonisty TNF u pacientů s CHOPN, stejně jako u pacientů s vyšším rizikem vzniku malignit v důsledku jejich silného kuřáctví.
Podle současných údajů není známo, zda léčba adalimumabem ovlivňuje riziko vzniku dysplazie nebo kolorektálního karcinomu. Všichni pacienti s ulcerózní kolitidou, u nichž existuje riziko vzniku dysplazie nebo kolorektálního karcinomu (např. pacienti s dlouhotrvající ulcerózní kolitidou nebo primární sklerotizující cholangitidou), u kterých se v minulosti vyskytla dysplazie nebo kolorektální karcinom, mají být vyšetřeni na možný rozvoj dysplazie nebo kolorektálního karcinomu ještě před zahájením léčby a dále v pravidelných intervalech v jejím průběhu. Toto vyšetření má, v souladu s místními požadavky, zahrnovat kolonoskopii a biopsii.
Hematologické reakce
Při používání antagonistů TNF byly vzácně hlášeny případy pancytopenie včetně aplastické anémie. U adalimumabu byly hlášeny nežádoucí účinky v oblasti hematologického systému, včetně medicínsky významné cytopenie (např. trombocytopenie, leukopenie). Všem pacientům je nutné doporučit, aby ihned vyhledali lékařskou pomoc, pokud se při léčbě přípravkem Hukyndra vyvinou známky a příznaky připomínající krevní dyskrasii (např. přetrvávající horečka, hematomy, krvácení, bledost). U pacientů s potvrzenými významnými hematologickými abnormalitami je nutné zvážit vysazení léčby přípravkem Hukyndra.
Očkování
Obdobná protilátková odpověď na standardní 23valentní pneumokokovou vakcínu a trivalentní virovou vakcínu proti chřipce byla pozorována ve studii s 226 dospělými subjekty s revmatoidní artritidou, které byly léčeny adalimumabem nebo placebem. Nejsou k dispozici žádné údaje týkající se sekundárního přenosu infekce v důsledku živé vakcíny u pacientů léčených adalimumabem.
Doporučuje se, aby pediatričtí pacienti absolvovali pokud možno všechna doporučená očkování v souladu se současnými vakcinačními doporučeními ještě před zahájením léčby přípravkem Hukyndra.
Pacienti léčení přípravkem Hukyndra mohou být souběžně očkováni, s výjimkou očkování živými vakcínami. Podávání živých vakcín (např. BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Městnavé srdeční selhání
V klinické studii s jiným antagonistou TNF bylo pozorováno zhoršení městnavého srdečního selhání a zvýšení mortality na městnavé srdeční selhání. Případy zhoršení městnavého srdečního selhání byly rovněž popsány u pacientů léčených adalimumabem. U pacientů s lehkým srdečním selháním (třída I/II podle NYHA) se musí přípravek Hukyndra podávat s opatrností. Přípravek Hukyndra je kontraindikován u středně těžkého až těžkého srdečního selhání (viz bod 4.3). U pacientů, u kterých dojde k rozvoji nebo zhoršení příznaků městnavého srdečního selhání, musí být léčba přípravkem Hukyndra ukončena.
Autoimunitní procesy
Léčba přípravkem Hukyndra může vést ke tvorbě autoimunitních protilátek. Dopad dlouhodobé léčby adalimumabem na rozvoj autoimunitních onemocnění není znám. Jestliže se u pacienta v souvislosti s léčbou přípravkem Hukyndra vyvinou příznaky svědčící pro lupus-like syndrom (léky indukovaný lupus) a má-li pozitivní protilátky proti dvoušroubovici DNA, pak u něj léčba přípravkem Hukyndra nesmí dále pokračovat (viz bod 4.8).
Současné podávání biologických DMARD nebo antagonistů TNF
V klinických studiích hodnotících současné podávání anakinry a dalšího antagonisty TNF – etanerceptu, byly pozorovány závažné infekce, přičemž nebyl zjištěn žádný další klinický přínos v porovnání s monoterapií etanerceptem. Vzhledem k původu nežádoucích účinků pozorovaných při kombinované léčbě etanerceptem a anakinrou se mohou vyskytnout obdobné toxicity při podávání kombinace anakinry a jiných antagonistů TNF. Proto se nedoporučuje používat kombinaci adalimumabu a anakinry (viz bod 4.5).
Současné používání adalimumabu spolu s jinými biologickými DMARD (např. anakinra a abatacept) nebo jinými antagonisty TNF se nedoporučuje na základě možného zvýšení rizika infekcí včetně závažných infekcí, ale i možných farmakologických interakcí (viz bod 4.5).
Chirurgické výkony
U pacientů léčených adalimumabem existují jen omezené zkušenosti týkající se bezpečnosti přípravku v souvislosti s chirurgickými výkony. Při plánování chirurgického výkonu je třeba vzít v úvahu dlouhý poločas adalimumabu. Pacient, u kterého je nutná operace během léčby přípravkem Hukyndra, musí být pečlivě sledován z hlediska vzniku infekcí a musí být provedena příslušná opatření. U pacientů léčených adalimumabem, u kterých byla provedena arthroplastika, existují jen omezené zkušenosti týkající se bezpečnosti přípravku.
Obstrukce tenkého střeva
Selhání odpovědi na léčbu u Crohnovy choroby může signalizovat výskyt fixované fibrotické striktury, která si může vyžádat chirurgickou léčbu. Dostupné údaje naznačují, že adalimumab nezhoršuje ani nezpůsobuje striktury.
Starší pacienti
Frekvence závažných infekcí u pacientů ve věku nad 65 let (3,7 %) léčených adalimumabem byla vyšší než u pacientů ve věku do 65 let (1,5 %). Některé z těchto infekcí měly fatální zakončení. Při léčbě starších pacientů je zapotřebí věnovat obzvláštní pozornost riziku vzniku infekcí.
Pediatrická populace
Viz „Očkování“ výše.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v 0,2 ml, to znamená, že je v podstatě „bez sodíku“.
Tento léčivý přípravek obsahuje 0,2 mg polysorbátu 80 v jedné předplněné injekční stříkačce, což odpovídá 1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Adalimumab byl hodnocen u pacientů s revmatoidní artritidou, polyartikulární juvenilní idiopatickou artritidou a psoriatickou artritidou, u kterých byl podáván v monoterapii nebo v kombinaci s methotrexátem. Při podávání adalimumabu v kombinaci s methotrexátem byla v porovnání s monoterapií tvorba protilátek nižší. Podávání adalimumabu bez methotrexátu vedlo ke zvýšené tvorbě protilátek, zvýšené clearance a snížené účinnosti adalimumabu (viz bod 5.1).
Kombinace adalimumabu s anakinrou se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
Kombinace adalimumabu s abataceptem se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku mají zvážit použití vhodné antikoncepce k prevenci těhotenství a pokračovat v jejím používání po dobu nejméně pěti měsíců po posledním podání přípravku Hukyndra.
Těhotenství
Velký počet (přibližně 2 100) prospektivně sledovaných těhotenství vystavených adalimumabu, která vedla k porodům živých dětí se známým výsledkem, z nichž více než 1 500 bylo léčeno adalimumabem v 1. trimestru, nenaznačuje zvýšené riziko vrozených malformací u novorozence.
Do prospektivního kohortového registru bylo zařazeno 257 žen s revmatoidní artritidou (RA) nebo Crohnovou chorobou (CD) léčených adalimumabem alespoň během prvního trimestru a 120 žen s RA nebo CD neléčených adalimumabem. Primárním cílovým parametrem byla prevalence závažných vrozených vad. Míra těhotenství ukončená alespoň jedním porodem živého dítěte se závažnou vrozenou vadou byla 6/69 (8,7 %) u žen léčených adalimumabem s RA a 5/74 (6,8 %) u neléčených žen s RA (neupravená OR 1,31; 95% CI 0,38–4,52) a 16/152 (10,5 %) u žen léčených adalimumabem s CD a 3/32 (9,4 %) u neléčených žen s CD (neupravená OR 1,14; 95% CI 0,31–4,16). Upravená OR (vypočtená pro rozdíly při výchozím stavu) byla 1,10 (95% CI 0,45–2,73) s kombinací RA a CD. Mezi ženami léčenými adalimumabem a neléčenými ženami nebyly zjištěny žádné výrazné rozdíly, pokud jde o sekundární cílové parametry (spontánní potraty, méně závažné vrozené vady, předčasný porod, porodní velikost a závažné nebo oportunní infekce), a zároveň nebyly hlášeny žádné porody mrtvého plodu ani malignity. Interpretace údajů může být ovlivněna metodologickými limity studie, včetně malé velikosti sledovaného souboru pacientek a nerandomizovaného designu studie.
Ve vývojové toxikologické studii prováděné na opicích nebyly zjištěny známky maternální toxicity, embryotoxicity či teratogenity. Preklinické údaje o účinku adalimumabu na postnatální toxicitu nejsou k dispozici (viz bod 5.3).
Adalimumab podávaný v těhotenství může vzhledem k inhibici TNFα ovlivnit normální imunologickou odpověď u novorozenců. Adalimumab má být používán během těhotenství pouze tehdy, pokud je to nezbytně nutné.
Adalimumab může přecházet přes placentu do séra dětí narozeným matkám, které byly v těhotenství léčeny adalimumabem. V důsledku toho mohou být tyto děti náchylnější k infekcím. Podávání živých vakcín (např. BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Kojení
Z omezených informací v publikované literatuře vyplývá, že adalimumab je vylučován do mateřského mléka ve velmi nízkých koncentracích, s přítomností adalimumabu v mateřském mléce v koncentracích od 0,1 % do 1 % sérové hladiny matky. Při perorálním podání podléhají imunoglobuliny G proteolýze ve střevech a jejich biologická dostupnost je nízká. Nepředpokládá se žádný vliv na kojené novorozence/děti. Přípravek Hukyndra lze podávat v období kojení.
Fertilita
Preklinické studie zaměřené na vliv adalimumabu na fertilitu nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Hukyndra má malý vliv na schopnost řídit a obsluhovat stroje. Po použití přípravku Hukyndra se může objevit vertigo a porucha zraku (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrnný bezpečnostní profil
Adalimumab byl hodnocen u 9 506 pacientů v kontrolovaných a otevřených pivotních studiích po dobu až 60 měsíců nebo déle. Tyto studie zahrnovaly pacienty s revmatoidní artritidou s krátkým a dlouhým trváním onemocnění, pacienty s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou), stejně jako pacienty s axiální spondylartritidou (AS a axiální spondylartritidou bez radiologického průkazu AS), psoriatickou artritidou, pacienty s Crohnovou chorobou, ulcerózní kolitidou, psoriázou a pacienty s hidradenitis suppurativa (HS) a uveitidou. Pivotní kontrolované studie zahrnovaly 6 089 pacientů léčených adalimumabem a 3 801 pacientů, kteří v kontrolovaném období studií dostávali placebo nebo aktivní srovnávací lék.
Podíl pacientů, kteří předčasně ukončili léčbu pro nežádoucí účinky ve dvojitě zaslepené kontrolované části pivotních studií, byl 5,9 % u pacientů léčených adalimumabem a 5,4 % u pacientů užívajících kontrolní léčbu.
Nejčastěji hlášenými nežádoucími účinky jsou infekce (jako je nasofaryngitida, infekce horních dýchacích cest a sinusitida), reakce v místě vpichu (erytém, svědění, krvácení, bolest nebo otoky), bolest hlavy a muskuloskeletální bolest.
U adalimumabu byly hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako například adalimumab, ovlivňují imunitní systém a jejich používání může ovlivňovat obranyschopnost organismu vůči infekci a nádorovému onemocnění. U adalimumabu byly také hlášeny fatální a život ohrožující infekce (včetně sepse, oportunních infekcí a TBC), HBV reaktivace a různé malignity (včetně leukemie, lymfomů a HSTCL).
Byly také hlášeny závažné hematologické, neurologické a autoimunní reakce. Tyto zahrnují vzácně se vyskytující případy pancytopenie, aplastické anémie, centrálních a periferních demyelinizačních onemocnění, lupus erythematodes, stavů souvisejících s lupusem a Stevensův-Johnsonův syndrom.
Pediatrická populace
Obecně byly nežádoucí účinky u pediatrických pacientů, pokud jde o typ a frekvenci výskytu, podobné těm, které byly pozorovány u dospělých pacientů.
Tabulkový seznam nežádoucích účinků
Následující výčet nežádoucích účinků je založen na zkušenosti z klinických studií a z období po uvedení na trh, účinky jsou seřazeny podle tříd orgánových systémů a frekvence výskytu v tabulce 6 níže: velmi časté (1/10); časté (1/100 až 1/10); méně časté (1/1 000 až 1/100); vzácné (1/10 000 až 1/1 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti. Jsou zde zahrnuty nežádoucí účinky, které se, napříč jednotlivými indikacemi, vyskytovaly s nejvyšší frekvencí. Hvězdička (*) se ve sloupci tříd orgánových systémů vyskytuje tehdy, pokud lze další informace nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8.
Tabulka 6: Nežádoucí účinky
| Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Infekce a infestace* | Velmi časté | Infekce dýchacích cest (včetně infekce dolních a horních cest dýchacích, pneumonie, sinusitidy, faryngitidy, nazofaryngitidy a pneumonie vyvolané herpetickými viry) |
| Časté | Systémové infekce (včetně sepse, kandidózy a chřipky), střevní infekce (včetně virové gastroenteritidy), infekce kůže a měkkých tkání (včetně paronychia, flegmóny, impetiga, nekrotizující fasciitidy a herpes zoster), ušní infekce, orální infekce (včetně herpes simplex, orálního herpes a zubních infekcí), infekce reprodukčního systému (včetně vulvovaginální myotické infekce), infekce močových cest (včetně pyelonefritidy), mykotické infekce, záněty kloubů | |
| Méně časté | Neurologické infekce (včetně virové meningitidy), oportunní infekce a tuberkulóza (včetně kokcidioidomykózy, histoplasmózy a infekcí způsobených Mycobacterium avium complex), bakteriální infekce, oční infekce, divertikulitida1) | |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy)* | Časté | Karcinom kůže vyjma melanomu (včetně bazocelulárního a spinocelulárního karcinomu), benigní novotvary |
| Méně časté | Lymfom**, novotvary solidních orgánů (včetně karcinomu prsu, plicní novotvary a novotvary štítné žlázy), melanom** | |
| Vzácné | Leukemie1) | |
| Není známo | Hepatosplenický T-buněčný lymfom,1) karcinom z Merkelových buněk (neuroendokrinní karcinom kůže),1) Kaposiho sarkom | |
Poruchy krve a lymfatického systému* | Velmi časté | Leukopenie (včetně neutropenie a agranulocytózy), anémie |
| Časté | Leukocytóza, trombocytopenie | |
| Méně časté | Idiopatická trombocytopenická purpura | |
| Vzácné | Pancytopenie |
| Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy imunitního systému* | Časté | Hypersenzitivita, alergie (včetně sezónní alergie) |
| Méně časté | Sarkoidóza1), vaskulitida | |
| Vzácné | Anafylaxe1) | |
| Poruchy metabolismu a výživy | Velmi časté | Zvýšená hladina lipidů |
| Časté | Hypokalemie, zvýšená hladina kyseliny močové, abnormální hladina sodíku v krvi, hypokalcemie, hyperglykemie, hypofosfatemie, dehydratace | |
| Psychiatrické poruchy | Časté | Alterace nálady (včetně deprese), úzkost, insomnie |
| Poruchy nervového systému* | Velmi časté | Bolest hlavy |
| Časté | Parestezie (včetně hypestezie), migréna, komprese nervových kořenů | |
| Méně časté | Cévní mozková příhoda1), třes, neuropatie | |
| Vzácné | Roztroušená skleróza, demyelinizační onemocnění (např. optická neuritida, Guillainův-Barrého syndrom)1) | |
| Poruchy oka | Časté | Poruchy zraku, konjunktivitida, blefaritida, otoky oka |
| Méně časté | Diplopie | |
| Poruchy ucha a labyrintu | Časté | Vertigo |
| Méně časté | Ztráta sluchu, tinitus | |
| Srdeční poruchy* | Časté | Tachykardie |
| Méně časté | Infarkt myokardu1), arytmie, městnavé srdeční selhání | |
| Vzácné | Srdeční zástava | |
| Cévní poruchy | Časté | Hypertenze, zrudnutí, hematom |
| Méně časté | Aneurysma aorty, cévní arteriální okluze, tromboflebitida | |
Respirační, hrudní a mediastinální poruchy* | Časté | Astma, dyspnoe, kašel |
| Méně časté | Plicní embolie1), intersticiální plicní proces, chronické obstrukční plicní onemocnění, pneumonitida, pleurální výpotek1) | |
| Vzácné | Plicní fibróza1) | |
| Gastrointestinální poruchy | Velmi časté | Bolest břicha, nauzea a zvracení |
| Časté | Krvácení z GIT, dyspepsie, gastroesofageální refluxní choroba, sicca syndrom | |
| Méně časté | Pankreatitida, dysfagie, edém obličeje | |
| Vzácné | Perforace střeva1) |
| Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy jater a žlučových cest* | Velmi časté | Zvýšená hladina jaterních enzymů |
| Méně časté | Cholecystitida a cholelithiáza, steatóza jater, zvýšená hladina bilirubinu | |
| Vzácné | Hepatitida, reaktivace hepatitidy B1), autoimunní hepatitida1) | |
| Není známo | Selhání jater1) | |
| Poruchy kůže a podkožní tkáně | Velmi časté | Vyrážka (včetně exfoliativní vyrážky) |
| Časté | Nový výskyt nebo zhoršení psoriázy (včetně palmoplantární pustulózní psoriázy)1), urtikarie, tvorba modřin (včetně purpury), dermatitida (včetně ekzému), onychoklázie, hyperhidróza, alopecie1), pruritus | |
| Méně časté | Noční pocení, zjizvení | |
| Vzácné | Erythema multiforme1, Stevensův-Johnsonův syndrom1), angioedém1), kožní vaskulitida1), lichenoidní kožní reakce1) | |
| Není známo | Zhoršení příznaků dermatomyozitidy1) | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | Muskuloskeletální bolest |
| Časté | Svalové spasmy (včetně zvýšení kreatinfosfokinázy v krvi) | |
| Méně časté | Rhabdomyolýza, systémový lupus erythematodes | |
| Vzácné | Lupus-like syndrom1) | |
| Poruchy ledvin a močových cest | Časté | Porucha funkce ledvin, hematurie |
| Méně časté | Nykturie | |
| Poruchy reprodukčního systému a prsu | Méně časté | Erektilní dysfunkce |
| Celkové poruchy a reakce v místě aplikace* | Velmi časté | Reakce v místě vpichu (včetně erytému v místě vpichu) |
| Časté | Bolest na hrudi, edém, pyrexie1) | |
| Méně časté | Zánět | |
| Vyšetření* | Časté | Poruchy koagulace a krvácivé stavy (včetně prodloužení aktivovaného parciálního tromboplastinového času), pozitivní test autoprotilátek (včetně protilátek proti dvoušroubovici DNA), zvýšená hladina laktátdehydrogenázy v krvi |
| Není známo | Zvýšení tělesné hmotnosti2) | |
| Poranění, otravy a procedurální komplikace | Časté | Poruchy hojení |
* další informace lze nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8 ** včetně otevřené fáze prodloužených studií
- 1) včetně údajů ze spontánního hlášení
- 2) Průměrná změna tělesné hmotnosti od výchozí hodnoty se v případě adalimumabu pohybovala od 0,3 do 1,0 kg v indikacích pro dospělé v porovnání s (mínus) -0,4 kg až 0,4 kg v případě placeba během léčby po dobu 4–6 měsíců. Zvýšení tělesné hmotnosti o 5–6 kg bylo pozorováno rovněž v dlouhodobých prodloužených studiích, které nezahrnovaly kontrolní skupinu, s průměrnou expozicí přípravku přibližně 1–2 roky, zejména u pacientů s Crohnovou chorobou a ulcerózní kolitidou. Mechanismus tohoto účinku není jasný, mohl by však souviset s protizánětlivým účinkem adalimumabu.
Uveitida
Bezpečnostní profil u pacientů s uveitidou léčených adalimumabem jednou za dva týdny byl v souladu se známým bezpečnostním profilem adalimumabu.
Popis vybraných nežádoucích účinků
Reakce v místě vpichu
V pivotních kontrolovaných studiích u dospělých a dětí se u 12,9 % pacientů léčených adalimumabem vyvinuly reakce v místě vpichu (erytém a/nebo svědění, krvácení, bolest nebo otok) v porovnání se 7,2 % pacientů léčených placebem nebo aktivní kontrolou. Reakce v místě vpichu nevyžadovaly přerušení podávání léčivého přípravku.
Infekce
V pivotních kontrolovaných studiích u dospělých a dětí byl výskyt infekce 1,51 případů na pacienta a rok ve skupině léčené adalimumabem a 1,46 případů na pacienta a rok u pacientů léčených placebem nebo aktivní kontrolou. Jednalo se především o nazofaryngitidu, infekci horních cest dýchacích a sinusitidu. Většina pacientů pokračovala po vyléčení infekce v léčbě adalimumabem.
Výskyt závažných infekcí u pacientů léčených adalimumabem činil 0,04 případů na pacienta a rok a u pacientů léčených placebem nebo aktivní kontrolou 0,03 případů na pacienta a rok.
V kontrolovaných a otevřených studiích s adalimumabem u dospělých i pediatrických pacientů byly hlášeny závažné infekce (včetně fatálních infekcí, které se vyskytovaly vzácně), jako jsou tuberkulóza (včetně miliární a extrapulmonální tuberkulózy) a invazivní oportunní infekce (např. diseminovaná nebo extrapulmonální histoplasmóza, blastocystóza, kokcidioidomykóza, pneumocystóza, kandidóza, aspergilóza a listerióza). Většina případů tuberkulózy se vyskytla v prvních osmi měsících po zahájení léčby a mohlo se jednat o opětovné vzplanutí latentního onemocnění.
Maligní onemocnění a lymfoproliferativní poruchy
Ve studiích s adalimumabem nebyly u 249 pediatrických pacientů s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou) pozorovány žádné malignity při expozici odpovídající 655,6 pacientorokům léčby. Žádné malignity nebyly navíc pozorovány ani u 192 pediatrických pacientů při expozici 498,1 pacientoroků léčby v průběhu studií s adalimumabem zaměřených na pediatrické pacienty s Crohnovou chorobou. Žádné malignity nebyly pozorovány u 77 pediatrických pacientů při expozici 80,0 pacientoroků léčby v průběhu studie s adalimumabem u pediatrických pacientů s chronickou ložiskovou psoriázou. U 60 pediatrických pacientů s expozicí 58,4 pacientoroků nebyly pozorovány žádné malignity během klinického hodnocení s adalimumabem u pediatrických pacientů s uveitidou.
V průběhu kontrolovaného období pivotních klinických studií s adalimumabem u dospělých pacientů v délce nejméně 12 týdnů byly u pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, AS, axiální spondylartritidou bez radiologického průkazu AS, psoriatickou artritidou, psoriázou, HS, Crohnovou chorobou, ulcerózní kolitidou a uveitidou pozorovány případy malignit jiného druhu, než jsou lymfomy či nemelanomový karcinom kůže, s výskytem 6,8 (4,4; 10,5) na 1 000 pacientoroků (95% interval spolehlivosti) u 5 291 pacientů léčených adalimumabem, v porovnání s výskytem 6,3 (3,4; 11,8) na 1 000 pacientoroků u 3 444 pacientů v kontrolní skupině (medián délky léčby byl 4,0 měsíce u adalimumabu a 3,8 měsíce u pacientů v kontrolní skupině). Výskyt kožních karcinomů nemelanomového typu (95% interval spolehlivosti) byl 8,8 (6,0; 13,0) na 1 000 pacientoroků u pacientů léčených adalimumabem a 3,2 (1,3; 7,6) na 1 000 pacientoroků v kontrolní skupině. Z těchto kožních karcinomů se spinocelulární karcinom vyskytoval s frekvencí 2,7 (1,4; 5,4) na 1 000 pacientoroků (95% interval spolehlivosti) u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině. Výskyt lymfomů (95% interval spolehlivosti) byl 0,7 (0,2; 2,7) na 1 000 pacientoroků u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině.
Když se zkombinují kontrolovaná období těchto studií a probíhající a ukončené otevřené rozšířené fáze studií s průměrnou délkou trvání přibližně 3,3 roku, zahrnující 6 427 pacientů a více než 26 439 pacientoroků léčby, pak pozorovaná frekvence výskytu malignit jiného typu, než jsou lymfomy a nemelanomové karcinomy kůže, činí přibližně 8,5 na 1 000 pacientoroků. Pozorovaný výskyt nemelanomového typu kožního karcinomu činí přibližně 9,6 na 1 000 pacientoroků a pozorovaný výskyt lymfomů je přibližně 1,3 na 1 000 pacientoroků.
Ve sledování po uvedení přípravku na trh v období od ledna 2003 do prosince 2010, a to především u pacientů s revmatoidní artritidou, činil výskyt všech spontánně hlášených malignit přibližně 2,7 na 1 000 pacientoroků léčby. Spontánně hlášený výskyt u kožního karcinomu nemelanomového typu činil přibližně 0,2 a u lymfomů přibližně 0,3 na 1 000 pacientoroků léčby (viz bod 4.4).
U pacientů léčených adalimumabem byly hlášeny vzácné postmarketingové případy hepatosplenického T-buněčného lymfomu (viz bod 4.4).
Autoprotilátky
U pacientů bylo prováděno vyšetření na autoprotilátky v různých časových intervalech studií I–V s revmatoidní artritidou. V těchto studiích byly u 11,9 % pacientů léčených adalimumabem a u 8,1 % pacientů léčených placebem a aktivní kontrolou, kteří měli negativní výchozí titry antinukleárních protilátek, zjištěny pozitivní titry v týdnu 24. U dvou pacientů z 3 441 pacientů léčených adalimumabem ve všech studiích s revmatoidní a psoriatickou artritidou došlo k rozvoji klinických příznaků naznačujících možnost nového vzniku lupus-like syndromu. Po vysazení léčby došlo u těchto pacientů ke zlepšení. U žádného pacienta nedošlo k rozvoji lupusové nefritidy či příznaků postižení centrálního nervového systému.
Hepatobiliární poruchy
V kontrolovaných klinických studiích fáze 3 s adalimumabem, zaměřených na revmatoidní artritidu a psoriatickou artritidu, se po sledovanou dobu trvání v rozmezí od 4 do 104 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 3,7 % pacientů léčených adalimumabem a u 1,6 % pacientů léčených kontrolním přípravkem.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku 4 až 17 let a entezopatickou artritidou ve věku 6 až 17 let se objevilo zvýšení ALT ≥ 3 x ULN u 6,1 % pacientů léčených adalimumabem a u 1,3 % pacientů léčených v kontrolní skupině. Ve většině případů se zvýšení ALT vyskytlo při současném podávání methotrexátu. Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo ve fázi 3 klinické studie s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku od 2 do < 4 let.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s Crohnovou chorobou a ulcerózní kolitidou se po sledovanou dobu trvání v rozmezí od 4 do 52 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 0,9 % pacientů léčených adalimumabem a u 0,9 % pacientů léčených kontrolním přípravkem.
V klinické studii fáze 3 s adalimumabem u pediatrických pacientů s Crohnovou chorobou, která hodnotila účinnost a bezpečnost dvou udržovacích dávkovacích režimů upravených dle tělesné hmotnosti následujících po indukční léčbě upravené dle tělesné hmotnosti s trváním až do 52 týdnů, se zvýšení ALT ≥ 3 x ULN vyskytlo u 2,6 % (5/192) pacientů, z nichž 4 dostávali na začátku souběžně imunosupresiva.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s ložiskovou psoriázou se po sledovanou dobu trvání v rozmezí od 12 do 24 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 1,8 % pacientů léčených adalimumabem a u 1,8 % pacientů léčených kontrolním přípravkem.
Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo v klinické studii fáze 3 s adalimumabem u pediatrických pacientů s ložiskovou psoriázou.
V kontrolovaných klinických studiích s adalimumabem (úvodní dávky 80 mg v týdnu 0, následované 40 mg jednou za dva týdny počínaje týdnem 1) se u dospělých pacientů s uveitidou léčených až po dobu 80 týdnů s mediánem expozice 166,5 dne v případě terapie adalimumabem a 105,0 dne v případě terapie kontrolním přípravkem objevilo zvýšení ALT ≥ 3 x ULN u 2,4 % pacientů léčených adalimumabem a u 2,4 % pacientů léčených kontrolním přípravkem.
V klinických studiích napříč všemi indikacemi byli pacienti se zvýšeným ALT asymptomatičtí a ve většině případů bylo zvýšení ALT přechodné a vymizelo s pokračováním léčby. Nicméně po uvedení přípravku na trh byly u pacientů, jimž byl podáván adalimumab, hlášeny případy selhání jater, stejně jako případy méně závažných poruch jater, které mohou selhání jater předcházet, jako je hepatitida, včetně autoimunní hepatitidy.
Současná léčba azathioprinem/merkaptopurinem
Ve studiích s Crohnovou chorobou byla u dospělých pacientů léčených kombinací adalimumabu spolu s azathioprinem/merkaptopurinem pozorována vyšší incidence malignit a závažných nežádoucích účinků souvisejících s infekcemi v porovnání s pacienty, kteří byli léčeni pouze adalimumabem.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích nebyla pozorována toxicita omezující dávku léku. Nejvyšší hodnocenou dávkou bylo opakované intravenózní podávání 10 mg/kg, což je přibližně 15násobek doporučené dávky.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, Inhibitory tumor nekrotizujícího faktoru alfa (TNF-α), ATC kód: L04AB04
Přípravek Hukyndra je tzv. podobným biologickým léčivým přípravkem („biosimilar“). Podrobné informace jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Mechanismus účinku
Adalimumab se specificky váže na TNF a neutralizuje biologickou funkci TNF blokováním jeho interakce s p55 a p75 TNF receptorů na povrchu buněk.
Adalimumab rovněž moduluje biologickou odpověď, která je indukována nebo regulována TNF, včetně změn hladin adhezních molekul zodpovědných za migraci leukocytů (ELAM-1, VACM-1 a ICAM-1 při IC50 0,1–0,2 nM).
Farmakodynamické účinky
Po léčbě adalimumabem byl u pacientů s revmatoidní artritidou v porovnání s výchozím stavem pozorován rychlý pokles hladin reaktantů akutní fáze zánětu (C-reaktivní protein (CRP) a sedimentace erytrocytů (FW)) a sérových cytokinů (IL-6). Po podání adalimumabu byly rovněž sníženy sérové koncentrace matrixových metaloproteináz (MMP-1 a MMP-3), které vyvolávají remodelaci tkání způsobující destrukci chrupavek. U pacientů léčených adalimumabem obvykle došlo ke zlepšení hematologických známek chronického zánětu.
Rychlý pokles hladin CRP během léčby adalimumabem byl také pozorován u pacientů s polyartikulární juvenilní idiopatickou artritidou, Crohnovou chorobou, ulcerózní kolitidou a HS. U pacientů s Crohnovou chorobou bylo také pozorováno snížení počtu buněk exprimujících markery zánětlivých faktorů v tlustém střevě, což zahrnovalo i významný pokles exprese TNFα. Endoskopické studie střevní sliznice jednoznačně prokázaly slizniční hojení u pacientů léčených adalimumabem.
Klinická účinnost a bezpečnost
Dospělí s revmatoidní artritidou
Adalimumab byl hodnocen u více než 3 000 pacientů ve všech klinických studiích s revmatoidní artritidou. Účinnost a bezpečnost adalimumabu byly hodnoceny v 5 randomizovaných, dvojitě zaslepených a dobře kontrolovaných studiích. Někteří pacienti byli léčeni po dobu až 120 měsíců.
Ve studii RA I bylo hodnoceno 271 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem a léčba methotrexátem v dávkách 12,5–25 mg (10 mg v případě intolerance methotrexátu) jednou týdně nebyla dostatečně účinná, při konstantní dávce 10–25 mg methotrexátu jednou týdně. Pacienti dostávali dávky 20, 40 nebo 80 mg adalimumabu nebo placebo každý druhý týden po dobu 24 týdnů.
Ve studii RA II bylo hodnoceno 544 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem. Pacientům byla po dobu 26 týdnů podávána subkutánně dávka 20 nebo 40 mg adalimumabu každý druhý týden a placebo v týdnu bez podání aktivní léčby nebo placebo bylo podáváno jednou týdně po stejnou dobu. Ve studii nebyly povoleny žádné jiné chorobu modifikující léky.
Ve studii RA III bylo hodnoceno 619 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a u kterých nebyla odpověď na léčbu methotrexátem v dávkách 12,5–25 mg dostatečná nebo v případě intolerance methotrexátu v dávce 10 mg týdně. Ve studii byly tři skupiny. První skupina dostávala injekce placeba jednou týdně po dobu 52 týdnů. Druhá skupina dostávala adalimumab v dávce 20 mg jednou týdně po dobu 52 týdnů. Třetí skupina byla léčena adalimumabem v dávce 40 mg každý druhý týden, přičemž v týdnu bez podávání aktivní léčby dostávali pacienti placebo. Po ukončení prvních 52 týdnů bylo 457 pacientů zařazeno do otevřené prodloužené fáze studie, kdy bylo podáváno 40 mg adalimumabu/MTX každý druhý týden po dobu až 10 let.
Studie RA IV primárně hodnotila bezpečnost léčby u 636 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let. Studie se mohli zúčastnit pacienti, kteří dosud neužívali chorobu modifikující léky, nebo pacienti, kteří zůstali na již zavedené revmatologické léčbě za předpokladu, že tato terapie byla stabilní po dobu nejméně 28 dní. Jednalo se o léčbu methotrexátem, leflunomidem, hydroxychlorochinem, sulfasalazinem a/nebo solemi zlata. Pacienti byli randomizováni k léčbě dávkou 40 mg adalimumabu nebo placebem každý druhý týden po dobu 24 týdnů.
Studie RA V hodnotila 799 dospělých pacientů se středně až výrazně aktivní časnou revmatoidní artritidou dosud neléčených methotrexátem (průměrné trvání nemoci méně než 9 měsíců). Tato studie hodnotila účinnost adalimumabu v dávce 40 mg podávaného každý druhý týden/v kombinované terapii s methotrexátem, adalimumabu v dávce 40 mg každý druhý týden v monoterapii a methotrexátu v monoterapii na snížení známek a příznaků a rychlost progrese poškození kloubů u revmatoidní artritidy po dobu 104 týdnů. Po ukončení prvních 104 týdnů bylo 497 pacientů zařazeno do otevřené prodloužené fáze, ve které byla dávka 40 mg adalimumabu podávána každý druhý týden po dobu 10 let.
Primárním cílovým parametrem ve studiích RA I, II a III a sekundárním cílovým parametrem ve studii RA IV bylo procento pacientů, kteří dosáhli odpověď ACR 20 v týdnu 24 nebo 26. Primárním cílovým parametrem ve studii RA V bylo procento pacientů, kteří dosáhli odpověď ACR 50 v týdnu 52. Ve studiích RA III a V bylo dalším primárním cílovým parametrem v týdnu 52 zpomalení progrese onemocnění (stanovené pomocí RTG vyšetření). Studie RA III měla také primární cílový parametr změnu kvality života.
Odpověď ACR
Procento pacientů léčených adalimumabem, kteří dosáhli odpovědi ACR 20, 50 a 70, bylo ve studiích RA I, II a III shodné. Výsledky při podávání dávky 40 mg každý druhý týden jsou shrnuty v tabulce 7.
Tabulka 7: Odpověď ACR v placebem kontrolovaných studiích (procento pacientů)
Odpověď
| Studie RA Ia** | Studie RA IIa** |
Studie RA IIIa**
Placebo/MTXc n=60 Adalimumabb/ MTXc n=63 | Placebo n=110 Adalimumabb n=113 |
Placebo/M
TXc
n=200
Adalimumabb/
MTXc n=207
ACR 20
6 měsíců
| 13,3 % 65,1 % | 19,1 % 46,0 % |
29,5 % 63,3 % 12 měsíců
| NA NA | NA NA |
24,0 % 58,9 % ACR 50
6 měsíců
| 6,7 % 52,4 % | 8,2 % 22,1 % |
9,5 % 39,1 % 12 měsíců
| NA NA | NA NA |
9,5 % 41,5 % ACR 70
6 měsíců
| 3,3 % 23,8 % | 1,8 % 12,4 % |
2,5 % 20,8 % 12 měsíců
| NA NA | NA NA |
4,5 % 23,2 % a Studie RA I za 24 týdnů, studie RA II za 26 týdnů a studie RA III za 24 a 52 týdnů b 40 mg adalimumabu podávaného každý druhý týden
c MTX = methotrexát
**p < 0,01; adalimumab versus placebo
Ve studiích RA I–IV došlo po 24 a 26 týdnech léčby v porovnání s placebem ke zlepšení všech jednotlivých složek kritérií odpovědi ACR (počet bolestivých a oteklých kloubů, hodnocení aktivity onemocnění a bolesti lékařem a pacientem, skóre indexu disability (HAQ) a hodnoty CRP (mg/dl)). Ve studii RA III toto zlepšení přetrvávalo po dobu 52 týdnů.
V otevřené prodloužené studii RA III si většina pacientů, kteří dosáhli odpovědi dle ACR, udržela odpověď v trvání až 10 let. Z celkového počtu 207 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, jich 114 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 5 let. Z těchto pacientů 86 (75,4 %) dosáhlo odpovědi ACR 20; 72 pacientů (63,2 %) dosáhlo odpovědi ACR 50 a 41 pacientů (36 %) dosáhlo odpovědi ACR 70. Z celkového počtu 207 pacientů jich 81 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmito dosáhlo 64 pacientů (79,0 %) odpovědi ACR 20, 56 pacientů (69,1 %) dosáhlo odpovědi ACR 50 a 43 pacientů (53,1 %) dosáhlo odpovědi ACR 70.
Ve studii RA IV byla odpověď ACR 20 u pacientů léčených adalimumabem a standardní léčbou statisticky významně lepší než u pacientů léčených placebem a standardní léčbou (p < 0,001).
Ve studiích RA I-IV dosáhli pacienti léčení adalimumabem statisticky významné odpovědi ACR 20 a 50 v porovnání s placebem již za jeden až dva týdny po zahájení léčby.
Ve studii RA V u pacientů s časnou revmatoidní artritidou, kteří dosud nebyli léčeni methotrexátem, vedla kombinovaná léčba adalimumabem a methotrexátem k rychlejší a významně větší odpovědi ACR než monoterapie methotrexátem a monoterapie adalimumabem v týdnu 52 a odpověď přetrvávala i v týdnu 104 (viz tabulka 8).
Tabulka 8: Odpověď ACR ve studii RA V (procento pacientů)
| Odpověď | MTX n=257 | Adalimumab n=274 | Adalimumab/MTX n=268 | Hodnota pa | Hodnota pb | Hodnota pc |
| ACR 20 | ||||||
| Týden 52 | 62,6 % | 54,4 % | 72,8 % | 0,013 | < 0,001 | 0,043 |
| Týden 104 | 56,0 % | 49,3 % | 69,4 % | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Týden 52 | 45,9 % | 41,2 % | 61,6 % | < 0,001 | < 0,001 | 0,317 |
| Týden 104 | 42,8 % | 36,9 % | 59,0 % | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Týden 52 | 27,2 % | 25,9 % | 45,5 % | < 0,001 | < 0,001 | 0,656 |
| Týden 104 | 28,4 % | 28,1 % | 46,6 % | < 0,001 | < 0,001 | 0,864 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
V otevřené prodloužené fázi studie RA V byly odpovědi ACR na léčbu zachovány po dobu až 10 let. Z 542 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, pokračovalo 170 pacientů v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmi dosáhlo 154 pacientů (90,6 %) odpovědi ACR 20; 127 pacientů (74,7 %) dosáhlo odpovědi ACR 50 a 102 pacientů (60,0 %) dosáhlo odpovědi ACR 70.
V týdnu 52 dosáhlo 42,9 % pacientů léčených kombinací adalimumab/methotrexát klinickou remisi (DAS28 (CRP) < 2,6) v porovnání s 20,6 % pacientů léčených methotrexátem v monoterapii a 23,4 % pacientů léčených adalimumabem v monoterapii. Kombinovaná terapie adalimumabem/methotrexátem byla klinicky a statisticky superiorní než monoterapie methotrexátem (p<0,001) a monoterapie adalimumabem (p<0,001) z hlediska dosažení stavu nízké aktivity choroby u pacientů se středně těžkou až těžkou formou revmatoidní artritidy diagnostikovanou v nedávné době. Odpověď u obou ramen studie s monoterapií byla podobná (p=0,447). Ze 342 subjektů, které se účastnily otevřené prodloužené fáze studie a byly randomizovány k léčbě adalimumabem v monoterapii nebo adalimumabem v kombinaci s methotrexátem, 171 pacientů dokončilo 10 let léčby adalimumabem. Z těchto pacientů bylo v remisi po 10 letech 109 subjektů (63,7 %).
RTG odpověď
Ve studii RA III, kde průměrné trvání revmatoidní artritidy u pacientů léčených adalimumabem bylo přibližně 11 let, bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna modifikovaného celkového Sharpova skóre (Total Sharp Score, TSS) a jeho komponent, skóre erozí a skóre zúžení kloubní štěrbiny. U pacientů léčených adalimumabem/methotrexátem byla zjištěna významně menší RTG progrese v 6. a 12. měsíci léčby než u pacientů léčených methotrexátem v monoterapii (viz tabulka 9).
Snížení rychlosti progrese strukturálního poškození u části pacientů v otevřené prodloužené studii RA III přetrvává po dobu 8 a 10 let. Po 8 letech bylo 81 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. U 48 z těchto pacientů nedošlo k progresi strukturálního poškození, což bylo definováno jako 0,5 či nižší změna hodnoty mTSS v porovnání s výchozím stavem. Po 10 letech bylo 79 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. Mezi těmito se u 40 pacientů neprokázala progrese strukturálního poškození, definovaná jako změna mTSS
o 0,5 nebo méně v porovnání s výchozím stavem.
Tabulka 9: Průměrné RTG změny po 12 měsících ve studii RA III
| Placebo/ MTXa | Adalimumab/MTX 40 mg každý druhý týden | Placebo/MTX-Adalimumab/MTX (95% interval spolehlivostib) | Hodnota p | |
| Celkové Sharpovo skóre | 2,7 | 0,1 | 2,6 (1,4; 3,8) | < 0,001c |
| Skóre eroze | 1,6 | 0,0 | 1,6 (0,9; 2,2) | < 0,001 |
| Skóre JSNd | 1,0 | 0,1 | 0,9 (0,3; 1,4) | 0,002 |
a methotrexát
b 95% intervaly spolehlivosti pro rozdíly změny skóre mezi methotrexátem a adalimumabem c na základě analýzy pořadí
d zúžení kloubní štěrbiny
Ve studii RA V bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna upraveného celkového Sharpova skóre (viz tabulka 10).
Tabulka 10: Radiografické průměrné změny v týdnu 52 ve studii RA V
MTX n=257 (95% interval spolehlivosti) | Adalimumab n=274 (95% interval spolehlivosti) | Adalimumab/MTX n=268 (95% interval spolehlivosti) | Hodnota pa | Hodnota pb | Hodnota pc | |
| Celkové Sharpovo skóre | 5,7 (4,2–7,3) | 3,0 (1,7–4,3) | 1,3 (0,5–2,1) | < 0,001 | 0,0020 | < 0,001 |
| Skóre eroze | 3,7 (2,7–4,7) | 1,7 (1,0–2,4) | 0,8 (0,4–1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN skóre | 2,0 (1,2–2,8) | 1,3 (0,5–2,1) | 0,5 (0–1,0) | < 0,001 | 0,0037 | 0,151 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
Po 52 a 104 týdnech terapie bylo procento pacientů bez progrese (změna modifikovaného Sharpova skóre oproti výchozímu stavu ≤ 0,5) významně vyšší při kombinované terapii adalimumabem/methotrexátem (63,8 %, resp. 61,2 %) v porovnání s monoterapií methotrexátem (37,4 %, resp. 33,5 %, p < 0,001) a monoterapií adalimumabem (50,7 %, p < 0,002, resp. 44,5 %, p < 0,001).
V otevřené prodloužené fázi studie RA V byla v desátém roce průměrná změna modifikovaného Sharpova skóre oproti výchozímu stavu 10,8, 9,2 a 3,9 u pacientů původně randomizovaných k léčbě methotrexátem v monoterapii, adalimumabem v monoterapii a adalimumabem v kombinaci s methotrexátem. Odpovídající poměry pacientů bez radiografické progrese
byly 31,3 %, 23,7 % a 36,7 %.
Kvalita života a tělesné funkce
Kvalita života odvozená od zdravotního stavu a tělesné funkce byly ve čtyřech původních kontrolovaných studiích hodnoceny indexem disability pomocí dotazníku na funkční hodnocení zdraví HAQ (Health Assessment Questionnaire). Tento parametr byl předem stanoveným primárním cílovým parametrem v týdnu 52 ve studii RA III. U všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích bylo prokázáno statisticky významně větší zlepšení indexu disability HAQ mezi výchozí hodnotou a hodnotou v 6. měsíci v porovnání s placebem a ve studii RA III byly pozorovány stejné výsledky v týdnu 52. Tyto nálezy podporují i výsledky dotazníku kvality života SF 36 (Short Form Health Survey) u všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích se statisticky významným zlepšením skóre souhrnu fyzické komponenty PCS (physical component summary) a statisticky významným zlepšením skóre příznaků bolesti a vitality při dávkování 40 mg každý druhý týden. Ve všech třech studiích, ve kterých byla hodnocena únava (studie RA I, III, IV), byl pozorován její statisticky významný pokles stanovením funkčního hodnocení léčby chronického onemocnění FACIT (functional assessment of chronic illness therapy).
Ve studii RA III se u většiny subjektů, které dosáhly zlepšení fyzických funkcí a pokračovaly v léčbě, udrželo zlepšení až do týdne 520 (120 měsíců) nezaslepené fáze studie. Zlepšení kvality života bylo hodnoceno po dobu 156 týdnů (36 měsíců), toto zlepšení přetrvávalo v průběhu celého tohoto období.
Ve studii RA V se zlepšení indexu disability HAQ a tělesné komponenty v dotazníku SF 36 prokázalo jako větší (p < 0,001) při kombinované léčbě adalimumabem/methotrexátem v porovnání s monoterapií methotrexátem a monoterapií adalimumabem v týdnu 52 a zůstávalo větší až do týdne 104. Mezi 250 subjekty, které dokončily otevřenou prodlouženou fázi studie RA V, bylo zlepšení fyzických funkcí zachováno po dobu 10 let léčby.
Ložisková psoriáza u dospělých
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s chronickou ložiskovou psoriázou (≥ 10 % BSA a PASI ≥ 12 nebo ≥ 10), kteří byli kandidáty pro systémovou léčbu nebo fototerapii v randomizovaných, dvojitě zaslepených studiích. Sedmdesát tři procent pacientů zahrnutých do studií psoriázy I a II podstoupilo předcházející systémovou léčbu nebo fototerapii. Bezpečnost a účinnost adalimumabu byla rovněž hodnocena u dospělých pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou se současným psoriatickým postižením rukou a/nebo nohou, kteří byli kandidáty pro systémovou terapii v randomizované dvojitě zaslepené studii (studie psoriázy III).
Studie psoriázy I (REVEAL) hodnotila 1 212 pacientů ve třech fázích léčby. Ve fázi A dostali pacienti placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg každý druhý týden počínaje prvním týdnem po podání dávky úvodní. Po 16 týdnech léčby pacienti, kteří dosáhli odpovědi alespoň PASI 75 (PASI kritérium zlepšení alespoň o 75 % ve vztahu k výchozímu stavu), postoupili do fáze B a dostávali v otevřené fázi studie 40 mg adalimumabu každý druhý týden. Pacienti, u kterých přetrvávala odpověď PASI ≥ 75 v týdnu 33 a kteří byli původně randomizováni k aktivní terapii ve fázi A, byli re-randomizováni do fáze C a dostávali buď 40 mg adalimumabu každý druhý týden nebo placebo po dobu dalších 19 týdnů. Napříč všemi léčenými skupinami bylo průměrné výchozí skóre PASI 18,9 a výchozí skóre PGA se pohybovalo od „středně těžká“ (53 % sledovaných subjektů) po „těžká“ (41 %) až „velmi těžká“ (6 %).
Studie psoriázy II (CHAMPION) porovnávala účinnost a bezpečnost adalimumabu oproti methotrexátu a placebu u 271 pacientů. Pacienti dostávali placebo a MTX v úvodní dávce 7,5 mg, která se následně zvyšovala až do týdne 12 do maximální dávky 25 mg, nebo dostali úvodní dávku 80 mg adalimumabu, následovanou dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce) po dobu 16 týdnů. Nejsou dostupné žádné údaje o porovnání adalimumabu a MTX po této 16týdenní léčbě. Pacientům, kteří dostávali MTX a kteří dosáhli odpovědi PASI ≥ 50 v týdnu 8 a/nebo 12, nebyla dávka dále navyšována. Napříč všemi léčenými skupinami bylo průměrné PASI skóre 19,7 a výchozí PGA skóre se pohybovalo od „mírná“ (< 1 %) po „středně těžká“ (48 %), „těžká“ (46 %) až „velmi těžká“ (6 %).
Pacienti, kteří se účastnili všech studií psoriázy fáze 2 a fáze 3, byli vhodní k tomu, aby byli zařazeni do otevřené fáze prodloužené studie, v níž byl adalimumab podáván minimálně po dobu dalších 108 týdnů.
Ve studiích psoriázy I a II byl primárním cílovým parametrem podíl pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 od výchozího stavu (viz tabulky 11 a 12).
Tabulka 11: Studie psoriázy I (REVEAL) – výsledky účinnosti za 16 týdnů
| Placebo n=398 n (%) | Adalimumab 40 mg každý druhý týden n=814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: čistá/minimální | 17 (4,3) | 506 (62,2)b |
| a Procento pacientů, kteří dosáhli PASI 75, bylo vypočteno jako střední průměr hodnot b p<0,001, adalimumab vs. placebo | ||
Tabulka 12: Studie psoriázy II (CHAMPION) - výsledky účinnosti za 16 týdnů
| Placebo n=53 n (%) | MTX n=110 n (%) | Adalimumab 40 mg každý druhý týden n=108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6) a, b |
| PASI 100 | 1 (1,9) | 8 (7,3) | 18 (16,7) c, d |
| PGA: čistá/minimální | 6 (11,3) | 33 (30,0) | 79 (73,1) a, b |
| a p < 0,001 adalimumab vs. placebo b p < 0,001 adalimumab vs. methotrexát c p < 0,01 adalimumab vs. placebo d p < 0,05 adalimumab vs. methotrexát | |||
Ve studii psoriázy I došlo u 28 % pacientů, kteří dosáhli odpovědi PASI 75 a byli re-randomizováni k léčbě placebem v týdnu 33, ke „ztrátě adekvátní odpovědi“ (PASI skóre po týdnu 33 a v týdnu 52 nebo před ním, které vyústilo v odpověď PASI < 50 vzhledem k výchozímu stavu s minimálně 6bodovým vzestupem PASI skóre vzhledem k týdnu 33), v porovnání s 5 % těch, kteří pokračovali v léčbě adalimumabem, p<0,001. Z pacientů, u kterých došlo ke „ztrátě adekvátní odpovědi“ po re-randomizaci k léčbě placebem a kteří byli zařazeni do otevřené prodloužené fáze studie, došlo u 38 % pacientů (25 z 66) k opětovnému návratu odpovědi PASI 75 po 12 týdnech léčby a u 55 % pacientů (36 z 66) po 24 týdnech léčby.
Celkem 233 pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 a v týdnu 33, pokračovalo v léčbě adalimumabem po dobu 52 týdnů ve studii psoriázy I a postoupilo do otevřené prodloužené fáze studie. Po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) dosáhlo 74,7 % z těchto pacientů odpovědi PASI 75 a 59 % z nich dosáhlo PGA „čistá“ nebo „minimální“. V analýzách, v nichž byli všichni pacienti, kteří ze studie odstoupili z důvodu nežádoucích účinků či nedostatečné účinnosti nebo kteří vyžadovali navyšování dávky, považováni za neodpovídající na léčbu, bylo u těchto pacientů po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) dosaženo PASI 75 a PGA „čistá“ nebo „minimální“ celkem u 69,9 % v případě PASI 75 a 55,7 % u PGA.
Celkem 347 na léčbu stabilně odpovídajících pacientů se účastnilo otevřené fáze studie, ve které byl adalimumab vysazen a opětovně nasazen. V průběhu období po vysazení se příznaky psoriázy vrátily po čase zpět s mediánem doby do relapsu (pokles v PGA na „středně těžká“ nebo horší) přibližně 5 měsíců. U žádného z těchto pacientů nedošlo k rebound fenoménu po dobu vysazení léčby. Celkem 76,5 % pacientů (218 z 285), kteří přešli do fáze znovunasazení adalimumabu, mělo po 16 týdnech léčby PGA „čistá“ nebo „minimální“, bez ohledu na to, zda se u nich v průběhu období, kdy byl lék vysazen, objevil relaps (u 69,1 % [123 z 178] se objevil relaps a 88,8 % [95 ze 107] bylo v tomto období bez relapsu). V průběhu doby po znovunasazení léčby byl pozorován podobný bezpečnostní profil jako v období před vysazením léčby.
Významné zlepšení v týdnu 16 oproti výchozímu stavu v porovnání s léčbou placebem (studie I a II) a MTX (studie II) bylo prokázáno v DLQI (Dermatology Life Quality Index). Ve studii I došlo také k významnému zlepšení fyzické a mentální části celkového skóre SF 36 v porovnání s placebem.
V otevřené prodloužené studii u pacientů, u nichž byla z důvodu odpovědi PASI pod 50 % dávka zvýšena ze 40 mg každý druhý týden na 40 mg týdně, dosáhlo opětovného návratu odpovědi PASI 75 celkem 26,4 % pacientů (92 z 349) v týdnu 12 a 37,8 % pacientů (132 z 349) v týdnu 24.
Studie psoriázy III (REACH) porovnávala účinnost a bezpečnost adalimumabu oproti placebu u 72 pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou a psoriázou rukou a/nebo nohou. Pacienti dostali úvodní dávku 80 mg adalimumabu, následovanou dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 16 týdnů. V týdnu 16 dosáhl statisticky významně větší podíl pacientů, kteří byli léčeni adalimumabem, PGA „čistá“ nebo „téměř čistá“ na rukou a/nebo chodidlech v porovnání s pacienty léčenými placebem (30,6 % resp. 4,3 % [p=0,014]).
Studie psoriázy IV porovnávala účinnost a bezpečnost adalimumabu oproti placebu u 217 dospělých pacientů se středně těžkou až těžkou psoriázou nehtů. Pacienti dostali úvodní dávku 80 mg adalimumabu následovanou dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 26 týdnů, následované otevřenou fází léčby adalimumabem po následujících 26 týdnů. Hodnocení psoriázy nehtů zahrnovalo mNAPSI (Modified Nail Psoriasis Severity Index), PGA-F (Physician’s Global Assessment of Fingernail Psoriasis) a NAPSI (Nail Psoriasis Severity Index) (viz tabulka 13). Léčba adalimumabem byla prospěšná u pacientů s psoriázou nehtů s různým rozsahem postižení kůže (BSA ≥ 10 % (60 % pacientů) a BSA < 10 % a ≥ 5 % (40 % pacientů)).
Tabulka 13: Výsledky účinnosti v týdnech 16, 26 a 52 u studie psoriázy IV
| Cílový parametr | Týden 16 Placebem kontrolovaná | Týden 26 Placebem kontrolovaná | Týden 52 Otevřená | ||
| Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Adalimumab 40 mg každý druhý týden n=80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F čistý/minimální a ≥2stupňové zlepšení (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
| Procentuální změna v celkovém NAPSI nehtů (%) | -7,8 | -44,2 a | -11,5 | -56,2a | -72,2 |
| a p<0,001, adalimumab vs. placebo | |||||
U pacientů léčených adalimumabem bylo prokázáno statisticky významné zlepšení v týdnu 26 ve srovnání s placebem v DLQI.
Crohnova choroba u dospělých pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena u více než 1 500 pacientů se středně těžkou až těžkou aktivní Crohnovou chorobou (index aktivity Crohnovy choroby (CDAI, Crohn’s Disease Activity Index) ≥ 220 a ≤ 450) v randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích. Bylo povoleno současné podávání konstantních dávek aminosalicylátů, kortikosteroidů a/nebo imunomodulancií, přičemž 80 % pacientů pokračovalo v užívání nejméně jednoho z těchto léčivých přípravků.
Indukce klinické remise (definovaná jako CDAI < 150) byla hodnocena ve dvou studiích, studii CD I (CLASSIC I) a studii CD II (GAIN). Ve studii CD I bylo 299 pacientů dosud neléčených antagonisty TNF randomizováno do jedné ze čtyř terapeutických skupin; placebo v týdnech 0 a 2, adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo 80 mg v týdnu 0 a 40 mg v týdnu 2, případně 40 mg v týdnu 0 a 20 mg týdnu 2. Ve studii CD II bylo 325 pacientů, u kterých došlo ke ztrátě odpovědi či k rozvoji intolerance na infliximab, randomizováno do skupin, kdy dostali buď adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo placebo v týdnech 0 a 2. Primárně na léčbu neodpovídající pacienti byli ze studií vyřazeni, a proto nebyli dále hodnoceni.
Přetrvávání klinické remise bylo hodnoceno ve studii CD III (CHARM). V nezaslepené fázi studie CD III dostalo 854 pacientů dávku 80 mg v týdnu 0 a 40 mg v týdnu 2. V týdnu 4 byli pacienti randomizováni do skupin, kdy dostávali buď dávku 40 mg každý druhý týden, 40 mg každý týden nebo placebo při celkové délce trvání studie 56 týdnů. Pacienti s klinickou odpovědí na léčbu v týdnu 4 (pokles CDAI ≥ 70) byli stratifikováni a hodnoceni odděleně od těch, kteří v týdnu 4 klinické odpovědi nedosáhli. Snižování dávek kortikosteroidů bylo povoleno po týdnu 8.
Indukce remise a výskyt odpovědí ve studiích CD I a CD II uvádí tabulka 14.
Tabulka 14: Indukce klinické remise a odpovědi (procento pacientů)
| Studie CD I: Pacienti dosud neléčení infliximabem | Studie CD II: Pacienti dříve léčení infliximabem | ||||
| Placebo n=74 | Adalimumab 80/40 mg n=75 | Adalimumab 160/80 mg n=76 | Placebo n=166 | Adalimumab 160/80 mg n=159 | |
| Týden 4 | |||||
| Klinická remise | 12 % | 24 % | 36 %* | 7 % | 21 % |
| Klinická odpověď (CR-100) | 24 % | 37 % | 49 %** | 25 % | 38 %** |
Všechny hodnoty p slouží k párovému srovnání hodnot pro adalimumab versus placebo * p < 0,001
** p < 0,01
U obou úvodních dávkovacích schémat, u 160/80 mg i u 80/40 mg, byl v období do týdne 8 pozorován podobný výskyt remisí, nežádoucí účinky byly častěji pozorovány ve skupině se 160/80 mg.
Ve studii CD III dosáhlo 58 % pacientů (499 z 854) klinické odpovědi v týdnu 4 a byli zařazeni do primární analýzy. Z těchto pacientů, kteří v týdnu 4 dosáhli klinické odpovědi na léčbu, bylo 48 % už dříve vystaveno antagonistům TNF. Doba trvání remise a výskyt odpovědi jsou uvedeny v tabulce 15. Výsledky klinické remise zůstávaly konstantní bez ohledu na předchozí expozici antagonistům TNF. Počet hospitalizací a chirurgických zákroků, spojených s tímto onemocněním, byl v týdnu 56 statisticky signifikantně snížen u pacientů léčených adalimumabem v porovnání s placebem.
Tabulka 15: Přetrvávání klinické remise a odpovědi (procento pacientů)
| Placebo | Adalimumab 40 mg každý druhý týden | Adalimumab 40 mg každý týden | |
| Týden 26 | n=170 | n=172 | n=157 |
| Klinická remise | 17 % | 40 %* | 47 %* |
| Klinická odpověď (CR-100) | 27 % | 52 %* | 52 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 3 % (2 z 66) | 19 % (11 z 58)** | 15 % (11 ze 74)** |
| Týden 56 | n=170 | n=172 | n=157 |
| Klinická remise | 12 % | 36 %* | 41 %* |
| Klinická odpověď (CR-100) | 17 % | 41 %* | 48 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 5 % (3 z 66) | 29 % (17 z 58)* | 20 % (15 ze 74)** |
* p < 0,001 párové srovnání hodnot pro adalimumab versus placebo
** p < 0,02 párové srovnání hodnot pro adalimumab versus placebo
a Z těch, kterým byly původně podávány kortikosteroidy.
Z celkového počtu pacientů, kteří byli v týdnu 4 bez odpovědi na léčbu, dosáhlo v týdnu 12 odpovědi 43 % pacientů léčených adalimumabem, ve srovnání s 30 % pacientů, jež dostávali placebo. Tyto výsledky naznačují, že někteří pacienti, kteří nedosáhli odpovědi v týdnu 4, profitují z pokračování udržovací léčby do týdne 12. Léčba pokračující po 12. týdnu nevedla k významně více odpovědím (viz bod 4.2).
Celkem 117 z 276 pacientů účastnících se studie CD I a 272 ze 777 pacientů účastnících se studie CD II a III pokračovalo v léčbě adalimumabem po dobu minimálně 3 let v otevřené fázi studie. Osmdesát osm z těchto 117, resp. 189 z těchto 272 pacientů zůstávalo v klinické remisi. Klinická odpověď (CR-100) přetrvávala u 102, resp. 233 pacientů.
Kvalita života
Ve studiích CD I a CD II bylo v týdnu 4 u pacientů randomizovaných do skupiny s adalimumabem v dávce 80/40 mg a 160/80 mg dosaženo, ve srovnání s placebem, statisticky významného zlepšení celkového skóre dotazníku IBDQ (inflammatory bowel disease questionnaire), a v týdnech 26 a 56 ve studii CD III byly tyto výsledky rovněž pozorovány ve skupinách léčených adalimumabem, v porovnání se skupinou léčenou placebem.
Uveitida u dospělých
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s neinfekční intermediální a zadní uveitidou a panuveitidou, s vyloučením pacientů s izolovanou přední uveitidou, ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích (UV I a II). Pacienti dostávali placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg podávanou jednou za dva týdny počínaje jeden týden po úvodní dávce. Současné podávání stabilní dávky jednoho nebiologického imunosupresiva bylo povoleno.
Studie UV I hodnotila 217 pacientů s aktivní uveitidou přetrvávající i přes léčbu kortikosteroidy (perorální prednison v dávce 10 až 60 mg/den). Všichni pacienti dostávali při vstupu do studie dvoutýdenní standardizovanou dávku prednisonu 60 mg/den. Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 15 byly kortikosteroidy zcela vysazeny.
Studie UV II hodnotila 226 pacientů s neaktivní uveitidou vyžadující na počátku studie ke kontrole onemocnění chronickou terapii kortikosteroidy (perorální prednison v dávce 10 až 35 mg/den). Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 19 byly kortikosteroidy zcela vysazeny.
Primárním cílovým parametrem účinnosti v obou studiích byla „doba do selhání léčby“. Selhání léčby bylo definováno vícesložkovým výstupem založeným na zánětlivých chorioretinálních a/nebo zánětlivých retinálních vaskulárních lézích, počtu buněk v přední komoře (AC, anterior chamber), stupni zákalu ve sklivci (VH, vitreous haze) a nejlepší korigované zrakové ostrosti (BCVA, best corrected visual acuity).
Pacienti, kteří dokončili studie UV I a UV II, byli způsobilí pro zařazení do nekontrolované dlouhodobé prodloužené studie s původně plánovanou dobou trvání 78 týdnů. Pacientům bylo umožněno pokračovat v léčbě studijní medikací po týdnu 78, dokud nebudou mít přístup k adalimumabu.
Klinická odpověď
Výsledky z obou studií prokázaly statisticky významné snížení rizika selhání léčby u pacientů léčených adalimumabem v porovnání s pacienty dostávajícími placebo (viz tabulka 16). Obě studie prokázaly časný a setrvalý účinek adalimumabu na výskyt selhání léčby v porovnání s placebem (viz obrázek 1).
Tabulka 16: Doba do selhání léčby ve studiích UV I a UV II
Analýza
Léčba
n Selhání
n (%)
Střední doba do selhání (měsíce)
HRa CI 95% pro HRa hodnota pb
Doba do selhání léčby v týdnu 6 nebo později ve studii UV I
Primární analýza (ITT)
Placebo 107 84 (78,5) 3,0 -- -- -- Adalimumab 110 60 (54,5) 5,6 0,50 0,36, 0,70 < 0,001 Doba do selhání léčby v týdnu 2 nebo později ve studii UV II
Primární analýza (ITT)
Placebo 111 61 (55,0) 8,3 -- -- -- Adalimumab 115 45 (39,1) NEc 0,57 0,39, 0,84 0,004 Poznámka: selhání léčby v týdnu 6 nebo později (studie UV I) nebo v týdnu 2 či později (studie UV II) bylo počítáno jako příhoda. Ukončení studie z důvodů jiných, než kvůli selhání léčby bylo zaznamenáno v době ukončení.
a HR adalimumab vs. placebo z regrese proporcionálních rizik s léčbou jako faktorem. b 2stranná P hodnota z log rank testu.
c NE = nehodnotitelný. K příhodě došlo u méně než poloviny rizikových subjektů.
Obrázek 1: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby v týdnu 6 nebo později
(studie UV I) nebo v týdnu 2 nebo později (studie UV II)
Poznámka: P# = placebo (počet příhod/počet v riziku); A# = adalimumab (počet příhod/počet v riziku).
Ve studii UV I byly pozorovány statisticky významné rozdíly ve prospěch adalimumabu v porovnání s placebem u každého důvodu selhání léčby. Ve studii UV II byly pozorovány statisticky významné rozdíly jen u zrakové ostrosti, ale ostatní důvody byly početně ve prospěch adalimumabu.
Ze 424 subjektů zařazených do nekontrolovaných dlouhodobých prodloužení studií UV I a UV II bylo 60 subjektů považováno za nezpůsobilé (např. v důsledku odchylek nebo v důsledku sekundárních komplikací k diabetické retinopatii v důsledku operace katarakty nebo vitrektomie) a bylo vyřazeno z primární analýzy účinnosti. Z 364 zbývajících pacientů dosáhlo 269 hodnotitelných pacientů (74 %) 78 týdnů otevřené léčby adalimumabem. Na základě přístupu založeného na pozorovaných datech bylo 216 (80,3 %) pacientů v remisi (bez aktivních zánětlivých lézí, počet AC buněk ≤ 0,5+, stupeň VH ≤ 0,5+) na současné dávce steroidů ≤ 7,5 mg denně a 178 (66,2 %) pacientů bylo v remisi bez podávání steroidů. BCVA se buď zlepšila, nebo udržela (zhoršení o < 5 písmen) u 88,6 % očí v týdnu 78. Z pacientů, kteří ukončili studii před týdnem 78, 18 % ukončilo studii z důvodu nežádoucích příhod a 8 % v důsledku nedostatečné odpovědi na léčbu adalimumabem. 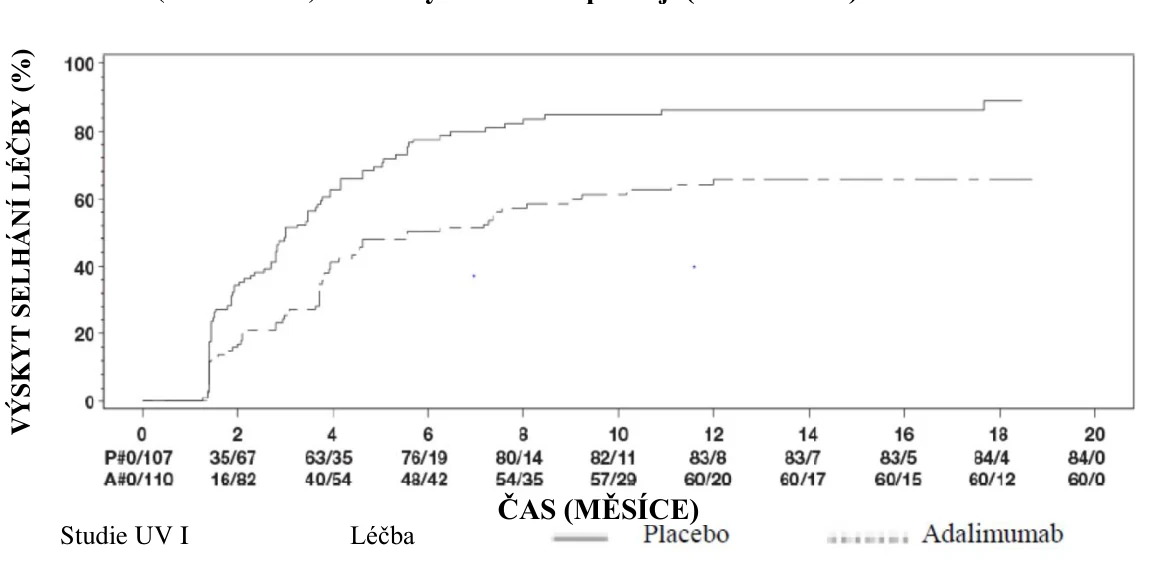
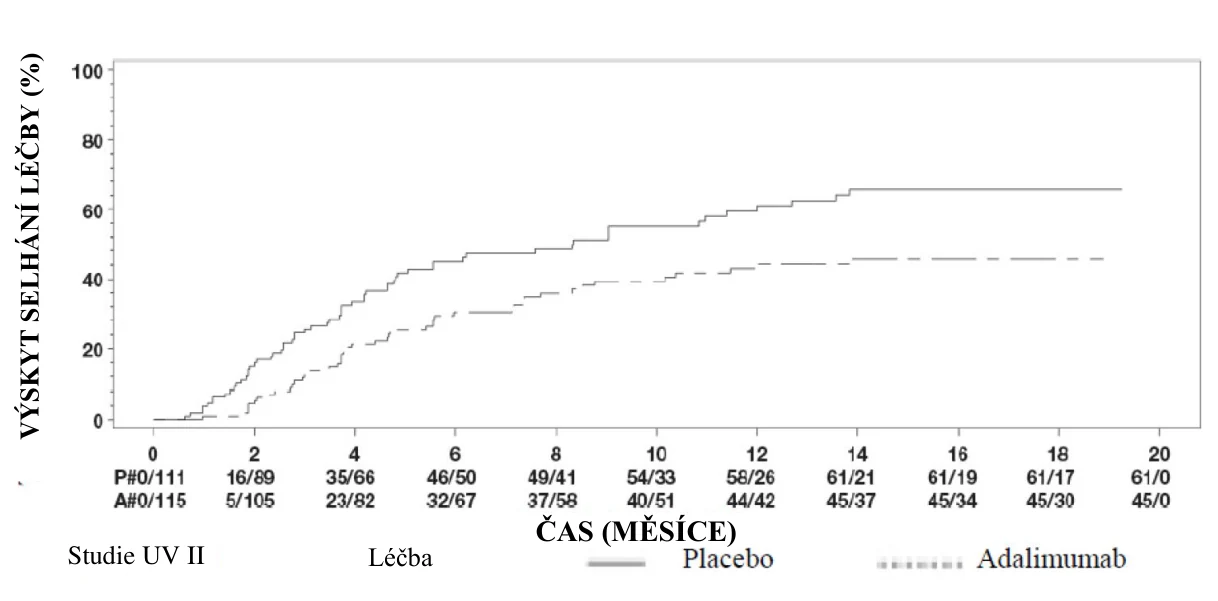
Kvalita života
Pacienty hlášené výsledky zahrnující zrakové funkce byly hodnoceny v obou klinických studiích za pomoci NEI VFQ-25. Adalimumab měl numericky lepší výsledky ve většině podskóre, přičemž ve studii UV I byl statisticky významný průměrný rozdíl zaznamenán obecně u zraku, bolesti oka, vidění na blízko, duševního zdraví a celkového skóre, a ve studii UV II obecně u zraku a duševního zdraví. Numericky nebylo zlepšení zraku vlivem adalimumabu ve studii UV I pozorováno u barevného vidění a ve studii UV II u barevného vidění, periferního vidění a vidění na blízko.
Imunogenita
Během léčby adalimumabem se proti němu mohou vytvořit protilátky. Tvorba protilátek proti adalimumabu je spojena se zvýšenou clearance a sníženou účinností adalimumabu. Mezi přítomností protilátek proti adalimumabu a výskytem nežádoucích účinků neexistuje žádná zjevná korelace.
Pediatrická populace
Juvenilní idiopatická artritida (JIA)
Polyartikulární juvenilní idiopatická artritida (pJIA)
Bezpečnost a účinnost adalimumabu byla hodnocena ve dvou studiích (pJIA I a pJIA II) u dětí s aktivní polyartikulární juvenilní idiopatickou artritidou nebo polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu JIA (nejčastěji polyartritida s negativním nebo pozitivním revmatoidním faktorem a rozšířená oligoartritida).
Studie pJIA I
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii paralelních skupin u 171 dětí (ve věku 4 až 17 let) s polyartikulární JIA. V otevřené úvodní fázi (OL LI, open-label lead in phase) studie byli pacienti rozděleni do dvou skupin, na pacienty léčené MTX (methotrexátem) a pacienty neléčené MTX. Pacienti ve skupině neléčené MTX byli buď dosud neléčení, nebo jim byl MTX vysazen minimálně dva týdny před zahájením léčby hodnoceným přípravkem. Pacienti zůstali na stabilních dávkách NSAID a prednisonu (≤ 0,2 mg/kg/den nebo maximálně 10 mg/den). V OL LI fázi dostávali všichni pacienti dávku 24 mg/m2 až do maximální dávky 40 mg adalimumabu jednou za dva týdny po dobu 16 týdnů. Distribuce pacientů podle věku a dále dle toho, zda dostávali minimální, střední nebo maximální dávku v průběhu OL LI fáze studie, je znázorněna v tabulce 17.
Tabulka 17: Distribuce pacientů podle věku a dávky adalimumabu podávané v průběhu OL LI fáze
| Skupina dle věku | Počet pacientů ve výchozím stavu n (%) | Minimální, střední a maximální dávka |
| 4 až 7 let | 31 (18,1) | 10, 20 a 25 mg |
| 8 až 12 let | 71 (41,5) | 20, 25 a 40 mg |
| 13 až 17 let | 69 (40,4) | 25, 40 a 40 mg |
Pacienti, kteří vykazovali v týdnu 16 odpověď v pediatrickém (Ped) ACR 30, byli vhodní k randomizaci do dvojitě zaslepené (DB) fáze, kdy dostávali buď adalimumab v dávce 24 mg/m2 až do maximální dávky 40 mg, či placebo každý druhý týden po dobu dalších 32 týdnů nebo do doby vzplanutí onemocnění. Kritéria vzplanutí byla definována jako zhoršení o ≥ 30 % v porovnání s výchozím stavem u ≥ 3 ze 6 hlavních kritérií pediatrického ACR, přítomnost ≥ 2 aktivních kloubů a zlepšení o ≥ 30 % u ne více než 1 ze 6 kritérií. Po 32 týdnech léčby nebo při vzplanutí onemocnění byli pacienti vhodní k zařazení do otevřené prodloužené fáze.
Tabulka 18: Odpovědi v Ped ACR 30 ve studii s JIA
| Skupina | MTX | Bez MTX | ||
| Fáze | ||||
| OL LI 16 týdnů | ||||
| Odpovědi Ped ACR 30 (n/N) | 94,1 % (80/85) | 74,4 % (64/86) | ||
| Výsledky účinnosti | ||||
Dvojitě zaslepených 32 týdnů | Adalimumab/ MTX (n=38) | Placebo/MTX (n=37) | Adalimumab (n=30) | Placebo (n=28) |
| Vzplanutí onemocnění na konci 32. týdnea (n/N) | 36,8 % (14/38) | 64,9 % (24/37)b | 43,3 % (13/30) | 71,4 % (20/28)c |
Medián doby do vzplanutí onemocnění | > 32 týdnů | 20 týdnů | > 32 týdnů | 14 týdnů |
a Odpovědi Ped ACR 30/50/70 v týdnu 48 byly významně vyšší než u pacientů léčených placebem b p=0,015
c p=0,031
Mezi těmi, jež dosáhli odpovědi v týdnu 16 (n=144), byly odpovědi pediatrického ACR v OLE fázi udržovány na hodnotách 30/50/70/90 po dobu až šesti let u těch pacientů, jež byli léčeni adalimumabem po celou dobu studie. Krom toho všech 19 subjektů, z nichž 11 bylo při zahájení studie ve věku 4 až 12 let a 8 ve věku 13 až 17 let, bylo léčeno 6 let nebo déle.
Celkové odpovědi byly obecně lepší a u menšího počtu pacientů došlo k rozvoji protilátek, pokud byli léčeni kombinací adalimumabu a MTX ve srovnání s monoterapií adalimumabem. Uvážíme-li tyto výsledky, doporučuje se, aby byl adalimumab používán v kombinaci s MTX a v monoterapii jen u těch pacientů, u nichž není MTX vhodný (viz bod 4.2).
Studie pJIA II
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické otevřené studii se 32 dětmi (ve věku 2 až < 4 roky nebo ve věku 4 roky a starší s tělesnou hmotností < 15 kg) se středně těžkou až těžkou polyartikulární JIA. Pacienti dostávali adalimumab v dávce 24 mg/m2 plochy tělesného povrchu (BSA) až do maximální dávky 20 mg každý druhý týden subkutánní injekcí po dobu 24 týdnů. V průběhu studie dostávala většina subjektů současně methotrexát a u menšího počtu subjektů bylo hlášeno užívání kortikosteroidů nebo NSAID.
Z pozorovaných údajů vyplývá, že v týdnu 12 bylo dosaženo odpovědi PedACR 30 u 93,5 % subjektů a v týdnu 24 bylo této odpovědi dosaženo u 90,0 % subjektů. Podíl subjektů s odpovědí PedACR 50/70/90 v týdnu 12 byl 90,3 % / 61,3 % / 38,7 % a podíl subjektů s touto odpovědí v týdnu 24 byl 83,3 % / 73,3 % / 36,7 %. Mezi pacienty, kteří dosáhli odpovědi PedACR 30 v týdnu 24 (n=27 ze 30 pacientů), přetrvávala až 60 týdnů v OLE fázi odpověď PedACR 30 u těch, kterým byl podáván adalimumab po celou dobu studie. Celkově bylo 20 subjektů léčeno po dobu 60 týdnů nebo déle.
Entezopatická artritida
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii u 46 pediatrických pacientů (ve věku 6 až 17 let) se středně těžkou entezopatickou artritidou. Pacienti byli randomizováni do skupiny dostávající adalimumab v dávce 24 mg/m2 tělesného povrchu (BSA) až do maximální dávky 40 mg, nebo placebo každý druhý týden po dobu 12 týdnů. Po dvojitě zaslepeném období následovalo otevřené období (OL), během kterého pacienti dostávali adalimumab v dávce 24 mg/m2 BSA až do maximální dávky 40 mg každý druhý týden subkutánně až po dobu do maximálně 192 týdnů. Primárním cílovým parametrem byla procentuální změna v počtu aktivních kloubů s artritidou (otok nezpůsobený deformitou nebo klouby se ztrátou pohyblivosti plus bolest a/nebo citlivost) od počátku do týdne 12, které bylo dosaženo průměrným procentuálním snížením -62,6 % (medián procentuální změny -88,9 %) u pacientů ve skupině s adalimumabem ve srovnání s -11,6 % (medián procentuální změny -50,0 %) u pacientů ve skupině s placebem. Zlepšení v počtu aktivních kloubů s artritidou bylo během OL období do týdne 156 udrženo u 26 z 31 (84 %) pacientů ve skupině s adalimumabem, kteří setrvávali ve studii. Ačkoli to nebylo statisticky významné, u většiny pacientů bylo prokázáno klinické zlepšení sekundárních cílových parametrů, jako počet míst s entezitidou, počet citlivých kloubů (TJC), počet oteklých kloubů (SJC) a odpovědi Ped ACR 50 a Ped ACR 70.
Ložisková psoriáza u pediatrických pacientů
Účinnost adalimumabu byla hodnocena v randomizované, dvojitě zaslepené, kontrolované studii u 114 pediatrických pacientů ve věku od 4 let s těžkou chronickou ložiskovou psoriázou (definovanou jako PGA (Physician’s Global Assessment) ≥ 4 nebo > 20 % BSA nebo > 10 % BSA s velmi tenkými lézemi nebo PASI (Psoriasis Area and Severity Index) ≥ 20 nebo ≥ 10 s klinicky relevantním postižením obličeje, genitálií nebo rukou/nohou), kteří neadekvátně reagovali na lokální terapii a helioterapii nebo fototerapii.
Pacienti dostávali adalimumab v dávce 0,8 mg/kg každý druhý týden (do maximální dávky 40 mg), 0,4 mg/kg každý druhý týden (do maximální dávky 20 mg) nebo methotrexát v dávce 0,1–0,4 mg/kg týdně (do maximální dávky 25 mg). V týdnu 16 dosáhlo pozitivní odpovědi týkající se účinnosti více pacientů randomizovaných do skupiny používající adalimumab v dávce 0,8 mg/kg (např. PASI 75) než těch, kteří byli randomizováni do skupiny s dávkou 0,4 mg/kg každý druhý týden nebo methotrexátem.
Tabulka 19: Výsledky účinnosti v týdnu 16 u ložiskové psoriázy u pediatrických pacientů
MTXa n=37 | Adalimumab 0,8 mg/kg každý druhý týden n=38 | |
| PASI 75b | 12 (32,4 %) | 22 (57,9 %) |
| PGA: čistá/minimálníc | 15 (40,5 %) | 23 (60,5 %) |
a MTX = methotrexát b p=0,027, adalimumab 0,8 mg/kg versus MTX c p=0,083, adalimumab 0,8 mg/kg versus MTX | ||
Pacienti, kteří dosáhli skóre PASI 75 a PGA „čistá“ nebo „minimální“, byli z léčby vyřazeni na dobu až 36 týdnů a monitorováni pro možnou ztrátu odpovědi (tj. zhoršení skóre PGA nejméně o 2 stupně). Pacientům byl poté znovu nasazen adalimumab v dávce 0,8 mg/kg každý druhý týden po dobu dalších 16 týdnů a odpovědi na léčbu pozorované během opětovné léčby byly podobné jako v předchozí dvojitě zaslepené fázi: odpověď PASI 75 byla u 78,9 % (15 z 19 subjektů) a PGA „čistá“ nebo „minimální“ u 52,6 % (10 z 19 subjektů).
V otevřené fázi studie byly odpovědi PASI 75 a PGA „čistá“ nebo „minimální“ udrženy až po dobu dalších 52 týdnů s žádnými novými bezpečnostními nálezy.
Crohnova choroba u pediatrických pacientů
Adalimumab byl hodnocen v multicentrické, randomizované, dvojitě zaslepené klinické studii, zaměřené na hodnocení účinnosti a bezpečnosti úvodní a udržovací léčby s dávkováním v závislosti na tělesné hmotnosti (< 40 kg nebo ≥ 40 kg) u 192 pediatrických subjektů ve věkovém rozmezí 6 až 17 let (včetně) se středně těžkou až těžkou Crohnovou chorobou (Crohn's Disease, CD), definovanou pediatrickým indexem aktivity Crohnovy choroby (PCDAI) se skóre > 30. Subjekty musely splňovat tato kritéria: musela u nich selhat konvenční léčba Crohnovy choroby (včetně kortikosteroidů a/nebo imunomodulancií). Dále u nich muselo dojít ke ztrátě odpovědi na léčbu, nebo netolerovaly infliximab. Všechny subjekty dostaly v otevřené fázi úvodní dávku v závislosti na jejich výchozí tělesné hmotnosti: 160 mg v týdnu 0 a 80 mg v týdnu 2 u subjektů ≥ 40 kg a 80 mg a 40 mg u subjektů < 40 kg.
V týdnu 4 byly subjekty randomizovány v poměru 1:1 v závislosti na jejich tělesné hmotnosti v daném čase a byla jim v režimu udržovací léčby podávána buď snížená dávka, nebo dávka standardní, jak je patrno v tabulce 20.
Tabulka 20: Režim udržovací dávky
Tělesná hmotnost pacienta | Snížená dávka | Standardní dávka |
| < 40 kg | 10 mg každý druhý týden | 20 mg každý druhý týden |
| ≥ 40 kg | 20 mg každý druhý týden | 40 mg každý druhý týden |
Výsledky hodnocení účinnosti
Primárním cílovým parametrem studie bylo dosažení klinické remise v týdnu 26, definované jako skóre PCDAI ≤ 10.
Rozsah klinické remise a klinické odpovědi (definované jako snížení skóre PCDAI
o minimálně 15 bodů v porovnání s výchozím stavem) jsou uvedeny v tabulce 21. Výskyt vysazení kortikosteroidů nebo imunomodulancií je uveden v tabulce 22.
Tabulka 21: Studie u pediatrických pacientů s Crohnovou chorobou PCDAI klinická remise a odpověď
Standardní dávka 40/20 mg každý druhý týden n=93 | Snížená dávka 20/10 mg každý druhý týden n=95 | P hodnota* | |
| Týden 26 | |||
| Klinická remise | 38,7 % | 28,4 % | 0,075 |
| Klinická odpověď | 59,1 % | 48,4 % | 0,073 |
| Týden 52 | |||
| Klinická remise | 33,3 % | 23,2 % | 0,100 |
| Klinická odpověď | 41,9 % | 28,4 % | 0,038 |
| * p hodnota pro standardní dávku versus snížená dávka | |||
Tabulka 22: Studie u pediatrických pacientů s Crohnovou chorobou Vysazení kortikosteroidů nebo imunomodulancií a remise píštělí
Standardní dávka 40/20 mg každý druhý týden | Snížená dávka 20/10 mg každý druhý týden | P hodnota 1 | |
| Vysazení kortikosteroidů | n=33 | n=38 | |
| Týden 26 | 84,8 % | 65,8 % | 0,066 |
| Týden 52 | 69,7 % | 60,5 % | 0,420 |
| Vysazení imunomodulancií2 | n=60 | n=57 | |
| Týden 52 | 30,0 % | 29,8 % | 0,983 |
| Remise píštělí3 | n=15 | n=21 | |
| Týden 26 | 46,7 % | 38,1 % | 0,608 |
| Týden 52 | 40,0 % | 23,8 % | 0,303 |
1 p hodnota pro standardní dávku versus snížená dávka
2 Léčba imunosupresivy může být vysazena teprve až v týdnu 26 dle úsudku zkoušejícího, pokud subjekt splňuje kritéria považovaná za klinickou odpověď
3 definované jako uzavření všech píštělí, které byly na počátku secernující, po dobu alespoň 2 po sobě jdoucích vizit
Bylo pozorováno statisticky významné zvýšení (zlepšení) Body Mass Indexu a rychlosti růstu v týdnu 26 a 52 v porovnání s výchozím stavem.
Statisticky a klinicky významné zlepšení v parametrech kvality života (včetně IMPACT III) v porovnání s výchozím stavem bylo také pozorováno v obou terapeutických skupinách.
Sto pacientů (n=100) ze studie s Crohnovou chorobou u pediatrických pacientů bylo zařazeno do otevřené dlouhodobé prodloužené fáze studie. Po 5 letech léčby adalimumabem přetrvávala klinická remise u 74,0 % (37 z 50) pacientů setrvávajících ve studii a u 92,0 % (46 z 50) pacientů přetrvávala klinická odpověď podle PCDAI.
Uveitida u pediatrických pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena v randomizované, dvojitě zaslepené, kontrolované studii u 90 pediatrických pacientů ve věku od 2 do < 18 let s aktivní neinfekční přední uveitidou související s JIA, kteří byli refrakterní na nejméně 12týdenní léčbu methotrexátem. Pacienti dostávali buď placebo, nebo dávku 20 mg adalimumabu (pokud měli tělesnou hmotnost < 30 kg) nebo 40 mg adalimumabu (pokud měli tělesnou hmotnost ≥ 30 kg) každý druhý týden v kombinaci se svou výchozí dávkou methotrexátu.
Primárním cílovým parametrem byla doba do selhání léčby. Kritériem pro stanovení selhání léčby bylo zhoršení nebo trvalé nezlepšení očního zánětu, částečné zlepšení s rozvojem trvalých očních komorbidit nebo zhoršení očních komorbidit, nepovolené souběžné použití léčivých přípravků a přerušení léčby po delší časové období.
Klinická odpověď
Adalimumab významně prodloužil dobu do selhání léčby v porovnání s placebem (viz obrázek 2, P< 0,0001 z log rank testu). Medián doby do selhání léčby byl 24,1 týdnů u pacientů s placebem, zatímco medián doby do selhání léčby nebylo možné odhadnout u pacientů léčených adalimumabem, protože léčba selhala u méně než poloviny těchto pacientů. Adalimumab významně snížil riziko selhání léčby o 75 % v porovnání s placebem, jak je uvedeno podle hodnoty poměru rizik (HR = 0,25 [95% CI: 0,12; 0,49]).
Obrázek 2: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby ve studii
u pediatrických pacientů s uveitidou
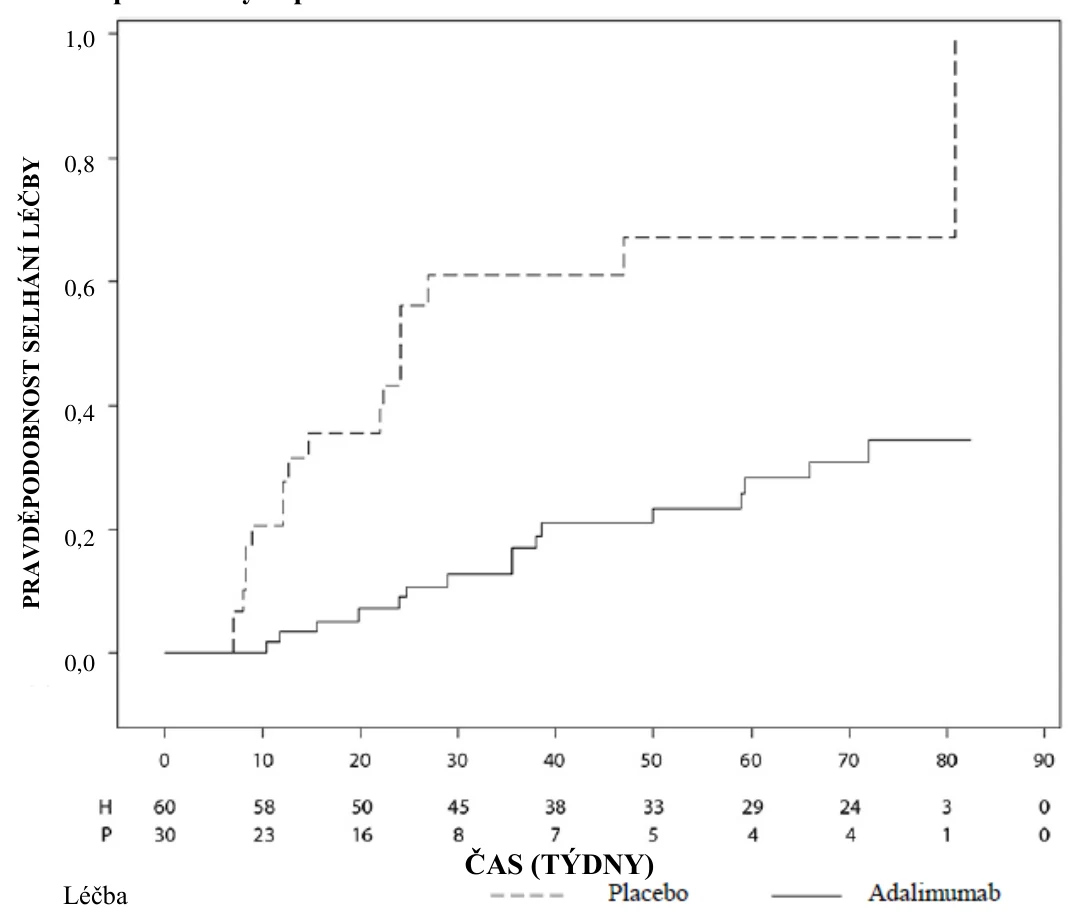
Poznámka: P = Placebo (počet v riziku); H = Adalimumab (počet v riziku).
5.2 Farmakokinetické vlastnosti
Absorpce a distribuce
Po podání dávky 24 mg/m2 (do maximální dávky 40 mg) subkutánně každý druhý týden u pacientů s polyartikulární juvenilní idiopatickou artritidou (JIA) ve věku 4 až 17 let byly průměrné nejnižší sérové koncentrace adalimumabu v ustáleném stavu (hodnoty naměřené v době od týdne 20 do týdne 48) 5,6 ± 5,6 µg/ml (102 % CV) při používání adalimumabu bez současného podávání methotrexátu a 10,9 ± 5,2 µg/ml (47,7 % CV) při použití současně s methotrexátem.
U pacientů s polyartikulární JIA ve věku 2 až < 4 roky nebo ve věku 4 roky a starší s tělesnou hmotností < 15 kg léčených adalimumabem v dávce 24 mg/m2 byly průměrné nejnižší sérové koncentrace adalimumabu v ustáleném stavu 6,0 ± 6,1 µg/ml (101 % CV) u těch pacientů, kteří používali adalimumab bez methotrexátu a 7,9 ± 5,6 µg/ml (71,2 % CV) u těch, kteří byli současně léčeni methotrexátem.
Po podání dávky 24 mg/m2 (do maximální dávky 40 mg) subkutánně každý druhý týden pacientům s entezopatickou artritidou ve věku 6 až 17 let byly průměrné nejnižší sérové koncentrace (hodnoty naměřené v týdnu 24) adalimumabu v ustáleném stavu 8,8 ± 6,6 µg/ml při podávání adalimumabu bez současného podávání methotrexátu a 11,8 ± 4,3 µg/ml při současném podávání methotrexátu.
Po podání dávky 0,8 mg/kg (do maximální dávky 40 mg) subkutánně každý druhý týden pediatrickým pacientům s chronickou ložiskovou psoriázou byla průměrná nejnižší ± SD koncentrace adalimumabu v ustáleném stavu přibližně 7,4 ± 5,8 µg/ml (79 % CV).
U pediatrických pacientů se středně těžkou až těžkou Crohnovou chorobou v otevřené fázi studie byly úvodní dávky adalimumabu v týdnech 0 a 2 buď 160/80 mg, nebo 80/40 mg, v závislosti na tělesné hmotnosti, přičemž hranicí byla tělesná hmotnost 40 kg. V týdnu 4 byli pacienti randomizováni v poměru 1:1 a dostávali v pokračovací léčbě buď standardní dávku (40/20 mg každý druhý týden), nebo sníženou dávku (20/10 mg každý druhý týden) v závislosti na jejich tělesné hmotnosti. Průměrné nejnižší (±SD) sérové koncentrace adalimumabu, kterých dosáhli pacienti v týdnu 4, byly 15,7 ± 6,6 μg/ml u pacientů ≥ 40 kg (160/80 mg) a 10,6 ± 6,1 μg/ml u pacientů < 40 kg (80/40 mg).
U pacientů, kteří setrvávali na léčbě tak, jak byli randomizováni, byly průměrné nejnižší koncentrace (Ctrough) adalimumabu v týdnu 52 9,5 ± 5,6 μg/ml u skupiny, která používala standardní dávku, a 3,5 ± 2,2 μg/ml u skupiny, která používala sníženou dávku. Průměrné nejnižší koncentrace adalimumabu se udržely u těch pacientů, u nichž se s podáváním adalimumabu každý druhý týden pokračovalo 52 týdnů. U pacientů, u kterých byla dávka zvýšena z podávání každý druhý týden na jednou týdně, byly průměrné (±SD) sérové koncentrace adalimumabu v týdnu 52 15,3 ± 11,4 μg/ml (40/20 mg, jednou týdně) a 6,7 ± 3,5 μg/ml (20/10 mg, jednou týdně).
Expozice adalimumabu u pediatrických pacientů s uveitidou byla predikována pomocí populačního farmakokinetického modelování a simulace na základě farmakokinetiky se zkříženou indikací u dalších pediatrických pacientů (psoriáza u dětí, juvenilní idiopatická artritida, Crohnova nemoc u dětí a entezopatická artritida). Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky u dětí ve věku < 6 let. Předpokládané expozice ukazují, že bez methotrexátu může nasycovací dávka vést k počátečnímu zvýšení systémové expozice.
Vztah expozice-odpověď u pediatrické populace
Na základě dat z klinické studie u pacientů s JIA (pJIA a ERA) byl stanoven vztah expozice-odpověď mezi plazmatickými koncentracemi a odpovědí Ped ACR 50. Zdánlivá plazmatická koncentrace adalimumabu, která vede k poloviční maximální pravděpodobnosti odpovědi Ped ACR 50 (EC50), byla 3 μg/ml (95% CI: 1–6 μg/ml).
Vztah expozice-odpověď mezi koncentrací adalimumabu a účinností u pediatrických pacientů se závažnou chronickou ložiskovou psoriázou byl stanoven pro PASI 75 a PGA „čistá“ nebo „minimální“, v uvedeném pořadí. PASI 75 a PGA „čistá“ nebo „minimální“ se zvyšoval se zvyšujícími se koncentracemi adalimumabu s podobnou zdánlivou EC50 přibližně 4,5 μg/ml (95% CI 0,4–47,6 a 1,9–10,5, v uvedeném pořadí).
Dospělí
Po jednorázovém subkutánním podání dávky 40 mg byla absorpce a distribuce adalimumabu pomalá a vrcholové sérové koncentrace byly dosaženy za přibližně 5 dní po jeho podání. Průměrná absolutní biologická dostupnost adalimumabu se odhaduje na 64 %, a to na základě výsledků ze tří studií s podáním jednorázové dávky 40 mg subkutánně. Po jednorázových intravenózních dávkách v rozmezí 0,25–10 mg/kg byly koncentrace léku úměrné podané dávce. Po dávkách 0,5 mg/kg (cca 40 mg) se clearance pohybovala mezi 11–15 ml/hod, distribuční objem (Vss) se pohyboval mezi 5–6 l a průměrný terminální poločas byl přibližně 2 týdny. Koncentrace adalimumabu v synoviální tekutině u několika pacientů s revmatoidní artritidou představovala 31–96 % sérové koncentrace léku.
Po subkutánním podání 40 mg adalimumabu každý druhý týden dospělým pacientům s revmatoidní artritidou (RA) byla průměrná nejnižší koncentrace v ustáleném stavu přibližně 5 μg/ml (bez souběžného podávání methotrexátu) a 8–9 μg/ml (při současném podávání methotrexátu). Nejnižší sérové koncentrace adalimumabu v ustáleném stavu stoupaly přibližně proporcionálně s dávkou při subkutánním podávání 20, 40 a 80 mg každý druhý týden i každý týden.
U dospělých pacientů s psoriázou byla průměrná nejnižší koncentrace adalimumabu v ustáleném stavu 5 μg/ml při léčbě adalimumabem 40 mg každý druhý týden v monoterapii.
Při použití nasycovací dávky 80 mg adalimumabu v týdnu 0, následované dávkou 40 mg v týdnu 2, bylo u pacientů s Crohnovou chorobou během indukční fáze léčby dosaženo nejnižších sérových koncentrací adalimumabu přibližně 5,5 μg/ml. Při nasycovací dávce 160 mg adalimumabu v týdnu 0, následované dávkou 80 mg adalimumabu v týdnu 2, došlo v průběhu indukční fáze léčby k dosažení nejnižších sérových koncentrací adalimumabu přibližně 12 μg/ml. U pacientů s Crohnovou chorobou, kteří dostávali udržovací dávku adalimumabu 40 mg každý druhý týden, byly pozorovány průměrné nejnižší ustálené hladiny přibližně 7 μg/ml.
U dospělých pacientů s uveitidou, jimž byla podána nasycovací dávka 80 mg adalimumabu v týdnu 0, následovaná dávkou 40 mg každý druhý týden počínaje týdnem 1, byly zjištěny průměrné hladiny v ustáleném stavu přibližně 8 až 10 μg/ml.
Populační farmakokinetické a farmakokinetické/farmakodynamické modelování a simulace předpověděly srovnatelné expozice a účinnost adalimumabu u pacientů léčených dávkou 80 mg jednou za dva týdny při srovnání s dávkou 40 mg jednou týdně (včetně dospělých pacientů s RA, HS, UC, CD nebo psoriázou, dospívajících pacientů s HS a pediatrických pacientů ≥ 40 kg s CD).
Eliminace
Populační farmakokinetické analýzy s údaji od více než 1 300 pacientů s RA zjistily trend směrem k vyšší zdánlivé clearance adalimumabu s rostoucí tělesnou hmotností. Po úpravě váhových rozdílů, pohlaví a věku byl zřejmý minimální efekt na clearance adalimumabu. Koncentrace volného adalimumabu v séru (nevázaného na protilátky proti adalimumabu, AAA) byly nižší u pacientů s detekovanými protilátkami proti adalimumabu.
Porucha funkce jater nebo ledvin
Použití adalimumabu nebylo hodnoceno u pacientů s poruchou funkce jater nebo ledvin.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po jednorázovém podání, toxicity po opakovaném podání a genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Ve studii u opic makaka jávského (Macaca fascicularis), kterým byly podávány dávky adalimumabu 0, 30 a 100 mg/kg (9–17 opic ve skupině) sledující embryofetální toxicitu a perinatální vývoj, nebyl zjištěn žádný faktor naznačující poškození plodů vlivem adalimumabu. Studie kancerogenity, ani standardní hodnocení toxického vlivu na fertilitu a studie postnatální toxicity s adalimumabem nebyly prováděny, protože neexistuje vhodný model pro protilátky s omezenou zkříženou reaktivitou na TNF hlodavců a na rozvoj neutralizačních protilátek u hlodavců.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Chlorid sodný
Sacharóza
Polysorbát 80
Voda pro injekci
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (k úpravě pH)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
4 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte předplněnou injekční stříkačku v krabičce, aby byl přípravek chráněn před světlem.
Jednotlivá předplněná injekční stříkačka může být uchovávána při teplotě do maximálně 25 °C po dobu až 30 dní. Předplněná injekční stříkačka musí být chráněna před světlem a musí být znehodnocena, pokud není použita v průběhu těchto 30 dní.
6.5 Druh obalu a obsah balení
0,2 ml injekčního roztoku v předplněné injekční stříkačce ze skla třídy I s pevnou jehlou velikosti 29 gauge, prodlouženou oporou pro prsty a bezpečnostním krytem jehly a s pístem (brombutylová pryž).
Velikost balení: 2 předplněné injekční stříkačky v blistru z PVC/PE, s 2 tampóny napuštěnými alkoholem.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
STADA Arzneimittel AG
Stadastrasse 2–18
61118 Bad Vilbel
Německo
8. REGISTRAČNÍ ČÍSLO
EU/1/21/1589/010
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 15. listopad 2021
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačceHukyndra 40 mg injekční roztok v předplněném peru
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
Hukyndra 40 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka na jedno použití obsahuje 40 mg adalimumabu v 0,4 ml roztoku.
Hukyndra 40 mg injekční roztok v předplněném peru
Jedno předplněné pero na jedno použití obsahuje 40 mg adalimumabu v 0,4 ml roztoku.
Adalimumab je rekombinantní lidská monoklonální protilátka produkovaná ovariálními buňkami čínských křečíků.
Pomocná látka se známým účinkem
Jeden ml obsahuje 1 mg polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý a bezbarvý injekční roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Přípravek Hukyndra je v kombinaci s methotrexátem indikován:
- k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých pacientů, jestliže odpověď na chorobu modifikující antirevmatické léky (DMARD) včetně methotrexátu není dostatečná.
- k léčbě těžké aktivní a progresivní revmatoidní artritidy u dospělých pacientů, kteří nebyli v minulosti léčeni methotrexátem.
Přípravek Hukyndra je možné podávat v monoterapii při intoleranci methotrexátu nebo v případech, kdy pokračování v léčbě methotrexátem není vhodné.
RTG vyšetřením bylo prokázáno, že adalimumab snižuje rychlost progrese poškození kloubů a zlepšuje fyzické funkce, pokud je podáváno v kombinaci s methotrexátem.
Juvenilní idiopatická artritida
Polyartikulární juvenilní idiopatická artritida
Přípravek Hukyndra je indikován, v kombinaci s methotrexátem, k léčbě aktivní polyartikulární juvenilní idiopatické artritidy u pacientů ve věku od 2 let, u kterých odpověď na léčbu jedním nebo více chorobu modifikujícími léky (DMARD, disease-modifying anti-rheumatic drugs) nebyla dostatečná. Při intoleranci methotrexátu nebo v případě, kdy pokračování v léčbě methotrexátem není vhodné, může být přípravek Hukyndrapodáván samostatně (účinnost při monoterapii viz bod 5.1). Adalimumab nebyl hodnocen u pacientů mladších 2 let.
Entezopatická artritida
Přípravek Hukyndra je indikován k léčbě aktivní entezopatické artritidy u pacientů ve věku od 6 let, u kterých nebylo dosaženo adekvátní odpovědi na konvenční léčbu, nebo kteří ji netolerovali (viz bod 5.1).
Axiální spondylartritida
Ankylozující spondylitida (AS)
Přípravek Hukyndra je indikován k léčbě dospělých pacientů s těžkou aktivní formou AS, u kterých nebyla dostatečná odpověď na konvenční léčbu.
Axiální spondylartritida bez radiologického průkazu AS
Přípravek Hukyndra je indikován k léčbě dospělých pacientů s těžkou spondylartritidou bez radiologického průkazu AS, ale s objektivními známkami zánětu (jako je zvýšené CRP a/nebo známky na MRI), kteří nedosáhli dostatečné odpovědi na nesteroidní protizánětlivé léčivé přípravky (NSAID), nebo je netolerují.
Psoriatická artritida
Přípravek Hukyndra je indikován k léčbě aktivní a progresivní psoriatické artritidy u dospělých pacientů, u kterých odpověď na předchozí léčbu DMARD nebyla dostatečná. U adalimumabu bylo prokázáno snížení rychlosti progrese poškození periferních kloubů, jež bylo měřeno pomocí RTG u pacientů se symetrickým polyartikulárním subtypem onemocnění (viz bod 5.1) a zlepšení fyzických funkcí.
Psoriáza
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké chronické ložiskové psoriázy u dospělých pacientů, kteří jsou kandidáty pro systémovou léčbu.
Ložisková psoriáza u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě těžké chronické ložiskové psoriázy u dětí od 4 let a dospívajících, u kterých odpověď na lokální terapii a fototerapie nebyla dostatečná, nebo nejsou pro tuto léčbu vhodnými kandidáty.
Hidradenitis suppurativa (HS)
Přípravek Hukyndra je indikován k léčbě aktivní středně těžké až těžké HS (acne inversa) u dospělých a dospívajících od 12 let při nedostatečné odpovědi na jinou konvenční systémovou léčbu HS (viz body 5.1 a 5.2).
Crohnova choroba
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní Crohnovy choroby u dospělých pacientů, kteří neodpovídají na léčbu i přes úplnou a adekvátní léčbu kortikosteroidy a/nebo imunosupresivy nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Crohnova choroba u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní Crohnovy choroby u pediatrických pacientů (od 6 let), u kterých odpověď na konvenční léčbu včetně primární nutriční léčby a kortikosteroidů a/nebo imunosupresiv nebyla dostatečná, nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Ulcerózní kolitida
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní ulcerózní kolitidy u dospělých pacientů, u kterých odpověď na konvenční léčbu včetně kortikosteroidů a 6-merkaptopurinu (6-MP) nebo azathioprinu (AZA) nebyla dostatečná, nebo kteří ji netolerují nebo je u nich tato léčba kontraindikována.
Ulcerózní kolitida u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní ulcerózní kolitidy u pediatrických pacientů (od 6 let), u kterých odpověď na konvenční léčbu včetně kortikosteroidů a/nebo 6-merkaptopurinu (6-MP) nebo azathioprinu (AZA) nebyla dostatečná, nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Uveitida
Přípravek Hukyndra je indikován k léčbě neinfekční intermediální a zadní uveitidy a panuveitidy u dospělých pacientů, u kterých odpověď na terapii kortikosteroidy nebyla dostatečná, u pacientů vyžadujících kortikosteroidy šetřící terapii, nebo u pacientů, pro něž terapie kortikosteroidy není vhodná.
Uveitida u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě chronické neinfekční přední uveitidy u pediatrických pacientů ve věku od 2 let, u kterých odpověď na konvenční léčbu nebyla dostatečná, nebo kteří ji netolerují nebo u nichž tato léčba není vhodná.
4.2 Dávkování a způsob podání
Léčba přípravkem Hukyndra má být zahájena a sledována specialistou se zkušenostmi v diagnostice a léčbě těch typů onemocnění, pro něž je přípravek Hukyndra indikován. Oftalmologům se doporučuje terapii přípravkem Hukyndra před jejím zahájením zkonzultovat s příslušným specialistou (viz bod 4.4). Pacienti léčení přípravkem Hukyndra musí být vybaveni kartou pacienta.
Po řádném proškolení v podávání injekce si pacienti mohou přípravek Hukyndra aplikovat sami, jestliže jejich lékař rozhodne, že je to vhodné, a je-li zajištěn podle potřeby lékařský dohled.
Po dobu léčby přípravkem Hukyndra je třeba upravit dávky další souběžně podávané léčby (např. kortikosteroidů a/nebo imunomodulancií).
Dávkování
Revmatoidní artritida
Doporučená dávka přípravku Hukyndra u dospělých pacientů s revmatoidní artritidou je 40 mg adalimumabu podávaného jako jedna dávka subkutánně každý druhý týden. Během léčby přípravkem Hukyndra je doporučeno pokračovat v léčbě methotrexátem.
Během léčby přípravkem Hukyndra se může pokračovat v podávání glukokortikoidů, salicylátů, nesteroidních antiflogistik či analgetik. Pro kombinaci s chorobu modifikujícími antirevmatickými léky, s výjimkou methotrexátu, viz body 4.4 a 5.1.
Pokud u některých pacientů na monoterapii adalimumabem dojde ke snížení odpovědi na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny, může být u těchto pacientů prospěšné zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny.
Dostupné údaje nasvědčují tomu, že klinické odpovědi na léčbu je dosaženo obvykle během 12 týdnů léčby. U pacientů, u kterých nedošlo k odpovědi během této doby, je nutné zvážit její pokračování.
Přerušení podávání
Je-li to potřeba, lze podávání přípravku přerušit, například před operací nebo při výskytu závažné infekce.
Dostupné údaje naznačují, že znovuzavedení léčby adalimumabem po jejím přerušení na dobu 70 dní nebo déle vedlo ke stejně významné klinické odpovědi a podobnému bezpečnostnímu profilu jako před přerušením podávání.
Ankylozující spondylitida, axiální spondylartritida bez radiologického průkazu AS a psoriatická artritida
Doporučená dávka přípravku Hukyndra u pacientů s AS, axiální spondylartritidou bez radiologického průkazu AS a u pacientů s psoriatickou artritidou je 40 mg adalimumabu podávaného každé dva týdny v jedné dávce subkutánně.
Dostupné údaje nasvědčují tomu, že klinické odpovědi na léčbu je dosaženo obvykle během 12 týdnů léčby. U pacientů, u kterých nedošlo k odpovědi během této doby, je nutné zvážit její pokračování.
Psoriáza
Doporučená úvodní dávka přípravku Hukyndra pro dospělé pacienty je 80 mg podaných subkutánně, po níž následuje dávka 40 mg subkutánně každý druhý týden, počínaje prvním týdnem po úvodní dávce.
Pokračování v léčbě po dobu delší než 16 týdnů je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo k během této doby k odpovědi.
Pacienti s nedostatečnou odpovědí na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny mohou mít kdykoli po 16. týdnu léčby přínos ze zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny. Přínos a rizika pokračování léčby 40 mg jednou týdně nebo 80 mg jednou za dva týdny by měly být pečlivě zváženy u pacientů, u kterých nedošlo po zvýšení dávkování k adekvátní odpovědi (viz bod 5.1). V případě dosažení adekvátní odpovědi při dávky 40 mg jednou týdně nebo 80 mg jednou za dva týdny může být dávky následně sníženo na 40 mg každý druhý týden.
Hidradenitis suppurativa (HS)
Doporučená dávka přípravku Hukyndra u dospělých pacientů s HS je 160 mg ve dni 1 (podaná jako čtyři injekce 40 mg ve dni 1 nebo jako dvě injekce 40 mg denně po dva po sobě jdoucí dny), následovaná za dva týdny dávkou 80 mg ve dni 15 (podanou jako dvě injekce 40 mg v jednom dni). O dva týdny později (den 29) se pokračuje dávkou 40 mg jednou týdně nebo 80 mg jednou za dva týdny (podanou jako dvě injekce 40 mg v jednom dni). Je-li to nutné, léčba antibiotiky může během léčby přípravkem Hukyndra pokračovat. Pacientům se během léčby přípravkem Hukyndra doporučuje provádět denně lokální antiseptické ošetření na místech s HS lézí.
Pokračování léčby nad 12 týdnů má být pečlivě zváženo u pacientů, u kterých během tohoto období nedošlo k žádnému zlepšení.
Pokud je třeba léčbu přerušit, lze ji znovu zahájit dávkou přípravku Hukyndra 40 mg jednou týdně nebo 80 mg jednou za dva týdny (viz bod 5.1).
Přínos a rizika nepřetržité dlouhodobé léčby mají být pravidelně přehodnocovány (viz bod 5.1).
Crohnova choroba
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů se středně těžkou až těžkou aktivní Crohnovou chorobou je 80 mg v týdnu 0, dále pak 40 mg v týdnu 2. V případě nutnosti rychlejšího nástupu odpovědi na léčbu je možno použít dávkovací schéma se 160 mg v týdnu 0 (podáno jako čtyři injekce 40 mg v jednom dni nebo dvě injekce 40 mg za den ve dvou následujících dnech) a poté 80 mg v týdnu 2 (podáno jako dvě injekce 40 mg v jednom dni), je však nutno si uvědomit vyšší riziko nežádoucích účinků, které při zahájení léčby hrozí.
Po zahájení léčby je doporučená dávka 40 mg každé dva týdny, podávaná subkutánní injekcí. Také v případě, kdy pacient používání přípravku Hukyndra ukončil a příznaky a projevy nemoci se objeví znova, může být přípravek Hukyndra opětovně nasazen. Zkušenost se znovunasazením léčby po více než 8 týdnech od předchozí dávky je omezená.
V průběhu udržovací léčby lze snižovat dávky kortikosteroidů v souladu s místními doporučeními pro klinickou praxi.
Někteří pacienti, u nichž odpověď na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny nebyla adekvátní, mohou profitovat ze zvýšení dávky na 40 mg přípravku Hukyndra každý týden nebo 80 mg jednou za dva týdny.
Někteří pacienti, u nichž se odpověď na léčbu nerozvinula do týdne 4, mohou profitovat, pokud v udržovací léčbě pokračují až do týdne 12. Pokračování v léčbě je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo během této doby k odpovědi.
Ulcerózní kolitida
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů se středně těžkou až těžkou ulcerózní kolitidou je 160 mg v týdnu 0 (podáno jako čtyři injekce 40 mg v jednom dni nebo jako dvě injekce 40 mg denně ve dvou po sobě jdoucích dnech), dále pak 80 mg v týdnu 2 (podáno jako dvě injekce 40 mg v jednom dni). Po zahájení léčby je doporučená dávka 40 mg každé dva týdny, podávaná subkutánní injekcí.
V průběhu udržovací léčby lze snižovat dávky kortikosteroidů v souladu s místními doporučeními pro klinickou praxi.
Někteří pacienti, u nichž odpověď na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny nebyla adekvátní, mohou profitovat ze zvýšení dávky na 40 mg přípravku Hukyndra každý týden nebo 80 mg jednou za dva týdny.
Dostupné údaje naznačují, že klinické odpovědi je obvykle dosaženo v průběhu 2–8 týdnů léčby. V léčbě přípravkem Hukyndra se nedoporučuje pokračovat u těch pacientů, u nichž došlo během tohoto období k selhání odpovědi na léčbu.
Uveitida
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů s uveitidou je 80 mg, následovaná jeden týden po úvodní dávce dávkou 40 mg podávanou jednou za dva týdny. Zkušenosti se zahájením léčby samotným adalimumabem jsou omezené. Terapii přípravkem Hukyndra lze zahájit v kombinaci s kortikosteroidy a/nebo jinými nebiologickými imunomodulačními látkami. Dávku současně podávaných kortikosteroidů je možno v souladu s klinickou praxí začít snižovat dva týdny po zahájení terapie přípravkem Hukyndra.
Je doporučeno, aby byl každý rok vyhodnocen poměr přínosu a rizika pokračování dlouhodobé léčby (viz bod 5.1).
Zvláštní skupiny pacientů
Starší pacienti
Není zapotřebí žádná úprava dávky.
Porucha funkce jater nebo ledvin
Použití adalimumabu nebylo u těchto skupin pacientů studováno. Nelze učinit žádná doporučení pro dávkování.
Pediatrická populace
Juvenilní idiopatická artritida
Polyartikulární juvenilní idiopatická artritida u pacientů ve věku od 2 let
Doporučená dávka přípravku Hukyndra pro pacienty s polyartikulární juvenilní idiopatickou artritidou ve věku od 2 let vychází z tělesné hmotnosti (tabulka 1). Přípravek Hukyndra se podává jednou za dva týdny subkutánní injekcí.
Tabulka 1: Dávka přípravku Hukyndra u pacientů s polyartikulární juvenilní idiopatickou artritidou
Tělesná hmotnost pacienta Režim dávkování
10 kg až < 30 kg 20 mg jednou za dva týdny
≥ 30 kg 40 mg jednou za dva týdny
Dostupné údaje naznačují, že klinické odpovědi je obvykle dosaženo v průběhu 12 týdnů léčby. Pokračování v léčbě je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo během této doby k odpovědi.
Použití adalimumabu u pacientů mladších než 2 roky není v této indikaci relevantní.
Entezopatická artritida
Doporučená dávka přípravku Hukyndra u pacientů s entezopatickou artritidou ve věku od 6 let vychází z tělesné hmotnosti (tabulka 2). Přípravek Hukyndra se podává jednou za dva týdny subkutánní injekcí.
Tabulka 2: Dávka přípravku Hukyndra u pacientů s entezopatickou artritidou
Tělesná hmotnost pacienta Režim dávkování
15 kg až < 30 kg 20 mg jednou za dva týdny
≥ 30 kg 40 mg jednou za dva týdny
Adalimumab nebyl hodnocen u pacientů s entezopatickou artritidou mladších než 6 let.
Psoriatická artritida a axiální spondylartritida včetně ankylozující spondylitidy
Použití adalimumabu u pediatrické populace není v indikaci AS nebo psoriatické artritidy relevantní.
Ložisková psoriáza u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů s ložiskovou psoriázou ve věku od 4 do 17 let vychází z tělesné hmotnosti (tabulka 3). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 3: Dávka přípravku Hukyndra u pediatrických pacientů s ložiskovou psoriázou
Tělesná hmotnost pacienta Režim dávkování
15 kg až < 30 kg Úvodní dávka 20 mg s následným podáváním
20 mg jednou za dva týdny počínaje jeden týden po úvodní dávce ≥ 30 kg Úvodní dávka 40 mg s následným
podáváním 40 mg jednou za dva týdny počínaje jeden týden po úvodní dávce
Pokračování terapie déle než 16 týdnů má být pečlivě zváženo u pacientů, kteří během této doby na léčbu neodpovídají.
Je-li indikována opakovaná léčba adalimumabem, má být dodržen výše uvedený postup dávkování a trvání léčby.
Bezpečnost adalimumabu u pediatrických pacientů s ložiskovou psoriázou byla hodnocena po dobu průměrně 13 měsíců.
Použití adalimumabu u dětí mladších než 4 roky není v této indikaci relevantní.
Hidradenitis suppurativa u dospívajících (od 12 let s tělesnou hmotností nejméně 30 kg)
U dospívajících pacientů s HS nejsou k dispozici žádné klinické studie s adalimumabem. Dávkování adalimumabu u těchto pacientů bylo stanoveno na základě farmakokinetického modelování a simulace (viz bod 5.2).
Doporučená dávka přípravku Hukyndra je 80 mg v týdnu 0 následovaná dávkou 40 mg podávanou každý druhý týden od týdne 1 ve formě subkutánní injekce.
U dospívajících pacientů s nedostatečnou odpovědí na dávku 40 mg přípravku Hukyndra podávanou každé dva týdny může být zváženo zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny.
Je-li to nutné, léčba antibiotiky může během léčby přípravkem Hukyndra pokračovat. Pacientům se během léčby přípravkem Hukyndra doporučuje provádět denně lokální antiseptické ošetření na místech s HS lézí.
Pokračování léčby nad 12 týdnů by mělo být pečlivě zváženo u pacientů, u kterých během tohoto období nedošlo k žádnému zlepšení.
Pokud je třeba léčbu přerušit, může být léčba přípravkem Hukyndra podle potřeby znovu zahájena.
Přínos a rizika nepřetržité dlouhodobé léčby mají být pravidelně přehodnocovány (viz data u dospělých v bodě 5.1).
Použití adalimumabu u dětí mladších než 12 let není v této indikaci relevantní.
Crohnova choroba u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů s Crohnovou chorobou ve věku od 6 do 17 let vychází z tělesné hmotnosti (tabulka 4). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 4: Dávka přípravku Hukyndra u pediatrických pacientů s Crohnovou chorobou
| Tělesná hmotnost pacienta | Indukční dávka | Udržovací dávka od týdne 4 |
| < 40 kg |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
| 20 mg jednou za dva týdny |
| ≥ 40 kg |
| 40 mg jednou za dva týdny |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
|
Pacienti s nedostatečnou odpovědí mohou mít přínos ze zvýšení dávky:
- < 40 kg: 20 mg jednou za týden
- ≥ 40 kg: 40 mg jednou za týden nebo 80 mg jednou za dva týdny
Pokračování v léčbě je třeba pečlivě zvážit u pacientů, kteří nereagují na léčbu do 12. týdne.
Použití adalimumabu u dětí mladších než 6 let není v této indikaci relevantní.
Ulcerózní kolitida u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů ve věku 6 až 17 let s ulcerózní kolitidou vychází z tělesné hmotnosti (tabulka 5). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 5: Dávka přípravku Hukyndra u pediatrických pacientů s ulcerózní kolitidou
| Tělesná hmotnost pacienta | Indukční dávka | Udržovací dávka od týdne 4* |
| < 40 kg |
|
|
| ≥ 40 kg | 160 mg v týdnu 0 (podáváno jako čtyři injekce 40 mg v jednom dni nebo dvě injekce 40 mg denně ve dvou po sobě jdoucích dnech) a
|
|
* Pediatričtí pacienti, kteří dosáhnou během léčby přípravkem Hukyndra 18 let, by měli nadále používat předepsanou udržovací dávku.
U pacientů, u kterých se během této doby neobjeví známky odpovědi, je třeba pečlivě zvážit pokračování léčby nad rámec 8 týdnů.
Použití přípravku Hukyndra u dětí mladších než 6 let není v této indikaci relevantní.
Uveitida u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pediatrických pacientů s uveitidou od 2 let vychází z tělesné hmotnosti (tabulka 6). Přípravek Hukyndra se podává subkutánní injekcí.
U pediatrických pacientů s uveitidou nejsou k dispozici žádné zkušenosti s léčbou adalimumabem bez současné léčby methotrexátem.
Tabulka 6: Dávka přípravku Hukyndra u pediatrických pacientů s uveitidou
Tělesná hmotnost pacienta Režim dávkování
< 30 kg 20 mg jednou za dva týdny v kombinaci s methotrexátem ≥ 30 kg 40 mg jednou za dva týdny v kombinaci s methotrexátem
Při zahájení léčby přípravkem Hukyndra může být podána nasycovací dávka 40 mg pacientům s tělesnou hmotností < 30 kg nebo 80 mg pacientům s tělesnou hmotností ≥ 30 kg jeden týden před zahájením udržovací léčby. Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky adalimumabu u dětí ve věku < 6 let (viz bod 5.2).
Použití adalimumabu u dětí mladších než 2 roky není v této indikaci relevantní.
Je doporučeno, aby byl každý rok vyhodnocen poměr přínosu a rizika pokračování dlouhodobé léčby (viz bod 5.1).
Způsob podání
Přípravek Hukyndra se podává subkutánní injekcí. Podrobný návod k použití je uveden v příbalové informaci.
Přípravek Hukyndra je dostupný v dalších silách a typech balení.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Aktivní tuberkulóza nebo jiné závažné infekce, jako je sepse a oportunní infekce (viz bod 4.4).
- Středně těžké až těžké srdeční selhání (NYHA třída III/IV) (viz bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Infekce
Pacienti léčení antagonisty TNF jsou více náchylní k závažným infekcím. Riziko rozvoje infekcí může stoupat při porušené funkci plic. Pacienti musí být proto pečlivě sledováni z hlediska výskytu infekcí včetně tuberkulózy, a to před léčbou, během léčby i po ukončení léčby přípravkem Hukyndra. Vzhledem k tomu, že eliminace adalimumabu z organismu může trvat až čtyři měsíce, sledování musí trvat po celou tuto dobu.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s aktivní infekcí včetně chronické nebo lokalizované infekce do té doby, než jsou tyto infekce terapeuticky zvládnuty. U pacientů, kteří přišli do styku s tuberkulózou, a pacientů, kteří cestovali do oblastí s vysokým rizikem výskytu tuberkulózy nebo endemických mykóz, jako například histoplasmóza, kokcidioidomykóza, nebo blastomykóza, má být zvážen poměr přínosů a rizik léčby přípravkem Hukyndra ještě před zahájením léčby (viz Jiné oportunní infekce).
Ti pacienti, u nichž dojde během léčby přípravkem Hukyndra k rozvoji nové infekce, mají být pečlivě sledováni a mají podstoupit kompletní diagnostické vyšetření. Pokud u pacienta dojde k rozvoji nové závažné infekce nebo sepse, podávání přípravku Hukyndra se musí přerušit a je nutno zahájit vhodnou antimikrobiální či antimykotickou léčbu do doby, než je infekce terapeuticky zvládnuta. Lékaři musí být opatrní při zvažování léčby adalimumabem u pacientů s anamnézou recidivující infekce nebo u pacientů, jejichž celkový zdravotní stav k infekcím predisponuje, včetně těch, kteří současně užívají imunosupresivní léčivé přípravky.
Závažné infekce
U pacientů používajících adalimumab byly hlášeny závažné infekce, včetně sepse způsobené bakteriálními, mykobakteriálními, invazivními plísněmi, parazitární, virovou či jinou oportunní infekcí jako například listerióza, legionelóza a pneumocystóza.
Jiné závažné infekce pozorované v klinických studiích zahrnují pneumonii, pyelonefritidu, septickou artritidu a septikémii. V souvislosti s těmito infekcemi byly hlášeny případy hospitalizace i fatálního zakončení.
Tuberkulóza
U pacientů léčených adalimumabem byly hlášeny případy tuberkulózy včetně reaktivace i nového vzniku infekce. Hlášení zahrnovala jak pulmonální, tak extrapulmonální (tj. diseminovanou) tuberkulózu.
Před zahájením léčby přípravkem Hukyndra musí být všichni pacienti vyšetřeni na přítomnost aktivní či inaktivní („latentní“) tuberkulózy. Toto vyšetření má spočívat v podrobném posouzení osobní anamnézy pacienta cílené na výskyt tuberkulózy v minulosti, či na možné dřívější kontakty s osobami s aktivní tuberkulózou a na dřívější a/nebo současnou imunosupresivní léčbu. U všech pacientů musí být provedena příslušná screeningová vyšetření (tj. kožní tuberkulinový test a RTG vyšetření hrudníku), přičemž se lze řídit místními doporučeními. Doporučuje se, aby provedení těchto testů a jejich výsledky byly zaznamenány v kartě pacienta. Předepisujícím lékařům připomínáme riziko falešně negativních výsledků kožního tuberkulinového testu, a to zejména u těžce nemocných nebo imunokompromitovaných pacientů.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s diagnostikovanou aktivní tuberkulózou (viz bod 4.3).
Ve všech níže popsaných situacích má být velmi pečlivě posouzen poměr přínosu a rizika léčby.
Jestliže existuje podezření na latentní tuberkulózu, je třeba uvědomit lékaře, jenž má zkušenosti s léčbou tuberkulózy.
V případě diagnózy latentní tuberkulózy musí být odpovídající profylaktická léčba tuberkulózy započata ještě před zahájením léčby přípravkem Hukyndra a musí být v souladu s místními doporučeními.
Použití profylaktické léčby tuberkulózy je třeba zvážit před zahájením léčby přípravkem Hukyndra také u pacientů, u kterých se, i přes negativní testy na tuberkulózu, vyskytují závažné nebo významné rizikové faktory pro její rozvoj nebo mají dřívější anamnézu latentní či aktivní tuberkulózy a nelze u nich zaručit adekvátní postup léčby.
U pacientů léčených adalimumabem se i přes profylaktickou léčbu tuberkulózy objevily případy reaktivace tuberkulózy. U některých pacientů, kteří byli v minulosti úspěšně léčeni pro aktivní tuberkulózu, se během léčby adalimumabem znovu rozvinula aktivní tuberkulóza.
Pacienty je třeba poučit, aby vyhledali lékaře, pokud se během léčby přípravkem Hukyndra nebo po jejím ukončení objeví příznaky suspektní pro tuberkulózu (např. přetrvávající kašel, vyčerpání/snížení tělesné hmotnosti, mírně zvýšená teplota, malátnost).
Jiné oportunní infekce
U pacientů používajících adalimumab byly hlášeny oportunní infekce, včetně invazivních mykotických infekcí. Tyto infekce nebyly u pacientů léčených antagonisty TNF vždy rozpoznány, což mělo za následek opožděné nasazení vhodné léčby a v některých případech vedlo až k fatálnímu zakončení.
U pacientů, u nichž se rozvinou známky a příznaky, jako je horečka, malátnost, úbytek tělesné hmotnosti, pocení, kašel, dyspnoe a/nebo plicní infiltráty či jiné závažné systémové onemocnění s nebo bez doprovodného šoku, je třeba pomýšlet na možnost invazivní mykotické infekce; používání přípravku Hukyndra musí být ihned přerušeno. Diagnóza onemocnění a zahájení empirické antimykotické terapie u těchto pacientů má být učiněno po konzultaci s lékařem, který má zkušenost s léčbou pacientů s invazivními mykotickými infekcemi.
Reaktivace hepatitidy B
Reaktivace hepatitidy B se objevila u těch pacientů, užívajících TNF-antagonisty včetně adalimumabu, kteří jsou chronickými nositeli tohoto viru (tedy surface antigen pozitivní). Některé z případů byly fatální. Pacienti by měli být testováni na přítomnost možné nákazy HBV ještě před započetím léčby přípravkem Hukyndra. Pacientům, u kterých byl test na infekci hepatitidy B pozitivní, je třeba doporučit, aby vyhledali pomoc lékaře, který má zkušenosti s léčbou hepatitidy B.
Nositelé HBV, kteří vyžadují léčbu přípravkem Hukyndra, mají být v průběhu léčby a několik dalších měsíců po jejím ukončení pečlivě sledováni z hlediska výskytu známek či projevů aktivní HBV infekce. Adekvátní údaje, vypovídající o léčbě pacientů, nositelů HBV, kombinací TNF-antagonisty a antivirotika z důvodu zabránění reaktivace HBV, nejsou k dispozici. U pacientů, u kterých dojde k rozvoji HBV reaktivace, musí být přípravek Hukyndra vysazen a je třeba zahájit účinnou antivirovou terapii a další podpůrnou léčbu.
Neurologické příhody
V souvislosti s podáváním antagonistů TNF včetně adalimumabu se vzácně vyskytly případy nového vzniku nebo exacerbace klinických příznaků a/nebo radiografického průkazu demyelinizačního onemocnění centrálního nervového systému, včetně roztroušené sklerózy a optické neuritidy a periferního nervového systému, včetně Guillainova-Barrého syndromu. Předepisující lékaři mají s opatrností zvážit použití přípravku Hukyndra u pacientů s preexistujícími nebo v nedávné době vzniklými demyelinizačními onemocněními centrálního nebo periferního nervového systému; pokud se některá z uvedených poruch objeví, je třeba zvážit vysazení přípravku Hukyndra. Je známo, že existuje spojení mezi intermediální uveitidou a demyelinizačními onemocněními centrálního nervového systému. U pacientů s neinfekční intermediální uveitidou je třeba před zahájením léčby přípravkem Hukyndra a pravidelně v jejím průběhu provádět neurologické vyšetření k posouzení preexistujících nebo vyvíjejících se demyelinizačních onemocnění centrálního nervového systému.
Alergické reakce
Při podávání adalimumabu v klinických studiích byly závažné alergické reakce, spojené s jeho podáním, pozorovány pouze vzácně. V klinických studiích s adalimumabem se občas vyskytly nezávažné alergické reakce. Hlášení z praxe uvádějí výskyt závažných alergických reakcí, včetně anafylaxe, po podání adalimumabu. Pokud se objeví anafylaktická reakce nebo jiná závažná alergická reakce, musí být ihned ukončeno podávání přípravku Hukyndra a zahájená příslušná léčba.
Imunosuprese
Ve studii u 64 pacientů s revmatoidní artritidou, kteří byli léčeni adalimumabem, nebylo prokázáno snížení hypersenzitivity opožděného typu, snížení hladin imunoglobulinů nebo změna v počtu efektorových T, B a NK buněk, monocytů/makrofágů a neutrofilů.
Maligní onemocnění a lymfoproliferativní poruchy
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno v porovnání s kontrolní skupinou pacientů více případů malignit včetně lymfomů. Jejich výskyt byl však vzácný. V postmarketingovém období byly u pacientů léčených antagonisty TNF hlášeny případy leukemie. U pacientů s revmatoidní artritidou s dlouhodobým vysoce aktivním zánětlivým onemocněním existuje zvýšené riziko vzniku lymfomu a leukemie, což komplikuje odhad rizika. Podle současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukemie a jiných maligních onemocnění.
V postmarketingovém období byly u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení léčby v ≤ 18 letech věku), včetně adalimumabu, hlášeny malignity, z nichž některé byly fatální. Přibližně polovina případů byly lymfomy. Jiné případy představovaly různé druhy malignit a zahrnovaly vzácné malignity, které jsou obvykle spojeny s imunosupresí. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Z postmarketingové praxe u pacientů léčených adalimumabem byly hlášeny vzácné případy hepatosplenického T-buněčného lymfomu. Tento vzácný typ T-buněčného lymfomu se vyznačuje velmi agresívním průběhem onemocnění a je obvykle fatální. Některé z těchto T-buněčných lymfomů, spojovaných s adalimumabem, se vyskytly u mladých pacientů léčených současně azathioprinem nebo merkaptopurinem pro zánětlivé střevní onemocnění. Možné riziko kombinace azathioprinu nebo merkaptopurinu a přípravku Hukyndra je třeba pečlivě zvážit. Riziko rozvoje hepatosplenického T-buněčného lymfomu nelze u pacientů léčených přípravkem Hukyndra vyloučit (viz bod 4.8).
Nebyly provedeny žádné studie u pacientů s anamnézou maligního onemocnění nebo v případech, kde by léčba adalimumabem dále pokračovala i u pacientů, u kterých došlo k rozvoji maligního onemocnění. Je proto zapotřebí ještě větší opatrnost při úvaze o léčbě přípravkem Hukyndra u těchto pacientů (viz bod 4.8).
Všechny pacienty, zvláště pacienty s anamnézou rozsáhlé imunosupresivní léčby nebo pacienty s psoriázou, kteří byli v minulosti léčeni PUVA (psoralen plus ultrafialové záření A), je třeba vyšetřit na přítomnost nemelanomového kožního karcinomu ještě před a během léčby přípravkem Hukyndra. U pacientů léčených antagonisty TNF, včetně adalimumabu, byl také hlášen výskyt melanomu a karcinomu z Merkelových buněk (viz bod 4.8).
V exploratorní klinické studii, hodnotící používání jiného antagonisty TNF, infliximabu, u pacientů se středně těžkou až těžkou chronickou obstrukční chorobou plicní (CHOPN), bylo u pacientů léčených infliximabem pozorováno více malignit, převážně plic, hlavy a krku, v porovnání s kontrolní skupinou pacientů. Všichni pacienti byli v minulosti silní kuřáci. Z tohoto důvodu je zapotřebí opatrnosti při používání jakéhokoli antagonisty TNF u pacientů s CHOPN, stejně jako u pacientů s vyšším rizikem vzniku malignit v důsledku jejich silného kuřáctví.
Podle současných údajů není známo, zda léčba adalimumabem ovlivňuje riziko vzniku dysplazie nebo kolorektálního karcinomu. Všichni pacienti s ulcerózní kolitidou, u nichž existuje riziko vzniku dysplazie nebo kolorektálního karcinomu (např. pacienti s dlouhotrvající ulcerózní kolitidou nebo primární sklerotizující cholangitidou), u kterých se v minulosti vyskytla dysplazie nebo kolorektální karcinom, mají být vyšetřeni na možný rozvoj dysplazie nebo kolorektálního karcinomu ještě před zahájením léčby a dále v pravidelných intervalech v jejím průběhu. Toto vyšetření má, v souladu s místními požadavky, zahrnovat kolonoskopii a biopsii.
Hematologické reakce
Při používání antagonistů TNF byly vzácně hlášeny případy pancytopenie včetně aplastické anémie. U adalimumabu byly hlášeny nežádoucí účinky v oblasti hematologického systému, včetně medicínsky významné cytopenie (např. trombocytopenie, leukopenie). Všem pacientům je nutné doporučit, aby ihned vyhledali lékařskou pomoc, pokud se při léčbě přípravkem Hukyndra vyvinou známky a příznaky připomínající krevní dyskrasii (např. přetrvávající horečka, hematomy, krvácení, bledost). U pacientů s potvrzenými významnými hematologickými abnormalitami je nutné zvážit vysazení léčby přípravkem Hukyndra.
Očkování
Obdobná protilátková odpověď na standardní 23valentní pneumokokovou vakcínu a trivalentní virovou vakcínu proti chřipce byla pozorována ve studii s 226 dospělými subjekty s revmatoidní artritidou, které byly léčeny adalimumabem nebo placebem. Nejsou k dispozici žádné údaje týkající se sekundárního přenosu infekce v důsledku živé vakcíny u pacientů léčených adalimumabem.
Doporučuje se, aby pediatričtí pacienti absolvovali pokud možno všechna doporučená očkování v souladu se současnými vakcinačními doporučeními ještě před zahájením léčby přípravkem Hukyndra.
Pacienti léčení přípravkem Hukyndra mohou být souběžně očkováni, s výjimkou očkování živými vakcínami. Podávání živých vakcín (např.BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Městnavé srdeční selhání
V klinické studii s jiným antagonistou TNF bylo pozorováno zhoršení městnavého srdečního selhání a zvýšení mortality na městnavé srdeční selhání. Případy zhoršení městnavého srdečního selhání byly rovněž popsány u pacientů léčených adalimumabem. U pacientů s lehkým srdečním selháním (třída I/II podle NYHA) se musí přípravek Hukyndra podávat s opatrností. Přípravek Hukyndra je kontraindikován u středně těžkého až těžkého srdečního selhání (viz bod 4.3). U pacientů, u kterých dojde k rozvoji nebo zhoršení příznaků městnavého srdečního selhání, musí být léčba přípravkem Hukyndra ukončena.
Autoimunitní procesy
Léčba přípravkem Hukyndra může vést ke tvorbě autoimunitních protilátek. Dopad dlouhodobé léčby adalimumabem na rozvoj autoimunitních onemocnění není znám. Jestliže se u pacienta v souvislosti s léčbou přípravkem Hukyndra vyvinou příznaky svědčící pro lupus-like syndrom (léky indukovaný lupus) a má-li pozitivní protilátky proti dvoušroubovici DNA, pak u něj léčba přípravkem Hukyndra nesmí dále pokračovat (viz bod 4.8).
Současné podávání biologických DMARD nebo antagonistů TNF
V klinických studiích hodnotících současné podávání anakinry a dalšího antagonisty TNF – etanerceptu, byly pozorovány závažné infekce, přičemž nebyl zjištěn žádný další klinický přínos v porovnání s monoterapií etanerceptem. Vzhledem k původu nežádoucích účinků pozorovaných při kombinované léčbě etanerceptem a anakinrou se mohou vyskytnout obdobné toxicity při podávání kombinace anakinry a jiných antagonistů TNF. Proto se nedoporučuje používat kombinaci adalimumabu a anakinry (viz bod 4.5).
Současné používání adalimumabu spolu s jinými biologickými DMARD (např. anakinra a abatacept) nebo jinými antagonisty TNF se nedoporučuje na základě možného zvýšení rizika infekcí včetně závažných infekcí, ale i možných farmakologických interakcí (viz bod 4.5).
Chirurgické výkony
U pacientů léčených adalimumabem existují jen omezené zkušenosti týkající se bezpečnosti přípravku v souvislosti s chirurgickými výkony. Při plánování chirurgického výkonu je třeba vzít v úvahu dlouhý poločas adalimumabu. Pacient, u kterého je nutná operace během léčby přípravkem Hukyndra, musí být pečlivě sledován z hlediska vzniku infekcí a musí být provedena příslušná opatření. U pacientů léčených adalimumabem, u kterých byla provedena arthroplastika, existují jen omezené zkušenosti týkající se bezpečnosti přípravku.
Obstrukce tenkého střeva
Selhání odpovědi na léčbu u Crohnovy choroby může signalizovat výskyt fixované fibrotické striktury, která si může vyžádat chirurgickou léčbu. Dostupné údaje naznačují, že adalimumab nezhoršuje ani nezpůsobuje striktury.
Starší pacienti
Frekvence závažných infekcí u pacientů ve věku nad 65 let (3,7 %), léčených adalimumabem, byla vyšší než u pacientů ve věku do 65 let (1,5 %). Některé z těchto infekcí měly fatální zakončení. Při léčbě starších pacientů je zapotřebí věnovat obzvláštní pozornost riziku vzniku infekcí.
Pediatrická populace
Viz „Očkování“ výše.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v 0,4 ml, to znamená, že je v podstatě „bez sodíku“.
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
Tento léčivý přípravek obsahuje 0,4 mg polysorbátu 80 v jedné předplněné injekční stříkačce, což odpovídá 1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
Hukyndra 40 mg injekční roztok v předplněném peru
Tento léčivý přípravek obsahuje 0,4 mg polysorbátu 80 v jednom předplněném peru, což odpovídá 1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Adalimumab byl hodnocen u pacientů s revmatoidní artritidou, polyartikulární juvenilní idiopatickou artritidou a psoriatickou artritidou, u kterých byl podáván v monoterapii nebo v kombinaci s methotrexátem. Při podávání adalimumabu v kombinaci s methotrexátem byla v porovnání s monoterapií tvorba protilátek nižší. Podávání adalimumabu bez methotrexátu vedlo ke zvýšené tvorbě protilátek, zvýšené clearance a snížené účinnosti adalimumabu (viz bod 5.1).
Kombinace adalimumabu s anakinrou se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
Kombinace adalimumabu s abataceptem se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku mají zvážit použití vhodné antikoncepce k prevenci těhotenství a pokračovat v jejím používání po dobu nejméně pěti měsíců po posledním podání přípravku Hukyndra.
Těhotenství
Velký počet (přibližně 2 100) prospektivně sledovaných těhotenství vystavených adalimumabu, která vedla k porodům živých dětí se známým výsledkem, z nichž více než 1 500 bylo léčeno adalimumabem v 1.trimestru, nenaznačuje zvýšené riziko vrozených malformací u novorozence.
Do prospektivního kohortového registru bylo zařazeno 257 žen s revmatoidní artritidou (RA) nebo Crohnovou chorobou (CD) léčených adalimumabem alespoň během prvního trimestru a 120 žen s RA nebo CD neléčených adalimumabem. Primárním cílovým parametrem byla prevalence závažných vrozených vad. Míra těhotenství ukončená alespoň jedním porodem živého dítěte se závažnou vrozenou vadou byla 6/69 (8,7 %) u žen léčených adalimumabem s RA a 5/74 (6,8 %) u neléčených žen s RA (neupravená OR 1,31; 95% CI 0,38–4,52) a 16/152 (10,5 %) u žen léčených adalimumabem s CD a 3/32 (9,4 %) u neléčených žen s CD (neupravená OR 1,14; 95% CI 0,31–4,16). Upravená OR (vypočtená pro rozdíly při výchozím stavu) byla 1,10 (95% CI 0,45–2,73) s kombinací RA a CD. Mezi ženami léčenými adalimumabem a neléčenými ženami nebyly zjištěny žádné výrazné rozdíly, pokud jde o sekundární cílové parametry (spontánní potraty, méně závažné vrozené vady, předčasný porod, porodní velikost a závažné nebo oportunní infekce) a zároveň nebyly hlášeny žádné porody mrtvého plodu ani malignity. Interpretace údajů může být ovlivněna metodologickými limity studie, včetně malé velikosti sledovaného souboru pacientek a nerandomizovaného designu studie.
Ve vývojové toxikologické studii prováděné na opicích nebyly zjištěny známky maternální toxicity, embryotoxicity či teratogenity. Preklinické údaje o účinku adalimumabu na postnatální toxicitu nejsou k dispozici (viz bod 5.3).
Adalimumab podávaný v těhotenství může vzhledem k inhibici TNFα ovlivnit normální imunologickou odpověď u novorozenců. Adalimumab má být používán během těhotenství pouze tehdy, pokud je to nezbytně nutné.
Adalimumab může přecházet přes placentu do séra dětí narozeným matkám, které byly v těhotenství léčeny adalimumabem. V důsledku toho mohou být tyto děti náchylnější k infekcím. Podávání živých vakcín (např.BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Kojení
Z omezených (limitovaných) informací v publikované literatuře vyplývá, že adalimumab je vylučován do mateřského mléka ve velmi nízkých koncentracích s přítomností adalimumabu v mateřském mléce v koncentracích od 0,1 % do 1 % sérové hladiny matky. Při perorálním podávání podléhají imunoglobuliny G proteolýze ve střevech a jejich biologická dostupnost je nízká. Nepředpokládá se žádný vliv na kojené novorozence/děti. Přípravek Hukyndra podávat v období kojení.
Fertilita
Preklinické studie zaměřené na vliv adalimumabu na fertilitu nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Hukyndra má malý vliv na schopnost řídit a obsluhovat stroje. Po použití přípravku Hukyndra se může objevit vertigo a porucha zraku (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrnný bezpečnostní profil
Adalimumab byl hodnocen u 9 506 pacientů v kontrolovaných a otevřených pivotních studiích po dobu až 60 měsíců nebo déle. Tyto studie zahrnovaly pacienty s revmatoidní artritidou s krátkým a dlouhým trváním onemocnění, pacienty s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou), stejně jako pacienty s axiální spondylartritidou (AS a axiální spondylartritidou bez radiologického průkazu AS), psoriatickou artritidou, pacienty s Crohnovou chorobou, ulcerózní kolitidou, psoriázou a pacienty s hidradenitis suppurativa (HS) a uveitidou. Pivotní kontrolované studie zahrnovaly 6 089 pacientů léčených adalimumabem a 3 801 pacientů, kteří v kontrolovaném období studií dostávali placebo nebo aktivní srovnávací lék.
Podíl pacientů, kteří předčasně ukončili léčbu pro nežádoucí účinky ve dvojitě zaslepené kontrolované části pivotních studií, byl 5,9 % u pacientů léčených adalimumabem a 5,4 % u pacientů užívajících kontrolní léčbu.
Nejčastěji hlášenými nežádoucími účinky jsou infekce (jako je nasofaryngitida, infekce horních dýchacích cest a sinusitida), reakce v místě injekčního vpichu (erytém, svědění, krvácení, bolest nebo otoky), bolest hlavy a muskuloskeletální bolest.
U adalimumabu byly hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako například adalimumab, ovlivňují imunitní systém a jejich používání může ovlivňovat obranyschopnost organismu vůči infekci a nádorovému onemocnění. U adalimumabu byly také hlášeny fatální a život ohrožující infekce (včetně sepse, oportunních infekcí a TBC), HBV reaktivace a různé malignity (včetně leukemie, lymfomů a HSTCL).
Byly také hlášeny závažné hematologické, neurologické a autoimunní reakce. Tyto zahrnují vzácně se vyskytující případy pancytopenie, aplastické anémie, centrálních a periferních demyelinizačních onemocnění, případy lupus erythematodes, stavů souvisejících s lupusem a Stevensův-Johnsonův syndrom.
Pediatrická populace
Obecně byly nežádoucí účinky u pediatrických pacientů, pokud jde o typ a frekvenci výskytu, podobné těm, které byly pozorovány u dospělých pacientů.
Tabulkový seznam nežádoucích účinků
Následující výčet nežádoucích účinků je založen na zkušenosti z klinických studií a z období po uvedení na trh, účinky jsou seřazeny podle tříd orgánových systémů a frekvence výskytu v tabulce 7 níže: velmi časté (1/10); časté (1/100 až 1/10); méně časté (1/1 000 až 1/100); vzácné (1/10 000 až 1/1 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvence jsou nežádoucí účinky seřazeny podle klesající závažnosti. Jsou zde zahrnuty nežádoucí účinky, které se, napříč jednotlivými indikacemi, vyskytovaly s nejvyšší frekvencí. Hvězdička (*) se ve sloupci tříd orgánových systémů vyskytuje tehdy, pokud lze další informace nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8.
Tabulka 7: Nežádoucí účinky
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Infekce a infestace* | Velmi časté | Infekce dýchacích cest (včetně infekce dolních a horních cest dýchacích, pneumonie, sinusitidy, faryngitidy, nazofaryngitidy a pneumonie vyvolané herpetickými viry) |
| Časté | Systémové infekce (včetně sepse, kandidózy a chřipky), střevní infekce (včetně virové gastroenteritidy), infekce kůže a měkkých tkání (včetně paronychia, flegmóny, impetiga, nekrotizující fasciitidy a herpes zoster), ušní infekce, orální infekce (včetně herpes simplex, orálního herpes a zubních infekcí), infekce reprodukčního systému (včetně vulvovaginální myotické infekce), infekce močových cest (včetně pyelonefritidy), mykotické infekce, záněty kloubů | |
| Méně časté | Neurologické infekce (včetně virové meningitidy), oportunní infekce a tuberkulóza (včetně kokcidioidomykózy, histoplasmózy a infekcí způsobených Mycobacterium avium complex), bakteriální infekce, oční infekce, divertikulitida1) |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy)* | Časté | Karcinom kůže vyjma melanomu (včetně bazocelulárního a spinocelulárního karcinomu), benigní novotvary |
| Méně časté | Lymfom**, novotvary solidních orgánů (včetně karcinomu prsu, plicní novotvary a novotvary štítné žlázy), melanom** | |
| Vzácné | Leukemie1) | |
| Není známo | Hepatosplenický T-buněčný lymfom,1) karcinom z Merkelových buněk (neuroendokrinní karcinom kůže),1) Kaposiho sarkom | |
Poruchy krve a lymfatického systému* | Velmi časté | Leukopenie (včetně neutropenie a agranulocytózy), anémie |
| Časté | Leukocytóza, trombocytopenie | |
| Méně časté | Idiopatická trombocytopenická purpura | |
| Vzácné | Pancytopenie | |
| Poruchy imunitního systému* | Časté | Hypersenzitivita, alergie (včetně sezónní alergie) |
| Méně časté | Sarkoidóza,1) vaskulitida | |
| Vzácné | Anafylaxe1) | |
| Poruchy metabolismu a výživy | Velmi časté | Zvýšená hladina lipidů |
| Časté | Hypokalemie, zvýšená hladina kyseliny močové, abnormální hladina sodíku v krvi, hypokalcemie, hyperglykemie, hypofosfatemie, dehydratace | |
| Psychiatrické poruchy | Časté | Alterace nálady (včetně deprese), úzkost, insomnie |
| Poruchy nervového systému* | Velmi časté | Bolest hlavy |
| Časté | Parestezie (včetně hypestezie), migréna, komprese nervových kořenů | |
| Méně časté | Cévní mozková příhoda,1) třes, neuropatie | |
| Vzácné | Roztroušená skleróza, demyelinizační onemocnění (např. optická neuritida, Guillainův-Barrého syndrom)1) |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy oka | Časté | Poruchy zraku, konjunktivitida, blefaritida, otoky oka |
| Méně časté | Diplopie | |
| Poruchy ucha a labyrintu | Časté | Vertigo |
| Méně časté | Ztráta sluchu, tinitus | |
| Srdeční poruchy* | Časté | Tachykardie |
| Méně časté | Infarkt myokardu,1) arytmie, městnavé srdeční selhání | |
| Vzácné | Srdeční zástava | |
| Cévní poruchy | Časté | Hypertenze, záchvaty zrudnutí, hematomy |
| Méně časté | Aneurysma aorty, cévní arteriální okluze, tromboflebitida | |
Respirační, hrudní a mediastinální poruchy* | Časté | Astma, dyspnoe, kašel |
| Méně časté | Plicní embolie,1) intersticiální plicní proces, chronické obstrukční plicní onemocnění, pneumonitida, pleurální výpotek1) | |
| Vzácné | Plicní fibróza1) | |
| Gastrointestinální poruchy | Velmi časté | Bolest břicha, pocit na zvracení a zvracení |
| Časté | Krvácení z GIT, dyspepsie, gastroesofageální refluxní choroba, sicca syndrom | |
| Méně časté | Pankreatitida, dysfagie, edém obličeje | |
| Vzácné | Perforace střeva1) | |
| Poruchy jater a žlučových cest* | Velmi časté | Zvýšená hladina jaterních enzymů |
| Méně časté | Cholecystitida a cholelithiáza, steatóza jater, zvýšená hladina bilirubinu | |
| Vzácné | Hepatitida, reaktivace hepatitidy B,1) autoimunní hepatitida1) | |
| Není známo | Selhání jater1) |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy kůže a podkožní tkáně | Velmi časté | Vyrážka (včetně exfoliativní vyrážky) |
| Časté | Nový výskyt nebo zhoršení psoriázy (včetně palmoplantární pustulózní psoriázy),1) urtikarie, tvorba modřin (včetně purpury), dermatitida (včetně ekzému), onychoklázie, hyperhidróza, alopecie,1) pruritus | |
| Méně časté | Noční pocení, zjizvení | |
| Vzácné | Erythema multiforme,1) Stevensův-Johnsonův syndrom,1) angioedém,1) kožní vaskulitida,1) lichenoidní kožní reakce1) | |
| Není známo | Zhoršení příznaků dermatomyozitidy1) | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Velmi časté | Muskuloskeletální bolest |
| Časté | Svalové spasmy (včetně zvýšení kreatinfosfokinázy v krvi) | |
| Méně časté | Rhabdomyolýza, systémový lupus erythematodes | |
| Vzácné | Lupus-like syndrom1) | |
| Poruchy ledvin a močových cest | Časté | Porucha funkce ledvin, hematurie |
| Méně časté | Nykturie | |
| Poruchy reprodukčního systému a prsu | Méně časté | Erektilní dysfunkce |
| Celkové poruchy a reakce v místě aplikace* | Velmi časté | Reakce v místě injekčního vpichu (včetně erytému v místě vpichu injekce) |
| Časté | Bolest na hrudi, edém, pyrexie1) | |
| Méně časté | Záněty | |
| Vyšetření* | Časté | Poruchy koagulace a krvácivé stavy (včetně prodloužení aktivovaného parciálního tromboplastinového času), pozitivní test autoprotilátek (včetně protilátek proti dvoušroubovici DNA), zvýšená hladina laktátdehydrogenázy v krvi |
| Není známo | Zvýšení tělesné hmotnosti2) | |
| Poranění, otravy a procedurální komplikace | Časté | Poruchy hojení |
* další informace lze nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8 ** včetně otevřené fáze prodloužených studií
- 1) včetně údajů ze spontánního hlášení
- 2) Průměrná změna tělesné hmotnosti od výchozí hodnoty se v případě adalimumabu pohybovala od 0,3 do 1,0 kg v indikacích pro dospělé v porovnání s (mínus) -0,4 kg až 0,4 kg v případě placeba během léčby po dobu 4–6 měsíců. Zvýšení tělesné hmotnosti o 5–6 kg bylo pozorováno rovněž v dlouhodobých prodloužených studiích, které nezahrnovaly kontrolní skupinu, s průměrnou expozicí přípravku přibližně 1–2 roky, zejména u pacientů s Crohnovou chorobou a ulcerózní kolitidou. Mechanismus tohoto účinku není jasný, mohl by však souviset s protizánětlivým účinkem adalimumabu.
Hidradenitis suppurativa
Bezpečnostní profil u pacientů s hidradenitis suppurativa léčených adalimumabem jednou týdně byl v souladu se známým bezpečnostním profilem adalimumabu.
Uveitida
Bezpečnostní profil u pacientů s uveitidou léčených adalimumabem jednou za dva týdny byl v souladu se známým bezpečnostním profilem adalimumabu.
Popis vybraných nežádoucích účinků
Reakce v místě injekčního vpichu
V pivotních kontrolovaných studiích u dospělých a dětí se u 12,9 % pacientů léčených adalimumabem vyvinuly reakce v místě vpichu (erytém a/nebo svědění, krvácení, bolest nebo otok) v porovnání se 7,2 % pacientů léčených placebem nebo aktivní kontrolou. Reakce v místě injekčního vpichu nevyžadovaly přerušení podávání léčivého přípravku.
Infekce
V pivotních kontrolovaných studiích u dospělých a dětí byl výskyt infekce 1,51 případů na pacienta a rok ve skupině léčené adalimumabem a 1,46 případů na pacienta a rok u pacientů léčených placebem nebo aktivní kontrolou. Jednalo se především o nazofaryngitidu, infekci horních cest dýchacích a sinusitidu. Většina pacientů pokračovala po vyléčení infekce v léčbě adalimumabem.
Výskyt závažných infekcí u pacientů léčených adalimumabem činil 0,04 případů na pacienta a rok a u pacientů léčených placebem nebo aktivní kontrolou 0,03 případů na pacienta a rok.
V kontrolovaných a otevřených studiích s adalimumabem u dospělých i pediatrických pacientů s adalimumabem byly hlášeny závažné infekce (včetně fatálních infekcí, které se vyskytovaly vzácně), jako jsou tuberkulóza (včetně miliární a extrapulmonální tuberkulózy) a invazivní oportunní infekce (např. diseminovaná nebo extrapulmonální histoplasmóza, blastocystóza, kokcidioidomykóza, pneumocystóza, kandidóza, aspergilóza a listerióza). Většina případů tuberkulózy se vyskytla v prvních osmi měsících po zahájení léčby a mohlo se jednat o opětovné vzplanutí latentního onemocnění.
Maligní onemocnění a lymfoproliferativní poruchy
Ve studiích s adalimumabem nebyly u 249 pediatrických pacientů s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou) pozorovány žádné malignity při expozici odpovídající 655,6 pacientorokům léčby. Žádné malignity nebyly navíc pozorovány ani u 192 pediatrických pacientů při expozici 498,1 pacientoroků léčby v průběhu studií s adalimumabem zaměřených na pediatrické pacienty s Crohnovou chorobou. Žádné malignity nebyly pozorovány u 77 pediatrických pacientů při expozici 80,0 pacientoroků léčby v průběhu studie s adalimumabem u pediatrických pacientů s chronickou ložiskovou psoriázou. U 93 pediatrických pacientů s expozicí 65,3 pacientoroků nebyly pozorovány žádné malignity během klinického hodnocení s adalimumabem u pediatrických pacientů s uveitidou. U 60 pediatrických pacientů s expozicí 58,4 pacientoroků nebyly pozorovány žádné malignity během klinického hodnocení s adalimumabem u pediatrických pacientů s uveitidou.
V průběhu kontrolovaného období pivotních klinických studií s adalimumabem u dospělých pacientů s adalimumabem v délce nejméně 12 týdnů byly u pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, AS, axiální spondylartritidou bez radiologického průkazu AS, psoriatickou artritidou, psoriázou, HS, Crohnovou chorobou, ulcerózní kolitidou a uveitidou pozorovány případy malignit jiného druhu, než jsou lymfomy či nemelanomový karcinom kůže, s výskytem 6,8 (4,4; 10,5) (na 1 000 pacientoroků (95% interval spolehlivosti) u 5 291 pacientů léčených adalimumabem, v porovnání s výskytem 6,3 (3,4; 11,8) na 1 000 pacientoroků u 3 444 pacientů v kontrolní skupině (medián délky léčby byl 4,0 měsíce u adalimumabu a 3,8 měsíce u pacientů v kontrolní skupině). Výskyt kožních karcinomů nemelanomového typu (95% interval spolehlivosti) byl 8,8 (6,0; 13,0) na 1 000 pacientoroků u pacientů léčených adalimumabem a 3,2 (1,3; 7,6) na 1 000 pacientoroků v kontrolní skupině. Z těchto kožních karcinomů se spinocelulární karcinom vyskytoval s frekvencí 2,7 (1,4; 5,4) na 1 000 pacientoroků (95% interval spolehlivosti) u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině. Výskyt lymfomů (95% interval spolehlivosti) byl 0,7 (0,2; 2,7) na 1 000 pacientoroků u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině.
Když se zkombinují kontrolovaná období těchto studií a probíhající a ukončené otevřené rozšířené fáze studií s průměrnou délkou trvání přibližně 3,3 roku, zahrnující 6 427 pacientů a více než 26 439 pacientoroků léčby, pak pozorovaná frekvence výskytu malignit jiného typu, než jsou lymfomy a nemelanomové karcinomy kůže, činí přibližně 8,5 na 1 000 pacientoroků. Pozorovaný výskyt nemelanomového typu kožního karcinomu činí přibližně 9,6 na 1 000 pacientoroků a pozorovaný výskyt lymfomů je přibližně 1,3 na 1 000 pacientoroků.
Ve sledování po uvedení přípravku na trh v období od ledna 2003 do prosince 2010, a to především u pacientů s revmatoidní artritidou, činil výskyt všech spontánně hlášených malignit přibližně 2,7 na 1 000 pacientoroků léčby. Spontánně hlášený výskyt u kožního karcinomu nemelanomového typu činil přibližně 0,2 a u lymfomů přibližně 0,3 na 1 000 pacientoroků léčby (viz bod 4.4).
U pacientů léčených adalimumabem byly hlášeny vzácné postmarketingové případy hepatosplenického T-buněčného lymfomu (viz bod 4.4).
Autoprotilátky
U pacientů bylo prováděno vyšetření na autoprotilátky v různých časových intervalech studií I–V s revmatoidní artritidou. V těchto studiích byly u 11,9 % pacientů léčených adalimumabem a u 8,1 % pacientů léčených placebem a aktivní kontrolou, kteří měli negativní výchozí titry antinukleárních protilátek, zjištěny pozitivní titry v týdnu 24 léčby. U dvou pacientů z 3 441 pacientů léčených adalimumabem ve všech studiích s revmatoidní a psoriatickou artritidou došlo k rozvoji klinických příznaků naznačujících možnost nového vzniku lupus-like syndromu. Po vysazení léčby došlo u těchto pacientů ke zlepšení. U žádného pacienta nedošlo k rozvoji lupusové nefritidy či příznaků postižení centrálního nervového systému.
Hepatobiliární poruchy
V kontrolovaných klinických studiích fáze 3 s adalimumabem, zaměřených na revmatoidní artritidu a psoriatickou artritidu, se po sledovanou dobu trvání v rozmezí od 4 do 104 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 3,7 % pacientů léčených adalimumabem a u 1,6 % pacientů léčených kontrolním přípravkem.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku 4 až 17 let a entezopatickou artritidou ve věku 6 až 17 let se objevilo zvýšení ALT ≥ 3 x ULN u 6,1 % pacientů léčených adalimumabem a u 1,3 % pacientů léčených v kontrolní skupině. Ve většině případů se zvýšení ALT vyskytlo při současném podávání methotrexátu. Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo ve fázi 3 klinické studie s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku od 2 do < 4 let.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s Crohnovou chorobou a ulcerózní kolitidou se po sledovanou dobu trvání v rozmezí od 4 do 52 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 0,9 % pacientů léčených adalimumabem a u 0,9 % pacientů léčených kontrolním přípravkem.
V klinické studii fáze 3 s adalimumabem u pediatrických pacientů s Crohnovou chorobou, která hodnotila účinnost a bezpečnost dvou udržovacích dávkovacích režimů upravených dle tělesné hmotnosti následujících po indukční léčbě upravené dle tělesné hmotnosti s trváním až do 52 týdnů, se zvýšení ALT ≥ 3 x ULN vyskytlo u 2,6 % (5/192) pacientů, z nichž 4 dostávali na začátku souběžně imunosupresiva.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s ložiskovou psoriázou se po sledovanou dobu trvání v rozmezí od 12 do 24 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 1,8 % pacientů léčených adalimumabem a u 1,8 % pacientů léčených kontrolním přípravkem.
Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo v klinické studii fáze 3 s adalimumabem u pediatrických pacientů s ložiskovou psoriázou.
V kontrolovaných klinických studiích s adalimumabem (úvodní dávky 160 mg v týdnu 0 a 80 mg v týdnu 2, následované 40 mg jednou týdně počínaje týdnem 4) u pacientů s HS se sledovanou dobou trvání v rozmezí od 12 do 16 týdnů se objevilo zvýšení ALT ≥ 3 x ULN u 0,3 % pacientů léčených adalimumabem a u 0,6 % pacientů léčených kontrolním přípravkem.
V kontrolovaných klinických studiích s adalimumabem (úvodní dávky 80 mg v týdnu 0, následované 40 mg jednou za dva týdny počínaje týdnem 1) se u dospělých pacientů s uveitidou léčených až po dobu 80 týdnů s mediánem expozice 166,5 dne v případě terapie adalimumabem a 105,0 dne v případě terapie kontrolním přípravkem objevilo zvýšení ALT ≥ 3 x ULN u 2,4 % pacientů léčených adalimumabem a u 2,4 % pacientů léčených kontrolním přípravkem.
V kontrolované klinické studii fáze 3 s adalimumabem u pediatrických pacientů s ulcerózní kolitidou (n=93), která hodnotila účinnost a bezpečnost udržovací dávky 0,6 mg/kg (maximální dávka 40 mg) každý druhý týden (n=31) a udržovací dávky 0,6 mg/kg (maximální dávka 40 mg) každý týden (n=32) po indukční dávce upravené podle tělesné hmotnosti 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1, a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 (n=63) nebo indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 (n=30), se objevilo zvýšení ALT ≥ 3x ULN u 1,1 % (1/93) pacientů.
V klinických studiích napříč všemi indikacemi byli pacienti se zvýšeným ALT asymptomatičtí a ve většině případů bylo zvýšení ALT přechodné a vymizelo s pokračováním léčby. Nicméně po uvedení přípravku na trh byly u pacientů, jimž byl podáván adalimumab, hlášeny případy selhání jater, stejně jako případy méně závažných poruch jater, které mohou selhání jater předcházet, jako je hepatitida, včetně autoimunní hepatitidy.
Současná léčba azathioprinem/merkaptopurinem
Ve studiích s Crohnovou chorobou byla u dospělých pacientů léčených kombinací adalimumabu spolu s azathioprinem/merkaptopurinem pozorována vyšší incidence malignit a závažných nežádoucích účinků souvisejících s infekcemi v porovnání s pacienty, kteří byli léčeni pouze adalimumabem.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích nebyla pozorována toxicita omezující dávku léku. Nejvyšší hodnocenou dávkou bylo opakované intravenózní podávání 10 mg/kg, což je přibližně 15násobek doporučené dávky.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, Inhibitory tumor nekrotizujícího faktoru alfa (TNF-α), ATC kód: L04AB04
Přípravek Hukyndra je tzv. podobným biologickým léčivým přípravkem („biosimilar“). Podrobné informace jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Mechanismus účinku
Adalimumab se specificky váže na TNF a neutralizuje biologickou funkci TNF blokováním jeho interakce s p55 a p75 TNF receptorů na povrchu buněk.
Adalimumab rovněž moduluje biologickou odpověď, která je indukována nebo regulována TNF, včetně změn hladin adhezních molekul zodpovědných za migraci leukocytů (ELAM-1, VACM-1 a ICAM-1 při IC50 0,1–0,2 nM).
Farmakodynamické účinky
Po léčbě adalimumabem byl u pacientů s revmatoidní artritidou v porovnání s výchozím stavem pozorován rychlý pokles hladin reaktantů akutní fáze zánětu (C-reaktivní protein (CRP) a sedimentace erytrocytů (FW)) a sérových cytokinů (IL-6). Po podání adalimumabu byly rovněž sníženy sérové koncentrace matrixových metaloproteináz (MMP-1 a MMP-3), které vyvolávají remodelaci tkání způsobující destrukci chrupavek. U pacientů léčených adalimumabem obvykle došlo ke zlepšení hematologických známek chronického zánětu.
Rychlý pokles hladin CRP během léčby adalimumabem byl také pozorován u pacientů s polyartikulární juvenilní idiopatickou artritidou, Crohnovou chorobou, ulcerózní kolitidou a HS. U pacientů s Crohnovou chorobou bylo také pozorováno snížení počtu buněk exprimujících markery zánětlivých faktorů v tlustém střevě, což zahrnovalo i významný pokles exprese TNFα. Endoskopické studie střevní sliznice jednoznačně prokázaly slizniční hojení u pacientů léčených adalimumabem.
Klinická účinnost a bezpečnost
Revmatoidní artritida
Adalimumab byl hodnocen u více než 3 000 pacientů ve všech klinických studiích s revmatoidní artritidou. Účinnost a bezpečnost adalimumabu byly hodnoceny v 5 randomizovaných, dvojitě zaslepených a dobře kontrolovaných studiích. Někteří pacienti byli léčeni po dobu až 120 měsíců. Bolest v místě injekčního vpichu adalimumabu 40 mg/0,4 ml byla hodnocena ve dvou randomizovaných, aktivně kontrolovaných, dvojitě zaslepených, zkřížených studiích ve dvou obdobích.
Ve studii RA I bylo hodnoceno 271 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem a léčba methotrexátem v dávkách 12,5–25 mg (10 mg v případě intolerance methotrexátu) jednou týdně nebyla dostatečně účinná, při konstantní dávce 10–25 mg methotrexátu jednou týdně. Pacienti dostávali dávky 20, 40 nebo 80 mg adalimumabu nebo placebo každý druhý týden po dobu 24 týdnů.
Ve studii RA II bylo hodnoceno 544 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem. Pacientům byla po dobu 26 týdnů podávána subkutánně dávka 20 nebo 40 mg adalimumabu každý druhý týden a placebo v týdnu bez podání aktivní léčby nebo placebo bylo podáváno jednou týdně po stejnou dobu. Ve studii nebyly povoleny žádné jiné chorobu modifikující léky.
Ve studii RA III bylo hodnoceno 619 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a u kterých nebyla odpověď na léčbu methotrexátem v dávkách 12,5–25 mg dostatečná nebo v případě intolerance methotrexátu v dávce 10 mg týdně. Ve studii byly tři skupiny. První skupina dostávala injekce placeba jednou týdně po dobu 52 týdnů. Druhá skupina dostávala adalimumab v dávce 20 mg jednou týdně po dobu 52 týdnů. Třetí skupina byla léčena adalimumabem v dávce 40 mg každý druhý týden, přičemž v týdnu bez podávání aktivní léčby dostávali pacienti placebo. Po ukončení prvních 52 týdnů bylo 457 pacientů zařazeno do otevřené prodloužené fáze studie, kdy bylo podáváno 40 mg adalimumabu/MTX každý druhý týden po dobu až 10 let.
Studie RA IV primárně hodnotila bezpečnost léčby u 636 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let. Studie se mohli zúčastnit pacienti, kteří dosud neužívali chorobu modifikující antirevmatické léky, nebo pacienti, kteří zůstali na již zavedené revmatologické léčbě za předpokladu, že tato terapie byla stabilní po dobu nejméně 28 dní. Jednalo se
o léčbu methotrexátem, leflunomidem, hydroxychlorochinem, sulfasalazinem a/nebo solemi zlata. Pacienti byli randomizováni k léčbě dávkou 40 mg adalimumabu nebo placebem každý druhý týden po dobu 24 týdnů.
Studie RA V hodnotila 799 dospělých pacientů se středně až výrazně aktivní časnou revmatoidní artritidou dosud neléčených methotrexátem (průměrné trvání nemoci méně než 9 měsíců). Tato studie hodnotila účinnost adalimumabu v dávce 40 mg podávaného každý druhý týden/v kombinované terapii s methotrexátem, adalimumabu v dávce 40 mg každý druhý týden v monoterapii a methotrexátu v monoterapii na snížení známek a příznaků a rychlost progrese poškození kloubů u revmatoidní artritidy po dobu 104 týdnů. Po ukončení prvních 104 týdnů bylo 497 pacientů zařazeno do otevřené prodloužené fáze, ve které byla dávka 40 mg adalimumabu podávána každý druhý týden po dobu 10 let.
Každá z RA studií VI a VII hodnotila 60 pacientů ≥ 18 let se středně těžkou až těžkou aktivní revmatoidní artritidou. Zahrnutí pacienti buď již používali adalimumab 40 mg/0,8 ml a hodnotili svoji průměrnou bolest v místě injekčního vpichu jako nejméně 3 cm (na škále 0–10 cm VAS), nebo se jednalo o pacienty dosud neléčené biologickou léčbou, kteří používání adalimumabu 40 mg/0,8 ml zahájili. Pacienti byli randomizováni do skupiny, která dostávala jednorázovou dávku adalimumabu 40 mg/0,8 ml nebo adalimumabu 40 mg/0,4 ml, následovanou jednorázovou injekcí opačné léčby při další dávce.
Primárním cílovým parametrem ve studiích RA I, II a III a sekundárním cílovým parametrem ve studii RA IV bylo procento pacientů, kteří dosáhli odpověď ACR 20 v týdnu 24 nebo 26. Primárním cílovým parametrem ve studii RA V bylo procento pacientů, kteří dosáhli odpověď ACR 50 v týdnu 52. Ve studiích RA III a V bylo dalším primárním cílovým parametrem v týdnu 52 zpomalení progrese onemocnění (stanovené pomocí RTG vyšetření). Studie RA III měla také primární cílový parametr změnu kvality života. Primárním cílovým parametrem RA studií VI a VII byla bolest v místě injekčního vpichu ihned po podání injekce, měřeno za použití škály 0–10 cm VAS.
Odpověď ACR
Procento pacientů léčených adalimumabem, kteří dosáhli odpovědi ACR 20, 50 a 70, bylo ve studiích RA I, II a III shodné. Výsledky při podávání dávky 40 mg každý druhý týden jsou shrnuty v tabulce 8.
Tabulka 8: Odpověď ACR v placebem kontrolovaných studiích (procento pacientů) Odpověď
| Studie RA Ia** | Studie RA IIa** |
Studie RA IIIa**
Placebo/MTXc n=60 Adalimumabb/ MTXc n=63 | Placebo n=110 Adalimumabb n=113 |
Placebo/M
TXc
n=200
Adalimumabb/
MTXc n=207
ACR 20
6 měsíců
| 13,3 % 65,1 % | 19,1 % 46,0 % |
29,5 % 63,3 % 12 měsíců
| NA NA | NA NA |
24,0 % 58,9 % ACR 50
6 měsíců
| 6,7 % 52,4 % | 8,2 % 22,1 % |
9,5 % 39,1 % 12 měsíců
| NA NA | NA NA |
9,5 % 41,5 % ACR 70
6 měsíců
| 3,3 % 23,8 % | 1,8 % 12,4 % |
2,5 % 20,8 % 12 měsíců
| NA NA | NA NA |
4,5 % 23,2 % a Studie RA I za 24 týdnů, studie RA II za 26 týdnů a studie RA III za 24 a 52 týdnů b 40 mg adalimumabu podávaného každý druhý týden
c MTX = methotrexát
**p < 0,01; adalimumab versus placebo
Ve studiích RA I–IV došlo po 24 a 26 týdnech léčby v porovnání s placebem ke zlepšení všech jednotlivých složek kritérií odpovědi ACR (počet bolestivých a oteklých kloubů, hodnocení aktivity onemocnění a bolesti lékařem a pacientem, skóre indexu disability (HAQ) a hodnoty CRP (mg/dl)). Ve studii RA III toto zlepšení přetrvávalo po dobu 52 týdnů.
V otevřené prodloužené studii RA III si většina pacientů, kteří dosáhli odpovědi dle ACR, udržela odpověď v trvání až 10 let. Z celkového počtu 207 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, jich 114 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 5 let. Z těchto pacientů 86 (75,4 %) dosáhlo odpovědi ACR 20; 72 pacientů (63,2 %) dosáhlo odpovědi ACR 50 a 41 pacientů (36 %) dosáhlo odpovědi ACR 70. Z celkového počtu 207 pacientů jich 81 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmito dosáhlo 64 pacientů (79,0 %) odpovědi ACR 20, 56 pacientů (69,1 %) dosáhlo odpovědi ACR 50 a 43 pacientů (53,1 %) dosáhlo odpovědi ACR 70.
Ve studii RA IV byla odpověď ACR 20 u pacientů léčených adalimumabem a standardní léčbou statisticky významně lepší než u pacientů léčených placebem a standardní léčbou (p < 0,001).
Ve studiích RA I-IV dosáhli pacienti léčení adalimumabem statisticky významné odpovědi ACR 20 a 50 v porovnání s placebem již za jeden až dva týdny po zahájení léčby.
Ve studii RA V u pacientů s časnou revmatoidní artritidou, kteří dosud nebyli léčeni methotrexátem, vedla kombinovaná léčba adalimumabem a methotrexátem k rychlejší a významně větší odpovědi ACR než monoterapie methotrexátem a monoterapie adalimumabem v týdnu 52 a odpověď přetrvávala i v týdnu 104 (viz tabulka 9).
Tabulka 9: Odpověď ACR ve studii RA V (procento pacientů)
| Odpověď | MTX n=257 | Adalimumab n=274 | Adalimumab/MTX n=268 | Hodnota pa | Hodnota pb | Hodnota pc |
| ACR 20 | ||||||
| Týden 52 | 62,6 % | 54,4 % | 72,8 % | 0,013 | < 0,001 | 0,043 |
| Týden 104 | 56,0 % | 49,3 % | 69,4 % | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Týden 52 | 45,9 % | 41,2 % | 61,6 % | < 0,001 | < 0,001 | 0,317 |
| Týden 104 | 42,8 % | 36,9 % | 59,0 % | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Týden 52 | 27,2 % | 25,9 % | 45,5 % | < 0,001 | < 0,001 | 0,656 |
| Týden 104 | 28,4 % | 28,1 % | 46,6 % | < 0,001 | < 0,001 | 0,864 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
V otevřené prodloužené fázi studie RA V byly odpovědi ACR na léčbu zachovány po dobu až 10 let. Z 542 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, pokračovalo 170 pacientů v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmi dosáhlo 154 pacientů (90,6 %) odpovědi ACR 20; 127 pacientů (74,7 %) dosáhlo odpovědi ACR 50 a 102 pacientů (60,0 %) dosáhlo odpovědi ACR 70.
V týdnu 52 dosáhlo 42,9 % pacientů léčených kombinací adalimumab/methotrexát klinickou remisi (DAS28 (CRP) < 2,6) v porovnání s 20,6 % pacientů léčených methotrexátem v monoterapii a 23,4 % pacientů léčených adalimumabem v monoterapii. Kombinovaná terapie adalimumabem/methotrexátem byla klinicky a statisticky superiorní než monoterapie methotrexátem (p<0,001) a monoterapie adalimumabem (p<0,001) z hlediska dosažení stavu nízké aktivity choroby u pacientů se středně těžkou až těžkou formou revmatoidní artritidy diagnostikovanou v nedávné době. Odpověď u obou ramen studie s monoterapií byla podobná (p=0,447). Ze 342 subjektů, které se účastnily otevřené prodloužené fáze studie a byly randomizovány k léčbě adalimumabem v monoterapii nebo adalimumabem v kombinaci s methotrexátem, 171 pacientů dokončilo 10 let léčby adalimumabem. Z těchto pacientů bylo v remisi po 10 letech 109 subjektů (63,7 %).
RTG odpověď
Ve studii RA III, kde průměrné trvání revmatoidní artritidy u pacientů léčených adalimumabem bylo přibližně 11 let, bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna modifikovaného celkového Sharpova skóre (Total Sharp Score, TSS) a jeho komponent, skóre erozí a skóre zúžení kloubní štěrbiny. U pacientů léčených adalimumabem/methotrexátem byla zjištěna významně menší RTG progrese v 6.a 12.měsíci léčby než u pacientů léčených methotrexátem v monoterapii (viz tabulka 10).
Snížení rychlosti progrese strukturálního poškození u části pacientů v otevřené prodloužené studii RA III přetrvává po dobu 8 a 10 let. Po 8 letech bylo 81 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. U 48 z těchto pacientů nedošlo k progresi strukturálního poškození, což bylo definováno jako 0,5 či nižší změna hodnoty mTSS v porovnání s výchozím stavem. Po 10 letech bylo 79 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. Mezi těmito se u 40 pacientů neprokázala progrese strukturálního poškození, definovaná jako změna mTSS
o 0,5 nebo méně v porovnání s výchozím stavem.
Tabulka 10: Průměrné RTG změny po 12 měsících ve studii RA III
| Placebo/ MTXa | Adalimumab/MTX 40 mg každý druhý týden | Placebo/MTX-Adalimumab/MTX (95% interval spolehlivostib) | Hodnota p | |
| Celkové Sharpovo skóre | 2,7 | 0,1 | 2,6 (1,4; 3,8) | < 0,001c |
| Skóre eroze | 1,6 | 0,0 | 1,6 (0,9; 2,2) | < 0,001 |
| Skóre JSNd | 1,0 | 0,1 | 0,9 (0,3; 1,4) | 0,002 |
a methotrexát
b 95% intervaly spolehlivosti pro rozdíly změny skóre mezi methotrexátem a adalimumabem c na základě analýzy pořadí
d zúžení kloubní štěrbiny
Ve studii RA V bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna upraveného celkového Sharpova skóre (viz tabulka 11).
Tabulka 11: Radiografické průměrné změny v týdnu 52 ve studii RA V
MTX n=257 (95% interval spolehlivosti) | Adalimumab n=274 (95% interval spolehlivosti) | Adalimumab/MTX n=268 (95% interval spolehlivosti) | Hodnota pa | Hodnota pb | Hodnota pc | |
| Celkové Sharpovo skóre | 5,7 (4,2–7,3) | 3,0 (1,7–4,3) | 1,3 (0,5–2,1) | < 0,001 | 0,0020 | < 0,001 |
| Skóre eroze | 3,7 (2,7–4,7) | 1,7 (1,0–2,4) | 0,8 (0,4–1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN skóre | 2,0 (1,2–2,8) | 1,3 (0,5–2,1) | 0,5 (0–1,0) | < 0,001 | 0,0037 | 0,151 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
Po 52 a 104 týdnech terapie bylo procento pacientů bez progrese (změna modifikovaného Sharpova skóre oproti výchozímu stavu ≤ 0,5) významně vyšší při kombinované terapii adalimumabem/methotrexátem (63,8 %, resp.61,2 %) v porovnání s monoterapií methotrexátem (37,4 %, resp. 33,5 %, p < 0,001) a monoterapií adalimumabem (50,7 %, p < 0,002, resp. 44,5 %, p < 0,001).
V otevřené prodloužené fázi studie RA V byla v desátém roce průměrná změna modifikovaného Sharpova skóre oproti výchozímu stavu 10,8, 9,2 a 3,9 u pacientů původně randomizovaných k léčbě methotrexátem v monoterapii, adalimumabem v monoterapii a adalimumabem v kombinaci s methotrexátem. Odpovídající poměry pacientů bez radiografické progrese
byly 31,3 %, 23,7 % a 36,7 %.
Kvalita života a tělesné funkce
Kvalita života odvozená od zdravotního stavu a tělesné funkce byly ve čtyřech původních kontrolovaných studiích hodnoceny indexem disability pomocí dotazníku na funkční hodnocení zdraví HAQ (Health Assessment Questionnaire). Tento parametr byl předem stanoveným primárním cílovým parametrem v týdnu 52 ve studii RA III. U všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích bylo prokázáno statisticky významně větší zlepšení indexu disability HAQ mezi výchozí hodnotou a hodnotou v 6.měsíci v porovnání s placebem a ve studii RA III byly pozorovány stejné výsledky v týdnu 52. Tyto nálezy podporují i výsledky dotazníku kvality života SF 36 (Short Form Health Survey) u všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích se statisticky významným zlepšením skóre souhrnu fyzické komponenty PCS (physical component summary) a statisticky významným zlepšením skóre příznaků bolesti a vitality při dávkování přípravku 40 mg každý druhý týden. Ve všech třech studiích, ve kterých byla hodnocena únava (studie RA I, III, IV), byl pozorován její statisticky významný pokles stanovením funkčního hodnocení léčby chronického onemocnění FACIT (functional assessment of chronic illness therapy).
Ve studii RA III se u většiny subjektů, které dosáhly zlepšení fyzických funkcí a pokračovaly v léčbě, udrželo zlepšení až do týdne 520 (120 měsíců) nezaslepené fáze studie. Zlepšení kvality života bylo hodnoceno po dobu 156 týdnů (36 měsíců), toto zlepšení přetrvávalo v průběhu celého tohoto období.
Ve studii RA V se zlepšení indexu disability HAQ a tělesné komponenty v dotazníku SF 36 prokázalo jako větší (p < 0,001) při kombinované léčbě adalimumabem/methotrexátem v porovnání s monoterapií methotrexátem a monoterapií adalimumabem v týdnu 52 a zůstávalo větší až do týdne 104. Mezi 250 subjekty, které dokončily otevřenou prodlouženou fázi studie RA V, bylo zlepšení fyzických funkcí zachováno po dobu 10 let léčby.
Bolest v místě injekčního vpichu
U sdružených zkřížených RA studií VI a VII byl pozorován statisticky významný rozdíl bolesti v místě injekčního vpichu ihned po podání mezi adalimumabem 40 mg/0,8 ml a adalimumabem 40 mg/0,4 ml (střední VAS 3,7 cm vs.1,2 cm, na stupnici 0–10 cm, p < 0,001). Toto představovalo 84% medián snížení bolesti v místě injekčního vpichu.
Axiální spondylartritida
Ankylozující spondylitida (AS)
Adalimumab 40 mg byl podáván každý druhý týden ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích 393 pacientům s aktivní AS, u nichž nebyla dostatečná odpověď na konvenční terapii (průměrné výchozí skóre aktivity choroby [Bath Ankylosis Spondylitis Disease Activity Index (BASDAI)] bylo u všech skupin 6,3). Studie trvaly 24 týdnů. Sedmdesát devět pacientů (20,1 %) bylo léčeno současně chorobu modifikujícími antirevmatiky a 37 pacientů (9,4 %) glukokortikoidy. Po zaslepené fázi následovala otevřená fáze, během níž pacienti dostávali adalimumab 40 mg každý druhý týden subkutánně po dobu dalších 28 týdnů. Subjekty hodnocení (n=215, 54,7 %), u kterých se v týdnech 12, 16 nebo 20 nepodařilo dosáhnout ASAS 20, byly předčasně zařazeny do otevřené fáze studie a každý druhý týden pak dostávaly subkutánně 40 mg adalimumabu a byly poté v dvojitě zaslepených statistických analýzách považovány za neodpovídající na léčbu.
V rozsáhlejší studii AS I s 315 pacienty výsledky prokázaly statisticky signifikantní zlepšení symptomů AS u pacientů léčených adalimumabem ve srovnání s placebem. Signifikantní odpověď byla poprvé pozorována v týdnu 2 a přetrvávala až do týdne 24 (tabulka 12).
Tabulka 12: Účinné odpovědi v placebem kontrolované studii s ankylozující spondylitidou – studie AS I Redukce symptomů
| Odpověď | Placebo n=107 | Adalimumab n=208 |
| ASASa20 | ||
| Týden 2 | 16 % | 42 %*** |
| Týden 12 | 21 % | 58 %*** |
| Týden 24 | 19 % | 51 %*** |
| ASAS 50 | ||
| Týden 2 | 3 % | 16 %*** |
| Týden 12 | 10 % | 38 %*** |
| Týden 24 | 11 % | 35 %*** |
| ASAS 70 | ||
| Týden 2 | 0 % | 7 %** |
| Týden 12 | 5 % | 23 %*** |
| Týden 24 | 8 % | 24 %*** |
| BASDAIb50 | ||
| Týden 2 | 4 % | 20 %*** |
| Týden 12 | 16 % | 45 %*** |
| Týden 24 | 15 % | 42 %*** |
***,** Statisticky signifikantní při p < 0,001, < 0,01 pro všechna srovnání mezi adalimumabem a placebem v týdnech 2, 12 a 24
a stanovení stupně AS (Assessments in AS)
b Bath Ankylosing Spondylitis Disease Activity Index
Pacienti léčeni adalimumabem vykazovali signifikantně významnější zlepšení v týdnu 12, které přetrvávalo až do týdne 24, a to v obou dotaznících SF36 i v ASQoL (Ankylosing Spondylitis Quality of Life Questionnaire – dotazník kvality života pacientů s ankylozující spondylitidou).
Obdobné tendence (ne všechny statisticky signifikantní) byly pozorovány v menší randomizované, dvojitě zaslepené, placebem kontrolované studii AS u 82 dospělých pacientů s aktivní AS.
Axiální spondylartritida bez radiologického průkazu AS
Bezpečnost a účinnost adalimumabu byla hodnocena ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích u pacientů s axiální spondylartritidou bez radiologického průkazu (nr-axSpA). Studie nr-axSpA I hodnotila pacienty s aktivní nr-axSpA. Studie nr-axSpA II byla studie s vysazením léčby u pacientů s aktivní nr-axSpA, kteří dosáhli remise během otevřené léčby adalimumabem.
Studie nr-axSpA I
Ve studii nr-axSpA I byl adalimumab v dávce 40 mg každý druhý týden hodnocen u 185 pacientů ve 12 týdnů trvající randomizované, dvojitě zaslepené, placebem kontrolované studii u pacientů s aktivní nr-axSpA (průměrné výchozí skóre aktivity choroby [Bath Ankylosis Spondylitis Disease Activity Index (BASDAI)] bylo 6,4 u pacientů léčených adalimumabem a 6,5 u pacientů na placebu), kteří nedosáhli dostatečné odpovědi nebo netolerovali 1 NSAID nebo jsou u nich NSAIDs kontraindikovány.
Ve výchozím stavu bylo třicet tři pacientů (18 %) současně léčeno chorobu modifikujícími antirevmatiky a 146 (79 %) pacientů bylo léčeno NSAID. Po dvojitě zaslepeném období následovala otevřená fáze, během níž byl pacientům podáván adalimumab v dávce 40 mg každý druhý týden subkutánně po dobu dalších 144 týdnů. Výsledky v týdnu 12 prokázaly statisticky signifikantní zlepšení známek a příznaků aktivní nr-axSpA u pacientů léčených adalimumabem v porovnání s placebem (tabulka 13).
Tabulka 13: Účinnost u placebem kontrolované studie nr-axSpA I
Dvojitě zaslepená
| Placebo n=94 | Adalimumab n=91 |
| ASASa 40 | 15 % | 36 %*** |
| ASAS 20 | 31 % | 52 %** |
| ASAS 5/6 | 6 % | 31 %*** |
| ASAS částečná remise | 5 % | 16 %* |
| BASDAIb 50 | 15 % | 35 %** |
| ASDASc,d,e | -0,3 | -1,0*** |
| ASDAS neaktivní onemocnění | 4 % | 24 %*** |
| hs-CRPd,f,g | -0,3 | -4,7*** |
| SPARCCh MRI sakroiliakální kloubyd,i | -0,6 | -3,2** |
| SPARCC MRI páteřd,j | -0,2 | -1,8 % |
a Assessments of Spondyloarthritis International Society, stanovení stupně AS b Bath Ankylosing Spondylitis Disease Activity Index
c Ankylosing Spondylitis Disease Activity Score
d střední hodnota v porovnání s výchozí hodnotou
e n=91 placebo a n=87 adalimumab
f vysoce senzitivní C-reaktivní protein (mg/l)
g n=73 placebo a n=70 adalimumab
h Spondyloarthritis Research Consortium of Canada
i n=84 placebo a adalimumab
j n=82 placebo a n=85 adalimumab
***, **, * Statisticky signifikantní při p < 0,001, < 0,01 a< 0,05, v tomto pořadí, pro všechna srovnání mezi adalimumabem a placebem.
V otevřené fázi prodloužené studie bylo zlepšení příznaků a symptomů udrženo při léčbě adalimumabem do týdne 156.
Inhibice zánětu
U pacientů léčených adalimumabem do týdne 156, resp. týdne 104, bylo udrženo významné zlepšení příznaků zánětu měřených hs-CRP a MRI u obou sakroiliakálních kloubů a páteře.
Kvalita života a tělesné funkce
Otázka kvality života a tělesných funkcí v závislosti na zdraví byla hodnocena prostřednictvím dotazníků HAQ-S a SF-36. Adalimumab prokázal statisticky signifikantně vyšší zlepšení v celkovém skóre HAQ-S a ve skóre tělesných funkcí (Physical Component Score, PCS) dotazníku SF-36 při porovnání výchozího stavu s týdnem 12 v porovnání s placebem. Během otevřené fáze prodloužené studie bylo udrženo zlepšení kvality života a tělesných funkcí do týdne 156.
Studie nr-axSpA II
673 pacientů s aktivní nr-axSpA (průměrná výchozí aktivita onemocnění [BASDAI] byla 7,0) s nedostatečnou odpovědí na2 NSAID nebo intolerancí či kontraindikací NSAID bylo zařazeno do otevřené fáze studie nr-axSpA II, během které dostávali adalimumab 40 mg každý druhý týden po dobu 28 týdnů.
Tito pacienti měli také objektivní průkaz zánětu sakroiliakálních kloubů nebo páteře na MRI nebo zvýšenou hladinu hs-CRP. Pacienti, kteří dostáhli trvalé remise po dobu nejméně 12 týdnů (n=305) (ASDAS < 1,3 v týdnech 16, 20, 24 a 28) během otevřené fáze, byli pak randomizováni buď na pokračování léčby adalimumabem 40 mg každý druhý týden (n=152), nebo na placebo (n=153) po dobu dalších 40 týdnů ve dvojitě zaslepené, placebem kontrolované fázi (celková doba trvání studie 68 týdnů). Pacienti, u kterých došlo ke vzplanutí během dvojitě zaslepené fáze, mohli dostávat záchrannou léčbu adalimumabem 40 mg každý druhý týden po dobu nejméně 12 týdnů.
Primárním cílovým ukazatelem účinnosti byl podíl pacientů bez vzplanutí do týdne 68 studie. Vzplanutí bylo definováno jako ASDAS ≥ 2,1 při dvou po sobě jdoucích návštěvách s odstupem čtyř týdnů. U většího podílu pacientů na léčbě adalimumabem nedošlo ke vzplanutí onemocnění během dvojitě zaslepené fáze při porovnání s pacienty na placebu (70,4 % vs.47,1 %, p < 0,001) (obrázek 1).
Obrázek 1: Kaplan-Meierovy křivky shrnující dobu do vzplanutí ve studii nr-axSpA II
Poznámka: P = placebo (počet s rizikem (vzplanutí)); H = Adalimumab (počet s rizikem (vzplanutí)).
Z 68 pacientů ve skupině přiřazené do vysazení léčby, u kterých došlo ke vzplanutí, dokončilo 12 týdnů záchranné léčby adalimumabem 65 pacientů, z nichž 37 (56,9 %) se dostalo znovu do remise (ASDAS < 1,3) po 12 týdnech opětovného zahájení otevřené léčby.
Do týdne 68 vykazovali pacienti, kteří byli kontinuálně léčeni adalimumabem, statisticky větší zlepšení známek a příznaků aktivní nr-axSpA v porovnání s pacienty, kteří byli přiřazeni do vysazení léčby během dvojitě zaslepené fáze studie (tabulka 14).
Tabulka 14: Účinnost v placebem kontrolované fázi studie nr-axSpA II
| Dvojitě zaslepená odpověď v týdnu 68 | Placebo n=153 | Adalimumab n=152 |
| ASASa,b20 | 47,1 % | 70,4 %*** |
| ASASa,b 40 | 45,8 % | 65,8 %*** |
| ASASa částečná remise | 26,8 % | 42,1 %** |
| ASDASc neaktivní onemocnění | 33,3 % | 57,2 %*** |
| Částečné vzplanutíd | 64,1 % | 40,8 %*** |
a Assessments of Spondyloarthritis International Society, stanovení stupně AS b Výchozí stav je definován jako otevřený výchozí stav, kdy mají pacienti aktivní onemocnění. c Ankylosing Spondylitis Disease Activity Score
d Částečné vzplanutí je definováno jako ASDAS ≥ 1,3, ale < 2,1 při 2 po sobě jdoucích návštěvách. ***, ** Statisticky významné při p < 0,001 a< 0,01, v tomto pořadí, pro všechna srovnání mezi adalimumabem a placebem.
Psoriatická artritida
Adalimumab v dávce 40 mg každý druhý týden byl studován u pacientů se střední a výraznou aktivitou psoriatické artritidy ve dvou placebem kontrolovaných studiích PsA I a II. Ve studii PsA I, která trvala 24 týdnů, bylo léčeno 313 dospělých pacientů s nedostatečnou odpovědí na nesteroidní antirevmatika a z nich přibližně 50 % užívalo methotrexát. Ve studii PsA II, která trvala 12 týdnů, bylo léčeno 100 pacientů s nedostatečnou odpovědí na léčbu DMARD. V průběhu dokončování obou studií bylo 383 pacientů zahrnuto do otevřené prodloužené fáze studie, kdy používali 40 mg adalimumabu každý druhý týden. 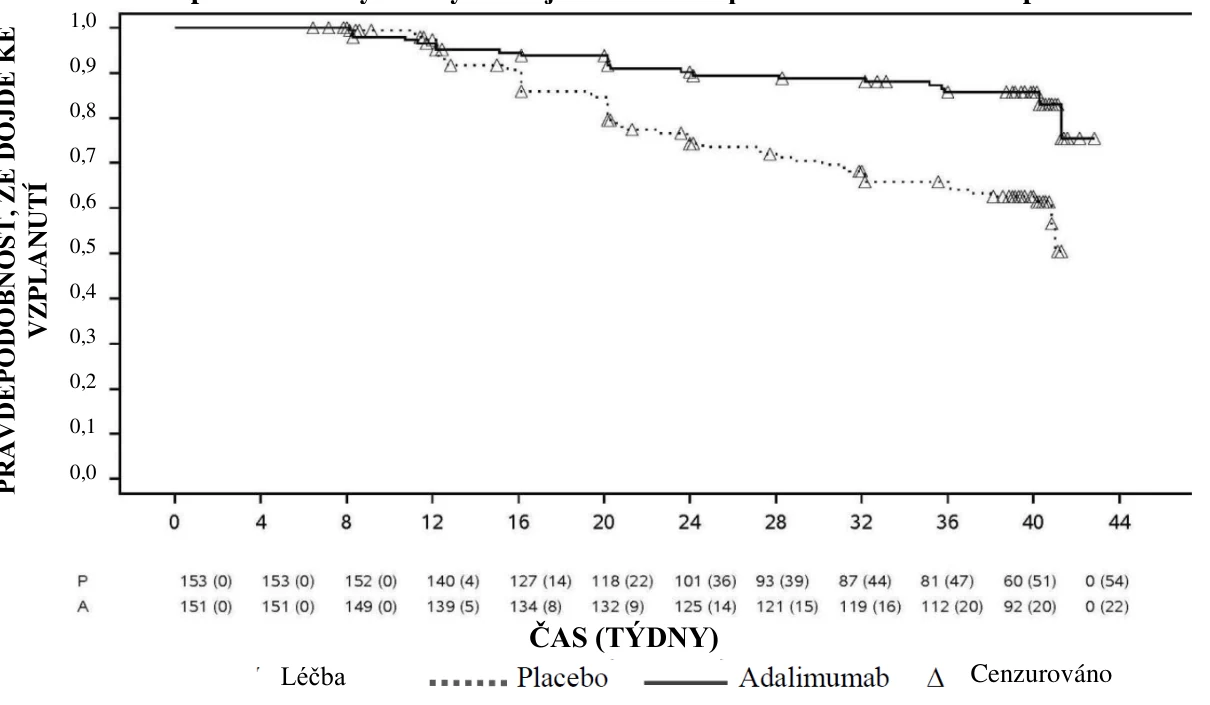
Pro malý počet studovaných pacientů s psoriatickou artropatií podobnou AS nejsou k dispozici dostatečné důkazy o účinnosti adalimumabu.
Tabulka 15: Odpověď ACR v placebem kontrolovaných studiích u pacientů s psoriatickou artritidou (Procento pacientů)
| Studie PsA I | Studie PsA II | |||
| Odpověď | Placebo n=162 | Adalimumab n=151 | Placebo n=49 | Adalimumab n=51 |
ACR 20 Týden 12 Týden 24 ACR 50 Týden 12 Týden 24 ACR 70 Týden 12 Týden 24 | 14 % 15 % 4 % 6 % 1 % 1 % | 58 %*** 57 %*** 36 %*** 39 %*** 20 %*** 23 %*** | 16 % N/A 2 % N/A 0 % N/A | 39 %* N/A 25 %*** N/A 14 %* N/A |
*** p < 0,001 pro všechna porovnání mezi adalimumabem a placebem * p < 0,05 pro všechna porovnání mezi adalimumabem a placebem
N/A neuplatňuje se
ACR odpověď ve studii PsA I byla obdobná při současné léčbě methotrexátem jako odpověď bez léčby touto látkou. ACR odpovědi přetrvávaly v otevřené prodloužené fázi studie po dobu 136 týdnů.
Radiografické změny byly hodnoceny ve studii s psoriatickou artritidou. Radiografie rukou, zápěstí a chodidel byly provedeny ve výchozím stavu a v týdnu 24 v průběhu dvojitě zaslepeného období, kdy pacienti používali buď adalimumab nebo placebo a poté v týdnu 48, kdy všichni pacienti přešli do otevřené fáze a používali adalimumab. Bylo použito modifikované celkové Sharpovo skóre (mTSS), které zahrnovalo distální interfalangeální klouby (tedy nikoli identické s TSS, které bylo použito u revmatoidní artritidy).
Léčba adalimumabem snížila, v porovnání s léčbou placebem, rychlost progrese poškození periferních kloubů, jež bylo měřeno jako změna oproti výchozímu mTSS (průměr ± SD) 0,8 ± 2,5 ve skupině léčené placebem (v týdnu 24) v porovnání s 0,0 ± 1,9; ( < 0,001) ve skupině léčené adalimumabem (v týdnu 48).
Ze subjektů bez radiografické progrese oproti výchozímu stavu do týdne 48 (n=102), léčených adalimumabem, 84 % nadále nevykazovalo radiografickou progresi v průběhu 144 týdnů léčby. Pacienti léčení adalimumabem vykazovali statisticky signifikantní zlepšení fyzických funkcí hodnocených jako HAQ a Short Term Health Survey (SF 36) ve srovnání s placebem v týdnu 24. Zlepšení fyzických funkcí pokračovalo v průběhu otevřené prodloužené fáze studie až do týdne 136.
Psoriáza
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s chronickou ložiskovou psoriázou (10 % BSA a Psoriasis Area and Severity Index (PASI) 12 nebo 10), kteří byli kandidáty pro systémovou léčbu nebo fototerapii v randomizovaných, dvojitě zaslepených studiích. Bezpečnost a účinnost adalimumabu byla rovněž hodnocena u dospělých pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou se současným psoriatickým postižením rukou a/nebo nohou, kteří byli kandidáty pro systémovou léčbu v randomizované, dvojitě zaslepené studii (studie psoriázy III).
Studie psoriázy I (REVEAL) hodnotila 1 212 pacientů ve třech fázích léčby. Ve fázi A dostali pacienti placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg každý druhý týden počínaje prvním týdnem po podání dávky úvodní. Po 16 týdnech léčby pacienti, kteří dosáhli odpovědi alespoň PASI 75 (PASI kritérium zlepšení alespoň o 75 % ve vztahu k výchozímu stavu), postoupili do fáze B a dostávali 40 mg adalimumabu každý druhý týden. Pacienti, u kterých přetrvávala odpověď PASI ≥ 75 v týdnu 33 a byli původně randomizováni k aktivní terapii ve fázi A, byli re-randomizováni do fáze C a dostávali buď 40 mg adalimumabu každý druhý týden nebo placebo po dobu dalších 19 týdnů. Napříč všemi léčenými skupinami bylo průměrné výchozí skóre PASI 18,9 a výchozí skóre PGA se pohybovalo od „středně těžká“ (53 % sledovaných subjektů) po „těžká“ (41 %) až „velmi těžká“ (6 %).
Studie psoriázy II (CHAMPION) porovnávala účinnost a bezpečnost adalimumabu oproti methotrexátu a placebu u 271 pacientů. Pacienti dostávali placebo a MTX v úvodní dávce 7,5 mg, která se následně zvyšovala až do týdne 12 do maximální dávky 25 mg, nebo dostali úvodní dávku 80 mg adalimumabu, následované dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce) po dobu 16 týdnů. Nejsou dostupné žádné údaje o porovnání adalimumabu a MTX po této 16týdenní léčbě. Pacientům, kteří dostávali MTX a kteří dosáhli odpovědi PASI ≥ 50 v týdnu 8 a/nebo 12, nebyla dávka dále navyšována. Napříč všemi léčenými skupinami bylo průměrné PASI skóre 19,7 a výchozí PGA skóre se pohybovalo od „mírná“ ( < 1 %) po „středně těžká“ (48 %), „těžká“ (46 %) až „velmi těžká“ (6 %).
Pacienti, kteří se účastnili všech studií psoriázy fáze 2 a fáze 3, byli vhodní k tomu, aby byli zařazeni do otevřené fáze prodloužené studie, v níž byl adalimumab podáván minimálně po dobu dalších 108 týdnů.
Ve studiích psoriázy I a II byl primárním cílovým parametrem podíl pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 od výchozího stavu (viz tabulky 16 a 17).
Tabulka 16: Studie psoriázy I (REVEAL) Výsledky účinnosti za 16 týdnů
| Placebo n=398 n (%) | Adalimumab 40 mg každý druhý týden n=814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: čistá/minimální | 17 (4,3) | 506 (62,2)b |
| a Procento pacientů, kteří dosáhli PASI75, bylo vypočteno jako střední průměr hodnot b p < 0, 001, adalimumab vs.placebo | ||
Tabulka 17: Studie psoriázy II (CHAMPION) Výsledky účinnosti za 16 týdnů
| Placebo n=53 n (%) | MTX n=110 n (%) | Adalimumab 40 mg každý druhý týden n=108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6) a, b |
| PASI 100 | 1 (1,9) | 8 (7,3) | 18 (16,7) c, d |
| PGA: čistá/minimální | 6 (11,3) | 33 (30,0) | 79 (73,1) a, b |
| a p < 0,001 adalimumab vs.placebo b p < 0,001 adalimumab vs. methotrexát c p < 0,01 adalimumab vs.placebo d p < 0,05 adalimumab vs.methotrexát | |||
Ve studii psoriázy I došlo u 28 % pacientů, kteří dosáhli odpovědi PASI 75 a byli re-randomizováni k léčbě placebem v týdnu 33, ke „ztrátě adekvátní odpovědi“ (PASI skóre po
týdnu 33 a v týdnu 52 nebo před ním, které vyústilo v odpověď PASI < 50 vzhledem k výchozímu stavu s minimálně 6bodovým vzestupem PASI skóre vzhledem k týdnu 33), v porovnání s 5 % těch, kteří pokračovali v léčbě adalimumabem, p < 0,001. Z pacientů, u kterých došlo ke „ztrátě adekvátní odpovědi“ po re-randomizaci k léčbě placebem a kteří byli zařazeni do otevřené prodloužené fáze studie, došlo u 38 % pacientů (25 z 66) k opětovnému návratu odpovědi PASI 75 po 12 týdnech léčby a u 55 % pacientů (36 z 66) po 24 týdnech léčby.
Celkem 233 pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 a v týdnu 33, pokračovalo v léčbě adalimumabem po dobu 52 týdnů ve studii psoriázy I a postoupilo do otevřené prodloužené fáze studie. Po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) dosáhlo 74,7 % z těchto odpovědi PASI 75 a 59,0 % z nich dosáhlo PGA „čistá“ nebo „minimální“. V analýzách, v nichž byli všichni pacienti, kteří ze studie odstoupili z důvodu nežádoucích účinků či nedostatečné účinnosti nebo kteří vyžadovali navyšování dávky, považováni za neodpovídající na léčbu, bylo u těchto pacientů po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) PASI 75 a PGA „čistá“ nebo „minimální“ celkem u 69,9 % v případě PASI 75 a 55,7 % u PGA.
Celkem 347 na léčbu stabilně odpovídajících pacientů se účastnilo otevřené fáze studie, ve které byl adalimumab vysazen a opětovně nasazen. V průběhu období po vysazení se příznaky psoriázy vrátily po čase zpět s mediánem doby do relapsu (pokles v PGA „středně těžká“ nebo horší) přibližně 5 měsíců. U žádného z těchto pacientů nedošlo k rebound fenoménu po dobu vysazení léčby. Celkem 76,5 % pacientů (218 z 285), kteří přešli do fáze znovunasazení adalimumabu, mělo po 16 týdnech léčby PGA „čistá“ nebo „minimální“, bez ohledu na to, zda se u nich v průběhu období, kdy byl lék vysazen, objevil relaps (u 69,1 % [123 z 178] se objevil relaps a 88,8 % [95 ze 107] bylo v tomto období bez relapsu). V průběhu doby po znovunasazení léčby byl pozorován podobný bezpečnostní profil jako v období před vysazením léčby.
Významné zlepšení v týdnu 16 oproti výchozímu stavu v porovnání s léčbou placebem (studie I a II) a MTX (studie II) bylo prokázáno v DLQI (Dermatology Life Quality Index). Ve studii I došlo také k významnému zlepšení fyzické a mentální části celkového skóre SF-36 v porovnání s placebem.
V otevřené prodloužené studii u pacientů, u nichž byla z důvodu odpovědi PASI pod 50 % dávka zvýšena ze 40 mg každý druhý týden na 40 mg týdně, dosáhlo opětovného návratu odpovědi PASI 75 celkem 26,4 % pacientů (92 z 349) v týdnu 12 a 37,8 % pacientů (132 z 349) v týdnu 24.
Studie pasoriázy III (REACH) srovnávala účinnost a bezpečnost adalimumabu oproti placebu u 72 pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou a psoriázou rukou a/nebo nohou. Pacienti dostali úvodní dávku 80 mg adalimumabu, po níž následovala dávka 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 16 týdnů. V týdnu 16 dosáhl statisticky významně větší podíl pacientů, kteří byli léčeni adalimumabem, PGA „čistá“ nebo „téměř čistá“ na rukou a/nebo nohou v porovnání s pacienty léčenými placebem (30,6 % resp. 4,3 %, [p = 0,014]).
Studie psoriázy IV porovnávala účinnost a bezpečnost adalimumabu oproti placebu u 217 dospělých pacientů se středně těžkou až těžkou psoriázou nehtů. Pacienti dostali úvodní dávku 80 mg adalimumabu následovanou dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 26 týdnů, následované otevřenou fází léčby adalimumabem po následujících 26 týdnů. Hodnocení psoriázy nehtů zahrnovalo mNAPSi (Modified Nail Psoriasis Severity Index), PGA-F (Physician´s Global Assessment of Fingernail Psoriasis) a NAPSi (Nail Psoriasis Severity Index) (viz tabulka 18). Léčba adalimumabem byla prospěšná u pacientů s psoriázou nehtů s různým rozsahem postižení kůže (BSA ≥ 10 % (60 % pacientů) a BSA < 10 % a ≥ 5 % (40 % pacientů).
Tabulka 18: Výsledky účinnosti v týdnech 16, 26 a 52 u studie psoriázy IV
| Primární cílový parametr | Týden 16 Placebem kontrolovaná | Týden 26 Placebem kontrolovaná | Týden 52 Otevřená | ||
| Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Adalimumab 40 mg každý druhý týden n=80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
| PGA-F čiré/minimální a≥ 2stupňové zlepšení (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
| Procentuální změna v celkovém NAPSI nehtů (%) | -7,8 | -44,2a | -11,5 | -56,2a | -72,2 |
| a p < 0,001 adalimumab vs. placebo | |||||
U pacientů léčených adalimumabem bylo prokázáno statisticky významné zlepšení v týdnu 26 ve srovnání s placebem v DLQI.
Hidradenitis suppurativa
Bezpečnost a účinnost adalimumabu byla hodnocena v randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích a v otevřené prodloužené studii u dospělých pacientů se středně těžkou až těžkou HS, kteří netolerovali, měli kontraindikace nebo nedostatečnou odpověď na nejméně 3 měsíce trvající systémovou léčbu antibiotiky. Pacienti ve studii HS-I a HS-II měli stupeň onemocnění II nebo III podle klasifikace Hurley s nejméně 3 abscesy nebo zánětlivými ložisky.
Studie HS-I (PIONEER I) hodnotila 307 pacientů se dvěma léčebnými fázemi. Během fáze A dostávali pacienti placebo nebo adalimumab v úvodní dávce 160 mg v týdnu 0, 80 mg v týdnu 2 a 40 mg každý týden počínaje týdnem 4 do týdne 11. Během studie nebyla dovolena současná léčba antibiotiky. Po 12 týdnech léčby byli pacienti, kteří dostávali ve fázi A adalimumab, opětovně randomizováni ve fázi B do 1 ze 3 léčebných skupin (adalimumab 40 mg jednou týdně, adalimumab 40 mg každý druhý týden nebo placebo od týdne 12 do týdne 35). Pacienti, kteří byli ve fázi A randomizováni do skupiny placeba, byli ve fázi B převedeni na adalimumab 40 mg jednou týdně.
Studie HS-II (PIONEER II) hodnotila 326 pacientů se dvěma léčebnými fázemi. V období A dostávali pacienti placebo nebo adalimumab v počáteční dávce 160 mg v týdnu 0 a 80 mg v týdnu 2 a 40 mg každý týden počínaje týdnem 4 až do týdne 11.V průběhu studie pokračovalo 19,3 % pacientů v léčbě perorálními antibiotiky ve výchozím stavu. Po 12 týdnech léčby byli pacienti, kteří dostávali ve fázi A adalimumab, opětovně randomizováni ve fázi B do 1 ze 3 léčebných skupin (adalimumab 40 mg jednou týdně, adalimumab 40 mg každý druhý týden nebo placebo od týdne 12 do týdne 35). Pacienti, kteří byli ve fázi A randomizováni do skupiny placeba, dostávali placebo i ve fázi B.
Pacienti, kteří se účastnili studií HS-I a HS-II, byli vhodní k tomu, aby byli zařazeni do otevřené fáze prodloužené studie, ve které byl adalimumab 40 mg podáván jednou týdně. Průměrná expozice v celé populaci užívající adalimumab byla 762 dnů. Ve všech 3 studiích pacienti denně prováděli lokální antiseptické ošetření.
Klinická odpověď
Redukce zánětlivých lézí a prevence zhoršení abscesů a píštělí s výtokem byly posuzovány za použití klinické odpovědi „Hidradenitis Suppurativa Clinical Response“ (HiSCR; minimálně 50% snížení v celkovém počtu abscesů a zánětlivých nodulů s nezvýšením počtu abscesů a nezvýšením počtu píštělí s výtokem proti výchozím hodnotám). Snížení bolesti kůže spojené s HS bylo posuzováno za použití číselné škály (Numeric Rating Scale) u pacientů, kteří vstoupili do studie s počáteční bodovou hodnotou 3 nebo větší na 11 bodové škále.
V týdnu 12 dosáhla odpovědi podle HiSCR významně větší část pacientů léčených adalimumabem versus placebo. V týdnu 12 pocítila významně větší část pacientů ve studii HS-II klinicky relevantní snížení bolesti kůže spojené s HS (viz tabulka 19). U pacientů léčených adalimumabem došlo během počátečních 12 týdnů léčby k významnému snížení rizika vzplanutí onemocnění.
Tabulka 19: Výsledky účinnosti v týdnu 12, Studie HS I a II
| HS Studie I | HS Studie II | |||
| Placebo | Adalimumab 40 mg jednou týdně | Placebo | Adalimumab 40 mg jednou týdně | |
Klinická odpověď „Hidradenitis Suppurativa Clinical Response“ (HiSCR)a | n=154 40 (26,0 %) | n=153 64 (41,8 %)* | n=163 45 (2 7,6 %) | n=163 96 (58,9 %)*** |
| ≥ 30% snížení bolesti kůžeb | n=109 27 (24,8 %) | n=122 34 (27,9 %) | n=111 23 (20,7 %) | n=105 48 (45,7 %)*** |
* p < 0,05, ***p < 0,001, adalimumab versus placebo a U všech randomizovaných pacientů. b U pacientů s výchozí hodnotou bolesti kůže spojené s HS ≥ 3, na podkladě číselné škály 0–10; 0 = žádná bolest kůže, 10 = bolest kůže tak velká, jak si jen lze představit. | ||||
Léčba adalimumabem 40 mg jednou týdně významně snížila riziko zhoršení abscesů a píštělí s výtokem. Přibližně dvakrát větší část pacientů ve skupině placeba během prvních 12 týdnů trvání studie HS-I a HS-II, ve srovnání s pacienty ve skupině s adalimumabem, pocítila zhoršení abscesů (23,0 % vs. 11,4 %, resp.) a píštělí s výtokem (30,0 % vs. 13,9 %, resp.).
Větší zlepšení v týdnu 12 oproti výchozím hodnotám ve srovnání s placebem bylo demonstrováno v kvalitě života týkající se zdraví a specificky kůže, dle měření Dermatologického indexu kvality života (Dermatology Life Quality Index DLQI; Studie HS-I a HS-II), celkovou spokojeností pacienta s léčbou léčivými přípravky, dle měření Dotazníku spokojenosti s léčbou (Treatment Satisfaction Questionnaire – medicational product, TSQM; Studie HS-I a HS-II) a fyzickým zdravím dle měření skóre souhrnu tělesných komponent (physical component summary) SF-36 (Studie HS-I).
U pacientů s alespoň částečnou odpovědí na léčbu adalimumabem 40 mg jednou týdně v týdnu 12 byla hodnota HiSCR v týdnu 36 větší u pacientů, kteří pokračovali v léčbě adalimumabem jednou týdně, než u pacientů, u kterých byla frekvence dávkování snížena na jednou za dva týdny nebo u kterých byla léčba přerušena (viz tabulka 20).
Tabulka 20: Poměr pacientůa, kteří dosáhli HiSCRb v týdnech 24 a 36 po opětovném přeřazení léčby adalimumabem týdně v týdnu 12
Placebo (ukončení léčby) n=73 | Adalimumab 40 mg jednou za dva týdny n=70 | Adalimumab 40 mg jednou týdně n=70 | |
| Týden 24 | 24 (32,9 %) | 36 (51,4 %) | 40 (57,1 %) |
| Týden 36 | 22 (30,1 %) | 28 (40,0 %) | 39 (55,7 %) |
a Pacienti s alespoň částečnou odpovědí na léčbu adalimumabem 40 mg jednou týdně po 12 týdnech léčby. b U pacientů vyhovujících kritériím stanoveným v protokolu pro ztrátu odpovědi nebo žádné zlepšení bylo požadováno vyřazení ze studie a byli započteni jako pacienti, kteří neodpovídali na léčbu. | |||
U pacientů, kteří měli alespoň částečnou odpověď na léčbu v týdnu 12 a kteří dostávali kontinuálně léčbu adalimumabem jednou týdně, byla v týdnu 48 hodnota HiSCR 68,3 % a v týdnu 96 byla 65,1 %. Při dlouhodobější léčbě adalimumabem v dávce 40 mg jednou týdně po dobu 96 týdnů nebyly identifikovány žádné nové bezpečnostní nálezy.
U pacientů, u kterých byla léčba adalimumabem přerušena v týdnu 12 ve studiích HS-I a HS-II, se hodnoty HiSCR 12 týdnů po opětovném nasazení adalimumabu 40 mg jednou týdně vrátily na úroveň podobnou té, která byla pozorována před vysazením (56,0 %).
Crohnova choroba
Bezpečnost a účinnost adalimumabu byla hodnocena u více než 1 500 pacientů se středně těžkou až těžkou aktivní Crohnovou chorobou (index aktivity Crohnovy choroby (CDAI, Crohn’s Disease Activity Index) ≥ 220 a ≤ 450) v randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích. Bylo povoleno současné podávání konstantních dávek aminosalicylátů, kortikosteroidů a/nebo imunomodulancií, přičemž 80 % pacientů pokračovalo v užívání nejméně jednoho z těchto léčivých přípravků.
Indukce klinické remise (definovaná jako CDAI< 150) byla hodnocena ve dvou studiích, studii CD I (CLASSIC I) a studii CD II (GAIN). Ve studii CD I bylo 299 pacientů dosud neléčených antagonisty TNF randomizováno do jedné ze čtyř terapeutických skupin; pacienti užívající placebo v týdnech 0 a 2, používající adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo 80 mg v týdnu 0 a 40 mg v týdnu 2, případně 40 mg v týdnu 0 a 20 mg týdnu 2. Ve studii CD II bylo 325 pacientů, u kterých došlo ke ztrátě odpovědi či k rozvoji intolerance na infliximab, randomizováno do skupin, kdy dostali buď adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo placebo v týdnech 0 a 2. Primárně na léčbu neodpovídající pacienti byli ze studií vyřazeni, a proto nebyli dále hodnoceni.
Přetrvávání klinické remise bylo hodnoceno ve studii CD III (CHARM). V nezaslepené fázi studie CD III dostalo 854 pacientů dávku 80 mg v týdnu 0 a 40 mg v týdnu 2. V týdnu 4 byli pacienti randomizováni do skupin, kdy dostávali buď dávku 40 mg každý druhý týden, 40 mg každý týden nebo placebo při celkové délce trvání studie 56 týdnů. Pacienti s klinickou odpovědí na léčbu v týdnu 4 (pokles CDAI≥70) byli stratifikováni a hodnoceni odděleně od těch, kteří v týdnu 4 klinické odpovědi nedosáhli. Snižování dávek kortikosteroidů bylo povoleno po týdnu 8.
Indukce remise a výskyt odpovědí ve studiích CD I a CD II uvádí tabulka 21.
Tabulka 21: Indukce klinické remise a odpovědi (procento pacientů)
| Studie CD I: Pacienti dosud neléčení infliximabem | Studie CD II: Pacienti dříve léčení infliximabem | ||||
| Placebo n=74 | Adalimumab 80/40 mg n=75 | Adalimumab 160/80 mg n=76 | Placebo n=166 | Adalimumab 160/80 mg n=159 | |
| Týden 4 | |||||
| Klinická remise | 12 % | 24 % | 36 %* | 7 % | 21 % |
| Klinická odpověď (CR-100) | 24 % | 37 % | 49 %** | 25 % | 38 %** |
Všechny hodnoty p slouží k párovému srovnání hodnot pro adalimumab versus placebo * p< 0,001
** p< 0,01
U obou úvodních dávkovacích schémat, u 160/80 mg i u 80/40 mg, byly v období do týdne 8 pozorován podobný výskyt remisí, nežádoucí účinky byly častěji pozorovány ve skupině se 160/80 mg.
Ve studii CD III dosáhlo 58 % pacientů (499 z 854) klinické odpovědi v týdnu 4 a byli zařazeni do primární analýzy. Z těchto pacientů, kteří v týdnu 4 dosáhli klinické odpovědi na léčbu, bylo 48 % už dříve vystaveno antagonistům TNF. Doba trvání remise a výskyt odpovědi jsou uvedeny v tabulce 22. Výsledky klinické remise zůstávaly konstantní bez ohledu na předchozí expozici antagonistům TNF.
Počet hospitalizací a chirurgických zákroků, spojených s tímto onemocněním, byl v týdnu 56 statisticky signifikantně snížen u pacientů léčených adalimumabem v porovnání s placebem.
Tabulka 22: Přetrvávání klinické remise a odpovědi (procento pacientů)
| Placebo | Adalimumab 40 mg každý druhý týden | Adalimumab 40 mg každý týden | |
| Týden 26 | n=170 | n=172 | n=157 |
| Klinická remise | 17 % | 40 %* | 47 %* |
| Klinická odpověď (CR-100) | 27 % | 52 %* | 52 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 3 % (2 z 66) | 19 % (11 z 58)** | 15 % (11 ze 74)** |
| Týden 56 | n=170 | n=172 | n=157 |
| Klinická remise | 12 % | 36 %* | 41 %* |
| Klinická odpověď (CR-100) | 17 % | 41 %* | 48 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 5 % (3 z 66) | 29 % (17 z 58)* | 20 % (15 ze 74)** |
* p<0,001 párové srovnání hodnot pro adalimumab versus placebo
** p<0,02 párové srovnání hodnot pro adalimumabversus placebo
a Z těch, kterým byly původně podávány kortikosteroidy.
Z celkového počtu pacientů, kteří byli v týdnu 4 bez odpovědi na léčbu, dosáhlo v týdnu 12 odpovědi 43 % pacientů léčených adalimumabem, ve srovnání s 30 % pacientů, jež dostávali placebo. Tyto výsledky naznačují, že někteří pacienti, kteří nedosáhli odpovědi v týdnu 4, profitují z pokračování udržovací léčby do týdne 12. Léčba pokračující po 12 týdnu nevedla k významně více odpovědím (viz bod 4.2).
Celkem 117 z 276 pacientů účastnících se studie CD I a 272 ze 777 pacientů účastnících se studie CD II a III pokračovalo v léčbě adalimumabem po dobu minimálně 3 let v otevřené fázi studie. Osmdesát osm z těchto 117, resp. 189 z těchto 272 pacientů zůstávalo v klinické remisi. Klinická odpověď (CR-100) přetrvávala u 102, resp. 233 pacientů.
Kvalita života
Ve studiích CD I a CD II bylo v týdnu 4 u pacientů randomizovaných do skupiny s adalimumabem v dávce 80/40 mg a 160/80 mg dosaženo, ve srovnání s placebem, statisticky významného zlepšení celkového skóre dotazníku IBDQ (inflammatory bowel disease questionnaire), a v týdnech 26 a 56 ve studii CD III byly tyto výsledky rovněž pozorovány ve skupinách léčených adalimumabem, v porovnání se skupinou léčenou placebem.
Ulcerózní kolitida
Bezpečnost a účinnost vícenásobného podání adalimumabu byla ověřena u dospělých pacientů se středně těžkou až těžkou aktivní ulcerózní kolitidou (Mayo skóre 6 až 12 včetně endoskopického podskóre od 2 do 3) v randomizovaných dvojitě zaslepených placebem kontrolovaných studiích.
Ve studii UC-I bylo zařazeno 390 pacientů v minulosti antagonisty TNF neléčených (naivních), kteří byli randomizováni do skupin, kdy jim bylo podáváno buď placebo v týdnu 0 a 2 a 160 mg adalimumabu v týdnu 0 a následně 80 mg v týdnu 2, nebo 80 mg adalimumabu v týdnu 0 a následně 40 mg v týdnu 2. Po týdnu 2 dostávali pacienti v obou ramenech s adalimumabem dávku 40 mg každý druhý týden. Klinická remise (definovaná jako Mayo skóre ≤ 2 bez podskóre > 1) byla hodnocena v týdnu 8.
Ve studii UC-II dostávalo 248 pacientů dávku 160 mg adalimumabu v týdnu 0, 80 mg v týdnu 2 a následně 40 mg každý druhý týden a 246 pacientů dostávalo placebo. U klinických výsledků byla hodnocena indukce remise v týdnu 8 a přetrvávání remise do týdne 52.
Pacienti, u nichž byla léčba zahájena dávkou 160/80 mg adalimumabu, dosáhli klinické remise v týdnu 8 v signifikantně vyšším procentu v porovnání s placebem, a to jak ve studii UC-I, kde remise dosáhlo 18 % pacientů léčených adalimumabem versus 9 % pacientů léčených placebem (p=0,031), tak ve studii UC-II, kde remise dosáhlo 17 % pacientů léčených adalimumabem versus 9 % pacientů léčených placebem (p=0,019). U 21 ze 41 subjektů (51 %), jimž byl ve studii UC-II podáván adalimumab a které dosáhly remise v týdnu 8, bylo dosaženo remise i v týdnu 52.
Výsledky z celé populace studie UC-II jsou zobrazeny v tabulce 23.
Tabulka 23: Odpovědi, remise a slizniční hojení ve studii UC-II (procento pacientů)
Placebo Adalimumab 40 mg
každý druhý týden Týden 52 n=246 n=248
Klinická odpověď 18 % 30 %*
Klinická remise 9 % 17 %*
Slizniční hojení 15 % 25 %*
Remise bez steroidů po
≥ 90 dnía
6 % (n=140)
13 %*
(n=150)
Týden 8 a 52
Udržení odpovědi 12 % 24 %**
Udržení remise 4 % 8 %*
Udržení slizničního hojení 11 % 19 %*
Klinická remise je definována jako Mayo skóre ≤ 2 bez podskóre > 1;
Klinická odpověď je snížení oproti výchozímu stavu v Mayo skóre ≥ 3 body a ≥ 30 % plus snížení podskóre rektálního krvácení [RBS] ≥ 1 nebo absolutního RBS 0 nebo 1;
* p < 0,05 párové porovnání hodnot u adalimumabu versus placebo.
** p < 0,001 párové porovnání hodnot u adalimumabu versus placebo.
a Z těch, kterým byly původně podávány kortikosteroidy
Z pacientů, u kterých existovala odpověď v týdnu 8, došlo u 47 % k odpovědi, 29 % bylo v remisi, u 41 % došlo ke slizničnímu hojení a 20 % bylo v remisi bez steroidů ≥ 90 dnů v týdnu 52.
Přibližně u 40 % pacientů ve studii UC-II selhala dřívější anti-TNF léčba infliximabem. Účinnost adalimumabu u těchto pacientů byla snížena v porovnání s anti-TNF naivními pacienty. Mezi pacienty, u nichž selhala předchozí anti-TNF terapie, dosáhly v týdnu 52 remise 3 % pacientů na placebu a 10 % pacientů na adalimumabu.
Pacienti ve studiích UC-I a UC-II měli možnost přejít do otevřené dlouhodobé prodloužené studie (UC-III). Po 3 letech terapie adalimumabem pokračovala u 75 % (301 z 402) klinická remise dle částečného Mayo skóre.
Míra hospitalizace
Během 52 týdnů studií UC-I a UC-II byla pozorována nízká míra hospitalizace ze všech příčin a hospitalizace z důvodu UC pro léčebné rameno adalimumabu ve srovnání s placebem. Počet hospitalizací ze všech příčin v léčebné skupině adalimumabu bylo 0,18 na pacienta a rok, vs.0,26 na pacienta a rok ve skupině placeba a odpovídající počty hospitalizací z důvodu UC byly 0,12 na pacienta a rok vs.0,22 na pacienta a rok.
Kvalita života
Ve studii UC-II vedla léčba adalimumabem ke zlepšení v IBDQ skóre (Inflammatory Bowel Disease Questionnaire).
Uveitida
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s neinfekční intermediální a zadní uveitidou a panuveitidou, s vyloučením pacientů s izolovanou přední uveitidou, ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích (UV I a II). Pacienti dostávali placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg podávanou jednou za dva týdny počínaje jeden týden po úvodní dávce. Současné podávání stabilní dávky jednoho nebiologického imunosupresiva bylo povoleno.
Studie UV I hodnotila 217 pacientů s aktivní uveitidou přetrvávající i přes léčbu kortikosteroidy (perorální prednison v dávce 10 až 60 mg/den). Všichni pacienti dostávali při vstupu do studie dvoutýdenní standardizovanou dávku prednisonu 60 mg/den.Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 15 byly kortikosteroidy zcela vysazeny.
Studie UV II hodnotila 226 pacientů s neaktivní uveitidou vyžadující na počátku studie ke kontrole onemocnění chronickou terapii kortikosteroidy (perorální prednison v dávce 10 až 35 mg/den). Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 19 byly kortikosteroidy zcela vysazeny.
Primárním cílovým parametrem účinnosti v obou studiích byla „doba do selhání léčby“. Selhání léčby bylo definováno vícesložkovým výstupem založeným na zánětlivých chorioretinálních a/nebo zánětlivých retinálních vaskulárních lézích, počtu buněk v přední komoře (AC, anterior chamber), stupni zákalu ve sklivci (VH, vitreous haze) a nejlepší korigované zrakové ostrosti (BCVA, best corrected visual acuity).
Pacienti, kteří dokončili studie UV I a UV II, byli způsobilí pro zařazení do nekontrolované dlouhodobé prodloužené studie s původně plánovanou dobou trvání 78 týdnů. Pacientům bylo umožněno pokračovat v léčbě studijní medikací po týdnu 78, dokud nebudou mít přístup k adalimumabu.
Klinická odpověď
Výsledky z obou studií prokázaly statisticky významné snížení rizika selhání léčby u pacientů léčených adalimumabem v porovnání s pacienty dostávajícími placebo (viz tabulka 24). Obě studie prokázaly časný a setrvalý účinek adalimumabu na výskyt selhání léčby v porovnání s placebem (viz obrázek 2).
Tabulka 24: Doba do selhání léčby ve studiích UV I a UV II
| Analýza Léčba | n | Selhání n (%) | Střední doba do selhání (měsíce) | HRa | CI 95% pro HRa | hodnota pb |
Doba do selhání léčby v týdnu 6 nebo později ve studii UV I
Primární analýza (ITT) Placebo 107 84 (78,5) 3,0 -- -- -- Adalimumab 110 60 (54,5) 5,6 0,50 0,36, 0,70 < 0,001 |
Doba do selhání léčby v týdnu 2 nebo později ve studii UV II
Primární analýza (ITT) Placebo 111 61 (55,0) 8,3 -- -- -- Adalimumab 115 45 (39,1) NEc 0,57 0,39, 0,84 0,004 |
Poznámka: selhání léčby v týdnu 6 nebo později (studie UV I) nebo v týdnu 2 či později (studie UV II) bylo počítáno jako příhoda. Ukončení studie z důvodů jiných, než kvůli selhání léčby bylo zaznamenáno v době ukončení.
a HR adalimumab vs. placebo z regrese proporcionálních rizik s léčbou jako faktorem. b 2stranná P hodnota z log rank testu.
c NE = nehodnotitelný. K příhodě došlo u méně než poloviny rizikových subjektů.
Obrázek 2: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby v týdnu 6 nebo později
(studie UV I) nebo v týdnu 2 nebo později (studie UV II)
Poznámka: P# = placebo (počet příhod/počet v riziku); A# = adalimumab (počet příhod/počet v riziku).
Ve studii UV I byly pozorovány statisticky významné rozdíly ve prospěch adalimumabu v porovnání s placebem u každého důvodu selhání léčby. Ve studii UV II byly pozorovány statisticky významné rozdíly jen u zrakové ostrosti, ale ostatní důvody byly početně ve prospěch adalimumabu.
Ze 424 subjektů zařazených do nekontrolovaných dlouhodobých prodloužení studií UV I a UV II bylo 60 subjektů považováno za nezpůsobilé (např. v důsledku odchylek nebo v důsledku sekundárních komplikací k diabetické retinopatii v důsledku operace katarakty nebo vitrektomie) a bylo vyřazeno z primární analýzy účinnosti. Z 364 zbývajících pacientů dosáhlo 269 hodnotitelných pacientů (74 %) 78 týdnů otevřené léčby adalimumabem. Na základě přístupu založeného na pozorovaných datech bylo 216 (80,3 %) pacientů v remisi (bez aktivních zánětlivých lézí, počet AC buněk ≤ 0,5+, stupeň VH ≤ 0,5+) na současné dávce steroidů ≤ 7,5 mg denně a 178 (66,2 %) pacientů bylo v remisi bez podávání steroidů. BCVA se buď zlepšila, nebo udržela (zhoršení o< 5 písmen) u 88,6 % očí v týdnu 78. Z pacientů, kteří ukončili studii před týdnem 78, 18 % ukončilo studii z důvodu nežádoucích příhod a 8 % v důsledku nedostatečné odpovědi na léčbu adalimumabem.
Kvalita života
Pacienty hlášené výsledky zahrnující zrakové funkce byly hodnoceny v obou klinických studiích za pomoci NEI VFQ-25. Adalimumab měl numericky lepší výsledky ve většině podskóre, přičemž ve studii UV I byl statisticky významný průměrný rozdíl zaznamenán obecně u zraku, bolesti oka, vidění na blízko, duševního zdraví a celkového skóre, a ve studii UV II obecně u zraku a duševního zdraví. Numericky nebylo zlepšení zraku vlivem adalimumabu ve studii UV I pozorováno u barevného vidění a ve studii UV II u barevného vidění, periferního vidění a vidění na blízko.
Imunogenita
Během léčby adalimumabem se proti němu mohou vytvořit protilátky. Tvorba protilátek proti adalimumabu je spojena se zvýšenou clearance a sníženou účinností adalimumabu. Mezi přítomností protilátek proti adalimumabu a výskytem nežádoucích účinků neexistuje žádná zjevná korelace.
Pediatrická populace
Juvenilní idiopatická artritida (JIA)
Polyartikulární juvenilní idiopatická artritida (pJIA)
Bezpečnost a účinnost adalimumabu byla hodnocena ve dvou studiích (pJIA I a pJIA II) u dětí s aktivní polyartikulární juvenilní idiopatickou artritidou nebo polyartikulárním průběhem juvenilní idiopatické artritidy, které měly různé typy nástupu JIA (nejčastěji polyartritida s negativním nebo pozitivním revmatoidním faktorem a rozšířená oligoartritida).
Studie pJIA I
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii paralelních skupin u 171 dětí (ve věku 4 až 17 let) s polyartikulární JIA. V otevřené úvodní fázi (OL LI, open-label lead in phase) studie byli pacienti rozděleni do dvou skupin, na pacienty léčené MTX (methotrexátem) a pacienty neléčené MTX. Pacienti ve skupině neléčené MTX byli buď dosud neléčení, nebo jim byl MTX vysazen minimálně dva týdny před zahájením léčby hodnoceným přípravkem. Pacienti zůstali na stabilních dávkách NSAID a prednisonu (≤ 0,2 mg/kg/den nebo maximálně 10 mg/den). V OL LI fázi dostávali všichni pacienti dávku 24 mg/m2 až do maximální dávky 40 mg adalimumabu jednou za dva týdny po dobu 16 týdnů. Distribuce pacientů podle věku a dále dle toho, zda dostávali minimální, střední nebo maximální dávku v průběhu OL LI fáze studie, je znázorněna v tabulce 25.
Tabulka 25: Distribuce pacientů podle věku a dávky adalimumabu podávané v průběhu OL LI fáze
| Skupina dle věku | Počet pacientů ve výchozím stavu n (%) | Minimální, střední a maximálnídávka |
| 4 až 7 let | 31 (18,1) | 10, 20 a 25 mg |
| 8 až 12 let | 71 (41,5) | 20, 25 a 40 mg |
| 13 až 17 let | 69 (40,4) | 25, 40 a 40 mg |
Pacienti, kteří vykazovali v týdnu 16 odpověď v pediatrickém (Ped) ACR 30, byli vhodní k randomizaci do dvojitě zaslepené (DB) fáze, kdy dostávali buď adalimumab v dávce 24 mg/m2 až do maximální dávky 40 mg, či placebo každý druhý týden po dobu dalších 32 týdnů nebo do doby vzplanutí onemocnění. Kritéria vzplanutí byla definována jako zhoršení o ≥ 30 % v porovnání s výchozím stavem u ≥ 3 ze 6 hlavních kritérií pediatrického ACR, přítomnost2 aktivních kloubů a zlepšení o ≥ 30 % u ne více než 1 ze 6 kritérií. Po 32 týdnech léčby nebo při vzplanutí onemocnění byli pacienti vhodní k zařazení do otevřené prodloužené fáze.
Tabulka 26: Odpovědi v Ped ACR 30 ve studii s JIA
| Skupina | MTX | Bez MTX | ||
| Fáze | ||||
| OL-LI 16 týdnů | ||||
| Odpovědi Ped ACR 30 (n/N) | 94,1 % (80/85) | 74,4 % (64/86) | ||
| Výsledky účinnosti | ||||
Dvojitě zaslepených 32 týdnů | Adalimumab/ MTX (n=38) | Placebo/MTX (n=37) | Adalimumab (n=30) | Placebo (n=28) |
| Vzplanutí onemocnění na konci 32.týdnea (n/N) | 36,8 % (14/38) | 64,9 % (24/37)b | 43,3 % (13/30) | 71,4 % (20/28)c |
Medián doby do vzplanutí onemocnění | > 32 týdnů | 20 týdnů | > 32 týdnů | 14 týdnů |
a Odpovědi Ped ACR 30/50/70 v týdnu 48 byly významně vyšší než ty u pacientů léčených placebem b p=0,015
c p=0,031
Mezi těmi, jež dosáhli odpovědi v týdnu 16 (n=144), byly odpovědi pediatrického ACR v OLE fázi udržovány na hodnotách 30/50/70/90 po dobu až šesti let u těch pacientů, jež byli léčeni adalimumabem po celou dobu studie. Krom toho všech 19 subjektů, z nichž 11 bylo při zahájení studie ve věku 4 až 12 let a 8 ve věku 13 až 17 let, bylo léčeno 6 let nebo déle.
Celkové odpovědi byly obecně lepší a u menšího počtu pacientů došlo k rozvoji protilátek, pokud byli léčeni kombinací adalimumabu a MTX ve srovnání s monoterapií adalimumabem. Uvážíme-li tyto výsledky, doporučuje se, aby byl adalimumab používán v kombinaci s MTX a v monoterapii jen u těch pacientů, u nichž není MTX vhodný (viz bod 4.2).
Studie pJIA II
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické otevřené studii se 32 dětmi (ve věku 2 až < 4 roky nebo ve věku 4 roky a starší s tělesnou hmotností < 15 kg) se středně těžkou až těžkou polyartikulární JIA. Pacienti dostávali adalimumab v dávce 24 mg/m2 plochy tělesného povrchu (BSA) až do maximální dávky 20 mg každý druhý týden subkutánní injekcí po dobu 24 týdnů. V průběhu studie dostávala většina subjektů současně methotrexát a u menšího počtu případů bylo hlášeno užívání kortikosteroidů nebo NSAID.
Z pozorovaných údajů vyplývá, že v týdnu 12 bylo dosaženo odpovědi PedACR 30 u 93,5 % subjektů a v týdnu 24 bylo této odpovědi dosaženo u 90,0 % subjektů. Podíl subjektů s odpovědí PedACR 50/70/90 v týdnu 12 byl 90,3 % / 61,3 % / 38,7 % a podíl subjektů s touto odpovědí v týdnu 24 byl 83,3 % / 73,3 % / 36,7 %. Mezi pacienty, kteří dosáhli odpovědi PedACR 30 v týdnu 24 (n=27 ze 30 pacientů), přetrvávala až 60 týdnů v OLE fázi odpověď PedACR 30 u těch, kterým byl podáván adalimumab po celou dobu studie. Celkově bylo 20 subjektů léčeno po dobu 60 týdnů nebo déle.
Entezopatická artritida
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii u 46 pediatrických pacientů (ve věku 6 až 17 let) se středně těžkou entezopatickou artritidou. Pacienti byli randomizováni do skupiny dostávající adalimumab v dávce 24 mg/m2 tělesného povrchu (BSA) až do maximální dávky 40 mg, nebo placebo každý druhý týden po dobu 12 týdnů. Po dvojitě zaslepeném období následovalo otevřené období (OL), během kterého pacienti dostávali adalimumab v dávce 24 mg/m2 BSA až do maximální dávky 40 mg každý druhý týden subkutánně až po dobu do maximálně 192 týdnů. Primárním cílovým parametrem byla procentuální změna v počtu aktivních kloubů s artritidou (otok nezpůsobený deformitou nebo klouby se ztrátou pohyblivosti plus bolest a/nebo citlivost) od počátku do týdne 12, které bylo dosaženo průměrným procentuálním snížením -62,6 % (medián procentuální změny -88,9 %) u pacientů ve skupině s adalimumabem ve srovnání s -11,6 % (medián procentuální změny -50,0 %) u pacientů ve skupině s placebem. Zlepšení v počtu aktivních kloubů s artritidou bylo během OL období do týdne 156 udrženo u 26 z 31 (84 %) pacientů ve skupině s adalimumabem, kteří setrvávali ve studii. Ačkoli to nebylo statisticky významné, u většiny pacientů bylo prokázáno klinické zlepšení sekundárních cílových parametrů, jako počet míst s entezitidou, počet citlivých kloubů (TJC), počet oteklých kloubů (SJC), a odpovědi Ped ACR 50 a Ped ACR 70 .
Ložisková psoriáza u pediatrických pacientů
Účinnost adalimumabu byla hodnocena v randomizované, dvojitě zaslepené, kontrolované studii u 114 pediatrických pacientů ve věku od 4 let s těžkou chronickou ložiskovou psoriázou (definovanou jako PGA (Physician’s Global Assessment) ≥ 4 nebo > 20 % BSA nebo > 10 % BSA s velmi tenkými lézemi nebo PASI ≥ 20 nebo ≥ 10 s klinicky relevantním postižením obličeje, genitálií nebo rukou/nohou), kteří neadekvátně reagovali na lokální terapii a helioterapii nebo fototerapii.
Pacienti dostávali adalimumab v dávce 0,8 mg/kg každý druhý týden (do maximální dávky 40 mg), 0,4 mg/kg každý druhý týden (do maximální dávky 20 mg) nebo methotrexát v dávce 0,1–0,4 mg/kg týdně (do maximální dávky 25 mg). V týdnu 16 dosáhlo pozitivní odpovědi týkající se účinnosti více pacientů randomizovaných do skupiny používající adalimumab v dávce 0,8 mg/kg (např. PASI 75) než těch, kteří byli randomizováni do skupiny s dávkou 0,4 mg/kg každý druhý týden nebo methotrexátem.
Tabulka 27: Výsledky účinnosti v týdnu 16 u ložiskové psoriázy u pediatrických pacientů
MTXa n=37 | Adalimumab 0,8 mg/kg každý druhý týden n=38 | |
| PASI 75b | 12 (32,4 %) | 22 (57,9 %) |
| PGA: čistá/minimálníc | 15 (40,5 %) | 23 (60,5 %) |
a MTX = methotrexát b p=0,027, adalimumab 0,8 mg/kg versus MTX c p=0,083, adalimumab 0,8 mg/kg versus MTX | ||
Pacienti, kteří dosáhli skóre PASI 75 a PGA „čistá“ nebo „minimální“, byli z léčby vyřazeni na dobu až 36 týdnů a monitorováni pro možnou ztrátu odpovědi (tj. zhoršení skóre PGA nejméně o 2 stupně). Pacientům byl poté znovu nasazen adalimumab v dávce0,8 mg/kg každý druhý týden po dobu dalších 16 týdnů a odpovědi na léčbu pozorované během opětovné léčby byly podobné jako v předchozí dvojitě zaslepené fázi: odpověď PASI 75 byla u 78,9 % (15 z 19 subjektů) a PGA „čistá“ nebo „minimální“ u 52,6 % (10 z 19 subjektů).
V otevřené fázi studie byly odpovědi PASI 75 a PGA „čistá“ nebo „minimální“ udrženy až po dobu dalších 52 týdnů s žádnými novými bezpečnostními nálezy.
Hidradenitis suppurativa u dospívajících
U dospívajících pacientů s HS nejsou k dispozici žádné klinické studie s adalimumabem. Účinnost adalimumabu v léčbě dospívajících pacientů s HS je predikována na základě prokázané účinnosti a vztahu expozice-odpověď u dospělých pacientů s HS a pravděpodobnosti, že průběh onemocnění, patofyziologie a účinky léku budou značně podobné jako u dospělých se stejnými úrovněmi expozice. Bezpečnost doporučené dávky adalimumabu u dospívající populace s HS vychází z bezpečnostního profilu adalimumabu napříč indikacemi jak u dospělých, tak u pediatrických pacientů při podobných nebo častějších dávkách (viz bod 5.2).
Crohnova choroba u pediatrických pacientů
Adalimumab byl hodnocen v multicentrické, randomizované, dvojitě zaslepené klinické studii, zaměřené na hodnocení účinnosti a bezpečnosti úvodní a udržovací léčby s dávkováním v závislosti na tělesné hmotnosti (< 40 kg nebo ≥ 40 kg) u 192 pediatrických subjektů ve věkovém rozmezí 6 až 17 let (včetně) se středně těžkou až těžkou Crohnovou chorobou (Crohn's Disease, CD), definovanou pediatrickým indexem aktivity Crohnovy choroby (PCDAI) se skóre > 30. Subjekty musely splňovat tato kritéria: musela u nich selhat konvenční léčba Crohnovy choroby (včetně kortikosteroidů a/nebo imunomodulancií). Dále u nich muselo dojít ke ztrátě odpovědi na léčbu, nebo netolerovaly infliximab. Všechny subjekty dostaly v otevřené fázi úvodní dávku v závislosti na jejich výchozí tělesné hmotnosti: 160 mg v týdnu 0 a 80 mg v týdnu 2 u subjektů ≥ 40 kg a 80 mg a 40 mg u subjektů < 40 kg.
V týdnu 4 byly subjekty randomizovány v poměru 1:1 v závislosti na jejich tělesné hmotnosti v daném čase a byla jim v režimu udržovací léčby podávána buď snížená dávka, nebo dávka standardní, jak je patrno v tabulce 28.
Tabulka 28: Režim udržovací dávky
Tělesná hmotnost pacienta | Snížená dávka | Standardní dávka |
| < 40 kg | 10 mg každý druhý týden | 20 mg každý druhý týden |
| ≥ 40 kg | 20 mg každý druhý týden | 40 mg každý druhý týden |
Výsledky hodnocení účinnosti
Primárním cílovým parametrem studie bylo dosažení klinické remise v týdnu 26, definované jako skóre PCDAI ≤ 10.
Rozsah klinické remise a klinické odpovědi (definované jako snížení skóre PCDAI
o minimálně 15 bodů v porovnání s výchozím stavem) jsou uvedeny v tabulce 29. Výskyt vysazení kortikosteroidů nebo imunomodulancií je uveden v tabulce 30.
Tabulka 29: Studie u pediatrických pacientů s Crohnovou chorobou PCDAI klinická remise a odpověď
Standardní dávka 40/20 mg každý druhý týden n=93 | Snížená dávka 20/10 mg každý druhý týden n=95 | P hodnota* | |
| Týden 26 | |||
| Klinická remise | 38,7 % | 28,4 % | 0,075 |
| Klinická odpověď | 59,1 % | 48,4 % | 0,073 |
| Týden 52 | |||
| Klinická remise | 33,3 % | 23,2 % | 0,100 |
| Klinická odpověď | 41,9 % | 28,4 % | 0,038 |
| * p hodnota pro standardní dávku versus snížená dávka | |||
Tabulka 30: Studie u pediatrických pacientů s Crohnovou chorobou Vysazení kortikosteroidů nebo imunomodulancií a remise píštělí
Standardní dávka 40/20 mg každý druhý týden | Snížená dávka 20/10 mg každý druhý týden | P hodnota 1 | |
| Vysazení kortikosteroidů | n=33 | n=38 | |
| Týden 26 | 84,8 % | 65,8 % | 0,066 |
| Týden 52 | 69,7 % | 60,5 % | 0,420 |
| Vysazení imunomodulancií2 | n=60 | n=57 | |
| Týden 52 | 30,0 % | 29,8 % | 0,983 |
| Remise píštělí3 | n=15 | n=21 | |
| Týden 26 | 46,7 % | 38,1 % | 0,608 |
| Týden 52 | 40,0 % | 23,8 % | 0,303 |
1 p hodnota pro standardní dávku versus snížená dávka
2 Léčba imunosupresivy může být vysazena teprve až v týdnu 26 dle úsudku zkoušejícího, pokud subjekt splňuje kritéria považovaná za klinickou odpověď
3 definované jako uzavření všech píštělí, které byly na počátku secernující, po dobu alespoň 2 po sobě jdoucích vizit
Bylo pozorováno statisticky významné zvýšení (zlepšení) Body Mass Indexu a rychlosti růstu v týdnu 26 a 52 v porovnání s výchozím stavem.
Statisticky a klinicky významné zlepšení v parametrech kvality života (včetně IMPACT III) v porovnání s výchozím stavem bylo také pozorováno v obou terapeutických skupinách.
Sto pacientů (n=100) ze studie s Crohnovou chorobou u pediatrických pacientů bylo zařazeno do otevřené dlouhodobé prodloužené fáze studie. Po 5 letech léčby adalimumabem přetrvávala klinická remise u 74,0 % (37 z 50) pacientů setrvávajících ve studii a u 92,0 % (46 z 50) pacientů přetrvávala klinická odpověď podle PCDAI.
Ulcerózní kolitida u pediatrických pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii u 93 pediatrických pacientů ve věku od 5 do 17 let se středně těžkou až těžkou ulcerózní kolitidou (Mayo skóre 6 až 12 s podskóre endoskopie 2 až 3 body, potvrzeno centrálně odečtenou endoskopií), kteří měli nedostatečnou odpověď nebo intoleranci na konvenční terapii. V této studii u přibližně 16 % pacientů selhala dřívější anti-TNF léčba. Pacienti, kteří dostávali kortikosteroidy při zařazení do studie, mohli po týdnu 4 začít svoji léčbu kortikosteroidy snižovat.
V indukčním období studie bylo randomizováno 77 pacientů v poměru 3:2 k užívání dvojitě zaslepené léčby adalimumabem v indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2; nebo indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2. Obě skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6. Po změně designu studie dostalo zbývajících 16 pacientů zařazených do indukčního období otevřenou léčbu adalimumabem v indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2.
V týdnu 8 bylo 62 pacientů, kteří prokázali klinickou odpověď na parciálním Mayo skóre (PMS; definováno jako pokles PMS ≥ 2 body a ≥ 30 % oproti výchozí hodnotě), randomizováno rovnoměrně do dvojitě zaslepené udržovací léčby adalimumabem s dávkou 0,6 mg/kg (maximální dávka 40 mg) každý týden nebo udržovací dávkou 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny. Před změnou designu studie bylo dalších 12 pacientů, kteří prokázali klinickou odpověď podle PMS, randomizováno k užívání placeba, ale nebyli zahrnuti do potvrzující analýzy účinnosti.
Pacienti, kteří splnili kritéria pro vzplanutí nemoci v týdnu 12 nebo později, byli randomizováni do skupiny, která dostávala opětovně indukční dávku 2,4 mg/kg (maximální dávka 160 mg) nebo dávku 0,6 mg/kg (maximální dávka 40 mg), a pokračovali v léčbě svým příslušným režimem udržovací dávky.
Výsledky hodnocení účinnosti
Společnými primárními cílovými parametry studie byla klinická remise podle PMS (definovaná jako PMS ≤ 2 a žádné individuální podskóre > 1) v týdnu 8 a klinická remise podle FMS (úplné Mayo skóre) (definovaná jako Mayo skóre ≤ 2 a žádné individuální podskóre > 1) v týdnu 52 u pacientů, kteří dosáhli klinické odpovědi podle PMS v týdnu 8.
Míry klinické remise podle PMS v týdnu 8 u pacientů v každé z dvojitě zaslepených indukčních skupin adalimumabu jsou shrnuty v tabulce 31.
Tabulka 31: Klinická remise podle PMS po 8 týdnech
Adalimumaba Maximálně 160 mg v týdnu 0 / placebo v týdnu 1 n=30 | Adalimumabb,c Maximálně 160 mg v týdnech 0 a 1 n=47 | |
| Klinická remise | 13/30 (43,3 %) | 28/47 (59,6 %) |
a Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
b Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
c Nezahrnuje nezaslepenou indukční dávku adalimumabu 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
Pozn.1: Obě indukční skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6 Pozn.2: Pacienti s chybějícími hodnotami v týdnu 8 byli považováni za pacienty, kteří nesplnili cílový parametr
V týdnu 52 byly klinická remise podle FMS u pacientů s odpovědí v týdnu 8, klinická odpověď podle FMS (definovaná jako snížení Mayo skóre o ≥ 3 body a ≥ 30 % oproti výchozím hodnotám) u pacientů s odpovědí v týdnu 8, zhojení sliznice (definováno jako Mayo podskóre endoskopie ≤ 1) u pacientů s odpovědí v týdnu 8, klinická remise podle FMS u pacientů s remisí v týdnu 8 a podíl subjektů v remisi bez kortikosteroidů podle FMS v týdnu 8 hodnoceny u pacientů, kteří dostávali adalimumab v dvojitě zaslepené maximální udržovací dávce 40 mg jednou za dva týdny (0,6 mg/kg) a maximální udržovací dávce 40 mg každý týden (0,6 mg/kg) (tabulka 32).
Tabulka 32: Výsledky účinnosti po 52 týdnech
Adalimumaba Maximálně 40 mg jednou za dva týdny n=31 | Adalimumabb Maximálně 40 mg jednou týdně n=31 | |
| Klinická remise u pacientů s odpovědí s PMS v týdnu 8 | 9/31 (29,0 %) | 14/31 (45,2 %) |
| Klinická odpověď u pacientů s odpovědí s PMS v týdnu 8 | 19/31 (61,3 %) | 21/31 (67,7 %) |
| Zhojení sliznice u pacientů s odpovědí s PMS v týdnu 8 | 12/31 (38,7 %) | 16/31 (51,6 %) |
| Klinická remise u pacientů s remisí s PMS v týdnu 8 | 9/21 (42,9 %) | 10/22 (45,5 %) |
| Remise bez kortikosteroidů v týdnu 8 u pacientů s odpovědí s PMSc | 4/13 (30,8 %) | 5/16 (31,3 %) |
a Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny b Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou týdně c U pacientů, kteří na počátku dostávali souběžně kortikosteroidy Poznámka: Pacienti s chybějícími hodnotami v týdnu 52 nebo randomizovaní k opětovné indukční nebo udržovací léčbě byli považováni za pacienty bez odpovědi pro cílové parametry v týdnu 52 | ||
Mezi další výzkumné cílové parametry účinnosti patřily klinická odpověď podle indexu aktivity pediatrické ulcerózní kolitidy (PUCAI) (definovaná jako pokles PUCAI o ≥ 20 bodů oproti výchozí hodnotě) a klinická remise podle PUCAI (definovaná jako PUCAI < 10)
v týdnu 8 a týdnu 52 (tabulka 33).
Tabulka 33: Výsledky výzkumných cílových parametrů podle PUCAI
| Týden 8 | ||
Adalimumaba Maximálně 160 mg v týdnu 0 / placebo v týdnu 1 n=30 | Adalimumabb,c Maximálně 160 mg v týdnech 0 a 1 n=47 | |
| Klinická remise podle PUCAI | 10/30 (33,3 %) | 22/47 (46,8 %) |
| Klinická odpověď podle PUCAI | 15/30 (50,0 %) | 32/47 (68,1 %) |
| Týden 52 | ||
Adalimumabd Maximálně 40 mg jednou za dva týdny n=31 | Adalimumabe Maximálně 40 mg jednou týdně n=31 | |
| Klinická remise podle PUCAIv týdnu 8 u pacientů s odpovědí s PMS | 14/31 (45,2 %) | 18/31 (58,1 %) |
| Klinická odpověď podle PUCAIv týdnu 8 u pacientů s odpovědí s PMS | 18/31 (58,1 %) | 16/31 (51,6 %) |
a Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 b Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 c Nezahrnuje nezaslepenou indukční dávku adalimumabu 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 d Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny e Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou týdně Pozn.1: Obě indukční skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6 Pozn.2: Pacienti s chybějícími hodnotami v týdnu 8 byli považováni za pacienty, kteří nesplnili cílové parametry Pozn.3: Pacienti s chybějícími hodnotami v týdnu 52 nebo randomizovaní k opětovné indukční nebo udržovací léčbě byli považováni za pacienty bez odpovědi pro cílové parametry v týdnu 52 | ||
Z pacientů léčených adalimumabem, kteří během udržovacího období podstoupili opětovnou indukční léčbu, dosáhlo 2/6 (33 %) klinické odpovědi podle FMS v týdnu 52.
Kvalita života
U skupin léčených adalimumabem bylo pozorováno klinicky významné zlepšení v parametrech kvality života (včetně WPAI skóre a IMPACT III).
U skupin léčených adalimumabem vysokou udržovací dávkou maximálně 40 mg (0,6 mg/kg) týdně bylo pozorováno klinicky významné zvýšení (zlepšení) rychlosti růstu a klinicky významné zvýšení (zlepšení) Body Mass Indexu v porovnání s výchozím stavem.
Uveitida u pediatrických pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena v randomizované, dvojitě zaslepené, kontrolované studii u 90 pediatrických pacientů ve věku od 2 do< 18 let s aktivní neinfekční přední uveitidou související s JIA, kteří byli refrakterní na nejméně 12týdenní léčbu methotrexátem. Pacienti dostávali buď placebo, nebo dávku 20 mg adalimumabu (pokud měli tělesnou hmotnost < 30 kg) nebo 40 mg adalimumabu (pokud měli tělesnou hmotnost ≥ 30 kg) každý druhý týden v kombinaci se svou výchozí dávkou methotrexátu.
Primárním cílovým parametrem byla doba do selhání léčby. Kritériem pro stanovení selhání léčby bylo zhoršení nebo trvalé nezlepšení očního zánětu, částečné zlepšení s rozvojem trvalých očních komorbidit nebo zhoršení očních komorbidit, nepovolené souběžné použití léčivých přípravků a přerušení léčby po delší časové období.
Klinická odpověď
Adalimumab významně prodloužil dobu do selhání léčby v porovnání s placebem (viz obrázek 3, P< 0,0001 z log rank testu). Medián doby do selhání léčby byl 24,1 týdnů u pacientů s placebem, zatímco medián doby do selhání léčby nebylo možné odhadnout u pacientů léčených adalimumabem, protože léčba selhala u méně než poloviny těchto pacientů. Adalimumab významně snížil riziko selhání léčby o 75 % v porovnání s placebem, jak je uvedeno podle hodnoty poměru rizik (HR = 0,25 [95% CI: 0,12; 0,49]).
Obrázek 3: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby ve studii
u pediatrických pacientů s uveitidou 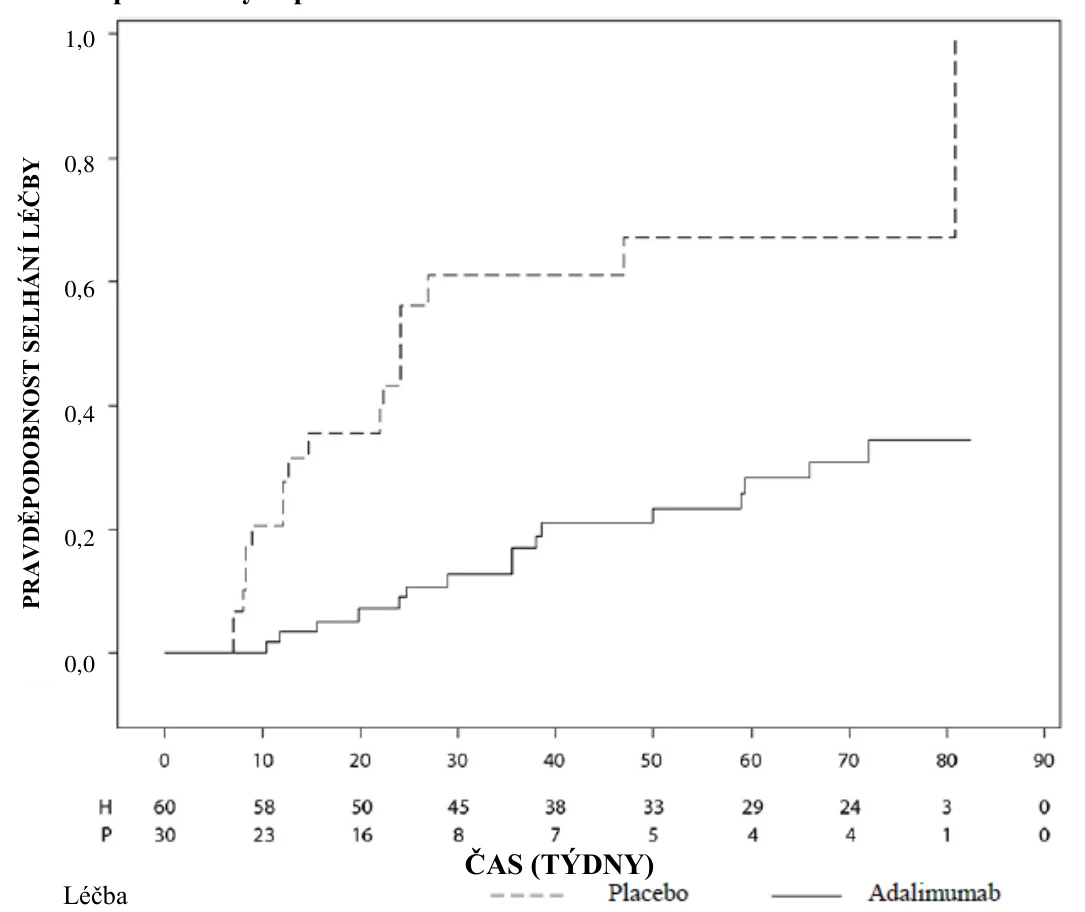
Poznámka: P = Placebo (počet v riziku); H = Adalimumab (počet v riziku).
5.2 Farmakokinetické vlastnosti
Absorpce a distribuce
Po jednorázovém subkutánním podání dávky 40 mg byla absorpce a distribuce adalimumabu pomalá a vrcholové sérové koncentrace byly dosaženy přibližně za 5 dní po jeho podání. Průměrná absolutní biologická dostupnost adalimumabu se odhaduje na 64 %, a to na základě výsledků ze tří studií s podáním jednorázové dávky 40 mg subkutánně. Po jednorázových intravenózních dávkách v rozmezí 0,25–10 mg/kg byly koncentrace léku úměrné podané dávce. Po dávkách 0,5 mg/kg (cca 40 mg) se clearance pohybovala mezi 11–15 ml/hod, distribuční objem (Vss) se pohyboval mezi 5–6 l a průměrný terminální poločas byl přibližně 2 týdny. Koncentrace adalimumabu v synoviální tekutině u několika pacientů s revmatoidní artritidou představovala 31–96 % sérové koncentrace léku.
Po subkutánním podání 40 mg adalimumabu každý druhý týden dospělým pacientům s revmatoidní artritidou (RA) byla průměrná nejnižší koncentrace v ustáleném stavu přibližně 5 μg/ml (bez souběžného podávání methotrexátu) a 8–9 μg/ml (při současném podávání methotrexátu). Nejnižší sérové koncentrace adalimumabu v ustáleném stavu stoupaly u pacientů s revmatoidní artritidou (RA) přibližně proporcionálně s dávkou při subkutánním podávání 20, 40 a 80 mg každý druhý týden i každý týden.
Po podání dávky 24 mg/m2 (do maximální dávky 40 mg) subkutánně každý druhý týden u pacientů s polyartikulární juvenilní idiopatickou artritidou (JIA) ve věku 4 až 17 let byly průměrné nejnižší sérové koncentrace adalimumabu v ustáleném stavu (hodnoty naměřené v době od týdne 20 do týdne 48) 5,6 ± 5,6 µg/ml (102 % CV) při používání adalimumabu bez současného podávání methotrexátu a 10,9 ± 5,2 µg/ml (47,7 % CV) při použití současně s methotrexátem.
U pacientů s polyartikulární JIA ve věku 2 až < 4 roky nebo ve věku 4 roky a starší s tělesnou hmotností < 15 kg, léčených adalimumabem v dávce 24 mg/m2 byly průměrné nejnižší sérové koncentrace adalimumabu v ustáleném stavu 6,0 ± 6,1 µg/ml (101 % CV) u těch pacientů, kteří používali adalimumab bez methotrexátu a 7,9 ± 5,6 µg/ml (71,2 % CV) u těch, kteří byli současně léčeni methotrexátem.
Po podání dávky 24 mg/m2 (do maximální dávky 40 mg) subkutánně každý druhý týden pacientům s entezopatickou artritidou ve věku 6 až 17 let byly průměrné nejnižší sérové koncentrace (hodnoty naměřené v týdnu 24) adalimumabu v ustáleném stavu 8,8 ± 6,6 µg/ml při podávání adalimumabu bez současného podávání methotrexátu a 11,8 ± 4,3 µg/ml při současném podávání methotrexátu.
Po podání dávky 40 mg adalimumabu subkutánně každý druhý týden dospělým pacientům s axiální spondylartritidou bez radiologického průkazu dosahovaly průměrné (±SD) nejnižší sérové koncentrace v týdnu 68 hodnoty 8,0 ± 4,6 µg/ml.
U dospělých pacientů s psoriázou byla průměrná nejnižší koncentrace adalimumabu v ustáleném stavu 5 μg/ml při léčbě adalimumabem 40 mg každý druhý týden v monoterapii.
Po podání dávky 0,8 mg/kg (do maximální dávky 40 mg) subkutánně každý druhý týden pediatrickým pacientům s chronickou ložiskovou psoriázou byla průměrná nejnižší ± SD koncentrace adalimumabu v ustáleném stavu přibližně 7,4 ± 5,8 µg/ml (79 % CV).
Při použití dávky 160 mg adalimumabu v týdnu 0, následované dávkou 80 mg v týdnu 2, bylo u dospělých pacientů s HS dosaženo nejnižších sérových koncentrací adalimumabu přibližně 7–8 μg/ml v týdnu 2 a 4. Průměrné nejnižší ustálené koncentrace v týdnu 12 do týdne 36 byly přibližně 8–10 μg/ml při léčbě dávkou adalimumabu 40 mg jednou týdně.
Expozice adalimumabu u dospívajících pacientů s HS byla predikována pomocí populačního farmakokinetického modelování a simulace na základě farmakokinetiky napříč indikacemi u dalších pediatrických pacientů (pediatrická psoriáza, juvenilní idiopatická artritida, pediatrická Crohnova choroba a entezopatická artritida). Doporučený režim dávkování u dospívajících s HS je 40 mg každý druhý týden. Vzhledem k tomu, že expozice adalimumabu může být ovlivněna tělesnou hmotností, může být u dospívajících s vyšší tělesnou hmotností a nedostatečnou odpovědí prospěšné dávkování 40 mg jednou týdně.
Při použití nasycovací dávky 80 mg adalimumabu v týdnu 0, následované dávkou 40 mg v týdnu 2, bylo u pacientů s Crohnovou chorobou během indukční fáze léčby dosaženo nejnižších sérových koncentrací adalimumabu přibližně 5,5 μg/ml. Při nasycovací dávce 160 mg adalimumabu v týdnu 0, následované dávkou 80 mg adalimumabu v týdnu 2, došlo v průběhu indukční fáze léčby k dosažení nejnižších sérových koncentrací adalimumabu přibližně 12 μg/ml. U pacientů s Crohnovou chorobou, kteří dostávali udržovací dávku adalimumabu 40 mg každý druhý týden, byly pozorovány průměrné nejnižší ustálené hladiny přibližně 7 μg/ml.
U pediatrických pacientů se středně těžkou až těžkou Crohnovou chorobou v otevřené fázi studie byly úvodní dávky adalimumabu v týdnech 0 a 2 buď 160/80 mg, nebo 80/40 mg, v závislosti na tělesné hmotnosti, přičemž hranicí byla tělesná hmotnost 40 kg. V týdnu 4 byli pacienti randomizováni v poměru 1:1 a dostávali v pokračovací léčbě buď standardní dávku (40/20 mg každý druhý týden), nebo sníženou dávku (20/10 mg každý druhý týden) v závislosti na jejich tělesné hmotnosti. Průměrné nejnižší (±SD) sérové koncentrace adalimumabu, kterých dosáhli pacienti v týdnu 4, byly 15,7 ± 6,6 μg/ml u pacientů ≥ 40 kg (160/80 mg) a 10,6 ± 6,1 μg/ml
u pacientů < 40 kg(80/40 mg).
U pacientů, kteří setrvávali na léčbě tak, jak byli randomizováni, byly průměrné nejnižší koncentrace (Ctrough) adalimumabu v týdnu 52 9,5 ± 5,6 μg/ml u skupiny, která používala standardní dávku, a 3,5 ± 2,2 μg/ml u skupiny, která používala sníženou dávku. Průměrné nejnižší koncentrace adalimumabu se udržely u těch pacientů, u nichž se s podáváním adalimumabu každý druhý týden pokračovalo 52 týdnů. U pacientů, u kterých byla dávka zvýšena z podávání každý druhý týden na jednou týdně, byly průměrné (±SD) sérové koncentrace adalimumabu v týdnu 52 15,3 ± 11,4 μg/ml (40/20 mg, jednou týdně) a 6,7 ± 3,5 μg/ml (20/10 mg, jednou týdně).
U pacientů s ulcerózní kolitidou, jimž byla podána úvodní dávka 160 mg adalimumabu v týdnu 0, následovaná dávkou 80 mg adalimumabu v týdnu 2, byly dosaženy nejnižší koncentrace adalimumabu přibližně 12 μg/ml během období indukce. Průměrné nejnižší hladiny v ustáleném stavu přibližně 8 μg/ml byly pozorovány u pacientů s ulcerózní kolitidou, kterým byla podávána udržovací dávka 40 mg adalimumabu každý druhý týden.
Po subkutánním podání dávky 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny na základě tělesné hmotnosti pediatrickým pacientům s ulcerózní kolitidou byla nejnižší sérová koncentrace v ustáleném stavu v 52.týdnu 5,01 ± 3,28 µg/ml. U pacientů, kteří dostávali 0,6 mg/kg (maximální dávka 40 mg) každý týden, byla průměrná (±SD) nejnižší sérová koncentrace adalimumabu v ustáleném stavu v 52.týdnu 15,7 ± 5,60 μg/ml.
U dospělých pacientů s uveitidou, jimž byla podána nasycovací dávka 80 mg adalimumabu v týdnu 0, následovaná dávkou 40 mg každý druhý týden počínaje týdnem 1, byly zjištěny průměrné hladiny v ustáleném stavu přibližně 8 až 10 µg/ml.
Expozice adalimumabu u pediatrických pacientů s uveitidou byla predikována pomocí populačního farmakokinetického modelování a simulace na základě farmakokinetiky se zkříženou indikací u dalších pediatrických pacientů (psoriáza u dětí, juvenilní idiopatická artritida, Crohnova nemoc u dětí a entezopatická artritida). Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky u dětí ve věku < 6 let. Předpokládané expozice ukazují, že bez methotrexátu může nasycovací dávka vést k počátečnímu zvýšení systémové expozice.
Populační farmakokinetické a farmakokinetické/farmakodynamické modelování a simulace předpověděly srovnatelné expozice a účinnost adalimumabu u pacientů léčených dávkou 80 mg jednou za dva týdny při srovnání s dávkou 40 mg jednou týdně (včetně dospělých pacientů s RA, HS, UC, CD nebo psoriázou, dospívajících pacientů s HS a pediatrických pacientů ≥ 40 kg s CD a UC).
Vztah expozice-odpověď u pediatrické populace
Na základě dat z klinické studie u pacientů s JIA (pJIA a ERA) byl stanoven vztah expozice-odpověď mezi plazmatickými koncentracemi a odpovědí Ped ACR 50 . Zdánlivá plazmatická koncentrace adalimumabu, která vede k poloviční maximální pravděpodobnosti odpovědi Ped ACR 50 (EC50), byla 3 μg/ml (95% CI: 1–6 μg/ml).
Vztah expozice-odpověď mezi koncentrací adalimumabu a účinností u pediatrických pacientů se závažnou chronickou ložiskovou psoriázou byl stanoven pro PASI 75 a PGA „čistá“ nebo „minimální“, v uvedeném pořadí. PASI 75 a PGA „čistá“ nebo „minimální“ se zvyšoval se zvyšujícími se koncentracemi adalimumabu s podobnou zdánlivou EC50 přibližně 4,5 μg/ml (95% CI 0,4–47,6 a 1,9–10,5, v uvedeném pořadí).
Eliminace
Populační farmakokinetické analýzy s údaji od více než 1 300 pacientů s RA zjistily trend směrem k vyšší zdánlivé clearance adalimumabu s rostoucí tělesnou hmotností. Po úpravě váhových rozdílů, pohlaví a věku byl zřejmý minimální efekt na clearance adalimumabu. Koncentrace volného adalimumabu v séru (nevázaného na protilátky proti adalimumabu, AAA) byly nižší u pacientů s detekovanými protilátkami proti adalimumabu.
Porucha funkce jater nebo ledvin
Použití adalimumabu nebylo hodnoceno u pacientů s poruchou funkce jater nebo ledvin.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po jednorázovém podání, toxicity po opakovaném podání a genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Ve studii u opic makaka jávského (Macaca fascicularis), kterým byly podávány dávky adalimumabu 0, 30 a 100 mg/kg (9–17 opic ve skupině) sledující embryofetální toxicitu a perinatální vývoj, nebyl zjištěn žádný faktor naznačující poškození plodů vlivem adalimumabu. Studie kancerogenity, ani standardní hodnocení toxického vlivu na fertilitu a studie postnatální toxicity s adalimumabem nebyly prováděny, protože neexistuje vhodný model pro protilátky s omezenou zkříženou reaktivitou na TNF hlodavců a na rozvoj neutralizačních protilátek u hlodavců.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Chlorid sodný
Sacharóza
Polysorbát 80
Voda pro injekci
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (k úpravě pH)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
4 roky
Hukyndra 40 mg injekční roztok v předplněném peru
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte předplněnou injekční stříkačku nebo předplněné pero v krabičce, aby byl přípravek chráněn před světlem.
Jednotlivá předplněná injekční stříkačka nebo předplněné pero může být uchováváno při teplotě do maximálně 25 °C po dobu až 30 dní. Předplněná injekční stříkačka nebo předplněné pero musí být chráněno před světlem a znehodnoceno, pokud není použito v průběhu těchto 30 dní.
6.5 Druh obalu a obsah balení
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
0,4 ml injekčního roztoku v předplněné injekční stříkačce ze skla třídy I s pevnou jehlou velikosti 29 gauge, prodlouženou oporou pro prsty a bezpečnostním krytem jehly a s pístem (brombutylová pryž).
Velikosti balení: 1, 2 nebo 6 předplněných injekčních stříkaček balených v blistru z PVC/PE, s 1, 2 nebo 6 tampóny napuštěnými alkoholem.
Hukyndra 40 mg injekční roztok v předplněném peru
0,4 ml injekčního roztoku v předplněném injekčním systému s jehlou (autoinjektor) obsahujícím předplněnou injekční stříkačku ze skla třídy I s pevnou jehlou o velikosti 29 gauge a pístem (brombutylová pryž). Pero je jednorázové ruční mechanické injekční zařízení.
Velikosti balení: 1, 2 nebo 6 předplněných per balených v blistru z PVC/PE, každé s 1, 2 nebo 6 tampóny napuštěnými alkoholem.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
STADA Arzneimittel AG
Stadastrasse 2–18
61118 Bad Vilbel
Německo
8. REGISTRAČNÍ ČÍSLO
Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce
EU/1/21/1589/001
EU/1/21/1589/002
EU/1/21/1589/003
Hukyndra 40 mg injekční roztok v předplněném peru
EU/1/21/1589/004
EU/1/21/1589/005
EU/1/21/1589/006
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 15. listopad 2021
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačceHukyndra 80 mg injekční roztok v předplněném peru
1. NÁZEV LÉČIVÉHO PŘÍPRAVKU
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce
Hukyndra 80 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce
Jedna předplněná injekční stříkačka na jedno použití obsahuje 80 mg adalimumabu v 0,8 ml roztoku.
Hukyndra 80 mg injekční roztok v předplněném peru
Jedno předplněné pero na jedno použití obsahuje 80 mg adalimumabu v 0,8 ml roztoku.
Adalimumab je rekombinantní lidská monoklonální protilátka produkovaná ovariálními buňkami čínských křečíků.
Pomocná látka se známým účinkem
Jeden ml obsahuje 1 mg polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok (injekce).
Čirý a bezbarvý injekční roztok.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Revmatoidní artritida
Přípravek Hukyndra je v kombinaci s methotrexátem indikován:
- k léčbě středně těžké až těžké aktivní revmatoidní artritidy u dospělých pacientů, jestliže odpověď na chorobu modifikující antirevmatické léky (DMARD) včetně methotrexátu není dostatečná.
- k léčbě těžké aktivní a progresivní revmatoidní artritidy u dospělých pacientů, kteří nebyli v minulosti léčeni methotrexátem.
Přípravek Hukyndra je možné podávat v monoterapii při intoleranci methotrexátu nebo v případech, kdy pokračování v léčbě methotrexátem není vhodné.
RTG vyšetřením bylo prokázáno, že adalimumab snižuje rychlost progrese poškození kloubů a zlepšuje fyzické funkce, pokud je podáváno v kombinaci s methotrexátem.
Psoriáza
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké chronické ložiskové psoriázy u dospělých pacientů, kteří jsou kandidáty pro systémovou léčbu.
Hidradenitis suppurativa (HS)
Přípravek Hukyndra je indikován k léčbě aktivní středně těžké až těžké HS (acne inversa) u dospělých a dospívajících od 12 let při nedostatečné odpovědi na jinou konvenční systémovou léčbu HS (viz body 5.1 a 5.2).
Crohnova choroba
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní Crohnovy choroby u dospělých pacientů, kteří neodpovídají na léčbu i přes úplnou a adekvátní léčbu kortikosteroidy a/nebo imunosupresivy, nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Crohnova choroba u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní Crohnovy choroby u pediatrických pacientů (od 6 let), u kterých odpověď na konvenční léčbu včetně primární nutriční léčby a kortikosteroidů a/nebo imunosupresiv nebyla dostatečná, nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Ulcerózní kolitida
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní ulcerózní kolitidy u dospělých pacientů, u kterých odpověď na konvenční léčbu včetně kortikosteroidů a 6-merkaptopurinu (6-MP) nebo azathioprinu (AZA) nebyla dostatečná, nebo kteří ji netolerují nebo je u nich tato léčba kontraindikována.
Ulcerózní kolitida u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě středně těžké až těžké aktivní ulcerózní kolitidy u pediatrických pacientů (od 6 let), u kterých odpověď na konvenční léčbu včetně kortikosteroidů a/nebo 6-merkaptopurinu (6-MP) nebo azathioprinu (AZA) nebyla dostatečná, nebo kteří ji netolerují, nebo je u nich tato léčba kontraindikována.
Uveitida
Přípravek Hukyndra je indikován k léčbě neinfekční intermediální a zadní uveitidy a panuveitidy u dospělých pacientů, u kterých odpověď na terapii kortikosteroidy nebyla dostatečná, u pacientů vyžadujících kortikosteroidy šetřící terapii, nebo u pacientů, pro něž terapie kortikosteroidy není vhodná.
Uveitida u pediatrických pacientů
Přípravek Hukyndra je indikován k léčbě chronické neinfekční přední uveitidy u pediatrických pacientů ve věku od 2 let, u kterých odpověď na konvenční léčbu nebyla dostatečná, nebo kteří ji netolerují nebo u nichž tato léčba není vhodná.
4.2 Dávkování a způsob podání
Léčba přípravkem Hukyndra má být zahájena a sledována specialistou se zkušenostmi v diagnostice a léčbě těch typů onemocnění, pro něž je přípravek Hukyndra indikován. Oftalmologům se doporučuje terapii přípravkem Hukyndra před jejím zahájením zkonzultovat s příslušným specialistou (viz bod 4.4). Pacienti léčení přípravkem Hukyndra musí být vybaveni kartou pacienta
Po řádném proškolení v podávání injekce si pacienti mohou přípravek Hukyndra aplikovat sami, jestliže jejich lékař rozhodne, že je to vhodné, a je-li zajištěn podle potřeby lékařský dohled.
Po dobu léčby přípravkem Hukyndra je třeba upravit dávky souběžně podávané léčby (např. kortikosteroidů a/nebo imunomodulancií).
Dávkování
Revmatoidní artritida
Doporučená dávka přípravku Hukyndra u dospělých pacientů s revmatoidní artritidou je 40 mg adalimumabu podávaného jako jedna dávka subkutánně každý druhý týden. Během léčby přípravkem Hukyndra je doporučeno pokračovat v léčbě methotrexátem.
Během léčby přípravkem Hukyndra se může pokračovat v podávání glukokortikoidů, salicylátů, nesteroidních protizánětlivých léčivých přípravků (NSAID) či analgetik. Pro kombinaci s chorobu modifikujícími antirevmatickými léky, s výjimkou methotrexátu, viz body 4.4 a 5.1.
Pokud u některých pacientů na monoterapii adalimumabem dojde ke snížení odpovědi na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny, může být u těchto pacientů prospěšné zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny.
Dostupné údaje nasvědčují tomu, že klinické odpovědi na léčbu je dosaženo obvykle během 12 týdnů léčby. U pacientů, u kterých nedošlo k odpovědi během této doby, je nutné zvážit její pokračování.
Psoriáza
Doporučená úvodní dávka přípravku Hukyndra pro dospělé pacienty je 80 mg podaných subkutánně, po níž následuje dávka 40 mg subkutánně každý druhý týden, počínaje prvním týdnem po úvodní dávce. Pro udržovací dávku je dostupný přípravek Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce a/nebo předplněném peru.
Pokračování v léčbě po dobu delší než 16 týdnů je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo k během této doby k odpovědi.
Pacienti s nedostatečnou odpovědí na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny mohou mít kdykoli po16. týdnu léčby přínos ze zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny. Přínos a rizika pokračování léčby 40 mg jednou týdně nebo 80 mg jednou za dva týdny by měly být pečlivě zváženy u pacientů, u kterých nedošlo po zvýšení dávky k adekvátní odpovědi (viz bod 5.1). V případě dosažení adekvátní odpovědi při dávce 40 mg jednou týdně nebo 80 mg jednou za dva týdny může být dávka následně snížena na 40 mg každý druhý týden.
Hidradenitis suppurativa
Doporučená dávka přípravku Hukyndra u dospělých pacientů s HS je 160 mg ve dni 1 (podávaná jako dvě 80 mg injekce ve dni 1 nebo jako jedna 80 mg injekce denně po dobu dvou po sobě jdoucích dnů) s následným podáním dávky 80 mg o dva týdny později v den 15. O dva týdny později (den 29) se pokračuje dávkou 40 mg jednou týdně nebo 80 mg jednou za dva týdny. Je-li to nutné, léčba antibiotiky může během léčby přípravkem Hukyndra pokračovat. Pacientům se během léčby přípravkem Hukyndra doporučuje provádět denně lokální antiseptické ošetření na místech s HS lézí.
Pokračování léčby nad 12 týdnů by mělo být pečlivě zváženo u pacientů, u kterých během tohoto období nedošlo k žádnému zlepšení.
Pokud je třeba léčbu přerušit, lze ji znovu zahájit dávkou přípravku Hukyndra 40 mg jednou týdně nebo 80 mg jednou za dva týdny (viz bod 5.1).
Přínos a rizika nepřetržité dlouhodobé léčby mají být pravidelně přehodnocovány (viz bod 5.1).
Crohnova choroba
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů se středně těžkou až těžkou aktivní Crohnovou chorobou je 80 mg v týdnu 0, dále pak 40 mg v týdnu 2. V případě nutnosti rychlejšího nástupu odpovědi na léčbu je možno použít dávkovací schéma se 160 mg v týdnu 0 (podávané jako dvě 80 mg injekce ve dni 1 nebo jako jedna 80 mg injekce denně po dobu dvou po sobě jdoucích dnů) a poté 80 mg v týdnu 2, je však nutno si uvědomit vyšší riziko nežádoucích účinků, které při zahájení léčby hrozí.
Po zahájení léčby je doporučená dávka 40 mg každé dva týdny, podávaná subkutánní injekcí. Také v případě, kdy pacient používání přípravku Hukyndra ukončil a příznaky a projevy nemoci se objeví znova, může být přípravek Hukyndra opětovně nasazen. Zkušenost se znovunasazením léčby po více než 8 týdnech od předchozí dávky je omezená.
V průběhu udržovací léčby lze snižovat dávky kortikosteroidů v souladu s místními doporučeními pro klinickou praxi.
Někteří pacienti, u nichž odpověď na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny nebyla adekvátní, mohou profitovat ze zvýšení dávky na 40 mg přípravku Hukyndra každý týden nebo 80 mg jednou za dva týdny.
Někteří pacienti, u nichž se odpověď na léčbu nerozvinula do týdne 4, mohou profitovat, pokud v udržovací léčbě pokračují až do týdne 12. Pokračování v léčbě je nutno pečlivě zvážit u těch pacientů, u kterých nedošlo během této doby k odpovědi.
Ulcerózní kolitida
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů se středně těžkou až těžkou ulcerózní kolitidou je 160 mg v týdnu 0 (podávaná jako dvě 80 mg injekce ve dni 1 nebo jako jedna 80 mg injekce denně po dobu dvou po sobě jdoucích dnů) a 80 mg v týdnu 2. Po zahájení léčby je doporučená dávka 40 mg každé dva týdny, podávaná subkutánní injekcí.
V průběhu udržovací léčby lze snižovat dávky kortikosteroidů v souladu s místními doporučeními pro klinickou praxi.
Někteří pacienti, u nichž odpověď na léčbu přípravkem Hukyndra 40 mg jednou za dva týdny nebyla adekvátní, mohou profitovat ze zvýšení dávky na 40 mg přípravku Hukyndra každý týden nebo 80 mg jednou za dva týdny.
Dostupné údaje naznačují, že klinické odpovědi je obvykle dosaženo v průběhu 2–8 týdnů léčby. V léčbě přípravkem Hukyndra se nedoporučuje pokračovat u těch pacientů, u nichž došlo během tohoto období k selhání odpovědi na léčbu.
Uveitida
Doporučená úvodní dávka přípravku Hukyndra u dospělých pacientů s uveitidou je 80 mg, následovaná jeden týden po úvodní dávce dávkou 40 mg podávanou jednou za dva týdny. Pro udržovací dávku je dostupný přípravek Hukyndra 40 mg injekční roztok v předplněné injekční stříkačce a/nebo předplněném peru. Zkušenosti se zahájením léčby samotným adalimumabem jsou omezené. Terapii přípravkem Hukyndra lze zahájit v kombinaci s kortikosteroidy a/nebo jinými nebiologickými imunomodulancii. Dávku současně podávaných kortikosteroidů je možno v souladu s klinickou praxí začít snižovat dva týdny po zahájení terapie přípravkem Hukyndra.
Je doporučeno, aby byl každý rok vyhodnocen poměr přínosu a rizika pokračování dlouhodobé léčby (viz bod 5.1).
Zvláštní skupiny pacientů
Starší pacienti
Není zapotřebí žádná úprava dávky.
Porucha funkce jater nebo ledvin
Použití adalimumabu nebylo u těchto skupin pacientů studováno. Nelze učinit žádná doporučení pro dávkování.
Pediatrická populace
Ložisková psoriáza u pediatrických pacientů
U ložiskové psoriázy byla stanovena bezpečnost a účinnost adalimumabu u dětí ve věku 4 až 17 let. Doporučená dávka přípravku Hukyndra je do maximální jednotlivé dávky 40 mg.
Hidradenitis suppurativa u dospívajících (od 12 let s tělesnou hmotností nejméně 30 kg)
U dospívajících pacientů s HS nejsou k dispozici žádné klinické studie s adalimumabem. Dávkování adalimumabu u těchto pacientů bylo stanoveno na základě farmakokinetického modelování a simulace (viz bod 5.2).
Doporučená dávka přípravku Hukyndra je 80 mg v týdnu 0 následovaná dávkou 40 mg podávanou každý druhý týden od týdne 1 ve formě subkutánní injekce.
U dospívajících pacientů s nedostatečnou odpovědí na dávku 40 mg přípravku Hukyndra podávanou každé dva týdny může být zváženo zvýšení dávky na 40 mg jednou týdně nebo 80 mg jednou za dva týdny.
Je-li to nutné, léčba antibiotiky může během léčby přípravkem Hukyndra pokračovat. Pacientům se během léčby přípravkem Hukyndra doporučuje provádět denně lokální antiseptické ošetření na místech s HS lézí.
Pokračování léčby nad 12 týdnů by mělo být pečlivě zváženo u pacientů, u kterých během tohoto období nedošlo k žádnému zlepšení.
Pokud je třeba léčbu přerušit, může být léčba přípravkem Hukyndra podle potřeby znovu zahájena.
Přínos a rizika nepřetržité dlouhodobé léčby mají být pravidelně přehodnocovány (viz data u dospělých v bodě 5.1).
Použití adalimumabu u dětí mladších než 12 let není v této indikaci relevantní.
Crohnova choroba u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů s Crohnovou chorobou ve věku od 6 do 17 let vychází z tělesné hmotnosti (tabulka 1). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 1: Dávka přípravku Hukyndra u pediatrických pacientů s Crohnovou chorobou
| Tělesná hmotnost pacienta | Indukční dávka | Udržovací dávka od týdne 4 |
| < 40 kg |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
| 20 mg jednou za dva týdny |
| ≥ 40 kg |
V případě, že je nutná rychlejší odpověď na léčbu s vědomím, že riziko nežádoucích účinků může být vyšší při použití vyšší indukční dávky, může být použita následující dávka:
| 40 mg jednou za dva týdny |
Pacienti s nedostatečnou odpovědí mohou mít přínos ze zvýšení dávky:
- < 40 kg: 20 mg jednou za týden
- ≥ 40 kg: 40 mg jednou za týden nebo 80 mg jednou za dva týdny
Pokračování v léčbě je třeba pečlivě zvážit u pacientů, kteří nereagují na léčbu do 12. týdne.
Použití adalimumabu u dětí mladších než 6 let není v této indikaci relevantní.
Ulcerózní kolitida u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pacientů ve věku 6 až 17 let s ulcerózní kolitidou vychází z tělesné hmotnosti (tabulka 2). Přípravek Hukyndra se podává subkutánní injekcí.
Tabulka 2: Dávka přípravku Hukyndra u pediatrických pacientů s ulcerózní kolitidou
| Tělesná hmotnost pacienta | Indukční dávka | Udržovací dávka od týdne 4* |
| < 40 kg |
|
|
| ≥ 40 kg |
|
|
* Pediatričtí pacienti, kteří dosáhnou během léčby přípravkem Hukyndra 18 let, by měli nadále používat předepsanou udržovací dávku.
U pacientů, u kterých se během této doby neobjeví známky odpovědi, je třeba pečlivě zvážit pokračování léčby nad rámec 8 týdnů.
Použití přípravku Hukyndra u dětí mladších než 6 let není v této indikaci relevantní.
Uveitida u pediatrických pacientů
Doporučená dávka přípravku Hukyndra u pediatrických pacientů s uveitidou od 2 let vychází z tělesné hmotnosti (tabulka 3). Přípravek Hukyndra se podává subkutánní injekcí.
U pediatrických pacientů s uveitidou nejsou k dispozici žádné zkušenosti s léčbou adalimumabem bez současné léčby methotrexátem.
Tabulka 3: Dávka přípravku Hukyndra u pediatrických pacientů s uveitidou
Tělesná hmotnost pacienta Režim dávkování
< 30 kg 20 mg jednou za dva týdny
v kombinaci s methotrexátem ≥ 30 kg 40 mg jednou za dva týdny
v kombinaci s methotrexátem
Při zahájení léčby přípravkem Hukyndra může být podána nasycovací dávka 40 mg pacientům s tělesnou hmotností < 30 kg nebo 80 mg pacientům s tělesnou hmotností ≥ 30 kg jeden týden před zahájením udržovací léčby. Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky adalimumabu u dětí ve věku < 6 let (viz bod 5.2).
Použití adalimumabu u dětí mladších než 2 roky není v této indikaci relevantní.
Je doporučeno, aby byl každý rok vyhodnocen poměr přínosu a rizika pokračování dlouhodobé léčby (viz bod 5.1).
Způsob podání
Přípravek Hukyndra se podává subkutánní injekcí. Podrobný návod k použití je uveden v příbalové informaci.
Přípravek Hukyndra je dostupný v dalších silách a typech balení.
4.3 Kontraindikace
- Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
- Aktivní tuberkulóza nebo jiné závažné infekce, jako je sepse a oportunní infekce (viz bod 4.4).
- Středně těžké až těžké srdeční selhání (NYHA třída III/IV) (viz bod 4.4).
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků má se přehledně zaznamenat název podaného přípravku a číslo šarže.
Infekce
Pacienti léčení antagonisty TNF jsou více náchylní k závažným infekcím. Riziko rozvoje infekcí může stoupat při porušené funkci plic. Pacienti musí být proto pečlivě sledováni z hlediska výskytu infekcí včetně tuberkulózy, a to před léčbou, během léčby i po ukončení léčby přípravkem Hukyndra. Vzhledem k tomu, že eliminace adalimumabu z organismu může trvat až čtyři měsíce, sledování musí trvat po celou tuto dobu.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s aktivní infekcí včetně chronické nebo lokalizované infekce do té doby, než jsou tyto infekce terapeuticky zvládnuty. U pacientů, kteří přišli do styku s tuberkulózou, a pacientů, kteří cestovali do oblastí s vysokým rizikem výskytu tuberkulózy nebo endemických mykóz, jako například histoplasmóza, kokcidioidomykóza, nebo blastomykóza, má být zvážen poměr přínosů a rizik léčby přípravkem Hukyndra ještě před zahájením léčby (viz „Jiné oportunní infekce“).
Ti pacienti, u nichž dojde během léčby přípravkem Hukyndra k rozvoji nové infekce, mají být pečlivě sledováni a mají podstoupit kompletní diagnostické vyšetření. Pokud u pacienta dojde k rozvoji nové závažné infekce nebo sepse, podávání přípravku Hukyndra se musí přerušit a je nutno zahájit vhodnou antimikrobiální či antimykotickou léčbu do doby, než je infekce terapeuticky zvládnuta. Lékaři musí být opatrní při zvažování léčby adalimumabem u pacientů s anamnézou recidivující infekce nebo u pacientů, jejichž celkový zdravotní stav k infekcím predisponuje, včetně těch, kteří současně užívají imunosupresivní léčivé přípravky.
Závažné infekce
U pacientů používajících adalimumab byly hlášeny závažné infekce, včetně sepse způsobené bakteriálními, mykobakteriálními, invazivními plísněmi, parazitární, virovou či jinou oportunní infekcí, jako například listerióza, legionelóza a pneumocystóza.
Jiné závažné infekce pozorované v klinických studiích zahrnují pneumonii, pyelonefritidu, septickou artritidu a septikémii. V souvislosti s těmito infekcemi byly hlášeny případy hospitalizace i fatálního zakončení.
Tuberkulóza
U pacientů léčených adalimumabem byly hlášeny případy tuberkulózy včetně reaktivace i nového vzniku infekce. Hlášení zahrnovala jak pulmonální, tak extrapulmonální (tj. diseminovanou) tuberkulózu.
Před zahájením léčby přípravkem Hukyndra musí být všichni pacienti vyšetřeni na přítomnost aktivní či inaktivní („latentní“) tuberkulózy. Toto vyšetření má spočívat v podrobném posouzení osobní anamnézy pacienta cílené na výskyt tuberkulózy v minulosti, či na možné dřívější kontakty s osobami s aktivní tuberkulózou a na dřívější a/nebo současnou imunosupresivní léčbu. U všech pacientů musí být provedena příslušná screeningová vyšetření (tj. kožní tuberkulinový test a RTG vyšetření hrudníku), přičemž se lze řídit místními doporučeními. Doporučuje se, aby provedení těchto testů a jejich výsledky byly zaznamenány v kartě pacienta. Předepisujícím lékařům připomínáme riziko falešně negativních výsledků kožního tuberkulinového testu, a to zejména u těžce nemocných nebo imunokompromitovaných pacientů.
Léčba přípravkem Hukyndra nesmí být zahájena u pacientů s diagnostikovanou aktivní tuberkulózou (viz bod 4.3).
Ve všech níže popsaných situacích má být velmi pečlivě posouzen poměr přínosu a rizika léčby.
Jestliže existuje podezření na latentní tuberkulózu, je třeba uvědomit lékaře, jenž má zkušenosti s léčbou tuberkulózy.
V případě diagnózy latentní tuberkulózy musí být odpovídající profylaktická léčba tuberkulózy započata ještě před zahájením léčby přípravkem Hukyndra a musí být v souladu s místními doporučeními.
Použití profylaktické léčby tuberkulózy je třeba zvážit před zahájením léčby přípravkem Hukyndra také u pacientů, u kterých se, i přes negativní testy na tuberkulózu, vyskytují závažné nebo významné rizikové faktory pro její rozvoj nebo mají dřívější anamnézu latentní či aktivní tuberkulózy a nelze u nich zaručit adekvátní postup léčby.
U pacientů léčených adalimumabem se i přes profylaktickou léčbu tuberkulózy objevily případy reaktivace tuberkulózy. U některých pacientů, kteří byli v minulosti úspěšně léčeni pro aktivní tuberkulózu, se během léčby adalimumabem znovu rozvinula aktivní tuberkulóza.
Pacienty je třeba poučit, aby vyhledali lékaře, pokud se objeví během léčby přípravkem Hukyndra nebo po jejím ukončení příznaky suspektní pro tuberkulózu (např. přetrvávající kašel, vyčerpání/snížení tělesné hmotnosti, mírně zvýšená teplota, malátnost).
Jiné oportunní infekce
U pacientů používajících adalimumab byly hlášeny oportunní infekce, včetně invazivních mykotických infekcí. Tyto infekce nebyly u pacientů léčených antagonisty TNF vždy rozpoznány, což mělo za následek opožděné nasazení vhodné léčby a v některých případech vedlo až k fatálnímu zakončení.
U pacientů, u nichž se rozvinou známky a příznaky, jako je horečka, malátnost, úbytek tělesné hmotnosti, pocení, kašel, dyspnoe a/nebo plicní infiltráty či jiné závažné systémové onemocnění s nebo bez doprovodného šoku, je třeba pomýšlet na možnost invazivní mykotické infekce; používání přípravku Hukyndra musí být ihned přerušeno. Diagnóza onemocnění a zahájení empirické antimykotické terapie u těchto pacientů má být učiněno po konzultaci s lékařem, který má zkušenost s léčbou pacientů s invazivními mykotickými infekcemi.
Reaktivace hepatitidy B
Reaktivace hepatitidy B se objevila u těch pacientů, užívajících TNF-antagonisty včetně adalimumabu, kteří jsou chronickými nositeli tohoto viru (tedy surface antigen pozitivní). Některé z případů byly fatální. Pacienti by měli být testováni na přítomnost možné nákazy HBV ještě před započetím léčby přípravkem Hukyndra. Pacientům, u kterých byl test na infekci hepatitidy B pozitivní, je třeba doporučit, aby vyhledali pomoc lékaře, který má zkušenosti s léčbou hepatitidy B.
Nositelé HBV, kteří vyžadují léčbu přípravkem Hukyndra, mají být v průběhu léčby a několik dalších měsíců po jejím ukončení pečlivě sledováni z hlediska výskytu známek či projevů aktivní HBV infekce. Adekvátní údaje, vypovídající o léčbě pacientů, nositelů HBV, kombinací TNF-antagonisty a antivirotika z důvodu zabránění reaktivace HBV, nejsou k dispozici. U pacientů, u kterých dojde k rozvoji HBV reaktivace, musí být přípravek Hukyndra vysazen a je třeba zahájit účinnou antivirovou terapii a další podpůrnou léčbu.
Neurologické příhody
V souvislosti s podáváním antagonistů TNF včetně adalimumabu se vzácně vyskytly případy nového vzniku nebo exacerbace klinických příznaků a/nebo radiografického průkazu demyelinizačního onemocnění centrálního nervového systému, včetně roztroušené sklerózy a optické neuritidy a periferního nervového systému, včetně Guillainova-Barrého syndromu. Předepisující lékaři mají s opatrností zvážit použití přípravku Hukyndra u pacientů s preexistujícími nebo v nedávné době vzniklými demyelinizačními onemocněními centrálního nebo periferního nervového systému; pokud se některá z uvedených poruch objeví, je třeba zvážit vysazení přípravku Hukyndra. Je známo, že existuje spojení mezi intermediální uveitidou a demyelinizačními onemocněními centrálního nervového systému. U pacientů s neinfekční intermediální uveitidou je třeba před zahájením terapie přípravkem Hukyndra a pravidelně v jejím průběhu provádět neurologické vyšetření k posouzení preexistujících nebo vyvíjejících se demyelinizačních onemocnění centrálního nervového systému.
Alergické reakce
Při podávání adalimumabu v klinických studiích byly závažné alergické reakce, spojené s jeho podáním, pozorovány pouze vzácně. V klinických studiích s adalimumabem se občas vyskytly nezávažné alergické reakce. Hlášení z praxe uvádějí výskyt závažných alergických reakcí, včetně anafylaxe, po podání adalimumabu. Pokud se objeví anafylaktická reakce nebo jiná závažná alergická reakce, musí být ihned ukončeno podávání přípravku Hukyndra a zahájená příslušná léčba.
Imunosuprese
Ve studii u 64 pacientů s revmatoidní artritidou, kteří byli léčeni adalimumabem, nebylo prokázáno snížení hypersenzitivity opožděného typu, snížení hladin imunoglobulinů nebo změna v počtu efektorových T, B a NK buněk, monocytů/makrofágů a neutrofilů.
Maligní onemocnění a lymfoproliferativní poruchy
V kontrolovaných částech klinických studií s antagonisty TNF bylo u pacientů léčených antagonisty TNF pozorováno v porovnání s kontrolní skupinou pacientů více případů malignit včetně lymfomů. Jejich výskyt byl však vzácný. V postmarketingovém období byly u pacientů léčených antagonisty TNF hlášeny případy leukemie. U pacientů s revmatoidní artritidou s dlouhodobým vysoce aktivním zánětlivým onemocněním existuje zvýšené riziko vzniku lymfomu a leukemie, což komplikuje odhad rizika. Podle současného stavu znalostí nelze u pacientů léčených antagonisty TNF vyloučit možné riziko rozvoje lymfomů, leukemie a jiných maligních onemocnění.
V postmarketingovém období byly u dětí, dospívajících a mladých dospělých (do 22 let) léčených antagonisty TNF (zahájení léčby v ≤ 18 letech věku), včetně adalimumabu, hlášeny malignity, z nichž některé byly fatální. Přibližně polovina případů byly lymfomy. Jiné případy představovaly různé druhy malignit a zahrnovaly vzácné malignity, které jsou obvykle spojeny s imunosupresí. Riziko rozvoje malignit u dětí a dospívajících léčených antagonisty TNF nelze vyloučit.
Z postmarketingové praxe u pacientů léčených adalimumabem byly hlášeny vzácné případy hepatosplenického T-buněčného lymfomu. Tento vzácný typ T-buněčného lymfomu se vyznačuje velmi agresívním průběhem onemocnění a je obvykle fatální. Některé z těchto T-buněčných lymfomů, spojovaných s adalimumabem, se vyskytly u mladých pacientů léčených současně azathioprinem nebo merkaptopurinem pro zánětlivé střevní onemocnění. Možné riziko kombinace azathioprinu nebo merkaptopurinu a přípravku Hukyndra je třeba pečlivě zvážit. Riziko rozvoje hepatosplenického T-buněčného lymfomu nelze u pacientů léčených přípravkem Hukyndra vyloučit (viz bod 4.8).
Nebyly provedeny žádné studie u pacientů s anamnézou maligního onemocnění nebo v případech, kde by léčba adalimumabem dále pokračovala i u pacientů, u kterých došlo k rozvoji maligního onemocnění. Je proto zapotřebí ještě větší opatrnost při úvaze o léčbě přípravkem Hukyndra u těchto pacientů (viz bod 4.8).
Všechny pacienty, zvláště pacienty s anamnézou rozsáhlé imunosupresivní léčby nebo pacienty s psoriázou, kteří byli v minulosti léčeni PUVA (psoralen plus ultrafialové záření A), je třeba vyšetřit na přítomnost nemelanomového kožního karcinomu ještě před a během léčby přípravkem Hukyndra. U pacientů léčených antagonisty TNF, včetně adalimumabu, byl také hlášen výskyt melanomu a karcinomu z Merkelových buněk (viz bod 4.8).
V exploratorní klinické studii, hodnotící používání jiného antagonisty TNF, infliximabu, u pacientů se středně těžkou až těžkou chronickou obstrukční chorobou plicní (CHOPN), bylo u pacientů léčených infliximabem pozorováno více malignit, převážně plic, hlavy a krku v porovnání s kontrolní skupinou pacientů. Všichni pacienti byli v minulosti silní kuřáci. Z tohoto důvodu je zapotřebí opatrnosti při používání jakéhokoli antagonisty TNF u pacientů s CHOPN, stejně jako u pacientů s vyšším rizikem vzniku malignit v důsledku jejich silného kuřáctví.
Podle současných údajů není známo, zda léčba adalimumabem ovlivňuje riziko vzniku dysplazie nebo kolorektálního karcinomu. Všichni pacienti s ulcerózní kolitidou, u nichž existuje riziko vzniku dysplazie nebo kolorektálního karcinomu (např. pacienti s dlouhotrvající ulcerózní kolitidou nebo primární sklerotizující cholangitidou), u kterých se v minulosti vyskytla dysplazie nebo kolorektální karcinom, mají být vyšetřeni na možný rozvoj dysplazie nebo kolorektálního karcinomu ještě před zahájením léčby a dále v pravidelných intervalech v jejím průběhu. Toto vyšetření má, v souladu s místními požadavky, zahrnovat kolonoskopii a biopsii.
Hematologické reakce
Při používání antagonistů TNF byly vzácně hlášeny případy pancytopenie včetně aplastické anémie. U adalimumabu byly hlášeny nežádoucí účinky v oblasti hematologického systému, včetně medicínsky významné cytopenie (např. trombocytopenie, leukopenie). Všem pacientům je nutné doporučit, aby ihned vyhledali lékařskou pomoc, pokud se při léčbě přípravkem Hukyndra vyvinou známky a příznaky připomínající krevní dyskrazii (např. přetrvávající horečka, hematomy, krvácení, bledost). U pacientů s potvrzenými významnými hematologickými abnormalitami je nutné zvážit vysazení léčby přípravkem Hukyndra.
Očkování
Obdobná protilátková odpověď na standardní 23valentní pneumokokovou vakcínu a trivalentní virovou vakcínu proti chřipce byla pozorována ve studii s 226 dospělými subjekty s revmatoidní artritidou, které byly léčeny adalimumabem nebo placebem. Nejsou k dispozici žádné údaje týkající se sekundárního přenosu infekce v důsledku živé vakcíny u pacientů léčených adalimumabem.
Doporučuje se, aby pediatričtí pacienti absolvovali pokud možno všechna doporučená očkování v souladu se současnými vakcinačními doporučeními ještě před zahájením léčby přípravkem Hukyndra.
Pacienti léčení přípravkem Hukyndra mohou být souběžně očkováni, s výjimkou očkování živými vakcínami. Podávání živých vakcín (např.BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Městnavé srdeční selhání
V klinické studii s jiným antagonistou TNF bylo pozorováno zhoršení městnavého srdečního selhání a zvýšení mortality na městnavé srdeční selhání. Případy zhoršení městnavého srdečního selhání byly rovněž popsány u pacientů léčených adalimumabem. U pacientů s lehkým srdečním selháním (třída I/II podle NYHA) se musí přípravek Hukyndra podávat s opatrností. Přípravek Hukyndra je kontraindikován u středně těžkého až těžkého srdečního selhání (viz bod 4.3). U pacientů, u kterých dojde k rozvoji nebo zhoršení příznaků městnavého srdečního selhání, musí být léčba přípravkem Hukyndra ukončena.
Autoimunitní procesy
Léčba přípravkem Hukyndra může vést ke tvorbě autoimunitních protilátek. Dopad dlouhodobé léčby adalimumabem na rozvoj autoimunitních onemocnění není znám. Jestliže se u pacienta v souvislosti s léčbou přípravkem Hukyndra vyvinou příznaky svědčící pro lupus-like syndrom (léky indukovaný lupus) a má-li pozitivní protilátky proti dvoušroubovici DNA, pak u něj léčba přípravkem Hukyndra nesmí dále pokračovat (viz bod 4.8).
Současné podávání biologických DMARD nebo antagonistů TNF
V klinických studiích hodnotících současné podávání anakinry a dalšího antagonisty TNF – etanerceptu, byly pozorovány závažné infekce, přičemž nebyl zjištěn žádný další klinický přínos v porovnání s monoterapií etanerceptem. Vzhledem k původu nežádoucích účinků pozorovaných při kombinované léčbě etanerceptem a anakinrou se mohou vyskytnout obdobné toxicity při podávání kombinace anakinry a jiných antagonistů TNF. Proto se nedoporučuje používat kombinaci adalimumabu a anakinry (viz bod 4.5).
Současné používání adalimumabu spolu s jinými biologickými DMARD (např. anakinra a abatacept) nebo jinými antagonisty TNF se nedoporučuje na základě možného zvýšení rizika infekcí včetně závažných infekcí, ale i možných farmakologických interakcí (viz bod 4.5).
Chirurgické výkony
U pacientů léčených adalimumabem existují jen omezené zkušenosti týkající se bezpečnosti přípravku v souvislosti s chirurgickými výkony. Při plánování chirurgického výkonu je třeba vzít v úvahu dlouhý poločas adalimumabu. Pacient, u kterého je nutná operace během léčby přípravkem Hukyndra, musí být pečlivě sledován z hlediska vzniku infekcí a musí být provedena příslušná opatření. U pacientů léčených adalimumabem, u kterých byla provedena arthroplastika, existují jen omezené zkušenosti týkající se bezpečnosti přípravku.
Obstrukce tenkého střeva
Selhání odpovědi na léčbu u Crohnovy choroby může signalizovat výskyt fixované fibrotické striktury, která si může vyžádat chirurgickou léčbu. Dostupné údaje naznačují, že adalimumab nezhoršuje ani nezpůsobuje striktury.
Starší pacienti
Frekvence závažných infekcí u pacientů ve věku nad 65 let (3,7 %), léčených adalimumabem, byla vyšší než u pacientů ve věku do 65 let (1,5 %). Některé z těchto infekcí měly fatální zakončení. Při léčbě starších pacientů je zapotřebí věnovat obzvláštní pozornost riziku vzniku infekcí.
Pediatrická populace
Viz „Očkování“ výše.
Pomocné látky
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v 0,8 ml, to znamená, že je v podstatě „bez sodíku“.
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce
Tento léčivý přípravek obsahuje 0,8 mg polysorbátu 80 v jedné předplněné injekční stříkačce, což odpovídá 1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
Hukyndra 80 mg injekční roztok v předplněném peru
Tento léčivý přípravek obsahuje 0,8 mg polysorbátu 80 v jednom předplněném peru, což odpovídá 1 mg/ml. Polysorbáty mohou způsobit alergické reakce.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Adalimumab byl hodnocen u pacientů s revmatoidní artritidou polyartikulární juvenilní idiopatickou artritidou a psoriatickou artritidou, u kterých byl podáván v monoterapii nebo v kombinaci s methotrexátem. Při podávání adalimumabu v kombinaci s methotrexátem byla v porovnání s monoterapií tvorba protilátek nižší. Podávání adalimumabu bez methotrexátu vedlo ke zvýšené tvorbě protilátek, zvýšené clearance a snížené účinnosti adalimumabu (viz bod 5.1).
Kombinace adalimumabu s anakinrou se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
Kombinace adalimumabu s abataceptem se nedoporučuje (viz bod 4.4 „Současné podávání biologických DMARD nebo antagonistů TNF“).
4.6 Fertilita, těhotenství a kojení
Ženy ve fertilním věku
Ženy ve fertilním věku mají zvážit použití vhodné antikoncepce k prevenci těhotenství a pokračovat v jejím používání po dobu nejméně pěti měsíců po posledním podání přípravku Hukyndra.
Těhotenství
Velký počet (přibližně 2 100 ) prospektivně sledovaných těhotenství vystavených adalimumabu, která vedla k porodům živých dětí se známým výsledkem, z nichž více než 1 500 bylo léčeno adalimumabem v 1.trimestru, nenaznačuje zvýšené riziko vrozených malformací u novorozence.
Do prospektivního kohortového registru bylo zařazeno 257 žen s revmatoidní artritidou (RA) nebo Crohnovou chorobou (CD) léčených adalimumabem alespoň během prvního trimestru a 120 žen s RA nebo CD neléčených adalimumabem. Primárním cílovým parametrem byla prevalence závažných vrozených vad. Míra těhotenství ukončená alespoň jedním porodem živého dítěte se závažnou vrozenou vadou byla 6/69 (8,7 %) u žen léčených adalimumabem s RA a 5/74 (6,8 %) u neléčených žen s RA (neupravená OR 1,31, 95% CI 0,38–4,52) a 16/152 (10,5 %) u žen léčených adalimumabem s CD a 3/32 (9,4 %) u neléčených žen s CD (neupravená OR 1,14; 95% CI 0,31–4,16). Upravená OR (vypočtená pro rozdíly při výchozím stavu) byla 1,10 (95% CI 0,45–2,73) s kombinací RA a CD. Mezi ženami léčenými adalimumabem a neléčenými ženami nebyly zjištěny žádné výrazné rozdíly, pokud jde o sekundární cílové parametry (spontánní potraty, méně závažné vrozené vady, předčasný porod, porodní velikost a závažné nebo oportunní infekce) a zároveň nebyly hlášeny žádné porody mrtvého plodu ani malignity. Interpretace údajů může být ovlivněna metodologickými limity studie, včetně malé velikosti sledovaného souboru pacientek a nerandomizovaného designu studie.
Ve vývojové toxikologické studii prováděné na opicích nebyly zjištěny známky maternální toxicity, embryotoxicity či teratogenity. Preklinické údaje o účinku adalimumabu na postnatální toxicitu nejsou k dispozici (viz bod 5.3).
Adalimumab podávaný v těhotenství může vzhledem k inhibici TNFα ovlivnit normální imunologickou odpověď u novorozenců. Adalimumab má být používán během těhotenství pouze tehdy, pokud je to nezbytně nutné.
Adalimumab může přecházet přes placentu do séra dětí narozeným matkám, které byly v těhotenství léčeny adalimumabem. V důsledku toho mohou být tyto děti náchylnější k infekcím. Podávání živých vakcín (např.BCG vakcín) dětem, které byly adalimumabu vystaveny in utero, se nedoporučuje po dobu 5 měsíců po poslední injekci adalimumabu, kterou matka v průběhu těhotenství dostala.
Kojení
Z omezených (limitovaných) informací v publikované literatuře vyplývá, že adalimumab je vylučován do mateřského mléka ve velmi nízkých koncentracích s přítomností adalimumabu v mateřském mléce v koncentracích od 0,1 % do 1 % sérové hladiny matky. Při perorálním podávání podléhají imunoglobuliny G proteolýze ve střevech a jejich biologická dostupnost je nízká. Nepředpokládá se žádný vliv na kojené novorozence/děti. Proto lze přípravek Hukyndra podávat v období kojení.
Fertilita
Preklinické studie zaměřené na vliv adalimumabu na fertilitu nejsou k dispozici.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek Hukyndra má malý vliv na schopnost řídit a obsluhovat stroje. Po použití přípravku Hukyndra se může objevit vertigo a porucha zraku (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrnný bezpečnostní profil
Adalimumab byl hodnocen u 9 506 pacientů v kontrolovaných a otevřených pivotních studiích po dobu až 60 měsíců nebo déle. Tyto studie zahrnovaly pacienty s revmatoidní artritidou s krátkým a dlouhým trváním onemocnění, pacienty s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou), stejně jako pacienty s axiální spondylartritidou (AS a axiální spondylartritidou bez radiologického průkazu AS), psoriatickou artritidou, pacienty s Crohnovou chorobou, ulcerózní kolitidou, psoriázou a pacienty s hidradenitis suppurativa (HS) a uveitidou. Pivotní kontrolované studie zahrnovaly 6 089 pacientů léčených adalimumabem a 3 801 pacientů, kteří v kontrolovaném období studií dostávali placebo nebo aktivní srovnávací lék.
Podíl pacientů, kteří předčasně ukončili léčbu pro nežádoucí účinky ve dvojitě zaslepené kontrolované části pivotních studií, byl 5,9 % u pacientů léčených adalimumabem a 5,4 % u pacientů užívajících kontrolní léčbu.
Nejčastěji hlášenými nežádoucími účinky jsou infekce (jako je nasofaryngitida, infekce horních dýchacích cest a sinusitida), reakce v místě injekčního vpichu (erytém, svědění, krvácení, bolest nebo otoky), bolest hlavy a muskuloskeletální bolest.
U adalimumabu byly hlášeny závažné nežádoucí účinky. Antagonisté TNF, jako například adalimumab, ovlivňují imunitní systém a jejich používání může ovlivňovat obranyschopnost organismu vůči infekci a nádorovému onemocnění. U adalimumabu byly také hlášeny fatální a život ohrožující infekce (včetně sepse, oportunních infekcí a TBC), HBV reaktivace a různé malignity (včetně leukemie, lymfomů a HSTCL).
Byly také hlášeny závažné hematologické, neurologické a autoimunní reakce. Tyto zahrnují vzácně se vyskytující případy pancytopenie, aplastické anémie, centrálních a periferních demyelinizačních onemocnění, případy lupus erythematodes, stavů souvisejících s lupusem a Stevensův-Johnsonův syndrom.
Pediatrická populace
Obecně byly nežádoucí účinky u pediatrických pacientů, pokud jde o typ a frekvenci výskytu, podobné těm, které byly pozorovány u dospělých pacientů.
Tabulkový seznam nežádoucích účinků
Následující výčet nežádoucích účinků je založen na zkušenosti z klinických studií a z období po uvedení na trh, účinky jsou seřazeny podle tříd orgánových systémů a frekvence výskytu v tabulce 4 níže: velmi časté (1/10); časté (1/100 až 1/10); méně časté (1/1 000 až 1/100); vzácné (1/10 000 až 1/1 000) a není známo (z dostupných údajů nelze určit). V každé skupině frekvencí jsou nežádoucí účinky seřazeny podle klesající závažnosti. Jsou zde zahrnuty nežádoucí účinky, které se, napříč jednotlivými indikacemi, vyskytovaly s nejvyšší frekvencí. Hvězdička (*) se ve sloupci tříd orgánových systémů vyskytuje tehdy, pokud lze další informace nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8.
Tabulka 4: Nežádoucí účinky
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Infekce a infestace* | Velmi časté | infekce dýchacích cest (včetně infekce dolních a horních cest dýchacích, pneumonie, sinusitidy, faryngitidy, nazofaryngitidy a pneumonie vyvolané herpetickými viry) |
| Časté | systémové infekce (včetně sepse, kandidózy a chřipky), střevní infekce (včetně virové gastroenteritidy), infekce kůže a měkkých tkání (včetně paronychia, flegmóny, impetiga, nekrotizující fasciitidy a herpes zoster), ušní infekce, orální infekce (včetně herpes simplex, orálního herpes a zubních infekcí), infekce reprodukčního systému (včetně vulvovaginální myotické infekce), infekce močových cest (včetně pyelonefritidy), mykotické infekce, záněty kloubů | |
| Méně časté | neurologické infekce (včetně virové meningitidy), oportunní infekce a tuberkulóza (včetně kokcidioidomykózy, histoplasmózy a infekcí způsobených Mycobacterium avium complex), bakteriální infekce, oční infekce, divertikulitida1) | |
Novotvary benigní, maligní a blíže neurčené (zahrnující cysty a polypy)* | Časté | karcinom kůže vyjma melanomu (včetně bazocelulárního a spinocelulárního karcinomu), benigní novotvary |
| Méně časté | lymfom**, novotvary solidních orgánů (včetně karcinomu prsu, plicní novotvary a novotvary štítné žlázy), melanom** | |
| Vzácné | leukemie1) | |
| Není známo | hepatosplenický T-buněčný lymfom1), karcinom z Merkelových buněk (neuroendokrinní karcinom kůže),1) Kaposiho sarkom |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy krve a lymfatického systému* | Velmi časté | leukopenie (včetně neutropenie a agranulocytózy), anémie |
| Časté | leukocytóza, trombocytopenie | |
| Méně časté | idiopatická trombocytopenická purpura | |
| Vzácné | pancytopenie | |
| Poruchy imunitního systému* | Časté | hypersenzitivita, alergie (včetně sezónní alergie) |
| Méně časté | sarkoidóza,1) vaskulitida | |
| Vzácné | anafylaxe1) | |
Poruchy metabolismu a výživy | Velmi časté | zvýšení lipidů |
| Časté | hypokalemie, zvýšení kyseliny močové, abnormální hladina sodíku v krvi, hypokalcemie, hyperglykemie, hypofosfatemie, dehydratace | |
| Psychiatrické poruchy | Časté | alterace nálady (včetně deprese), úzkost, insomnie |
| Poruchy nervového systému* | Velmi časté | Bolest hlavy |
| Časté | parestezie (včetně hypestezie), migréna, komprese nervových kořenů | |
| Méně časté | cévní mozková příhoda,1) třes, neuropatie | |
| Vzácné | roztroušená skleróza, demyelinizační onemocnění (např. optická neuritida, Guillainův-Barrého syndrom)1) | |
| Poruchy oka | Časté | poruchy zraku, konjunktivitida, blefaritida, otoky oka |
| Méně časté | diplopie | |
| Poruchy ucha a labyrintu | Časté | vertigo |
| Méně časté | ztráta sluchu, tinitus | |
| Srdeční poruchy* | Časté | tachykardie |
| Méně časté | infarkt myokardu,1) arytmie, městnavé srdeční selhání | |
| Vzácné | srdeční zástava | |
| Cévní poruchy | Časté | hypertenze, záchvaty zrudnutí, hematomy |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Méně časté | aneurysma aorty, cévní arteriální okluze, tromboflebitida | |
| Respirační, hrudní a mediastinální poruchy* | Časté | astma, dyspnoe, kašel |
| Méně časté | plicní embolie,1) intersticiální plicní proces, chronické obstrukční plicní onemocnění, pneumonitida, pleurální výpotek1) | |
| Vzácné | plicní fibróza1) | |
| Gastrointestinální poruchy | Velmi časté | bolest břicha, pocit na zvracení a zvracení |
| Časté | krvácení z GIT, dyspepsie, gastroesofageální refluxní choroba, sicca syndrom | |
| Méně časté | pankreatitida, dysfagie, edém obličeje | |
| Vzácné | perforace střeva1) | |
| Poruchy jater a žlučových cest* | Velmi časté | zvýšená hladina jaterních enzymů |
| Méně časté | cholecystitida a cholelithiáza, steatóza jater, zvýšená hladina bilirubinu | |
| Vzácné | hepatitida, reaktivace hepatitidy B,1) autoimunní hepatitida1) | |
| Není známo | selhání jater1) | |
| Poruchy kůže a podkožní tkáně | Velmi časté | vyrážka (včetně exfoliativní vyrážky) |
| Časté | nový výskyt nebo zhoršení psoriázy (včetně palmoplantární pustulózní psoriázy),1) urtikarie, tvorba modřin (včetně purpury), dermatitida (včetně ekzému), onychoklázie, hyperhidróza, alopecie,1) pruritus | |
| Méně časté | noční pocení, zjizvení | |
| Vzácné | erythema multiforme,1) Stevensův-Johnsonův syndrom,1) angioedém,1) kožní vaskulitida,1) lichenoidní kožní reakce1) | |
| Není známo | zhoršení příznaků dermatomyozitidy1) | |
| Velmi časté | muskuloskeletální bolest |
Třídy orgánových systémů | Frekvence | Nežádoucí účinek |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté | svalové spasmy (včetně zvýšení kreatinfosfokinázy v krvi) |
| Méně časté | rhabdomyolýza, systémový lupus erythematodes | |
| Vzácné | lupus-like syndrom1) | |
| Poruchy ledvin a močových cest | Časté | porucha funkce ledvin, hematurie |
| Méně časté | nykturie | |
Poruchy reprodukčního systému a prsu | Méně časté | erektilní dysfunkce |
| Celkové poruchy a reakce v místě aplikace* | Velmi časté | reakce v místě injekčního vpichu (včetně erytému v místě vpichu injekce) |
| Časté | bolest na hrudi, edém, pyrexie1) | |
| Méně časté | záněty | |
| Vyšetření* | Časté | poruchy koagulace a krvácivé stavy (včetně prodloužení aktivovaného parciálního tromboplastinového času), pozitivní test autoprotilátek (včetně protilátek proti dvoušroubovici DNA), zvýšení laktátdehydrogenázy v krvi |
| Není známo | zvýšení tělesné hmotnosti2) | |
| Poranění, otravy a procedurální komplikace | Časté | poruchy hojení |
* další informace lze nalézt na jiných místech textu, v bodech 4.3, 4.4 a 4.8 ** včetně otevřené fáze prodloužených studií
- 1) včetně údajů ze spontánního hlášení
- 2) Průměrná změna tělesné hmotnosti od výchozí hodnoty se v případě adalimumabu pohybovala od 0,3 do 1,0 kg v indikacích pro dospělé v porovnání s (mínus) -0,4 kg až 0,4 kg v případě placeba během léčby po dobu 4–6 měsíců. Zvýšení tělesné hmotnosti o 5–6 kg bylo pozorováno rovněž v dlouhodobých prodloužených studiích, které nezahrnovaly kontrolní skupinu, s průměrnou expozicí přípravku přibližně 1–2 roky, zejména u pacientů s Crohnovou chorobou a ulcerózní kolitidou. Mechanismus tohoto účinku není jasný, mohl by však souviset s protizánětlivým účinkem adalimumabu.
Hidradenitis suppurativa
Bezpečnostní profil u pacientů s hidradenitis suppurativa léčených adalimumabem jednou týdně byl v souladu se známým bezpečnostním profilem adalimumabu.
Uveitida
Bezpečnostní profil u pacientů s uveitidou léčených adalimumabem jednou za dva týdny byl v souladu se známým bezpečnostním profilem adalimumabu.
Popis vybraných nežádoucích účinků
Reakce v místě injekčního vpichu
V pivotních kontrolovaných studiích u dospělýcha dětí se u 12,9 % pacientů léčených adalimumabem vyvinuly reakce v místě vpichu (erytém a/nebo svědění, krvácení, bolest nebo otok) v porovnání se 7,2 % pacientů léčených placebem nebo aktivní kontrolou. Reakce v místě injekčního vpichu nevyžadovaly přerušení podávání léčivého přípravku.
Infekce
V pivotních kontrolovaných studiích u dospělých a dětí byl výskyt infekce 1,51 případů na pacienta a rok ve skupině léčené adalimumabem a 1,46 případů na pacienta a rok u pacientů léčených placebem nebo aktivní kontrolou. Jednalo se především o nazofaryngitidu, infekci horních cest dýchacích a sinusitidu. Většina pacientů pokračovala po vyléčení infekce v léčbě adalimumabem.
Výskyt závažných infekcí u pacientů léčených adalimumabem činil 0,04 případů na pacienta a rok a u pacientů léčených placebem nebo aktivní kontrolou 0,03 případů na pacienta a rok.
V kontrolovaných a otevřených studiích s adalimumabem u dospělých i pediatrických pacientů s adalimumabem byly hlášeny závažné infekce (včetně fatálních infekcí, které se vyskytovaly vzácně), jako jsou tuberkulóza (včetně miliární a extrapulmonální tuberkulózy) a invazivní oportunní infekce (např. diseminovaná nebo extrapulmonální histoplasmóza, blastocystóza, kokcidioidomykóza, pneumocystóza, kandidóza, aspergilóza a listerióza). Většina případů tuberkulózy se vyskytla v prvních osmi měsících po zahájení léčby a mohlo se jednat o opětovné vzplanutí latentního onemocnění.
Maligní onemocnění a lymfoproliferativní poruchy
Ve studiích s adalimumabem nebyly u 249 pediatrických pacientů s juvenilní idiopatickou artritidou (polyartikulární juvenilní idiopatickou artritidou a entezopatickou artritidou) pozorovány žádné malignity při expozici odpovídající 655,6 pacientorokům léčby. Žádné malignity nebyly navíc pozorovány ani u 192 pediatrických pacientů při expozici 498,1 pacientoroků léčby v průběhu studií s adalimumabem zaměřených na pediatrické pacienty s Crohnovou chorobou. Žádné malignity nebyly pozorovány u 77 pediatrických pacientů při expozici 80,0 pacientoroků léčby v průběhu studie s adalimumabem u pediatrických pacientů s chronickou ložiskovou psoriázou. U 93 pediatrických pacientů s expozicí 65,3 pacientoroků nebyly pozorovány žádné malignity během klinického hodnocení s adalimumabem u pediatrických pacientů s uveitidou. U 60 pediatrických pacientů s expozicí 58,4 pacientoroků nebyly pozorovány žádné malignity během klinického hodnocení s adalimumabem u pediatrických pacientů s uveitidou.
V průběhu kontrolovaného období pivotních klinických studií s adalimumabem u dospělých pacientů s adalimumabem v délce nejméně 12 týdnů byly u pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, AS, axiální spondylartritidou bez radiologického průkazu AS, psoriatickou artritidou, psoriázou, HS, Crohnovou chorobou, ulcerózní kolitidou a uveitidou pozorovány případy malignit jiného druhu, než jsou lymfomy či nemelanomový karcinom kůže, s výskytem 6,8 (4,4; 10,5) (na 1 000 pacientoroků (95% interval spolehlivosti) u 5 291 pacientů léčených adalimumabem, v porovnání s výskytem 6,3 (3,4 a 11,8) na 1 000 pacientoroků u 3 444 pacientů v kontrolní skupině (medián délky léčby byl 4,0 měsíce u adalimumabu a 3,8 měsíce u pacientů v kontrolní skupině). Výskyt kožních karcinomů nemelanomového typu (95% interval spolehlivosti) byl 8,8 (6,0; 13,0) na 1 000 pacientoroků u pacientů léčených adalimumabem a 3,2 (1,3; 7,6) na 1 000 pacientoroků v kontrolní skupině. Z těchto kožních karcinomů se spinocelulární karcinom vyskytoval s frekvencí 2,7 (1,4; 5,4) na 1 000 pacientoroků (95% interval spolehlivosti) u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině. Výskyt lymfomů (95% interval spolehlivosti) byl 0,7 (0,2; 2,7) na 1 000 pacientoroků u pacientů léčených adalimumabem a 0,6 (0,1; 4,5) na 1 000 pacientoroků v kontrolní skupině.
Když se zkombinují kontrolovaná období těchto studií a probíhající a ukončené otevřené rozšířené fáze studií s průměrnou délkou trvání přibližně 3,3 roku, zahrnující 6 427 pacientů a více než 26 439 pacientoroků léčby, pak pozorovaná frekvence výskytu malignit jiného typu, než jsou lymfomy a nemelanomové karcinomy kůže, činí přibližně 8,5 na 1 000 pacientoroků. Pozorovaný výskyt nemelanomového typu kožního karcinomu činí přibližně 9,6 na 1 000 pacientoroků a pozorovaný výskyt lymfomů je přibližně 1,3 na 1 000 pacientoroků.
Ve sledování po uvedení přípravku na trh v období od ledna 2003 do prosince 2010, a to především u pacientů s revmatoidní artritidou, činil výskyt všech spontánně hlášených malignit přibližně 2,7 na 1 000 pacientoroků léčby. Spontánně hlášený výskyt u kožního karcinomu nemelanomového typu činil přibližně 0,2 a u lymfomů přibližně 0,3 na 1 000 pacientoroků léčby (viz bod 4.4).
U pacientů léčených adalimumabem byly hlášeny vzácné postmarketingové případy hepatosplenického T-buněčného lymfomu (viz bod 4.4).
Autoprotilátky
U pacientů bylo prováděno vyšetření na autoprotilátky v různých časových intervalech studií I–V s revmatoidní artritidou. V těchto studiích byly u 11,9 % pacientů léčených adalimumabem a u 8,1 % pacientů léčených placebem a aktivní kontrolou, kteří měli negativní výchozí titry antinukleárních protilátek, zjištěny pozitivní titry v týdnu 24 léčby. U dvou pacientů z 3 441 pacientů léčených adalimumabem ve všech studiích s revmatoidní a psoriatickou artritidou došlo k rozvoji klinických příznaků naznačujících možnost nového vzniku lupus-like syndromu. Po vysazení léčby došlo u těchto pacientů ke zlepšení. U žádného pacienta nedošlo k rozvoji lupusové nefritidy či příznaků postižení centrálního nervového systému.
Hepatobiliární poruchy
V kontrolovaných klinických studiích fáze 3 s adalimumabem, zaměřených na revmatoidní artritidu a psoriatickou artritidu, se po sledovanou dobu trvání v rozmezí od 4 do 104 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 3,7 % pacientů léčených adalimumabem a u 1,6 % pacientů léčených kontrolním přípravkem.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku 4 až 17 let a entezopatickou artritidou ve věku 6 až 17 let se objevilo zvýšení ALT ≥ 3 x ULN u 6,1 % pacientů léčených adalimumabem a u 1,3 % pacientů léčených v kontrolní skupině. Ve většině případů se zvýšení ALT vyskytlo při současném podávání methotrexátu. Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo ve fázi 3 klinické studie s adalimumabem u pacientů s polyartikulární juvenilní idiopatickou artritidou ve věku od 2 do < 4 let.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s Crohnovou chorobou a ulcerózní kolitidou se po sledovanou dobu trvání v rozmezí od 4 do 52 týdnů. Zvýšení ALT ≥ 3 x ULN se objevilo u 0,9% pacientů léčených adalimumabem a u 0,9% pacientů léčených kontrolním přípravkem.
V klinické studii fáze 3 s adalimumabem u pediatrických pacientů s Crohnovou chorobou, která hodnotila účinnost a bezpečnost dvou udržovacích dávkovacích režimů upravených dle tělesné hmotnosti následujících indukční léčbě upravené dle tělesné hmotnosti s trváním až do 52 týdnů, se zvýšení ALT ≥ 3 x ULN vyskytlo u 2,6 % (5/192) pacientů, z nichž 4 dostávali na začátku souběžně imunosupresiva.
V kontrolovaných klinických studiích fáze 3 s adalimumabem u pacientů s ložiskovou psoriázou se po sledovanou dobu trvání v rozmezí od 12 do 24 týdnů objevilo zvýšení ALT ≥ 3 x ULN u 1,8 % pacientů léčených adalimumabem a u 1,8 % pacientů léčených kontrolním přípravkem.
Žádné zvýšení ALT ≥ 3 x ULN se nevyskytlo v klinické studii fáze 3 s adalimumabem u pediatrických pacientů s ložiskovou psoriázou.
V kontrolovaných klinických studiích s adalimumabem (úvodní dávky 160 mg v týdnu 0 a 80 mg v týdnu 2, následované 40 mg jednou týdně počínaje týdnem 4) u pacientů s HS se sledovanou dobou trvání v rozmezí od 12 do 16 týdnů se objevilo zvýšení ALT ≥ 3 x ULN u 0,3 % pacientů léčených adalimumabem a u 0,6 % pacientů léčených kontrolním přípravkem.
V kontrolovaných klinických studiích s adalimumabem (úvodní dávky 80 mg v týdnu 0, následované 40 mg jednou za dva týdny počínaje týdnem 1) se u dospělých pacientů s uveitidou léčených až po dobu 80 týdnů s mediánem expozice 166,5 dne v případě terapie adalimumabem a 105,0 dne v případě terapie kontrolním přípravkem objevilo zvýšení ALT ≥ 3 x ULN u 2,4 % pacientů léčených adalimumabem a u 2,4 % pacientů léčených kontrolním přípravkem.
V kontrolované klinické studii fáze 3 s adalimumabem u pediatrických pacientů s ulcerózní kolitidou (n=93), která hodnotila účinnost a bezpečnost udržovací dávky 0,6 mg/kg (maximální dávka 40 mg) každý druhý týden (n=31) a udržovací dávky 0,6 mg/kg (maximální dávka 40 mg) každý týden (n=32) po indukční dávce upravené podle tělesné hmotnosti 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1, a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 (n=63) nebo indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 (n=30), se objevilo zvýšení ALT ≥ 3x ULN u 1,1 % (1/93) pacientů.
V klinických studiích napříč všemi indikacemi byli pacienti se zvýšeným ALT asymptomatičtí a ve většině případů bylo zvýšení ALT přechodné a vymizelo s pokračováním léčby. Nicméně po uvedení přípravku na trh byly u pacientů, jimž byl podáván adalimumab, hlášeny případy selhání jater, stejně jako případy méně závažných poruch jater, které mohou selhání jater předcházet, jako je hepatitida, včetně autoimunní hepatitidy.
Současná léčba azathioprinem/merkaptopurinem
Ve studiích s Crohnovou chorobou byla u dospělých pacientů léčených kombinací adalimumabu spolu s azathioprinem/merkaptopurinem pozorována vyšší incidence malignit a závažných nežádoucích účinků souvisejících s infekcemi v porovnání s pacienty, kteří byli léčeni pouze adalimumabem.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V klinických studiích nebyla pozorována toxicita omezující dávku léku. Nejvyšší hodnocenou dávkou bylo opakované intravenózní podávání 10 mg/kg, což je přibližně 15násobek doporučené dávky.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, Inhibitory tumor nekrotizujícího faktoru alfa (TNF-α), ATC kód:L04AB04
Přípravek Hukyndra je tzv. podobným biologickým léčivým přípravkem („biosimilar“). Podrobné informace jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky: https://www.ema.europa.eu.
Mechanismus účinku
Adalimumab se specificky váže na TNF a neutralizuje biologickou funkci TNF blokováním jeho interakce s p55 a p75 TNF receptorů na povrchu buněk.
Adalimumab rovněž moduluje biologickou odpověď, která je indukována nebo regulována TNF, včetně změn hladin adhezních molekul zodpovědných za migraci leukocytů (ELAM-1, VACM-1 a ICAM-1 při IC50 0,1–0,2 nM).
Farmakodynamické účinky
Po léčbě adalimumabem byl u pacientů s revmatoidní artritidou v porovnání s výchozím stavem pozorován rychlý pokles hladin reaktantů akutní fáze zánětu (C-reaktivní protein (CRP) a sedimentace erytrocytů (FW)) a sérových cytokinů (IL-6). Po podání adalimumabu byly rovněž sníženy sérové koncentrace matrixových metaloproteináz (MMP-1 a MMP-3), které vyvolávají remodelaci tkání způsobující destrukci chrupavek. U pacientů léčených adalimumabem obvykle došlo ke zlepšení hematologických známek chronického zánětu.
Rychlý pokles hladin CRP během léčby adalimumabem byl také pozorován u pacientů s polyartikulární juvenilní idiopatickou artritidou, Crohnovou chorobou, ulcerózní kolitidou a HS. U pacientů s Crohnovou chorobou bylo také pozorováno snížení počtu buněk exprimujících markery zánětlivých faktorů v tlustém střevě, což zahrnovalo i významný pokles exprese TNFα. Endoskopické studie střevní sliznice jednoznačně prokázaly slizniční hojení u pacientů léčených adalimumabem.
Klinická účinnost a bezpečnost
Revmatoidní artritida
Adalimumab byl hodnocen u více než 3 000 pacientů ve všech klinických studiích s revmatoidní artritidou. Účinnost a bezpečnost adalimumabu byly hodnoceny v 5 randomizovaných, dvojitě zaslepených a dobře kontrolovaných studiích. Někteří pacienti byli léčeni po dobu až 120 měsíců. Bolest v místě injekčního vpichu adalimumabu 40 mg/0,4 ml byla hodnocena ve dvou randomizovaných, aktivně kontrolovaných, dvojitě zaslepených, zkřížených studiích ve dvou obdobích.
Ve studii RA I bylo hodnoceno 271 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a starší a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem a léčba methotrexátem v dávkách 12,5–25 mg (10 mg v případě intolerance methotrexátu) jednou týdně nebyla dostatečně účinná, při konstantní dávce 10–25 mg methotrexátu jednou týdně. Pacienti dostávali dávky 20, 40 nebo 80 mg adalimumabu nebo placebo každý druhý týden po dobu 24 týdnů.
Ve studii RA II bylo hodnoceno 544 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let a selhala u nich léčba nejméně jedním chorobu modifikujícím lékem. Pacientům byla po dobu 26 týdnů podávána subkutánně dávka 20 mg nebo 40 mg adalimumabu každý druhý týden a placebo v týdnu bez podání aktivní léčby nebo placebo bylo podáváno jednou týdně po stejnou dobu. Ve studii nebyly povoleny žádné jiné chorobu modifikující léky.
Ve studii RA III bylo hodnoceno 619 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥18 let a u kterých nebyla odpověď na léčbu methotrexátem v dávkách 12,5–25 mg dostatečná nebo v případě intolerance methotrexátu v dávce 10 mg týdně. Ve studii byly tři skupiny. První skupina dostávala injekce placeba jednou týdně po dobu 52 týdnů. Druhá skupina dostávala adalimumab v dávce 20 mg jednou týdně po dobu 52 týdnů. Třetí skupina byla léčena adalimumabem v dávce 40 mg každý druhý týden, přičemž v týdnu bez podávání aktivní léčby dostávali pacienti placebo. Po ukončení prvních 52 týdnů bylo 457 pacientů zařazeno do otevřené prodloužené fáze studie, kdy bylo podáváno 40 mg adalimumabu/MTX každý druhý týden po dobu až 10 let.
Studie RA IV primárně hodnotila bezpečnost léčby u 636 pacientů se středně těžkou až těžkou aktivní revmatoidní artritidou, kteří byli ve věku ≥ 18 let. Studie se mohli zúčastnit pacienti, kteří dosud neužívali chorobu modifikující antirevmatické léky, nebo pacienti, kteří zůstali na již zavedené revmatologické léčbě za předpokladu, že tato terapie byla stabilní po dobu nejméně 28 dní. Jednalo se
o léčbu methotrexátem, leflunomidem, hydroxychlorochinem, sulfasalazinem a/nebo solemi zlata. Pacienti byli randomizováni k léčbě dávkou 40 mg adalimumabu nebo placebem každý druhý týden po dobu 24 týdnů.
Studie RA V hodnotila 799 dospělých pacientů se středně až výrazně aktivní časnou revmatoidní artritidou dosud neléčených methotrexátem (průměrné trvání nemoci méně než 9 měsíců). Tato studie hodnotila účinnost adalimumabu v dávce 40 mg podávaného každý druhý týden/v kombinované terapii s methotrexátem, adalimumabu v dávce 40 mg každý druhý týden v monoterapii a methotrexátu v monoterapii na snížení známek a příznaků a rychlost progrese poškození kloubů u revmatoidní artritidy po dobu 104 týdnů. Po ukončení prvních 104 týdnů bylo 497 pacientů zařazeno do otevřené prodloužené fáze, ve které byla dávka 40 mg adalimumabu podávána každý druhý týden po dobu 10 let.
Každá z RA studií VI a VII hodnotila 60 pacientů ≥ 18 let se středně těžkou až těžkou aktivní revmatoidní artritidou. Zahrnutí pacienti buď již používali adalimumab 40 mg/0,8 ml a hodnotili svoji průměrnou bolest v místě injekčního vpichu jako nejméně 3 cm (na škále 0–10 cm VAS), nebo se jednalo o pacienty dosud neléčené biologickou léčbou, kteří používání adalimumabu 40 mg/0,8 ml zahájili. Pacienti byli randomizováni do skupiny, která dostávala jednorázovou dávku adalimumabu 40 mg / 0,8 ml nebo adalimumabu 40 mg / 0,4 ml, následovanou jednorázovou injekcí opačné léčby při další dávce.
Primárním cílovým parametrem ve studiích RA I, II a III a sekundárním cílovým parametrem ve studii RA IV bylo procento pacientů, kteří dosáhli odpověď ACR 20 v týdnu 24 nebo 26. Primárním výsledným ukazatelem ve studii RA V bylo procento pacientů, kteří dosáhli odpověď ACR 50 v týdnu 52. Ve studiích RA III a V bylo dalším primárním cílovým parametrem v týdnu 52 zpomalení progrese onemocnění (stanovené pomocí RTG vyšetření). Studie RA III měla také primární cílový parametr změnu kvality života. Primárním cílovým parametrem RA studií VI a VII byla bolest v místě injekčního vpichu ihned po podání injekce, měřeno za použití škály 0–10 cm VAS.
Odpověď ACR
Procento pacientů léčených adalimumabem, kteří dosáhli odpovědi ACR 20, 50 a 70, bylo ve studiích RA I, II a III shodné. Výsledky při podávání dávky 40 mg každý druhý týden jsou shrnuty v tabulce 5.
Tabulka 5: Odpověď ACR v placebem kontrolovaných studiích (procento pacientů) Odpověď
| Studie RA Ia** | Studie RA IIa** |
Studie RA IIIa**
Placebo/ MTXc n=60 Adalimumabb /MTXc n=63 | Placebo n=110 Adalimumabb n=113 |
Placebo/ MTXc n=200
Adalimumabb/
MTXc n=207 ACR 20
6 měsíců
| 13,3 % 65,1 % | 19,1 % 46,0 % |
29,5 % 63,3 % 12 měsíců
| NA NA | NA NA |
24,0 % 58,9 % ACR 50
6 měsíců
| 6,7 % 52,4 % | 8,2 % 22,1 % |
9,5 % 39,1 % 12 měsíců
| NA NA | NA NA |
9,5 % 41,5 % ACR 70
6 měsíců
| 3,3 % 23,8 % | 1,8 % 12,4 % |
2,5 % 20,8 % 12 měsíců
| NA NA | NA NA |
4,5 % 23,2 % a Studie RA I za 24 týdnů, studie RA II za 26 týdnů a studie RA III za 24 a 52 týdnů b 40 mg adalimumabu podávaného každý druhý týden
c MTX = methotrexát
**p < 0,01, adalimumab versus placebo
Ve studiích RA I–IV došlo po 24 a 26 týdnech léčby v porovnání s placebem ke zlepšení všech jednotlivých složek kritérií odpovědi ACR (počet bolestivých a oteklých kloubů, hodnocení aktivity onemocnění a bolesti lékařem a pacientem, skóre indexu disability (HAQ) a hodnoty CRP (mg/dl)). Ve studii RA III toto zlepšení přetrvávalo po dobu 52 týdnů.
V otevřené prodloužené studii RA III si většina pacientů, kteří dosáhli odpovědi dle ACR, udržela odpověď v trvání až 10 let. Z celkového počtu 207 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, jich 114 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 5 let. Z těchto pacientů 86 (75,4 %) dosáhlo odpovědi ACR 20; 72 pacientů (63,2 %) dosáhlo odpovědi ACR 50 a 41 pacientů (36 %) dosáhlo odpovědi ACR 70. Z celkového počtu 207 pacientů jich 81 pokračovalo v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmito dosáhlo 64 pacientů (79,0 %) odpovědi ACR 20, 56 pacientů (69,1 %) dosáhlo odpovědi ACR 50 a 43 pacientů (53,1 %) dosáhlo odpovědi ACR 70.
Ve studii RA IV byla odpověď ACR 20 u pacientů léčených adalimumabem a standardní léčbou statisticky významně lepší než u pacientů léčených placebem a standardní léčbou (p < 0,001).
Ve studiích RA I-IV dosáhli pacienti léčení adalimumabem statisticky významné odpovědi ACR 20 a 50 v porovnání s placebem již za jeden až dva týdny po zahájení léčby.
Ve studii RA V u pacientů s časnou revmatoidní artritidou, kteří dosud nebyli léčeni methotrexátem, vedla kombinovaná léčba adalimumabem a methotrexátem k rychlejší a významně větší odpovědi ACR než monoterapie methotrexátem a monoterapie adalimumabem v týdnu 52 a odpověď přetrvávala i v týdnu 104 (viz tabulka 6).
Tabulka 6: Odpověď ACR ve studii RA V (procento pacientů)
| Odpověď | MTX n=257 | Adalimumab n=274 | Adalimumab/ MTX n=268 | Hodnota pa | Hodnota pb | Hodnota pc |
| ACR 20 | ||||||
| Týden 52 | 62,6 % | 54,4 % | 72,8 % | 0,013 | < 0,001 | 0,043 |
| Týden 104 | 56,0 % | 49,3 % | 69,4 % | 0,002 | < 0,001 | 0,140 |
| ACR 50 | ||||||
| Týden 52 | 45,9 % | 41,2 % | 61,6 % | < 0,001 | < 0,001 | 0,317 |
| Týden 104 | 42,8 % | 36,9 % | 59,0 % | < 0,001 | < 0,001 | 0,162 |
| ACR 70 | ||||||
| Týden 52 | 27,2 % | 25,9 % | 45,5 % | < 0,001 | < 0,001 | 0,656 |
| Týden 104 | 28,4 % | 28,1 % | 46,6 % | < 0,001 | < 0,001 | 0,864 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
V otevřené prodloužené fázi studie RA V byly odpovědi ACR na léčbu zachovány po dobu až 10 let. Z 542 pacientů, kteří byli randomizováni k léčbě adalimumabem v dávce 40 mg každý druhý týden, pokračovalo 170 pacientů v léčbě adalimumabem v dávce 40 mg každý druhý týden po dobu 10 let. Mezi těmi dosáhlo 154 pacientů (90,6 %) odpovědi ACR 20; 127 pacientů (74,7 %) dosáhlo odpovědi ACR 50 a 102 pacientů (60,0 %) dosáhlo odpovědi ACR 70.
V týdnu 52 dosáhlo 42,9 % pacientů léčených kombinací adalimumab/methotrexát klinickou remisi (DAS28 (CRP) < 2,6) v porovnání s 20,6 % pacientů léčených methotrexátem v monoterapii a 23,4 % pacientů léčených adalimumabem v monoterapii. Kombinovaná terapie adalimumabem/methotrexátem byla klinicky a statisticky superiorní než monoterapie methotrexátem (p0,001) a monoterapie adalimumabem (p0,001) z hlediska dosažení stavu nízké aktivity choroby u pacientů se středně těžkou až těžkou formou revmatoidní artritidy diagnostikovanou v nedávné době. Odpověď u obou ramen studie s monoterapií byla podobná (p=0,447). Ze 342 subjektů, které se účastnily otevřené prodloužené fáze studie a byly randomizovány k léčbě adalimumabem v monoterapii nebo adalimumabem v kombinaci s methotrexátem, 171 pacientů dokončilo 10 let léčby adalimumabem. Z těchto pacientů bylo v remisi po 10 letech 109 subjektů (63,7 %).
RTG odpověď
Ve studii RA III, kde průměrné trvání revmatoidní artritidy u pacientů léčených adalimumabem bylo přibližně 11 let, bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna modifikovaného celkového Sharpova skóre (Total Sharp Score, TSS) a jeho komponent, skóre erozí a skóre zúžení kloubní štěrbiny. U pacientů léčených adalimumabem/methotrexátem byla zjištěna významně menší RTG progrese v 6.a 12.měsíci léčby než u pacientů léčených methotrexátem v monoterapii (viz tabulka 7).
Snížení rychlosti progrese strukturálního poškození u části pacientů v otevřené prodloužené studii RA III přetrvává po dobu 8 a 10 let. Po 8 letech bylo 81 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. U 48 z těchto pacientů nedošlo k progresi strukturálního poškození, což bylo definováno jako 0,5 či nižší změna hodnoty mTSS v porovnání s výchozím stavem. Po 10 letech bylo 79 z 207 pacientů původně léčených adalimumabem v dávce 40 mg každý druhý týden radiograficky zhodnoceno. Mezi těmito se u 40 pacientů neprokázala progrese strukturálního poškození, definovaná jako změna mTSS
o 0,5 nebo méně v porovnání s výchozím stavem.
Tabulka 7: Průměrné RTG změny po 12 měsících ve studii RA III
| Placebo/ MTXa | Adalimumab/MTX 40 mg každý druhý týden | Placebo/MTX-Adalimumab/MTX (95% interval spolehlivostib) | Hodnota p | |
| Celkové Sharpovo skóre | 2,7 | 0,1 | 2,6 (1,4; 3,8) | < 0,001c |
| Skóre eroze | 1,6 | 0,0 | 1,6 (0,9; 2,2) | < 0,001 |
| Skóre JSNd | 1,0 | 0,1 | 0,9 (0,3; 1,4) | 0,002 |
a methotrexát
b 95% intervaly spolehlivosti pro rozdíly změny skóre mezi methotrexátem a adalimumabem c na základě analýzy pořadí
d zúžení kloubní štěrbiny
Ve studii RA V bylo strukturální poškození kloubů hodnoceno radiograficky a vyjádřeno jako změna upraveného celkového Sharpova skóre (viz tabulka 8).
Tabulka 8: Radiografické průměrné změny v týdnu 52 ve studii RA V
MTX n=257 (95% interval spolehlivosti) | Adalimumab n=274 (95% interval spolehlivosti) | Adalimumab/MTX n=268 (95% interval spolehlivosti) | Hodnota pa | Hodnota pb | Hodnota pc | |
| Celkové Sharpovo skóre | 5,7 (4,2–7,3) | 3,0 (1,7–4,3) | 1,3 (0,5–2,1) | < 0,001 | 0,0020 | < 0,001 |
| Skóre eroze | 3,7 (2,7–4,7) | 1,7 (1,0–2,4) | 0,8 (0,4–1,2) | < 0,001 | 0,0082 | < 0,001 |
| JSN skóre | 2,0 (1,2–2,8) | 1,3 (0,5–2,1) | 0,5 (0–1,0) | < 0,001 | 0,0037 | 0,151 |
a Hodnota p pochází z párového srovnání monoterapie methotrexátem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
b Hodnota p pochází z párového srovnání monoterapie adalimumabem a kombinované terapie adalimumabem/methotrexátem pomocí Mannova-Whitneyova U testu.
c Hodnota p pochází z párového srovnání monoterapie adalimumabem a monoterapie methotrexátem pomocí Mannova-Whitneyova U testu.
Po 52 a 104 týdnech terapie bylo procento pacientů bez progrese (změna modifikovaného Sharpova skóre oproti výchozímu stavu ≤ 0,5) významně vyšší při kombinované terapii adalimumabem/methotrexátem (63,8 %, resp.61,2 %) v porovnání s monoterapií methotrexátem (37,4 %, resp.33,5 %, p < 0,001) a monoterapií adalimumabem (50,7 %, p < 0,002, resp.44,5 %, p < 0,001).
V otevřené prodloužené fázi studie RA V byla v desátém roce průměrná změna modifikovaného Sharpova skóre oproti výchozímu stavu 10,8, 9,2 a 3,9 u pacientů původně randomizovaných na léčbu methotrexátem v monoterapii, adalimumabem v monoterapii a adalimumabem v kombinaci s methotrexátem. Odpovídající poměry pacientů bez radiografické progrese
byly 31,3 %, 23,7 % a 36,7 %.
Kvalita života a tělesné funkce
Kvalita života odvozená od zdravotního stavu a tělesné funkce byly ve čtyřech původních kontrolovaných studiích hodnoceny indexem disability pomocí dotazníku na funkční hodnocení zdraví HAQ (Health Assessment Questionnaire). Tento parametr byl předem stanoveným primárním cílovým parametrem v týdnu 52 ve studii RA III. U všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích bylo prokázáno statisticky významně větší zlepšení indexu disability HAQ mezi výchozí hodnotou a hodnotou v 6.měsíci v porovnání s placebem a ve studii RA III byly pozorovány stejné výsledky v týdnu 52. Tyto nálezy podporují i výsledky dotazníku kvality života SF 36 (Short Form Health Survey) u všech dávek/režimů podávání adalimumabu ve všech čtyřech studiích se statisticky významným zlepšením skóre souhrnu fyzické komponenty PCS (physical component summary) a statisticky významným zlepšením skóre příznaků bolesti a vitality při dávkování přípravku 40 mg každý druhý týden. Ve všech třech studiích, ve kterých byla hodnocena únava (studie RA I, III, IV), byl pozorován její statisticky významný pokles stanovením funkčního hodnocení léčby chronického onemocnění FACIT (functional assessment of chronic illness therapy).
Ve studii RA III se u většiny subjektů, které dosáhly zlepšení fyzických funkcí a pokračovaly v léčbě, udrželo zlepšení až do týdne 520 (120 měsíců) nezaslepené fáze studie. Zlepšení kvality života bylo hodnoceno po dobu 156 týdnů (36 měsíců), toto zlepšení přetrvávalo v průběhu celého tohoto období.
Ve studii RA V se zlepšení indexu disability HAQ a tělesné komponenty v dotazníků SF 36 prokázalo jako větší (p < 0,001) při kombinované léčbě adalimumabem/methotrexátem v porovnání s monoterapií adalimumabem v týdnu 52 a zůstávalo větší až do týdne 104. Mezi 250 subjekty, které dokončily otevřenou prodlouženou fázi studie RA V, bylo zlepšení fyzických funkcí zachováno po dobu 10 let léčby.
Bolest v místě injekčního vpichu
U sdružených zkřížených RA studií VI a VII byl pozorován statisticky významný rozdíl bolesti v místě injekčního vpichu ihned po podání mezi adalimumabem 40 mg/0,8 ml a adalimumabem 40 mg/0,4 ml (střední VAS 3,7 cm vs.1,2 cm, na stupnici 0–10 cm, p < 0,001). Toto představovalo 84% medián snížení bolesti v místě injekčního vpichu.
Psoriáza
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s chronickou ložiskovou psoriázou (≥ 10 % BSA a Psoriasis Area and Severity Index (PASI) 12 nebo 10), kteří byli kandidáty pro systémovou léčbu nebo fototerapii v randomizovaných, dvojitě zaslepených studiích. Bezpečnost a účinnost adalimumabu byla rovněž hodnocena u dospělých pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou se současným psoriatickým postižením rukou a/nebo nohou, kteří byli kandidáty pro systémovou léčbu, v randomizované, dvojitě zaslepené studii (studie psoriázy III).
Studie psoriázy I (REVEAL) hodnotila 1 212 pacientů ve třech fázích léčby. Ve fázi A dostali pacienti placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg každý druhý týden počínaje prvním týdnem po podání dávky úvodní. Po 16 týdnech léčby pacienti, kteří dosáhli odpovědi alespoň PASI 75 (PASI kritérium zlepšení alespoň o 75 % ve vztahu k výchozímu stavu), postoupili do fáze B a dostávali 40 mg adalimumabu každý druhý týden. Pacienti, u kterých přetrvávala odpověď PASI ≥ 75 v týdnu 33 a byli původně randomizováni k aktivní terapii ve fázi A, byli re-randomizováni do fáze C a dostávali buď 40 mg adalimumabu každý druhý týden nebo placebo po dobu dalších 19 týdnů. Napříč všemi léčenými skupinami bylo průměrné výchozí skóre PASI 18,9 a výchozí skóre PGA se pohybovalo od „středně těžká“ (53 % sledovaných subjektů) po „těžká“ (41 %) až „velmi těžká“ (6 %).
Studie psoriázy II (CHAMPION) porovnávala účinnost a bezpečnost adalimumabu oproti methotrexátu a placebu u 271 pacientů. Pacienti dostávali placebo a MTX v úvodní dávce 7,5 mg, která se následně zvyšovala až do týdne 12 do maximální dávky 25 mg, nebo dostali úvodní dávku 80 mg adalimumabu, následované dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce) po dobu 16 týdnů. Nejsou dostupné žádné údaje o porovnání adalimumabu a MTX po této 16týdenní léčbě. Pacientům, kteří dostávali MTX a kteří dosáhli odpovědi PASI ≥ 50 v týdnu 8 a/nebo 12, nebyla dávka dále navyšována. Napříč všemi léčenými skupinami bylo průměrné PASI skóre 19,7 a výchozí PGA skóre se pohybovalo od „mírná“ (< 1 %) po „středně těžká“ (48 %), „těžká“ (46 %) až „velmi těžká“ (6 %).
Pacienti, kteří se účastnili všech studií psoriázy fáze 2 a fáze 3, byli vhodní k tomu, aby byli zařazeni do otevřené fáze prodloužené studie, v níž byl adalimumab podáván minimálně po dobu dalších 108 týdnů.
Ve studiích psoriázy I a II byl primárním cílovým parametrem podíl pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 od výchozího stavu (viz tabulky 9 a 10).
Tabulka 9: Studie psoriázy I (REVEAL) - Výsledky účinnosti za 16 týdnů
| Placebo n=398 n (%) | Adalimumab 40 mg každý druhý týden n=814 n (%) | |
| ≥ PASI 75a | 26 (6,5) | 578 (70,9)b |
| PASI 100 | 3 (0,8) | 163 (20,0)b |
| PGA: čistá/minimální | 17 (4,3) | 506 (62,2)b |
| a Procento pacientů, kteří dosáhli PASI75, bylo vypočteno jako střední průměr hodnot b p < 0,001, adalimumab vs.placebo | ||
Tabulka 10: Studie psoriázy II (CHAMPION) - Výsledky účinnosti za 16 týdnů
| Placebo n=53 n (%) | MTX n=110 n (%) | Adalimumab 40 mg každý druhý týden n=108 n (%) | |
| ≥ PASI 75 | 10 (18,9) | 39 (35,5) | 86 (79,6) a, b |
| PASI 100 | 1 (1,9) | 8 (7,3) | 18 (16,7) c, d |
| PGA: čistá/minimální | 6 (11,3) | 33 (30,0) | 79 (73,1) a, b |
a p < 0,001, adalimumab vs. placebo b p < 0,001, adalimumab vs. methotrexát c p < 0,01, adalimumab vs. placebo d p < 0,05, adalimumab vs. methotrexát | |||
Ve studii psoriázy I došlo u 28 % pacientů, kteří dosáhli odpovědi PASI 75 a byli re-randomizováni k léčbě placebem v týdnu 33, ke „ztrátě adekvátní odpovědi“ (PASI skóre po týdnu 33 a v týdnu 52 nebo před ním, které vyústilo v odpověď PASI < 50 vzhledem k výchozímu stavu s minimálně 6bodovým vzestupem PASI skóre vzhledem k týdnu 33), v porovnání s 5 % těch, kteří pokračovali v léčbě adalimumabem, p < 0,001. Z pacientů, u kterých došlo ke „ztrátě adekvátní odpovědi“ po re-randomizaci k léčbě placebem a kteří byli zařazeni do otevřené prodloužené fáze studie, došlo u 38 % pacientů (25 z 66) k opětovnému návratu odpovědi PASI 75 po 12 týdnech léčby a u 55 % pacientů (36 z 66) po 24 týdnech léčby.
Celkem 233 pacientů, kteří dosáhli odpovědi PASI 75 v týdnu 16 a v týdnu 33, pokračovalo v léčbě adalimumabem po dobu 52 týdnů ve studii psoriázy I a postoupilo do otevřené prodloužené fáze studie. Po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) dosáhlo 74,7 % z těchto odpovědi v PASI 75 a 59,0 % z nich dosáhlo PGA „čistá“ nebo „minimální“.. V analýzách, v nichž byli všichni pacienti, kteří ze studie odstoupili z důvodu nežádoucích účinků či nedostatečné účinnosti nebo kteří vyžadovali navyšování dávky, považováni za neodpovídající na léčbu, bylo u těchto pacientů po dalších 108 týdnech otevřené fáze léčby (celkem 160 týdnů) PASI 75 a PGA „čistá“ nebo „minimální“ celkem u 69,9 % v případě PASI 75 a 55,7 % u PGA.
Celkem 347 na léčbu stabilně odpovídajících pacientů se účastnilo otevřené fáze studie, ve které byl adalimumab vysazen a opětovně nasazen. V průběhu období po vysazení se příznaky psoriázy vrátily po čase zpět s mediánem doby do relapsu (pokles v PGA „středně těžká“ nebo horší) přibližně 5 měsíců. U žádného z těchto pacientů nedošlo k rebound fenoménu po dobu vysazení léčby. Celkem 76,5 % pacientů (218 z 285), kteří přešli do fáze znovunasazení adalimumabu, mělo po 16 týdnech léčby PGA „čistá“ nebo „minimální“ bez ohledu na to, zda se u nich v průběhu období, kdy byl lék vysazen, objevil relaps (u 69,1 % [123 z 178] se objevil relaps a 88,8 % [95 ze 107] bylo v tomto období bez relapsu). V průběhu doby po znovunasazení léčby byl pozorován podobný bezpečnostní profil jako v období před vysazením léčby.
Významné zlepšení v týdnu 16 oproti výchozímu stavu v porovnání s léčbou placebem (studie I a II) a MTX (studie II) bylo prokázáno v DLQI (Dermatology Life Quality Index). Ve studii I došlo také k významnému zlepšení fyzické a mentální části celkového skóre SF-36 v porovnání s placebem.
V otevřené prodloužené studii u pacientů, u nichž byla z důvodu odpovědi PASI pod 50 % dávka zvýšena ze 40 mg každý druhý týden na 40 mg týdně, dosáhlo opětovného návratu odpovědi PASI 75 celkem 26,4 % pacientů (92 z 349) v týdnu 12 a 37,8 % pacientů(132 z 349) v týdnu 24.
Studie pasoriázy III (REACH) srovnávala účinnost a bezpečnost adalimumabu oproti placebu u 72 pacientů se středně těžkou až těžkou chronickou ložiskovou psoriázou a psoriázou na rukou a/nebo nohou. Pacienti dostávali úvodní dávku 80 mg adalimumabu, po níž následovala dávka 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 16 týdnů. V týdnu 16 dosáhl statisticky významně větší podíl pacientů, kteří byli léčeni adalimumabem, PGA „čistá“ nebo „téměř čistá“ na rukou a/nebo nohou v porovnání s pacienty léčenými placebem (30,6 % versus 4,3 %, resp. [p = 0,014]).
Studie psoriázy IV porovnávala účinnost a bezpečnost adalimumabu oproti placebu u 217 dospělých pacientů se středně těžkou až těžkou psoriázou nehtů. Pacienti dostávali úvodní dávku 80 mg adalimumabu následovanou dávkou 40 mg každý druhý týden (počínaje prvním týdnem po úvodní dávce), nebo placebo po dobu 26 týdnů, následované otevřenou fází léčby adalimumabem po následujících 26 týdnů. Hodnocení psoriázy nehtů zahrnovalo mNAPSI (Modified Nail Psoriasis Severity Index), PGA-F (Physician´s Global Assessment of Fingernail Psoriasis)a NAPSI (Nail Psoriasis Severity Index) (viz tabulka 11). Léčba adalimumabem byla prospěšná u pacientů s psoriázou nehtů s různým rozsahem postižení kůže (BSA ≥ 10 % (60 % pacientů) a BSA < 10 % a ≥ 5 % (40 % pacientů)).
Tabulka 11: Výsledky účinnosti v týdnech 16, 26 a 52 u studie psoriázy IV
| Primární cílový parametr | Týden 16 Placebem kontrolovaná | Týden 26 Placebem kontrolovaná | Týden 52 Otevřená | ||
| Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Placebo n=108 | Adalimumab 40 mg každý druhý týden n=109 | Adalimumab 40 mg každý druhý týden n=80 | |
| ≥ mNAPSI 75 (%) | 2,9 | 26,0a | 3,4 | 46,6a | 65,0 |
PGA-F čistý/minimální a ≥ 2stupňové zlepšení (%) | 2,9 | 29,7a | 6,9 | 48,9a | 61,3 |
Procentuální změna v celkovém NAPSI nehtů (%) | -7,8 | -44,2a | -11,5 | -56,2a | -72,2 |
a p < 0,001, adalimumab vs. placebo
U pacientů léčených adalimumabem bylo prokázáno statisticky významné zlepšení v týdnu 26 ve srovnání s placebem v DLQI.
Hidradenitis suppurativa
Bezpečnost a účinnost adalimumabu byla hodnocena v randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích a v otevřené prodloužené studii u dospělých pacientů se středně těžkou až těžkou hidradenitis suppurativa (HS), kteří netolerovali, měli kontraindikace nebo nedostatečnou odpověď na nejméně 3 měsíce trvající systémovou léčbu antibiotiky. Pacienti ve studii HS-I a HS-II měli stupeň onemocnění II nebo III podle klasifikace Hurley s nejméně 3 abscesy nebo zánětlivými ložisky.
Studie HS-I (PIONEER I) hodnotila 307 pacientů se dvěma léčebnými fázemi. Během fáze A dostávali pacienti placebo nebo adalimumab v úvodní dávce 160 mg v týdnu 0, 80 mg v týdnu 2 a 40 mg každý týden počínaje týdnem 4 do týdne 11. Během studie nebyla dovolena současná léčba antibiotiky. Po 12 týdnech léčby byli pacienti, kteří dostávali ve fázi A adalimumab, opětovně randomizováni ve fázi B do 1 ze 3 léčebných skupin (adalimumab 40 mg jednou týdně, adalimumab 40 mg každý druhý týden nebo placebo od týdne 12 do týdne 35). Pacienti, kteří byli ve fázi A randomizováni do skupiny placeba, byli ve fázi B převedeni na adalimumab 40 mg jednou týdně.
Studie HS-II (PIONEER II) hodnotila 326 pacientů se dvěma léčebnými fázemi. V období A dostávali pacienti placebo nebo adalimumab v počáteční dávce 160 mg v týdnu 0 a 80 mg v týdnu 2 a 40 mg každý týden počínaje týdnem 4 až do týdne 11.V průběhu studie pokračovalo 19,3 % pacientů v léčbě perorálními antibiotiky ve výchozím stavu. Po 12 týdnech léčby byli pacienti, kteří dostávali ve fázi A adalimumab, opětovně randomizováni ve fázi B do 1 ze 3 léčebných skupin (adalimumab 40 mg jednou týdně, adalimumab 40 mg každý druhý týden nebo placebo od týdne 12 do týdne 35). Pacienti, kteří byli ve fázi A randomizováni do skupiny placeba, dostávali placebo i ve fázi B.
Pacienti, kteří se účastnili studií HS-I a HS-II, byli vhodní k tomu, aby byli zařazeni do otevřené fáze prodloužené studie, ve které byl adalimumab 40 mg podáván jednou týdně. Průměrná expozice v celé populaci užívající adalimumab byla 762 dnů. Ve všech 3 studiích pacienti denně prováděli lokální antiseptické ošetření.
Klinická odpověď
Redukce zánětlivých lézí a prevence zhoršení abscesů a píštělí s výtokem byly posuzovány za použití klinické odpovědi „Hidradenitis Suppurativa Clinical Response“ (HiSCR; minimálně 50% snížení v celkovém počtu abscesů a zánětlivých nodulů s nezvýšením počtu abscesů a nezvýšením počtu píštělí s výtokem proti výchozím hodnotám). Snížení bolesti kůže spojené s HS bylo posuzováno za použití číselné škály (Numeric Rating Scale) u pacientů, kteří vstoupili do studie s počáteční bodovou hodnotou 3 nebo větší na 11 bodové škále.
V týdnu 12 dosáhla odpovědi podle HiSCR významně větší část pacientů léčených adalimumabem versus placebo. V týdnu 12 pocítila významně větší část pacientů ve studii HS-II klinicky relevantní snížení bolesti kůže spojené s HS (viz tabulka 12). U pacientů léčených adalimumabem došlo během počátečních 12 týdnů léčby k významnému snížení rizika vzplanutí onemocnění.
Tabulka 12: Výsledky účinnosti v týdnu 12, Studie HS I a II
| HS Studie I | HS Studie II | |||
| Placebo | Adalimumab 40 mg jednou týdně | Placebo | Adalimumab 40 mg jednou týdně | |
Hidradenitis Suppurativa Clinical Response (HiSCR)a | n=154 40 (26,0 %) | n=153 64 (41,8 %)* | n=163 45 (27,6 %) | n=163 96 (58,9 %)*** |
| ≥ 30% snížení bolesti kůžeb | n=109 27 (24,8 %) | n=122 34 (27,9 %) | n=111 23 (20,7 %) | n=105 48 (45,7 %)*** |
*P < 0,05, ***P < 0,001, adalimumab versus placebo a U všech randomizovaných pacientů. b U pacientů s výchozí hodnotou bolesti kůže spojené s HS ≥ 3, na podkladě číselné škály 0–10; 0 = žádná bolest kůže, 10 = bolest kůže tak velká, jak si jen lze představit. | ||||
Léčba adalimumabem 40 mg jednou týdně významně snížila riziko zhoršení abscesů a píštělí s výtokem. Přibližně dvakrát větší část pacientů ve skupině placeba během prvních 12 týdnů trvání studie HS-I a HS-II, ve srovnání s pacienty ve skupině s adalimumabem, pocítila zhoršení abscesů (23,0 % vs.11,4 %, resp.) a píštělí s výtokem (30,0 % vs.13,9 %, resp.).
Větší zlepšení v týdnu 12 oproti výchozím hodnotám ve srovnání s placebem bylo demonstrováno v kvalitě života týkající se zdraví a specificky kůže, dle měření Dermatologického indexu kvality života (Dermatology Life Quality Index DLQI; Studie HS-I a HS-II), celkovou spokojeností pacienta s léčbou, dle měření Dotazníku spokojenosti s léčbou (Treatment Satisfaction Questionnaire – medication, TSQM; Studie HS-I a HS-II) a fyzickým zdravím dle měření skóre souhrnu tělesných komponent (physical component summary) SF-36 (Studie HS-I).
U pacientů s alespoň částečnou odpovědí na léčbu adalimumabem 40 mg jednou týdně v týdnu 12 byla hodnota HiSCR v týdnu 36 větší u pacientů, kteří pokračovali v léčbě adalimumabem jednou týdně, než u pacientů, u kterých byla frekvence dávkování snížena na jednou za dva týdny nebo u kterých byla léčba přerušena (viz tabulka 13).
Tabulka 13: Poměr pacientůa, kteří dosáhli HiSCRb v týdnech 24 a 36 po opětovném přeřazení léčby adalimumabem týdně v týdnu 12
Placebo (ukončení léčby) n=73 | Adalimumab 40 mg každý druhý týden n=70 | Adalimumab 40 mg jednou týdně n=70 | |
| Týden 24 | 24 (32,9 %) | 36 (51,4 %) | 40 (57,1 %) |
| Týden 36 | 22 (30,1 %) | 28 (40,0 %) | 39 (55,7 %) |
a Pacienti s alespoň částečnou odpovědí na léčbu adalimumabem 40 mg jednou týdně po 12 týdnech léčby. b U pacientů vyhovujících kritériím stanoveným v protokolu pro ztrátu odpovědi nebo žádné zlepšení bylo požadováno vyřazení ze studie a byli započteni jako pacienti, kteří neodpovídali na léčbu. | |||
U pacientů, kteří měli alespoň částečnou odpověď na léčbu v týdnu 12 a kteří dostávali kontinuálně léčbu adalimumabem jednou týdně, byla v týdnu 48 hodnota HiSCR 68,3 % a v týdnu 96 byla 65,1 %. Při dlouhodobější léčbě adalimumabem v dávce 40 mg jednou týdně po dobu 96 týdnů nebyly identifikovány žádné nové bezpečnostní nálezy.
U pacientů, u kterých byla léčba adalimumabem přerušena v týdnu 12 ve studiích HS-I a HS-II, se hodnoty HiSCR 12 týdnů po opětovném nasazení adalimumabu 40 mg jednou týdně vrátily na úroveň podobnou té, která byla pozorována před vysazením (56,0 %).
Crohnova choroba
Bezpečnost a účinnost adalimumabu byla hodnocena u více než 1 500 pacientů se středně těžkou až těžkou aktivní Crohnovou chorobou (index aktivity Crohnovy choroby (CDAI, Crohn’s Disease Activity Index) ≥ 220 a ≤ 450) v randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích. Bylo povoleno současné podávání konstantních dávek aminosalicylátů, kortikosteroidů a/nebo imunomodulancií léků, přičemž 80 % pacientů pokračovalo v užívání nejméně jednoho z těchto léčebných přípravků.
Indukce klinické remise (definovaná jako CDAI < 150) byla hodnocena ve dvou studiích, studii CD I (CLASSIC I) a studii CD II (GAIN). Ve studii CD I bylo 299 pacientů dosud neléčených antagonisty TNF randomizováno do jedné ze čtyř terapeutických skupin; pacienti užívající placebo v týdnech 0 a 2, používající adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo 80 mg v týdnu 0 a 40 mg v týdnu 2, případně 40 mg v týdnu 0 a 20 mg týdnu 2. Ve studii CD II bylo 325 pacientů, u kterých došlo ke ztrátě odpovědi či k rozvoji intolerance na infliximab, randomizováno do skupin, kdy dostali buď adalimumab v dávce 160 mg v týdnu 0 a 80 mg v týdnu 2, nebo placebo v týdnech 0 a 2. Primárně na léčbu neodpovídající pacienti byli ze studií vyřazeni, a proto nebyli dále hodnoceni.
Přetrvávání klinické remise bylo hodnoceno ve studii CD III (CHARM). V nezaslepené fázi studie CD III dostalo 854 pacientů dávku 80 mg v týdnu 0 a 40 mg v týdnu 2. V týdnu 4 byli pacienti randomizováni do skupin, kdy dostávali buď dávku 40 mg každý druhý týden, 40 mg každý týden nebo placebo při celkové délce trvání studie 56 týdnů. Pacienti s klinickou odpovědí na léčbu v týdnu 4 (pokles CDAI ≥70) byli stratifikováni a hodnoceni odděleně od těch, kteří v týdnu 4 klinické odpovědi nedosáhli. Snižování dávek kortikosteroidů bylo povoleno po týdnu 8.
Indukce remise a výskyt odpovědí ve studiích CD I a CD II uvádí tabulka 14.
Tabulka 14: Indukce klinické remise a odpovědi (procento pacientů)
| Studie CD I: Pacienti dosud neléčení infliximabem | Studie CD II: Pacienti dříve léčení infliximabem | ||||
| Placebo n=74 | Adalimumab 80/40 mg n=75 | Adalimumab 160/80 mg n=76 | Placebo n=166 | Adalimumab 160/80 mg n=159 | |
| Týden 4 | |||||
| Klinická remise | 12 % | 24 % | 36 %* | 7 % | 21 %* |
| Klinická odpověď (CR-100) | 24 % | 37 % | 49 %** | 25 % | 38 %** |
Všechny hodnoty p slouží k párovému srovnání hodnot pro adalimumab versus placebo * p< 0,001
** p< 0,01
U obou úvodních dávkovacích schémat, u 160/80 mg i u 80/40 mg, byly v období do týdne 8 pozorován podobný výskyt remisí, nežádoucí účinky byly častěji pozorovány ve skupině se 160/80 mg.
Ve studii CD III dosáhlo v týdnu 4 58 % pacientů (499 z 854) klinické odpovědi a byli zařazeni do primárního analýzy. Z těchto pacientů, kteří v týdnu 4 dosáhli klinické odpovědi na léčbu, bylo 48 % už dříve vystaveno antagonistům TNF. Doba trvání remise a výskyt odpovědi jsou uvedeny v tabulce 15. Výsledky klinické remise zůstávaly konstantní bez ohledu na předchozí expozici antagonistům TNF.
Počet hospitalizací a chirurgických zákroků, spojených s tímto onemocněním, byl v týdnu 56 statisticky signifikantně snížen u pacientů léčených adalimumabem v porovnání s placebem.
Tabulka 15: Přetrvávání klinické remise a odpovědi (procento pacientů)
| Placebo | Adalimumab v dávce 40 mg každý druhý týden | Adalimumab 40 mg každý týden | |
| Týden 26 | n=170 | n=172 | n=157 |
| Klinická remise | 17 % | 40 %* | 47 %* |
| Klinická odpověď (CR-100) | 27 % | 52 %* | 52 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 3 % (2 z 66) | 19 % (11 z 58)** | 15 % (11 ze 74)** |
| Týden 56 | n=170 | n=172 | n=157 |
| Klinická remise | 12 % | 36 %* | 41 %* |
| Klinická odpověď (CR-100) | 17 % | 41 %* | 48 %* |
| Pacienti v remisi bez užívání steroidů po dobu ≥ 90 dnía | 5 % (3 z 66) | 29 % (17 z 58)* | 20 % (15 ze 74)** |
*p < 0,001 párové srovnání hodnot pro adalimumab versus placebo
** p < 0,02 párové srovnání hodnot pro adalimumab versus placebo
a Z těch, kterým byly původně podávány kortikosteroidy.
Z celkového počtu pacientů, kteří byli v týdnu 4 bez odpovědi na léčbu, dosáhlo v týdnu 12 odpovědi 43 % pacientů léčených adalimumabem, ve srovnání s 30 % pacientů, jež dostávali placebo. Tyto výsledky naznačují, že někteří pacienti, kteří nedosáhli odpovědi v týdnu 4, profitují z pokračování udržovací léčby do týdne 12. Léčba pokračující po 12 týdnu nevedla k významně více odpovědím (viz bod 4.2).
Celkem 117 z 276 pacientů účastnících se studie CD I a 272 ze 777 pacientů účastnících se studie CD II a III pokračovalo v léčbě adalimumabem po dobu minimálně 3 let v otevřené fázi studie. Osmdesát osm z těchto 117, resp. 189 z těchto 272 pacientů zůstávalo v klinické remisi. Klinická odpověď (CR-100) přetrvávala u 102, resp. 233 pacientů.
Kvalita života
Ve studiích CD I a CD II bylo v týdnu 4 u pacientů, randomizovaných do skupiny s adalimumabem v dávce 80/40 mg a 160/80 mg, dosaženo, ve srovnání s placebem, statisticky významného zlepšení celkového skóre dotazníku IBDQ (inflammatory bowel disease questionnaire), a v týdnech 26 a 56 ve studii CDIII byly tyto výsledky rovněž pozorovány ve skupinách léčených adalimumabem, v porovnání se skupinou léčenou placebem.
Ulcerózní kolitida
Bezpečnost a účinnost vícenásobného podání adalimumabu byla ověřena u dospělých pacientů se středně těžkou až těžkou aktivní ulcerózní kolitidou (Mayo skóre 6 až 12 včetně endoskopického podskóre od 2 do 3) v randomizovaných dvojitě zaslepených placebem kontrolovaných studiích.
Ve studii UC-I bylo zařazeno 390 pacientů v minulosti antagonisty TNF neléčených (naivních), kteří byli randomizováni do skupin, kdy jim bylo podáváno buď placebo v týdnu 0 a 2 a 160 mg adalimumabu v týdnu 0 a následně 80 mg v týdnu 2, nebo 80 mg adalimumabu v týdnu 0 a následně 40 mg v týdnu 2. Po týdnu 2 dostávali pacienti v obou ramenech s adalimumabem dávku 40 mg každý druhý týden. Klinická remise (definovaná jako Mayo skóre ≤ 2 bez podskóre > 1) byla hodnocena v týdnu 8.
Ve studii UC-II dostávalo 248 pacientů dávku 160 mg adalimumabu v týdnu 0, 80 mg v týdnu 2 a následně 40 mg každý druhý týden a 246 pacientů dostávalo placebo. U klinických výsledků byla hodnocena indukce remise v týdnu 8 a přetrvávání remise do týdne 52.
Pacienti, u nichž byla léčba zahájena dávkou 160/80 mg adalimumabu, dosáhli klinické remise v týdnu 8 v signifikantně vyšším procentu v porovnání s placebem, a to jak ve studii UC-I, kde remise dosáhlo 18 % pacientů léčených adalimumabem versus 9 % pacientů léčených placebem (p=0,031), tak ve studii UC-II, kde remise dosáhlo 17 % pacientů léčených adalimumabem versus 9 % pacientů léčených placebem (p=0,019). U 21 ze 41 subjektů (51 %), jimž byl ve studii UC-II podáván adalimumab a které dosáhly remise v týdnu 8, bylo dosaženo remise i v týdnu 52.
Výsledky z celé populace studie UC-II jsou zobrazeny v tabulce 16.
Tabulka 16: Odpovědi, remise a slizniční hojení ve studii UC-II (procento pacientů)
Placebo Adalimumab 40 mg každý druhý týden Týden 52 n=246 n=248
Klinická odpověď 18 % 30 %* Klinická remise 9 % 17 %* Slizniční hojení 15 % 25 %* Remise bez steroidů po ≥ 90 dnía 6 %
(n=140)
13 %*
(n=150)
Týden 8 a 52 Udržení odpovědi 12 % 24 %** Udržení remise 4 % 8 %* Udržení slizničního hojení 11 % 19 %* Klinická remise je definována jako Mayo skóre ≤ 2 bez podskóre > 1;
Klinická odpověď je snížení oproti výchozímu stavu v Mayo skóre ≥ 3 body a ≥ 30 % plus snížení podskóre rektálního krvácení [RBS] ≥ 1 nebo absolutního RBS 0 nebo 1;
*p < 0,05 párové porovnání hodnot u adalimumabu versus placebo.
**p < 0,001 párové porovnání hodnot u adalimumabu versus placebo.
a Z těch, kterým byly původně podávány kortikosteroidy.
Z pacientů, u kterých existovala odpověď v týdnu 8, došlo u 47 % k odpovědi, 29 % bylo v remisi, u 41 % došlo ke slizničnímu hojení a 20 % bylo v remisi bez steroidů ≥ 90 dnů v týdnu 52.
Přibližně u 40 % pacientů ve studii UC-II selhala dřívější anti-TNF léčba infliximabem. Účinnost adalimumabu u těchto pacientů byla snížena v porovnání s anti-TNF naivními pacienty. Mezi pacienty, u nichž selhala předchozí anti-TNF terapie, dosáhly v týdnu 52 remise 3 % pacientů na placebu a 10 % pacientů na adalimumabu.
Pacienti ve studiích UC-I a UC-II měli možnost přejít do otevřené dlouhodobé prodloužené studie (UC-III). Po 3 letech terapie adalimumabem pokračovala u 75 % (301 z 402) klinická remise dle částečného Mayo skóre.
Míra hospitalizace
Během 52 týdnů studií UC-I a UC-II byla pozorována nízká míra hospitalizace ze všech příčin a hospitalizace z důvodu UC pro léčebné rameno adalimumabu ve srovnání s placebem. Počet hospitalizací ze všech příčin v léčebné skupině adalimumabu bylo 0,18 na pacienta a rok, vs.0,26 na pacienta a rok ve skupině placeba a odpovídající počty hospitalizací z důvodu UC byly 0,12 na pacienta a rok vs.0,22 na pacienta a rok.
Kvalita života
Ve studii UC-II vedla léčba adalimumabem ke zlepšení v IBDQ skóre (Inflammatory Bowel Disease Questionnaire).
Uveitida
Bezpečnost a účinnost adalimumabu byla hodnocena u dospělých pacientů s neinfekční intermediální a zadní uveitidou a panuveitidou, s vyloučením pacientů s izolovanou přední uveitidou, ve dvou randomizovaných, dvojitě zaslepených, placebem kontrolovaných studiích (UV I a II). Pacienti dostávali placebo nebo adalimumab v úvodní dávce 80 mg, následované dávkou 40 mg podávanou jednou za dva týdny počínaje jeden týden po úvodní dávce. Současné podávání stabilní dávky jednoho nebiologického imunosupresiva bylo povoleno.
Studie UV I hodnotila 217 pacientů s aktivní uveitidou přetrvávající i přes léčbu kortikosteroidy (perorální prednison v dávce 10 až 60 mg/den). Všichni pacienti dostávali při vstupu do studie dvoutýdenní standardizovanou dávku prednisonu 60 mg/den. Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 15 byly kortikosteroidy zcela vysazeny.
Studie UV II hodnotila 226 pacientů s neaktivní uveitidou vyžadující na počátku studie ke kontrole onemocnění chronickou terapii kortikosteroidy (perorální prednison v dávce 10 až 35 mg/den). Tato dávka se pak podle závazného harmonogramu snižovala, přičemž do týdne 19 byly kortikosteroidy zcela vysazeny.
Primárním cílovým parametrem účinnosti v obou studiích byla „doba do selhání léčby“. Selhání léčby bylo definováno vícesložkovým výstupem založeným na zánětlivých chorioretinálních a/nebo zánětlivých retinálních vaskulárních lézích, počtu buněk v přední komoře (AC, anterior chamber), stupni zákalu ve sklivci (VH, vitreous haze) a nejlepší korigované zrakové ostrosti (BCVA, best corrected visual acuity).
Pacienti, kteří dokončili studie UV I a UV II, byli způsobilí pro zařazení do nekontrolované dlouhodobé prodloužené studie s původně plánovanou dobou trvání 78 týdnů. Pacientům bylo umožněno pokračovat v léčbě studijní medikací po týdnu 78, dokud nebudou mít přístup k adalimumabu.
Klinická odpověď
Výsledky z obou studií prokázaly statisticky významné snížení rizika selhání léčby u pacientů léčených adalimumabem v porovnání s pacienty dostávajícími placebo (viz tabulka 17). Obě studie prokázaly časný a setrvalý účinek adalimumabu a na výskyt selhání léčby v porovnání s placebem (viz obrázek 1).
Tabulka 17: Doba do selhání léčby ve studiích UV I a UV II
Analýza
Léčba
| n | Selhání n (%) | Střední doba do selhání (měsíce) | HRa | CI 95% pro HRa |
hodnota pb
Doba do selhání léčby v týdnu 6 nebo později ve studii UV I
Primární analýza (ITT)
Placebo
| 107 | 84 (78,5) | 3,0 | - | - |
- Adalimumab
| 110 | 60 (54,5) | 5,6 | 0,50 | 0,36, 0,70 |
< 0,001 Doba do selhání léčby v týdnu 2 nebo později ve studii UV II
Primární analýza (ITT)
Placebo
| 111 | 61 (55,0) | 8,3 | - | - |
- Adalimumab
| 115 | 45 (39,1) | NEc | 0,57 | 0,39, 0,84 |
0,004 Poznámka: selhání léčby v týdnu 6 nebo později (studie UV I) nebo v týdnu 2 či později (studie UV II) bylo počítáno jako příhoda. Ukončení studie z důvodů jiných než kvůli selhání léčby bylo zaznamenáno v době ukončení.
a HR adalimumab vs. placebo z regrese proporcionálních rizik s léčbou jako faktorem. b 2stranná p hodnota z log rank testu.
c NE = nehodnotitelný. K příhodě došlo u méně než poloviny rizikových subjektů.
Obrázek 1: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby v týdnu 6 nebo později
(studie UV I) nebo v týdnu 2 nebo později (studie UV II)
Poznámka: P# = placebo (počet příhod/počet v riziku); A# = adalimumab (počet příhod/počet v riziku).
Ve studii UV I byly pozorovány statisticky významné rozdíly ve prospěch adalimumabu v porovnání s placebem u každého důvodu selhání léčby. Ve studii UV II byly pozorovány statisticky významné rozdíly jen u zrakové ostrosti, ale ostatní důvody byly početně ve prospěch adalimumabu.
Ze 424 subjektů zařazených do nekontrolovaných dlouhodobých prodloužení studií UV I a UV II bylo 60 subjektů považováno za nezpůsobilé (např. v důsledku odchylek nebo v důsledku sekundárních komplikací k diabetické retinopatii v důsledku operace katarakty nebo vitrektomie) a bylo vyřazeno z primární analýzy účinnosti. Z 364 zbývajících pacientů dosáhlo 269 hodnotitelných pacientů (74 %) 78 týdnů otevřené léčby adalimumabem. Na základě přístupu založeného na pozorovaných datech bylo 216 (80,3 %) pacientů v remisi (bez aktivních zánětlivých lézí, počet AC buněk ≤ 0,5+, stupeň VH ≤ 0,5+) na současné dávce steroidů ≤ 7,5 mg denně a 178 (66,2 %) pacientů bylo v remisi bez podávání steroidů. BCVA se buď zlepšila, nebo udržela (zhoršení o< 5 písmen) u 88,6 % očí v týdnu 78. Z pacientů, kteří ukončili studii před týdnem 78, 18 % ukončilo studii z důvodu nežádoucích příhod a 8 % v důsledku nedostatečné odpovědi na léčbu adalimumabem. 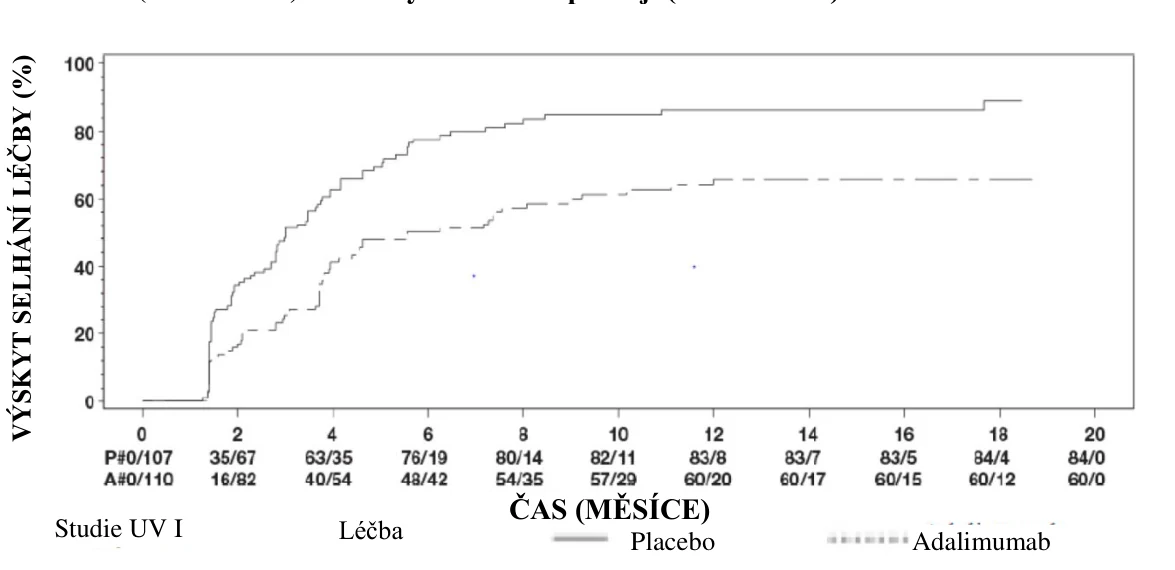
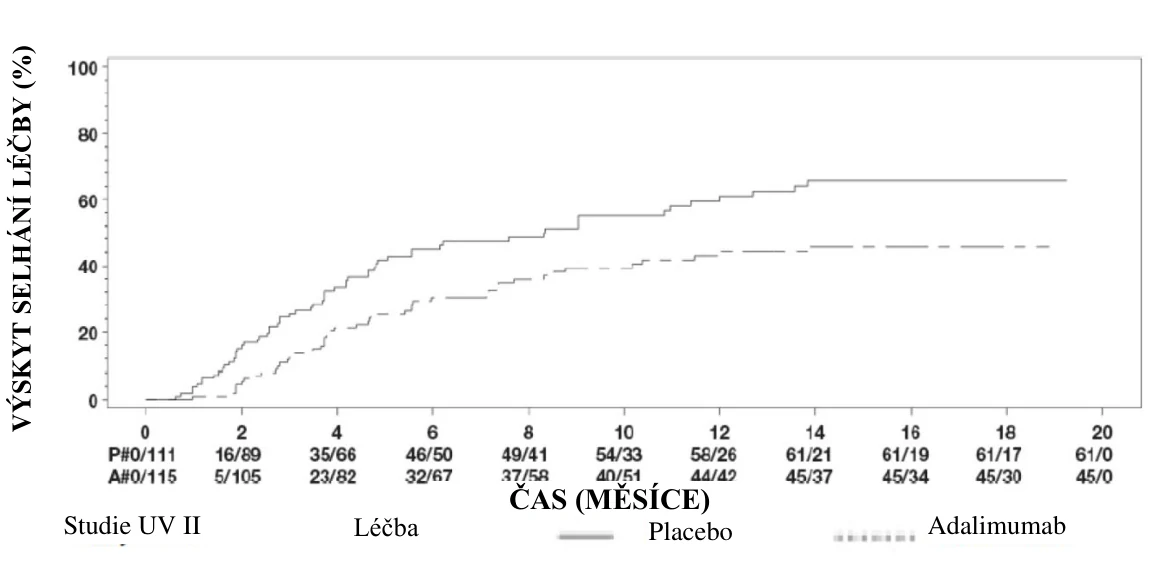
Kvalita života
Pacienty hlášené výsledky zahrnující zrakové funkce byly hodnoceny v obou klinických studiích za pomoci NEI VFQ-25. Adalimumab měl numericky lepší výsledky ve většině podskóre, přičemž ve studii UV I byl statisticky významný průměrný rozdíl zaznamenán všeobecně u zraku, bolesti oka, vidění na blízko, duševního zdraví a celkového skóre, a ve studii UV II všeobecně u zraku a duševního zdraví. Numericky nebylo zlepšení zraku vlivem adalimumabu ve studii UV I pozorováno u barevného vidění a ve studii UV II u barevného vidění, periferního vidění a vidění na blízko.
Imunogenita
Během léčby adalimumabem se proti němu mohou vytvořit protilátky. Tvorba protilátek proti adalimumabu je spojena se zvýšenou clearance a sníženou účinností adalimumabu. Mezi přítomností protilátek proti adalimumabu a výskytem nežádoucích účinků neexistuje žádná zjevná korelace.
Pediatrická populace
Hidradenitis suppurativa u dospívajících
U dospívajících pacientů s HS nejsou k dispozici žádné klinické studie s adalimumabem. Účinnost adalimumabu v léčbě dospívajících pacientů s HS je predikována na základě prokázané účinnosti a vztahu expozice-odpověď u dospělých pacientů s HS a pravděpodobnosti, že průběh onemocnění, patofyziologie a účinky účinné látky budou značně podobné jako u dospělých se stejnými úrovněmi expozice. Bezpečnost doporučené dávky adalimumabu u dospívající populace s HS vychází z bezpečnostního profilu adalimumabu napříč indikacemi jak u dospělých, tak u pediatrických pacientů při podobných nebo častějších dávkách (viz bod 5.2).
Crohnova choroba u pediatrických pacientů
Adalimumab byl hodnocen v multicentrické, randomizované, dvojitě zaslepené klinické studii, zaměřené na hodnocení účinnosti a bezpečnosti úvodní a udržovací léčby s dávkováním v závislosti na tělesné hmotnosti ( < 40 kg nebo ≥ 40 kg) u 192 pediatrických subjektů ve věkovém rozmezí 6 až 17 let (včetně) se středně těžkou až těžkou Crohnovou chorobou (Crohn's Disease, CD), definovanou pediatrickým indexem aktivity Crohnovy choroby (PCDAI) se skóre > 30. Subjekty musely splňovat tato kritéria: musela u nich selhat konvenční léčba Crohnovy choroby (včetně kortikosteroidů a/nebo imunomodulancií). Dále u nich muselo dojít ke ztrátě odpovědi na léčbu, nebo netolerovaly infliximab.
Všechny subjekty dostaly v otevřené fázi úvodní dávku v závislosti na jejich výchozí tělesné hmotnosti: 160 mg v týdnu 0 a 80 mg v týdnu 2 u subjektů ≥ 40 kg a 80 mg a 40 mg u subjektů < 40 kg.
V týdnu 4 byly subjekty randomizovány v poměru 1:1 v závislosti na jejich tělesné hmotnosti v daném čase a byla jim v režimu udržovací léčby podávána buď snížená dávka, nebo dávka standardní, jak je patrno v tabulce 18.
Tabulka 18: Režim udržovací dávky
Tělesná hmotnost pacienta | Snížená dávka | Standardní dávka |
| < 40 kg | 10 mg každý druhý týden | 20 mg každý druhý týden |
| ≥ 40 kg | 20 mg každý druhý týden | 40 mg každý druhý týden |
Výsledky hodnocení účinnosti
Primárním cílovým parametrem studie bylo dosažení klinické remise v týdnu 26, definované jako skóre PCDAI ≤ 10.
Rozsah klinické remise a klinické odpovědi (definované jako snížení skóre PCDAI
o minimálně 15 bodů v porovnání s výchozím stavem) jsou uvedeny v tabulce 19. Výskyt vysazení kortikosteroidů nebo imunomodulancií je uveden v tabulce 20.
Tabulka 19: Studie u pediatrických pacientů s Crohnovou chorobou PCDAI klinická remise a odpověď
Standardní dávka 40/20 mg každý druhý týden n=93 | Snížená dávka 20/10 mg každý druhý týden n=95 | P hodnota* | |
| Týden 26 | |||
| Klinická remise | 38,7 % | 28,4 % | 0,075 |
| Klinická odpověď | 59,1 % | 48,4 % | 0,073 |
| Týden 52 | |||
| Klinická remise | 33,3 % | 23,2 % | 0,100 |
| Klinická odpověď | 41,9 % | 28,4 % | 0,038 |
| *p hodnota pro standardní dávku versus snížená dávka | |||
Tabulka 20: Studie u pediatrických pacientů s Crohnovou chorobou Vysazení kortikosteroidů nebo imunomodulancií a remise píštělí
Standardní dávka 40/20 mg každý druhý týden | Snížená dávka 20/10 mg každý druhý týden | P hodnota 1 | |
| Vysazení kortikosteroidů | n=33 | n=38 | |
| Týden 26 | 84,8 % | 65,8 % | 0,066 |
| Týden 52 | 69,7 % | 60,5 % | 0,420 |
| Vysazení imunomodulancií2 | n=60 | n=57 | |
| Týden 52 | 30,0 % | 29,8 % | 0,983 |
| Remise píštělí3 | n=15 | n=21 | |
| Týden 26 | 46,7 % | 38,1 % | 0,608 |
| Týden 52 | 40,0 % | 23,8 % | 0,303 |
1 p hodnota pro standardní dávku versus snížená dávka 2 Léčba imunosupresivy může být vysazena teprve až v týdnu 26 dle úsudku zkoušejícího, pokud subjekt splňuje kritéria považovaná za klinickou odpověď 3 definované jako uzavření všech píštělí, které byly na počátku secernující, po dobu alespoň 2 po sobě jdoucích vizit | |||
Bylo pozorováno statisticky významné zvýšení (zlepšení) Body Mass Indexu a rychlosti růstu v týdnu 26 a 52 v porovnání s výchozím stavem.
Statisticky a klinicky významné zlepšení v parametrech kvality života (včetně IMPACT III) v porovnání s výchozím stavem bylo také pozorováno v obou terapeutických skupinách.
Sto pacientů (n=100) ze studie s Crohnovou chorobou u pediatrických pacientů bylo zařazeno do otevřené dlouhodobé prodloužené fáze studie. Po 5 letech léčby adalimumabem přetrvávala klinická remise u 74,0 % (37 z 50) pacientů setrvávajících ve studii a u 92,0 % (46 z 50) pacientů přetrvávala klinická odpověď podle PCDAI.
Ulcerózní kolitida u pediatrických pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena v multicentrické, randomizované, dvojitě zaslepené studii u 93 pediatrických pacientů ve věku od 5 do 17 let se středně těžkou až těžkou ulcerózní kolitidou (Mayo skóre 6 až 12 s podskóre endoskopie 2 až 3 body, potvrzeno centrálně odečtenou endoskopií), kteří měli nedostatečnou odpověď nebo intoleranci na konvenční terapii. V této studii u přibližně 16 % pacientů selhala dřívější anti-TNF léčba. Pacienti, kteří dostávali kortikosteroidy při zařazení do studie, mohli po týdnu 4 začít svoji léčbu kortikosteroidy snižovat.
V indukčním období studie bylo randomizováno 77 pacientů v poměru 3:2 k užívání dvojitě zaslepené léčby adalimumabem v indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2; nebo indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2. Obě skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6. Po změně designu studie dostalo zbývajících 16 pacientů zařazených do indukčního období otevřenou léčbu adalimumabem v indukční dávce 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2.
V týdnu 8 bylo 62 pacientů, kteří prokázali klinickou odpověď na parciálním Mayo skóre (PMS; definováno jako pokles PMS ≥ 2 body a ≥ 30 % oproti výchozí hodnotě), randomizováno rovnoměrně do dvojitě zaslepené udržovací léčby adalimumabem s dávkou 0,6 mg/kg (maximální dávka 40 mg) každý týden nebo udržovací dávkou 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny. Před změnou designu studie bylo dalších 12 pacientů, kteří prokázali klinickou odpověď podle PMS, randomizováno k užívání placeba, ale nebyli zahrnuti do potvrzující analýzy účinnosti.
Pacienti, kteří splnili kritéria pro vzplanutí nemoci v týdnu 12 nebo později, byli randomizováni do skupiny, která dostávala opětovně indukční dávku 2,4 mg/kg (maximální dávka 160 mg) nebo dávku 0,6 mg/kg (maximální dávka 40 mg), a pokračovali v léčbě svým příslušným režimem udržovací dávky.
Výsledky hodnocení účinnosti
Společnými primárními cílovými parametry studie byla klinická remise podle PMS (definovaná jako PMS ≤ 2 a žádné individuální podskóre > 1) v týdnu 8 a klinická remise podle FMS (úplné Mayo skóre) (definovaná jako Mayo skóre ≤ 2 a žádné individuální podskóre > 1) v týdnu 52 u pacientů, kteří dosáhli klinické odpovědi podle PMS v týdnu 8.
Míry klinické remise podle PMS v týdnu 8 u pacientů v každé z dvojitě zaslepených indukčních skupin adalimumabu jsou shrnuty v tabulce 21.
Tabulka 21: Klinická remise podle PMS po 8 týdnech
Adalimumaba Maximálně 160 mg v týdnu 0/ placebo v týdnu 1 n=30 | Adalimumabb,c Maximálně 160 mg v týdnech 0 a 1 n=47 | |
| Klinická remise | 13/30 (43,3 %) | 28/47 (59,6 %) |
a Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
b Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
c Nezahrnuje nezaslepenou indukční dávku adalimumabu 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2
Pozn.1: Obě indukční skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6 Pozn.2: Pacienti s chybějícími hodnotami v týdnu 8 byli považováni za pacienty, kteří nesplnili cílový parametr
V týdnu 52 byly klinická remise podle FMS u pacientů s odpovědí v týdnu 8, klinická odpověď podle FMS (definovaná jako snížení Mayo skóre o ≥ 3 body a ≥ 30 % oproti výchozím hodnotám) u pacientů s odpovědí v týdnu 8, zhojení sliznice (definováno jako Mayo podskóre endoskopie ≤ 1) u pacientů s odpovědí v týdnu 8, klinická remise podle FMS u pacientů s remisí v týdnu 8 a podíl subjektů v remisi bez kortikosteroidů podle FMS v týdnu 8 hodnoceny u pacientů, kteří dostávali adalimumab v dvojitě zaslepené maximální udržovací dávce 40 mg jednou za dva týdny (0,6 mg/kg) a maximální udržovací dávce 40 mg každý týden (0,6 mg/kg) (tabulka 22).
Tabulka 22: Výsledky účinnosti po 52 týdnech
Adalimumaba Maximálně 40 mg jednou za dva týdny n=31 | Adalimumabb Maximálně 40 mg jednou týdně n=31 | |
| Klinická remise u pacientů s odpovědí s PMS v týdnu 8 | 9/31 (29,0 %) | 14/31 (45,2 %) |
| Klinická odpověď u pacientů s odpovědí s PMS v týdnu 8 | 19/31 (61,3 %) | 21/31 (67,7 %) |
| Zhojení sliznice u pacientů s odpovědí s PMS v týdnu 8 | 12/31 (38,7 %) | 16/31 (51,6 %) |
| Klinická remise u pacientů s remisí s PMS v týdnu 8 | 9/21 (42,9 %) | 10/22 (45,5 %) |
Remise bez kortikosteroidů v týdnu 8 u pacientů s odpovědí s PMSc | 4/13 (30,8 %) | 5/16 (31,3 %) |
a Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny b Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou týdně c U pacientů, kteří na počátku dostávali souběžně kortikosteroidy Poznámka: Pacienti s chybějícími hodnotami v týdnu 52 nebo randomizovaní k opětovné indukční nebo udržovací léčbě byli považováni za pacienty bez odpovědi pro cílové parametry v týdnu 52 | ||
Mezi další výzkumné cílové parametry účinnosti patřily klinická odpověď podle indexu aktivity pediatrické ulcerózní kolitidy (PUCAI) (definovaná jako pokles PUCAI o ≥ 20 bodů oproti výchozí hodnotě) a klinická remise podle PUCAI (definovaná jako PUCAI < 10)
v týdnu 8 a týdnu 52 (tabulka 23).
Tabulka 23: Výsledky výzkumných cílových parametrů podle PUCAI
| Týden 8 | ||
Adalimumaba Maximálně 160 mg v týdnu 0 / placebo v týdnu 1 n=30 | Adalimumabb,c Maximálně 160 mg v týdnech 0 a 1 n=47 | |
| Klinická remise podle PUCAI | 10/30 (33,3 %) | 22/47 (46,8 %) |
| Klinická odpověď podle PUCAI | 15/30 (50,0 %) | 32/47 (68,1 %) |
| Týden 52 | ||
Adalimumabd Maximálně 40 mg jednou za dva týdny n=31 | Adalimumabe Maximálně 40 mg jednou týdně n=31 | |
| Klinická remise podle PUCAI v týdnu 8 u pacientů s odpovědí s PMS | 14/31 (45,2 %) | 18/31 (58,1 %) |
| Klinická odpověď podle PUCAI v týdnu 8 u pacientů s odpovědí s PMS | 18/31 (58,1 %) | 16/31 (51,6 %) |
a Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnu 0, placebo v týdnu 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 b Adalimumab 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 c Nezahrnuje nezaslepenou indukční dávku adalimumabu 2,4 mg/kg (maximální dávka 160 mg) v týdnech 0 a 1 a 1,2 mg/kg (maximální dávka 80 mg) v týdnu 2 d Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny | ||
e Adalimumab 0,6 mg/kg (maximální dávka 40 mg) jednou týdně
Pozn.1: Obě indukční skupiny dostávaly 0,6 mg/kg (maximální dávka 40 mg) v týdnech 4 a 6 Pozn.2: Pacienti s chybějícími hodnotami v týdnu 8 byli považováni za pacienty, kteří nesplnili cílové parametry
Pozn.3: Pacienti s chybějícími hodnotami v týdnu 52 nebo randomizovaní k opětovné indukční nebo udržovací léčbě byli považováni za pacienty bez odpovědi pro cílové parametry v týdnu 52
Z pacientů léčených adalimumabem, kteří během udržovacího období podstoupili opětovnou indukční léčbu, dosáhlo 2/6 (33 %) klinické odpovědi podle FMS v týdnu 52.
Kvalita života
U skupin léčených adalimumabem bylo pozorováno klinicky významné zlepšení v parametrech kvality života (včetně WPAI skóre a IMPACT III).
U skupin léčených adalimumabem vysokou udržovací dávkou maximálně 40 mg (0,6 mg/kg) týdně bylo pozorováno klinicky významné zvýšení (zlepšení) rychlosti růstu a klinicky významné zvýšení (zlepšení) Body Mass Indexu v porovnání s výchozím stavem.
Uveitida u pediatrických pacientů
Bezpečnost a účinnost adalimumabu byla hodnocena v randomizované, dvojitě zaslepené, kontrolované studii u 90 pediatrických pacientů ve věku od 2 do< 18 let s aktivní neinfekční přední uveitidou související s JIA, kteří byli refrakterní na nejméně 12týdenní léčbu methotrexátem. Pacienti dostávali buď placebo, nebo dávku 20 mg adalimumabu (pokud měli tělesnou hmotnost < 30 kg) nebo 40 mg adalimumabu (pokud měli tělesnou hmotnost ≥ 30 kg) každý druhý týden v kombinaci se svou výchozí dávkou methotrexátu.
Primárním cílovým parametrem byla doba do selhání léčby. Kritériem pro stanovení selhání léčby bylo zhoršení nebo trvalé nezlepšení očního zánětu, částečné zlepšení s rozvojem trvalých očních komorbidit nebo zhoršení očních komorbidit, nepovolené souběžné použití léčivých přípravků a přerušení léčby po delší časové období.
Klinická odpověď
Adalimumab významně prodloužil dobu do selhání léčby v porovnání s placebem (viz obrázek 2, p < 0,0001 z logrank testu).Medián doby do selhání léčby byl 24,1 týdnů u pacientů s placebem, zatímco medián doby do selhání léčby nebylo možné odhadnout u pacientů léčených adalimumabem, protože léčba selhala u méně než poloviny těchto pacientů. Adalimumab významně snížil riziko selhání léčby o 75 % v porovnání s placebem, jak je uvedeno podle hodnoty poměru rizik (HR = 0,25 [95% CI: 0,12; 0,49]).
Obrázek 2: Kaplanovy-Meierovy křivky shrnující dobu do selhání léčby ve studii
u pediatrických pacientů s uveitidou 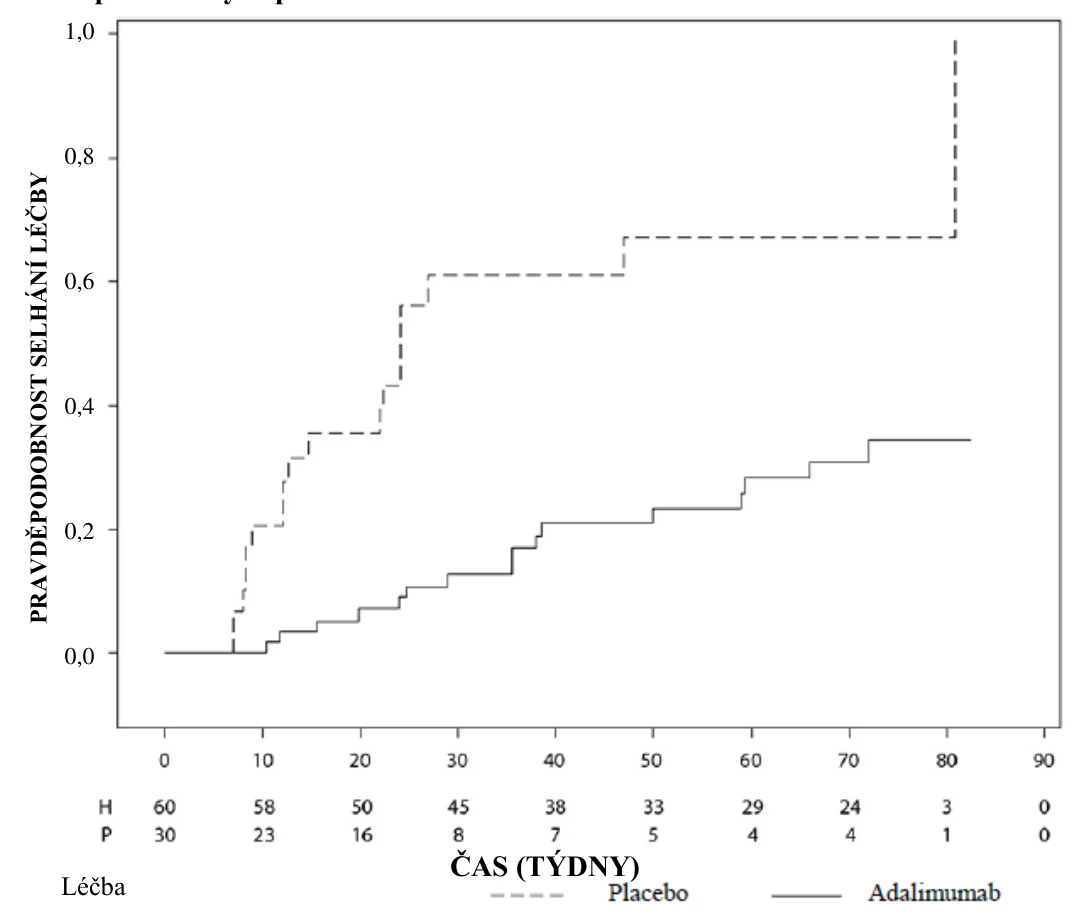
Poznámka: P = Placebo (počet v riziku); H = Adalimumab (počet v riziku).
5.2 Farmakokinetické vlastnosti
Absorpce a distribuce
Po jednorázovém subkutánním podání dávky 40 mg byla absorpce a distribuce adalimumabu pomalá a vrcholové sérové koncentrace byly dosaženy přibližně za 5 dní po jeho podání. Průměrná absolutní biologická dostupnost adalimumabu se odhaduje na 64 %, a to na základě výsledků ze tří studií s podáním jednorázové dávky 40 mg subkutánně. Po jednorázových intravenózních dávkách v rozmezí 0,25–10 mg/kg byly koncentrace léku úměrné podané dávce. Po dávkách 0,5 mg/kg (cca 40 mg) se clearance pohybovala mezi 11–15 ml/hod, distribuční objem (Vss) se pohyboval mezi 5–6 l a průměrný terminální poločas byl přibližně 2 týdny. Koncentrace adalimumabu v synoviální tekutině u několika pacientů s revmatoidní artritidou představovala 31–96 % sérové koncentrace léku.
Po subkutánním podání 40 mg adalimumabu každý druhý týden dospělým pacientům s revmatoidní artritidou (RA) byla průměrná nejnižší koncentrace v ustáleném stavu přibližně 5 μg/ml (bez souběžného podávání methotrexátu) a 8–9 μg/ml (při současném podávání methotrexátu). Nejnižší sérové koncentrace adalimumabu v ustáleném stavu stoupaly u pacientů s revmatoidní artritidou (RA) přibližně proporcionálně s dávkou při subkutánním podávání 20, 40 a 80 mg každý druhý týden i každý týden.
U dospělých pacientů s psoriázou byla průměrná nejnižší koncentrace adalimumabu v ustáleném stavu 5 μg/ml při léčbě adalimumabem 40 mg každý druhý týden v monoterapii.
Při použití dávky 160 mg adalimumabu v týdnu 0 následované dávkou 80 mg v týdnu 2, bylo u dospělých pacientů s HS dosaženo nejnižších sérových koncentrací adalimumabu přibližně 7–8 μg/ml v týdnu 2 a 4. Průměrné nejnižší ustálené koncentrace v týdnu 12 do týdne 36 byly přibližně 8–10 μg/ml při léčbě dávkou adalimumabu 40 mg jednou týdně.
Expozice adalimumabu u dospívajících pacientů s HS byla predikována pomocí populačního farmakokinetického modelování a simulace na základě farmakokinetiky napříč indikacemi u dalších pediatrických pacientů (pediatrická psoriáza, juvenilní idiopatická artritida, pediatrická Crohnova choroba a entezopatická artritida). Doporučený režim dávkování u dospívajících s HS je 40 mg každý druhý týden. Vzhledem k tomu, že expozice adalimumabu může být ovlivněna tělesnou hmotností, může být u dospívajících s vyšší tělesnou hmotností a nedostatečnou odpovědí prospěšné dávkování 40 mg jednou týdně.
Při použití nasycovací dávky 80 mg adalimumabu v týdnu 0, následované dávkou 40 mg v týdnu 2, bylo u pacientů s Crohnovou chorobou během indukční fáze léčby dosaženo nejnižších sérových koncentrací adalimumabu přibližně 5,5 μg/ml. Při nasycovací dávce 160 mg adalimumabu v týdnu 0, následované dávkou 80 mg adalimumabu v týdnu 2, došlo v průběhu indukční fáze léčby k dosažení nejnižších sérových koncentrací adalimumabu přibližně 12 μg/ml. U pacientů s Crohnovou chorobou, kteří dostávali udržovací dávku adalimumabu 40 mg každý druhý týden, byly pozorovány průměrné nejnižší ustálené hladiny přibližně 7 μg/ml.
U pediatrických pacientů se středně těžkou až těžkou Crohnovou chorobou v otevřené fázi studie byly úvodní dávky adalimumabu v týdnech 0 a 2 buď 160/80 mg, nebo 80/40 mg, v závislosti na tělesné hmotnosti, přičemž hranicí byla tělesná hmotnost 40 kg. V týdnu 4 byli pacienti randomizováni v poměru 1:1 a dostávali v pokračovací léčbě buď standardní dávku (40/20 mg každý druhý týden), nebo sníženou dávku (20/10 mg každý druhý týden) v závislosti na jejich tělesné hmotnosti. Průměrné nejnižší (±SD) sérové koncentrace adalimumabu, kterých dosáhli pacienti v týdnu 4, byly 15,7 ± 6,6 μg/ml u pacientů ≥ 40 kg (160/80 mg) a 10,6 ± 6,1 μg/ml u pacientů < 40 kg (80/40 mg).
U pacientů, kteří setrvávali na léčbě tak, jak byli randomizováni, byly průměrné nejnižší koncentrace (Ctrough) adalimumabu v týdnu 52 9,5 ± 5,6 μg/ml u skupiny, která používala standardní dávku, a 3,5 ± 2,2 μg/ml u skupiny, která používala sníženou dávku. Průměrné nejnižší koncentrace adalimumabu se udržely u těch pacientů, u nichž se s podáváním adalimumabu každý druhý týden pokračovalo 52 týdnů. U pacientů, u kterých byla dávka zvýšena z podávání každý druhý týden na jednou týdně, byly průměrné (±SD) sérové koncentrace adalimumabu v týdnu 52 15,3 ± 11,4 μg/ml (40/20 mg, jednou týdně) a 6,7 ± 3,5 μg/ml (20/10 mg, jednou týdně).
U pacientů s ulcerózní kolitidou, jimž byla podána úvodní dávka160 mg adalimumabu v týdnu 0, následovaná dávkou 80 mg adalimumabu v týdnu 2, byly dosaženy nejnižší koncentrace adalimumabu přibližně 12 μg/ml během období indukce. Průměrné nejnižší hladiny v ustáleném stavu přibližně 8 μg/ml byly pozorovány u pacientů s ulcerózní kolitidou, kterým byla podávána udržovací dávka 40 mg adalimumabu každý druhý týden.
Po subkutánním podání dávky 0,6 mg/kg (maximální dávka 40 mg) jednou za dva týdny na základě tělesné hmotnosti pediatrickým pacientům s ulcerózní kolitidou byla nejnižší sérová koncentrace v ustáleném stavu v 52.týdnu 5,01 ± 3,28 µg/ml. U pacientů, kteří dostávali 0,6 mg/kg (maximální dávka 40 mg) každý týden, byla průměrná (±SD) nejnižší sérová koncentrace adalimumabu v ustáleném stavu v 52.týdnu 15,7 ± 5,60 μg/ml.
U dospělých pacientů s uveitidou, jimž byla podána nasycovací dávka 80 mg adalimumabu v týdnu 0, následovaná dávkou 40 mg každý druhý týden počínaje týdnem 1, byly zjištěny průměrné hladiny v ustáleném stavu přibližně 8 až 10 g/ml.
Expozice adalimumabu u pediatrických pacientů s uveitidou byla predikována pomocí populačního farmakokinetického modelování a simulace na základě farmakokinetiky se zkříženou indikací u dalších pediatrických pacientů (psoriáza u dětí, juvenilní idiopatická artritida, Crohnova nemoc u dětí a entezopatická artritida). Nejsou k dispozici žádné klinické údaje o použití nasycovací dávky u dětí ve věku < 6 let. Předpokládané expozice ukazují, že bez methotrexátu může nasycovací dávka vést k počátečnímu zvýšení systémové expozice.
Populační farmakokinetické a farmakokinetické/farmakodynamické modelování a simulace předpověděly srovnatelné expozice a účinnost adalimumabu u pacientů léčených dávkou 80 mg jednou za dva týdny při srovnání s dávkou 40 mg jednou týdně (včetně dospělých pacientů s RA, HS, UC, CD nebo psoriázou, dospívajících pacientů s HS a pediatrických pacientů ≥ 40 kg s CD a UC).
Vztah expozice-odpověď u pediatrické populace
Na základě dat z klinické studie u pacientů s JIA (pJIA a ERA) byl stanoven vztah expozice-odpověď mezi plazmatickými koncentracemi a odpovědí PedACR 50. Zdánlivá plazmatická koncentrace adalimumabu, která vede k poloviční maximální pravděpodobnosti odpovědi PedACR 50 (EC50), byla 3 μg/ml (95% CI: 1–6 μg/ml).
Vztah expozice-odpověď mezi koncentrací adalimumabu a účinností u pediatrických pacientů se závažnou chronickou ložiskovou psoriázou byl stanoven pro PASI 75 a PGA „čistá“ nebo „minimální“, v uvedeném pořadí. PASI 75 a PGA „čistá“ nebo „minimáln“í se zvyšoval se zvyšujícími se koncentracemi adalimumabu s podobnou zdánlivou EC50 přibližně 4,5 μg/ml (95% CI 0,4-47,6 a 1,9-10,5, v uvedeném pořadí).
Eliminace
Populační farmakokinetické analýzy s údaji od více než 1 300 pacientů s RA zjistily trend směrem k vyšší zdánlivé clearance adalimumabu s rostoucí tělesnou hmotností. Po úpravě váhových rozdílů, pohlaví a věku byl zřejmý minimální efekt na clearance adalimumabu. Koncentrace volného adalimumabu v séru (nevázaného na protilátky proti adalimumabu, AAA) byly nižší u pacientů s detekovanými protilátkami proti adalimumabu.
Porucha funkce jater nebo ledvin
Použití adalimumabu nebylo hodnoceno u pacientů s poruchou funkce jater nebo ledvin.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po jednorázovém podání, toxicity po opakovaném podání a genotoxicity neodhalily žádné zvláštní riziko pro člověka.
Ve studii u opic makaka jávského (Macaca fascicularis), kterým byly podávány dávky adalimumabu 0, 30 a 100 mg/kg (9–17 opic ve skupině) sledující embryofetální toxicitu a perinatální vývoj, nebyl zjištěn žádný faktor naznačující poškození plodů vlivem adalimumabu. Studie kancerogenity, ani standardní hodnocení toxického vlivu na fertilitu a studie postnatální toxicity s adalimumabem nebyly prováděny, protože neexistuje vhodný model pro protilátky s omezenou zkříženou reaktivitou na TNF hlodavců a na rozvoj neutralizačních protilátek u hlodavců.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Chlorid sodný
Sacharóza
Polysorbát 80
Voda pro injekci
Kyselina chlorovodíková (k úpravě pH)
Hydroxid sodný (kúpravě pH)
6.2 Inkompatibility
Studie kompatibility nejsou k dispozici, a proto tento léčivý přípravek nesmí být mísen s jinými léčivými přípravky.
6.3 Doba použitelnosti
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce
4 roky
Hukyndra 80 mg injekční roztok v předplněném peru
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C). Chraňte před mrazem. Uchovávejte předplněnou injekční stříkačku nebo předplněné pero v krabičce, aby byl přípravek chráněn před světlem.
Jednotlivá předplněná injekční stříkačka nebo předplněné pero může být uchováváno při teplotě do maximálně 25 °C po dobu až 30 dní. Předplněná injekční stříkačka nebo předplněné pero musí být chráněno před světlem a znehodnoceno, pokud není použito v průběhu těchto 30 dní.
6.5 Druh obalu a obsah balení
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce
0,8 ml injekčního roztoku v předplněné injekční stříkačce ze skla třídy I s pevnou jehlou velikosti 29 gauge, prodlouženou oporou pro prsty a bezpečnostním krytem jehly a s pístem (brombutylová pryž).
Velikosti balení: 1 předplněná injekční stříkačka balená v blistru z PVC/PE s 1 tampónem napuštěným alkoholem.
Hukyndra 80 mg injekční roztok v předplněném peru
0,8 ml injekčního roztoku v předplněném injekčním systému s jehlou (autoinjektor) obsahujícím předplněnou injekční stříkačku ze skla třídy I s pevnou jehlou o velikosti 29 gauge a pístem (brombutylová pryž). Pero je jednorázové ruční mechanické injekční zařízení.
Velikosti balení: 1 nebo 3 předplněná pera balená v blistru z PVC/PE, každé s 1 nebo 3 tampóny napuštěnými alkoholem.
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
STADA Arzneimittel AG
Stadastrasse 2–18
61118 Bad Vilbel
Německo
8. REGISTRAČNÍ ČÍSLO
Hukyndra 80 mg injekční roztok v předplněné injekční stříkačce EU/1/21/1589/007
Hukyndra 80 mg injekční roztok v předplněném peru
EU/1/21/1589/008
EU/1/21/1589/009
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 15. listopad 2021
Datum posledního prodloužení registrace:
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Hukyndra