


Souhrn údajů o přípravku (SPC) - EMEND
EMEND 125 mg tvrdé tobolkyEMEND 80 mg tvrdé tobolky
1. NÁZEV PŘÍPRAVKU
EMEND 125 mg tvrdé tobolky
EMEND 80 mg tvrdé tobolky
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna 125mg tobolka obsahuje aprepitantum 125 mg. Jedna 80mg tobolka obsahuje aprepitantum 80 mg.
Pomocná látka se známým účinkem
Jedna tobolka obsahuje 125 mg sacharózy (v 125 mg tvrdé tobolce).
Pomocná látka se známým účinkem
Jedna tobolka obsahuje 80 mg sacharózy (v 80 mg tvrdé tobolce).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Tvrdá tobolka.
125mg tobolky jsou matné s bílým tělem a růžovým víčkem; na těle je cirkulárně černým inkoustem vytištěno „462“ a „125 mg“. 80mg tobolky jsou matné s bílým tělem a víčkem; na těle je cikulárně černým inkoustem vytištěno „461“ a „80 mg“.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Prevence nauzey a zvracení spojených s vysoce a středně silně emetogenní protinádorovou chemoterapií u dospělých a dospívajících od 12 let věku.
EMEND 125 mg/80 mg se podává jako součást kombinované terapie (viz bod 4.2).
4.2 Dávkování a způsob podání
Dávkování
Dospělí
EMEND se podává po dobu 3 dní jako součást léčebného režimu zahrnujícího kortikosteroid a antagonistu 5-HT3. Doporučená dávka je 125 mg perorálně jednou denně jednu hodinu před zahájením chemoterapie 1. den a 80 mg perorálně jednou denně 2. a 3. den ráno.
K prevenci nevolnosti a zvracení v souvislosti s emetogenní protinádorovou chemoterapií se u dospělých doporučují následující režimy:
Vysoce emetogenní chemoterapeutický režim
|
|
|
| |
| EMEND | 125 mg perorálně | 80 mg perorálně | 80 mg perorálně | žádný |
| Dexamethason | 12 mg perorálně | 8 mg perorálně | 8 mg perorálně | 8 mg perorálně |
Dexamethason se musí podávat 1. den 30 minut před zahájením chemoterapie a 2. až 4. den ráno. Dávka dexamethasonu přispívá k interakcím léčivých látek.
Středně emetogenní chemoterapeutický režim
|
|
| |
| EMEND | 125 mg perorálně | 80 mg perorálně | 80 mg perorálně |
| Dexamethason | 12 mg perorálně | žádný | žádný |
| Antagonisté 5-HT3 | Standardní dávka antagonistů 5-HT3. Ohledně příslušného dávkování zvoleného antagonisty 5-HT3 viz informace o daném přípravku | žádný | žádný |
Dexamethason se musí podávat 1. den 30 minut před zahájením chemoterapie. Dávka dexamethasonu přispívá k interakcím léčivých látek.
Pediatrická populace
Dospívající (ve věku 12 až 17 let)
Přípravek EMEND se podává 3 dny jako součást režimu, který zahrnuje antagonistu 5-HT3. Doporučené dávkování tobolek přípravku EMEND je 125 mg perorálně 1. den a 80 mg perorálně
- 2. a 3. den. Přípravek EMEND se podává perorálně 1 hodinu před chemoterapií 1., 2. a 3. den. Pokud se 2. a 3. den nepodává žádná chemoterapie, má být přípravek EMEND podáván ráno. Ohledně správného dávkování zvoleného antagonisty 5-HT3 nahlédněte do jeho souhrnu údajů o přípravku (SPC). Pokud se s přípravkem EMEND podává současně kortikosteroid, jako je dexamethason, má se podat 50 % obvyklé dávky kortikosteroidu (viz body 4.5 a 5.1).
Bezpečnost a účinnost 80mg a 125mg tobolky nebyla u dětí mladších 12 let prokázána. K dispozici nejsou žádné údaje. Viz SPC prášku pro perorální suspenzi pokud jde o vhodné dávkování u kojenců, batolat a dětí ve věku od 6 měsíců do méně než 12 let.
Obecně
Množství údajů o účinnosti při kombinaci s jinými kortikosteroidy a antagonisty 5-HT3 je omezeno. Další informace o současném podávání s kortikosteroidy jsou uvedeny viz bod 4.5. U současně podávaných léčivých přípravků obsahujících antagonistu 5-HT3 nahlédněte do jejich SPC.
Zvláštní populace
Starší osoby (≥ 65 let)
U starších osob není nutno dávku nijak upravovat (viz bod 5.2).
Pohlaví
S ohledem na pohlaví není nutno dávku nijak upravovat (viz bod 5.2).
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin ani u pacientů v terminálním stádiu renálního onemocnění podstupujících hemodialýzu není nutno dávku nijak upravovat (viz bod 5.2).
Antagonisté 5-
HT3
Standardní dávka antagonistů 5-HT3. Ohledně příslušného dávkování zvoleného antagonisty 5-HT3 viz informace o daném přípravku | žádný | žádný | žádný |
Porucha funkce jater
U pacientů s mírnou poruchou funkce jater není nutno dávku nijak upravovat. Pokud se týče pacientů se středně těžkou poruchou funkce jater, je k dispozici pouze omezené množství dat a nejsou dostupné žádné údaje od pacientů s těžkou poruchou funkce jater. Těmto pacientům se aprepitant musí podávat opatrně (viz body 4.4 a 5.2).
Způsob podání
Tvrdou tobolku je nutno polknout vcelku.
Přípravek EMEND lze užívat bez ohledu na jídlo.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Současné podávání s pimozidem, terfenadinem, astemizolem nebo cisapridem (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Pacienti se středně těžkou až těžkou poruchou funkce jater
Pro pacienty se středně těžkou poruchou funkce jater existuje pouze omezené množství dat a žádné údaje nejsou k dispozici pro pacienty s těžkou poruchou funkce jater. U těchto pacientů je nutno přípravek EMEND používat s opatrností (viz bod 5.2).
Interakce na CYP3A4
EMEND je nutno podávat s opatrností pacientům současně užívajícím perorálně podávané léčivé látky, které se primárně metabolizují cestou CYP3A4 a které mají úzké terapeutické rozmezí, jako je cyklosporin, takrolimus, sirolimus, everolimus, alfentanil, deriváty námelových alkaloidů, fentanyl a chinidin (viz bod 4.5). Navíc je nutno k podávání současně s irinotekanem přistupovat s obzvláštní opatrností, protože uvedená kombinace by mohla mít za následek zvýšenou toxicitu.
Současné podávání s warfarinem (substrát CYP2C9)
U pacientů dlouhodobě léčených warfarinem je nutno hodnotu mezinárodního normalizovaného poměru (INR) pozorně sledovat během léčby přípravkem EMEND a po dobu 14 dnů po každé 3-denní léčbě přípravkem EMEND (viz bod 4.5).
Současné podávání s hormonální antikoncepcí
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a 28 dní poté snížena. Během léčby přípravkem EMEND a ještě 2 měsíce po poslední dávce přípravku EMEND je třeba používat alternativní nehormonální záložní antikoncepční metody (viz bod 4.5).
Pomocné látky
Tobolky přípravku EMEND obsahují sacharózu. Pacienti se vzácnými dědičnými problémy s intolerancí fruktózy, malabsorpcí glukózy-galaktózy nebo deficitem sacharáza-izomaltázy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tobolce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Aprepitant (125 mg/80 mg) je substrát, středně silný inhibitor a induktor CYP3A4. Aprepitant je také induktor CYP2C9. Během léčby přípravkem EMEND je inhibován CYP3A4. Po ukončení léčby přípravkem EMEND dochází k přechodné mírné indukci CYP2C9, CYP3A4 a glukuronidace. Nezdá se, že by aprepitant interagoval s P glykoproteinovým transportérem, jak naznačuje nepřítomnost interakce aprepitantu s digoxinem.
Účinek aprepitantu na farmakokinetiku dalších léčivých látek
Inhibice CYP3A4
Jako středně silný inhibitor CYP3A4 může aprepitant (125 mg/80 mg) zvýšit plazmatické koncentrace současně podávaných léčivých látek, které se metabolizují cestou CYP3A4. Celková expozice perorálně podávaným substrátům CYP3A4 se může zvýšit přibližně 3krát během 3denní léčby přípravkem EMEND; předpokládá se, že účinek aprepitantu na plazmatické koncentrace intravenózně podávaných substrátů CYP3A4 bude menší. Přípravek EMEND se nesmí podávat současně s pimozidem, terfenadinem, astemizolem nebo cisapridem (viz bod 4.3). Inhibice CYP3A4 aprepitantem by mohla mít za následek zvýšené plazmatické koncentrace uvedených léčivých látek, což může vyvolat závažné nebo život ohrožující reakce. Při současném podávání přípravku EMEND a perorálně podávaných léčivých látek, které jsou metabolizovány převážně prostřednictvím CYP3A4 a které mají úzké terapeutické rozmezí, jako je cyklosporin, takrolimus, sirolimus, everolimus, alfentanil, diergotamin, ergotamin, fentanyl a chinidin, se doporučuje opatrnost (viz bod 4.4).
Kortikosteroidy
Dexamethason: Obvyklou dávku perorálně podaného dexamethasonu je nutno při současném podávání s přípravkem EMEND v režimu 125 mg/80 mg snížit přibližně o 50 %. Dávka dexamethasonu v klinických studiích nevolnosti a zvracení vyvolaných chemoterapií (CINV) byla vybrána s ohledem na interakce léčivých látek (viz bod 4.2). Pokud se EMEND podával v léčebném režimu v dávce 125 mg spolu s dexamethasonem 20 mg perorálně první den, a poté v dávce 80 mg/den spolu s dexamethasonem 8 mg perorálně druhý až pátý den, došlo první a pátý den k 2,2-násobnému zvýšení hodnoty AUC dexamethasonu, který je substrátem CYP3A4.
Methylprednisolon: Při současném podávání s přípravkem EMEND v režimu 125 mg/80 mg je třeba obvyklou dávku intravenózně aplikovaného methylprednisolonu snížit přibližně o 25 %, a obvyklou dávku perorálně podávaného methylprednisolonu přibližně o 50 %. Pokud se EMEND podával v léčebném režimu v dávce 125 mg první den a 80 mg/den 2. a 3. den, zvýšil hodnotu AUC methylprednisolonu, který je substrátem CYP3A4, 1. den 1,3krát a 3. den 2,5krát v případě, že se methylprednisolon podával současně intravenózně v dávce 125 mg první den a perorálně v dávce 40 mg 2. a 3. den.
V kontinuální léčbě methylprednisolonem se může hodnota AUC methylprednisolonu koncem 2-týdenního období po zahájení podávání přípravku EMEND snížit v důsledku indukčního účinku aprepitantu na CYP3A4. Lze očekávat, že tento účinek bude u perorálně podávaného methylprednisolonu výraznější.
Chemoterapeutické léčivé přípravky
Ve farmakokinetických studiích neměl EMEND při podávání v režimu 125 mg 1. den a 80 mg/den 2. a 3. den, vliv na farmakokinetiku docetaxelu podaného intravenózně 1. den nebo vinorelbinu podaného intravenózně 1. nebo 8. den. Protože účinek přípravku EMEND na farmakokinetiku perorálně podávaných substrátů CYP3A4 je větší než účinek přípravku EMEND na farmakokinetiku intravenózně podávaných substrátů CYP3A4, nelze vyloučit interakce s perorálně podávanými chemoterapeutickými léčivými přípravky, které se biotransformují převážně nebo částečně cestou CYP3A4 (např. etoposid, vinorelbin). U pacientů dostávajících léčivé přípravky, které se metabolizují především nebo i částečně CYP3A4, se doporučuje opatrnost, přičemž může být vhodné tyto pacienty dodatečně sledovat (viz bod 4.4). Po uvedení na trh byly hlášeny při současném podávání aprepitantu a ifosfamidu případy neurotoxicity, potenciální nežádoucí účinek ifosfamidu.
Imunosupresiva
V průběhu 3denního režimu léčby nevolnosti a zvracení vyvolaných chemoterapií se předpokládá přechodné střední zvýšení následované mírným poklesem expozice imunosupresivům metabolizovaným prostřednictvím CYP3A4 (např. cyklosporin, takrolimus, everolimus a sirolimus). S ohledem na krátké trvání 3denního režimu a na časově závislé omezené změny expozice se během 3 dnů současného podávání s přípravkem EMEND snížení dávky imunosupresiv nedoporučuje. Midazolam
Při současném podávání midazolamu nebo jiných benzodiazepinů metabolizovaných cestou CYP3A4 (alprazolam, triazolam) spolu s přípravkem EMEND (125 mg/80 mg) je nutno vzít v úvahu možné účinky zvýšených plazmatických koncentrací těchto léčivých přípravků.
EMEND zvýšil hodnotu AUC midazolamu, který je citlivým substrátem CYP3A4, 2,3krát 1. den a 3,3krát 5. den, pokud byl midazolam podán perorálně v jediné 2mg dávce 1. a 5. den léčebného režimu s přípravkem EMEND v dávce 125 mg 1. den a 80 mg/den 2. až 5. den.
V jiné studii s intravenózní aplikací midazolamu se EMEND podával v dávce 125 mg 1. den a 80 mg/den 2. a 3. den a midazolam v dávce 2 mg se aplikoval intravenózně před zahájením 3denního léčebného režimu s přípravkem EMEND a 4., 8., a 15. den. EMEND zvýšil hodnotu AUC midazolamu o 25 % 4. den a snížil hodnotu AUC midazolamu o 19 % 8. den a o 4 % 15. den. Tyto účinky nebyly považovány za klinicky významné.
Ve třetí studii s intravenózní a perorální aplikací midazolamu se EMEND podával v dávce 125 mg
- 1. den a 80 mg/den 2. a 3. den společně s ondansetronem 32 mg 1. den, dexamethasonem 12 mg 1. den a 8 mg 2. až 4. den. Tato kombinace (tedy EMEND, ondansetron a dexamethason) snížila hodnotu AUC perorálního midazolamu o 16 % 6. den, o 9 % 8. den, o 7 % 15. den a o 17 % 22. den. Tyto účinky nebyly považovány za klinicky významné.
Byla provedena dodatečná studie intravenózního podávání midazolamu a přípravku EMEND. Midazolam v dávce 2 mg byl podán intravenózně 1 hodinu po perorálně podané jedné 125mg dávce přípravku EMEND. Plazmatická hodnota AUC midazolamu se zvýšila 1,5krát. Tento účinek nebyl považován za klinicky významný.
Indukce
Jako mírný induktor CYP2C9, CYP3A4 a glukuronidace může aprepitant během dvou týdnů po zahájení a léčbě snižovat plazmatické koncentrace substrátů eliminovaných těmito cestami. Tento účinek se může projevit až po skončení třídenní léčby přípravkem EMEND. U substrátů CYP2C9 a CYP3A4 je indukce přechodná s dosažením maxima účinku 3 až 5 dní po skončení třídenní léčebné kúry přípravkem EMEND. Účinek se zachovává po dobu několika dní, poté se zvolna ztrácí a dva týdny po skončení léčby přípravkem EMEND je již klinicky nevýznamný. Mírnou indukci glukuronidace lze pozorovat i při perorálním podávání aprepitantu v dávce 80 mg po dobu 7 dní. Údaje ohledně účinku na CYP2C8 a CYP2C19 nejsou k dispozici. Opatrnost se doporučuje v případech, kdy se v daném období podávají warfarin, acenokumarol, tolbutamid, fenytoin nebo jiné léčivé látky, o nichž je známo, že jsou metabolizovány CYP2C9.
Warfarin
U pacientů dlouhodobě léčených warfarinem je třeba pozorně sledovat protrombinový čas (INR) během léčby přípravkem EMEND a po dobu 2 týdnů po každé 3denní léčbě přípravkem EMEND z důvodu chemoterapií vyvolané nevolnosti a zvracení (viz bod 4.4). Jestliže se podala jediná 125mg dávka přípravku EMEND 1. den a dávka 80 mg/den 2. a 3. den zdravým jedincům ve stabilizovaném stavu při dlouhodobé léčbě warfarinem, neměl EMEND 3. den žádný účinek na hodnotu plazmatické AUC pro R(+) ani S(-) warfarin, nicméně 5 dní po skončení podávání přípravku EMEND, ale došlo ke 34% snížení dolní hodnoty koncentrace S(-) warfarinu (substrátu CYP2C9) spolu se 14% poklesem hodnoty INR.
Tolbutamid
Pokud se EMEND podával v dávce 125 mg 1. den a v dávce 80 mg/den 2. a 3. den, snížil 4. den hodnotu AUC tolbutamidu (substrátu CYP2C9) o 23 %, 8. den o 28 %, a 15. den o 15 % v případě, že se jediná 500mg dávka tolbutamidu podala perorálně před zahájením 3denní kúry s přípravkem EMEND a pak 4., 8., a 15. den.
Hormonální antikoncepce
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a 28 dní poté snížena. Během léčby přípravkem EMEND a ještě 2 měsíce po poslední dávce přípravku EMEND je třeba používat alternativní nehormonální záložní antikoncepční metody.
V klinické studii byly 1. až 21. den podávány jednorázové dávky perorální antikoncepce obsahující ethinylestradiol a norethisteron spolu s přípravkem EMEND, podávaným v režimu v dávce 125 mg
- 8. den a 80 mg/den 9. a 10. den s ondansetronem v dávce 32 mg podaným intravenózně 8. den a dexamethasonem v dávce 12 mg podaným perorálně 8. den a dále 8 mg/den 9., 10. a 11. den. V této studii se minimální koncentrace ethinylestradiolu snížily 9. až 21. den až o 64 % a minimální koncentrace norethisteronu až o 60 %.
Antagonisté 5-HT3
V klinických studiích lékových interakcí nevykazoval aprepitant žádné klinicky významné účinky na farmakokinetiku ondansetronu, granisetronu nebo hydrodolasetronu (aktivní metabolit dolasetronu).
Účinky jiných léčivých přípravků na farmakokinetiku aprepitantu
K současnému podávání přípravku EMEND s léčivými látkami, které inhibují aktivitu CYP3A4 (např. ketokonazol, itrakonazol, vorikonazol, posakonazol, klarithromycin, telithromycin, nefazodon a inhibitory proteázy), je třeba přistupovat opatrně, protože se předpokládá, že tato kombinace povede k několikanásobnému zvýšení plazmatické koncentrace aprepitantu (viz bod 4.4).
Je nutno se vyvarovat současného podávání přípravku EMEND s léčivými látkami, které silně indukují aktivitu CYP3A4 (např. s rifampicinem, fenytoinem, karbamazepinem, fenobarbitalem), protože tato kombinace vede ke snížení plazmatických koncentrací aprepitantu, což může vést ke snížení účinnosti přípravku EMEND. Současné podávání přípravku EMEND s bylinnými přípravky obsahujícími třezalku tečkovanou (Hypericum perforatum) se nedoporučuje.
Ketokonazol
Jestliže se podal aprepitant v jediné 125mg dávce 5. den 10denního léčebného režimu se silným inhibitorem ketokonazolem podaným v dávce 400 mg/den, zvýšila se hodnota AUC aprepitantu přibližně 5krát a střední hodnota terminálního poločasu aprepitantu se zvýšila přibližně 3krát.
Rifampicin
Jestliže se podal aprepitant v jediné 375 mg dávce 9. den 14denního léčebného režimu se silným induktorem rifampicinem podaným v dávce 600 mg/den, snížila se hodnota AUC aprepitantu o 91 % a střední hodnota terminálního poločasu aprepitantu se snížila o 68 %.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Antikoncepce u mužů a žen
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a 28 dní poté snížena. Během léčby přípravkem EMEND a 2 měsíce po poslední dávce přípravku EMEND je nutno používat alternativní nehormonální záložní antikoncepční metody (viz body 4.4 a 4.5).
Těhotenství
Nejsou dostupné žádné klinické údaje týkající se těhotenství vystavených aprepitantu. Potenciální reprodukční toxicita aprepitantu nebylazcela stanovena, protože míry expozice vyšší než hodnoty terapeutické expozice u člověka při dávce 125 mg/80 mg nebylo možno ve studiích se zvířaty dosáhnout. Tyto studie nenaznačily žádné přímé ani nepřímé škodlivé účinky na průběh těhotenství, embryonální/fetální vývoj, porod nebo postnatální vývoj (viz bod 5.3). Možné účinky na reprodukci změn v regulaci neurokininů nejsou známy. Přípravek EMEND by neměl být během těhotenství podáván, pokud to není nezbytně nutné.
Kojení
Aprepitant se vylučuje do mléka kojících potkanů. Není známo, zda se aprepitant vylučuje do lidského mateřského mléka, a proto se kojení během léčby přípravkem EMEND nedoporučuje.
Fertilita
Potenciál aprepitantu navodit účinky na fertilitu nebyl dosud plně popsán, protože expozičních hladin přesahujících terapeutickou expozici u lidí nemohlo být ve studiích na zvířatech dosaženo. Tyto studie fertility neukazují na přímé nebo nepřímé škodlivé účinky ohledně páření, fertility, embryonálního/fetálního vývoje či počtu a motility spermií (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek EMEND může mít mírný vliv na schopnost řídit, jezdit na kole nebo obsluhovat stroje. Po užití přípravku EMEND se mohou objevit závratě a únava (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Profil bezpečnosti aprepitantu byl hodnocen přibližně u 6 500 dospělých ve více než 50 studiích a 184 dětí a dospívajících ve 2 kontrolovaných pediatrických klinických studiích.
Nejčastějšími nežádoucími účinky, uváděnými ve vyšším výskytu u dospělých léčených režimem s aprepitantem než standardní terapií, u pacientů léčených vysoce emetogenní chemoterapií byly: škytavka (4,6 % oproti 2,9 %), zvýšení ALT (2,8 %, oproti 1,1 %), dyspepsie (2,6 %, oproti 2,0 %), zácpa (2,4 %, oproti 2,0 %), bolest hlavy (2,0 %, oproti 1,8 %) a snížení chuti k jídlu (2,0 %, oproti 0,5 %). Nejčastějším nežádoucím účinkem uváděným ve vyšším výskytu u pacientů léčených režimem s aprepitantem než standardní terapií u pacientů léčených středně emetogenní chemoterapií byla únava (1,4 %, oproti 0,9 %).
Nejčastějšími nežádoucími účinky hlášenými s vyšší incidencí u pediatrických pacientů léčených režimem aprepitantu než u kontrolního režimu během léčby emetogenní protinádorovou chemoterapií byla škytavka (3,3 % versus 0,0 %) a zarudnutí (1,1 % versus 0,0 %).
Tabulkový seznam nežádoucích účinků
Následující nežádoucí účinky byly pozorovány v souhrnné analýze studií s vysoce emetogenní chemoterapií a středně emetogenní chemoterapií u pacientů léčených režimem s aprepitantem s vyšší incidencí než při standardní terapii dospělých nebo pediatrických pacientů nebo po uvedení přípravku na trh. Kategorie frekvence uvedené v tabulce jsou založeny na studiích u dospělých; pozorované frekvence v pediatrických studiích byly podobné nebo nižší, není-li v tabulce uvedeno. Některé méně časté nežádoucí účinky v dospělé populaci nebyly pozorovány v pediatrických studiích.
Frekvence jsou definovány jako: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000) a velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit).
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Infekce a infestace | kandidóza, stafylokokové infekce | vzácné |
| Poruchy krve a lymfatického systému | febrilní neutropenie, anemie | méně časté |
| Poruchy imunitního systému | hypersenzitivní reakce včetně anafylaktických reakcí | není známo |
| Poruchy metabolismu a výživy | snížení chuti k jídlu | časté |
| polydipsie | vzácné | |
| Psychiatrické poruchy | úzkost | méně časté |
| dezorientace, euforická nálada | vzácné | |
| Poruchy nervového systému | bolest hlavy | časté |
| závrať, somnolence | méně časté | |
| kognitivní poruchy, letargie, poruchy vnímání chutí | vzácné | |
| Poruchy oka | konjunktivitida | vzácné |
| Poruchy ucha a labyrintu | tinnitus | vzácné |
| Srdeční poruchy | palpitace | méně časté |
| bradykardie, kardiovaskulární porucha | vzácné | |
| Cévní poruchy | návaly horka/zarudnutí | méně časté |
| Respirační, hrudní a mediastinální poruchy | škytavka | časté |
| bolest v orofaryngu, kýchání, kašel, postnazální zatékání hlenu (postnasal drip), podráždění hrdla | vzácné | |
| Gastrointestinální poruchy | zácpa, dyspepsie | časté |
| říhání, nauzea†, zvracení†, gastroesofageální refluxní choroba, bolest břicha, sucho v ústech, flatulence | méně časté | |
| perforace duodenálního vředu, stomatitida, abdominální distenze, tvrdá stolice, neutropenická kolitida | vzácné | |
| Poruchy kůže a podkožní tkáně | vyrážka, akné | méně časté |
| fotosenzitivní reakce, hyperhidróza, seborea, kožní léze, svědivá vyrážka, Stevens−Johnsonův syndrom/toxická epidermální nekrolýza | vzácné | |
| svědění, kopřivka | není známo | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | svalová slabost, svalové spasmy | vzácné |
| Poruchy ledvin a močových cest | dysurie | méně časté |
| polakisurie | vzácné | |
| Celkové poruchy a reakce v místě aplikace | únava | časté |
| astenie, celkový pocit nemoci | méně časté | |
| edém, pocit nepohody na hrudi, poruchy chůze | vzácné | |
| Vyšetření | zvýšení ALT | časté |
| zvýšení AST, zvýšení alkalické fosfatázy | méně časté | |
| pozitivní test na červené krvinky v moči, zvýšení hladiny sodíku v krvi, pokles tělesné hmostnosti, pokles počtu neutrofilů, přítomnost glukózy v moči, zvýšená tvorba moči | vzácné |
†Nausea a zvracení byly parametry účinnosti v prvních 5-ti dnech následujících po chemoterapeutické léčbě a byly hlášeny jako nežádoucí příhody pouze poté.
Popis vybraných nežádoucích účinků
Profily nežádoucích reakcí u dospělých v prodloužených studiích s vysoce nebo středně emetogenní chemoterapií s opakovanými až 6 dalšími cykly chemoterapie byly celkově podobné jako profily pozorované v 1. cyklu.
V další aktivním komparátorem kontrolované klinické studii u 1 169 dospělých pacientů léčených aprepitantem a vysoce emetogenní terapií byl profil nežádoucích účinků obecně podobný profilu, který byl pozorovaný v ostatních studiích s vysoce emetogenní terapií s aprepitantem.
Non-CINV studie
U dospělých pacientů léčených jednou 40mg dávkou aprepitantu pro pooperační nevolnost a zvracení (PONV) byly pozorovány další nežádoucí reakce s větším výskytem než u ondansetronu: bolest horní poloviny břicha, abnormální střevní zvuky, zácpa*, dysartrie, dušnost, hypoestézie, insomnie, mióza, nevolnost, smyslové poruchy, žaludeční dyskomfort, subileus*, snížená ostrost vidění, sípot. *Hlášeno u pacientů užívajících vyšší dávky aprepitantu.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování je nutno EMEND vysadit a zajistit obecnou podpůrnou léčbu a sledování pacienta. Vzhledem k antiemetickému účinku aprepitantu může snaha o vyvolání zvracení pomocí léčivých přípravků selhat.
Aprepitant nelze odstranit hemodialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antiemetika a antinauzeancia, ATC kód: A04AD12
Aprepitant je selektivní antagonista s vysokou afinitou pro receptory neurokininu 1 (NK1) lidské substance P.
Třídenní režim aprepitantu u dospělých
Ve 2 randomizovaných, dvojitě zaslepených studiích zahrnujících celkem 1 094 dospělých léčených chemoterapií obsahující cisplatinu ≥ 70 mg/m2, byl aprepitant v kombinaci s léčebným režimem ondansetron/dexamethason (viz bod 4.2) srovnáván se standardním režimem (placebo plus ondansetron 32 mg aplikovaný intravenózně 1. den plus dexamethason 20 mg perorálně podaný 1. den a 8 mg perorálně dvakrát denně 2. až 4. den). I když se v klinických hodnoceních používala 32mg intravenózní dávka ondansetronu, nejedná se již o doporučenou dávku. Ohledně příslušného dávkování zvoleného antagonisty 5-HT3 viz informace o daném přípravku.
Účinnost se hodnotila pomocí následujícího souhrnného parametru: úplná odpověď (definovaná jako žádné emetické epizody, bez použití „záchranné“ terapie) primárně v 1. cyklu. Výsledky se hodnotily v každé studii jednotlivě a pak pro tyto 2 studie dohromady.
Přehled hlavních výsledků studií z kombinované analýzy je uveden v tabulce 1.
Tabulka 1
Procenta dospělých pacientů léčených vysoce emetogenní chemoterapií s odpovědí na léčbu podle léčebných skupin a fáze – 1. cyklus
SOUHRNNÝ
PARAMETR
Režim
s aprepitantem
(N = 521)†
%
Standardní terapie (N = 524)†
%
Rozdíly*
% (95% CI)
Úplná odpověď (bez zvracení a „záchranné“ terapie)
Celkem (0-120 hodin) 67,7 47,8 19,9 (14,0, 25,8) 0-24 hodin 86,0 73,2 12,7 (7,9, 17,6) 25-120 hodin 71,5 51,2 20,3 (14,5, 26,1)
JEDNOTLIVÁ KRITÉRIA
Bez zvracení (žádné emetické epizody bez ohledu na použití „záchranné“ terapie)
Celkem (0-120 hodin) 71,9 49,7 22,2 (16,4, 28,0) 0-24 hodin 86,8 74,0 12,7 (8,0, 17,5) 25-120 hodin 76,2 53,5 22,6 (17,0, 28,2) Bez významné nevolnosti (maximálně VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin) 72,1 64,9 7,2 (1,6, 12,8) 25-120 hodin 74,0 66,9 7,1 (1,5, 12,6) * Intervaly spolehlivosti (CI) byly vypočítány bez korekce pro pohlaví a současnou chemoterapii, které byly zahrnuty do primární analýzy míry pravděpodobnosti a logistických modelů.
† Jeden pacient v režimu pouze s aprepitantem měl data v akutní fázi a byl vyřazen z celkové a prodloužené fáze analýzy: jeden pacient pouze ve standardním režimu měl pouze data v prodloužené fázi a byl vyřazen z celkové a akutní fáze analýzy.
Odhad doby první epizody zvracení v kombinované analýze je zobrazen vynesením hodnot metodou Kaplana-Meiera v grafu 1.
Graf 1
Procento dospělých pacientů léčených vysoce emetogenní chemoterapií,
u nichž nedošlo k epizodě zvracení – 1. cyklus
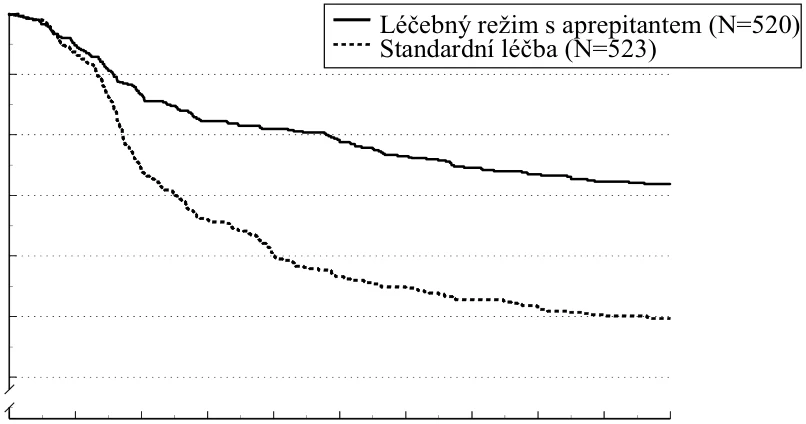
Čas (v hodinách)
0 12 24 36 48 60 72 84 96 108 120 40%
50%
60%
70%
80%
90%
100%
Statisticky významné rozdíly v účinnosti byly pozorovány v každé z těchto 2 jednotlivých studií. Ve těchto stejných 2 klinických studiích pokračovalo 851 dospělých pacientů v prodloužené studii s opakovanými až 5 dalšími cykly chemoterapie. Účinnost režimu s aprepitantem zůstala během všech cyklů zřejmě zachována.
V randomizované, dvojitě zaslepené studii s celkovým počtem 866 dospělých pacientů (864 žen, 2 muži) léčených chemoterapií, která zahrnovala cyklofosfamid 750–1 500 mg/m2; nebo cyklofosfamid 500–1 500 mg/m2 a doxorubicin (≤ 60 mg/m2) nebo epirubicin (≤ 100 mg/m2), byl aprepitant v kombinaci s režimem obsahujícím ondansetron/dexamethason (viz bod 4.2) srovnáván se standardní terapií (placebo plus ondansetron 8 mg perorálně (dvakrát 1. den a každých 12 hodin
- 2. a 3. den) plus dexamethason 20 mg perorálně 1. den).
Účinnost se hodnotila pomocí souhrnného parametru: úplná odpověď (definovaná jako žádné emetické epizody a nepoužití záchranné terapie) primárně během 1. cyklu.
Přehled hlavních výsledků studie je uveden v Tabulce 2.
Tabulka 2 Procenta dospělých pacientů odpovídajících na léčbu podle léčebné skupiny a fáze – 1. cyklus středně emetogenní chemoterapie
SOUHRNNÝ
PARAMETR
Režim
s aprepitantem (N = 433)†
%
Standardní terapie
(N = 424)
%
Rozdíly*
% (95 % CI)
CoÚplná odpověď (bez zvracení a „záchranné“ terapie)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
50,8
75,7
55,4
42,5
69,0
49,1
8,3
6,7
6,3
(1,6, 15,0) (0,7, 12,7) (-0,4, 13,0)
JEDNOTLIVÁ KRITÉRIA
No Bez zvracení (žádné emetické epizody bez ohledu na použití „záchranné“ terapie)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
75,7
87,5
80,8
58,7
77,3
69,1
17,0
10,2
11,7
(10,8, 23,2) (5,1, 15,3) (5,9, 17,5) No Bez významné nevolnosti (maximálně VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
60,9
79,5
65,3
55,7
78,3
61,5
5,3
1,3
3,9
(-1,3, 11,9) (-4,2, 6,8) (-2,6, 10,3) ∗ Intervaly spolehlivosti byly vypočítány bez korekce na věkovou kategorii (<55 let, ≥55 let) a skupiny hodnotících lékařů, které byly zahrnuty do primární analýzy míry pravděpodobnosti a logistických modelů.
† Jeden pacient v režimu pouze s aprepitantem měl data v akutní fázi a byl vyřazen z celkové a prodloužené fáze analýzy.
Ve stejné klinické studii pokračovalo 744 dospělých pacientů v prodloužené studii s opakovanými až 3 dalšími cykly chemoterapie. Účinnost režimu s aprepitantem zůstala během všech cyklů zřejmě zachována.
Ve druhé multicentrické, randomizované, dvojitě zaslepené studii s paralelní skupinou byl režim s aprepitantem porovnáván se standardní léčbou u 848 dospělých pacientů (652 žen, 196 mužů), kterým byl podáván chemoterapeutický režim, který zahrnoval jakékoli intravenózní dávky oxaliplatiny, karboplatiny, epirubicinu, idarubicinu, ifosfamidu, irinotekanu, daunorubicinu, doxorubicinu; cyklofosfamid intravenózně (< 1 500 mg/m2) nebo cytarabin intravenózně (>1 g/m2). Pacientům, kterým byl podáván režim s aprepitantem, byla chemoterapie podávána na různé typy nádorů, včetně 52 % s rakovinou prsu, 21 % s gastrointestinálními rakovinami včetně kolorektálního karcinomu, 13 % s rakovinou plic a 6 % s gynekologickými rakovinami. Režim s aprepitantem v kombinaci s režimem ondansetron/dexamethason (viz bod 4.2) byl porovnáván se standardní léčbou (placebo v kombinaci s ondansetronem 8 mg perorálně (dvakrát 1. den a každých 12 hodin 2. a 3. den) plus dexamethason 20 mg perorálně 1. den).
Účinnost byla založena na vyhodnocení následujících primárních a klíčových sekundárních cílových parametrů účinnosti: žádné zvracení za celou dobu (0 až 120 hodin po chemoterapii), vyhodnocení bezpečnosti a snášenlivosti režimu s aprepitantem při chemoterapií vyvolané nevolnosti a zvracení (CINV) a úplná odpověď (definovaná jako žádné zvracení a žádné použití záchranné léčby) za celou dobu (0 až 120 hodin po chemoterapii). Navíc byla sledována jako exploratorní cílový parametr účinnosti, „Žádná významná nauzea“ (No Significant Nausea) za celou dobu (0 až 120 hodin po chemoterapii), jak v akutní, tak i prodloužené fázi formou post-hoc analýzy.
Souhrn klíčových výsledků studie je uveden v Tabulce 3.
Tabulka 3
Procento dospělých pacientů odpovídajících na léčbu podle léčebné skupiny a fáze pro studii 2 –cyklus 1
středně emetogenní chemoterapie
Režim
s aprepi-
tantem
(N = 425)
%
Standardní
léčba
(N = 406)
%
Rozdíly*
% (95% CI)
Úplná odpověď (žádné zvracení a žádná záchranná léčba)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
68,7
89,2
70,8
56,3
80,3
60,9
12,4
8,9
9,9
(5,9, 18,9) (4,0, 13,8) (3,5, 16,3) Žádná emeze (žádné emetické epizody bez ohledu na použití záchranné léčby)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
76,2
92,0
77,9
62,1
83,7
66,8
14,1
8,3
11,1
(7,9, 20,3) (3,9, 12,7) (5,1, 17,1) Žádná významná nauzea (maximální VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
73,6
90,9
74,9
66,4
86,3
69,5
7,2
4,6
5,4
(1,0, 13,4) (0,2, 9,0) (-0,7, 11,5)
*Intervaly spolehlivosti byly vypočteny bez úpravy podle pohlaví a oblasti, které byly zařazeny v primární analýze za použití logistických modelů.
Přínos kombinované terapie s aprepitantem u celé hodnocené populace byl dán zejména výsledky pozorovanými u pacientů se slabou kontrolou při standardním režimu, jako jsou ženy, i když výsledky byly numericky lepší bez ohledu na věk, typ tumoru nebo pohlaví. Úplné odpovědi bylo dosaženo u 209/324 (65 %) v případě režimu s aprepitantem a u 161/320 (50 %) při standardní terapii u žen a u mužů šlo v případě režimu s aprepitantem u 83/101 (82 %) a při standardní terapii u 68/87 (78 %).
Pediatrická populace
V randomizované, dvojitě zaslepené klinické studii, kontrolované aktivním komparátorem, která zahrnovala 302 dětí a dospívajících (ve věku 6 měsíců až 17 let), kterým se podávala středně silně nebo vysoce emetogenní chemoterapie, se režim s aprepitantem porovnával s kontrolním režimem prevence CINV. Účinnost režimu s aprepitantem byla hodnocena při jednom cyklu (cyklus 1). Pacienti měli v následných cyklech (volitelné cykly 2 až 6) možnost dostávat aprepitant v otevřeném uspořádání; v těchto volitelných cyklech však účinnost hodnocena nebyla. Režim s aprepitantem u dospívajících ve věku 12 až 17 let (N = 47) sestával z přípravku EMEND tobolky 125 mg podávaného perorálně 1. den a z 80 mg/den 2. a 3. den v kombinaci s ondansetronem 1. den. Režim s aprepitantem u dětí ve věku 6 měsíců až méně než 12 let (N = 105) sestával z přípravku EMEND prášek pro perorální suspenzi podávaného v dávce 3,0 mg/kg (do dávky 125 mg) perorálně 1. den a v dávce 2,0 mg/kg (do dávky 80 mg) perorálně 2. a 3. den v kombinaci s ondansetronem 1. den. Kontrolní režim u dospívajících ve věku 12 až 17 let (N = 48) a dětí ve věku 6 měsíců až méně než 2 roky (N = 102) sestával z placeba místo aprepitantu 1., 2. a 3. den v kombinaci s ondansetronem
- 1. den. Přípravek EMEND nebo placebo a ondansetron se podávaly 1 hodinu, respektive 30 minut před zahájením chemoterapie. Jako součást antiemetického režimu pro pediatrické pacienty byl u obou věkových skupin povolen intravenózní dexamethason, a to podle rozhodnutí lékaře. U pediatrických pacientů léčených aprepitantem bylo požadováno snížení (50%) dávky dexamethasonu. U pediatrických pacientů léčených kontrolním režimem nebylo snížení dávky požadováno. Z pediatrických pacientů používalo v 1. cyklu ve skupině léčené režimem s aprepitantem dexamethason 29 % zúčastněných a ve skupině s kontrolním režimem 28 % zúčastněných.
Antiemetická aktivita přípravku EMEND byla hodnocena během 5denního (120 hodin) období po zahájení chemoterapie 1. den. Primárními kritérii hodnocení byla úplná odpověď v pozdní fázi (25 až 120 hodin po zahájení chemoterapie) v 1. cyklu. Souhrn klíčových výsledků studie je uveden v Tabulce 4.
Tabulka 4 Počet (%) pediatrických pacientů s úplnou odpovědí a bez zvracení podle léčebné skupiny a fáze – 1.
cyklus (populace všech zařazených pacientů)
Režim s aprepitanten n/m (%) | Kontrolní režim n/m (%) | |
| PRIMÁRNÍ KRITÉRIUM HODNOCENÍ | ||
| Úplná odpověď * – pozdní fáze | 77/152 (50,7)† | 39/150 (26,0) |
| DALŠÍ PŘEDEM DEFINOVANÁ KRITÉRIA HODNOCENÍ | ||
| Úplná odpověď * – akutní fáze | 101/152 (66,4)‡ | 78/150 (52,0) |
| Úplná odpověď * – úplná fáze | 61/152 (40,1)† | 30/150 (20,0) |
| Bez zvracení § – úplná fáze | 71/152 (46,7)† | 32/150 (21,3) |
*Úplná odpověď = žádné zvracení ani říhání nebo zvedání žaludku naprázdno a žádné použití záchranné medikace. †p < 0,01 v porovnání s kontrolním režimem . ‡p < 0,05 v porovnání s kontrolním režimem . §Žádné zvracení = žádné zvracení ani říhání nebo zvedání žaludku naprázdno n/m = počet pacientů s požadovanou odpovědí/počet pacientů zařazených v daný okamžik. Akutní fáze: 0 až 24 hodin po zahájení chemoterapie. Pozdní fáze: 25 až 120 hodin po zahájení chemoterapie. Úplná fáze: 0 až 120 hodin po zahájení chemoterapie. | ||
Odhadovaná doba do prvního zvracení po zahájení léčby chemoterapií byla u režimů s aprepitantem delší (odhadovaný medián času do prvního zvracení byl 94,5 hodiny) v porovnání se skupinou s kontrolním režimem (odhadovaný medián času do prvního zvracení byl 26,0 hodiny), jak je uvedeno Kaplan-Meierovými křivkami na Grafu 2.
Graf 2 Doba do první epizody zvracení od začátku podávání chemoterapie pediatrickým pacientům v celkové fázi 1. cyklu (populace všech zařazených pacientů)
Analýza účinnosti u subpopulací v 1. cyklu prokázala, že režim s aprepitantem poskytoval lepší kontrolu než kontrolní režim, pokud jde o kritérium hodnocení úplná odpověď, a to bez ohledu na věkovou kategorii, pohlaví, podání dexamethasonu k antiemetické profylaxi a emetogenitu chemoterapie.
5.2 Farmakokinetické vlastnosti
Farmakokinetika aprepitantu má nelineární charakter. Clearance i absolutní biologická dostupnost se se zvyšováním dávky snižují.
Absorpce
Střední hodnota biologické dostupnosti perorálně podaného aprepitantu činí 67 % u 80mg tobolky a 59 % u 125mg tobolky. Průměrné maximální plazmatické koncentrace (Cmax) aprepitantu byly dosaženy přibližně po 4 hodinách (tmax). Perorální podání tobolky spolu se standardní snídaní s kalorickou hodnotou přibližně 800 kcal vedlo až k 40% zvýšení hodnoty AUC aprepitantu. Toto zvýšení se nepovažuje za klinicky významné.
Farmakokinetika aprepitantu má nelineární charakter v celém rozsahu klinických dávek. U mladých zdravých dospělých jedinců bylo zvýšení hodnoty AUC0-∞ o 26 % větší, než byla proporcionální dávka mezi jednotlivými 80mg a 125mg dávkami podanými v nasyceném stavu.
Po perorálním podání jedné 125mg dávky přípravku EMEND 1. den a dávky 80 mg jednou denně
- 2. a 3. den dosáhla hodnota AUC0-24hod. (střední hodnota ± standardní odchylka) 19,6 ± 2,5 µg•hod/ml
- 1. den a 21,2 ± 6,3 µg•hod/ml 3. den. Hodnota Cmax činila 1. den 1,6 ± 0,36 µg a 3. den 1,4 ± 0,22 µg.
Distribuce
Aprepitant se ve vysoké míře váže na proteiny, se střední hodnotou 97 %. Geometrická střední hodnota zdánlivého distribučního objemu v rovnovážném stavu (Vdss) je u člověka přibližně 66 litrů.
Biotransformace
Aprepitant prochází rozsáhlou biotransformací. U zdravých mladých dospělých jedinců vykazuje aprepitant po dobu 72 hodin po jednorázové intravenózní aplikaci 100 mg [14C]-fosaprepitantu, což je proléčivo aprepitantu, v plazmě přibližně 19 % radioaktivity, což ukazuje na značnou přítomnost metabolitů v plazmě. V lidské plazmě bylo zjištěno dvanáct metabolitů aprepitantu. Metabolismus aprepitantu probíhá ve velké míře cestou oxidace v morfolinovém kruhu a jeho postranních řetězcích a výsledné metabolity jsou pouze slabě aktivní. In vitro studie s lidskými jaterními mikrozómy ukázaly, že aprepitant se biotransformuje primárně cestou CYP3A4, případně s malým podílem CYP1A2 a CYP2C19.
Eliminace
Aprepitant se nevylučuje močí v nezměněné podobě. Metabolity se vylučují močí a žlučí ve stolici. Po jednorázově intravenózně aplikované dávce 100 mg [14C]-fosaprepitantu, což je proléčivo aprepitantu, zdravým jedincům bylo 57 % radioaktivity zjištěno v moči a 45 % ve stolici.
Plazmatická clearance aprepitantu závisí na dávce, se zvyšující se dávkou se snižuje a v rozmezí terapeutických dávek se pohybovala přibližně na hodnotách od 60 do 72 ml/min. Terminální poločas se pohyboval v rozmezí přibližně od 9 do 13 hodin.
Farmakokinetika u speciálních populací
Starší osoby: Po perorálním podání jedné 125mg dávky aprepitantu 1. den a dávky 80 mg jednou denně 2. až 5. den byla hodnota AUC aprepitantu 1. den o 21 % vyšší a 5. den o 36 % vyšší u starších jedinců (≥ 65 let) ve srovnání s mladšími dospělými. Hodnota Cmax byla u starších ve srovnání s mladšími dospělými 1. den o 10 % vyšší a 5. den o 24 % vyšší. Tyto rozdíly se nepovažovaly za klinicky významné. U starších pacientů není třeba dávku nijak upravovat.
Pohlaví: Po perorálním podání jediné 125mg dávky aprepitantu byla hodnota Cmax aprepitantu u žen ve srovnání s muži o 16 % vyšší. Poločas aprepitantu je u žen ve srovnání s muži o 25 % nižší a k dosažení tmax dochází zhruba ve stejnou dobu. Tyto rozdíly nejsou považovány za klinicky významné. Dávku přípravku EMEND není nutno podle pohlaví pacienta nijak upravovat.
Porucha funkce jater: Mírná porucha funkce jater (Childovo-Pughovo hodnocení, třída A) farmakokinetiku aprepitantu v klinicky významné míře neovlivňuje. U pacientů s mírnou poruchou funkce jater není třeba dávkování nijak upravovat. Z dostupných dat nelze činit žádné závěry ohledně vlivu středně těžké poruchy funkce jater (Childovo-Pughovo hodnocení, třída B) na farmakokinetiku aprepitantu. K dispozici nejsou žádné klinické ani farmakokinetické údaje od pacientů s těžkou poruchou funkce jater (Childovo-Pughovo hodnocení, třída C).
Porucha funkce ledvin: Pacientům s těžkou poruchou funkce ledvin (CrCl < 30 ml/min) a pacientům s terminálním renálním onemocněním (end stage renal disease, ESRD) s potřebou hemodialýzy byla podána jednorázová 240mg dávka aprepitantu.
U pacientů s těžkou poruchou funkce ledvin se hodnota AUC0-∞ celkového aprepitantu (nevázaného i vázaného na proteiny) ve srovnání se zdravými jedinci snížila o 21 % a hodnota Cmax se snížila
o 32 %. U pacientů s ESRD podstupujících hemodialýzu se hodnota AUC0-∞ celkového aprepitantu snížila o 42 % a hodnota Cmax se snížila o 32 %. Vzhledem k mírnému poklesu vazby aprepitantu na proteiny u pacientů s renálním onemocněním nebyla hodnota AUC farmakologicky aktivní části nenavázaného léku u pacientů s poruchou funkce ledvin ve srovnání se zdravými jedinci významně ovlivněna. Hemodialýza prováděná 4 nebo 48 hodin po podání dávky neměla na farmakokinetiku aprepitantu významný účinek; v dialyzátu bylo zjištěno méně než 0,2 % dávky.
U pacientů s poruchou funkce ledvin ani u pacientů s ESRD podstupujících hemodialýzu není zapotřebí dávkování přípravku EMEND nijak upravovat.
Pediatrická populace: v rámci 3denního režimu se u většiny pacientů dávkováním aprepitantu v tobolkách (125/80/80 mg) u dospívajících pacientů (ve věku 12 až 17 let) první den dosáhlo AUC0-24hod nad 17 µg•hod/ml s koncentracemi (Cmin) na konci 2. a 3. dne nad 0,4 µg/ml. Medián maximálních plazmatických koncentrací (Cmax) byl 1. den přibližně 1,3 µg/ml a tato koncentrace se objevila za přibližně 4 hodiny. V rámci 3denního režimu se u většiny pacientů dávkováním aprepitantu v prášku pro přípravku perorální suspenze (3/2/2 mg/kg) u pacientů ve věku 6 měsíců až méně než 12 let první den dosáhlo AUC0-24hod nad 17 µg•hod/ml s koncentracemi (Cmin) na konci
- 2. a 3. dne nad 0,1 µg/ml. Medián maximálních plazmatických koncentrací (Cmax) byl první den přibližně 1,2 µg/ml a tato koncentrace se objevila za 5 až 7 hodin.
Populační farmakokinetická analýza aprepitantu u pediatrických pacientů (ve věku 6 měsíců až 17 let) naznačuje, že pohlaví a rasa na farmakokinetiku aprepitantu klinicky významný vliv nemají. Vztah mezi koncentrací a účinkem
Studie využívající pozitronovou emisní tomografii (PET) s použitím vysoce specifického značení receptorů NK1 u zdravých mladých mužů ukázaly, že aprepitant prostupuje do mozku a obsazuje receptory NK1 v závislosti na dávce a koncentraci v plazmě. Předpokládá se, že plazmatické koncentrace aprepitantu dosažené při 3-denním léčebném režimu s přípravkem EMEND u dospělých zajišťují více než 95% obsazení receptorů NK1 v mozku.
5.3 Předklinické údaje vztahující se k bezpečnosti
Předklinické údaje získané na základě konvenčních studií toxicity, genotoxicity, hodnocení kancerogenního potenciálu, reprodukční a vývojové toxicity po jednorázovém a opakovaném podání přípravku neodhalily žádné zvláštní riziko pro člověka. Je však nutno mít na paměti, že systémová expozice u hlodavců byla podobná nebo dokonce nižší, než byla terapeutická expozice u člověka při dávce 125 mg/80 mg. I když nebyly v reprodukčních studiích s expozičními hodnotami pro člověka zjištěny žádné nežádoucí účinky, nelze zejména na základě hodnot expozice použitých u zvířat dostatečně posoudit riziko pro člověka.
Ve studii juvenilní toxicity na potkanech, kterým se podával aprepitant od 10. do 63. postnatálního dne, docházelo u samic k časnému vaginálnímu otevírání od dávek 250 mg/kg dvakrát denně a u samců k opožděné prepuciální separaci, a to od dávek 10 mg/kg dvakrát denně. Nebyl zde žádný odstup od klinicky relevantní expozice. Nedošlo k žádným účinkům souvisejícím s léčbou ohledně páření, fertility či embryonálního/fetálního vývoje a nevyskytly se žádné patologické změny reprodukčních orgánů. Ve studii juvenilní toxicity na psech ošetřovaných od 14. do 42. postnatálního dne byla u samců při dávce 6 mg/kg/den pozorována snížená hmotnost varlat a velikost Leydigových buněk a u samic při dávkách od 4 mg/kg/den byla pozorována zvýšená hmotnost dělohy, hypertrofie dělohy a krčku a otok vaginálních tkání. Nebyl zde žádný odstup od klinicky relevantní expozice aprepitantu. Při krátkodobé léčbě podle doporučeného dávkovacího režimu se klinická relevance těchto zjištění nepovažuje za pravděpodobnou.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Obsah tobolky
Sacharóza
Mikrokrystalická celulóza (E 460)
Hyprolóza (E 463)
Natrium-lauryl-sulfát
Obal tobolky (125 mg)
Želatina
Oxid titaničitý (E 171)
Červený oxid železitý (E 172)
Žlutý oxid železitý (E 172)
Obal tobolky (80 mg)
Želatina
Oxid titaničitý (E 171)
Inkoust na potisk
Šelak
Hydroxid draselný
Černý oxid železitý (E 172)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
4 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
6.5 Druh obalu a obsah balení
Na trhu jsou dostupné různé velikosti balení obsahující rozdílné síly.
Hliníkový blistr obsahující jednu 80mg tobolku.
Hliníkový blistr obsahující dvě 80mg tobolky.
5 hliníkových blistrů, každý obsahující jednu 80mg tobolku.
Hliníkový blistr obsahující jednu 125mg tobolku.
5 hliníkových blistrů, každý obsahující jednu 125mg tobolku.
Hliníkový blistr obsahující jednu 125mg tobolku a dvě 80mg tobolky.
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku
Žádné zvláštní požadavky pro likvidaci.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/03/262/001
EU/1/03/262/002
EU/1/03/262/003
EU/1/03/262/004
EU/1/03/262/005
EU/1/03/262/006
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 11. listopadu 2003
Datum prodloužení registrace: 22. září 2008
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese http://www.ema.europa.eu.
EMEND 125 mg prášek pro perorální suspenzi
1. NÁZEV PŘÍPRAVKU
EMEND 125 mg prášek pro perorální suspenzi
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jeden sáček obsahuje aprepitantum 125 mg. Po rekonstituci obsahuje 1 ml perorální suspenze aprepitantum 25 mg.
Pomocné látky se známým účinkem
Jeden sáček obsahuje přibližně 125 mg sacharózy a 468,7 mg laktózy (bezvodé).
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Prášek pro perorální suspenzi.
Růžový až světle růžový prášek.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Prevence nauzey a zvracení spojených s vysoce a středně silně emetogenní protinádorovou chemoterapií u dětí, batolat a kojenců ve věku 6 měsíců až méně než 12 let.
EMEND prášek pro perorální suspenzi se podává jako součást kombinované terapie (viz bod 4.2).
4.2 Dávkování a způsob podání
Přípravu perorální suspenze a odměření dávky mají provádět pouze zdravotničtí pracovníci.
Dávkování
Pediatrická populace
Kojenci, batolata a děti (ve věku 6 měsíců až méně než 12 let s hmotností od 6 kg) Přípravek EMEND se podává po dobu 3 dní jako součást léčebného režimu, který zahrnuje antagonistu 5-HT3. Doporučená dávka přípravku EMEND prášek pro perorální suspenzi je založena na hmotnosti, jak je specifikováno v tabulce níže. Přípravek EMEND se podává perorálně 1 hodinu před chemoterapií 1., 2. a 3. den. Pokud se 2. a 3. den nepodává žádná chemoterapie, má být přípravek EMEND podáván ráno. Ohledně správného dávkování zvoleného antagonisty 5-HT3 nahlédněte do jeho souhrnu údajů o přípravku (SPC). Pokud se s přípravkem EMEND podává kortikosteroid, jako je dexamethason, musí se podat 50 % obvyklé dávky kortikosteroidu (viz body 4.5 a 5.1).
Doporučená dávka přípravku EMEND perorální suspenze u pediatrických pacientů ve věku
6 měsíců až méně než 12 let
| 1 Den | 2 Den | 3 Den | |
EMEND perorální suspenze 25 mg/ml | 3 mg/kg perorálně Maximální dávka 125 mg | 2 mg/kg perorálně Maximální dávka 80 mg | 2 mg/kg perorálně Maximální dávka 80 mg |
Účinnost 125mg prášku pro perorální suspenzi nebyla u dospívajících ve věku 12 let a starších stanovena. Pro dospívající ve věku 12 až 17 let je k dispozici přípravek EMEND ve formě tobolek obsahujících 80 nebo 125 mg aprepitantu.
Bezpečnost a účinnost přípravku EMEND prášek pro perorální suspenzi u kojenců mladších 6 měsíců nebo s hmotností menší než 6 kg nebyla stanovena. K dispozici nejsou žádné údaje.
Obecně
Údaje o účinnosti při kombinaci s kortikosteroidy a antagonisty 5-HT3 jsou omezené. Další informace
o současném podávání s kortikosteroidy jsou uvedeny viz bod 4.5. U současně podávaných léčivých přípravků, antagonistů 5-HT3 nahlédněte do jejich SPC.
Zvláštní populace
Pohlaví
S ohledem na pohlaví není nutno dávku nijak upravovat (viz bod 5.2).
Porucha funkce ledvin
U pacientů s poruchou funkce ledvin ani u pacientů v terminálním stádiu renálního onemocnění podstupujících hemodialýzu není nutno dávku nijak upravovat (viz bod 5.2).
Porucha funkce jater
U pacientů s mírnou poruchou funkce jater není nutno dávku nijak upravovat. Pokud se týče pacientů se středně těžkou poruchou funkce jater, je k dispozici pouze omezené množství dat a nejsou dostupné žádné údaje od pacientů s těžkou poruchou funkce jater. Těmto pacientům se aprepitant musí podávat opatrně (viz body 4.4 a 5.2).
Způsob podání
Perorální suspenzi je možno užívat bez ohledu na jídlo..
Podrobnosti o přípravě a podávání suspenze, viz bod 6.6.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
Současné podávání s pimozidem, terfenadinem, astemizolem nebo cisapridem (viz bod 4.5).
4.4 Zvláštní upozornění a opatření pro použití
Pacienti se středně těžkou až těžkou poruchou funkce jater
Pro pacienty se středně těžkou poruchou funkce jater existuje pouze omezené množství dat a žádné údaje nejsou k dispozici pro pacienty s těžkou poruchou funkce jater. U těchto pacientů je nutno přípravek EMEND používat s opatrností (viz bod 5.2).
Interakce na CYP3A4
EMEND je nutno podávat s opatrností pacientům současně užívajícím perorálně podávané léčivé látky, které se primárně metabolizují cestou CYP3A4 a které mají úzké terapeutické rozmezí, jako je cyklosporin, takrolimus, sirolimus, everolimus, alfentanil, deriváty námelových alkaloidů, fentanyl a chinidin (viz bod 4.5). Navíc je nutno k podávání současně s irinotekanem přistupovat s obzvláštní opatrností, protože uvedená kombinace by mohla mít za následek zvýšenou toxicitu.
Současné podávání s warfarinem (substrát CYP2C9)
U pacientů dlouhodobě léčených warfarinem je nutno hodnotu mezinárodního normalizovaného poměru (INR) pozorně sledovat během léčby přípravkem EMEND a po dobu 14 dnů po každé 3-denní léčbě přípravkem EMEND (viz bod 4.5).
Současné podávání s hormonální antikoncepcí
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a 28 dní poté snížena. Během léčby přípravkem EMEND a ještě 2 měsíce po poslední dávce přípravku EMEND je třeba používat alternativní nehormonální záložní antikoncepční metody (viz bod 4.5).
Pomocné látky
Přípravek EMEND prášek pro perorální suspenzi obsahuje sacharózu a laktózu. Pacienti se vzácnými dědičnými problémy s intolerancí fruktózy nebo galaktózy, malabsorpcí glukózy-galaktózy, úplným deficitem laktázy nebo deficitem sacharáza-izomaltázy nemají tento přípravek užívat.
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jednom sáčku, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Aprepitant (125 mg/80 mg) je substrát, středně silný inhibitor a induktor CYP3A4. Aprepitant je také induktor CYP2C9. Během léčby přípravkem EMEND je inhibován CYP3A4. Po ukončení léčby přípravkem EMEND dochází k přechodné mírné indukci CYP2C9, CYP3A4 a glukuronidace. Nezdá se, že by aprepitant interagoval s P glykoproteinovým transportérem, jak naznačuje nepřítomnost interakce aprepitantu s digoxinem.
Účinek aprepitantu na farmakokinetiku dalších léčivých látek
Inhibice CYP3A4
Jako středně silný inhibitor CYP3A4 může aprepitant (125 mg/80 mg) zvýšit plazmatické koncentrace současně podávaných léčivých látek, které se metabolizují cestou CYP3A4. Celková expozice perorálně podávaným substrátům CYP3A4 se může zvýšit přibližně 3krát během 3denní léčby přípravkem EMEND; předpokládá se, že účinek aprepitantu na plazmatické koncentrace intravenózně podávaných substrátů CYP3A4 bude menší. Přípravek EMEND se nesmí podávat současně s pimozidem, terfenadinem, astemizolem nebo cisapridem (viz bod 4.3). Inhibice CYP3A4 aprepitantem by mohla mít za následek zvýšené plazmatické koncentrace uvedených léčivých látek, což může vyvolat závažné nebo život ohrožující reakce. Při současném podávání přípravku EMEND a perorálně podávaných léčivých látek, které jsou metabolizovány převážně prostřednictvím CYP3A4 a které mají úzké terapeutické rozmezí, jako je cyklosporin, takrolimus, sirolimus, everolimus, alfentanil, diergotamin, ergotamin, fentanyl a chinidin, se doporučuje opatrnost (viz bod 4.4).
Kortikosteroidy
Dexamethason: Obvyklou dávku perorálně podaného dexamethasonu je nutno při současném podávání s přípravkem EMEND v režimu 125 mg/80 mg snížit přibližně o 50 %. Dávka dexamethasonu v klinických studiích nauzey a zvracení vyvolaných chemoterapií (CINV) byla vybrána s ohledem na interakce léčivých látek (viz bod 4.2). Pokud se EMEND podával v léčebném režimu v dávce 125 mg spolu s dexamethasonem 20 mg perorálně první den, a poté v dávce 80 mg/den spolu s dexamethasonem 8 mg perorálně druhý až pátý den, došlo první a pátý den k 2,2násobnému zvýšení hodnoty AUC dexamethasonu, který je substrátem CYP3A4.
Methylprednisolon: Při současném podávání s přípravkem EMEND v režimu 125 mg/80 mg je třeba obvyklou dávku intravenózně aplikovaného methylprednisolonu snížit přibližně o 25 %, a obvyklou dávku perorálně podávaného methylprednisolonu přibližně o 50 %. Pokud se EMEND podával v léčebném režimu v dávce 125 mg první den a 80 mg/den 2. a 3. den, zvýšil hodnotu AUC methylprednisolonu, který je substrátem CYP3A4, 1. den 1,3krát a 3. den 2,5krát v případě, že se methylprednisolon podával současně intravenózně v dávce 125 mg 1. den a perorálně v dávce 40 mg 2. a 3. den.
V průběhu kontinuální léčby methylprednisolonem se může hodnota AUC methylprednisolonu koncem 2týdenního období po zahájení podávání přípravku EMEND snížit v důsledku indukčního účinku aprepitantu na CYP3A4. Lze očekávat, že tento účinek bude u perorálně podávaného methylprednisolonu výraznější.
Chemoterapeutické léčivé přípravky
Ve farmakokinetických studiích neměl EMEND při podávání v režimu 125 mg 1. den a 80 mg/den
- 2. a 3. den vliv na farmakokinetiku docetaxelu podaného intravenózně 1. den nebo vinorelbinu podaného intravenózně 1. nebo 8. den. Protože účinek přípravku EMEND na farmakokinetiku perorálně podávaných substrátů CYP3A4 je větší než účinek přípravku EMEND na farmakokinetiku intravenózně podávaných substrátů CYP3A4, nelze vyloučit interakce s perorálně podávanými chemoterapeutickými léčivými přípravky, které se biotransformují převážně nebo částečně cestou CYP3A4 (např. etoposid, vinorelbin). U pacientů dostávajících léčivé přípravky, které se metabolizují především nebo částečně CYP3A4, se doporučuje opatrnost, přičemž může být vhodné tyto pacienty dodatečně sledovat (viz bod 4.4). Po uvedení na trh byly hlášeny při současném podávání aprepitantu a ifosfamidu případy neurotoxicity, což je potenciální nežádoucí účinek ifosfamidu.
Imunosupresiva
V průběhu 3denního režimu léčby nauzey a zvracení vyvolaných chemoterapií se předpokládá přechodné střední zvýšení následované mírným poklesem expozice imunosupresivům metabolizovaným prostřednictvím CYP3A4 (např. cyklosporin, takrolimus, everolimus a sirolimus). S ohledem na krátké trvání 3denního režimu a na časově závislé omezené změny expozice se během 3 dnů současného podávání s přípravkem EMEND snížení dávky imunosupresiv nedoporučuje.
Midazolam
Při současném podávání midazolamu nebo jiných benzodiazepinů metabolizovaných cestou CYP3A4 (alprazolam, triazolam) spolu s přípravkem EMEND (125 mg/80 mg) je nutno vzít v úvahu možné účinky zvýšených plazmatických koncentrací těchto léčivých přípravků.
EMEND zvýšil hodnotu AUC midazolamu, který je citlivým substrátem CYP3A4, 2,3krát 1. den a 3,3krát 5. den, pokud byl midazolam podán perorálně v jediné 2mg dávce 1. a 5. den léčebného režimu s přípravkem EMEND v dávce 125 mg 1. den a 80 mg/den 2. až 5. den.
V jiné studii s intravenózní aplikací midazolamu se EMEND podával v dávce 125 mg 1. den a 80 mg/den 2. a 3. den a midazolam v dávce 2 mg se aplikoval intravenózně před zahájením 3denního léčebného režimu s přípravkem EMEND a 4., 8., a 15. den. EMEND zvýšil hodnotu AUC midazolamu o 25 % 4. den a snížil hodnotu AUC midazolamu o 19 % 8. den a o 4 % 15. den. Tyto účinky nebyly považovány za klinicky významné.
Ve třetí studii s intravenózní a perorální aplikací midazolamu se EMEND podával v dávce 125 mg
- 1. den a 80 mg/den 2. a 3. den společně s ondansetronem 32 mg 1. den, dexamethasonem 12 mg 1. den a 8 mg 2. až 4. den. Tato kombinace (tedy EMEND, ondansetron a dexamethason) snížila hodnotu AUC perorálního midazolamu o 16 % 6. den, o 9 % 8. den, o 7 % 15. den a o 17 % 22. den. Tyto účinky nebyly považovány za klinicky významné.
Byla provedena dodatečná studie intravenózního podávání midazolamu a přípravku EMEND. Midazolam v dávce 2 mg byl podán intravenózně 1 hodinu po perorálně podané jedné 125mg dávce přípravku EMEND. Plazmatická hodnota AUC midazolamu se zvýšila 1,5krát. Tento účinek nebyl považován za klinicky významný.
Indukce
Jako mírný induktor CYP2C9, CYP3A4 a glukuronidace může aprepitant během dvou týdnů po zahájení a léčbě snižovat plazmatické koncentrace substrátů eliminovaných těmito cestami. Tento účinek se může projevit až po skončení třídenní léčby přípravkem EMEND. U substrátů CYP2C9 a CYP3A4 je indukce přechodná s dosažením maxima účinku 3 až 5 dní po skončení třídenní léčebné kúry přípravkem EMEND. Účinek se zachovává po dobu několika dní, poté se zvolna ztrácí a dva týdny po skončení léčby přípravkem EMEND je již klinicky nevýznamný. Mírnou indukci glukuronidace lze pozorovat i při perorálním podávání aprepitantu v dávce 80 mg po dobu 7 dní. Údaje ohledně účinku na CYP2C8 a CYP2C19 nejsou k dispozici. Opatrnost se doporučuje v případech, kdy se v daném období podávají warfarin, acenokumarol, tolbutamid, fenytoin nebo jiné léčivé látky, o nichž je známo, že jsou metabolizovány CYP2C9.
Warfarin
U pacientů dlouhodobě léčených warfarinem je třeba pozorně sledovat protrombinový čas (INR) během léčby přípravkem EMEND a po dobu 2 týdnů po každé 3denní léčbě přípravkem EMEND z důvodu chemoterapií vyvolané nauzey a zvracení (viz bod 4.4). Jestliže se podala jediná 125mg dávka přípravku EMEND 1. den a dávka 80 mg/den 2. a 3. den zdravým jedincům ve stabilizovaném stavu při dlouhodobé léčbě warfarinem, neměl EMEND 3. den žádný účinek na hodnotu plazmatické AUC pro R(+) ani S(-) warfarin, nicméně 5 dní po skončení podávání přípravku EMEND, ale došlo ke 34% snížení dolní hodnoty koncentrace S(-) warfarinu (substrátu CYP2C9) spolu se 14% poklesem hodnoty INR.
Tolbutamid
Pokud se EMEND podával v dávce 125 mg 1. den a v dávce 80 mg/den 2. a 3. den, snížil 4. den hodnotu AUC tolbutamidu (substrátu CYP2C9) o 23 %, 8. den o 28 %, a 15. den o 15 % v případě, že se jediná 500mg dávka tolbutamidu podala perorálně před zahájením 3denní kúry s přípravkem EMEND a pak 4., 8., a 15. den.
Hormonální antikoncepce
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a po dobu 28 dní poté snížena. Během léčby přípravkem EMEND a ještě 2 měsíce po poslední dávce přípravku EMEND je třeba používat alternativní nehormonální záložní antikoncepční metody.
V klinické studii byly 1. až 21. den podávány jednorázové dávky perorální antikoncepce obsahující ethinylestradiol a norethisteron spolu s přípravkem EMEND, podávaným v režimu v dávce 125 mg
- 8. den a 80 mg/den 9. a 10. den s ondansetronem v dávce 32 mg podaným intravenózně 8. den a dexamethasonem v dávce 12 mg podaným perorálně 8. den a dále 8 mg/den 9., 10. a 11. den. V této studii se minimální koncentrace ethinylestradiolu snížily 9. až 21. den až o 64 % a minimální koncentrace norethisteronu až o 60 %.
Antagonisté 5-HT3
V klinických studiích lékových interakcí nevykazoval aprepitant žádné klinicky významné účinky na farmakokinetiku ondansetronu, granisetronu nebo hydrodolasetronu (aktivní metabolit dolasetronu).
Účinky jiných léčivých přípravků na farmakokinetiku aprepitantu
K současnému podávání přípravku EMEND s léčivými látkami, které inhibují aktivitu CYP3A4 (např. ketokonazol, itrakonazol, vorikonazol, posakonazol, klarithromycin, telithromycin, nefazodon a inhibitory proteázy), je třeba přistupovat opatrně, protože se předpokládá, že tato kombinace povede k několikanásobnému zvýšení plazmatické koncentrace aprepitantu (viz bod 4.4).
Je nutno se vyvarovat současného podávání přípravku EMEND s léčivými látkami, které silně indukují aktivitu CYP3A4 (např. s rifampicinem, fenytoinem, karbamazepinem, fenobarbitalem), protože tato kombinace vede ke snížení plazmatických koncentrací aprepitantu, což může vést ke snížení účinnosti přípravku EMEND. Současné podávání přípravku EMEND s bylinnými přípravky obsahujícími třezalku tečkovanou (Hypericum perforatum) se nedoporučuje. Ketokonazol
Jestliže se podal aprepitant v jediné 125mg dávce 5. den 10denního léčebného režimu se silným inhibitorem CYP3A4 ketokonazolem podaným v dávce 400 mg/den, zvýšila se hodnota AUC aprepitantu přibližně 5krát a střední hodnota terminálního poločasu aprepitantu se zvýšila přibližně 3krát.
Rifampicin
Jestliže se podal aprepitant v jediné 375 mg dávce 9. den 14denního léčebného režimu se silným induktorem CYP3A4 rifampicinem podaným v dávce 600 mg/den, snížila se hodnota AUC aprepitantu o 91 % a střední hodnota terminálního poločasu aprepitantu se snížila o 68 %.
Pediatrická populace
Studie interakcí byly provedeny pouze u dospělých.
4.6 Fertilita, těhotenství a kojení
Antikoncepce u mužů a žen
Účinnost hormonální antikoncepce může být během podávání přípravku EMEND a 28 dní poté snížena. Během léčby přípravkem EMEND a 2 měsíce po poslední dávce přípravku EMEND je nutno používat alternativní nehormonální záložní antikoncepční metody (viz body 4.4 a 4.5).
Těhotenství
Nejsou dostupné žádné klinické údaje týkající se těhotenství vystavených aprepitantu. Potenciální reprodukční toxicita aprepitantu nebyla zcela stanovena, protože míry expozice vyšší než hodnoty terapeutické expozice u člověka při dávce 125 mg/80 mg nebylo možno ve studiích se zvířaty dosáhnout. Tyto studie nenaznačily žádné přímé ani nepřímé škodlivé účinky na průběh těhotenství, embryonální/fetální vývoj, porod nebo postnatální vývoj (viz bod 5.3). Možné účinky na reprodukci změn v regulaci neurokininů nejsou známy. EMEND nemá být během těhotenství podáván, pokud to není nezbytně nutné.
Kojení
Aprepitant se vylučuje do mléka kojících potkanů. Není známo, zda se aprepitant vylučuje do lidského mateřského mléka, a proto se kojení během léčby přípravkem EMEND nedoporučuje.
Fertilita
Potenciál aprepitantu navodit účinky na fertilitu nebyl dosud plně popsán, protože expozičních hladin přesahujících terapeutickou expozici u lidí nemohlo být ve studiích na zvířatech dosaženo. Tyto studie fertility neukazují na přímé nebo nepřímé škodlivé účinky ohledně páření, fertility, embryonálního/fetálního vývoje či počtu a motility spermií (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek EMEND může mít mírný vliv na schopnost jezdit na kole nebo obsluhovat stroje. Po užití přípravku EMEND se mohou objevit závratě a únava (viz bod 4.8).
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Profil bezpečnosti aprepitantu byl hodnocen přibližně u 6 500 dospělých ve více než 50 studiích a 184 dětí a dospívajících ve 2 kontrolovaných pediatrických klinických studiích.
Nejčastějšími nežádoucími účinky, uváděnými ve vyšším výskytu u dospělých léčených režimem s aprepitantem než standardní terapií, u pacientů léčených vysoce emetogenní chemoterapií byly: škytavka (4,6 % oproti 2,9 %), zvýšení ALT (2,8 %, oproti 1,1 %), dyspepsie (2,6 %, oproti 2,0 %), zácpa (2,4 %, oproti 2,0 %), bolest hlavy (2,0 %, oproti 1,8 %) a snížení chuti k jídlu (2,0 %, oproti 0,5 %). Nejčastějším nežádoucím účinkem uváděným ve vyšším výskytu u pacientů léčených režimem s aprepitantem než standardní terapií u dospělých léčených středně emetogenní chemoterapií byla únava (1,4 %, oproti 0,9 %).
Nejčastějšími nežádoucími účinky hlášenými s vyšší incidencí u pediatrických pacientů léčených tímto režimem aprepitantu než u kontrolního režimu během léčby emetogenní protinádorovou chemoterapií byla škytavka (3,3 % versus 0,0 %) a zarudnutí (1,1 % versus 0,0 %).
Tabulkový seznam nežádoucích účinků
Následující nežádoucí účinky byly pozorovány v souhrnné analýze studií s vysoce emetogenní chemoterapií a středně emetogenní chemoterapií u pacientů léčených režimem s aprepitantem s vyšší incidencí než při standardní terapii nebo po uvedení přípravku na trh. Kategorie frekvence uvedené v tabulce jsou založeny na studiích u dospělých; pozorované frekvence v pediatrických studiích byly podobné nebo nižší, není-li v tabulce uvedeno. Některé méně časté nežádoucí účinky v dospělé populaci nebyly pozorovány v pediatrických studiích
Frekvence jsou definovány jako: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10), méně časté (≥ 1/1 000 až < 1/100), vzácné (≥ 1/10 000 až < 1/1 000) a velmi vzácné (< 1/10 000), není známo (z dostupných údajů nelze určit).
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Infekce a infestace | kandidóza, stafylokokové infekce | vzácné |
| Poruchy krve a lymfatického systému | febrilní neutropenie, anemie | méně časté |
| Poruchy imunitního systému | hypersenzitivní reakce včetně anafylaktických reakcí | není známo |
| Poruchy metabolismu a výživy | snížení chuti k jídlu | časté |
| polydipsie | vzácné | |
| Psychiatrické poruchy | úzkost | méně časté |
| dezorientace, euforická nálada | vzácné | |
| Poruchy nervového systému | bolest hlavy | časté |
| závrať, somnolence | méně časté | |
| kognitivní poruchy, letargie, poruchy vnímání chutí | vzácné | |
| Poruchy oka | konjunktivitida | vzácné |
| Poruchy ucha a labyrintu | tinnitus | vzácné |
| Srdeční poruchy | palpitace | méně časté |
| bradykardie, kardiovaskulární porucha | vzácné | |
| Cévní poruchy | návaly horka/zarudnutí | méně časté |
| Respirační, hrudní a mediastinální poruchy | škytavka | časté |
| bolest v orofaryngu, kýchání, kašel, postnazální zatékání hlenu (postnasal drip), podráždění hrdla | vzácné | |
| Gastrointestinální poruchy | zácpa, dyspepsie | časté |
| říhání, nauzea†, zvracení†, gastroesofageální refluxní choroba, bolest břicha, sucho v ústech, flatulence | méně časté | |
| perforace duodenálního vředu, stomatitida, abdominální distenze, tvrdá stolice, neutropenická kolitida | vzácné | |
| Poruchy kůže a podkožní tkáně | vyrážka, akné | méně časté |
| fotosenzitivní reakce, hyperhidróza, seborea, kožní léze, svědivá vyrážka, Stevens−Johnsonův syndrom/toxická epidermální nekrolýza | vzácné | |
| svědění, kopřivka | není známo |
| Třída orgánových systémů | Nežádoucí účinek | Frekvence |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | svalová slabost, svalové spasmy | vzácné |
| Poruchy ledvin a močových cest | dysurie | méně časté |
| polakisurie | vzácné | |
| Celkové poruchy a reakce v místě aplikace | únava | časté |
| astenie, celkový pocit nemoci | méně časté | |
| edém, pocit nepohody na hrudi, poruchy chůze | vzácné | |
| Vyšetření | zvýšení ALT | časté |
| zvýšení AST, zvýšení alkalické fosfatázy | méně časté | |
| pozitivní test na červené krvinky v moči, zvýšení hladiny sodíku v krvi, pokles tělesné hmostnosti, pokles počtu neutrofilů, přítomnost glukózy v moči, zvýšená tvorba moči | vzácné |
†Nausea a zvracení byly parametry účinnosti v prvních 5-ti dnech následujících po chemoterapeutické léčbě a byly hlášeny jako nežádoucí příhody pouze poté.
Popis vybraných nežádoucích účinků
Profily nežádoucích reakcí u dospělých v prodloužených studiích s vysoce nebo středně emetogenní chemoterapií s opakovanými až 6 dalšími cykly chemoterapie byly celkově podobné jako profily pozorované v 1. cyklu.
V další aktivním komparátorem kontrolované klinické studii u 1 169 pacientů léčených aprepitantem a vysoce emetogenní terapií byl profil nežádoucích účinků obecně podobný profilu, který byl pozorovaný v ostatních studiích s vysoce emetogenní terapií s aprepitantem.
Non-CINV studie
U dospělých pacientů léčených jednou 40mg dávkou aprepitantu pro pooperační nevolnost a zvracení (PONV) byly pozorovány další nežádoucí reakce s větším výskytem než u ondansetronu: bolest horní poloviny břicha, abnormální střevní zvuky, zácpa*, dysartrie, dušnost, hypoestézie, insomnie, mióza, nevolnost, smyslové poruchy, žaludeční dyskomfort, subileus*, snížená ostrost vidění, sípot. *Hlášeno u pacientů užívajících vyšší dávky aprepitantu.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
V případě předávkování je nutno EMEND vysadit a zajistit obecnou podpůrnou léčbu a sledování pacienta. Vzhledem k antiemetickému účinku aprepitantu může snaha o vyvolání zvracení pomocí léčivých přípravků selhat.
Aprepitant nelze odstranit hemodialýzou.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Antiemetika a antinauzeancia, ATC kód: A04AD12
Aprepitant je selektivní antagonista s vysokou afinitou pro receptory neurokininu 1 (NK1) lidské substance P.
Třídenní režim aprepitantu u dospělých
Ve 2 randomizovaných, dvojitě zaslepených studiích zahrnujících celkem 1 094 pacientů léčených chemoterapií obsahující cisplatinu ≥ 70 mg/m2, byl aprepitant v kombinaci s léčebným režimem ondansetron/dexamethason (viz bod 4.2) srovnáván se standardním režimem (placebo plus ondansetron 32 mg aplikovaný intravenózně 1. den plus dexamethason 20 mg perorálně podaný 1. den a 8 mg perorálně dvakrát denně 2. až 4. den). I když se v klinických hodnoceních používala 32mg intravenózní dávka ondansetronu, nejedná se již o doporučenou dávku. Ohledně příslušného dávkování zvoleného antagonisty 5-HT3 viz informace o daném přípravku.
Účinnost se hodnotila pomocí následujícího souhrnného parametru: úplná odpověď (definovaná jako žádné emetické epizody, bez použití „záchranné“ terapie) primárně v 1. cyklu. Výsledky se hodnotily v každé studii jednotlivě a pak pro tyto 2 studie dohromady.
Přehled hlavních výsledků studií z kombinované analýzy je uveden v tabulce 1.
Tabulka 1
Procenta dospělých pacientů léčených vysoce emetogenní chemoterapií s odpovědí na léčbu podle léčebných skupin a fáze – 1. cyklus
SOUHRNNÝ
PARAMETR
Režim
s aprepitantem
(N = 521)†
%
Standardní terapie (N = 524)†
%
Rozdíly*
% (95% CI)
Úplná odpověď (bez zvracení a „záchranné“ terapie)
Celkem (0-120 hodin) 67,7 47,8 19,9 (14,0, 25,8) 0-24 hodin 86,0 73,2 12,7 (7,9, 17,6) 25-120 hodin 71,5 51,2 20,3 (14,5, 26,1)
JEDNOTLIVÁ KRITÉRIA
Bez zvracení (žádné emetické epizody bez ohledu na použití „záchranné“ terapie)
Celkem (0-120 hodin) 71,9 49,7 22,2 (16,4, 28,0) 0-24 hodin 86,8 74,0 12,7 (8,0, 17,5) 25-120 hodin 76,2 53,5 22,6 (17,0, 28,2) Bez významné nevolnosti (maximálně VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin) 72,1 64,9 7,2 (1,6, 12,8) 25-120 hodin 74,0 66,9 7,1 (1,5, 12,6) * Intervaly spolehlivosti (CI) byly vypočítány bez korekce pro pohlaví a současnou chemoterapii, které byly zahrnuty do primární analýzy míry pravděpodobnosti a logistických modelů.
† Jeden pacient v režimu pouze s aprepitantem měl data v akutní fázi a byl vyřazen z celkové a prodloužené fáze analýzy: jeden pacient pouze ve standardním režimu měl pouze data v prodloužené fázi a byl vyřazen z celkové a akutní fáze analýzy.
Odhad doby první epizody zvracení v kombinované analýze je zobrazen vynesením hodnot metodou Kaplana-Meiera v grafu 1.
Graf 1
Procento dospělých pacientů léčených vysoce emetogenní chemoterapií,
u nichž nedošlo k epizodě zvracení – 1. cyklus
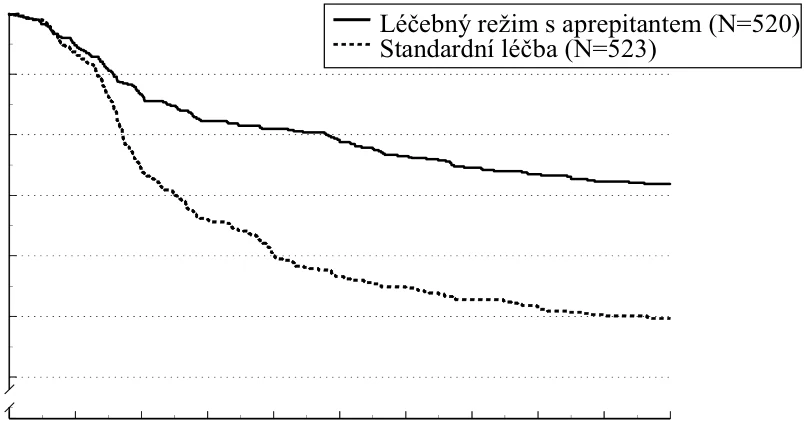
Čas (v hodinách)
0 12 24 36 48 60 72 84 96 108 120 40%
50%
60%
70%
80%
90%
100%
Statisticky významné rozdíly v účinnosti byly pozorovány v každé z těchto 2 jednotlivých studií.
V těchto stejných 2 klinických studiích pokračovalo 851 dospělých pacientů v prodloužené studii s opakovanými až 5 dalšími cykly chemoterapie. Účinnost režimu s aprepitantem zůstala během všech cyklů zřejmě zachována.
V randomizované, dvojitě zaslepené studii s celkovým počtem 866 dospělých pacientů (864 žen, 2 muži) léčených chemoterapií, která zahrnovala cyklofosfamid 750–1 500 mg/m2; nebo cyklofosfamid 500–1 500 mg/m2 a doxorubicin (≤ 60 mg/m2) nebo epirubicin (≤ 100 mg/m2), byl aprepitant v kombinaci s režimem obsahujícím ondansetron/dexamethason (viz bod 4.2) srovnáván se standardní terapií (placebo plus ondansetron 8 mg perorálně (dvakrát 1. den a každých 12 hodin
- 2. a 3. den) plus dexamethason 20 mg perorálně 1. den).
Účinnost se hodnotila pomocí souhrnného parametru: úplná odpověď (definovaná jako žádné emetické epizody a nepoužití záchranné terapie) primárně během 1. cyklu.
Přehled hlavních výsledků studie je uveden v Tabulce 2.
Tabulka 2
Procenta dospělých pacientů odpovídajících na léčbu podle léčebné skupiny a fáze – 1. cyklus středně emetogenní chemoterapie
SOUHRNNÝ
PARAMETR
Režim
s aprepitantem
(N = 433)†
%
Standardní terapie (N = 424)
%
Rozdíly*
% (95 % CI)
CoÚplná odpověď (bez zvracení a „záchranné“ terapie)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
50,8
75,7
55,4
42,5
69,0
49,1
8,3
6,7
6,3
(1,6, 15,0) (0,7, 12,7) (-0,4, 13,0) SOUHRNNÝ
PARAMETR
Režim
s aprepitantem (N = 433)†
%
Standardní terapie (N = 424)
%
Rozdíly*
% (95 % CI)
JEDNOTLIVÁ KRITÉRIA
No Bez zvracení (žádné emetické epizody bez ohledu na použití „záchranné“ terapie)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
75,7
87,5
80,8
58,7
77,3
69,1
17,0
10,2
11,7
(10,8, 23,2) (5,1, 15,3) (5,9, 17,5) No Bez významné nevolnosti (maximálně VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
60,9
79,5
65,3
55,7
78,3
61,5
5,3
1,3
3,9
(-1,3, 11,9) (-4,2, 6,8) (-2,6, 10,3) ∗ Intervaly spolehlivosti byly vypočítány bez korekce na věkovou kategorii (<55 let, ≥55 let) a skupiny hodnotících lékařů, které byly zahrnuty do primární analýzy míry pravděpodobnosti a logistických modelů.
† Jeden pacient v režimu pouze s aprepitantem měl data v akutní fázi a byl vyřazen z celkové a prodloužené fáze analýzy.
Ve stejné klinické studii pokračovalo 744 dospělých pacientů v prodloužené studii s opakovanými až 3 dalšími cykly chemoterapie. Účinnost režimu s aprepitantem zůstala během všech cyklů zřejmě zachována.
Ve druhé multicentrické, randomizované, dvojitě zaslepené studii s paralelní skupinou byl režim s aprepitantem porovnáván se standardní léčbou u 848 dospělých pacientů (652 žen, 196 mužů), kterým byl podáván chemoterapeutický režim, který zahrnoval jakékoli intravenózní dávky oxaliplatiny, karboplatiny, epirubicinu, idarubicinu, ifosfamidu, irinotekanu, daunorubicinu, doxorubicinu; cyklofosfamid intravenózně (< 1 500 mg/m2) nebo cytarabin intravenózně (>1 g/m2). Pacientům, kterým byl podáván režim s aprepitantem, byla chemoterapie podávána na různé typy nádorů, včetně 52 % s karcinomem prsu, 21 % s gastrointestinálními karcinomy včetně kolorektálního karcinomu, 13 % s karcinomem plic a 6 % s gynekologickými karcinomy. Režim s aprepitantem v kombinaci s režimem ondansetron/dexamethason (viz bod 4.2) byl porovnáván se standardní léčbou (placebo v kombinaci s ondansetronem 8 mg perorálně (dvakrát 1. den a každých 12 hodin 2. a 3. den) plus dexamethason 20 mg perorálně 1. den).
Účinnost byla založena na vyhodnocení následujících primárních a klíčových sekundárních cílových parametrů účinnosti: žádné zvracení za celou dobu (0 až 120 hodin po chemoterapii), vyhodnocení bezpečnosti a snášenlivosti režimu s aprepitantem při chemoterapií vyvolané nevolnosti a zvracení (CINV) a úplná odpověď (definovaná jako žádné zvracení a žádné použití záchranné léčby) za celou dobu (0 až 120 hodin po chemoterapii). Navíc byla sledována jako exploratorní cílový parametr účinnosti, „Žádná významná nauzea“ (No Significant Nausea) za celou dobu (0 až 120 hodin po chemoterapii), jak v akutní, tak i prodloužené fázi formou post-hoc analýzy.
Souhrn klíčových výsledků studie je uveden v Tabulce 3.
Tabulka 3
Procento dospělých pacientů odpovídajících na léčbu podle léčebné skupiny a fáze pro studii 2 –cyklus 1
středně emetogenní chemoterapie
Režim
s aprepi-
tantem
(N = 425)
%
Standardní
léčba
(N = 406)
%
Rozdíly*
% (95% CI)
Úplná odpověď (žádné zvracení a žádná záchranná léčba)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
68,7
89,2
70,8
56,3
80,3
60,9
12,4
8,9
9,9
(5,9, 18,9) (4,0, 13,8) (3,5, 16,3) Žádná emeze (žádné emetické epizody bez ohledu na použití záchranné léčby)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
76,2
92,0
77,9
62,1
83,7
66,8
14,1
8,3
11,1
(7,9, 20,3) (3,9, 12,7) (5,1, 17,1) Žádná významná nauzea (maximální VAS <25 mm na stupnici 0-100 mm)
Celkem (0-120 hodin)
0-24 hodin
25-120 hodin
73,6
90,9
74,9
66,4
86,3
69,5
7,2
4,6
5,4
(1,0, 13,4) (0,2, 9,0) (-0,7, 11,5)
*Intervaly spolehlivosti byly vypočteny bez úpravy podle pohlaví a oblasti, které byly zařazeny v primární analýze za použití logistických modelů.
Přínos kombinované terapie s aprepitantem u celé hodnocené populace byl dán zejména výsledky pozorovanými u pacientů se slabou kontrolou při standardním režimu, jako jsou ženy, i když výsledky byly numericky lepší bez ohledu na věk, typ tumoru nebo pohlaví. Úplné odpovědi bylo dosaženo u 209/324 (65 %) v případě režimu s aprepitantem a u 161/320 (50 %) při standardní terapii u žen a u mužů šlo v případě režimu s aprepitantem u 83/101 (82 %) a při standardní terapii u 68/87 (78 %).
Pediatrická populace
V randomizované, dvojitě zaslepené klinické studii, kontrolované aktivním komparátorem, která zahrnovala 302 dětí a dospívajících (ve věku 6 měsíců až 17 let), kterým se podávala středně silně nebo vysoce emetogenní chemoterapie, se režim s aprepitantem porovnával s kontrolním režimem prevence CINV. Účinnost režimu s aprepitantem byla hodnocena při jednom cyklu (cyklus 1). Pacienti měli v následných cyklech (volitelné cykly 2 až 6) možnost dostávat aprepitant v otevřeném uspořádání; v těchto volitelných cyklech však účinnost hodnocena nebyla. Režim s aprepitantem u dospívajících ve věku 12 až 17 let (n=47) sestával z přípravku EMEND tobolky 125 mg podávaného perorálně 1. den a z 80 mg/den 2. a 3. den v kombinaci s ondansetronem 1. den. Režim s aprepitantem u dětí ve věku 6 měsíců až méně než 12 let (n=105) sestával z přípravku EMEND prášek pro perorální suspenzi podávaného v dávce 3,0 mg/kg (do dávky 125 mg) perorálně 1. den a v dávce 2,0 mg/kg (do dávky 80 mg) perorálně 2. a 3. den v kombinaci s ondansetronem 1. den. Kontrolní režim u dospívajících ve věku 12 až 17 let (n=48) a dětí ve věku 6 měsíců až méně než 2 let (n=102) sestával z placeba místo aprepitantu 1., 2. a 3. den v kombinaci s ondansetronem 1. den. Přípravek EMEND nebo placebo a ondansetron se podávaly 1 hodinu, respektive 30 minut před zahájením chemoterapie. Jako součást antiemetického režimu pro pediatrické pacienty byl u obou věkových skupin povolen intravenózní dexamethason, a to podle rozhodnutí lékaře. U pediatrických pacientů léčených aprepitantem bylo požadováno snížení (50%) dávky dexamethasonu. U pediatrických pacientů léčených kontrolním režimem nebylo snížení dávky požadováno. Z pediatrických pacientů používalo v 1. cyklu ve skupině léčené režimem s aprepitantem dexamethason 29 % zúčastněných a ve skupině s kontrolním režimem 28 % zúčastněných.
Antiemetická aktivita přípravku EMEND byla hodnocena během 5denního (120 hodin) období po zahájení chemoterapie 1. den. Primárními kritérii hodnocení byla úplná odpověď v pozdní fázi (25 až 120 hodin po zahájení chemoterapie) v 1. cyklu. Souhrn klíčových výsledků studie je uveden v Tabulce 4.
Tabulka 4 Počet (%) pediatrických pacientů s úplnou odpovědí a bez zvracení podle léčebné skupiny a fáze – 1.
cyklus (populace všech zařazených pacientů)
Režim s aprepitanten n/m (%) | Kontrolní režim n/m (%) | |
| PRIMÁRNÍ KRITÉRIUM HODNOCENÍ | ||
| Úplná odpověď * – pozdní fáze | 77/152 (50,7)† | 39/150 (26,0) |
| DALŠÍ PŘEDEM DEFINOVANÁ KRITÉRIA HODNOCENÍ | ||
| Úplná odpověď * – akutní fáze | 101/152 (66,4)‡ | 78/150 (52,0) |
| Úplná odpověď * – úplná fáze | 61/152 (40,1)† | 30/150 (20,0) |
| Bez zvracení § – úplná fáze | 71/152 (46,7)† | 32/150 (21,3) |
*Úplná odpověď = žádné zvracení ani říhání nebo zvedání žaludku naprázdno a žádné použití záchranné medikace. †p < 0,01 v porovnání s kontrolním režimem . ‡p < 0,05 v porovnání s kontrolním režimem . §Žádné zvracení = žádné zvracení ani říhání nebo zvedání žaludku naprázdno. n/m = počet pacientů s požadovanou odpovědí/počet pacientů zařazených v daný okamžik. Akutní fáze: 0 až 24 hodin po zahájení chemoterapie. Pozdní fáze: 25 až 120 hodin po zahájení chemoterapie. Úplná fáze: 0 až 120 hodin po zahájení chemoterapie. | ||
Odhadovaná doba do prvního zvracení po zahájení léčby chemoterapií byla u režimů s aprepitantem delší (odhadovaný medián času do prvního zvracení byl 94,5 hodiny) v porovnání se skupinou s kontrolním režimem (odhadovaný medián času do prvního zvracení byl 26,0 hodiny), jak je uvedeno Kaplan-Meierovými křivkami na Grafu 2.
Graf 2 Doba do první epizody zvracení od začátku podávání chemoterapie pediatrickým pacientům v celkové fázi 1. cyklu (populace všech zařazených pacientů)
Analýza účinnosti u subpopulací v 1. cyklu prokázala, že režim s aprepitantem poskytoval lepší kontrolu než kontrolní režim, pokud jde o kritérium hodnocení úplná odpověď, a to bez ohledu na věkovou kategorii, pohlaví, podání dexamethasonu k antiemetické profylaxi a emetogenitu chemoterapie.
5.2 Farmakokinetické vlastnosti
Farmakokinetika aprepitantu má nelineární charakter. Clearance i absolutní biologická dostupnost se se zvyšováním dávky snižují.
Absorpce
Střední hodnota biologické dostupnosti perorálně podaného aprepitantu činí 67 % u 80mg tobolky a 59 % u 125mg tobolky. Průměrné maximální plazmatické koncentrace (Cmax) aprepitantu byly dosaženy přibližně po 4 hodinách (tmax). Perorální podání tobolky spolu se standardní snídaní s kalorickou hodnotou přibližně 800 kcal vedlo až k 40% zvýšení hodnoty AUC aprepitantu. Toto zvýšení se nepovažuje za klinicky významné.
Farmakokinetika aprepitantu má nelineární charakter v celém rozsahu klinických dávek. U mladých zdravých dospělých jedinců bylo zvýšení hodnoty AUC0-∞ o 26 % větší, než byla proporcionální dávka mezi jednotlivými 80mg a 125mg dávkami podanými v nasyceném stavu.
Po perorálním podání jedné 125mg dávky přípravku EMEND 1. den a dávky 80 mg jednou denně
- 2. a 3. den dosáhla hodnota AUC0-24hod. (střední hodnota ± standardní odchylka) 19,6 ± 2,5 µg•hod/ml
- 1. den a 21,2 ± 6,3 µg•hod/ml 3. den. Hodnota Cmax činila 1. den 1,6 ± 0,36 µg/ml a 3. den 1,4 ± 0,22 µg/ml.
Distribuce
Aprepitant se ve vysoké míře váže na proteiny, se střední hodnotou 97 %. Geometrická střední hodnota zdánlivého distribučního objemu v rovnovážném stavu (Vdss) je u člověka přibližně 66 litrů.
Biotransformace
Aprepitant prochází rozsáhlou biotransformací. U zdravých mladých dospělých jedinců vykazuje aprepitant po dobu 72 hodin po jednorázové intravenózní aplikaci 100 mg [14C]-fosaprepitantu, což je proléčivo aprepitantu, v plazmě přibližně 19 % radioaktivity, což ukazuje na značnou přítomnost metabolitů v plazmě. V lidské plazmě bylo zjištěno dvanáct metabolitů aprepitantu. Metabolismus aprepitantu probíhá ve velké míře cestou oxidace v morfolinovém kruhu a jeho postranních řetězcích a výsledné metabolity jsou pouze slabě aktivní. In vitro studie s lidskými jaterními mikrozómy ukázaly, že aprepitant se biotransformuje primárně cestou CYP3A4, případně s malým podílem CYP1A2 a CYP2C19.
Eliminace
Aprepitant se nevylučuje močí v nezměněné podobě. Metabolity se vylučují močí a žlučí ve stolici. Po jednorázově intravenózně aplikované dávce 100 mg [14C]-fosaprepitantu, což je proléčivo aprepitantu, zdravým jedincům bylo 57 % radioaktivity zjištěno v moči a 45 % ve stolici.
Plazmatická clearance aprepitantu závisí na dávce, se zvyšující se dávkou se snižuje a v rozmezí terapeutických dávek se pohybovala přibližně na hodnotách od 60 do 72 ml/min. Terminální poločas se pohyboval v rozmezí přibližně od 9 do 13 hodin.
Farmakokinetika u speciálních populací
Pohlaví: Po perorálním podání jediné 125mg dávky aprepitantu byla hodnota Cmax aprepitantu u žen ve srovnání s muži o 16 % vyšší. Poločas aprepitantu je u žen ve srovnání s muži o 25 % nižší a k dosažení tmax dochází zhruba ve stejnou dobu. Tyto rozdíly nejsou považovány za klinicky významné. Dávku přípravku EMEND není nutno podle pohlaví pacienta nijak upravovat.
Porucha funkce jater: Mírná porucha funkce jater (Childovo-Pughovo hodnocení, třída A) farmakokinetiku aprepitantu v klinicky významné míře neovlivňuje. U pacientů s mírnou poruchou funkce jater není třeba dávkování nijak upravovat. Z dostupných dat nelze činit žádné závěry ohledně vlivu středně těžké poruchy funkce jater (Childovo-Pughovo hodnocení, třída B) na farmakokinetiku aprepitantu. K dispozici nejsou žádné klinické ani farmakokinetické údaje od pacientů s těžkou poruchou funkce jater (Childovo-Pughovo hodnocení, třída C).
Porucha funkce ledvin: Pacientům s těžkou poruchou funkce ledvin (CrCl < 30 ml/min) a pacientům s terminálním renálním onemocněním (end stage renal disease, ESRD) s potřebou hemodialýzy byla podána jednorázová 240mg dávka aprepitantu.
U pacientů s těžkou poruchou funkce ledvin se hodnota AUC0-∞ celkového aprepitantu (nevázaného i vázaného na proteiny) ve srovnání se zdravými jedinci snížila o 21 % a hodnota Cmax se snížila
o 32 %. U pacientů s ESRD podstupujících hemodialýzu se hodnota AUC0-∞ celkového aprepitantu snížila o 42 % a hodnota Cmax se snížila o 32 %. Vzhledem k mírnému poklesu vazby aprepitantu na proteiny u pacientů s renálním onemocněním nebyla hodnota AUC farmakologicky aktivní části nenavázaného léku u pacientů s poruchou funkce ledvin ve srovnání se zdravými jedinci významně ovlivněna. Hemodialýza prováděná 4 nebo 48 hodin po podání dávky neměla na farmakokinetiku aprepitantu významný účinek; v dialyzátu bylo zjištěno méně než 0,2 % dávky.
U pacientů s poruchou funkce ledvin ani u pacientů s ESRD podstupujících hemodialýzu není zapotřebí dávkování přípravku EMEND nijak upravovat.
Pediatrická populace: V rámci 3denního režimu se u většiny pacientů dávkováním aprepitantu v tobolkách (125/80/80 mg) u dospívajících pacientů (ve věku 12 až 17 let) první den dosáhlo AUC0-24hod nad 17 µg•hod/ml s koncentracemi (Cmin) na konci 2. a 3. dne nad 0,4 µg/ml. Medián maximálních plazmatických koncentrací (Cmax) byl 1. den přibližně 1,3 µg/ml a tato koncentrace se objevila za přibližně 4 hodiny. V rámci 3denního režimu se u většiny pacientů dávkováním aprepitantu v prášku pro přípravku perorální suspenze (3/2/2 mg/kg) u pacientů ve věku 6 měsíců až méně než 12 let první den dosáhlo AUC0-24hod nad 17 µg•hod/ml s koncentracemi (Cmin) na konci 2. a 3. dne nad 0,1 µg/ml. Medián maximálních plazmatických koncentrací (Cmax) byl první den přibližně 1,2 µg/ml a tato koncentrace se objevila za 5 až 7 hodin.
Populační farmakokinetická analýza aprepitantu u pediatrických pacientů (ve věku 6 měsíců až 17 let) naznačuje, že pohlaví a rasa na farmakokinetiku aprepitantu klinicky významný vliv nemají.
Vztah mezi koncentrací a účinkem
Studie využívající pozitronovou emisní tomografii (PET) s použitím vysoce specifického značení receptorů NK1 u zdravých mladých mužů ukázaly, že aprepitant prostupuje do mozku a obsazuje receptory NK1 v závislosti na dávce a koncentraci v plazmě. Předpokládá se, že plazmatické koncentrace aprepitantu dosažené při 3denním léčebném režimu s přípravkem EMEND u dospělých zajišťují více než 95% obsazení receptorů NK1 v mozku.
5.3 Předklinické údaje vztahující se k bezpečnosti
Předklinické údaje získané na základě konvenčních studií toxicity, genotoxicity, hodnocení kancerogenního potenciálu, reprodukční a vývojové toxicity po jednorázovém a opakovaném podání přípravku neodhalily žádné zvláštní riziko pro člověka. Je však nutno mít na paměti, že systémová expozice u hlodavců byla podobná nebo dokonce nižší, než byla terapeutická expozice u člověka při dávce 125 mg/80 mg. I když nebyly v reprodukčních studiích s expozičními hodnotami pro člověka zjištěny žádné nežádoucí účinky, nelze zejména na základě hodnot expozice použitých u zvířat dostatečně posoudit riziko pro člověka.
Ve studii juvenilní toxicity na potkanech, kterým se podával aprepitant od 10. do 63. postnatálního dne, docházelo u samic k časnému vaginálnímu otevírání od dávek 250 mg/kg dvakrát denně a u samců k opožděné prepuciální separaci, a to od dávek 10 mg/kg dvakrát denně. Nebyl zde žádný odstup od klinicky relevantní expozice. Nedošlo k žádným účinkům souvisejícím s léčbou ohledně páření, fertility či embryonálního/fetálního vývoje a nevyskytly se žádné patologické změny reprodukčních orgánů. Ve studii juvenilní toxicity na psech ošetřovaných od 14. do 42. postnatálního dne byla u samců při dávce 6 mg/kg/den pozorována snížená hmotnost varlat a velikost Leydigových buněk a u samic při dávkách od 4 mg/kg/den byla pozorována zvýšená hmotnost dělohy, hypertrofie dělohy a krčku a otok vaginálních tkání. Nebyl zde žádný odstup od klinicky relevantní expozice aprepitantu. Při krátkodobé léčbě podle doporučeného dávkovacího režimu se klinická relevance těchto zjištění nepovažuje za pravděpodobnou.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Hyprolóza (E 463)
Natrium-lauryl-sulfát
Sacharóza
Laktóza (bezvodá)
Červený oxid železitý (E 172)
Natrium-stearyl-fumarát
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
Neotevřený sáček: 2 roky
Po rekonstituci: Perorální suspenze může být uchovávána při pokojové teplotě po dobu až 3 hodiny (při teplotě do 30 °C). Také může být uchovávána v chladničce po dobu až 72 hodin (při teplotě 2 °C –8 °C).
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní teplotní podmínky uchovávání. Uchovávejte v původním obalu, aby byl přípravek chráněn před vlhkostí.
Podmínky uchovávání po rekonstituci léčivého přípravku naleznete v bodě 6.3.
6.5 Druh obalu a obsah balení
PET/Al/LLDPE sáčky.
Krabička na jedno použití.
Jedna krabička obsahuje jeden sáček s práškem pro perorální suspenzi, jeden 1ml a jeden 5ml perorální dávkovač (polypropylenový se silikonovým o-kroužkem), jeden uzávěr a jednu mísicí nádobku (polypropylenovou).
6.6 Zvláštní opatření pro likvidaci přípravku
Obsah jednoho jednorázového sáčku se suspenduje v 4,6 ml vody, čímž se získá konečná koncentrace 25 mg na mililitr.
- Více informací o přípravě a podávání suspenze naleznete v příbalové informaci a v instrukcích pro přípravu perorální suspenze pro zdravotnické pracovníky.
- K odměření 4,6 ml vody použijte 5ml perorální dávkovač, který je přiložen k mísicí nádobce.
- Celý obsah sáčku vsypte do 4,6 ml vody a promíchejte.
- Po promíchání odměřte pomocí perorální dávkovače doporučený objem (dávku) suspenze a perorálně podejte dávku. Na základě dávky zvolte perorální dávkovač. Zvolte 1ml perorální dávkovač je-li dávka 1 ml a méně a 5ml perorální dávkovač je-li dávka větší než 1 ml. Dávku podejte perorálně. Pokud není dávka podána bezprostředně po odměření, může být naplněný perorální dávkovač uchován v chladu (při teplotě 2 °C - 8 °C) po dobu až 72 hodin před použitím.
- Perorální suspenze může být před podáním uchovávána při pokojové teplotě (při teplotě do 30 °C).
- Všechnu zbývající suspenzi a odpadní materiál zlikvidujte.
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Merck Sharp & Dohme B.V.
Waarderweg 39
2031 BN Haarlem
Nizozemsko
8. REGISTRAČNÍ ČÍSLO/REGISTRAČNÍ ČÍSLA
EU/1/03/262/011
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 11. listopadu 2003
Datum prodloužení registrace: 22. září 2008
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky na adrese http://www.ema.europa.eu.