


Souhrn údajů o přípravku (SPC) - Beyonttra
1. NÁZEV PŘÍPRAVKU
BEYONTTRA 356 mg potahované tablety
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedna potahovaná tableta obsahuje akoramidis-hydrochlorid odpovídající 356 mg akoramidisu.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Potahovaná tableta (tableta).
Bílé, oválné potahované tablety o velikosti přibližně 15 mm × 7,5 mm, s natištěným „BEYONTTRA“ v černé barvě na jedné straně.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek BEYONTTRA je indikován k léčbě transthyretinové amyloidózy divokého typu nebo variantní transthyretinové amyloidózy u dospělých pacientů s kardiomyopatií (ATTR-CM).
4.2 Dávkování a způsob podání
Léčbu musí zahájit lékař, který má zkušenosti s péčí o pacienty s transthyretinovou amyloidní kardiomyopatií (ATTR-CM).
Dávkování
Doporučená dávka akoramidisu je 712 mg (dvě tablety po 356 mg) perorálně, dvakrát denně, což odpovídá celkové denní dávce 1 424 mg.
U pacientů s příznaky dle klasifikace New York Heart Association (NYHA) třídy IV neexistují žádné údaje o účinnosti (viz bod 5.1).
Vynechaná dávka
K nahrazení vynechaných jednotlivých dávek se nesmí užívat dvojnásobná dávka. Dávkování má pokračovat v následujícím plánovaném čase.
Zvláštní populace
Starší osoby
U starších pacientů (≥ 65 let) není nutná žádná úprava dávky (viz bod 5.2).
Porucha funkce ledvin
Na základě nízké renální clearance akoramidisu není nutná žádná úprava dávky (viz bod 5.2). Údaje u pacientů s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) jsou omezené (viz body 4.4 a 5.2) a údaje u pacientů na dialýze nejsou k dispozici. Proto má být akoramidis u této populace používán s opatrností.
Porucha funkce jater
Akoramidis nebyl studován u pacientů s poruchou funkce jater, a proto se jej nedoporučuje používat u této populace (viz body 4.4 a 5.2).
Pediatrická populace
Neexistuje žádné relevantní použití akoramidisu u pediatrické populace v indikaci „léčba transthyretinové amyloidózy divokého typu nebo variantní transthyretinové amyloidózy s kardiomyopatií“.
Způsob podání
Perorální podání.
Potahované tablety se polykají vcelku. Přípravek BEYONTTRA se může užívat s vodou, s jídlem nebo bez jídla.
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodě 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Porucha funkce jater
Akoramidis nebyl studován u pacientů s poruchou funkce jater, a proto se jej nedoporučuje používat u této populace (viz body 4.2 a 5.2).
Porucha funkce ledvin
Údaje u pacientů s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) jsou omezené (viz body 4.2 a 5.2) a u pacientů na dialýze nejsou k dispozici žádné údaje. Proto má být akoramidis u této populace používán s opatrností.
Renální hemodynamické parametry
U pacientů léčených akoramidisem se v prvním měsíci léčby zpočátku snižovala odhadovaná rychlost glomerulární filtrace (eGFR) a tomu se odpovídajícím způsobem zvyšovala naměřená hodnota sérového kreatininu (viz bod 5.1).
Tato změna eGFR a hladiny sérového kreatininu nebyla progresivní, u pacientů, kteří přerušili léčbu, byla reverzibilní a nesouvisela s poškozením ledvin, což odpovídalo renálnímu hemodynamickému účinku.
Informace o pomocných látkách
Sodík
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné tabletě, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Vliv akoramidisu na jiné léčivé přípravky
Transportérové systémy
Na základě klinické studie u zdravých dospělých dobrovolníků se neočekává, že by inhibice organického aniontového transportéru (OAT)-1 a -3 vedla ke klinicky významným lékovým interakcím se substráty OAT-1 a OAT-3 (např. nesteroidní protizánětlivé léky, bumetanid, furosemid, lamivudin, methotrexát, oseltamivir, tenofovir, ganciklovir, adefovir, cidofovir, zidovudin, zalcitabin).
Na základě studie in vitro se nepředpokládá žádná léková interakce se substráty proteinu rezistence karcinomu prsu (BCRP) podávanými současně v klinicky relevantních koncentracích.
Na základě studií in vitro není pravděpodobné, že by akoramidis způsoboval jakékoli klinicky významné interakce závislé na uridin-5'-difosfo-(UDP)-glukuronosyltransferáze nebo závislé na cytochromu P450. Akoramidis se však ukázal jako inhibitor CYP2C8 a CYP2C9 in vitro. Žádná in vivo studie nebyla provedena. Proto se má souběžné podávání substrátů CYP2C8 a CYP2C9 s úzkým terapeutickým indexem používat s opatrností.
Vliv jiných léčivých přípravků na akoramidis
Diuretika
Na základě populační farmakokinetické (FK) analýzy nemá souběžné užívání diuretik u pacientů vliv na plazmatické koncentrace akoramidisu v ustáleném stavu.
Inhibitory proteinu rezistence karcinomu prsu
Akoramidis je substrátem pro BCRP. Na základě studie in vitro se nepředpokládá klinicky významná interakce s inhibitory BCRP.
Látky snižující sekreci žaludeční kyseliny
Nebyla provedena žádná specializovaná studie lékových interakcí in vivo s látkami snižujícími sekreci žaludeční kyseliny. Účinek látek snižujících sekreci žaludeční kyseliny na farmakokinetiku akoramidisu tedy není znám. Navzdory výrazné na pH závislé rozpustnosti akoramidisu ve fyziologickém rozmezí pH nebyly pozorovány žádné rozdíly v systémové expozici akoramidisu nebo ve farmakodynamickém markeru (stabilizace TTR) mezi pacienty užívajícími látky snižující sekreci žaludeční kyseliny a pacienty, kteří neužívali látky snižující sekreci žaludeční kyseliny ve studii fáze
3.
Vliv na laboratorní test
Akoramidis může snížit sérové koncentrace volného tyroxinu bez doprovodné změny tyreostimulačního hormonu (TSH). Nebyly pozorovány žádné související klinické nálezy odpovídající dysfunkci štítné žlázy.
4.6 Fertilita, těhotenství a kojení
Těhotenství
Údaje o podávání akoramidisu těhotným ženám nejsou k dispozici.
Studie na zvířatech prokázaly vývojovou toxicitu při dávce, která rovněž způsobila toxicitu pro matku (viz bod 5.3). Podávání akoramidisu se nedoporučuje v těhotenství a u žen v reprodukčním věku, které nepoužívají antikoncepci.
Kojení
Není známo, zda se akoramidis nebo jeho metabolity vylučují do lidského mateřského mléka. Z dostupných údajů ze studií na zvířatech vyplývá, že se akoramidis vylučuje do mléka (podrobnosti viz bod 5.3). Riziko pro kojené novorozence/děti nelze vyloučit. Akoramidis se nemá podávat v období kojení.
Fertilita
Nejsou k dispozici žádné údaje o vlivu na fertilitu u lidí. Porucha fertility nebyla v neklinických studiích při supraterapeutických expozicích pozorována.
4.7 Účinky na schopnost řídit a obsluhovat stroje
Přípravek BEYONTTRA nemá žádný nebo má zanedbatelný vliv na schopnost řídit a obsluhovat stroje.
4.8 Nežádoucí účinky
Souhrn bezpečnostního profilu
Na základě klinické studie byly nejčastěji hlášenými nežádoucími účinky průjem (11,6 %) a dna (11,2 %).
Seznam nežádoucích účinků v tabulce
Bezpečnostní údaje odrážejí expozici 421 účastníků s ATTR-CM dávce 712 mg akoramidisu (ve formě dvou tablet po 356 mg) podávané perorálně dvakrát denně v pivotní randomizované, dvojitě zaslepené, placebem kontrolované studii fáze 3 s 30měsíční fixní délkou léčby u pacientů s diagnózou ATTR-CM.
Níže uvedené nežádoucí účinky jsou kategorizovány na základě tříd orgánových systémů dle MedDRA a kategorií frekvence, a to podle této standardní konvence: velmi časté (≥ 1/10), časté (≥ 1/100 až < 1/10) a méně časté (≥ 1/1 000 až < 1/100). Nežádoucí účinky shrnuté v tabulce níže pocházejí z kumulativních klinických údajů u účastníků s ATTR-CM.
Tabulka 1: Seznam nežádoucích účinků
| Třída orgánových systémů | Velmi časté |
| Gastrointestinální poruchy | Průjem |
| Poruchy metabolismu a výživy | Dna |
Popis vybraných nežádoucích účinků
Většina příhod průjmu a dny byla nezávažná a odezněla.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
Neexistují žádné klinické zkušenosti s předávkováním.
V případě podezření na předávkování musí být léčba symptomatická a podpůrná.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Kardiaka, Jiná kardiaka. ATC kód: C01EB25.
Mechanismus účinku
Transthyretinová amyloidní kardiomyopatie je iniciována disociací tetrameru transthyretinu (TTR) na monomery, které jej tvoří. Ty se chybně skládají a agregují jako oligomerní amyloidní prekurzory, které se ukládají v srdci, kde se organizují do amyloidních fibril.
Akoramidis je specifický stabilizátor TTR. Akoramidis byl navržen tak, aby napodoboval genetickou variantu (T119M) ochraňující před onemocněním, a to tvorbou vodíkových vazeb se sousedními serinovými rezidui v obou tyroxinových vazebných místech tetrameru. Tato interakce zvyšuje stabilitu tetrameru, inhibuje jeho disociaci na monomery, čímž zpomaluje amyloidogenní proces, jehož výsledkem je ATTR-CM.
Farmakodynamické účinky
U akoramidisu byla pozorována téměř úplná stabilizace transthyretinu u divokého typu a u všech testovaných genotypů amyloidogenních variant, včetně nejrozšířenějších genotypů V30M (p.V50M), T60A (p.T80A) a V122I (p.V142I). Ve studii ATTRibute-CM byla u pacientů (ATTR divokého typu a variantní ATTR) léčených akoramidisem (712 mg dvakrát denně) pozorována téměř úplná (≥ 90%) stabilizace TTR při prvním zahajujícím hodnocení po podání dávky (28. den) a přetrvávala až do
- 30. měsíce. U všech měření po výchozím stavu (od 28. dne do 30. měsíce) byla hladina TTR vyšší ve skupině s akoramidisem ve srovnání s placebem (ve 30. měsíci byla průměrná změna od výchozí hodnoty 9,1 mg/dl u akoramidisu oproti 1,3 mg/dl u placeba).
Ve studii ATTRibute-CM hovořilo zvýšení hladiny N-terminálního prohormonu mozkového natriuretického peptidu (NT-proBNP; N-terminal prohormone of brain natriuretic peptide) ve
- 30. měsíci ve prospěch akoramidisu a činilo přibližně polovinu hodnoty pozorované u placeba. U akoramidisu byl ve srovnání s placebem rovněž zjištěn menší nárůst hladiny troponinu I.
Ve studii ATTRibute-CM byly průměrné výchozí hodnoty pro sérový kreatinin (a odhadovaná rychlost glomerulární filtrace) 110,0 μmol/l (eGFR: 60,9 ml/min/1,73 m2) ve skupině s akoramidisem a 109,0 μmol/l (eGFR: 61,0 ml/min/1,73 m2) ve skupině s placebem. Ve 28. dni byla pozorována změna průměrného sérového kreatininu (a eGFR) oproti výchozí hodnotě, která byla vyšší ve skupině s akoramidisem (pozorované hodnoty 28. den – sérový kreatinin: 129,3 μmol/l, eGFR: 52,4 ml/min/1,73 m2) ve srovnání se skupinou s placebem (pozorované hodnoty 28. den – sérový kreatinin: 110,6 μmol/l, eGFR: 60,0 ml/min/1,73 m2). Po 28. dni zůstaly sérový kreatinin (a eGFR) ve skupině s akoramidisem stabilní po zbytek studie. Ve skupině s placebem došlo k progresivnímu vzestupu sérového kreatininu a odpovídajícímu progresivnímu poklesu v eGFR oproti výchozí hodnotě do 30. měsíce. Ve 30. měsíci byl sérový kreatinin 123,4 μmol/l (eGFR: 55,1 ml/min/1,73 m2) pro akoramidis a 117,2 μmol/l (eGFR: 57,2 ml/min/1,73 m2) pro placebo. Pozorované zvýšení sérového kreatininu a odpovídající snížení eGFR pozorované u pacientů léčených akoramidisem bylo v případě přerušení léčby reverzibilní.
Srdeční elektrofyziologie
Maximální dávka akoramidisu, 1 780 mg, studovaná jako jednorázová dávka u zdravých dospělých dobrovolníků, neměla klinicky významný účinek na srdeční vedení ani repolarizaci (nebyl pozorován žádný vliv koncentrace na QTc interval). Tato pozorování ukazují nízké proarytmogenní riziko.
Klinická účinnost
Studie ATTRibute-CM byla multicentrická, mezinárodní, randomizovaná, dvojitě zaslepená, placebem kontrolovaná klinická studie, která se prováděla u 632 účastníků s divokým typem ATTR-CM nebo variantní (dědičnou nebo de novo) ATTR-CM a srdečním selháním třídy I-III dle klasifikace NYHA, se stávajícími nebo předchozími příznaky srdečního selhání. Účastníci byli randomizováni v poměru 2 : 1 a po dobu 30 měsíců dostávali dvakrát denně buď akoramidis v dávce 712 mg (n = 421), nebo placebo (n = 211). Přiřazení léčby bylo stratifikováno podle toho, zda měli účastníci variantní ATTR-CM (ATTRv-CM) nebo ATTR-CM divokého typu (ATTRwt-CM), a podle závažnosti onemocnění ve výchozím stavu, tj. hladina NT-proBNP a funkce ledvin definované podle eGFR. Pacienti s eGFR < 15 ml/min/1,73 m2 byli z účasti ve studii vyloučeni.
Tabulka 2: Demografické údaje a výchozí charakteristiky (populace mITT1)
| Charakteristika | Akoramidis n = 409 | Placebo n = 202 |
| Věk – roky | ||
| Průměr (směrodatná odchylka) | 77,3 (6,5) | 77,0 (6,7) |
| Pohlaví – počet (%) | ||
| Muž | 374 (91,4) | 181 (89,6) |
| Žena | 35 (8,6) | 21 (10,4) |
| Genotyp TTR2 – počet (%) | ||
| ATTRv | 39 (9,5) | 20 (9,9) |
| ATTRwt | 370 (90,5) | 182 (90,1) |
| Třída NYHA – počet (%) | ||
| NYHA třída I | 51 (12,5) | 17 (8,4) |
| NYHA třída II | 288 (70,4) | 156 (77,2) |
| NYHA třída III | 70 (17,1) | 29 (14,4) |
| eGFR2 (ml/min/1,73 m2) – počet (%) | ||
| eGFR ≥ 45 | 344 (84,1) | 173 (85,6) |
| eGFR < 45 | 65 (15,9) | 29 (14,4) |
| NT-proBNP2 (pg/ml) – počet (%) | ||
| ≤ 3 000 | 268 (65,5) | 133 (65,8) |
| > 3 000 | 141 (34,5) | 69 (34,2) |
| Stupeň ATTR NAC3 – počet (%) | ||
| I | 241 (58,9) | 120 (59,4) |
| II | 130 (31,8) | 66 (32,7) |
| III | 38 (9,3) | 16 (7,9) |
| Trvalý kardiostimulátor v anamnéze – počet (%) | 77 (18,8) | 38 (18,8) |
| Fibrilace síní v anamnéze – počet (%) | 236 (57,7) | 117 (57,9) |
Zkratky: ATTRv = variantní transthyretinový amyloid, ATTRwt = transthyretinový amyloid divokého typu, NAC = Národní centrum pro amyloidózu (National Amyloidosis Centre) (Londýn, Velká Británie), NYHA = Newyorská kardiologická společnost (New York Heart Association), eGFR = odhadovaná rychlost glomerulární filtrace, NT-proBNP = N-terminální prohormon mozkového natriuretického peptidu, TTR = transthyretin 1 mITT = modifikovaný záměr léčit (výchozí hodnota eGFR ≥ 30 ml/min/1,73 m2). 2 Faktory stratifikace.
3 NAC stupeň I (NT-proBNP ≤ 3 000 pg/ml a eGFR ≥ 45 ml/min/1,73 m2), stupeň II (NT-proBNP
≤ 3 000 pg/ml a eGFR < 45 ml/min/1,73 m2 nebo NT-proBNP > 3 000 pg/ml a eGFR ≥ 45 ml/min/1,73 m2), stupeň III (NT-proBNP > 3 000 pg/ml a eGFR < 45 ml/min/1,73 m2).
Účastníkům bylo povoleno zahájit otevřené podávání tafamidisu, pokud byl předepsán jako souběžný léčivý přípravek po 12 měsících ve studii. Celkem 107 účastníků dostávalo tafamidis, 61 (14,9 %) v rameni s akoramidisem a 46 (22,8 %) v rameni s placebem.
Primárním cílem studie bylo stanovit superioritu akoramidisu ve srovnání s placebem u hierarchického cílového parametru, jenž zahrnoval úmrtnost ze všech příčin (ACM) a kumulativní frekvenci hospitalizace z kardiovaskulárních příčin (CVH). Sekundárními cíli bylo hodnocení ACM, CVH, 6minutového testu chůzí (6-minute walk distance), celkového souhrnného skóre dotazníku týkajícího se kardiomyopatie (Kansas City Cardiomyopathy Questionnaire, KCCQ) (měřítko kvality života), hladiny TTR v séru a hladiny NT-proBNP. Hlavní analýzy účinnosti byly provedeny u 611 účastníků v populaci modifikovaného záměru léčit (mITT) bez úpravy zohledňující zavedení otevřené léčby tafamidisem.
Analýza účinnosti
Analýza účinnosti hierarchicky aplikovala stratifikovaný Finkelsteinův-Schoenfeldův test (F-S) na ACM a CVH v průběhu 30měsíční studie. Metoda porovnávala každého účastníka s každým dalším účastníkem v každé vrstvě párovým způsobem. V tomto hierarchickém přístupu byla u účastníků v každém páru nejdříve srovnávána ACM a poté pouze v případě, že srovnání ACM vedlo k nerozhodnému výsledku, také CVH. Výsledek této analýzy byl statisticky významný (tabulka 3).
Úmrtnost ze všech příčin byla hlášena u 19,3 % účastníků ve skupině s akoramidisem a u 25,7 % účastníků ve skupině s placebem. Většina (79 %) úmrtí byla z kardiovaskulárních příčin (CV), přičemž akoramidis prokázal 30% relativní snížení rizika úmrtnosti z CV příčin ve srovnání s placebem. Úmrtnost související s CV příčinami byla hlášena u 14,9 % účastníků ve skupině s akoramidisem a u 21,3 % účastníků ve skupině s placebem. Poměr rizik: 0,709 (95% CI: 0,476; 1,054, p = 0,0889, Coxův model proporcionálních rizik).
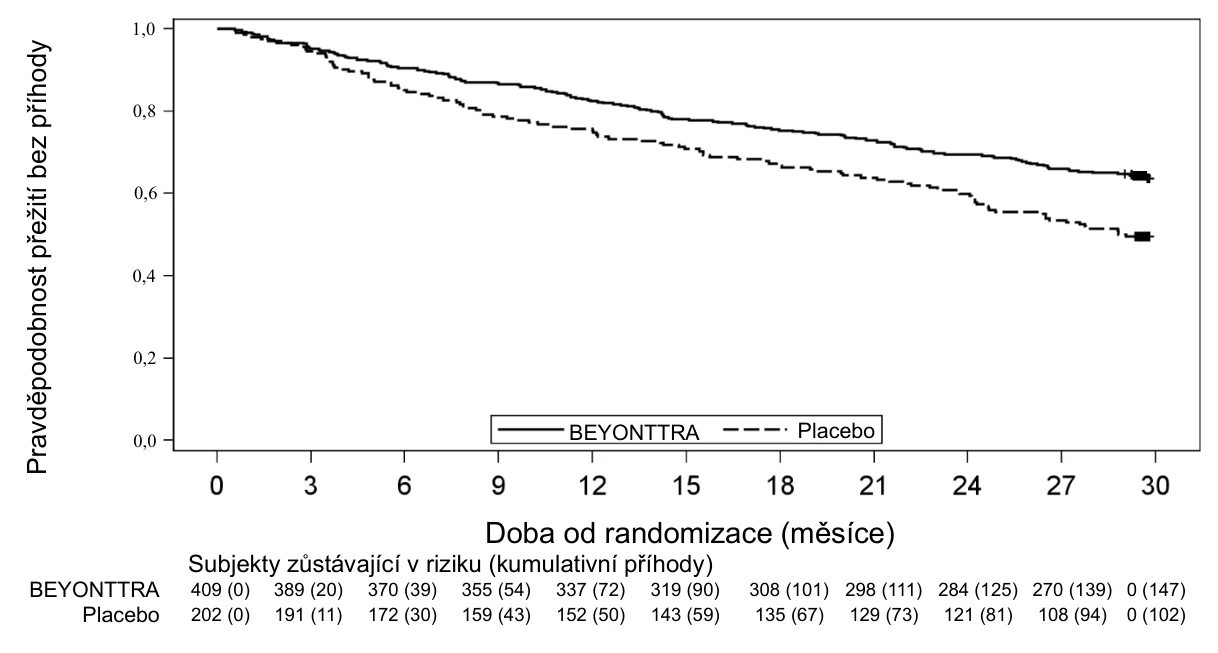
Coxova regresní analýza ukázala 35,5% snížení rizika kompozitního parametru ACM nebo první CV hospitalizace (poměr rizik: 0,645 [95% CI: 0,500; 0,832; p = 0,0008]). Oddělení Kaplanových-Meierových křivek bylo pozorováno ve 3. měsíci a postupně se rozcházelo až do 30. měsíce (obrázek 1).
Výsledky účinnosti ACM a CVH prokázané v populaci mITT byly pozorovány také v populaci ITT (všechny randomizované subjekty bez ohledu na výchozí hodnotu eGFR).
Tabulka 3: Výsledky účinnosti ve Finkelsteinově-Schoenfeldově analýze, úmrtnost ze všech příčin a hospitalizace z kardiovaskulárních příčin ve 30. měsíci ve studii ATTRibute-CM (populace mITT)
| Parametr | Akoramidis n = 409 | Placebo n = 202 |
Kombinace ACM a kumulativní frekvence CVH Poměr výher (95% CI) p-hodnota F-S1 | 1,464 (1,067; 2,009) p = 0,0182 | |
| Počet (%) žijících účastníků ve 30. měsíci2 | 330 (80,7 %) | 150 (74,3 %) |
Počet (%) účastníků s CVH Počet příhod CVH celkem Frekvence CVH za rok na účastníka (průměr)3 Relativní poměr rizik4 p-hodnota | 109 (26,7 %) 182 0,29 | 86 (42,6 %) 170 0,55 |
| 0,496 p < 0,0001 | ||
Zkratky: F-S = Finkelstein-Schoenfeld, ACM = úmrtnost ze všech příčin, CVH = kardiovaskulární hospitalizace, mITT = modifikovaný záměr léčit, CI = interval spolehlivosti
1 Metoda F-S porovnává každý pár účastníků v každé vrstvě hierarchickým způsobem, počínaje ACM. Pokud jsou páry nerozhodné v parametru ACM, posuzuje se jejich CVH.
2 Transplantace srdce a implantace srdečního mechanického podpůrného zařízení jsou považovány za indikátory blížícího se konečného stadia. Jako takové jsou tyto příhody v analýze považovány za ekvivalentní k úmrtí. Proto nejsou takoví účastníci zahrnuti do počtu „Počet žijících účastníků ve 30. měsíci“, i když jsou na základě 30měsíčního následného sledování vitálního stavu naživu. Vitální stav ve 30. měsíci byl znám u všech účastníků.
3 CVH za rok pro každého účastníka se vypočítá jako (celkový počet pozorovaných CVH účastníka) / (doba následného sledování v letech) a zahrnuje příhody klinického zájmu (EOCI). EOCI jsou definovány jako lékařské návštěvy (např. na pohotovosti, klinice urgentní péče, denní ambulanci) trvající < 24 hodin pro intravenózní diuretickou léčbu při léčbě dekompenzovaného srdečního selhání.
4 Z negativního binomického regresního modelu.
Obrázek 1: Doba úmrtnosti ze všech příčin nebo do první hospitalizace z kardiovaskulárních příčin
6minutový test chůzí (6MWD; 6-minute walk distance) a KCCQ
Léčebný účinek akoramidisu na funkční kapacitu a zdravotní stav byl hodnocen pomocí testu 6MWD a celkového souhrnného skóre dotazníku KCCQ (KCCQ-OS; složeného z domén tělesného omezení, symptomů, sociálního omezení a kvality života) (tabulka 4). Léčebný účinek ve prospěch akoramidisu byl pro 6MWD poprvé pozorován v 18. měsíci a pro KCCQ-OS ve 3. měsíci a přetrvával až do
- 30. měsíce.
Tabulka 4: Skóre 6MWD a KCCQ-OS
Cílové parametry* | Výchozí průměr (SD) | Změna od výchozí hodnoty do 30. měsíce, průměr LS (SE) | Rozdíl v léčbě oproti placebu, průměr LS (96% CI) | p-hodnota | ||
Akoramidis n = 409 | Placebo n = 202 | Akoramidis n = 409 | Placebo n = 202 | |||
| 6MWD (metry) | 362,78 (103,50) | 351,51 (93,83) | −64,65 (5,51) | −104,29 (7,77) | 39,64 (20,18; 59,10) | < 0,0001 |
| KCCQ-OS | 71,73 (19,37) | 70,48 (20,65) | −11,48 (1,18) | −21,42 (1,65) | 9,94 (5,79; 14,10) | < 0,0001 |
Zkratky: 6MWD = 6minutový test chůzí, CI = interval spolehlivosti, KCCQ-OS = celkové souhrnné skóre dotazníku týkajícího se kardiomyopatie (Kansas City Cardiomyopathy Questionnaire), LS = metoda nejmenších čtverců, SD = směrodatná odchylka, SE = směrodatná chyba
* Vyšší hodnoty znamenají lepší zdravotní stav.
Analýza podskupin
Výsledky F-S testu aplikovaného na ACM a CVH (doplněné o poměr výher) byly konzistentně ve prospěch akoramidisu v porovnání s placebem napříč stratifikačním parametrem (divoký typ nebo variantní), třídami NYHA a podskupinami podle stupně ATTR dle Národního centra pro amyloidózu (NAC) (obrázek 2).
Obrázek 2: Hierarchická kombinace úmrtnosti ze všech příčin a hospitalizací
z kardiovaskulárních příčin, výsledků Finkelsteinova-Schoenfeldova testu a výsledků poměru výher celkově a podle podskupin (populace mITT)1
Zkratky: ACM = úmrtnost ze všech příčin, ATTRwt-CM = ATTR-CM divokého typu, ATTRv-CM = variantní ATTR-CM, CVH = kardiovaskulární hospitalizace, F-S = Finkelstein-Schoenfeld, NAC = Národní centrum pro amyloidózu (National Amyloidosis Centre) (Londýn, Velká Británie), NYHA = Newyorská kardiologická asociace (New York Heart Association), NAC stupeň I (NT-proBNP ≤ 3 000 pg/ml a eGFR ≥ 45 ml/min/1,73 m2), stupeň II (NT-proBNP ≤ 3 000 pg/ml a eGFR < 45 ml/min/1,73 m2 nebo NT-proBNP > 3 000 pg/ml a eGFR ≥ 45 ml/min/1,73 m2), stupeň III (NT-proBNP > 3 000 pg/ml a eGFR < 45 ml/min/1,73 m2)
1 Poměr výher je počet párů s „výhrami“ účastníků léčených akoramidisem dělený počtem párů s „výhrami“
účastníků léčených placebem.
Pediatrická populace
Evropská agentura pro léčivé přípravky rozhodla o zproštění povinnosti předložit výsledky studií s přípravkem BEYONTTRA u všech podskupin pediatrické populace v indikaci ATTR-CM (informace
o použití u pediatrické populace viz bod 4.2).
5.2 Farmakokinetické vlastnosti
Absorpce
Zvýšení parametrů expozice (plocha pod křivkou koncentrace v čase [AUC] a maximální koncentrace [Cmax]) bylo menší než úměrné dávce při jednorázovém (až 1 780 mg) nebo opakovaném (až 712 mg) dávkování dvakrát denně.
Po perorálním podání se akoramidis rychle absorbuje a maximální plazmatické koncentrace nezměněného akoramidisu je obvykle dosaženo do 1 hodiny. Zvýšení plazmatické koncentrace byla pozorována u dávek akoramidisu od 44,5 mg jednou denně do 712 mg jednou denně. Zdálo se, že plazmatické expozice se saturují při dávkách akoramidisu vyšších než 712 mg až do 1 068 mg. 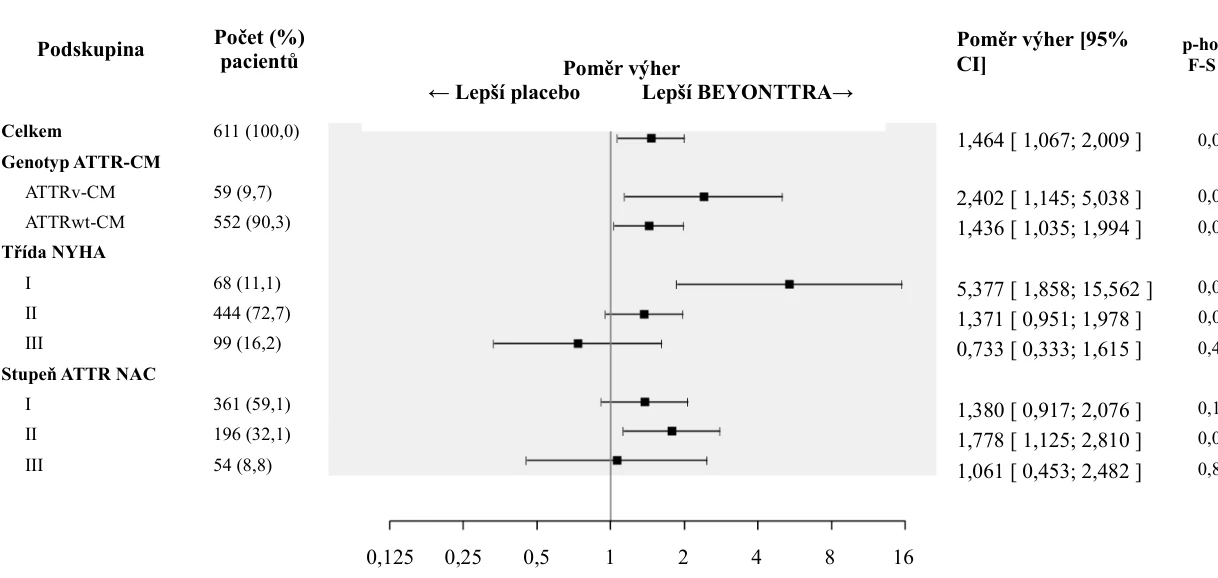
p-hodnota F-S testu
0,0182
0,0204 0,0304
0,0019 0,0911 0,4409
0,1226 0,0138 0,8921
Rovnovážného stavu je dosaženo 10denním podáváním dávky 712 mg dvakrát denně a opakované podávání dávky vede k mírné (přibližně 1,3- až 1,6násobné) kumulaci akoramidisu.
Absolutní biologická dostupnost není známa. Nejméně 75–80 % perorálně podané jednorázové dávky 712 mg je však absorbováno na základě hodnocení studie ADME (absorpce, distribuce, metabolismus, exkrece) u člověka.
Celkový rozsah absorpce akoramidisu není ovlivněn příjmem potravy.
Distribuce
Zdánlivý distribuční objem v ustáleném stavu při podávání dávky 712 mg akoramidisu dvakrát denně je 654 litrů. Vazba akoramidisu na proteiny lidské plazmy in vitro je 96,4 %. Akoramidis se primárně váže na TTR.
Biotransformace
Metabolismus akoramidisu byl charakterizován po podání jednorázové perorální dávky [14C]-akoramidisu zdravým dospělým dobrovolníkům. Akoramidis je metabolizován převážně glukuronidací, přičemž převládajícím metabolitem je akoramidis-β-D-glukuronid (akoramidis-AG) (7,6 % celkové cirkulující radioaktivity). Akoramidis-AG je přibližně 3krát méně farmakologicky aktivní než akoramidis, má nízký potenciál pro kovalentní vazbu a významně nepřispívá k farmakologické aktivitě.
Eliminace a exkrece
Terminální poločas akoramidisu je přibližně 27 hodin po podání jednorázové dávky. V ustáleném stavu je zdánlivá perorální clearance akoramidisu 15,6 l/h.
Po podání jednorázové perorální dávky [14C]-akoramidisu zdravým dospělým dobrovolníkům bylo přibližně 34 % radioaktivity dávky zjištěno ve stolici (akoramidis byl hlavní složkou) a přibližně 68 % bylo nalezeno v moči. Procento nezměněného akoramidisu v moči bylo < 10 %.
Zvláštní populace
Nebyly pozorovány žádné klinicky významné rozdíly ve farmakokinetice akoramidisu na základě věku (18,0–89,3 roku), rasy nebo etnického původu (včetně japonských a nejaponských obyvatel), pohlaví ani poruchy funkce ledvin (eGFR 25,4–157 ml/min/1,73 m2).
Na základě populačního FK modelování byla AUC akoramidisu v ustáleném stavu o 37 % vyšší u zdravých subjektů než u populace pacientů. Ve srovnání se subjekty bělošské rasy byla AUC v ustáleném stavu o 23 % vyšší u subjektů černošské rasy a o 38 % vyšší u jiných subjektů než bělošské a černošské rasy. Tyto účinky jsou v rozmezí interindividuální variability (CV = 38 %). Model také předpověděl absenci klinicky významných rozdílů ve farmakokinetice akoramidisu v důsledku tělesné hmotnosti, a to v rozmezí tělesné hmotnosti 50,9 až 133 kg.
Specializovaná studie u pacientů s poruchou funkce ledvin nebyla provedena, protože akoramidis není výrazně eliminován renální cestou. Ačkoli hlavní metabolit (akoramidis-AG) nemá klinicky významný příspěvek k farmakologické aktivitě ve studované populaci, data u pacientů s těžkou poruchou funkce ledvin (clearance kreatininu < 30 ml/min) jsou omezená a nejsou k dispozici žádné údaje pro pacienty na dialýze. Clearance akoramidisu-AG, což je metabolit akoramidisu, může být ovlivněna těžkou poruchou funkce ledvin, která může potenciálně vést k vyšší systémové expozici akoramidisu-AG. I když se neočekává, že by toto potenciální zvýšení expozice akoramidisu-AG mělo klinicky významný příspěvek k farmakologické aktivitě, akoramidis má být u pacientů s těžkou poruchou funkce ledvin používán s opatrností.
Akoramidis nebyl studován u pacientů s poruchou funkce jater.
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě konvenčních farmakologických studií bezpečnosti, toxicity po opakovaném podávání, genotoxicity, hodnocení kancerogenního potenciálu, vývojové a reprodukční toxicity (fertilita a embryofetální vývoj) neodhalily žádné zvláštní riziko pro člověka.
Ve studii prenatálního a postnatálního vývoje u potkanů s akoramidisem bylo pozorováno snížené přežití mláďat, snížená hmotnost mláďat a poruchy učení po podání dávky akoramidisu (1 000 mg/kg/den) matce během březosti a laktace. Při této dávce byla pozorována i závažná mateřská toxicita včetně úmrtnosti a úbytku hmotnosti během období organogeneze. Ve studii toxicity zaměřené na pre- a postnatální vývoj u potkanů byla stanovena koncentrace, při které nebyl pozorován nežádoucí účinek (NOAEL; no-observed-adverse-effect-level) při testované dávce akoramidisu 350 mg/kg/den (hodnoty AUC byly přibližně 21násobně vyšší než expozice u člověka při klinické dávce akoramidisu).
Ve studii placentárního přenosu a sekrece do mléka byla březím samicím potkanů po opakovaném perorálním podávání dávek akoramidisu (až 350 mg/kg/den) podána jednorázová perorální dávka [14C]-akoramidisu. Radioaktivita byla pozorována v krvi a plazmě plodů.
Březím a laktujícím samicím potkanů byly podávány opakované denní perorální dávky akoramidisu (50, 100 a 350 mg/kg/den), po nichž následovala jednorázová perorální dávka [14C]-akoramidisu podaná sondou ve 4. nebo 12. dni laktace. Radioaktivita byla v mléce pozorována již za 1 hodinu po podání a postupně klesala až do 24 hodin po podání, což naznačuje přenos akoramidisu do mléka po perorálním podání.
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Jádro tablety
Mikrokrystalická celulóza (E 460)
Sodná sůl kroskarmelózy (E 468)
Hydrát koloidního oxidu křemičitého (E 551)
Magnesium-stearát (E 470b)
Potahová vrstva tablety
Roubovaný kopolymer makrogolu a polyvinylalkoholu (E 1209)
Mastek (E 553b)
Oxid titaničitý (E 171)
Glycerol-monooktanodekanoát typ I (E 471)
Polyvinylalkohol (E 1203)
Potiskový inkoust
Černý oxid železitý (E 172)
Propylenglykol (E 1520)
Hypromelóza 2910 (E 464)
6.2 Inkompatibility
Neuplatňuje se.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Tento léčivý přípravek nevyžaduje žádné zvláštní podmínky uchovávání.
6.5 Druh obalu a obsah balení
Balení v blistrech – tepelně tvarované dvoukomorové blistry z PVC/PCTFE s hliníkovou krycí fólií
Velikosti balení: 120 tablet v 6 blistrech, každý s 10 komorami (2 tablety v jedné komoře)
6.6 Zvláštní opatření pro likvidaci přípravku
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
Bayer AG
51368 Leverkusen
Německo
8. REGISTRAČNÍ ČÍSLO
EU/1/24/1906/001
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 10. února 2025
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu.
Další informace o léčivu Beyonttra