


Souhrn údajů o přípravku (SPC) - BENLYSTA
1. NÁZEV PŘÍPRAVKU
Benlysta 200 mg injekční roztok v předplněném peru
2. KVALITATIVNÍ A KVANTITATIVNÍ SLOŽENÍ
Jedno 1ml předplněné pero obsahuje 200 mg belimumabu.
Belimumab je lidská monoklonální protilátka IgG1λ produkovaná buněčnou linií savčích buněk (NS0) pomocí rekombinantní DNA technologie.
Pomocná látka se známým účinkem
Jedno předplněné pero obsahuje 0,1 mg polysorbátu 80.
Úplný seznam pomocných látek viz bod 6.1.
3. LÉKOVÁ FORMA
Injekční roztok v předplněném peru (injekce).
Čirý až opalescentní, bezbarvý až světle žlutý roztok s hodnotou pH 6 a osmolalitou 270 – 320 mosm/kg.
4. KLINICKÉ ÚDAJE
4.1 Terapeutické indikace
Přípravek Benlysta je indikován jako přídatná léčba u pacientů ve věku od 5let s aktivním systémovým lupus erythematodes (SLE) s pozitivními autoprotilátkami a vysokým stupněm aktivity onemocnění (např. pozitivní protilátky anti-dsDNA a nízká hladina komplementu) navzdory standardní léčbě (viz bod 5.1).
Přípravek Benlysta je v kombinaci se základní imunosupresivní léčbou indikován k léčbě dospělých pacientů s aktivní lupusovou nefritidou (viz body 4.2 a 5.1).
4.2 Dávkování a způsob podání
Léčbu přípravkem Benlysta zahajuje a dohlíží na ni kvalifikovaný lékař se zkušenostmi v diagnostice a léčbě SLE. První subkutánní injekce je podána pod dohledem zdravotnického pracovníka v prostředí, které je dostatečně vybaveno pro zvládnutí případné hypersenzitivní reakce. Zdravotnický pracovník musí zajistit řádné proškolení v technice subkutáního podání a poučení o známkách a příznacích hypersenzitivních reakcí (viz bod 4.4). Pacient si může aplikovat injekce sám, případně mu mohou být aplikovány pečující osobou, pokud zdravotnický pracovník usoudí, že je to vhodné.
U pacientů mladších 10 let musí být přípravek Benlysta podáván zdravotnickým pracovníkem nebo vyškolenou pečující osobou.
Dávkování
SLE
Stav pacienta je třeba pravidelně hodnotit. Pokud po 6 měsících léčby nedojde ke zlepšení kontroly onemocnění, je třeba zvážit přerušení léčby přípravkem Benlysta.
Dospělí
Doporučená dávka je 200 mg jednou týdně, podaná subktánně. Dávkování není závislé na tělesné hmotnosti (viz bod 5.2).
Děti a dospívající (ve věku od 5 do méně než 18 let)
Doporučená dávka je podávaná subkutánně podle tělesné hmotnosti (viz body 5.1 a 5.2).
| Tělesná hmotnost | Doporučená dávka |
| ≥ 50 kg | 200 mg jednou týdně |
| 30 až < 50 kg | 200 mg každých 10 dní |
| 15 až < 30 kg | 200 mg každé 2 týdny |
Lupusová nefritida
Dospělí
Doporučené dávkování pro pacienty, kteří zahajují léčbu aktivní lupusové nefritidy přípravkem Benlysta, je 400 mg (ve dvou 200mg injekcích) jednou týdně po dobu 4 týdnů a poté 200 mg jednou týdně. Doporučené dávkování pro pacienty pokračující v léčbě aktivní lupusové nefritidy přípravkem Benlysta je 200 mg jednou týdně. Přípravek Benlysta se používá v kombinaci s kortikosteroidy a mykofenolátem nebo cyklofosfamidem jako indukční léčba, nebo s mykofenolátem nebo azathioprinem jako udržovací léčba. Stav pacienta je třeba pravidelně hodnotit.
Vynechané dávky
Pokud dojde k vynechání dávky, doporučuje se podat ji co nejdříve. Poté mohou pacienti obnovit dávkování v obvyklém dni podání nebo zahájit nové schéma od data, kdy byla podána vynechaná dávka.
Změna plánovaného dne podání
Pokud pacienti chtějí změnit plánovaný den určený pro aplikaci dávky, může být podána nová dávka v nově upřednostňovaném dni v týdnu. Poté má pacient pokračovat dle nového rozvrhu od tohoto dne, a to i v případě, že interval podávání může být dočasně kratší než obvykle.
Přechod z intravenózního na subkutánní podání
SLE
Pokud se pacient se SLE převádí z intravenózního podání přípravku Benlysta na subkutánní podání, první subkutánní injekce se musí podat 1 až 4 týdny po poslední intravenózní dávce (viz bod 5.2).
Lupusová nefritida
Pokud se pacient s lupusovou nefritidou převádí z intravenózního podání přípravku Benlysta na subkutánní podání, první subkutánní dávka 200 mg se doporučuje podat 1 až 2 týdny po poslední intravenózní dávce. K převedení může dojít kdykoli po dokončení prvních 2 intravenózních dávek (viz bod 5.2).
Zvláštní populace
Starší osoby
Údaje týkající se pacientů ≥ 65 let jsou omezené (viz bod 5.1). U starších pacientů se má přípravek Benlysta používat s opatrností. Úprava dávky není nutná (viz bod 5.2).
Porucha funkce ledvin
Belimumab byl hodnocen u omezeného počtu pacientů se SLE s poruchou renálních funkcí. Na základě dostupných informací není u pacientů s lehkou, středně těžkou ani těžkou poruchou funkce ledvin nutná úprava dávkování. Vzhledem k nedostatku údajů je však nutné u pacientů s těžkou poruchou funkce ledvin postupovat s opatrností (viz bod 5.2).
Porucha funkce jater
U pacientů s poruchou funkce jater nebyly provedeny žádné zvláštní studie s přípravkem Benlysta. Není pravděpodobné, že by u pacientů s poruchou funkce jater byla nutná úprava dávkování (viz bod 5.2).
Pediatrická populace
SLE
Účinnost a bezpečnost přípravku Benlysta podaného subkutánně u dětí mladších 5 let nebo s tělesnou hmotností menší než 15 kg nebyly stanoveny. Nejsou dostupné žádné údaje.
Lupusová nefritida
Bezpečnost a účinnost přípravku Benlysta podaného subkutánně u dětí a dospívajících ve věku do 18 let s těžkou aktivní lupusovou nefritidou nebyla stanovena. Nejsou dostupné žádné údaje.
Způsob podání
Předplněné pero musí být používáno pouze k subkutánní injekci. Doporučená místa pro podání injekce jsou břicho nebo stehno. Při podávání injekcí ve stejné oblasti musí být pacienti upozorněni, aby používali pro každou injekci odlišné místo; injekce se nesmí aplikovat do míst, kde je kůže citlivá, pohmožděná, červená nebo tvrdá. V případě podání 400mg dávky do stejného místa se doporučuje, aby místa vpichu každé ze dvou 200mg injekcí byla od sebe vzdálena alespoň 5 cm.
Komplexní informace k podání subkutánní injekce přípravku Benlysta v předplněném peru jsou uvedeny na konci příbalové informace (viz Postup krok za krokem).
4.3 Kontraindikace
Hypersenzitivita na léčivou látku nebo na kteroukoli pomocnou látku uvedenou v bodu 6.1.
4.4 Zvláštní upozornění a opatření pro použití
Sledovatelnost
Aby se zlepšila sledovatelnost biologických léčivých přípravků, je nutno jasně zaznamenat název a číslo šarže podaného přípravku.
Přípravek Benlysta nebyl hodnocen u následujících skupin pacientů a není doporučen u:
- těžkého aktivního postižení centrálního nervového systému při lupusu
- HIV
- pacientů s anamnézou nebo právě probíhající hepatitidou B nebo C
- hypogamaglobulinemie (IgG < 400 mg/dl) nebo deficience IgA (IgA < 10 mg/dl);
- pacientů s anamnézou orgánové transplantace nebo transplantace hematopoetických kmenových buněk/kostní dřeně nebo transplantace ledvin.
Společné užití s léčbou cílenou na B-lymfocyty
Současné podání rituximabu s přípravkem Benlysta u pacientů se SLE není podpořeno dostupnými daty (viz bod 5.1). Pokud je přípravek Benlysta podáván společně s další léčbou cílenou na B-lymfocyty, je třeba postupovat s opatrností.
Hypersenzitivita
Subkutánní nebo intravenózní podávání přípravku Benlysta může vést k hypersenzitivním reakcím, které mohou být závažné a fatální. V případě závažných reakcí je nutné podávání přípravku Benlysta ukončit a podat vhodnou léčbu (viz bod 4.2). Riziko hypersenzitivních reakcí je největší u prvních dvou dávek; avšak riziko musí být zváženo před každým podáním. Pacienti s anamnézou polyvalentní alergie na léčiva nebo s významnou hypersenzitivitou mohou mít zvýšené riziko. Bylo též pozorováno opakování klinicky významných reakcí po počáteční vhodné léčbě příznaků (viz body 4.2 a 4.8).
Pacienti musí být informováni o možných hypersenzitivních reakcích v den podání nebo několik dní po podání injekce a mají být informováni o možných známkách a příznacích a o možnosti jejich recidivy. Pacienti musí být poučeni, aby okamžitě vyhledali lékařskou pomoc, pokud se u nich objeví některý z těchto příznaků. Pacient musí mít dostupnou příbalovou informaci. Byly pozorovány také opožděné hypersenzitivní reakce, které nebyly akutní a zahrnovaly příznaky, jako je vyrážka, nauzea, únava, myalgie, bolest hlavy a otok obličeje.
V intravenózních klinických studiích zahrnovaly závažné reakce na infuzi a hypersenzitivní reakce anafylaktickou reakci, bradykardii, hypotenzi, angioedém a dyspnoi. Přečtěte si souhrn údajů o přípravku přípravku Benlysta prášek pro koncentrát pro infuzní roztok (bod 4.4).
Infekce
Mechanismus účinku belimumabu může zvyšovat riziko rozvoje infekcí u dospělých a dětí s lupusem, včetně oportunních infekcí, a mladší děti mohou být vystaveny zvýšenému riziku. V kontrolovaných klinických studiích byl výskyt závažných infekcí stejný napříč skupinami, kde se podával přípravek Benlysta i ve skupinách s placebem; avšak ve srovnání s placebem se u pacientů užívajících přípravek Benlysta častěji vyskytovaly fatální infekce (např. pneumonie a sepse) (viz bod 4.8). Před zahájením léčby přípravkem Benlysta je třeba zvážit očkování proti pneumokokům. Léčba přípravkem Benlysta nesmí být zahájena u pacientů s aktivními závažnými infekcemi (včetně závažných chronických infekcí). Při rozhodování, zda použít přípravek Benlysta u pacientů s anamnézou rekurentní infekce, má lékař postupovat s opatrností a pečlivě posoudit, zda očekávaný přínos léčby převáží možná rizika. Lékaři musí pacientům doporučit, aby při vzniku infekcí kontaktovali zdravotnické zařízení. Pacienti, u kterých dojde k rozvoji infekce během léčby přípravkem Benlysta, musí být pečlivě sledováni a má být pečlivě zváženo přerušení imunosupresivní léčby včetně léčby přípravkem Benlysta až do zvládnutí infekce. Riziko použití přípravku Benlysta u pacientů s aktivní nebo latentní tuberkulózou není známo.
Deprese a sebevražednost
V kontrolovaných klinických studiích s intravenózním a subkutánním podáním byly hlášeny psychiatrické poruchy (deprese, sebevražedné myšlenky a chování včetně sebevražd) častěji u pacientů dostávajících přípravek Benlysta (viz bod 4.8). Lékaři mají před léčbou přípravkem Benlysta posoudit riziko deprese a sebevraždy a vzít při tom v úvahu pacientovu anamnézu a současný psychický stav a monitorovat pacienta i během léčby. Lékaři musí pacienta (a pečující osobu, je-li to vhodné) poučit, aby kontaktoval svého lékaře při jakémkoli novém psychickém příznaku nebo při zhoršení stávajícího. U pacientů, u nichž se takové příznaky objeví, je nutno zvážit ukončení léčby.
Závažné kožní reakce
U pacientů léčených přípravkem Benlysta byly hlášeny případy Stevensova-Johnsonova syndromu (SJS) a toxické epidermální nekrolýzy (TEN), které mohou být život ohrožující nebo fatální. Pacienti mají být poučeni o známkách a příznacích SJS a TEN a mají být důkladně sledováni s ohledem na možný výskyt kožních reakcí. Pokud se objeví známky a příznaky naznačující některou z těchto závažných kožních reakcí, musí být léčba přípravkem Benlysta okamžitě ukončena a je třeba zvážit alternativní léčbu. Pokud se u pacienta při používání přípravku Benlysta rozvinul SJS nebo TEN, léčba přípravkem Benlysta nesmí být u tohoto pacienta již nikdy znovu zahájena.
Progresivní multifokální leukoencefalopatie
U pacientů se SLE léčených přípravkem Benlysta byla hlášena progresivní multifokální leukoencefalopatie (PML). Lékaři musí zvláště pozorně sledovat příznaky ukazující na PML, kterých si pacient nemusí všimnout (např. kognitivní, neurologické nebo psychiatrické symptomy a příznaky). Pacienta je třeba monitorovat z hlediska možného výskytu těchto nových příznaků nebo jejich zhoršení a pokud se vyskytnou, musí být pacient odeslán k neurologovi, aby použil správné diagnostické metody pro PML dle klinické indikace. Je-li podezření na PML, je nutno přerušit podávání imunosupresivní léčby, včetně přípravku Benlysta, dokud není PML vyloučena. Pokud se PML potvrdí, musí být imunosupresivní léčba, včetně přípravku Benlysta, přerušena.
Imunizace
Třicet dnů před podáním přípravku Benlysta ani společně s léčbou přípravkem Benlysta se nemají podávat živé očkovací látky, protože klinická bezpečnost tohoto podávání nebyla zatím stanovena. K dispozici nejsou žádné údaje týkající se sekundárního přenosu infekce z osob, které byly očkovány živou očkovací látkou, na pacienty dostávající přípravek Benlysta.
Vzhledem k mechanismu účinku může belimumab ovlivňovat odpověď na imunizaci. Nicméně, v malé studii hodnotící reakce na 23valentní pneumokokovou vakcínu byly celkové imunitní odpovědi na různé sérotypy podobné u pacientů se SLE používajících přípravek Benlysta, ve srovnání s těmi, kterým byla podávána standardní imunosupresivní terapie v době očkování. Nejsou k dispozici dostatečné údaje, ze kterých by bylo možné vyvodit závěry týkající se odpovědi na jiné očkovací látky.
Omezené údaje naznačují, že přípravek Benlysta významně neovlivňuje schopnost udržet protektivní imunitní odpověď na imunizaci, která byla provedena před podáváním přípravku Benlysta. V jedné podstudii bylo u malé skupiny pacientů, kteří byli již dříve očkovaní proti tetanu, pneumokoku nebo chřipce, prokázáno, že si udrželi protektivní titry protilátek i po léčbě přípravkem Benlysta.
Maligní onemocnění a lymfoproliferativní poruchy
Imunomodulační léčivé přípravky, včetně přípravku Benlysta, mohou zvyšovat riziko maligního onemocnění. Pokud je zvažována léčba přípravkem Benlysta u pacientů s anamnézou maligního onemocnění nebo pokud se zvažuje pokračování v léčbě pacientů, u kterých se rozvinulo maligní onemocnění, je třeba postupovat s opatrností. Pacienti s maligním onemocněním v průběhu posledních 5 let nebyli ve studiích hodnoceni, s výjimkou bazocelulárního nebo dlaždicobuněčného karcinomu kůže nebo karcinomu cervixu, který byl zcela odstraněn nebo adekvátně léčen.
Obsah polysorbátu 80
Tento léčivý přípravek obsahuje polysorbát 80 (viz bod 2), který může způsobit alergické reakce.
Obsah sodíku
Tento léčivý přípravek obsahuje méně než 1 mmol (23 mg) sodíku v jedné dávce, to znamená, že je v podstatě „bez sodíku“.
4.5 Interakce s jinými léčivými přípravky a jiné formy interakce
Nebyly provedeny žádné in vivo studie interakcí. Tvorba některých enzymů CYP450 je potlačována zvýšenou hladinou určitých cytokinů během chronického zánětu. Není známo, zda by belimumab mohl být nepřímým modulátorem takovýchto cytokinů. Není možné vyloučit riziko nepřímé redukce aktivity CYP belimumabem. Při zahájení nebo přerušení léčby belimumabem je třeba zvážit terapeutické sledování u pacientů léčených substráty CYP s úzkým terapeutickým indexem, kde je dávka individuálně upravena (např. warfarin).
4.6 Fertilita, těhotenství a kojení
Ženy, které mohou otěhotnět/antikoncepce u mužů a žen
Ženy, které mohou otěhotnět, musí během léčby přípravkem Benlysta a po dobu nejméně 4 měsíců od ukončení léčby užívat účinnou antikoncepci.
Těhotenství
K dispozici je pouze omezené množství údajů týkajících se užití přípravku Benlysta u těhotných žen. Kromě očekávaného farmakologického účinku, tj. snížení počtu B-lymfocytů, neukazovaly studie na zvířatech u opic na přímé ani nepřímé škodlivé účinky s ohledem na reprodukční toxicitu (viz bod 5.3). Přípravek Benlysta se nemá podávat v průběhu těhotenství, pokud potenciální přínos nepřeváží potenciální riziko pro plod.
Kojení
Není známo, zda se přípravek Benlysta vylučuje do mateřského mléka, nebo zda se po požití systémově vstřebává. Belimumab byl však detekován v mléku samic opic, kterým byl podáván v dávce 150 mg/kg tělesné hmotnosti každé dva týdny.
Vzhledem k tomu, že se mateřské protilátky (IgG) vylučují do mateřského mléka, doporučuje se, aby se při rozhodování, zda přerušit kojení nebo přerušit léčbu přípravkem Benlysta, vzal v úvahu prospěch z kojení pro dítě a prospěch z léčby pro ženu.
Fertilita
Údaje týkající se účinků belimumabu na fertilitu u člověka nejsou k dispozici. Účinky na samčí ani samičí fertilitu nebyly ve studiích na zvířatech hodnoceny (viz bod 5.3).
4.7 Účinky na schopnost řídit a obsluhovat stroje
Nebyly provedeny žádné studie hodnotící účinky na schopnost řídit a obsluhovat stroje. Na základě farmakologie belimumabu se žádné závažné účinky na tyto činnosti neočekávají. Při posuzování schopnosti pacienta provádět úkony, které vyžadují rozhodování, motorické nebo kognitivní schopnosti, je doporučeno vzít v úvahu klinický stav pacienta a profil nežádoucích účinků přípravku Benlysta.
4.8 Nežádoucí účinky
Shrnutí bezpečnostního profilu
Bezpečnost belimumabu u pacientů se SLE byla hodnocena ve třech předregistračních placebem kontrolovaných studiích s intravenózním podáním a jedné následné regionální placebem kontrolované intravenózní studii, jedné placebem kontrolované studii se subkutánním podáním a dvou postmarketingových placebem kontrolovaných studiích s intravenózním podáním; bezpečnost přípravku u pacientů s aktivní lupusovou nefritidou byla hodnocena v jedné placebem kontrolované studii intravenózního podání.
Údaje popsané v tabulce níže odrážejí expozici u 674 pacientů se SLE ze tří předregistračních klinických studií a u 470 pacientů z následné placebem kontrolované studie, jimž byl přípravek Benlysta podáván intravenózně (10 mg/kg tělesné hmotnosti po dobu 1 hodiny ve dnech 0, 14, 28 a poté každých 28 dní po dobu až 52 týdnů), a 556 pacientů se SLE vystavených expozici subkutánnímu podání přípravku Benlysta (200 mg jednou týdně po dobu až 52 týdnů). Níže uvedené bezpečnostní údaje zahrnují u některých pacientů se SLE i údaje po 52. týdnu. Tyto údaje odrážejí dodatečnou expozici 224 pacientů s aktivní lupusovou nefritidou, kteří přípravek Benlysta dostávali intravenózně (10 mg/kg tělesné hmotnosti po dobu až 104 týdnů). Jsou zahrnuty i údaje z post-marketingových hlášení.
Většina pacientů dostávala rovněž současně jeden nebo více z následujících léků k léčbě SLE: kortikosteroidy, imunomodulační léčivé přípravky, antimalarika, nesteroidní protizánětlivé léčivé přípravky.
Nežádoucí účinky byly hlášeny u 84 % pacientů léčených přípravkem Benlysta a 87 % pacientů léčených placebem. Nejčastěji hlášeným nežádoucím účinkem (≥ 5 % pacientů se SLE léčených přípravkem Benlysta v kombinaci se standardní léčbou a s výskytem ≥ 1 % vyšším než u placeba) byla nazofaryngitida. Podíl pacientů, kteří přerušili léčbu z důvodu nežádoucích účinků, byl 7 % ve skupině pacientů léčených přípravkem Benlysta a 8 % u pacientů léčených placebem.
Nejčastěji hlášenými nežádoucími účinky (> 5 % pacientů s aktivní lupusovou nefritidou léčených přípravkem Benlysta v kombinaci se standardní léčbou) byly infekce horních cest dýchacích, infekce močových cest a herpes zoster. Podíl pacientů, kteří přerušili léčbu z důvodu nežádoucích účinků, byl 12,9 % ve skupině pacientů léčených přípravkem Benlysta a 12,9 % u pacientů léčených placebem.
Závažné kožní reakce: v souvislosti s léčbou přípravkem Benlysta byl hlášen Stevensův-Johnsonův syndrom (SJS) a toxická epidermální nekrolýza (TEN) (viz bod 4.4).
Souhrn nežádoucích účinků v tabulce
Nežádoucí účinky jsou shrnuty níže podle tříd orgánových systémů MedDRA a podle jejich četnosti. Kategorie četností jsou následující:
Velmi časté ≥ 1/10
Časté ≥ 1/100 až < 1/10
Méně časté ≥ 1/1 000 až < 1/100
Vzácné ≥ 1/10 000 až < 1/1 000
Není známo z dostupných údajů nelze určit
V každé skupině četností jsou nežádoucí účinky řazeny podle jejich klesající závažnosti. Uvedené frekvence jsou nejvyšší pozorované pro jakoukoli z lékových forem.
| Třída orgánových systémů | Frekvence | Nežádoucí účinky |
| Infekce a infestace1 | Velmi časté | Bakteriální infekce, např. bronchitida, infekce močových cest |
| Časté | Virová gastroenteritida, faryngitida, nazofaryngitida, virová infekce horních cest dýchacích | |
| Poruchy krve a lymfatického systému | Časté | Leukopenie |
| Poruchy imunitního systému | Časté | Hypersenzitivní reakce2 |
| Méně časté | Anafylaktická reakce | |
| Vzácné | Reakce opožděného typu, neakutní hypersenzitivní reakce | |
| Psychiatrické poruchy | Časté | Deprese |
| Méně časté | Sebevražedné chování, sebevražedné myšlenky | |
| Poruchy nervového systému | Časté | Migréna |
| Gastrointestinální poruchy | Časté | Průjem, nauzea |
| Poruchy kůže a podkožní tkáně | Časté | Reakce v místě vpichu3, kopřivka, vyrážka |
| Méně časté | Angioedém |
| Není známo | Stevensův-Johnsonův syndrom, toxická epidermální nekrolýza | |
| Poruchy svalové a kosterní soustavy a pojivové tkáně | Časté | Bolest končetin |
| Celkové poruchy a reakce v místě aplikace | Časté | Systémové reakce související s infuzí nebo injekcí2, pyrexie |
1 Další informace viz „Popis vybraných nežádoucích účinků“ a bod 4.4 „Infekce“. 2 „Hypersenzitivní reakce“ pokrývají skupinu pojmů včetně anafylaxe a mohou se manifestovat širokým spektrem příznaků, včetně hypotenze, angioedému, kopřivky nebo jiné vyrážky, svědění a dyspnoe. „Systémové reakce související s infuzí nebo injekcí“ pokrývají skupinu pojmů a mohou se manifestovat širokým spektrem příznaků, včetně bradykardie, myalgie, bolesti hlavy, vyrážky, kopřivky, pyrexie, hypotenze, hypertenze, závrati a arthralgie. Vzhledem k překrývání subjektivních a objektivních příznaků není možné ve všech případech přesně rozlišit hypersenzitivní reakce a systémové reakce související s infuzí nebo injekcí.
3 Týká se pouze subkutánního podání.
Popis vybraných nežádoucích účinků
Níže uvedená data jsou shromážděna ze tří před-registračních klinických studií s intravenózním podáním (pouze intravenózní dávka 10 mg/kg tělesné hmotnosti) a klinických studií se subkutánním podáním. „Infekce“ a „Psychiatrické poruchy“ zahrnují také údaje z postmarketingové studie.
Systémové reakce související s infuzí nebo injekcí a hypersenzitivita: Systémové reakce související s infuzí nebo injekcí a hypersenzitivní reakce byly obecně pozorovány v den podání, ale akutní hypersenzitivní reakce se mohou objevit i několik dní po podání. Pacienti s anamnézou více lékových alergií nebo významných hypersenzitivních reakcí mohou být ve zvýšeném riziku.
Incidence reakcí souvisejících s infuzí a hypersenzitivních reakcí, které se objevily během 3 dní po podání infuze, byla 12 % ve skupině dostávající přípravek Benlysta a 10 % ve skupině dostávající placebo, přičemž u 1,2 % pacientů léčených přípravkem Benlysta a 0,3 % pacientů s placebem bylo nutné trvalé přerušení léčby.
Incidence systémových reakcí souvisejících s podáním injekce a hypersenzitivních reakcí, které se objevily během 3 dní po subkutánním podání, byla 7 % ve skupině dostávající přípravek Benlysta a 9 % ve skupině dostávající placebo. Klinicky významné hypersenzitivní reakce spojené s přípravkem Benlysta podaným subkutánně a vyžadující trvalé přerušení léčby byly hlášeny u 0,2 % pacientů používajících přípravek Benlysta a u žádného pacienta, jemuž bylo podáno placebo.
Infekce: Celková incidence infekcí v předregistračních studiích SLE s intravenózním a subkutánním podáním byla 63 % v obou skupinách, jak s přípravkem Benlysta tak s placebem. Infekce, které se objevovaly u nejméně 3 % pacientů léčených přípravkem Benlysta a s nejméně o 1 % vyšší četností než u pacientů dostávajících placebo, byly virová infekce horních cest dýchacích, bronchitida a bakteriální infekce močových cest. Závažné infekce se objevovaly u 5 % pacientů v obou skupinách léčených přípravkem Benlysta nebo placebem; závažné oportunní infekce představovaly 0,4 %, respektive 0 %. Infekce, které vedly k ukončení léčby, se objevily u 0,7 % pacientů léčených přípravkem Benlysta a u 1,5 % pacientů, kterým bylo podáváno placebo. Některé infekce byly závažné nebo fatální.
Informace o infekcích pozorovaných u pediatrických pacientů se SLE naleznete níže v části Pediatrická populace.
Ve studii zabývající se lupusovou nefritidou byla pacientům podávána standardní základní léčba (viz bod 5.1), přičemž celková incidence infekcí u pacientů, jimž byl podáván přípravek Benlysta, byla 82 % oproti 76 % u pacientů, kterým bylo podáváno placebo. Závažné infekce se objevily u 13,8 % pacientů léčených přípravkem Benlysta a u 17,0 % pacientů, kterým bylo podáváno placebo. Fatální infekce se objevily u 0,9 % (2/224) pacientů léčených přípravkem Benlysta a u 0,9 % (2/224) pacientů, kterým bylo podáváno placebo.
V randomizované, dvojitě zaslepené, 52týdenní, postmarketingové bezpečnostní studii SLE (BEL115467), která hodnotila mortalitu a specifické nežádoucí účinky u dospělých, se závažné infekce vyskytly u 3,7 % pacientů užívajících přípravek Benlysta (10 mg/kg tělesné hmotnosti intravenózně) oproti 4,1 % pacientů užívajících placebo. Fatální infekce (např. pneumonie a sepse) se však vyskytly u 0,45 % (9/2002) pacientů léčených přípravkem Benlysta proti 0,15 % (3/2001) pacientů užívajících placebo, zatímco výskyt mortality ze všech příčin byl 0,50 % (10/2002) proti 0,40 % (8/2001). Většina fatálních infekcí byla pozorována během prvních 20 týdnů léčby přípravkem Benlysta.
Psychiatrické poruchy: V předregistračních klinických studiích SLE s intravenózním podáním byly závažné psychiatrické nežádoucí účinky hlášeny u 1,2 % (8/674) pacientů dostávajících přípravek Benlysta 10 mg/kg tělesné hmotnosti a u 0,4 % (3/675) pacientů dostávajících placebo. Těžká deprese byla hlášena u 0,6 % (4/674) pacientů dostávajících přípravek Benlysta 10 mg/kg tělesné hmotnosti a u 0,3 % (2/675) pacientů dostávajících placebo. U pacientů léčených přípravkem Benlysta se vyskytly 2 sebevraždy (včetně jedné u pacienta dostávajícího přípravek Benlysta 1 mg/kg tělesné hmotnosti).
V postmarketingové studii SLE byly závažné psychiatrické nežádoucí účinky hlášeny u 1,0 % (20/2 002) pacientů dostávajících přípravek Benlysta a u 0,3 % (6/2 001) pacientů dostávajících placebo. Těžká deprese byla hlášena u 0,3 % (7/2 002) pacientů dostávajících přípravek Benlysta a u ˂ 0,1 % (1/2 001) pacientů dostávajících placebo. Celková incidence závažných sebevražedných myšlenek nebo chování nebo sebepoškozování bez sebevražedného úmyslu byla 0,7 % (15/2 002) u pacientů dostávajících přípravek Benlysta a 0,2 % (5/2 001) ve skupině s placebem. V žádné skupině nebyla hlášena sebevražda.
Výše uvedené intravenózní studie SLE nevylučovaly pacienty s anamnézou psychiatrických poruch.
V klinické studii SLE se subkutánním podáním, která vyloučila pacienty s anamnézou psychiatrických poruch, byly závažné psychiatrické poruchy hlášeny u 0,2 % (1/556) pacientů dostávajících přípravek Benlysta a nebyly hlášeny u žádného pacienta dostávajícího placebo. V žádné ze skupin nebyly hlášeny závažné nežádoucí účinky spojené s depresí nebo sebevraždou.
Leukopenie: Incidence leukopenie, hlášené jako nežádoucí účinek u pacientů se SLE, byla 3 % ve skupině pacientů léčených přípravkem Benlysta a 2 % ve skupině, které bylo podáváno placebo.
Reakce v místě vpichu: V subkutánní studii SLE byla frekvence reakcí v místě vpichu 6,1 % (34/556) u pacientů používajících přípravek Benlysta a 2,5 % (7/280) u pacientů, kterým bylo podáváno placebo. Tyto reakce v místě vpichu (nejčastěji bolest, erytém, hematom, pruritus a indurace) byly mírné až středně závažné. Většina nevyžadovala přerušení léčby.
Pediatrická populace
Profil nežádoucích účinků u pediatrických pacientů je založen na jedné studii se subkutánním podáním a jedné studii s intravenózním podáním.
V 52týdenní otevřené studii, ve které 25 pediatrických pacientů (ve věku 10 až 17 let) se SLE dostávalo přípravek Benlysta subkutánně ve srovnatelné expozici jako dospělí (200 mg ve stanoveném dávkovacím intervalu založeném na tělesné hmotnosti, na pozadí souběžné léčby), byl bezpečnostní profil u pediatrických pacientů, kterým byl podáván přípravek Benlysta subkutánně v souladu se známým bezpečnostním profilem belimumabu.
V 52týdenní placebem kontrolované studii, ve které 53 pacientů (ve věku 6 až 17 let) se SLE dostávalo přípravek Benlysta (10 mg/kg tělesné hmotnosti intravenózně ve dnech 0, 14, 28 a poté každých 28 dní na pozadí souběžné léčby), nebyly u pediatrické populace ve věku 12 let a více pozorovány žádné nové bezpečnostní signály (n = 43). Údaje o bezpečnosti u dětí mladších 12 let (n = 10) jsou omezené.
Infekce
Skupina ve věku 5 až 11 let: infekce byly hlášeny u 8/10 pacientů léčených intravenózně přípravkem Benlysta a 3/3 pacientů dostávajících placebo a závažné infekce byly hlášeny u 1/10 pacientů léčených intravenózně přípravkem Benlysta a 2/3 pacientů dostávajících placebo (viz bod 4.4). Skupina ve věku 12 až 17 let: infekce byly hlášeny u 22/43 pacientů léčených intravenózně přípravkem Benlysta a 25/37 pacientů dostávajících placebo a závažné infekce byly hlášeny u 3/43 pacientů léčených intravenózně přípravkem Benlysta a 3/37 pacientů dostávajících placebo. V otevřené prodloužené fázi se vyskytla jedna fatální infekce u pacienta léčeného intravenózně přípravkem Benlysta.
Hlášení podezření na nežádoucí účinky
Hlášení podezření na nežádoucí účinky po registraci léčivého přípravku je důležité. Umožňuje to pokračovat ve sledování poměru přínosů a rizik léčivého přípravku. Žádáme zdravotnické pracovníky, aby hlásili podezření na nežádoucí účinky prostřednictvím národního systému hlášení nežádoucích účinků uvedeného v Dodatku V.
4.9 Předávkování
S předávkováním přípravkem Benlysta jsou omezené klinické zkušenosti. Nežádoucí účinky hlášené v souvislosti s předávkováním byly shodné s nežádoucími účinky očekávanými u belimumabu.
U člověka po podání dvou dávek až 20 mg/kg tělesné hmotnosti intravenózní infuzí v odstupu 21 dnů nedošlo ke zvýšení incidence nebo závažnosti nežádoucích účinků ve srovnání s dávkami 1, 4 nebo 10 mg/kg tělesné hmotnosti.
V případě neúmyslného předávkování je třeba pacienta pečlivě sledovat a pokud je to nutné, podat podpůrnou léčbu.
5. FARMAKOLOGICKÉ VLASTNOSTI
5.1 Farmakodynamické vlastnosti
Farmakoterapeutická skupina: Imunosupresiva, monoklonální protilátky, ATC kód: L04AG04
Mechanismus účinku
Belimumab je lidská monoklonální protilátka IgG1λ, specifická pro solubilní aktivační protein lidských B-lymfocytů (BLyS, rovněž nazývaný BAFF a TNFSF13B). Belimumab blokuje vazbu solubilního BLyS, faktoru přežití B-lymfocytů, na jeho receptory na B-lymfocytech. Belimumab se neváže na B-lymfocyty přímo, ale prostřednictvím vazby BLyS inhibuje přežití B-lymfocytů, včetně autoreaktivních B-lymfocytů a snižuje diferenciaci B-lymfocytů na plazmatické buňky produkující imunoglobuliny.
Hladiny BLyS jsou zvýšené u pacientů se SLE a dalšími autoimunitními onemocněními. Existuje souvislost mezi plazmatickými hladinami BLyS a aktivitou SLE. Relativní podíl hladin BLyS na patofyziologii SLE není zatím úplně objasněný.
Farmakodynamické účinky
Střední hladiny IgG v 52. týdnu byly sníženy o 11 % u pacientů se SLE používajících přípravek Benlysta ve srovnání se zvýšením o 0,7 % u pacientů dostávajících placebo.
U pacientů s anti-dsDNA protilátkami na počátku léčby byly střední hladiny protilátek anti-dsDNA v 52. týdnu sníženy o 56 % u pacientů používajících přípravek Benlysta ve srovnání s 41 % u pacientů s placebem. U 18 % pacientů s anti-dsDNA protilátkami na počátku léčby léčených přípravkem Benlysta došlo do 52. týdne ke konverzi na anti-dsDNA negativní, ve srovnání s 15 % pacientů dostávajících placebo.
U pacientů se SLE s nízkými hladinami komplementu byla normalizace C3 a C4 do 52. týdne pozorovaná u 42 % a 53 % pacientů dostávajících přípravek Benlysta a u 21 % a 20 % pacientů dostávajících placebo.
Přípravek Benlysta v 52. týdnu významně snížil cirkulující celkové, přechodné, naivní a SLE B buňky, stejně tak i plazmatické buňky. Snížení u naivních a přechodných B lymfocytů stejně jako u podskupiny SLE B buněk bylo pozorováno již dříve, v 8. týdnu. U paměťových buněk došlo zpočátku ke zvýšení a do
- 52. týdne k pomalému poklesu k výchozím hodnotám.
Odpověď B lymfocytů a IgG na dlouhodobou léčbu intravenózně podávaným přípravkem Benlysta byla hodnocena v nekontrolované prodloužené SLE studii. Po léčbě trvající 7 a půl roku (včetně 72týdenní úvodní studie) byl pozorován významný a trvalý pokles různých subpopulací B-lymfocytů, vedoucí k 87% snížení mediánu naivních B buněk, 67% snížení mediánu paměťových B buněk, 99% snížení mediánu aktivovaných B buněk a k 92% snížení mediánu plazmatických buněk po více než 7leté léčbě. Po přibližně 7 letech bylo pozorováno 28% snížení mediánu hladin IgG, u 1,6 % subjektů s poklesem hladin IgG pod 400 mg/dl. Hlášený výskyt nežádoucích účinků byl v průběhu studie celkově stabilní nebo klesal.
U pacientů s aktivní lupusovou nefritidou, kteří podstoupili léčbu přípravkem Benlysta (10 mg/kg tělesné hmotnosti intravenózně) nebo placebem, došlo ke zvýšení hladiny IgG v séru, což bylo spojeno se sníženou proteinurií. V porovnání s placebem byl ve skupině léčené přípravkem Benlysta zaznamenán menší nárůst hladiny IgG v séru, což se s ohledem na známý mechanismus působení belimumabu očekávalo. Ve 104. týdnu byl střední procentuální nárůst hladiny IgG oproti výchozímu stavu 17 % u přípravku Benlysta a 37 % u placeba. Pozorovaný pokles hladiny autoprotilátek, nárůst komplementu a pokles celkového počtu cirkulujících B-lymfocytů a subpopulací B-lymfocytů byl konzistentní se studiemi SLE.
V jedné intravenózní studii u pediatrických pacientů se SLE (6 až 17 let) a v jedné subkutánní studii u pediatrických pacientů se SLE (ve věku 10 až 17 let) byla farmakodynamická odpověď konzistentní s údaji u dospělých.
Imunogenita
Ve studii se subkutánním podáním, ve které byly testovány vzorky séra více než 550 dospělých pacientů se SLE, nebyly během subkutánní léčby belimumabem 200 mg nebo po ní detekovány žádné protilátky proti belimumabu. Ve studii zabývající se lupusovou nefritidou, v níž byl 224 dospělým pacientům intravenózně podáván přípravek Benlysta 10 mg/kg tělesné hmotnosti, nebyla zaznamenána přítomnost žádných protilátek proti belimumabu.
V jedné intravenózní studii u 6 až 17letých pediatrických pacientů (n = 53) se SLE a v jedné subkutánní studii u 10 až 17letých pediatrických pacientů (n = 25) se SLE se u žádného z pacientů nevyvinuly protilátky proti belimumabu.
Klinická účinnost a bezpečnost
SLE
Subkutánní injekce
Účinnost přípravku Benlysta podávaného subkutánně byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované 52týdenní studii fáze III (HGS1006-C1115; BEL112341) u 836 pacientů s klinickou diagnózou SLE podle klasifikačních kritérií American College of Rheumatology. Vhodní pacienti měli aktivní SLE onemocnění, definované jako SELENA-SLEDAI skóre ≥ 8 a pozitivní výsledky testu na antinukleární protilátky (ANA nebo anti-dsDNA) při screeningovém vyšetření (titr ANA ≥ 1:80 a/nebo pozitivní anti dsDNA [≥ 30 jednotek/ml]). Pacienti byli ve stabilním režimu léčby SLE (standardní péče), který sestával z kortikosteroidů, antimalarik, NSAID nebo dalších imunosupresiv (samotných nebo v kombinaci). Pacienti, kteří měli závažné aktivní postižení centrálního nervového systému při lupusu nebo závažnou formu aktivní lupusové nefritidy, byli ze studie vyloučeni.
Tato studie byla prováděna v USA, Jižní Americe, Evropě a Asii. Střední věk pacientů byl 37 let (rozmezí: 18 až 77 let) a většina (94 %) byly ženy. Základní léčivé přípravky zahrnovaly kortikosteroidy (86 %; > 7,5 mg/den ekvivalentu prednisonu 60 %), imunosupresiva (46 %) a antimalarika (69 %). Pacienti byli randomizováni v poměru 2:1 pro podávání 200 mg belimumabu nebo placeba subkutánně jednou týdně po dobu 52 týdnů.
Na počátku léčby mělo 62,2 % pacientů vysokou aktivitu onemocnění (SELENA-SLEDAI skóre ≥ 10), 88 % pacientů mělo postižení kůže a sliznic, 78 % pacientů muskuloskeletální postižení, 8 % hematologické, 12 % renální a 8 % vaskulární postižení.
Primárním cílovým parametrem účinnosti byl kompozitní cílový parametr (SLE Responder Index), který definoval odpověď jako splnění všech následujících kritérií v 52. týdnu ve srovnání s počátkem léčby:
- ≥ 4bodové snížení SELENA-SLEDAI skóre a
žádné nové postižení orgánového systému podle skóre BILAG A (British Isles Lupus Assessment
Group) nebo 2 nová orgánová postižení podle skóre BILAG B a
- bez zhoršení (zvýšení < 0,30 bodu) podle PGA skóre (Physician’s Global Assessment).
SLE Responder Index hodnotí zlepšení týkající se aktivity onemocnění SLE bez zhoršení v jakémkoli orgánovém systému nebo celkového zdravotního stavu pacienta.
Tabulka 1: Výskyt odpovědí v 52. týdnu
| Odpověď1 | Placebo2 (n = 279) | Benlysta2 200 mg týdně (n = 554) |
SLE responder index Pozorovaný rozdíl oproti placebu Odds ratio (95% CI) oproti placebu | 48,4 % | 61,4 % (p = 0,0006) 12,98 % 1,68 (1,25, 2,25) |
| Jednotlivé komponenty SLE responder indexu | ||
| Procento pacientů se snížením v SELENA- SLEDAI ≥ 4 | 49,1 % | 62,3 % (p = 0,0005) |
| Procento pacientů bez zhoršení podle indexu BILAG | 74,2 % | 80,9 % (p = 0,0305) |
| Procento pacientů bez zhoršení podle PGA | 72,8 % | 81,2 % (p = 0,0061) |
1 Analýzy vyloučily jakýkoli subjekt, kterému chybí základní hodnocení pro kteroukoli ze složek (1 pro placebo; 2 pro přípravek Benlysta).
2 Všem pacientům byla poskytnuta standardní terapie.
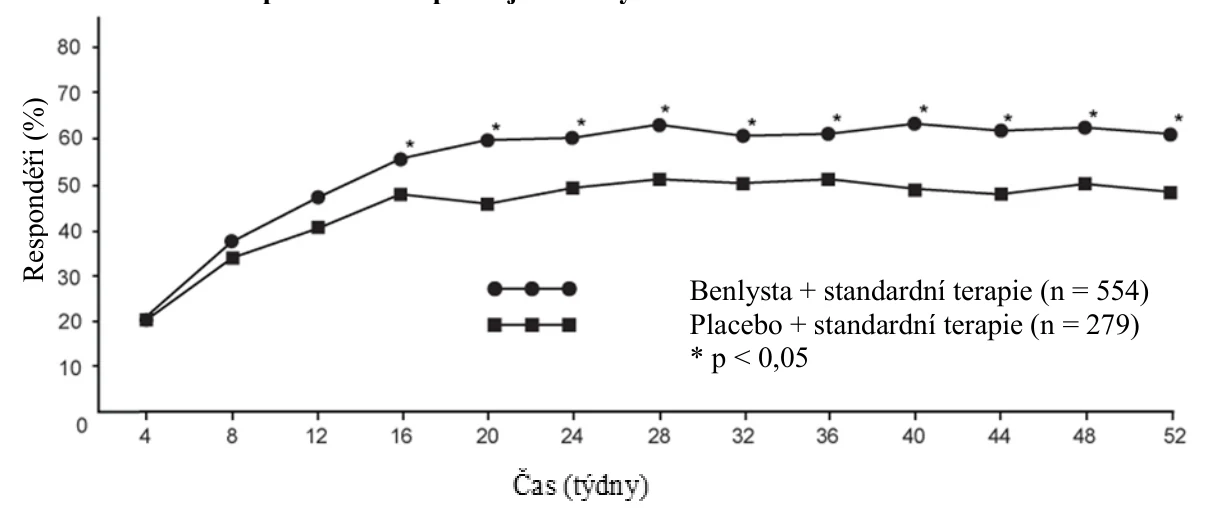
Rozdíly mezi léčenými skupinami byly patrné od 16. týdne a trvaly až do 52. týdne (Obrázek 1).
Obrázek 1: Podíl respondérů SRI podle jednotlivých návštěv
Vzplanutí u SLE bylo definováno pomocí modifikovaného indexu vzplanutí SLE (SELENA-SLEDAI SLE Flare Index). Riziko prvního vzplanutí bylo během 52 týdnů pozorování sníženo o 22 % ve skupině léčené přípravkem Benlysta ve srovnání se skupinou, která dostávala placebo (poměr rizik = 0,78, p = 0,0061). Medián doby do prvního vzplanutí byl v souhrnné skupině dostávající belimumab prodloužen ve srovnání se skupinou, které bylo podáváno placebo (190 dní vs. 141 den). Závažná vzplanutí onemocnění byla během 52 týdnů hodnocení pozorována u 10,6 % pacientů ve skupině léčené přípravkem Benlysta ve srovnání s 18,2 % pacientů ve skupině s placebem (pozorovaný léčebný rozdíl = -7,6 %). Během 52 týdnů pozorování ve skupině léčené přípravkem Benlysta došlo ve srovnání se skupinou, která dostávala placebo, ke snížení rizika vzniku závažných vzplanutí o 49 % (poměr rizika = 0,51, p = 0,0004). Medián doby do prvního závažného vzplanutí u pacientů se závažným vzplanutím byl opožděn ve skupině pacientů dostávajících přípravek Benlysta v porovnání se skupinou, které bylo podáváno placebo (171 den vs. 118 dní).
Procento pacientů, kteří dostávali zpočátku více než 7,5 mg prednisonu denně (nebo ekvivalent), jejichž průměrná dávka kortikosteroidů byla snížena alespoň o 25 % oproti výchozím hodnotám na dávku ekvivalentní prednisonu ≤ 7,5 mg/den ve 40. až 52. týdnu, bylo 18,2 % ve skupině léčené přípravkem Benlysta a 11,9 % ve skupině léčené placebem (p = 0,0732).
Přípravek Benlysta vykazoval ve srovnání s placebem zlepšení týkající se únavy hodnocené podle škály FACIT-Fatigue. Průměrná korigovaná změna skóre v 52. týdnu od výchozích hodnot byla významně vyšší ve skupině s přípravkem Benlysta ve srovnání s placebem (4,4 oproti 2,7; p = 0,0130).
Analýzy podskupin primárního koncového parametru prokázaly, že větší prospěch z léčby byl pozorovaný u pacientů s počáteční vyšší aktivitou onemocnění, včetně pacientů se skóre SELENA-SLEDAI ≥ 10 nebo pacientů dostávajících kortikosteroidy ke kontrole jejich onemocnění nebo u pacientů s nízkými hladinami komplementu.
V dalších, dříve identifikovaných sérologicky aktivních skupinách, prokázali pacienti s nízkým komplementem a pozitivní anti-dsDNA ve výchozí hodnotě také větší relativní odpověď, viz Tabulka 2 zobrazující výsledky tohoto příkladu skupiny s vyšší aktivitou onemocnění.
Tabulka 2: Pacienti s nízkou hladinou komplementu a pozitivními protilátkami anti-dsDNA v úvodu léčby
| Podskupina | Anti-dsDNA pozitivita A nízká hladina komplementu | |
| Placebo | Benlysta 200 mg týdně | |
Odpověď SRI v 52. týdnu1 (%) Pozorovaný rozdíl v léčbě oproti placebu (%) | (n = 108) 47,2 | (n = 246) 64,6 (p = 0,0014) 17,41 |
Závažná vzplanutí během 52 týdnů: Pacienti se závažným vzplanutím (%) Pozorovaný rozdíl v léčbě oproti placebu (%) Doba do závažného vzplanutí onemocnění [poměr rizik (95% CI)] | (n = 108) 31,5 | (n = 248) 14,1 17,4 0,38 (0,24; 0,61) (p < 0,0001) |
Snížení dávky prednisonu o ≥ 25 % od výchozích hodnot na ≤ 7,5 mg/den v období mezi
Pozorovaný rozdíl v léčbě oproti placebu (%) | (n = 70) 11,4 | (n = 164) 20,7 (p = 0,0844) 9,3 |
Zlepšení ve skóre FACIT-fatigue v 52. týdnu od výchozích hodnot (průměr) Pozorovaný rozdíl v léčbě oproti placebu (medián rozdílu) | (n = 108) 2,4 | (n = 248) 4,6 (p = 0,0324) 2,1 |
1 Analýza míry odpovědi na SRI v 52. týdnu vyloučila jakýkoli subjekt, kterému chybí základní hodnocení (2 pro přípravek Benlysta).
2 Mezi pacienty s výchozí dávkou prednisonu > 7,5 mg/den.
Účinnost a bezpečnost přípravku Benlysta v kombinaci s jedním cyklem rituximabu byla hodnocena ve 104týdenní randomizované, dvojitě zaslepené, placebem kontrolované studii fáze III (BLISS-BELIEVE) zahrnující 292 pacientů. Primárním cílovým parametrem byl podíl subjektů ve stavu kontroly onemocnění definovaným jako skóre SLEDAI-2K ≤ 2, dosažené bez imunosupresiv a s kortikosteroidy v dávce ekvivalentní prednisonu ≤ 5 mg/den v 52. týdnu. Toho bylo dosaženo u 19,4 % (n = 28/144) pacientů léčených přípravkem Benlysta v kombinaci s rituximabem a u 16,7 % (n = 12/72) pacientů léčených přípravkem Benlysta v kombinaci s placebem (odds ratio 1,27; 95 % CI: 0,60, 2,71; p = 0,5342). Vyšší frekvence nežádoucích účinků (91,7 % vs. 87,5 %), závažných nežádoucích účinků (22,2 % vs. 13,9 %) a závažných infekcí (9,0 % vs. 2,8 %) byla pozorována u pacientů léčených přípravkem Benlysta v kombinaci s rituximabem ve srovnání s pacienty léčenými přípravkem Benlysta v kombinaci s placebem.
Lupusová nefritida
Subkutánní injekce
Účinnost a bezpečnost přípravku Benlysta 200 mg podávaného subkutánně pacientům s aktivní lupusovou nefritidou vychází z údajů o přípravku Benlysta podávaném intravenózně v dávce 10 mg/kg tělesné hmotnosti a z farmakokinetického modelování a simulace (viz bod 5.2).
Z výše popsaných studií SLE se subkutánním podáním byli vyloučeni pacienti, kteří měli těžkou aktivní lupusovou nefritidu; 12 % pacientů mělo nicméně na počátku léčby renální postižení (na základě hodnocení SELENA SLEDAI). U pacientů s aktivní lupusovou nefritidou byla provedena následující studie.
Intravenózní infuze
Účinnost a bezpečnost přípravku Benlysta podávaného intravenózně v dávce 10 mg/kg tělesné hmotnosti po dobu 1 hodiny ve dnech 0, 14, 28 a poté každých 28 dní byla hodnocena ve 104týdenní randomizované (1:1), dvojitě zaslepené, placebem kontrolované studii fáze III (BEL114054) na 448 pacientech s aktivní lupusovou nefritidou. Pacienti měli při screeningu klinickou diagnózu SLE stanovenou podle klasifikačních kritérií ACR, biopticky potvrzenou lupusovou nefritidu třídy III, IV a/nebo V s aktivním onemocněním ledvin, která vyžadovala standardní léčbu. Standardní léčba sestávala z kortikosteroidů, 0–3 intravenózních podání methylprednisolonu (500–1 000 mg na dávku), po nichž následoval perorálně podávaný prednison 0,5–1 mg/kg/den při celkové denní dávce ≤ 60 mg/den, jež byla do 24. týdne postupně snížena na ≤ 10 mg/den, spolu s:
- mofetil-mykofenolátem 1–3 g/den perorálně nebo natrium-mykofenolátem 720–2 160 mg/den perorálně jako indukční a udržovací léčba, nebo
- cyklofosfamidem 500 mg intravenózně každé 2 týdny v 6 infuzích jako indukční léčba následovaná udržovací léčbou s azathioprinem podávaným perorálně s cílovou dávkou 2 mg/kg/den.
Tato studie byla provedena v Asii, Severní Americe, Jižní Americe a v Evropě. Střední věk pacientů byl 31 let (rozmezí: 18 až 77 let); většina (88 %) byly ženy.
Primárním cílovým parametrem účinnosti bylo dosažení primární účinné renální odpovědi (Primary Efficacy Renal Response – PERR) ve 104. týdnu, která byla definována jako odpověď ve 100. týdnu potvrzená opakovaným měřením ve 104. týdnu při dosažení těchto parametrů: poměr proteinu/kreatininu v moči (uPCR) ≤ 700 mg/g (79,5 mg/mmol) a odhadovaná rychlost glomerulární filtrace (eGFR) ≥ 60 ml/min/1,73m2 nebo absence poklesu eGFR o > 20 % oproti hodnotě před vzplanutím.
K hlavním sekundárním cílovým parametrům patřily:
Dosažení úplné renální odpovědi (Complete Renal Response – CRR) definované jako odpověď ve
100. týdnu potvrzená opakovaným měřením ve 104. týdnu při dosažení těchto parametrů: uPCR < 500 mg/g (56,8 mg/mmol) a eGFR ≥ 90 ml/min/1,73m2 nebo absence poklesu eGFR o > 10 % oproti hodnotě před vzplanutím.
- Dosažení PERR v 52.týdnu
- Doba do renální příhody či souvisejícího úmrtí (renální příhoda je definována jako první příhoda ledvinového onemocnění v konečném stadiu, zdvojnásobení hladiny kreatininu v séru, zhoršení renálního postižení (definované jako zvýšená proteinurie a/nebo zhoršení funkce ledvin), nebo podání protokolem nepovolené léčby související s ledvinovým onemocněním).
Pro cílové parametry PERR a CRR byli pacienti považováni za respondéry za předpokladu, že jim byla od
- 24. týdne léčba steroidy snížena na ≤ 10 mg/den. Pro účel těchto cílových parametrů byli pacienti, kteří léčbu ukončili předčasně, byla jim podána nepovolená medikace nebo ze studie předčasně vystoupili, považováni za non-respondéry.
Podíl pacientů, kteří dosáhli PERR ve 104. týdnu, byl signifikantně vyšší u pacientů léčených přípravkem Benlysta oproti placebu. Hlavní sekundární cílové parametry rovněž vykázaly u pacientů léčených přípravkem Benlysta podstatné zlepšení oproti placebu (Tabulka 3).
Tabulka 3: Výsledky hodnocení účinnosti u dospělých pacientů s lupusovou nefritidou
| Cílový parametr účinnosti | Placebo (n = 223) | Benlysta 10 mg/kg (n = 223) | Pozorovaný rozdíl oproti placebu | Odds ratio (OR) / poměr rizik (HR) oproti placebu (95% CI) | p-hodnota |
| Respondéři dosahující PERR v 104. týdnu1 | 32,3 % | 43,0 % | 10,8 % | OR 1,55 (1,04; 2,32) | 0,0311 |
| Složky PERR | |||||
Poměr proteinu/kreatininu v moči ≤ 700 mg/g (79,5 mg/mmol) | 33,6 % | 44,4 % | 10,8 % | OR 1,54 (1,04; 2,29) | 0,0320 |
| eGFR ≥ 60 ml/min/1,73m2 nebo absence poklesu eGFR o > 20 % oproti hodnotě před vzplanutím | 50,2 % | 57,4 % | 7,2 % | OR 1,32 (0,90; 1,94) | 0,1599 |
| Neselhání léčby³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
| Respondéři dosahující CRR v 104. týdnu1 | 19,7 % | 30,0 % | 10,3 % | OR 1,74 (1,11; 2,74) | 0,0167 |
| Složky CRR | |||||
Poměr proteinu/kreatininu v moči ≤ 500 mg/g (56,8 mg/mmol) | 28,7 % | 39,5 % | 10,8 % | OR 1,58 (1,05; 2,38) | 0,0268 |
| eGFR ≥ 90 ml/min/1,73m2 nebo absence poklesu eGFR o > 10 % oproti hodnotě před vzplanutím | 39,9 % | 46,6 % | 6,7 % | OR 1,33 (0,90; 1,96) | 0,1539 |
| Neselhání léčby³ | 74,4 % | 83,0 % | 8,5 % | OR 1,65 (1,03; 2,63) | 0,0364 |
| Respondéři dosahující PERR v 52. týdnu1 | 35,4 % | 46,6 % | 11,2 % | OR 1,59 (1,06; 2,38) | 0,0245 |
Doba do renální příhody nebo souvisejícího úmrtí1 Procento pacientů s příhodou2 Doba do příhody (poměr rizik (95% CI)) | 28,3 % | 15,7 % | - - | HR 0,51 (0,34; 0,77) | 0,0014 |
1 Primární analýzou účinnosti bylo dosažení PERR ve 104. týdnu; do předem určené hierarchie testování bylo zahrnuto dosažení CRR ve 104. týdnu, PERR v 52. týdnu a doba do renální příhody nebo souvisejícího úmrtí.
2 Poté, co byla z analýzy vyloučena úmrtí (1 u přípravku Benlysta; 2 u placeba), procento pacientů s renální příhodou činilo 15,2 % u přípravku Benlysta oproti 27,4 % u placeba (poměr rizik = 0,51; 95% CI: 0,34; 0,78).
³ Selhání léčby: Pacienti, kteří užívali protokolem nepovolené léky.
Počínaje 24. týdnem dosáhlo PERR ve srovnání s placebem početně vyšší procento pacientů používajících přípravek Benlysta, přičemž tento rozdíl v léčbě přetrval až do 104. týdne. Počínaje 12. týdnem dosáhlo CRR ve srovnání s placebem početně vyšší procento pacientů používajících přípravek Benlysta, přičemž tento numerický rozdíl přetrval až do 104. týdne (Obrázek 2).
Obrázek 2. Výskyt odpovědí u dospělých s lupusovou nefritidou podle jednotlivých návštěv
Primární účinná renální odpověď (PERR) 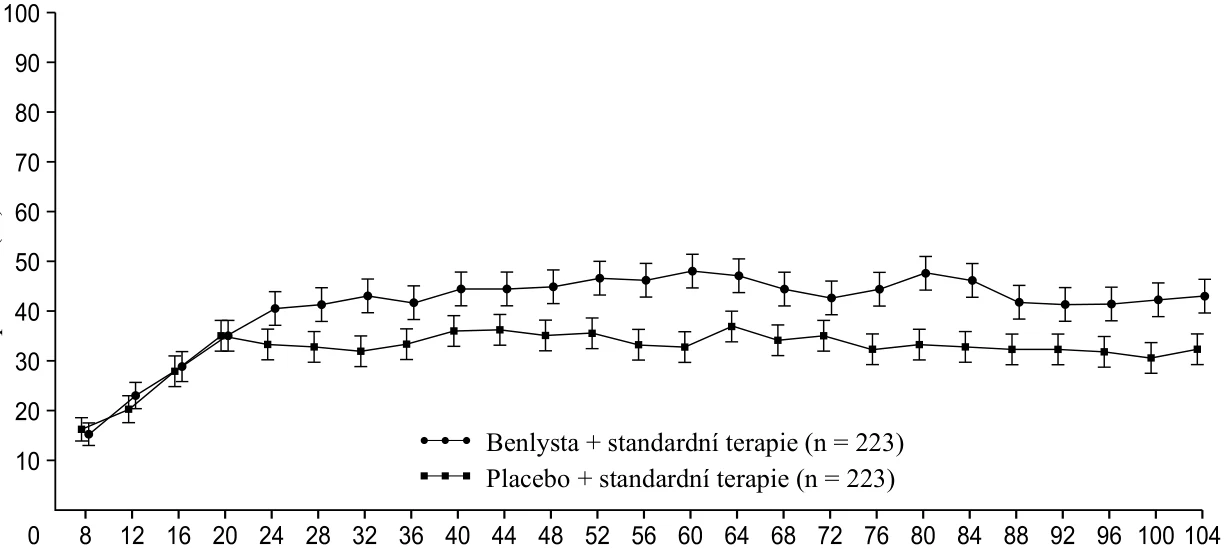
Úplná renální odpověď (CRR) 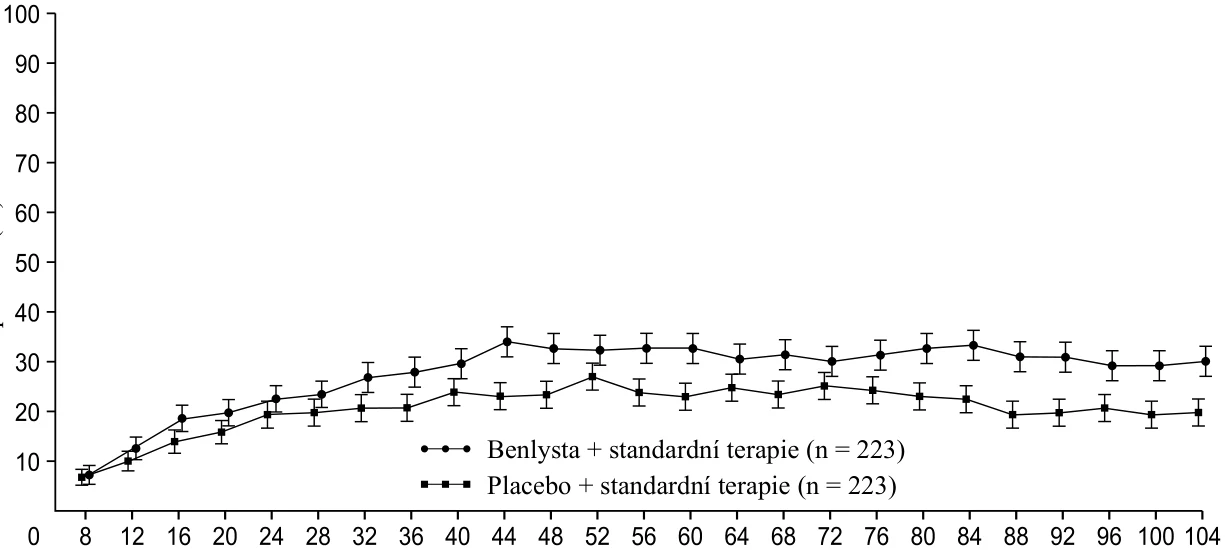
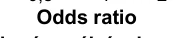
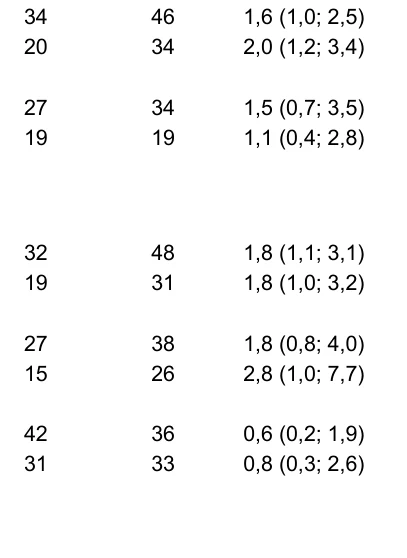
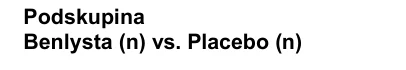
V deskriptivní analýze podskupin byly zkoumány klíčové cílové parametry účinnosti (PERR a CRR) podle indukčního režimu (mykofenolát nebo cyklofosfamid) a třídy biopsie (třída III nebo IV, třída III + V nebo třída IV + V, nebo třída V) (Obrázek 3).
Čas (týdny) 
 Resp
o
n
d
éř
i (
%)
+/
-
SE 
Čas (týdny) 
 Resp
o
n
d
éř
i (
%)
+/
-
SE
Obrázek 3. Poměr šancí (Odds ratio) PERR a CRR ve 104. týdnu v jednotlivých podskupinách
Věk a rasa
Věk
Ve studiích kontrolovaných placebem nebyly pozorovány žádné rozdíly v účinnosti nebo bezpečnosti u pacientů se SLE ve věku ≥ 65 let, kteří dostávali přípravek Benlysta intravenózně nebo subkutánně ve srovnání s celkovou populaci; avšak počet pacientů ve věku ≥ 65 let (účinnost byla hodnocena u 62 pacientů a bezpečnosti u 219) není postačující ke stanovení, zda reagují odlišně než mladší pacienti.
Pacienti černé rasy
Do placebem kontrolovaných studií s přípravkem Benlysta podávaným subkutánně bylo zařazeno příliš málo pacientů černé rasy, aby bylo možné učinit smysluplný závěr týkající se účinků rasy na klinické výsledky.
Bezpečnost a účinnost přípravku Benlysta podávaného intravenózně byly sledovány u pacientů černé rasy. V současnosti dostupné údaje jsou popsány v souhrnu údajů o přípravku Benlysta 120 mg a 400 mg prášek pro koncentrát pro infuzní roztok.
Pediatrická populace
SLE
Subkutánní injekce
Bezpečnost a účinnost přípravku Benlysta podávaného subkutánně pediatrickým pacientům ve věku 5 až < 18 let s aktivním SLE je podpořena populačním farmakokinetickým modelem a simulací integrujícími údaje z otevřené farmakokinetické studie u 25 pediatrických pacientů s aktivním SLE, kterým byl přípravek Benlysta podáván subkutánně (200908) a studie pediatrických pacientů s aktivním SLE, kterým byl přípravek Benlysta podáván intravenózně (PLUTO), jak je popsáno níže (viz bod 5.2).
Intravenózní infuze
Bezpečnost a účinnost přípravku Benlysta byla hodnocena v randomizované, dvojitě zaslepené, placebem kontrolované, 52týdenní studii (PLUTO) u 93 pediatrických pacientů s klinickou diagnózou SLE podle 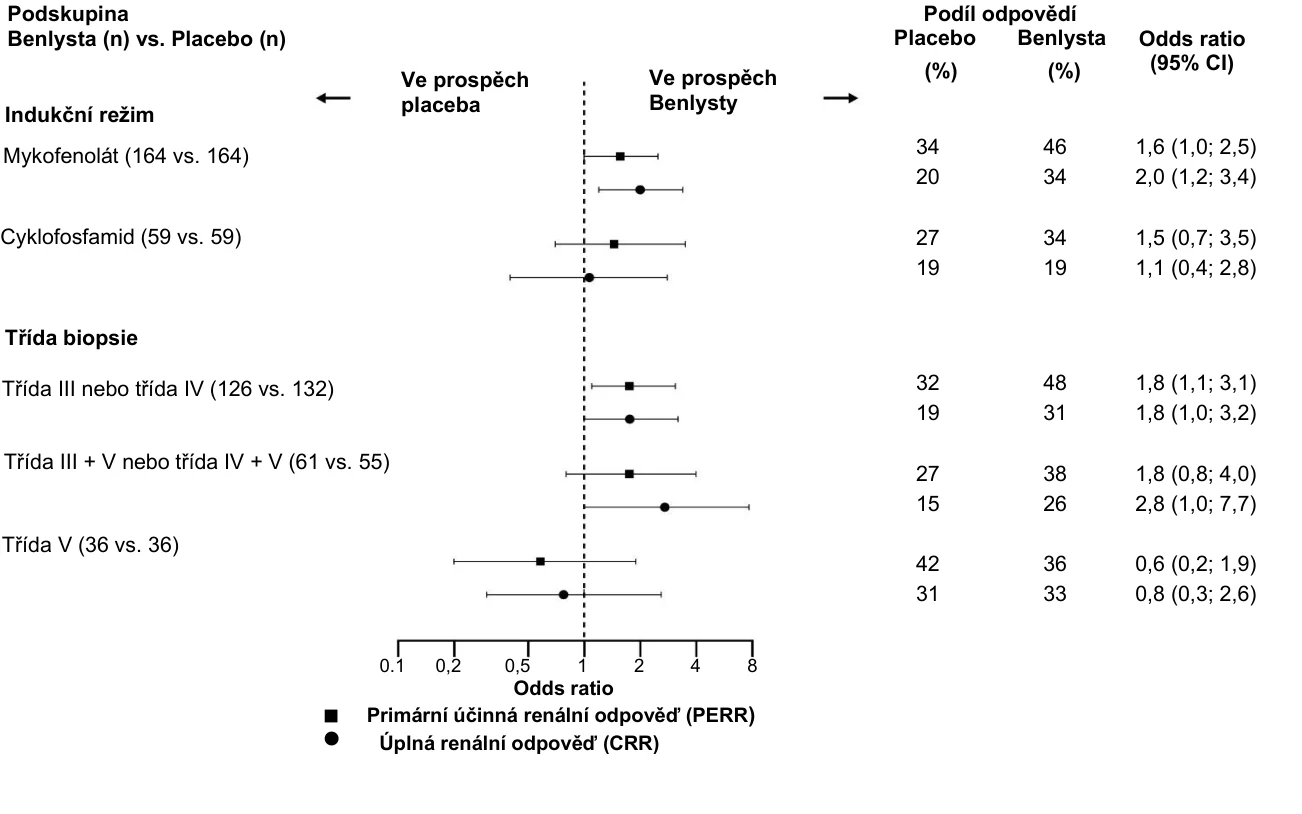


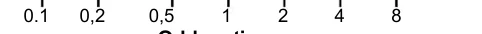


 klasifikačních kritérií ACR. Pacienti měli aktivní onemocnění SLE, definované jako skóre SELENA-SLEDAI ≥ 6 a pozitivní autoprotilátky při screeningu, jak bylo popsáno ve studiích u dospělých. Pacienti byli na stabilním léčebném režimu SLE (standardní péče) a měli podobná kritéria pro zařazení jako studie u dospělých. Pacienti, kteří měli těžkou aktivní lupusovou nefritidu, těžký aktivní lupus CNS, primární imunodeficienci, nedostatek IgA, akutní nebo chronické infekce vyžadující léčbu, byli ze studie vyloučeni. Studie byla provedena v USA, Jižní Americe, Evropě a Asii. Medián věku pacientů byl 15 let (rozmezí 6 až 17 let). Ve skupině ve věku 5 až 11 let (n = 13) se skóre SELENA-SLEDAI pohybovalo od 4 do 13, a ve skupině ve věku 12 až 17 let (n = 79) se skóre SELENA-SLEDAI pohybovalo od 4 do 20. Většinu (94,6 %) pacientů tvořily dívky. Studie nebyla určena pro žádné statistické srovnání a všechna data jsou popisná.
Primárním cílovým parametrem účinnosti byl SLE Responder Index (SRI) v 52. týdnu, jak je popsáno v intravenózních studiích u dospělých. U pacientů dostávajících přípravek Benlysta byl vyšší podíl pediatrických pacientů, kteří dosáhli odpovědi SRI ve srovnání s placebem. Odpovědi na jednotlivé komponenty cílového parametru byly konzistentní s odpovědí SRI (tabulka 4).
Tabulka 4. Četnost pediatrické odpovědi v 52. týdnu
| Odpověď1 | Placebo (n = 40) | Benlysta 10 mg/kg (n = 53) |
Index SLE respondéru (%) Poměr šancí (odds ratio) (95% CI) oproti placebu | 43,6 (17/39) | 52,8 (28/53) 1,49 (0,64; 3,46) |
| Komponenty indexu SLE respondéru | ||
Procento pacientů se snížením SELENA-SLEDAI ≥ 4 (%) Poměr šancí (odds ratio) (95% CI) oproti placebu | 43,6 (17/39) | 54,7 (29/53) 1,62 (0,69; 3,78) |
Procento pacientů bez zhoršení podle indexu BILAG (%) Poměr šancí (odds ratio) (95% CI) oproti placebu | 61,5 (24/39) | 73,6 (39/53) 1,96 (0,77; 4,97) |
Procento pacientů bez zhoršení podle PGA (%) Poměr šancí (odds ratio) (95% CI) oproti placebu | 66,7 (26/39) | 75,5 (40/53) 1,70 (0,66; 4,39) |
1 Analýzy vyloučily jakýkoli subjekt, u kterého chybělo základní hodnocení kterékoli z komponent (1 pro placebo).
U pacientů, u kterých došlo k závažnému vzplanutí, byl medián dne studie prvního závažného vzplanutí 150. den ve skupině léčené přípravkem Benlysta a 113. den ve skupině s placebem. Závažné vzplanutí bylo pozorováno u 17,0 % ve skupině s přípravkem Benlysta ve srovnání s 35,0 % ve skupině s placebem během 52 týdnů sledování (pozorovaný rozdíl v léčbě = 18,0 %; poměr rizik = 0,36, 95% CI: 0,15; 0,86). To bylo v souladu se zjištěními z intravenózních klinických studií u dospělých.
Na základě kritérií hodnocení odpovědi pro juvenilní SLE organizace Paediatric Rheumatology International Trials Organisation/American College of Rheumatology (PRINTO/ACR) bylo prokázáno zlepšení u vyššího podílu pediatrických pacientů, kterým byl podáván příptravek Benlysta, ve srovnání s placebem (tabulka 5).
Tabulka 5. Míra odezvy PRINTO/ACR v týdnu 52
Podíl pacientů se zlepšením alespoň o 50 % u kterékoli ze 2 z 5 komponent1 a ne více než jedním zbývajícím zhoršením o více než 30 % | Podíl pacientů se zlepšením alespoň o 30 % ve 3 z 5 komponent1 a ne s více než jedním zbývajícím zhoršením o více než 30 % | |||
Placebo n = 40 | Benlysta 10 mg/kg n = 53 | Placebo n = 40 | Benlysta 10 mg/kg n = 53 | |
| Odpověď, n (%) | 14/40 (35,0) | 32/53 (60,4) | 11/40 (27,5) | 28/53 (52,8) |
| Pozorovaný rozdíl oproti placebu | 25,38 | 25,33 | ||
| Poměr šancí (odds ratio) (95% CI) oproti placebu | 2,74 (1,15; 6,54) | 2,92 (1,19; 7,17) | ||
1 Pět složek PRINTO/ACR představovalo procentuální změnu v 52. týdnu v Parent's Global Assessment (Parent GA), PGA, SELENA SLEDAI skóre, 24hodinové proteinurii a Paediatric Quality of Life Inventory
- Generic Core Scale (PedsQL GC) skóre fyzické funkční domény.
5.2 Farmakokinetické vlastnosti
Subkutánní farmakokinetické parametry shrnuté níže jsou založeny na odhadech populačních parametrů od 661 subjektů, sestávajících z 554 pacientů se SLE a 107 zdravých jedinců, kteří dostávali přípravek Benlysta subkutánně.
Absorpce
Benlysta v předplněném peru se podává subkutánní injekcí.
Po subkutánním podání byla biologická dostupnost belimumabu přibližně 74 %. Expozice v ustáleném stavu bylo dosaženo přibližně po 11 týdnech podkožního podávání. Maximální plazmatická koncentrace (Cmax) belimumabu v rovnovážném stavu byla 108 μg/ml.
Distribuce
Belimumab byl distribuován do tkání s distribučním objemem v rovnovážném stavu (Vss) přibližně 5 litrů.
Biotransformace
Belimumab je protein, jehož očekávanou metabolickou drahou je degradace na malé peptidy a jednotlivé aminokyseliny široce distribuovanými proteolytickými enzymy. Klasické studie biologické transformace nebyly provedeny.
Eliminace
Po subkutánním podání byl terminální poločas belimumabu 18,3 dne. Systémová clearance byla 204 ml/den.
Studie lupusové nefritidy
Populační farmakokinetická analýza byla provedena u 224 dospělých pacientů s lupusovou nefritidou, kteří dostávali intravenózně přípravek Benlysta 10 mg/kg tělesné hmotnosti (den 0, 14 a 28 a poté každých 28 dní až do 104. týdne). U pacientů s lupusovou nefritidou byla clearance belimumabu vzhledem k aktivitě onemocnění ledvin zpočátku vyšší než clearance pozorovaná ve studiích SLE, avšak po 24 týdnech léčby a po zbývající dobu studie byly clearance a expozice belimumabu podobné hodnotám pozorovaným u dospělých pacientů se SLE, kteří dostávali belimumab 10 mg/kg tělesné hmotnosti intravenózně.
Na základě populačních farmakokinetických modelů a simulací se předpokládá, že průměrná koncentrace belimumabu v ustáleném stavu při subkutánním podání 200 mg jednou týdně u dospělých s aktivní lupusovou nefritidou bude podobná hodnotám pozorovaným u dospělých s aktivní lupusovou nefritidou, kteří dostávali belimumab 10 mg/kg tělesné hmotnosti intravenózně každé 4 týdny.
Zvláštní populace
Pediatrická populace: Farmakokinetické parametry belimumabu podávaného subkutánně jsou založeny na populační farmakokinetické analýze 25 pacientů z farmakokinetické studie fáze II u pediatrických pacientů se SLE, kteří dostávali belimumab subkutánně, a ze studie fáze II u pediatrických pacientů se SLE, kteří dostávali belimumab intravenózně. Po subkutánním podání 200 mg belimumabu pediatrickým pacientům ve věku 5 až méně než 18 let [jednou týdně (pacienti s hmotností ≥ 50 kg), každých 10 dnů (pacienti s hmotností 30 až < 50 kg) nebo každé 2 týdny (pacienti s hmotností 15 až < 30 kg)], se odhaduje, že průměrná koncentrace belimumabu v ustáleném stavu je podobná jako u dospělých pacientů se SLE po subkutánním podání 200 mg belimumabu týdně a podobná jako u pediatrických pacientů se SLE po intravenózním podání belimumabu v dávce 10 mg/kg tělesné hmotnosti ve dnech 0, 14 a 28 a poté ve 4týdenních intervalech. Simulovaný geometrický průměr v ustáleném stavu Cmax, Cavg, Cmin a AUC (vypočtený v průběhu dávkovacího intervalu) se odhaduje na 124 μg/ml, 119 μg/ml, 111 μg/ml a 834 den•μg/ml pro pediatrické pacienty s hmotností ≥ 50 kg, kteří dostávají belimumab jednou týdně, 114 μg/ml, 105 μg/ml, 91 μg/ml a 1 051 den•μg/ml pro pediatrické pacienty s hmotností 30 až < 50 kg, kteří dostávají belimumab každých 10 dnů, a 119 μg/ml, 103 μg/ml, 79 μg/ml a 1 438 den•μg/ml u pediatrických pacientů s hmotností 15 až < 30 kg, kteří dostávají belimumab každé dva týdny.
Starší osoby: Přípravek Benlysta byl hodnocen u omezeného počtu starších pacientů. V subkutánní populační farmakokinetické analýze věk neovlivnil expozici belimumabu. Vzhledem k malému počtu subjektů ≥ 65 let však nelze vliv věku jednoznačně vyloučit.
Porucha funkce ledvin: Žádné specifické studie hodnotící účinky poruchy funkce ledvin na farmakokinetiku belimumabu nebyly provedeny. Během klinického vývoje byl přípravek Benlysta hodnocen u omezeného počtu pacientů se SLE a lehkou poruchou funkce ledvin (clearance kreatininu [CrCl] ≥ 60 a < 90 ml/min), středně těžkou (CrCl ≥ 30 a <60 ml/min) nebo těžkou (CrCl ≥ 15 <30 ml/min) poruchou funkce ledvin: 121 pacientů s lehkou poruchou ledvin a 30 pacientů se středně těžkou poruchou ledvin dostávalo přípravek Benlysta subkutánně, 770 pacientů s lehkou poruchou funkce ledvin, 261 pacientů se středně těžkou poruchou funkce ledvin a 14 pacientů s těžkou poruchou funkce ledvin dostávalo přípravek Benlysta intravenózně.
Nebylo pozorováno žádné klinicky významné snížení systémové clearance v důsledku poruchy funkce ledvin. Proto se u pacientů s poruchou funkce ledvin úprava dávkování nedoporučuje.
Porucha funkce jater: Žádné specifické studie hodnotící účinky jaterního selhání na farmakokinetiku belimumabu nebyly provedeny. Molekuly IgG1, jako je belimumab, jsou katabolizovány široce distribuovanými proteolytickými enzymy, které nejsou omezené pouze na jaterní tkáň, a proto není pravděpodobné, že by změny jaterních funkcí měly vliv na eliminaci belimumabu.
Tělesná hmotnost/Index tělesné hmotnosti (BMI)
Vliv tělesné hmotnosti a BMI na expozici belimumabu po subkutánním podání u dospělých nebyl shledán klinicky významným. Nebyl zaznamenán žádný významný vliv tělesné hmotnosti na účinnost a bezpečnost. Proto se u dospělýchnedoporučuje úprava dávkování.
Vliv tělesné hmotnosti na expozici belimumabu po subkutánním podání u pediatrických pacientů byl stanoven pomocí populačního farmakokinetického modelu. Pediatričtí pacienti s nižší tělesnou hmotností mají nižší clearance belimumabu a nižší distribuční objem, což vede ke zvýšené expozici. Aby se zajistilo, že expozice belimumabu zůstane v přijatelných mezích a bude konzistentní v celém rozmezí pediatrické hmotnosti, je pacientům s nižší tělesnou hmotností podáván belimumab méně často (viz bod 4.2).
Přechod z intravenózního na subkutánní podání
SLE
U pacientů se SLE převáděných z intravenózního podání 10 mg/kg tělesné hmotnosti každé 4 týdny na režim subkutánního podání 200 mg, s 1 - 4týdenním přechodným intervalem, se koncentrace belimumabu v séru v době podání první subkutánní dávky blížila eventuální koncentraci v rovnovážném stavu při subkutánním podání (viz bod 4.2). Na základě simulací s populačními farmakokinetickými parametry byla průměrná koncentrace belimumabu v rovnovážném stavu při subkutánním podání 200 mg týdně (u dospělých pacientů a u pediatrických pacientů ve věku 5 až méně než 18 let a tělesné hmotnosti ≥ 50 kg), každých 10 dnů (u pediatrických pacientů ve věku 5 až méně než 18 let a tělesné hmotnosti 30 až < 50 kg) nebo každé 2 týdny (u pediatrických pacientů ve věku 5 až méně než 18 let a tělesné hmotnosti 15 až < 30 kg) podobná jako při podání 10 mg/kg tělesné hmotnosti intravenózně každé 4 týdny.
Lupusová nefritida
Na základě populačních farmakokinetických simulací se předpokládá, že 1 až 2 týdny po dokončení prvních 2 intravenózních dávek budou mít pacienti s lupusovou nefritidou přecházející z intravenózního podání 10 mg/kg tělesné hmotnosti na subkutánní podání 200 mg týdně průměrné koncentrace belimumabu v séru obdobné jako pacienti s intravenózně podávanou dávkou 10 mg/kg tělesné hmotnosti každé 4 týdny (viz bod 4.2).
5.3 Předklinické údaje vztahující se k bezpečnosti
Neklinické údaje získané na základě studií toxicity po opakovaném podávání a reprodukční toxicity neodhalily žádné zvláštní riziko pro člověka.
Intravenózní a subkutánní podání opicím vedlo k očekávanému snížení počtu periferních B-lymfocytů a B-lymfocytů v lymfoidních tkáních bez souvisejících toxikologických nálezů.
Reprodukční studie byly provedeny s březími opicemi cynomolgus, které dostávaly belimumab v dávce 150 mg/kg tělesné hmotnosti jako intravenózní infuzi (přibližně 9násobek očekávané maximální klinické expozice u člověka) každé 2 týdny po dobu 21 týdnů, a léčba belimumabem neměla žádnou souvislost s přímými ani nepřímými škodlivými účinky s ohledem na maternální toxicitu, vývojovou toxicitu nebo teratogenicitu.
Nálezy související s léčbou byly omezeny na očekávané reverzibilní snížení B-lymfocytů u samic i mláďat a reverzibilní snížení IgM u mláďat opic. Počet B-lymfocytů se po přerušení léčby belimumabem vrátil k původním hodnotám do přibližně 1 roku po vrhu u dospělých opic a do přibližně 3 měsíců života u mláďat opic; hladiny IgM u mláďat exponovaných belimumabu in utero se upravily do 6 měsíců života.
Účinky na fertilitu samců a samic u opic byly hodnoceny v šestiměsíčních studiích toxicity po opakovaném podávání belimumabu v dávkách až do 50 mg/kg tělesné hmotnosti (včetně). Žádné změny související s léčbou nebyly zaznamenány na samčích ani samičích reprodukčních orgánech sexuálně zralých zvířat. Běžné hodnocení menstruačního cyklu u samic nevykazovalo žádné změny související s podáváním belimumabu.
Vzhledem k tomu, že belimumab je monoklonální protilátka, nebyly provedeny žádné studie genotoxicity. Nebyly provedeny ani studie kancerogenního potenciálu ani studie hodnotící vliv na fertilitu (mužů ani žen).
6. FARMACEUTICKÉ ÚDAJE
6.1 Seznam pomocných látek
Arginin-hydrochlorid
Histidin
Histidin-hydrochlorid
Polysorbát 80 (E 433)
Chlorid sodný
Voda pro injekci
6.2 Inkompatibility
Není známo.
6.3 Doba použitelnosti
3 roky
6.4 Zvláštní opatření pro uchovávání
Uchovávejte v chladničce (2 °C – 8 °C).
Chraňte před mrazem.
Uchovávejte v původní krabičce, aby byl přípravek chráněn před světlem.
Jednotlivé předplněné pero přípravku Benlysta lze uchovávat při teplotě do maximálně 25 °C po dobu 12 hodin. Předplněné pero je nutno chránit před světlem a zlikvidovat, není-li použito během 12 hodin.
6.5 Druh obalu a obsah balení
1 ml roztoku v injekční stříkačce ze skla třídy I s fixní jehlou (nerezová ocel) v předplněném peru.
Dostupné v balení s jedním nebo čtyřmi předplněnými pery a ve vícečetném balení obsahujícím 12 jednodávkových předplněných per (3 balení po 4 předplněných perech).
Na trhu nemusí být všechny velikosti balení.
6.6 Zvláštní opatření pro likvidaci přípravku a pro zacházení s ním
Komplexní pokyny pro subkutánní podání přípravku Benlysta v předplněném peru jsou uvedeny na konci příbalové informace (viz Postup krok za krokem).
Veškerý nepoužitý léčivý přípravek nebo odpad musí být zlikvidován v souladu s místními požadavky.
7. DRŽITEL ROZHODNUTÍ O REGISTRACI
GlaxoSmithKline (Ireland) Limited
12 Riverwalk
Citywest Business Campus
Dublin 24
Irsko
8. REGISTRAČNÍ ČÍSLA
EU/1/11/700/003
| 1 předplněné pero | ||
| EU/1/11/700/004 4 předplněná pera | ||
| EU/1/11/700/005 12 (3 x 4) předplněných per (vícečetné balení) | ||
9. DATUM PRVNÍ REGISTRACE/PRODLOUŽENÍ REGISTRACE
Datum první registrace: 13. července 2011
Datum posledního prodloužení registrace: 18. února 2016
10. DATUM REVIZE TEXTU
Podrobné informace o tomto léčivém přípravku jsou k dispozici na webových stránkách Evropské agentury pro léčivé přípravky https://www.ema.europa.eu/.